


SmPC (samenvatting van de productkenmerken) - Xbryk
1. NAAM VAN HET GENEESMIDDEL
Xbryk 120 mg oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 120 mg denosumab in ongeveer 1,7 ml oplossing (70 mg/ml).
Denosumab is een humaan monoklonaal IgG2-antilichaam geproduceerd in een zoogdiercellijn (Chinese hamster ovariumcellen) via recombinant DNA-technologie.
Hulpstoffen met bekend effect
Elke 1,7 ml oplossing bevat 74,8 mg sorbitol (E420).
Elke 1,7 ml oplossing bevat 0,17 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof).
Heldere, kleurloze tot lichtgele oplossing met een pH tussen 4,9 en 5,5 en een osmolaliteit van 266-326 mOsmol/kg die sporen kan bevatten van doorschijnende tot witte eiwitachtige deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Preventie van botcomplicaties (pathologische fractuur, bestraling van bot, ruggenmergcompressie of chirurgie van het bot) bij volwassenen met gevorderde maligniteiten waarbij bot is betrokken (zie rubriek 5.1).
Behandeling van volwassenen en adolescenten met een volgroeid skelet met reusceltumor van het bot (‘giant cell tumour of bone’) die niet-reseceerbaar is of waarbij chirurgische resectie waarschijnlijk leidt tot ernstige morbiditeit.
4.2 Dosering en wijze van toediening
Xbryk moet worden toegediend onder de verantwoordelijkheid van een beroepsbeoefenaar in de gezondheidszorg.
Dosering
Dagelijkse suppletie met ten minste 500 mg calcium en 400 IE vitamine D is bij alle patiënten noodzakelijk, tenzij er sprake is van hypercalciëmie (zie rubriek 4.4).
De bijsluiter en de herinneringskaart voor patiënten moeten worden meegegeven aan patiënten die worden behandeld met Xbryk.
Preventie van botcomplicaties bij volwassenen met gevorderde maligniteiten waarbij bot is betrokken De aanbevolen dosering is 120 mg toegediend als een enkelvoudige subcutane injectie eenmaal per 4 weken in dij, buik of bovenarm.
Reusceltumor van het bot
De aanbevolen dosering van Xbryk is 120 mg toegediend als een enkelvoudige subcutane injectie eenmaal per 4 weken in de dij, buik of bovenarm met extra doses van 120 mg op dag 8 en 15 van de behandeling in de eerste maand van de therapie.
Patiënten in de fase II-studie die een volledige resectie van een reusceltumor van het bot hebben ondergaan, zijn na de chirurgische ingreep nog eens 6 maanden behandeld, overeenkomstig het studie protocol.
Patiënten met een reusceltumor van het bot dienen met regelmatige intervallen te worden onderzocht om na te gaan of ze nog steeds baat hebben bij de behandeling. Bij patiënten bij wie de ziekte met Xbryk onder controle is gebracht, is het effect van het onderbreken of stopzetten van de behandeling niet beoordeeld. Beperkte gegevens bij deze patiënten duiden echter niet op een terugval na stopzetting van de behandeling.
Nierfunctiestoornis
Voor patiënten met een nierfunctiestoornis is geen dosisaanpassing nodig (zie rubriek 4.4 voor aanbevelingen voor de monitoring van calcium, en rubriek 4.8 en 5.2).
Leverfunctiestoornis
De veiligheid en werkzaamheid van denosumab zijn niet onderzocht bij patiënten met een leverfunctiestoornis (zie rubriek 5.2).
Ouderen (leeftijd ≥ 65)
Voor ouderen is geen dosisaanpassing nodig (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Xbryk zijn niet vastgesteld bij pediatrische patiënten (leeftijd < 18 jaar) behalve bij adolescenten met een volgroeid skelet (leeftijd 12-17 jaar) met een reusceltumor van het bot.
Xbryk wordt niet aanbevolen bij pediatrische patiënten (leeftijd < 18 jaar) behalve bij adolescenten met een volgroeid skelet (leeftijd 12-17 jaar) met een reusceltumor van het bot (zie rubriek 4.4).
Behandeling van adolescenten met een volgroeid skelet met een reusceltumor van het bot die niet-reseceerbaar is of waarbij chirurgische resectie waarschijnlijk leidt tot ernstige morbiditeit: de dosering is gelijk aan die bij volwassenen.
Remming van RANK/RANK-ligand (RANKL) werd in experimenteel onderzoek bij dieren geassocieerd met remming van botgroei en afwezigheid van tanddoorbraak. Deze veranderingen waren gedeeltelijk reversibel bij stopzetting van RANKL-remming (zie rubriek 5.3).
Wijze van toediening
Voor subcutaan gebruik.
Voor instructies over het gebruik, de hantering en de verwijdering, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Ernstige, onbehandelde hypocalciëmie (zie rubriek 4.4).
Niet-genezen laesies als gevolg van kaak- of mondchirurgie.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Suppletie van calcium en vitamine D
Suppletie van calcium en vitamine D is bij alle patiënten noodzakelijk, tenzij er sprake is van hypercalciëmie (zie rubriek 4.2).
Hypocalciëmie
Reeds bestaande hypocalciëmie dient voorafgaand aan behandeling met denosumab te worden gecorrigeerd. Hypocalciëmie kan op elk moment tijdens de behandeling met denosumab optreden. De calciumspiegel dient te worden gecontroleerd (i) vóór de toediening van de eerste dosis denosumab, (ii) binnen twee weken na de eerste dosis, (iii) als symptomen optreden die kunnen duiden op hypocalciëmie (zie rubriek 4.8 voor de symptomen). Tijdens de behandeling van patiënten met risicofactoren voor hypocalciëmie, of indien dit aangewezen is op basis van de klinische toestand van de patiënt, dient aanvullende controle van de calciumspiegel te worden overwogen.
Patiënten dienen te worden gestimuleerd om symptomen te melden die kunnen duiden op hypocalciëmie. Als er tijdens de behandeling met denosumab hypocalciëmie optreedt, kunnen aanvullende calciumsuppletie en aanvullende controle noodzakelijk zijn.
In de postmarketingsetting is ernstige symptomatische hypocalciëmie (inclusief gevallen met fatale afloop) gemeld (zie rubriek 4.8), waarbij de meeste gevallen zich voordeden tijdens de eerste weken van de behandeling, al kunnen deze zich ook later voordoen.
Nierfunctiestoornis
Patiënten met een ernstige nierfunctiestoornis (creatinineklaring < 30 ml/min) of patiënten die worden gedialyseerd, hebben een verhoogd risico om hypocalciëmie te ontwikkelen. Het risico op het ontwikkelen van hypocalciëmie en de hierbij optredende verhoging van het parathyroïdhormoon stijgt met een toenemende graad van nierinsufficiëntie. Regelmatige controle van de calciumspiegel is vooral bij deze patiënten belangrijk.
Osteonecrose van de kaak (ONJ)
ONJ is vaak gemeld bij patiënten die denosumab toegediend kregen (zie rubriek 4.8).
De start van de behandeling of een nieuwe kuur moet worden uitgesteld bij patiënten met niet-genezen open beschadigingen van zachte weefsels in de mond. Voorafgaand aan de behandeling met denosumab wordt een tandheelkundig onderzoek met een preventieve tandheelkundige behandeling en een individuele risico-baten beoordeling aanbevolen.
De volgende risicofactoren moeten worden overwogen bij de beoordeling van het risico op het ontwikkelen van ONJ bij een patiënt:
- potentie van het geneesmiddel dat de botresorptie remt (hoger risico bij zeer krachtige middelen), toedieningsweg (hoger risico bij parenterale toediening) en de cumulatieve dosis van botresorptie therapie.
- kanker, comorbiditeiten (bijv. bloedarmoede, stollingsstoornis, infectie), roken.
- gelijktijdige behandelingen: corticosteroïden, chemotherapie, angiogeneseremmers, radiotherapie aan hoofd en nek.
- slechte mondhygiëne, parodontitis, slecht passend kunstgebit, reeds bestaande tandheelkundige ziekte, invasieve tandheelkundige ingrepen (bijv. het trekken van een tand of kies).
Alle patiënten dienen te worden gestimuleerd te zorgen voor een goede mondhygiëne, regelmatig voor controle naar de tandarts te gaan en onmiddellijk eventuele problemen in de mond te melden zoals mobiliteit van gebitselementen, pijn of zwelling, of niet-genezende zweren of pusafscheiding tijdens de behandeling met denosumab. Gedurende de behandeling moeten invasieve tandheelkundige ingrepen alleen na zorgvuldige overweging worden uitgevoerd en moet de ingreep niet kort voor of na het toedienen van denosumab plaatsvinden.
Het behandelplan van de patiënten bij wie ONJ optreedt, moet worden opgesteld in nauwe samenwerking tussen de behandelend arts en een tandarts of kaakchirurg die deskundig is op het gebied van ONJ. Een tijdelijke onderbreking van de behandeling met denosumab dient te worden overwogen tot de aandoening verdwijnt en, waar mogelijk, risicofactoren die hiertoe bijdragen zijn verminderd.
Osteonecrose van de uitwendige gehoorgang
Osteonecrose van de uitwendige gehoorgang is gemeld bij gebruik van denosumab. Mogelijke risicofactoren voor osteonecrose van de uitwendige gehoorgang zijn onder andere gebruik van steroïden en chemotherapie en/of lokale risicofactoren zoals infectie of trauma. Er dient rekening te worden gehouden met de mogelijkheid van osteonecrose van de uitwendige gehoorgang bij patiënten die denosumab toegediend krijgen en bij wie oorsymptomen optreden, waaronder chronische oorinfecties.
Atypische femurfracturen
Atypische femurfracturen zijn gerapporteerd bij patiënten die worden behandeld met denosumab (zie rubriek 4.8). Atypische femurfracturen, gelokaliseerd in de subtrochantaire en de diafyseregio, kunnen na een minimaal trauma of zonder trauma optreden. Deze fracturen worden gekarakteriseerd door specifieke radiografische beelden. Atypische femurfracturen zijn tevens gerapporteerd bij patiënten met bepaalde comorbiditeiten (bijv. vitamine D-deficiëntie, reumatoïde arthritis, hypofosfatasemie) en bij patiënten die behandeld zijn met bepaalde geneesmiddelen (bijv. bisfosfonaten, glucocorticoïden, protonpompremmers). Deze fracturen zijn ook opgetreden zonder antiresorptieve therapie. Soortgelijke gerapporteerde fracturen die geassocieerd worden met bisfosfonaten zijn vaak bilateraal; daarom dient het contralaterale femur te worden onderzocht bij patiënten die worden behandeld met denosumab en een femurschachtfractuur hebben gehad. Indien een atypische femurfractuur bij een patiënt vermoed wordt, dient het staken van de therapie met denosumab te worden overwogen in afwachting van de op de individuele risico-batenbalans gebaseerde evaluatie van de patiënt. Tijdens de behandeling met denosumab dienen patiënten te worden geadviseerd om nieuwe of ongebruikelijke pijn in de dij, de heup of de lies te melden. Patiënten met deze symptomen moeten worden onderzocht op een onvolledige femurfractuur.
Hypercalciëmie na het stopzetten van de behandeling bij patiënten met reusceltumor van het bot en bij patiënten met een groeiend skelet
Klinisch significante hypercalciëmie waarvoor ziekenhuisopname vereist is en acuut nierletsel als complicatie is gemeld bij met denosumab behandelde patiënten met reusceltumor van het bot, weken of maanden na het stopzetten van de behandeling.
Controleer patiënten na het stopzetten van de behandeling op tekenen en symptomen van hypercalciëmie, overweeg een periodieke beoordeling van de serumcalciumspiegel en beoordeel opnieuw de suppletiebehoefte van calcium en vitamine D van de patiënt (zie rubriek 4.8).
Denosumab wordt niet aanbevolen bij patiënten met een groeiend skelet (zie rubriek 4.2). Klinisch significante hypercalciëmie werd ook gerapporteerd bij deze patiëntgroep, weken tot maanden na het stopzetten van de behandeling.
Overige
Patiënten die worden behandeld met denosumab dienen niet tegelijkertijd te worden behandeld met andere denosumab-bevattende geneesmiddelen (voor de indicatie osteoporose).
Patiënten die worden behandeld met denosumab dienen niet tegelijkertijd te worden behandeld met bisfosfonaten.
Maligniteit in een reusceltumor van het bot of progressie naar gemetastaseerde ziekte komt niet vaak voor en is een bekend risico bij patiënten met een reusceltumor van het bot. Patiënten moeten worden gecontroleerd op radiologische tekenen van maligniteit, nieuwe radiolucentie of osteolyse. De beschikbare klinische gegevens duiden niet op een verhoogd risico van maligniteit bij patiënten met een reusceltumor van het bot die behandeld werden met denosumab.
Waarschuwingen voor hulpstoffen
Dit geneesmiddel bevat 74,8 mg sorbitol per injectieflacon. Er moet rekening worden gehouden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per 120 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat 0,17 mg polysorbaat 20 in elke injectieflacon van 1,7 ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
In klinische onderzoeken werd denosumab toegediend in combinatie met standaardbehandeling tegen kanker en bij patiënten die eerder bisfosfonaten hadden gekregen. Er waren geen klinisch relevante veranderingen in dalserumconcentraties en de farmacodynamiek van denosumab (voor creatinine gecorrigeerde urinaire N-telopeptide; uNTx/Cr) door gelijktijdige chemotherapie en/of hormoontherapie of door eerdere blootstelling aan intraveneus toegediend bisfosfonaat.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van denosumab bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Xbryk wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. Vrouwen moeten worden geadviseerd niet zwanger te worden tijdens en ten minste 5 maanden na een behandeling met Xbryk. De effecten van Xbryk zijn waarschijnlijk uitgesprokener tijdens het tweede en het derde trimester van de zwangerschap aangezien de passage van monoklonale antilichamen door de placenta lineair verloopt met het vorderen van de zwangerschap, waarbij de grootste hoeveelheid passeert tijdens het derde trimester.
Borstvoeding
Het is niet bekend of denosumab in de moedermelk wordt uitgescheiden. Risico voor de pasgeborenen/zuigelingen kan niet worden uitgesloten. Onderzoeken bij knock-out muizen suggereren dat de afwezigheid van RANKL gedurende de zwangerschap de ontwikkeling van de borstklieren kan belemmeren, wat postpartum leidt tot een verstoorde lactatie (zie rubriek 5.3). Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Xbryk moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van denosumab op de vruchtbaarheid bij de mens. Resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Xbryk heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het algehele veiligheidsprofiel komt overeen voor alle goedgekeurde indicaties van denosumab.
Hypocalciëmie is zeer vaak gemeld na toediening van denosumab, vooral in de eerste twee weken. Hypocalciëmie kan ernstig en symptomatisch zijn (zie rubriek 4.8 – beschrijving van geselecteerde bijwerkingen). De afname van de serumcalciumspiegel werd over het algemeen adequaat opgevangen door calcium- en vitamine-D-suppletie. De meest voorkomende bijwerking met denosumab is skeletspierstelselpijn. Gevallen van osteonecrose van de kaak (zie rubriek 4.4 en rubriek 4.8 – beschrijving van geselecteerde bijwerkingen) zijn vaak gezien bij patiënten die behandeld worden met denosumab.
Tabel met bijwerkingen
De volgende conventie is gebruikt voor de classificatie van de bijwerkingen op basis van incidentiecijfers in vier klinische fase III-onderzoeken, twee klinische fase II-onderzoeken en postmarketingervaring (zie tabel 1): zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep en systeem/orgaanklasse worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1. Bijwerkingen die zijn gemeld bij patiënten met gevorderde maligniteiten waarbij bot was betrokken, multipel myeloom, of met reusceltumor van het bot
MedDRA systeem/orgaanklasse | Frequentiecategorie | Bijwerkingen |
Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Vaak | Nieuwe primaire maligniteit1 |
| Immuunsysteemaandoeningen | Zelden | Overgevoeligheid voor het geneesmiddel1 |
| Zelden | Anafylactische reactie1 | |
Voedings- en stofwisselingsstoornissen | Zeer vaak | Hypocalciëmie1, 2 |
| Vaak | Hypofosfatemie | |
| Soms | Hypercalciëmie na het stopzetten van de behandeling bij patiënten met reusceltumor van het bot3 | |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Dyspneu |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree |
| Vaak | Tandextractie | |
Huid- en onderhuidaandoeningen | Vaak | Hyperhidrosis |
| Soms | Lichenoïde reacties door medicijngebruik1 | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Skeletspierstelselpijn1 |
| Vaak | Osteonecrose van de kaak1 | |
| Soms | Atypische femurfractuur1 | |
| Niet bekend | Osteonecrose van de uitwendige gehoorgang3,4 | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Soms | Injectieplaatsreacties5 |
1 Zie rubriek Beschrijving van geselecteerde bijwerkingen
2 Zie rubriek Andere speciale patiëntengroepen
3 Zie rubriek 4.4
4 Klasse-effect
5 Waaronder injectieplaatspijn.
Beschrijving van geselecteerde bijwerkingen
Hypocalciëmie
Een hogere incidentie van hypocalciëmie bij patiënten behandeld met denosumab in vergelijking met zoledroninezuur is waargenomen in klinische onderzoeken naar SRE-preventie.
De hoogste incidentie van hypocalciëmie werd waargenomen in een fase III-onderzoek bij patiënten met multipel myeloom. Hypocalciëmie werd gemeld bij 16,9% van de patiënten behandeld met denosumab en bij 12,4% van de patiënten behandeld met zoledroninezuur. Een graad 3-afname in serumcalciumspiegels werd waargenomen bij 1,4% van de patiënten die werden behandeld met denosumab en bij 0,6% van de patiënten die werden behandeld met zoledroninezuur. Een graad 4-afname in serumcalciumspiegels werd waargenomen bij 0,4% van de patiënten behandeld met denosumab en bij 0,1% van de patiënten behandeld met zoledroninezuur.
In drie actief gecontroleerde klinische fase III-onderzoeken bij patiënten met gevorderde maligniteiten waarbij bot was betrokken, werd bij 9,6% van de met denosumab behandelde patiënten en bij 5,0% van de met zoledroninezuur behandelde patiënten hypocalciëmie gemeld.
Er deed zich een graad 3-afname van de serumcalciumspiegel voor bij 2,5% van de met denosumab behandelde patiënten en bij 1,2% van de patiënten behandeld met zoledroninezuur. Er was sprake van een graad 4-afname van de serumcalciumspiegel bij 0,6% van de met denosumab behandelde patiënten en bij 0,2% van de patiënten behandeld met zoledroninezuur (zie rubriek 4.4).
In twee klinische fase II-onderzoeken met één onderzoeksarm bij patiënten met reusceltumor van het bot, werd bij 5,7% van de patiënten hypocalciëmie gemeld. Geen van de ongewenste voorvallen werden als ernstig beoordeeld.
In de postmarketingsetting is ernstige symptomatische hypocalciëmie (inclusief gevallen met fatale afloop) gemeld, waarbij de meeste gevallen optraden tijdens de eerste weken na het starten van de behandeling. Voorbeelden van klinische manifestaties van ernstige symptomatische hypocalciëmie omvatten onder meer verlenging van het QT-interval, tetanie, epileptische aanvallen en veranderde mentale toestand (waaronder coma) (zie rubriek 4.4). Symptomen van hypocalciëmie in klinische onderzoeken omvatten paresthesieën of spierstijfheid, spiertrekkingen, spasmen en spierkrampen.
Osteonecrose van de kaak (ONJ)
In klinische studies was de incidentie van ONJ hoger naarmate men langer aan de therapie werd blootgesteld; ONJ werd ook vastgesteld na het stoppen van de behandeling met denosumab, waarvan de meeste gevallen zich binnen 5 maanden na de laatste dosis voordeden. Patiënten met een voorgeschiedenis van ONJ of osteomyelitis van de kaak, een actieve aandoening van het gebit of de kaak waarbij een chirurgische ingreep noodzakelijk is, geen genezing na tandheelkundige behandeling/mondchirurgie of een geplande invasieve tandheelkundige ingreep werden uitgesloten van deelname aan de klinische onderzoeken.
Een hogere incidentie van ONJ bij patiënten die werden behandeld met denosumab vergeleken met zoledroninezuur werd waargenomen in klinische onderzoeken naar SRE-preventie. De hoogste incidentie van ONJ werd waargenomen in een fase III-onderzoek bij patiënten met multipel myeloom. In de dubbelblinde behandelfase van dit onderzoek werd ONJ bevestigd bij 5,9% van de met denosumab behandelde patiënten (mediane blootstelling van 19,4 maanden, spreiding: 1-52) en bij 3,2% van de patiënten behandeld met zoledroninezuur. Na voltooiing van de dubbelblinde behandelfase van dit onderzoek, was de incidentie van ONJ gecorrigeerd voor patiëntjaren van bevestigde ONJ in de denosumab-groep (mediane blootstelling van 19,4 maanden, spreiding: 1-52), 2,0 per 100 patiëntjaren tijdens het eerste jaar van de behandeling, 5,0 in het tweede jaar en daarna 4,5. De mediane tijd tot ONJ was 18,7 maanden (spreiding: 1-44).
In de primaire behandelfases van drie actief gecontroleerde klinische fase III-onderzoeken bij patiënten met gevorderde maligniteiten waarbij bot was betrokken, werd ONJ bevestigd bij 1,8% van de met denosumab behandelde patiënten (mediane blootstelling van 12,0 maanden; spreiding: 0,1-40,5) en bij 1,3% van de met zoledroninezuur behandelde patiënten. De klinische kenmerken van deze gevallen waren in de behandelgroepen vergelijkbaar. Van de patiënten met bevestigde ONJ hadden de meesten (81% in beide behandelgroepen) een voorgeschiedenis van tandextractie, slechte mondhygiëne en/of gebruik van een tandheelkundig hulpmiddel. De meeste patiënten werden behandeld met chemotherapie.
De onderzoeken bij patiënten met borst- of prostaatkanker waren inclusief een verlengingsfase van de behandeling met denosumab (mediane totale blootstelling van 14,9 maanden; spreiding: 0,1-67,2). Tijdens de verlengingsfase van de behandeling werd ONJ bevestigd bij 6,9% van de patiënten met borstkanker en met prostaatkanker.
De totale incidentie van ONJ gecorrigeerd voor patiëntjaren was 1,1 per 100 patiëntjaren gedurende het eerste jaar van de behandeling, 3,7 in het tweede jaar en vervolgens 4,6. De mediane tijd tot ONJ was 20,6 maanden (spreiding: 4–53).
Een niet-gerandomiseerd, retrospectief, observationeel onderzoek bij 2.877 patiënten met kanker die werden behandeld met denosumab of zoledroninezuur in Zweden, Denemarken en Noorwegen toont aan dat het incidentiepercentage van medisch bevestigd ONJ na 5 jaar 5,7% was (95% BI: 4,4; 7,3; mediane follow-uptijd van 20 maanden [bereik 0,2-60]) in een cohort van patiënten die werden behandeld met denosumab en 1,4% (95% BI: 0,8; 2,3; mediane follow-uptijd van 13 maanden [bereik 0,1-60]) in een apart cohort van patiënten die werden behandeld met zoledroninezuur. Het incidentiepercentage van ONJ na 5 jaar bij patiënten die van zoledroninezuur overstapten op denosumab was 6,6% (95% BI: 4,2; 10,0; mediane follow-uptijd van 13 maanden [bereik 0,2-60]).
In een fase III onderzoek bij patiënten met niet-uitgezaaide prostaatkanker (een patiëntenpopulatie waarvoor denosumab niet is geïndiceerd), die langer, tot 7 jaar, zijn blootgesteld aan behandeling, was de incidentie van bevestigde ONJ gecorrigeerd voor patiëntjaren 1,1 per 100 patiëntjaren gedurende het eerste jaar van de behandeling, 3,0 in het tweede jaar, en vervolgens 7,1.
In een langdurig, open-label klinisch fase II-onderzoek bij patiënten met reusceltumor van het bot (studie 6, zie rubriek 5.1) werd ONJ bevestigd bij 6,8% van de patiënten, waaronder één adolescent (mediaan aantal doseringen was 34; spreiding 4-116). Bij de voltooiing van de studie was de mediane deelnameduur aan de studie inclusief safety follow-upfase 60,9 maanden (spreiding: 0-112,6). De totale incidentie van bevestigde ONJ gecorrigeerd voor patiëntjaren was 1,5 per 100 patiëntjaren (0,2 per 100 patiëntjaren tijdens het eerste jaar van de behandeling, 1,5 in het tweede jaar, 1,8 in het derde jaar, 2,1 in het vierde jaar, 1,4 in het vijfde jaar en daarna 2,2). De mediane tijd tot ONJ was 41 maanden (spreiding: 11-96).
Studie 7 werd uitgevoerd om patiënten met GCTB die in studie 6 waren behandeld gedurende een extra periode van 5 jaar of langer te blijven volgen. ONJ werd gemeld bij 6 patiënten (11,8%) van de 51 blootgestelde patiënten met een mediaan totaal van 42 doses denosumab. Drie van deze gevallen van ONJ werden medisch bevestigd.
Geneesmiddelgerelateerde overgevoeligheidsreacties
In de postmarketingsetting zijn gevallen van overgevoeligheid, inclusief uitzonderlijke gevallen van anafylactische reacties, gerapporteerd bij patiënten die denosumab toegediend kregen.
Atypische femurfracturen
In het klinisch onderzoeksprogramma in zijn geheel zijn atypische femurfracturen soms gemeld bij patiënten die behandeld werden met denosumab en het risico nam toe naarmate de behandeling langer duurde. Deze fracturen traden op tijdens de behandeling en tot 9 maanden nadat de behandeling was stopgezet (zie rubriek 4.4).
In het klinisch onderzoeksprogramma voor GCTB zijn atypische femurfracturen vaak gemeld bij patiënten die behandeld werden met denosumab. In studie 6 was de incidentie van bevestigde atypische femurfracturen 0,95% (5/526) bij patiënten met reusceltumor van het bot. In vervolgstudie 7 was de incidentie van bevestigde atypische femurfracturen 3,9% (2/51) van de aan denosumab blootgestelde patiënten.
Skeletspierstelselpijn
In de postmarketingsetting werd skeletspierstelselpijn, waaronder ernstige gevallen, gemeld bij patiënten die denosumab kregen. In klinische onderzoeken kwam skeletspierstelselpijn zeer vaak voor in zowel de groep met denosumab als die met zoledroninezuur. Skeletspierstelselpijn die leidde tot stopzetting van de onderzoeksbehandeling kwam soms voor.
Nieuwe primaire maligniteit
In de primaire dubbelblinde behandelfases van vier actief gecontroleerde klinische fase III-onderzoeken bij patiënten met gevorderde maligniteiten waarbij bot was betrokken, werd een nieuwe primaire maligniteit gerapporteerd bij 54 (1,5%) van de 3.691 met denosumab behandelde patiënten (mediane blootstelling van 13,8 maanden; spreiding: 1,0-51,7) en bij 33 (0,9%) van de 3.688 met zoledroninezuur behandelde patiënten (mediane blootstelling van 12,9 maanden; spreiding: 1,0-50,8).
De cumulatieve incidentie na één jaar was respectievelijk 1,1% voor denosumab en 0,6% voor zoledroninezuur.
Er bestond geen duidelijk behandelingsgerelateerd patroon voor afzonderlijke vormen van kanker of kankergroepen.
Bij patiënten met reusceltumor van het bot was in studie 6 de incidentie van nieuwe maligniteit, met inbegrip van maligniteiten van het bot en buiten het bot, 3,8% (20/526). In vervolgstudie 7 was de incidentie 11,8% (6/51) van de aan denosumab blootgestelde patiënten.
Lichenoïde reacties door medicijngebruik
Lichenoïde reacties door medicijngebruik (bijvoorbeeld reacties die lijken op lichen planus) zijn gemeld bij patiënten in de postmarketingsetting.
Pediatrische patiënten
Denosumab werd beoordeeld in een open-label onderzoek waarin 28 adolescenten met een volgroeid skelet en met reusceltumor van het bot waren opgenomen. Op basis van deze beperkte gegevens leek het bijwerkingenprofiel overeen te komen met dat van volwassenen.
Klinisch significante hypercalciëmie na het stopzetten van de behandeling is gemeld in de postmarketingsetting bij pediatrische patiënten (zie rubriek 4.4).
Andere speciale patiëntengroepen
Nierfunctiestoornis
In een klinisch onderzoek hadden patiënten zonder een gevorderde maligniteit met een ernstige nierfunctiestoornis (creatinineklaring < 30 ml/min) of patiënten met nierdialyse een verhoogd risico op het ontwikkelen van hypocalciëmie wanneer zij geen calciumsuppletie kregen. Het risico op de ontwikkeling van hypocalciëmie tijdens de behandeling met denosumab stijgt naarmate de ernst van de nierinsufficiëntie toeneemt. In een klinisch onderzoek bij patiënten zonder gevorderde kanker trad, ondanks calciumsuppletie, hypocalciëmie op bij 19% van de patiënten met een ernstige nierfunctiestoornis (creatinineklaring < 30 ml/min) en bij 63% van de patiënten die met nierdialyse werden behandeld. De totale incidentie van klinisch significante hypocalciëmie was 9%.
Hierbij optredende verhogingen van de waarden voor parathyroïdhormoon werden eveneens waargenomen bij met denosumab behandelde patiënten met ernstige nierinsufficiëntie of patiënten die met nierdialyse werden behandeld. De controle van calciumspiegels en voldoende inname van calcium en vitamine D is vooral belangrijk bij patiënten met een nierfunctiestoornis (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In klinische onderzoeken is geen ervaring opgedaan met overdosering. Denosumab is in klinische onderzoeken toegediend in doseringen tot maximaal 180 mg per 4 weken en 120 mg wekelijks gedurende 3 weken.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen voor behandeling van botziekten – andere geneesmiddelen die de botstructuur en mineralisatie beïnvloeden, ATC-code: M05BX04
Xbryk is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).
Werkingsmechanisme
RANKL komt voor als een transmembraaneiwit of een oplosbaar eiwit. RANKL is essentieel voor de vorming, functie en overleving van osteoclasten, het celtype dat als enige verantwoordelijk is voor botresorptie. Door RANKL gestimuleerde verhoogde osteoclastactiviteit is een belangrijke mediator voor botdestructie bij gemetastaseerde botziekte en multipel myeloom. Denosumab is een humaan monoklonaal antilichaam (IgG2) dat zich richt op, en met hoge affiniteit en specificiteit bindt aan RANKL, waardoor wordt voorkomen dat er interactie tussen RANKL en RANK optreedt. Dit leidt tot minder osteoclasten en een verminderde functie van de osteoclasten, en dus tot minder botresorptie en door kanker geïnduceerde vernietiging van botweefsel.
Reusceltumoren van het bot worden gekenmerkt door neoplastische stromacellen met expressie van RANK-ligand en osteoclastachtige reuscellen met RANK-expressie. Bij patiënten met reusceltumor van het bot bindt denosumab aan RANK-ligand, wat het aantal osteoclastachtige reuscellen significant verlaagt of deze elimineert. Hierdoor vermindert osteolyse en wordt proliferatief tumorstroma vervangen door niet-proliferatief, gedifferentieerd, dicht nieuw botweefsel.
Farmacodynamische effecten
In klinische fase II-onderzoeken met patiënten met gevorderde maligniteiten waarbij bot was betrokken, resulteerde subcutane (s.c.) toediening van denosumab elke 4 weken (Q4W) of elke 12 weken in een snelle afname van markers voor botresorptie (uNTx/Cr, serum-CTx), met binnen 1 week mediane afnamen met ongeveer 80% voor uNTx/Cr ongeacht eerdere behandeling met een bisfosfonaat of de uNTx/Cr-spiegel bij baseline. In klinische fase III-onderzoeken met patiënten met gevorderde maligniteiten waarbij bot was betrokken, bleven mediane uNTx/Cr-afnamen van ongeveer 80% gehandhaafd tot en met 49 weken behandeling met denosumab (120 mg Q4W).
Immunogeniciteit
Tijdens behandeling met denosumab kunnen zich antilichamen tegen denosumab ontwikkelen. Er is geen duidelijke correlatie waargenomen tussen de ontwikkeling van antilichamen en farmacokinetiek, klinische respons of bijwerkingen.
Klinische werkzaamheid en veiligheid bij patiënten met botmetastasen van solide tumoren
De werkzaamheid en veiligheid van 120 mg denosumab s.c. elke 4 weken of 4 mg zoledroninezuur (dosis aangepast aan verminderde nierfunctie) i.v. elke 4 weken werden vergeleken in drie gerandomiseerde, dubbelblinde actief gecontroleerde onderzoeken bij voor i.v. bisfosfonaat naïeve patiënten met gevorderde maligniteiten waarbij bot was betrokken: volwassenen met borstkanker (onderzoek 1), andere solide tumoren of multipel myeloom (onderzoek 2) en castratieresistente prostaatkanker (onderzoek 3). Binnen deze actief gecontroleerde klinische onderzoeken is de veiligheid van 5.931 patiënten geëvalueerd. Patiënten met een voorgeschiedenis van ONJ of osteomyelitis van de kaak, een actieve gebits- of kaakaandoening met noodzaak van mondchirurgie, geen genezing na tandheelkundige behandeling/mondchirurgie of een geplande invasieve tandheelkundige ingreep kwamen niet in aanmerking voor inclusie in deze onderzoeken. De primaire en secundaire eindpunten beoordeelden het optreden van een of meer botcomplicaties (SRE's). In onderzoeken die de superioriteit van denosumab ten opzichte van zoledroninezuur aantoonden, kregen patiënten een vooraf gespecificeerde tweejarige verlengingsfase van de behandeling met open label denosumab aangeboden. Een SRE werd gedefinieerd als een van de volgende: pathologische fractuur (wervel of niet-wervel), bestraling van bot (inclusief het gebruik van radio-isotopen), chirurgie van bot of ruggenmergcompressie.
Denosumab verminderde het risico van het optreden van een SRE en de ontwikkeling van meerdere SRE's (eerste en daaropvolgende) bij patiënten met botmetastasen van solide tumoren (zie tabel 2).
Tabel 2. Werkzaamheidresultaten bij patiënten met gevorderde maligniteiten waarbij bot was betrokken
| Onderzoek 1 borstkanker | Onderzoek 2 andere solide tumoren** of multipel myeloom | Onderzoek 3 prostaatkanker | Gecombineerde gevorderde kanker | |||||
Denosum ab | Zoledr o- ninezu ur | Denosum ab | Zoledr o- ninezu ur | Denosum ab | Zoledr o- ninezu ur | Denosum ab | Zoledr o-ninezu ur | |
| N | 1.026 | 1.020 | 886 | 890 | 950 | 951 | 2.862 | 2.861 |
| Eerste SRE | ||||||||
| Mediane tijd (maanden) | NB | 26,4 | 20,6 | 16,3 | 20,7 | 17,1 | 27,6 | 19,4 |
| Verschil in mediane tijd (maanden) | NV | 4,2 | 3,5 | 8,2 | ||||
| HR (95% BI) / RRR (%) | 0,82 (0,71; 0,95) / 18 | 0,84 (0,71; 0,98) / 16 | 0,82 (0,71; 0,95) / 18 | 0,83 (0,76; 0,90) / 17 | ||||
Non-inferiorit eit / Superioriteit p-waarden | < 0,0001† / 0,0101† | 0,0007† / 0,0619† | 0,0002† / 0,0085† | < 0,0001 / < 0,0001 | ||||
| Percentage patiënten (%) | 30,7 | 36,5 | 31,4 | 36,3 | 35,9 | 40,6 | 32,6 | 37,8 |
| Eerste en daaropvolgende SRE* | ||||||||
| Gemiddeld aantal/patiënt | 0,46 | 0,60 | 0,44 | 0,49 | 0,52 | 0,61 | 0,48 | 0,57 |
| Rate Ratio (95% BI) / RRR (%) | 0,77 (0,66; 0,89) / 23 | 0,90 (0,77; 1,04) / 10 | 0,82 (0,71; 0,94) / 18 | 0,82 (0,75; 0,89) / 18 | ||||
| Superioriteit p-waarde | 0,0012† | 0,1447† | 0,0085† | < 0,0001 | ||||
| SMR per jaar | 0,45 | 0,58 | 0,86 | 1,04 | 0,79 | 0,83 | 0,69 | 0,81 |
| Eerste SRE of HCM | ||||||||
| Mediane tijd (maanden) | NB | 25,2 | 19,0 | 14,4 | 20,3 | 17,1 | 26,6 | 19,4 |
| HR (95% BI) / RRR (%) | 0,82 (0,70; 0,95) / 18 | 0,83 (0,71; 0,97) / 17 | 0,83 (0,72; 0,96) / 17 | 0,83 (0,76; 0,90) / 17 | ||||
| Superioriteit p-waarde | 0,0074 | 0,0215 | 0,0134 | < 0,0001 | ||||
| Eerste bestraling van bot | ||||||||
| Mediane tijd (maanden) | NB | NB | NB | NB | NB | 28,6 | NB | 33,2 |
| HR (95% BI) / RRR (%) | 0,74 (0,59; 0,94) / 26 | 0,78 (0,63; 0,97) / 22 | 0,78 (0,66; 0,94) / 22 | 0,77 (0,69; 0,87) / 23 | ||||
| Superioriteit p-waarde | 0,0121 | 0,0256 | 0,0071 | < 0,0001 | ||||
NB = niet bereikt; NV = niet voorhanden; HCM = hypercalciëmie door maligniteit; SMR = skeletal morbidity rate (skeletale morbiditeitfrequentie); HR = Hazard ratio; RRR = relatieve risicoreductie †Gecorrigeerde p-waarden worden weergegeven voor de onderzoeken 1, 2 en 3 (de eindpunten eerste SRE en eerste en daaropvolgende SRE's); * Geven alle skeletgebeurtenissen in de loop van de tijd weer; alleen gebeurtenissen ≥ 21 dagen na de voorgaande gebeurtenis worden geteld.
** Inclusief niet-kleincellig longcarcinoom, niercelcarcinoom, colorectale kanker, kleincellig longcarcinoom, blaaskanker, hoofd- en halskanker, gastro-intestinale/urogenitale kanker en overige, met uitzondering van borst- en prostaatkanker.
Afbeelding 1. Kaplan-Meier diagrammen van tijd tot de eerste SRE tijdens het onderzoek

Ziekteprogressie en totale overleving met botmetastasen van solide tumoren
In alle drie de onderzoeken en de vooraf gespecificeerde analyse van de drie onderzoeken tezamen was de ziekteprogressie in de denosumab- en zoledroninezuurgroepen vergelijkbaar.
In onderzoek 1, 2 en 3 was de totale overleving in de denosumab- en zoledroninezuurgroepen in balans bij patiënten met gevorderde maligniteiten waarbij bot was betrokken: patiënten met borstkanker (Hazard ratio en 95% BI: 0,95 [0,81; 1,11]), patiënten met prostaatkanker (Hazard ratio en 95% BI: 1,03 [0,91; 1,17] en patiënten met andere solide tumoren of multipel myeloom (Hazard ratio en 95% BI: 0,95 [0,83;1,08]). Een post-hocanalyse in onderzoek 2 (patiënten met andere solide tumoren of multipel myeloom) onderzocht de totale overleving voor de 3 tumortypen gebruikt voor stratificatie (niet-kleincellig longcarcinoom, multipel myeloom en overige). De totale overleving was langer met denosumab bij niet-kleincellig longcarcinoom (Hazard ratio [95% BI] van 0,79 [0,65; 0,95]; n = 702) en langer met zoledroninezuur bij multipel myeloom (Hazard ratio [95% BI] van 2,26 [1,13; 4,50]; n = 180) en vergelijkbaar voor denosumab en zoledroninezuur bij overige tumortypen (Hazard ratio [95% BI] van 1,08 [0,90; 1,30]; n = 894). Dit onderzoek controleerde niet voor prognostische factoren en antineoplastische behandelingen. In een gecombineerde, vooraf gespecificeerde analyse van de onderzoeken 1, 2 en 3 was de totale overleving voor denosumab en zoledroninezuur vergelijkbaar (Hazard ratio en 95% BI: 0,99 [0,91; 1,07]).
Effect op pijn
De tijd tot verbetering van pijn (d.w.z. ≥ 2 punten lagere BPI-SF-score voor ergste pijn dan bij baseline) was in alle onderzoeken en de geïntegreerde analysen voor denosumab en zoledroninezuur vergelijkbaar. In een post-hoc analyse van de gecombineerde dataset werd de mediane tijd tot verergering van de pijn (> 4 punten hogere score voor ergste pijn) bij patiënten met lichte tot geen pijn bij baseline met denosumab langer dan met zoledroninezuur (198 versus 143 dagen) (p = 0,0002).
Klinische werkzaamheid bij patiënten met multipel myeloom
Denosumab werd geëvalueerd in een internationale, gerandomiseerde (1:1), dubbelblinde, actief gecontroleerde studie waarin denosumab werd vergeleken met zoledroninezuur bij patiënten met nieuw gediagnosticeerd multipel myeloom, studie 4.
In deze studie werden 1.718 patiënten met multipel myeloom met ten minste één botlaesie gerandomiseerd om 120 mg denosumab subcutaan elke 4 weken (Q4W) te krijgen of 4 mg 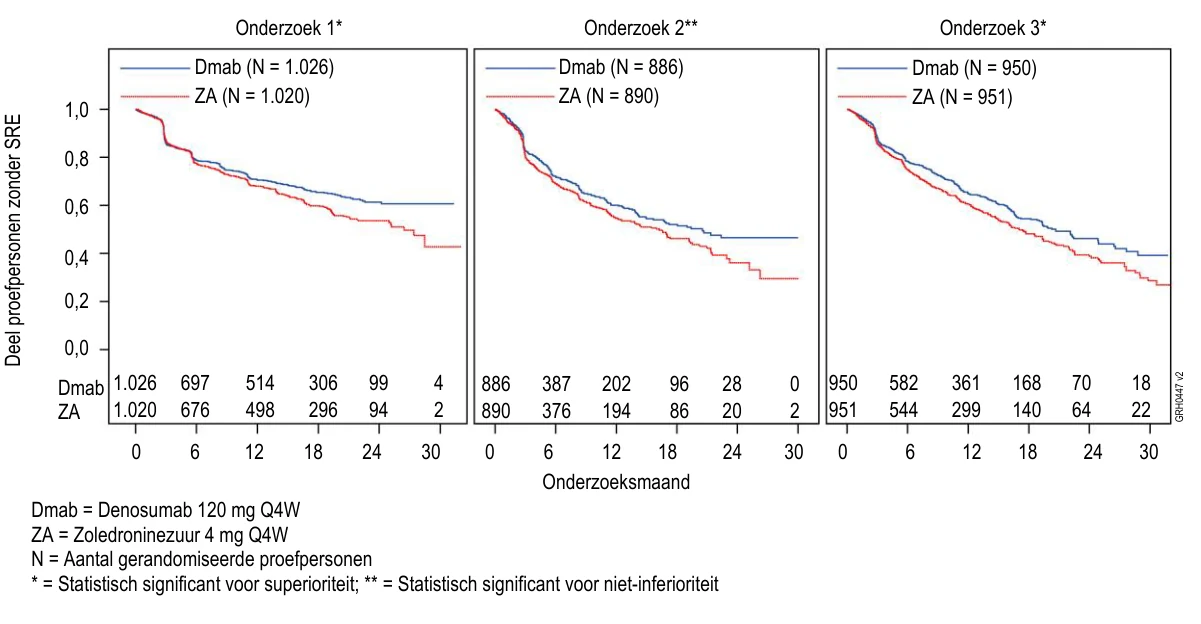 zoledroninezuur intraveneus (i.v.) elke 4 weken (dosis aangepast aan de nierfunctie). De primaire uitkomstmaat was het aantonen van niet-inferioriteit van tijd tot eerste botcomplicatie (SRE) tijdens het onderzoek in vergelijking met zoledroninezuur. Secundaire uitkomstmaten omvatten superioriteit van tijd tot eerste SRE, superioriteit van tijd tot eerste en volgende SRE en totale overleving. Een SRE werd gedefinieerd als een van de volgende: pathologische fractuur (wervel of niet-wervel), bestraling van bot (inclusief het gebruik van radio-isotopen), chirurgie van bot of ruggenmergcompressie.
Over beide studiearmen was 54,5% van de patiënten voornemens om een autologe PBSC-transplantatie te ondergaan, 95,8% gebruikten of waren voornemens een nieuw anti-myeloom-middel te gebruiken (nieuwe therapieën omvatten bortezomib, lenalidomide of thalidomide) als eerstelijnsbehandeling en 60,7% van de patiënten had een eerdere SRE. Het aantal patiënten in beide studiearmen met ISS-stadium I, -stadium II en -stadium III bij diagnose was respectievelijk 32,4%, 38,2% en 29,3%.
Het mediane aantal toegediende doses was 16 voor denosumab en 15 voor zoledroninezuur.
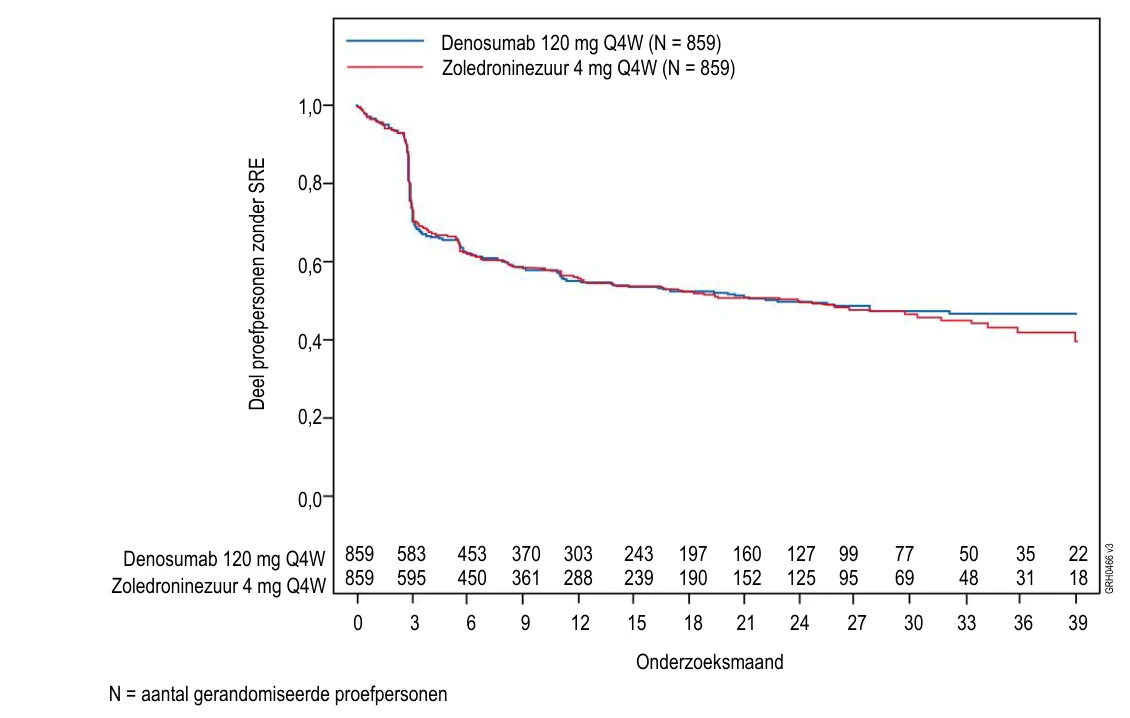
Werkzaamheidresultaten uit onderzoek 4 zijn weergegeven in afbeelding 2 en tabel 3.
Afbeelding 2. Kaplan-Meier diagram van tijd tot eerste SRE tijdens het onderzoek bij patiënten met nieuw gediagnosticeerd multipel myeloom
Tabel 3. Werkzaamheidresultaten voor denosumab in vergelijking met zoledroninezuur bij patiënten met nieuw gediagnosticeerd multipel myeloom
| denosumab (N = 859) | zoledroninezuur (N = 859) | |
| Eerste SRE | ||
| Aantal patiënten met SRE’s (%) | 376 (43,8) | 383 (44,6) |
| Mediane tijd tot SRE (maanden) | 22,8 (14,7; NE) | 23,98 (16,56; 33,31) |
| Hazard ratio (95% BI) | 0,98 (0,85; 1,14) | |
| Eerste en volgende SRE | ||
| Gemiddeld aantal gebeurtenissen/patiënt | 0,66 | 0,66 |
| Rate ratio (95% BI) | 1,01 (0,89; 1,15) | |
| Skeletale morbiditeitsfrequentie per jaar | 0,61 | 0,62 |
| Eerste SRE of HCM | ||
| Mediane tijd (maanden) | 22,14 (14,26; NE) | 21,32 (13,86; 29,7) |
| Hazard ratio (95% BI) | 0,98 (0,85; 1,12) | |
| Eerste bestraling van bot | ||
| Hazard ratio (95% BI) | 0,78 (0,53; 1,14) | |
| Totale overleving | ||
| Hazard ratio (95% BI) | 0,90 (0,70; 1,16) | |
NE = niet in te schatten
HCM = hypercalciëmie door maligniteit
Klinische werkzaamheid en veiligheid bij volwassenen en adolescenten met een volgroeid skelet met reusceltumor van het bot
De veiligheid en werkzaamheid van denosumab werden onderzocht in twee open-label fase II-onderzoeken met één onderzoeksarm (onderzoeken 5 en 6) waarin 554 patiënten werden opgenomen met reusceltumor van het bot die niet-reseceerbaar was of waarbij chirurgische resectie waarschijnlijk zou leiden tot ernstige morbiditeit en een prospectief, multicenter open-label, fase IV-onderzoek (studie 7), dat voorzag in langetermijn safety follow-up voor patiënten die studie 6 hadden afgerond. Patiënten ontvingen elke 4 weken 120 mg denosumab subcutaan met een oplaaddosis van 120 mg op dag 8 en 15. Na het stoppen van de behandeling met denosumab, kwamen patiënten vervolgens in de safety follow-upfase gedurende minimaal 60 maanden. Opnieuw starten van behandeling met denosumab bij patiënten in de safety follow-upfase werd toegestaan bij patiënten die eerder een aantoonbare respons hadden op denosumab (bijv. in het geval van recidiverende ziekte).
In onderzoek 5 werden 37 volwassen patiënten opgenomen met histologisch bevestigde, niet-reseceerbare of recidiverende reusceltumor van het bot. De belangrijkste uitkomstmaat van het onderzoek was responspercentage, gedefinieerd als eliminatie van tenminste 90% van reuscellen in vergelijking met baseline (of volledige eliminatie van reuscellen in gevallen waarin < 5% van de tumorcellen uit reuscellen bestaat), óf een gebrek aan progressie van de doellaesie volgens radiografische metingen in gevallen waarin geen histopathologie beschikbaar was. Van de 35 patiënten die waren opgenomen in de werkzaamheidsanalyse vertoonde 85,7% (95% BI: 69,7; 95,2) een behandelingsrespons op denosumab. Alle 20 patiënten (100%) met histologische beoordelingen voldeden aan de responscriteria. Bij de overige 15 patiënten lieten 10 (67%) radiologische metingen geen progressie zien van de doellaesie.
In onderzoek 6 werden 535 volwassenen of adolescenten met een volgroeid skelet met reusceltumor van het bot opgenomen. Van deze patiënten hadden er 28 een leeftijd van 12-17 jaar. Patiënten werden aan een van de drie cohorten toegewezen: cohort 1 omvatte patiënten met een niet chirurgisch te behandelen ziekte (bijv. sacrale, spinale of meerdere laesies, waaronder longmetastasen); cohort 2 omvatte patiënten met chirurgisch te behandelen ziekte bij wie de geplande chirurgische ingreep werd geassocieerd met ernstige morbiditeit (bijv. gewrichtsamputatie, amputatie van een ledemaat of hemipelviëctomie); cohort 3 omvatte patiënten die eerder deelnamen aan onderzoek 5 en zijn doorgegaan in dit onderzoek. Het primaire doel was het evalueren van het veiligheidsprofiel van denosumab bij patiënten met reusceltumor van het bot. De secundaire uitkomstmaat van het onderzoek was onder andere de tijd tot ziekteprogressie (gebaseerd op de beoordeling van de onderzoeker) voor cohort 1 in verhouding tot patiënten zonder chirurgische ingreep bij 6 maanden voor cohort 2.
In cohort 1 hadden 28 van de 260 behandelde patiënten (10,8%) bij de eindanalyse ziekteprogressie. In cohort 2 hadden 219 van de 238 (92,0%; 95% BI: 87,8%; 95,1%) beoordeelbare patiënten die behandeld werden met denosumab in maand 6 geen chirurgische behandeling ondergaan. Van de 239 patiënten in cohort 2 bij wie de locatie van de doellaesie bij baseline of tijdens het onderzoek zich niet in de longen of weke delen bevond, konden in totaal 82 proefpersonen (34,3%) een chirurgische behandeling tijdens het onderzoek voorkomen. De werkzaamheidsresultaten bij adolescenten met een volgroeid skelet kwamen overeen met de resultaten bij volwassenen.
In studie 7 werden 85 volwassen patiënten opgenomen die eerder in studie 6 opgenomen waren en deze hadden afgerond. Patiënten mochten een behandeling met denosumab tegen GCTB ontvangen en alle patiënten werden gedurende 5 jaar gevolgd. Het primaire doel was het evalueren van het veiligheidsprofiel op lange termijn van denosumab bij patiënten met reusceltumor van het bot.
Effect op pijn
In de eindanalyse van de gecombineerde cohorten 1 en 2 werd een klinisch relevante afname in ergste pijn (d.w.z. ≥ 2 punten afname ten opzichte van baseline) gemeld bij 30,8% van de risicopatiënten (d.w.z. degenen met een ergste pijnscore van ≥ 2 bij baseline) binnen 1 week behandeling, en bij ≥ 50% bij week 5. Deze verbeteringen in pijn bleven gehandhaafd bij alle daaropvolgende beoordelingen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat denosumab bevat in alle subgroepen van pediatrische patiënten met botmetastasen naar de preventie van botcomplicaties en subgroepen van pediatrische patiënten jonger dan 12 jaar voor de behandeling van reusceltumor van het bot (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
In onderzoek 6 werd denosumab beoordeeld in een subgroep van 28 adolescente patiënten (13-17 jaar) met reusceltumor van het bot met skeletrijpheid gedefinieerd als ten minste 1 volgroeid pijpbeen (bijv. gesloten epifysaire groeiplaat van de humerus) en een lichaamsgewicht ≥ 45 kg. Eén adolescente patiënt met niet chirurgisch te behandelen ziekte (N = 14) had tijdens de eerste behandeling een terugkeer van de ziekte. Dertien van de 14 patiënten met chirurgisch te behandelen ziekte bij wie de geplande chirurgie werd geassocieerd met ernstige morbiditeit hadden nog geen chirurgie ondergaan in maand 6.
5.2 Farmacokinetische eigenschappen
Absorptie
Na subcutane toediening was de biologische beschikbaarheid 62%.
Biotransformatie
Denosumab bestaat als natuurlijk immuunglobuline uitsluitend uit aminozuren en koolhydraten. Het is niet waarschijnlijk dat denosumab wordt uitgescheiden via hepatische metabole mechanismen. Het metabolisme en de eliminatie van denosumab volgen waarschijnlijk de wegen van de klaring van immuunglobulines, resulterend in een afbraak tot kleine peptiden en afzonderlijke aminozuren.
Eliminatie
Bij patiënten met gevorderde kanker die werden behandeld met meerdere doses van 120 mg elke 4 weken werd een ongeveer 2-voudige accumulatie in de denosumabconcentraties in serum waargenomen; steady-state werd na 6 maanden bereikt, in overeenstemming met de tijdonafhankelijke farmacokinetiek. Bij patiënten met multipel myeloom die elke 4 weken 120 mg kregen, varieerden de mediane dalspiegels met minder dan 8% tussen maand 6 en 12. Bij patiënten met reusceltumor van het bot die 120 mg elke 4 weken kregen met een oplaaddosis op dag 8 en 15, werden binnen de eerste maand van de behandeling steady-state-spiegels bereikt. Tussen week 9 en 49 varieerden de mediane dalspiegels met minder dan 9%. Bij patiënten bij wie de toediening van 120 mg elke 4 weken werd gestaakt, bedroeg de gemiddelde halfwaardetijd 28 dagen (spreiding 14 tot 55 dagen).
Een populatiefarmacokinetische analyse duidde niet op klinisch significante veranderingen in de systemische blootstelling aan denosumab bij steady-state voor leeftijd (18 tot 87 jaar), ras/etniciteit (negroïde, Latijns-Amerikaans, Aziatisch en blank bestudeerd), geslacht of type solide tumor of patiënten met multipel myeloom. Een toename van het lichaamsgewicht werd geassocieerd met afname van systemische blootstelling, en vice versa. Deze veranderingen werden niet als klinisch relevant beschouwd, omdat de farmacodynamische effecten gebaseerd op markers voor bot-turnover consistent waren over een brede range van lichaamsgewichten.
Lineariteit/non-lineariteit
Denosumab vertoonde een farmacokinetiek die in een breed dosisbereik non-lineair was met de dosis, maar die ongeveer dosisproportioneel toenam bij blootstelling aan doses van 60 mg (of 1 mg/kg) of hoger. De non-lineariteit is waarschijnlijk het gevolg van een verzadigbare target-gemedieerde eliminatieroute die bij lage concentraties van belang is.
Nierfunctiestoornis
In onderzoeken met denosumab (60 mg, n = 55 en 120 mg, n = 32) bij patiënten zonder gevorderde kanker maar met verschillende nierfunctie niveaus, onder wie patiënten die met nierdialyse werden behandeld, bleek de ernst van nierfunctiestoornis geen effect te hebben op de farmacokinetiek van denosumab; een dosisaanpassing bij verminderde nierfunctie is dus niet noodzakelijk. Controle van de nierfunctie is niet nodig bij toepassing van denosumab.
Leverfunctiestoornis
Er is geen specifiek onderzoek uitgevoerd bij patiënten met een leverfunctiestoornis. In het algemeen worden monoklonale antilichamen niet geëlimineerd via hepatische metabole mechanismen. Verondersteld wordt dat de farmacokinetiek van denosumab niet wordt beïnvloed door leverfunctiestoornissen.
Ouderen
Er werden geen algemene verschillen in veiligheid of werkzaamheid waargenomen tussen geriatrische en jongere patiënten. Uit gecontroleerde klinische onderzoeken met denosumab bij patiënten ouder dan 65 jaar met ossaal gemetastaseerde maligniteiten bleek dat de werkzaamheid en veiligheid bij oudere en jongere patiënten vergelijkbaar was. Bij oudere patiënten is aanpassing van de dosis niet nodig.
Pediatrische patiënten
Bij adolescenten met een volgroeid skelet (12-17 jaar) met reusceltumor van het bot die elke 4 weken 120 mg ontvingen met een oplaaddosis op dag 8 en 15 was de farmacokinetiek van denosumab vergelijkbaar met die van volwassen patiënten met GCTB.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Aangezien de biologische activiteit van denosumab bij dieren specifiek is voor niet-humane primaten, werd de beoordeling van genetisch gemanipuleerde knock-out muizen of de toepassing van andere biologische remmers van de RANK/RANKL-pathway, zoals OPG-Fc en RANK-Fc, gebruikt voor de beoordeling van de farmacodynamische eigenschappen van denosumab in knaagdiermodellen.
In botmetastasemodellen van oestrogeenreceptorpositieve en -negatieve humane borstkanker, prostaatkanker en niet-kleincellig longcarcinoom bij muizen verminderde OPG-Fc osteolytische, osteoblastische en osteolytische/osteoblastische laesies, vertraagde het de vorming van de novo botmetastasen en verminderde het de groei van tumoren in het skelet. Wanneer OPG-Fc in deze modellen werd gecombineerd met hormoontherapie (tamoxifen) of chemotherapie (docetaxel), was er bij respectievelijk borst- en prostaat- of longkanker sprake van een additieve remming van de groei van tumoren in het skelet. In een muismodel van borsttumorinductie verminderde RANK-Fc de hormoongeïnduceerde proliferatie in borstepitheel en vertraagde het de tumorvorming.
Standaardtesten om te onderzoeken wat het genotoxiciteitspotentieel van denosumab is, zijn niet geëvalueerd omdat dergelijke testen niet relevant zijn voor dit molecuul. Vanwege het karakter van denosumab is het echter onwaarschijnlijk dat dit middel enig potentieel heeft voor genotoxiciteit.
Het carcinogene potentieel van denosumab is niet beoordeeld in langdurig dieronderzoek.
Bij toxiciteitsonderzoeken met enkelvoudige en herhaalde doses bij cynomolgus-apen bleek dat doses van denosumab die een 2,7 tot 15 maal hogere systemische blootstelling tot gevolg hadden dan de aanbevolen dosis voor de mens, geen effect hadden op de cardiovasculaire fysiologie, mannelijke of vrouwelijke vruchtbaarheid en geen toxiciteit veroorzaakten bij specifieke doelorganen.
In een onderzoek met cynomolgus-apen die gedurende de periode die overeenkwam met het eerste zwangerschapstrimester denosumab toegediend kregen, veroorzaakten doses van denosumab, die een 9 maal hogere systemische blootstelling tot gevolg hadden dan de aanbevolen dosering bij mensen, geen maternale toxiciteit of schade aan de foetus tijdens een periode overeenkomend met het eerste trimester, al werden er geen foetale lymfeklieren onderzocht.
In een ander onderzoek met cynomolgus-apen die de gehele zwangerschap denosumab met een systemische blootstelling die 12 keer hoger was dan bij de dosering voor mensen toegediend kregen, nam het aantal doodgeborenen en de postnatale mortaliteit toe. Er was sprake van abnormale botgroei met als gevolg verminderde botsterkte, verminderde hematopoëse en afwijkende gebitspositie. Perifere lymfeklieren ontbraken en de neonatale groei nam af. Er kon geen drempelwaarde worden vastgesteld waaronder geen reproductietoxiciteit optrad. Zes maanden na de geboorte vertoonden botgerelateerde veranderingen herstel en was er geen effect op de tanddoorbraak. De effecten op lymfeklieren en afwijkende gebitspositie bleven echter bestaan, en bij één dier werd minimale tot matige mineralisatie in meerdere weefsels gezien (het verband met de behandeling is onzeker). Er waren geen aanwijzingen voor maternale schade vóór de bevalling. Tijdens de bevalling deden zich zelden nadelige maternale effecten voor. De ontwikkeling van de maternale borstklieren was normaal.
In preklinisch onderzoek naar botkwaliteit bij apen die langdurig behandeld werden met denosumab werden afnamen van de bot-turnover geassocieerd met een verbetering van de botsterkte en de normale bothistologie.
Bij mannelijke muizen die genetisch waren gemanipuleerd om huRANKL tot expressie te brengen (‘knock-in’ muizen) die werden onderworpen aan een transcorticale fractuur, vertraagde denosumab de verwijdering van kraakbeen en de remodellering van de fractuur-callus in vergelijking met de controlegroep, maar de biomechanische sterkte bleek niet nadelig beïnvloed.
In preklinische onderzoeken was bij knock-out muizen zonder RANK of RANKL sprake van afwezigheid van lactatie als gevolg van de remming van melkklierrijping (lobuloalveolaire klierontwikkeling tijdens de zwangerschap) en vertoonden ze een stoornis van de lymfekliervorming. Neonatale RANK/RANKL knock-out muizen vertoonden een verlaagd lichaamsgewicht, verminderde botgroei, veranderde groeischijven en afwezigheid van tanddoorbraak. Verminderde botgroei, veranderde groeischijven en verstoorde tanddoorbraak werden ook waargenomen in onderzoeken met neonatale ratten die RANKL-remmers toegediend hadden gekregen, en deze veranderingen waren gedeeltelijk reversibel wanneer de toediening van de RANKL-remmer werd gestaakt. Adolescente primaten die denosumab kregen toegediend in doseringen 2,7 tot 15 maal de klinische blootstelling (doses van 10 en 50 mg/kg), hadden abnormale groeischijven. Behandeling met denosumab zou dan ook de botgroei bij kinderen met open groeischijven kunnen verstoren en de doorbraak van tanden kunnen remmen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Histidinehydrochloridemonohydraat
Sorbitol (E420)
Polysorbaat 20
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
4 jaar.
Eenmaal uit de koelkast gehaald, mag Xbryk bij een temperatuur tot maximaal 25°C worden bewaard, gedurende één periode van maximaal 60 dagen. De oorspronkelijke uiterste houdbaarheidsdatum mag echter niet worden overschreden. Indien het geneesmiddel binnen deze periode van maximaal 60 dagen niet wordt gebruikt, mag Xbryk gedurende 28 dagen worden teruggelegd in de koelkast voor toekomstig gebruik.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Niet in de vriezer bewaren.
De injectieflacon in de verpakking bewaren ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
1,7 ml oplossing in een injectieflacon voor eenmalig gebruik gemaakt van type I glas met een chloorbutylrubberen stop en een aluminium zegel met flip-off dop.
Verpakkingen met één of drie.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
- Vóór toediening moet de Xbryk-oplossing visueel worden geïnspecteerd. De oplossing bevat mogelijk sporen van doorzichtige tot witte eiwitachtige deeltjes. De oplossing niet injecteren als deze troebel of verkleurd is.
- Niet schudden.
- Om pijn op de injectieplaats te vermijden, de injectieflacon vóór injectie op kamertemperatuur laten komen (tot 25°C) en langzaam injecteren.
- De gehele inhoud van de injectieflacon dient te worden geïnjecteerd.
- Voor toediening van denosumab wordt een 27 gauge naald aanbevolen.
- De injectieflacon dient niet opnieuw te worden aangeprikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Samsung Bioepis NL B.V.
Olof Palmestraat 10
2616 LR Delft
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1899/001
EU/1/24/1899/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 12 februari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.