


SmPC (samenvatting van de productkenmerken) - Crysvita
1. NAAM VAN HET GENEESMIDDEL
CRYSVITA 10 mg oplossing voor injectie
CRYSVITA 20 mg oplossing voor injectie
CRYSVITA 30 mg oplossing voor injectie
CRYSVITA 10 mg oplossing voor injectie in een voorgevulde spuit
CRYSVITA 20 mg oplossing voor injectie in een voorgevulde spuit
CRYSVITA 30 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
CRYSVITA 10 mg oplossing voor injectie
Elke injectieflacon bevat 10 mg burosumab in 1 ml oplossing.
CRYSVITA 20 mg oplossing voor injectie
Elke injectieflacon bevat 20 mg burosumab in 1 ml oplossing.
CRYSVITA 30 mg oplossing voor injectie
Elke injectieflacon bevat 30 mg burosumab in 1 ml oplossing.
CRYSVITA 10 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 10 mg burosumab in 0,33 ml oplossing.
CRYSVITA 20 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 20 mg burosumab in 0,67 ml oplossing.
CRYSVITA 30 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 30 mg burosumab in 1 ml oplossing.
Burosumab is een recombinant humaan IgG1 monoklonaal antilichaam voor FGF23 en wordt geproduceerd door middel van recombinant-DNA-technologie met gebruik van een zoogdiercelkweek van ovariumcellen van Chinese hamsters (CHO-cellen).
Hulpstof met bekend effect
Elke injectieflacon bevat 45,91 mg sorbitol.
Elke voorgevulde spuit van 10 mg bevat 15,30 mg sorbitol. Elke voorgevulde spuit van 20 mg bevat 30,61 mg sorbitol. Elke voorgevulde spuit van 30 mg bevat 45,91 mg sorbitol.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof).
Heldere tot licht melkachtige, kleurloze tot licht bruingele oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
CRYSVITA is geïndiceerd voor de behandeling van X-gebonden hypofosfatemie (XLH), bij zuigelingen in de leeftijd van 1 maand tot en met 1 jaar met hypofosfatemie (zie rubriek 5.1), kinderen en adolescenten in de leeftijd van 1 tot en met 17 jaar met radiografisch bewijs van botziekte, en bij volwassenen.
CRYSVITA is geïndiceerd voor de behandeling van FGF23-gerelateerde hypofosfatemie bij tumorgeïnduceerde osteomalacie met fosfaturische mesenchymale tumoren die niet curatief kunnen worden gereseceerd of die niet kunnen worden gelokaliseerd bij kinderen en adolescenten in de leeftijd van 1 tot en met 17 jaar en bij volwassenen.
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld door een arts met ervaring in de behandeling van patiënten met een metabole botziekte.
Dosering
Alle leeftijden en indicaties
Oraal fosfaat en actieve vitamine D-analogen (bijv. calcitriol) moeten 1 week vóór aanvang van de behandeling worden stopgezet. Aangezien burosumab echter de synthese van actieve vitamine D verhoogt (zie rubriek 5.1), moet worden beoordeeld of patiënten behoefte hebben aan vervanging of suppletie met inactieve vitamine D. Vervanging of suppletie van vitamine D met inactieve vormen kan worden ingesteld of voortgezet conform de lokale richtlijnen, met bewaking van de serumspiegels van calcium en fosfaat. Bij aanvang moet de nuchtere serumfosfaatspiegel zich onder het referentiebereik voor leeftijd bevinden (zie rubriek 4.3).
De serumcalciumconcentratie moet worden gecontroleerd vóór aanvang van de behandeling en 1-2 weken na aanvang en na dosisaanpassingen, naast regelmatige controle tijdens de behandeling (zie rubriek 4.4).
X-gebonden hypofosfatemie (XLH)
Dosering bij zuigelingen met XLH in de leeftijd van 1 maand tot 6 maanden
Alvorens de behandeling te starten moet hypofosfatemie worden bevestigd door een nuchtere serumfosfaatspiegel onder de voor leeftijd aangepaste ondergrens voor normaal (LLN).
De aanbevolen startdosis voor zuigelingen in de leeftijd van 1 maand tot 6 maanden is 0,4 mg/kg lichaamsgewicht om de 2 weken toegediend. De doses moeten worden afgerond naar de dichtstbijzijnde 1 mg.
Na aanvang van de behandeling en na dosisaanpassing moet de nuchtere serumfosfaatspiegel om de 2 weken tijdens 6 weken en om de 4 weken tijdens de volgende 2 maanden en daarna indien nodig worden gemeten (zie ook rubriek 4.2, Alle leeftijden en indicaties). Bloedmonsters voor het meten van de nuchtere serumfosfaatspiegel moeten altijd ongeveer 2 weken na toediening van de dosis worden afgenomen. Als de nuchtere serumfosfaatspiegel zich binnen het referentiebereik voor leeftijd bevindt, moet dezelfde dosis worden aangehouden.
Dosisverhoging
Als de nuchtere serumfosfaatspiegel zich onder het referentiebereik voor leeftijd bevindt, kan de dosis stapsgewijs met 0,2-0,4 mg/kg worden verhoogd tot een maximale dosis van 0,8 mg/kg. De dosis burosumab mag niet vaker dan om de 4 weken worden aangepast.
Dosisverlaging
Als de nuchtere serumfosfaatspiegel zich boven het referentiebereik voor leeftijd bevindt, moet de volgende dosis worden uitgesteld en de nuchtere serumfosfaatspiegel binnen 2 weken opnieuw worden gemeten. De nuchtere serumfosfaatspiegel van de patiënt moet zich onder het referentiebereik voor leeftijd bevinden om burosumab opnieuw op te starten met de helft van de eerdere dosis, waarbij de hoeveelheid wordt afgerond zoals hierboven beschreven. Als de spiegel na de eerste maal opnieuw opstarten van de dosis onder het referentiebereik blijft, kan de dosis worden verhoogd zoals beschreven onder ‘Dosisverhoging’ (hierboven).
Overstappen op andere dosis op de leeftijd van 6 maanden
Als de dosis voor een patiënt op de leeftijd van 6 maanden moet worden verhoogd, moet het hieronder vermelde doseringsschema worden gevolgd.
Dosering bij zuigelingen met XLH in de leeftijd van 6 maanden tot 1 jaar
Alvorens de behandeling te starten moet hypofosfatemie worden bevestigd door een nuchtere serumfosfaatspiegel onder de voor leeftijd aangepaste LLN.
De aanbevolen startdosis voor zuigelingen in de leeftijd van 6 maanden tot 1 jaar is 0,8 mg/kg lichaamsgewicht om de 2 weken toegediend. De doses moeten worden afgerond naar de dichtstbijzijnde 1 mg.
Na aanvang van de behandeling en na dosisaanpassing moet de nuchtere serumfosfaatspiegel om de 2 weken tijdens 6 weken en om de 4 weken tijdens de volgende 2 maanden en daarna indien nodig worden gemeten (zie ook rubriek 4.2, Alle leeftijden en indicaties). Bloedmonsters voor het meten van de nuchtere serumfosfaatspiegel moeten altijd ongeveer 2 weken na toediening van de dosis worden afgenomen. Als de nuchtere serumfosfaatspiegel zich binnen het referentiebereik voor leeftijd bevindt, moet dezelfde dosis worden aangehouden.
Dosisverhoging
Als de nuchtere serumfosfaatspiegel zich onder het referentiebereik voor leeftijd bevindt, kan de dosis stapsgewijs met 0,4 mg/kg worden verhoogd tot een maximale dosis van 2,0 mg/kg. De dosis burosumab mag niet vaker dan om de 4 weken worden aangepast.
Dosisverlaging
Als de nuchtere serumfosfaatspiegel zich boven het referentiebereik voor leeftijd bevindt, moet de volgende dosis worden uitgesteld en de nuchtere serumfosfaatspiegel binnen 2 weken opnieuw worden gemeten. De nuchtere serumfosfaatspiegel van de patiënt moet zich onder het referentiebereik voor leeftijd bevinden om burosumab opnieuw op te starten met de helft van de eerdere dosis, waarbij de hoeveelheid wordt afgerond zoals hierboven beschreven. Als de spiegel na de eerste maal opnieuw opstarten van de dosis onder het referentiebereik blijft, kan de dosis worden verhoogd zoals beschreven onder ‘Dosisverhoging’ (hierboven).
Overstappen op andere dosis op de leeftijd van 1 jaar
Als de dosis voor een patiënt op de leeftijd van 1 jaar moet worden verhoogd, moet het hieronder vermelde doseringsschema worden gevolgd.
Dosering bij kinderen en adolescenten met XLH in de leeftijd van 1 tot en met 17 jaar
De aanbevolen startdosis bij kinderen en adolescenten in de leeftijd van 1 tot en met 17 jaar is 0,8 mg/kg lichaamsgewicht om de 2 weken toegediend. De doses moeten worden afgerond naar de dichtstbijzijnde 10 mg. De maximale dosis is 90 mg.
Na aanvang van de behandeling met burosumab moet de nuchtere serumfosfaatspiegel om de 2 weken tijdens de eerste behandelingsmaand, om de 4 weken tijdens de volgende 2 maanden en daarna indien nodig worden gemeten. Bloedmonsters voor het meten van de serumfosfaatspiegel moeten altijd ongeveer 2 weken na toediening van de dosis worden afgenomen. Als de nuchtere serumfosfaatspiegel zich binnen het referentiebereik voor leeftijd bevindt, moet dezelfde dosis worden aangehouden.
Dosisverhoging
Als de nuchtere serumfosfaatspiegel zich onder het referentiebereik voor leeftijd bevindt, kan de dosis stapsgewijs met 0,4 mg/kg worden verhoogd tot een maximale dosis van 2,0 mg/kg (maximale dosis van 90 mg). De nuchtere serumfosfaatspiegel moet 4 weken na aanpassing van de dosis worden gemeten (zie ook rubriek 4.2, Alle leeftijden en indicaties). De dosis burosumab mag niet vaker dan om de 4 weken worden aangepast.
Dosisverlaging
Als de nuchtere serumfosfaatspiegel zich boven het referentiebereik voor leeftijd bevindt, moet de volgende dosis worden uitgesteld en de nuchtere serumfosfaatspiegel binnen 2 weken opnieuw worden gemeten. De nuchtere serumfosfaatspiegel van de patiënt moet zich onder het referentiebereik voor leeftijd bevinden om burosumab opnieuw op te starten met de helft van de eerdere dosis, waarbij de hoeveelheid wordt afgerond zoals hierboven beschreven. Als de spiegel na de eerste maal opnieuw opstarten van de dosis onder het referentiebereik blijft, kan de dosis worden verhoogd zoals beschreven onder ‘Dosisverhoging’ (hierboven).
Overstappen op andere dosis op de leeftijd van 18 jaar
Kinderen en adolescenten in de leeftijd van 1 maand tot en met 17 jaar moeten worden behandeld op basis van de hierboven vermelde leidraad voor dosering. Op de leeftijd van 18 jaar moet de patiënt overstappen op de dosis voor volwassenen en het hieronder vermelde doseringsschema.
Dosering bij volwassenen met XLH
De aanbevolen startdosis bij volwassenen is 1,0 mg/kg lichaamsgewicht, afgerond naar de dichtstbijzijnde 10 mg en tot een maximale dosis van 90 mg, om de 4 weken toegediend.
Na aanvang van de behandeling met burosumab moet de nuchtere serumfosfaatspiegel om de 2 weken tijdens de eerste behandelingsmaand, om de 4 weken tijdens de volgende 2 maanden en daarna indien nodig worden gemeten. De nuchtere serumfosfaatspiegel moet worden gemeten 2 weken na de vorige dosis burosumab. Als de serumfosfaatspiegel zich binnen het normale bereik bevindt, moet dezelfde dosis worden aangehouden.
Dosisverlaging
Als de serumfosfaatspiegel zich boven de bovengrens van het normale bereik bevindt, moet de volgende dosis worden uitgesteld en de serumfosfaatspiegel binnen 2 weken opnieuw worden gemeten. De serumfosfaatspiegel van de patiënt moet zich onder het normale bereik bevinden voordat opnieuw wordt gestart met burosumab. Wanneer de serumfosfaatspiegel zich onder het normale bereik bevindt, kan de behandeling opnieuw worden opgestart met de helft van de aanvankelijke startdosis tot een maximale dosis van 40 mg om de 4 weken. De serumfosfaatspiegel moet 2 weken na elke wijziging van de dosis opnieuw worden gemeten.
Als de spiegel na de eerste maal opnieuw opstarten van de dosis onder het referentiebereik blijft, kan de dosis naar goeddunken van de arts worden verhoogd in stappen van maximaal 1,0 mg/kg, afgerond naar de dichtstbijzijnde 10 mg (tot een maximale [totale] toedieningsdosis van 90 mg), toegediend om de 4 weken. De serumfosfaatspiegel moet 2 weken na aanpassing van de dosis opnieuw worden gemeten.
Tumorgeïnduceerde osteomalacie (TIO)
De dosering bij kinderen en adolescenten met TIO in de leeftijd van 1 tot en met 17 jaar is bepaald op basis van farmacokinetische modellering en simulatie (zie rubriek 5.2).
Dosering bij kinderen met TIO in de leeftijd van 1 tot en met 12 jaar
De aanbevolen startdosis voor kinderen in de leeftijd van 1 tot en met 12 jaar is 0,4 mg/kg lichaamsgewicht om de 2 weken toegediend. De doses moeten worden afgerond naar de dichtstbijzijnde 10 mg. De maximale dosis is 90 mg.
Dosisverhoging
Als de serumfosfaatspiegel zich onder het referentiebereik voor leeftijd bevindt, kan de dosis stapsgewijs worden verhoogd. De dosis moet in een eerste stap met 0,6 mg/kg worden verhoogd en, afhankelijk van de respons van de patiënt op de behandeling, in volgende stappen met 0,5 mg/kg (tot een maximale dosis van 2,0 mg/kg), waarbij de hoeveelheid wordt afgerond zoals hierboven beschreven, tot een maximale dosis van 90 mg om de 2 weken toegediend. De nuchtere serumfosfaatspiegel moet 4 weken na aanpassing van de dosis worden gemeten. De dosis burosumab mag niet vaker dan om de 4 weken worden aangepast.
Dosering bij adolescenten met TIO in de leeftijd van 13 tot en met 17 jaar
De aanbevolen startdosis voor adolescenten in de leeftijd van 13 tot en met 17 jaar is 0,3 mg/kg lichaamsgewicht om de 2 weken toegediend. De doses moeten worden afgerond naar de dichtstbijzijnde 10 mg. De maximale dosis is 180 mg.
Dosisverhoging
Als de serumfosfaatspiegel zich onder het referentiebereik voor leeftijd bevindt, kan de dosis stapsgewijs worden verhoogd. De dosis moet in een eerste stap met 0,3 mg/kg worden verhoogd en vervolgens met stappen van 0,2 mg/kg tot 0,5 mg/kg (dosisverhoging afhankelijk van de serumfosfaatrespons van de patiënt op de behandeling), waarbij de hoeveelheid wordt afgerond zoals hierboven beschreven, tot een maximale dosis van 2,0 mg/kg (maximale dosis 180 mg) om de 2 weken toegediend. De nuchtere serumfosfaatspiegel moet 4 weken na aanpassing van de dosis worden gemeten. De dosis burosumab mag niet vaker dan om de 4 weken worden aangepast.
Dosering bij kinderen en adolescenten met TIO in de leeftijd van 1 tot en met 17 jaar
De nuchtere serumfosfaatspiegel moet tijdens de behandeling met burosumab, ook na elke dosisaanpassing, op passende wijze worden gecontroleerd om ervoor te zorgen dat deze binnen het referentiebereik voor leeftijd blijft. Bloedmonsters voor het meten van de serumfosfaatspiegel moeten altijd ongeveer 2 weken na toediening van de dosis worden afgenomen.
Na aanvang van de behandeling met burosumab moet de nuchtere serumfosfaatspiegel om de 2 weken tijdens de eerste behandelingsmaand, om de 4 weken tijdens de volgende 2 maanden en daarna indien nodig worden gemeten. Als de nuchtere serumfosfaatspiegel zich binnen het referentiebereik voor leeftijd bevindt, moet dezelfde dosis worden aangehouden. Als de nuchtere serumfosfaatspiegel zich niet binnen het referentiebereik bevindt, kan een dosisaanpassing (verhoging/verlaging van de dosis) nodig zijn (zie hieronder). De nuchtere serumfosfaatspiegel moet 4 weken na elke dosisaanpassing opnieuw worden gemeten. Als de nuchtere serumfosfaatspiegel zich bij het opnieuw meten binnen het referentiebereik bevindt, moet de nieuwe dosis worden gehandhaafd, anders moet een verdere dosisaanpassing worden overwogen.
Dosisverlaging
Als de serumfosfaatspiegel zich boven het referentiebereik voor leeftijd bevindt, moet de volgende dosis worden uitgesteld en de nuchtere serumfosfaatspiegel binnen 2 weken opnieuw worden gemeten. Wanneer de serumfosfaatspiegel zich onder het referentiebereik voor leeftijd bevindt, kan de behandeling opnieuw worden opgestart met de helft van de eerdere dosis, waarbij de hoeveelheid wordt afgerond zoals hierboven beschreven. De nuchtere serumfosfaatspiegel moet 4 weken na aanpassing van de dosis worden gemeten. Als de spiegel onder het referentiebereik voor leeftijd blijft nadat de behandeling opnieuw is gestart, kan de dosis verder worden aangepast.
Overstappen op andere dosis op de leeftijd van 18 jaar
Op de leeftijd van 18 jaar moet de patiënt overstappen op de dosis voor volwassenen en het hieronder vermelde doseringsschema.
Dosering bij volwassenen met TIO
De aanbevolen startdosis voor volwassenen is 0,3 mg/kg lichaamsgewicht, afgerond naar de dichtstbijzijnde 10 mg, om de 4 weken toegediend.
Na aanvang van de behandeling met burosumab moet de nuchtere serumfosfaatspiegel tijdens de eerste 3 behandelingsmaanden elke 4 weken, 2 weken na elke dosis en daarna indien nodig worden gemeten. Als de serumfosfaatspiegel zich binnen het referentiebereik bevindt, moet dezelfde dosis worden aangehouden.
Dosisverhoging
Als de serumfosfaatspiegel zich onder het referentiebereik bevindt, kan de dosis stapsgewijs worden verhoogd. De dosis moet in een eerste stap met 0,3 mg/kg worden verhoogd en vervolgens met stappen van 0,2 mg/kg tot 0,5 mg/kg (dosis afhankelijk van de respons van de patiënt op de behandeling) tot een maximale dosis van 2,0 mg/kg (maximale dosis 180 mg), om de 4 weken toegediend. De nuchtere serumfosfaatspiegel moet 2 weken na aanpassing van de dosis worden gemeten.
Voor patiënten bij wie de serumfosfaatspiegel onder het referentiebereik blijft ondanks toediening van de maximale dosis om de 4 weken, kan de eerdere dosis worden verdeeld en om de 2 weken worden toegediend, waarbij de dosis indien nodig zoals hierboven beschreven stapsgewijs kan worden verhoogd tot een maximale dosis van 2,0 mg/kg om de 2 weken (maximale dosis 180 mg).
Dosisverlaging
Als de serumfosfaatspiegel zich boven het referentiebereik bevindt, moet de volgende dosis worden uitgesteld en de nuchtere serumfosfaatspiegel binnen 2 weken opnieuw worden gemeten. De serumfosfaatspiegel van de patiënt moet zich onder het referentiebereik bevinden voordat opnieuw wordt gestart met burosumab. Wanneer de serumfosfaatspiegel zich onder het referentiebereik bevindt, kan de behandeling opnieuw worden opgestart met ongeveer de helft van de eerdere dosis en worden toegediend:
- om de 4 weken (voor patiënten die elke 4 weken een dosis toegediend krijgen vóór onderbreking van de dosis)
- om de 2 weken (voor patiënten die elke 2 weken een dosis toegediend krijgen vóór onderbreking van de dosis)
De serumfosfaatspiegel moet 2 weken na elke wijziging van de dosis opnieuw worden gemeten.
Als de spiegel onder het referentiebereik blijft nadat de behandeling opnieuw is gestart, kan de dosis verder worden aangepast.
Onderbreking van de toediening bij pediatrische en volwassen patiënten met TIO
Als een patiënt een behandeling van de onderliggende tumor ondergaat (d.w.z. chirurgische excisie of radiotherapie), moet de behandeling met burosumab worden onderbroken.
Wanneer de behandeling van de onderliggende tumor is voltooid, moet de serumfosfaatspiegel opnieuw worden beoordeeld voordat de behandeling met burosumab opnieuw wordt gestart. De behandeling met burosumab moet worden hervat met de aanvankelijke startdosis van de patiënt als de serumfosfaatspiegel onder de ondergrens van het normale referentiebereik blijft. Volg de aanbevolen dosisaanpassing zoals hierboven beschreven om de serumfosfaatspiegel binnen het normale referentiebereik te houden.
Voor alle patiënten met TIO geldt dat de behandeling moet worden stopgezet als de behandelend arts van oordeel is dat er geen betekenisvolle verbetering van biochemische of klinische markers van respons wordt waargenomen ondanks toediening van de maximale dosis.
Alle patiënten
Om het risico op ectopische mineralisatie te verminderen, wordt aanbevolen te streven naar een nuchtere serumfosfaatspiegel die zich in de ondergrens van het normale referentiebereik bevindt (zie rubriek 4.4).
Gemiste dosis
Indien het om praktische redenen nodig is, mogen behandelingen tot 3 dagen vóór of na de geplande datum van de behandeling worden toegediend. Als een patiënt een dosis heeft gemist, moet de toediening van burosumab zo snel mogelijk worden hervat met de voorgeschreven dosis.
Speciale populaties
Nierfunctiestoornissen
Er zijn geen of beperkte gegevens beschikbaar over gebruik bij patiënten met een nierfunctiestoornis. Burosumab mag niet worden toegediend aan patiënten met ernstige of terminale nierziekte (zie rubriek 4.3).
Pediatrische patiënten
X-gebonden hypofosfatemie (XLH)
De veiligheid en werkzaamheid van burosumab bij pediatrische patiënten met XLH jonger dan 4 maanden zijn niet vastgesteld in klinische onderzoeken.
Op basis van de beschikbare gegevens uit klinische onderzoeken met proefpersonen in de leeftijd van < 12 maanden (zie rubriek 5.1) lijkt de eliminatie relatief trager bij pediatrische patiënten < 12 maanden, vergeleken met pediatrische patiënten ≥ 12 maanden (zie rubriek 5.2). Verwezen wordt naar bovenstaande informatie over startdosis en dosisaanpassingen voor deze populatie.
Tumorgeïnduceerde osteomalacie (TIO)
De veiligheid en werkzaamheid van burosumab bij pediatrische patiënten met TIO zijn niet vastgesteld in klinische onderzoeken.
Ouderen
Er zijn beperkte gegevens beschikbaar over gebruik bij patiënten ouder dan 65 jaar.
Wijze van toediening
Voor subcutaan gebruik.
Burosumab moet in de bovenarm, buik, bil of dij worden geïnjecteerd.
De maximale hoeveelheid geneesmiddel per injectieplaats is 1,5 ml. Als er meer dan 1,5 ml op een bepaalde doseringsdag moet worden toegediend, moet de totale hoeveelheid geneesmiddel worden verdeeld en op twee of meer verschillende injectieplaatsen worden toegediend. De injectieplaatsen moeten worden afgewisseld en zorgvuldig worden gecontroleerd op tekenen van mogelijke reacties (zie rubriek 4.4).
Voor doses van minder dan 10 mg moet de injectieflacon van 10 mg/ml worden gebruikt voor een nauwkeurige toediening van de dosis.
Voor de verwerking van burosumab voorafgaand aan toediening, zie rubriek 6.6.
Voor sommige patiënten kan zelftoediening of toediening door een verzorger met ofwel de injectieflacon en/of de voorgevulde spuit geschikt zijn. Zodra er geen onmiddellijke dosisaanpassingen worden verwacht, kan de toediening worden uitgevoerd door een persoon die terdege getraind is in injectietechnieken. De eerste zelf toegediende dosis na aanvang van de behandeling of na een dosisaanpassing moet plaatsvinden onder toezicht van een beroepsbeoefenaar in de gezondheidszorg. De klinische controle van de patiënt, waaronder controle van het fosfaatgehalte, moet worden voortgezet zoals vereist en zoals hieronder wordt beschreven. Aan het einde van de bijsluiter vindt u een gedetailleerde rubriek ‘Instructies voor gebruik’ voor de patiënt.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gelijktijdige toediening met oraal fosfaat, actieve vitamine D-analogen (zie rubriek 4.5).
Nuchtere serumfosfaatspiegel boven het normale bereik voor leeftijd wegens het risico op hyperfosfatemie (zie rubriek 4.4).
Patiënten met ernstige nierfunctiestoornis of terminale nierziekte.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden in het dossier van de patiënt.
Ectopische mineralisatie
Ectopische mineralisatie, die zich manifesteert in de vorm van nefrocalcinose, is waargenomen bij patiënten met XLH die behandeld werden met oraal fosfaat en actieve vitamine D-analogen; deze geneesmiddelen moeten ten minste 1 week vóór het opstarten van de behandeling met burosumab worden stopgezet (zie rubriek 4.2).
Het wordt aanbevolen om de patiënt te controleren op tekenen en symptomen van nefrocalcinose, bijv. door middel van een ultrasonografie van de nieren, en dit bij aanvang van de behandeling en elke 6 maanden tijdens de eerste 12 maanden van de behandeling, en vervolgens jaarlijks. Het wordt aanbevolen om alkalische fosfatase, calcium, parathyreoïdhormoon (PTH) en creatinine in het plasma om de 6 maanden (om de 3 maanden voor kinderen in de leeftijd van 1 maand - 2 jaar) of wanneer dit is aangewezen, te controleren.
Er wordt voorgesteld om het calcium- en fosfaatgehalte in de urine om de 3 maanden te controleren.
Hyperfosfatemie
De nuchtere serumfosfaatspiegels moeten worden gecontroleerd wegens het risico op hyperfosfatemie. Om het risico op ectopische mineralisatie te verminderen, wordt aanbevolen om te streven naar een nuchtere serumfosfaatspiegel die zich in de ondergrens van het normale referentiebereik voor leeftijd bevindt. Het kan nodig zijn om de toediening te onderbreken en/of de dosis te verlagen (zie rubriek 4.2). Het wordt aanbevolen om de postprandiale serumfosfaatspiegel periodiek te meten.
Om hyperfosfatemie te voorkomen moet de behandeling met burosumab worden onderbroken bij patiënten met tumorgeïnduceerde osteomalacie die een behandeling van de onderliggende tumor ondergaan. De behandeling met burosumab mag alleen opnieuw worden gestart als de serumfosfaatspiegel van de patiënt onder de ondergrens van het normale referentiebereik blijft (zie rubriek 4.2).
Hypercalciëmie en hyperparathyreoïdie
Bij patiënten die behandeld zijn met burosumab, zijn verhogingen in de serumspiegel van calcium of parathyreoïdhormoon gemeld. Factoren zoals hyperparathyreoïdie, langdurige immobilisatie, uitdroging, hypervitaminose D of nierinsufficiëntie kunnen het risico op hypercalciëmie verhogen. Er zijn met name gevallen van ernstige hypercalciëmie gemeld bij patiënten met tertiaire hyperparathyreoïdie. De serumspiegels van calcium en parathyreoïdhormoon moeten vóór en tijdens de behandeling met burosumab worden gecontroleerd (zie rubriek 4.2). Bij patiënten met matige tot ernstige hypercalciëmie (> 3 mmol/l) mag burosumab niet worden toegediend totdat de hypercalciëmie adequaat is behandeld.
Injectieplaatsreacties
De toediening van burosumab kan leiden tot lokale injectieplaatsreacties. De toediening moet worden onderbroken bij elke patiënt die een ernstige injectieplaatsreactie ervaart (zie rubriek 4.8) en er moet een gepaste medische behandeling worden toegediend.
Overgevoeligheid
Therapeutische eiwitten, zoals burosumab, kunnen in verband worden gebracht met overgevoeligheidsreacties. In klinische onderzoeken werden milde of matige overgevoeligheidsreacties (bijv. rash, rash op de injectieplaats) waargenomen (zie rubriek 4.8). Wanneer er ernstige overgevoeligheidsreacties optreden, moet de toediening van burosumab worden stopgezet en een geschikte medische behandeling worden ingesteld.
Hulpstof met bekend effect
CRYSVITA oplossing voor injectie in injectieflacons
Dit middel bevat 45,91 mg sorbitol per injectieflacon, overeenkomend met 45,91 mg/ml. Patiënten met erfelijke fructose-intolerantie (HFI) mogen dit geneesmiddel niet gebruiken.
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 in elke injectieflacon. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
CRYSVITA 10 mg oplossing voor injectie in een voorgevulde spuit
Dit middel bevat 15,30 mg sorbitol per voorgevulde spuit, overeenkomend met 45,91 mg/ml. Patiënten met erfelijke fructose-intolerantie (HFI) mogen dit geneesmiddel niet gebruiken.
Dit geneesmiddel bevat 0,165 mg polysorbaat 80 in elke voorgevulde spuit. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
CRYSVITA 20 mg oplossing voor injectie in een voorgevulde spuit
Dit middel bevat 30,61 mg sorbitol per voorgevulde spuit, overeenkomend met 45,91 mg/ml. Patiënten met erfelijke fructose-intolerantie (HFI) mogen dit geneesmiddel niet gebruiken.
Dit geneesmiddel bevat 0,335 mg polysorbaat 80 in elke voorgevulde spuit. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
CRYSVITA 30 mg oplossing voor injectie in een voorgevulde spuit
Dit middel bevat 45,91 mg sorbitol per voorgevulde spuit, overeenkomend met 45,91 mg/ml. Patiënten met erfelijke fructose-intolerantie (HFI) mogen dit geneesmiddel niet gebruiken.
Dit geneesmiddel bevat 0,5 mg polysorbaat 80 in elke voorgevulde spuit. Dit komt overeen met 0,5 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdige toediening van burosumab met oraal fosfaat en actieve vitamine D-analogen is gecontra-indiceerd, aangezien dit kan leiden tot een verhoogd risico op hyperfosfatemie en hypercalciëmie (zie rubriek 4.3).
Voorzichtigheid is geboden wanneer burosumab gecombineerd wordt met calcimimetica (met name middelen die het effect van calcium op weefsels imiteren door de calciumreceptor te activeren). Gelijktijdige toediening van deze geneesmiddelen is niet onderzocht in klinisch onderzoek; om die reden wordt aanbevolen om de serumcalciumspiegel nauwlettend te controleren (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met burosumab en gedurende ten minste 14 weken na het stoppen met de behandeling.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van burosumab bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Burosumab wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Het is niet bekend of burosumab in de moedermelk wordt uitgescheiden. Het is bekend dat menselijke IgG’s tijdens de eerste dagen na de geboorte worden uitgescheiden in de moedermelk, maar dat de concentratie daarvan kort daarna snel afneemt. Daarom kan een risico voor de met moedermelk gevoede pasgeborene tijdens deze korte periode niet worden uitgesloten. Daarna kan het gebruik van burosumab tijdens borstvoeding alleen worden overwogen als dat klinisch noodzakelijk is.
Vruchtbaarheid
In dieronderzoek zijn effecten op de mannelijke voortplantingsorganen aangetoond (zie rubriek 5.3). Er zijn geen klinische gegevens beschikbaar over het effect van burosumab op de vruchtbaarheid bij de mens. Er is geen specifiek vruchtbaarheidsonderzoek met burosumab uitgevoerd bij dieren.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Burosumab heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Na toediening van burosumab kan duizeligheid optreden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Op basis van voltooide langetermijnonderzoeken met een maximale blootstelling aan burosumab van 214 weken (met variabele blootstellingsperiode voor de hele veiligheidspopulatie) waren tijdens klinische onderzoeken de meest voorkomende bijwerkingen (> 10%) die gemeld zijn bij pediatrische patiënten met XLH: pyrexie (53%), hoesten (52%), injectieplaatsreacties (48%), hoofdpijn (43%), braken (43%), pijn in extremiteit (38%), tandabces (36%), vitamine D verlaagd (28%), diarree (25%), rash (19%), nausea (18%), constipatie (14%) en tandcariës (10%).
De meest voorkomende (> 10%) bijwerkingen die tijdens klinische onderzoeken gemeld zijn bij volwassen patiënten met XLH of volwassen patiënten met TIO op basis van voltooide langetermijnonderzoeken tot een maximale blootstelling aan burosumab van 300 weken (met een blootstellingsperiode die varieert binnen de veiligheidspopulatie) waren: rugpijn (30%), injectieplaatsreacties (29%), hoofdpijn (28%), tandinfectie (28%), vitamine D verlaagd (28%), spierspasmen (18%), rustelozebenensyndroom (16%), duizeligheid (16%) en constipatie (13%) (zie rubriek 4.4 en ‘Beschrijving van geselecteerde bijwerkingen’ hieronder).
Lijsten van bijwerkingen in tabelvorm
De frequenties van bijwerkingen worden weergegeven in Tabel 1 (XLH, pediatrische patiënten) en Tabel 2 (XLH en TIO, volwassen patiënten).
De bijwerkingen worden weergegeven volgens systeem/orgaanklasse en frequentiecategorieën, die als volgt worden gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1: Bijwerkingen gemeld bij pediatrische patiënten in de leeftijd van 4 maanden tot en met
17 jaar met XLH, waargenomen tijdens klinische onderzoeken (N=136) en nadat het geneesmiddel in de handel is gebracht
| MedDRA systeem/orgaanklasse | Frequentiecategorie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Tandabces1 |
| Endocriene aandoeningen | Niet bekend | Hyperparathyroïdie2 (zie rubriek 4.4) |
Voedings- en stofwisselingsstoornissen | Soms | Hypercalciëmie3,4 (zie rubriek 4.4) |
| Niet bekend | Hypercalciurie5 | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Hoesten6 |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn |
| Vaak | Duizeligheid7 | |
| Maagdarmstelselaandoeningen | Zeer vaak | Braken Nausea Diarree Constipatie Tandcariës |
| Huid- en onderhuidaandoeningen | Zeer vaak | Rash8 |
| Vaak | Urticaria4 | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak Vaak | Pijn in extremiteit |
| Myalgie | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Injectieplaatsreactie9 Pyrexie |
| Onderzoeken | Zeer vaak | Vitamine D verlaagd10 |
| Vaak | Bloed parathyroïdhormoon verhoogd (zie rubriek 4.4)4 | |
| Niet bekend | Bloed fosfor verhoogd11 |
1 Tandabces omvat: tandabces, tandinfectie en tandpijn
2 Hyperparathyroïdie omvat: hyperparathyroïdie, hyperparathyroïdie secundair en hyperparathyroïdie tertiair 3 Hypercalciëmie omvat: hypercalciëmie en bloed calcium verhoogd
4 Gezien in klinische onderzoeken, bevestigd door ervaring nadat het geneesmiddel in de handel is gebracht 5 Hypercalciurie omvat: hypercalciurie en urine calcium verhoogd
6 Hoesten omvat: hoesten en productieve hoest
7 Duizeligheid omvat: duizeligheid en duizeligheid bij inspanning
8 Rash omvat: rash, rash erythemateus, rash gegeneraliseerd, rash pruritus, rash maculo-papulair en pustuleuze rash 9 Injectieplaatsreactie omvat: injectieplaatsreactie, injectieplaatserytheem, injectieplaatspruritus, zwelling van injectieplaats, injectieplaatspijn, injectieplaatsrash, injectieplaatskneuzing, injectieplaatsverkleuring, ongemak op injectieplaats, injectieplaatshematoom, injectieplaatshemorragie, injectieplaatsverharding, vlek op injectieplaats en injectieplaatsurticaria 10Vitamine D verlaagd omvat: vitamine D-deficiëntie, bloed 25-hydroxycholecalciferol verlaagd en vitamine D verlaagd 11Bloed fosfor verhoogd omvat: bloed fosfor verhoogd en hyperfosfatemie
Tabel 2: Bijwerkingen waargenomen tijdens klinische onderzoeken bij volwassenen (N=203)
met XLH (N=176) en TIO (N=27) en nadat het geneesmiddel in de handel is gebracht
| MedDRA systeem/orgaanklasse | Frequentiecategorie | Bijwerking |
| Infecties en parasitaire aandoeningen | Zeer vaak | Tandinfectie1 |
| Endocriene aandoeningen | Vaak | Hyperparathyroïdie2,4 (zie rubriek 4.4) |
Voedings- en stofwisselingsstoornissen | Vaak | Hypercalciëmie3,4 (zie rubriek 4.4) Hypercalciurie5,6 |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn7 |
| Zeer vaak | Duizeligheid | |
| Zeer vaak | Rustelozebenensyndroom | |
| Maagdarmstelselaandoeningen | Zeer vaak | Constipatie |
| Huid- en onderhuidaandoeningen | Vaak | Rash8 Urticaria5 |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Rugpijn |
| Zeer vaak | Spierspasmen | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Injectieplaatsreactie9 |
| Onderzoeken | Zeer vaak | Vitamine D verlaagd10 |
| Vaak | Bloed fosfor verhoogd11 Bloed parathyroïdhormoon verhoogd (zie rubriek 4.4)12 |
1 Tandinfectie omvat: tandabces, tandinfectie en tandpijn
2 Hyperparathyroïdie omvat: hyperparathyroïdie, hyperparathyroïdie secundair en hyperparathyroïdie tertiair 3 Hypercalciëmie omvat: hypercalciëmie en bloed calcium verhoogd
4 Gezien in klinische onderzoeken met TIO, bevestigd door ervaring nadat het geneesmiddel in de handel is gebracht 5 Gezien in klinische onderzoeken met XLH, bevestigd door ervaring nadat het geneesmiddel in de handel is gebracht 6 Hypercalciurie omvat: hypercalciurie en urine calcium verhoogd
7 Hoofdpijn omvat: hoofdpijn en hoofdongemak
8 Rash omvat: rash, rash papulair en rash erythemateus
9 Injectieplaatsreactie omvat: injectieplaatsreactie, injectieplaatserytheem, injectieplaatspruritus, zwelling van injectieplaats, injectieplaatspijn, injectieplaatsrash, injectieplaatskneuzing, injectieplaatsverkleuring, ongemak op injectieplaats, injectieplaatshematoom, injectieplaatshemorragie, injectieplaatsverharding, vlek op injectieplaats, injectieplaatsurticaria, injectieplaatsovergevoeligheid en injectieplaatsontsteking
10Vitamine D verlaagd omvat: vitamine D-deficiëntie, bloed 25-hydroxycholecalciferol verlaagd en vitamine D verlaagd 11Bloed fosfor verhoogd omvat: bloed fosfor verhoogd en hyperfosfatemie
12Gezien in klinische onderzoeken met XLH en TIO, bevestigd door ervaring nadat het geneesmiddel in de handel is gebracht
Beschrijving van geselecteerde bijwerkingen
Injectieplaatsreacties
Pediatrische patiënten met XLH:
Op de injectieplaats zijn lokale reacties (bijv. urticaria, erytheem, rash, zwelling, blauwe plek, pijn, pruritus en hematoom op de injectieplaats) opgetreden. Op basis van gegevens uit klinische onderzoeken had in pediatrische onderzoeken ongeveer 48% van de patiënten een injectieplaatsreactie. De injectieplaatsreacties waren doorgaans mild van ernst, traden binnen 1 dag na toediening van het geneesmiddel op, duurden meestal 1 tot 3 dagen, vereisten geen behandeling en verdwenen in bijna alle gevallen.
Volwassen patiënten met XLH of TIO:
De injectieplaatsreacties waren doorgaans mild van ernst, vereisten geen behandeling en verdwenen in bijna alle gevallen.
Bij patiënten met XLH bedroeg de frequentie van injectieplaatsreacties tijdens de placebogecontroleerde behandelingsperiode van onderzoek UX023-CL303 12% bij zowel de behandelingsgroep die burosumab kreeg als de groep die placebo kreeg (injectieplaatsreactie, injectieplaatserytheem, injectieplaatsrash, injectieplaatskneuzing, injectieplaatspijn, injectieplaatspruritus en injectieplaatshematoom).
Bij patiënten met TIO bedroeg de frequentie van injectieplaatsreacties 22% (injectieplaatsreactie, injectieplaatspijn en zwelling van injectieplaats) op basis van gegevens afkomstig van voltooide langetermijnonderzoeken.
Overgevoeligheid
Pediatrische patiënten met XLH:
Op basis van gegevens uit klinische onderzoeken werden overgevoeligheidsreacties (bijv. injectieplaatsreacties, rash, urticaria, zwelling aangezicht, dermatitis enz.) gemeld bij 39% van de pediatrische patiënten. Alle gemelde reacties waren mild of matig van ernst.
Volwassen patiënten met XLH of TIO:
Overgevoeligheidsreacties waren mild of matig van ernst.
Bij patiënten met XLH was de incidentie van mogelijke overgevoeligheidsreacties tijdens de placebogecontroleerde behandelingsperiode van onderzoek UX023-CL303 vergelijkbaar (6%) bij volwassenen behandeld met burosumab en volwassenen behandeld met placebo. Bij patiënten met TIO was de frequentie van overgevoeligheidsreacties (rash, geneesmiddeleneruptie en overgevoeligheid) 30% op basis van gegevens afkomstig van voltooide langetermijnonderzoeken.
Vitamine D verlaagd
Pediatrische patiënten met XLH:
Een verlaging van de serumspiegel van 25-hydroxy-vitamine D is na aanvang van de behandeling met burosumab waargenomen bij ongeveer 8% van de pediatrische patiënten, mogelijk veroorzaakt door een verhoogde omzetting naar geactiveerd 1,25-dihydroxy-vitamine D. Middels suppletie met inactief vitamine D werd herstel van de normale plasmawaarden verkregen.
Hyperfosfatemie
Volwassen patiënten met XLH of TIO:
Bij patiënten met XLH hadden 9 proefpersonen (13,2%) in de burosumabgroep ten minste één keer hoge serumfosfaatspiegels tijdens de placebogecontroleerde behandelingsperiode van onderzoek UX023-CL303; bij 5 van die 9 proefpersonen waren een of meerdere in het protocol gespecificeerde dosisverlagingen vereist. Na aanvang van de behandeling met burosumab in de voortgezette open-label behandelingsperiode hadden 8 proefpersonen (12,1%) in de groep van placebo→burosumab hoge serumfosfaatspiegels. Bij vier van deze 8 proefpersonen waren een of meerdere in het protocol gespecificeerde dosisverlagingen vereist. De dosis voor alle patiënten die voldeden aan de in het protocol gespecificeerde criteria, werd met 50% verlaagd. Bij een enkele patiënt (1%) was een tweede dosisverlaging vereist vanwege aanhoudende hyperfosfatemie. Op basis van gegevens afkomstig van voltooide klinische langetermijnonderzoeken had 11% van de patiënten met TIO een voorval van hyperfosfatemie waarvoor de dosis werd verlaagd.
Rustelozebenensyndroom
Volwassen patiënten met XLH of TIO:
Bij patiënten met XLH had tijdens de placebogecontroleerde behandelingsperiode van onderzoek UX023-CL303 ongeveer 12% van de behandelingsgroep met burosumab en 8% in de placebogroep een verergering van het rustelozebenensyndroom ten opzichte van de uitgangssituatie of kreeg voor het eerst het rustelozebenensyndroom van milde tot matige ernst. Op basis van gegevens afkomstig van voltooide klinische langetermijnonderzoeken had 11% van de patiënten met TIO een voorval van rustelozebenensyndroom van milde tot matige ernst.
Immunogeniciteit
Pediatrische patiënten met XLH:
Op basis van gegevens uit klinische onderzoeken bedroeg de incidentie van antilichamen tegen het geneesmiddel (ADA, anti-drug antibodies) bij pediatrische patiënten die burosumab toegediend kregen in totaal 11%. De incidentie van neutraliserende ADA bedroeg 3% bij pediatrische patiënten. Deze bevindingen gingen niet gepaard met bijwerkingen, een verlies van werkzaamheid of veranderingen in het farmacokinetische profiel van burosumab.
Volwassen patiënten met XLH en TIO:
Op basis van gegevens afkomstig van voltooide klinische langetermijnonderzoeken bedroeg de incidentie van patiënten die positief testten voor ADA’s tegen burosumab 15% in klinische onderzoeken met volwassenen met XLH of TIO. Geen van deze patiënten ontwikkelde neutraliserende ADA’s. Deze bevindingen gingen niet gepaard met bijwerkingen, een verlies van werkzaamheid of veranderingen in het farmacokinetische profiel van burosumab.
Bijwerkingen bij pediatrische patiënten met TIO
Er zijn geen gegevens beschikbaar over pediatrische patiënten met TIO (zie rubriek 5.1).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen ervaring met overdosering van burosumab. In klinisch onderzoek met pediatrische XLH-patiënten werd burosumab zonder dosisbeperkende toxiciteit toegediend bij doses tot 2,0 mg/kg lichaamsgewicht, met een maximale dosis van 90 mg om de 2 weken. In klinisch onderzoek met volwassen XLH-patiënten werd geen dosisbeperkende toxiciteit waargenomen bij doses tot 1,0 mg/kg of een maximale totale dosis van 128 mg om de 4 weken. In klinisch onderzoek met volwassen
| TIO-patiënten werd geen dosisbeperkende toxiciteit waargenomen tot doses van 2,0 mg/kg of een | |
| maximale dosis van 184 mg om de 4 weken. | |
Behandeling
Bij overdosering wordt aanbevolen om met burosumab te stoppen en de biochemische respons te controleren.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen voor de behandeling van botziekten, andere geneesmiddelen die de botstructuur en -mineralisatie beïnvloeden, ATC-code: M05BX05.
Werkingsmechanisme
Burosumab is een recombinant humaan monoklonaal antilichaam (IgG1) dat zich bindt aan fibroblast groeifactor 23 (FGF23) en de activiteit ervan remt. Door de remming van FGF23 verhoogt burosumab de tubulaire reabsorptie van fosfaat uit de nieren en verhoogt het de serumconcentratie van 1,25-dihydroxy-vitamine D.
Klinische werkzaamheid bij pediatrische patiënten met XLH
Onderzoek BUR-CL207
Pediatrisch onderzoek BUR-CL207 is een 48 weken durend, open-label, niet-gecontroleerd onderzoek om de veiligheid en verdraagbaarheid van burosumab te controleren bij 16 pediatrische XLH-patiënten < 1 jaar met een serumfosfaatspiegel onder de voor leeftijd aangepaste LLN.
Patiënten werden opgenomen in drie cohorten:
- Cohort 1: vanaf ≥ 6 maanden tot < 12 maanden bij aanvang van de behandeling met burosumab met een startdosis van 0,4 mg/kg (n=3)
- Cohort 2: vanaf ≥ 6 maanden tot < 12 maanden bij aanvang van de behandeling met burosumab met een startdosis van 0,8 mg/kg (n=9)
Cohort 3: < 6 maanden bij aanvang van de behandeling met burosumab met een startdosis van
0,4 mg/kg (n=4). Er is geen proefpersoon < 4 maanden bij aanvang van de behandeling opgenomen in het onderzoek.
Patiënten kregen burosumab om de 2 weken subcutaan toegediend. Als de nuchtere serumfosfaatspiegel onder de voor leeftijd aangepaste LLN blijft, kan de dosis burosumab stapsgewijs met 0,4 mg/kg worden verhoogd tot een maximale dosis van 2,0 mg/kg om de 2 weken. Het onderzoek omvat een behandelingsperiode van maximaal 48 weken.
Alle 16 patiënten kregen ten minste één dosis burosumab en 15 patiënten (93,8%) voltooiden het onderzoek. De gemiddelde (SD) leeftijden bij baseline van cohorten 1, 2 en 3 waren respectievelijk 36,9 (6,30), 39,7 (6,74) en 21,3 (2,63) weken. Er waren negen mannelijke patiënten (56,3%) en 7 vrouwelijke patiënten (43,8%) opgenomen. Zes patiënten (37,5%) hadden XLH-gerelateerde symptomen voorafgaand aan deelname aan het onderzoek. Vrijwel alle patiënten (15 [93,8%]) waren gediagnosticeerd met XLH aan de hand van een genetische PHEX-test en één patiënt (6,3%) in het onderzoek was prenataal gediagnosticeerd. Er werden geen pediatrische patiënten met XLH jonger dan 4 maanden opgenomen en gedoseerd met burosumab.
Serumfosfaat
Burosumab verhoogde de nuchtere serumfosfaatspiegels van onder het referentiebereik voor leeftijd, als aangegeven in de inclusiecriteria voor het onderzoek, tot een niveau binnen het referentiebereik voor leeftijd bij EOT/ET. Het gemiddelde serumfosfaat in elk cohort nam toe en bleef op niveau met burosumab-behandeling.
Tabel 3: Serumfosfaat bij baseline, post-baseline en EOT/ET per cohort
| Eenheid | Gepland bezoek | Statistiek (waargenomen) | Cohort 1 Leeftijd ≥ 6 tot < 12 maanden, 0,4 mg/kg startdosis (n=3) | Cohort 2 Leeftijd ≥ 6 tot < 12 maanden, 0,8 mg/kg startdosis (n=9) | Cohort 3 Leeftijd < 6 maanden, 0,4 mg/kg startdosis (n=4) |
Serumfosfaat (mg/dl) | Baseline | Gemiddelde (SD) | 3,0 (0,4) | 3,0 (0,4) | 3,4 (0,3) |
Post- baseline | Gemiddeld bereik | 3,3 tot 3,6 | 3,6 tot 3,8 | 3,6 tot 3,8 | |
| EOT/ET | Gemiddelde (SD) | 3,5 (1,0) | 3,7 (0,4)a | 3,8 (0,2) | |
Gemiddelde (SD) verandering t.o.v. baseline | 0,5 (0,6) | 0,6 (0,4)a | 0,4 (0,3) |
Gemiddeld (SD) percentage verandering t.o.v. baseline | 16,9 (16,1) | 21,9 (14,1)a | 13,7 (9,5) | ||
Serumfosfaat (mmol/l) | Baseline | Gemiddelde (SD) | 1,0 (0,1) | 1,0 (0,1) | 1,0 (0,1) |
Post- baseline | Gemiddeld bereik | 1,1 tot 1,2 | 1,2 tot 1,2 | 1,2 tot 1,2 | |
| EOT/ET | Gemiddelde (SD) | 1,1 (0,3) | 1,2 (0,1)a | 1,2 (0,1) | |
Gemiddelde (SD) verandering t.o.v. baseline | 0,2 (0,2) | 0,2 (0,1)a | 0,1 (0,1) | ||
Gemiddeld (SD) percentage verandering t.o.v. baseline | 16,9 (16,1) | 21,9 (14,1)a | 13,7 (9,5) |
a n=8
Post-baseline = Bezoeken tussen week 20 en week 40
EOT/ET = End of Treatment/Early Termination (Einde behandeling/Vroegtijdige beëindiging), PD = Farmacodynamica, SD = Standaarddeviatie
Onderzoek UX023-CL301
In pediatrisch onderzoek UX023-CL301 werden 61 patiënten in de leeftijd van 1 tot 12 jaar (56% vrouwelijk; 44% mannelijk, leeftijd bij eerste dosis gemiddeld (SD): 6,3 (3,31) jaar) gerandomiseerd naar behandeling met burosumab (n=29) of actieve controle (n=32; oraal fosfaat en actief vitamine D). Bij het begin van deelname aan het onderzoek dienden alle patiënten ten minste 6 maanden behandeling met oraal fosfaat en actief vitamine D te hebben ontvangen. Alle patiënten hadden radiografisch bewijs van botziekte door XLH (Rickets Severity Score ≥ 2). De aanvangsdosis voor burosumab was 0,8 mg/kg om de 2 weken en de dosis werd verhoogd naar 1,2 mg/kg bij onvoldoende respons, gemeten aan de hand van de nuchtere serumfosfaatspiegel. De patiënten die gerandomiseerd waren naar de groep met actieve controlebehandeling kregen dagelijks meerdere doses oraal fosfaat en actief vitamine D.
Het primaire werkzaamheidseindpunt was de verandering in de ernst van rachitis in week 40, beoordeeld aan de hand van de score op de RGI-C (Radiographic Global Impression of change) voor de groep met burosumab vergeleken met de groep met actieve controlebehandeling.
De RGI-C is een relatieve beoordelingsschaal waarbij de rachitis van een patiënt vóór en na de behandeling vergeleken wordt met behulp van een schaalverdeling van 7 punten, ter beoordeling van de verandering in dezelfde afwijkingen die met behulp van de RSS werden beoordeeld (zoals hieronder wordt beschreven). De scores gaan van -3 (ernstige verergering van rachitis) tot +3 (volledige genezing van rachitis).
De ernst van pediatrische rachitis werd gemeten met behulp van de RSS, een radiografische scoringsmethode op basis van de graad van metafysaire rafeling, uitholling en grootte van aantasting van de groeischijf. In onderzoek UX023-CL301 werd de RSS beoordeeld met behulp van een vooraf gedefinieerde schaal voor specifieke afwijkingen in polsen en knieën.
Alle patiënten (n=61) voltooiden de 64 weken durende, gerandomiseerde behandelingsperiode. Er waren geen patiënten bij wie de dosis werd verlaagd en bij 8 patiënten die burosumab kregen (28%) werd de dosis verhoogd tot 1,2 mg/kg. In totaal werden 51 patiënten opgenomen in de verlengingsperiode van behandeling: 26 patiënten in de groep actieve controle→burosumab en 25 patiënten in de groep burosumab→burosumab. Ze werden gedurende maximaal 124 weken met burosumab behandeld.
Primaire werkzaamheidsresultaten
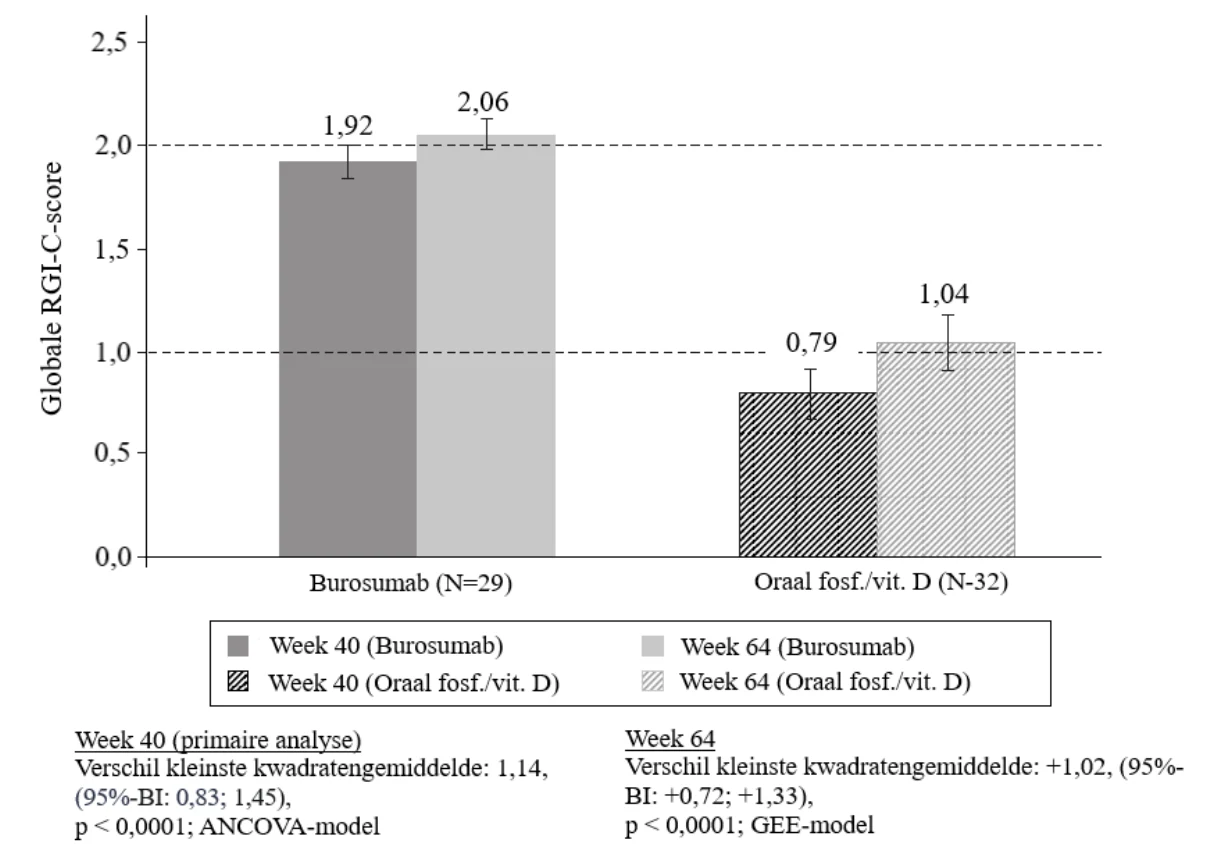
Bij behandeling met burosumab werd in week 40 meer genezing van rachitis gezien dan bij behandeling met actieve controle. Dit effect bleef behouden in week 64, zoals weergegeven in Figuur 1. Deze resultaten bleven behouden tot week 88 (n=21).
Figuur 1: Globale RGI-C-score (gemiddelde ± SE) – Primair werkzaamheidseindpunt in week 40 en 64 (volledige analyseset)
Secundaire werkzaamheidsresultaten
De resultaten van de belangrijkste secundaire werkzaamheidseindpunten voor week 40 en 64 zijn weergegeven in Tabel 4. Deze resultaten bleven behouden tot week 88 (n=21).
Tabel 4: Resultaten van secundaire werkzaamheidseindpunten
| Eindpunt | Week | Actieve controle Kleinste kwadraten-gemiddelde (SE) | Burosumab Kleinste kwadraten-gemiddelde (SE) | Verschil (burosumab – actieve controle) |
Misvorming van onderste ledemaat; beoordeeld aan de hand van RGI-C (GEE-model) | 40 | +0,22 (0,080) | +0,62 (0,153) | +0,40 [95%-BI: 0,07; 0,72] p = 0,0162 |
| 64 | +0,29 (0,119) | +1,25 (0,170) | +0,97 [95%-BI: +0,57; +1,37] p < 0,0001 | |
| Lengte; Z-score | Uitgangssituatie | -2,05 (0,87) | -2,32 (1,17) | |
| 40 a | +0,03 (0,031) | +0,16 (0,052) | +0,12 [95%-BI: 0,01; 0,24] p = 0,0408 | |
| 64 b | +0,02 (0,035) | +0,17 (0,066) | +0,14 [95%-BI: 0,00; 0,29] p = 0,0490 | |
| Uitgangssituatie | 3,19 (1,141) | 3,17 (0,975) |
| Eindpunt | Week | Actieve controle Kleinste kwadraten-gemiddelde (SE) | Burosumab Kleinste kwadraten-gemiddelde (SE) | Verschil (burosumab – actieve controle) |
Ernst van rachitis, totale RSS-score | 40 a | -0,72 (0,162) | -2,08 (0,104) | -1,34 [95%-BI -1,74; -0,94] p < 0,0001 |
| 64 b | -1,01 (0,151) | -2,23 (0,117) | -1,21 [95%-BI: -1,59; -0,83] p < 0,0001 | |
| Alkalische fosfatase in serum (E/l) | Uitgangssituatie | 523 (154) | 511 (125) | |
| 40 a | 489 (189) | 381 (99) | -97 [95%-BI: -138; -56] p < 0,0001 | |
| 64 b | 495 (182) | 337 (86) | -147 [95%-BI: -192; -102] p < 0,0001 | |
| Zes-minuten wandeltest (m) | Uitgangssituatie | 450 (106) | 385 (86) | |
| 40 a | +4 (14) | +47 (16) | +43 [95%-BI: -0,3; 87]; p = 0,0514 | |
| 64 b | +29 (17) | +75 (13) | +46 [95%-BI: 2; 89]; p = 0,0399 |
a: de verandering in week 40 ten opzichte van de uitgangssituatie volgens ANCOVA-model. b: de verandering in week 64 ten opzichte van de uitgangssituatie volgens GEE-model.
Serumfosfaat
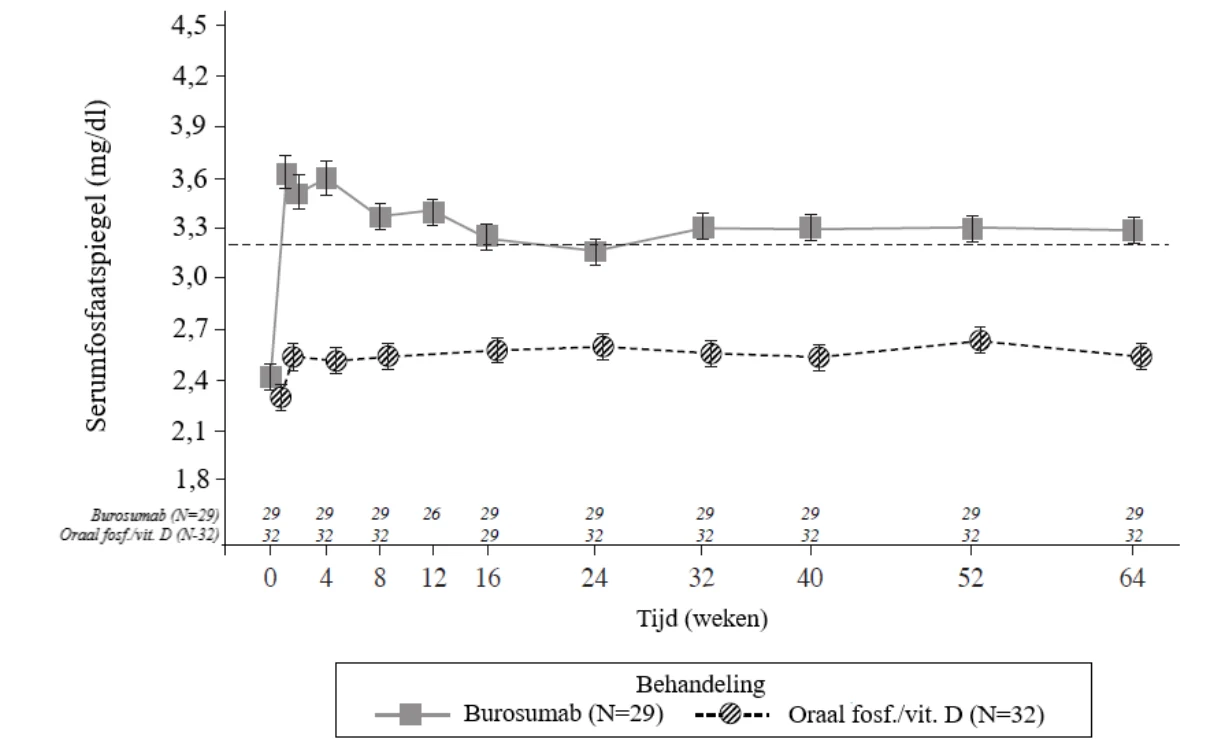
Bij ieder onderzoeksbezoek waarin in beide groepen de serumfosfaatspiegel werd gemeten, waren de veranderingen in de serumfosfaatspiegel ten opzichte van de uitgangssituatie groter in de groep die burosumab kreeg dan in de groep met actieve controlebehandeling (p < 0,0001; GEE-model) (Figuur 2).
Figuur 2: Serumfosfaatspiegel en verandering ten opzichte van de uitgangssituatie (mg/dl)
(gemiddelde ± SE) per behandelgroep (PD-analyseset)
NB: De onderbroken lijn in de figuur geeft de ondergrens van het normale referentiebereik voor de serumfosfaatspiegel weer; 3,2 mg/dl (1,03 mmol/l)
Tijdens de verlengingsperiode van behandeling (week 66 tot en met week 140), de verlenging van de behandeling met burosumab in beide groepen (burosumab→burosumab (n=25) en actieve controle→burosumab (n=26)), bleven de resultaten behouden.
Onderzoek UX023-CL201
In pediatrisch onderzoek UX023-CL201, werden 52 pediatrische patiënten in de leeftijd van 5 tot 12 jaar (gemiddelde 8,5 jaar; SD 1,87) met XLH gedurende een initiële periode van 64 weken behandeld en kregen zij ofwel om de twee weken (Q2W) of om de vier weken (Q4W) een dosis toegediend. Dit werd gevolgd door twee verlengingsperioden met toediening Q2W voor alle patiënten, de eerste periode gedurende maximaal 96 weken (in totaal 160 weken) en een verdere periode gedurende maximaal 56 weken voor de veiligheidsanalyse.
Bijna alle patiënten hadden radiografisch bewijs van rachitis in de uitgangssituatie en hadden eerder oraal fosfaat en vitamine D-analogen toegediend gekregen voor een gemiddelde (SD) duur van 7 (2,4) jaar. Deze conventionele therapie werd 2 - 4 weken vóór de start van burosumab stopgezet. De dosis burosumab werd aangepast om te streven naar een nuchtere serumfosfaatspiegel van 3,50 tot 5,02 mg/dl (1,13 tot 1,62 mmol/l). In de eerste 64 weken kregen 26 van de 52 patiënten burosumab Q4W toegediend. Zesentwintig van de 52 patiënten kregen burosumab Q2W toegediend met een gemiddelde dosis (min., max.) van 0,73 (0,3; 1,5), 0,98 (0,4; 2,0) en 1,04 (0,4; 2,0) mg/kg respectievelijk in week 16, 40 en 64, en tot een maximale dosis van 2,0 mg/kg.
Burosumab verhoogde de serumfosfaatspiegel en verhoogde de maximale tubulaire reabsorptie van fosfaat (TmP)/GFR. In de Q2W-groep steeg de gemiddelde (SD) serumfosfaatspiegel van 2,38 (0,405) mg/dl (0,77 (0,131) mmol/l) in de uitgangssituatie naar 3,3 (0,396) mg/dl (1,07 (0,128) mmol/l) in week 40 en bleef tot week 64 gehandhaafd op 3,35 (0,445) mg/dl (1,08 (0,144) mmol/l). De verhoogde serumfosfaatspiegels bleven behouden tot week 160 (n=52).
Activiteit van alkalische fosfatase
De gemiddelde (SD) totale activiteit van alkalische fosfatase (ALP) in het serum bedroeg 459 (105) E/l in de uitgangssituatie en daalde naar 369 (76) E/l in week 64 (-19,6%; p < 0,0001); dalingen waren vergelijkbaar voor de twee dosisgroepen. In het algemeen bleven verlaagde serumspiegels voor ALP behouden tot week 160.
De serumspiegel van alkalische fosfatase afkomstig van de botten (BALP) bedroeg 165 (52) µg/l [gemiddelde (SD)] in de uitgangssituatie en 115 (31) µg/l in week 64 (gemiddelde verandering: -28,5%); dalingen waren vergelijkbaar voor de twee dosisgroepen. In het algemeen bleven verlaagde serumspiegels voor BALP behouden tot week 160.
In onderzoek UX023-CL201 werd de ernst van pediatrische rachitis gemeten met behulp van de RSS, zoals hierboven beschreven. De RSS werd beoordeeld met behulp van een vooraf gedefinieerde schaal voor specifieke afwijkingen in polsen en knieën. Als aanvulling op de RSS-beoordeling werd de RGI-C-beoordelingsschaal gebruikt. De resultaten zijn samengevat in Tabel 5.
Tabel 5: Respons van rachitis bij kinderen in de leeftijd van 5 - 12 jaar die burosumab toegediend kregen in onderzoek UX023-CL201
| Eindpunt | Duur van burosumab (week) | Omvang effect | |
| Q2W (N=26) | Q4W (N=26) | ||
Totale RSS-score Gemiddelde (SD) in de uitgangssituatie Kleinste kwadratengemiddelde voor verandering (SE) t.o.v. de uitgangssituatie in totale scorea (verlaagde RSS-score wijst op verbetering van de ernst van rachitis) | 40 | 1,92 (1,2) -1,06 (0,100) (p < 0,0001) | 1,67 (1,0) -0,73 (0,100) (p < 0,0001) |
| 64 | -1,00 (0,1) (p < 0,0001) | -0,84 (0,1) (p < 0,0001) | |
Globale RGI-C-score Kleinste kwadratengemiddelde voor score (SE)a (positief wijst op genezing) | 40 |
+1,66 (0,1) (p < 0,0001) +1,47 (0,1) (p < 0,0001)
| 64 | +1,56 (0,1) (p < 0,0001) | +1,58 (0,1) (p < 0,0001) |
a: De schattingen met betrekking tot de kleinste kwadratengemiddelden en p-waarden zijn afkomstig van een generalised estimation equation model rekening houdend met de RSS in de uitgangssituatie, de bezoeken en het behandelingsschema en de interactie ertussen.
Onderzoek UX023-CL205
In pediatrisch onderzoek UX023-CL205 werd burosumab beoordeeld bij 13 XLH-patiënten in de leeftijd van 1 tot 4 jaar (gemiddelde 2,9 jaar; SD 1,1) gedurende een behandelingsperiode van 64 weken. Twaalf patiënten zetten de behandeling met burosumab voort gedurende nog eens 96 weken tijdens de verlengingsperiode, tot een maximale duur van 160 weken. Alle patiënten hadden radiografisch bewijs van rachitis in de uitgangssituatie en 12 patiënten hadden oraal fosfaat en vitamine D-analogen gekregen voor een gemiddelde (SD) duur van 16,7 (14,4) maanden. Deze conventionele therapie werd 2 - 6 weken vóór de start van burosumab stopgezet. De patiënten kregen burosumab toegediend in een dosis van 0,8 mg/kg om de 2 weken.
De gemiddelde (SD) nuchtere serumfosfaatspiegel steeg van 2,51 (0,284) mg/dl (0,81 (0,092) mmol/l) in de uitgangssituatie naar 3,47 (0,485) mg/dl (1,12 (0,158) mmol/l) in week 40 en de verhoogde spiegels bleven behouden tot week 160.
Activiteit van alkalische fosfatase in het serum
De gemiddelde (SD) totale activiteit van alkalische fosfatase in het serum bedroeg 549 (193,8) E/l in de uitgangssituatie en daalde naar 335 (87,6) E/l in week 40 (gemiddelde verandering: -36,3%). Verlaagde totale activiteit van alkalische fosfatase in serum bleef behouden met langdurige behandeling tot week 160.
Rickets Severity Score (RSS)
De gemiddelde totale RSS verbeterde van 2,92 (1,367) in de uitgangssituatie naar 1,19 (0,522) in week 40, wat overeenkomt met een verandering ten opzichte van de uitgangssituatie in het kleinste kwadratengemiddelde (SE) voor de verandering van -1,73 (0,132) (p < 0,0001). De RSS bleef behouden tot week 64, 112 en 160.
Radiographic Global Impression of Change (RGI-C)
Na 40 weken behandeling met burosumab was het kleinste kwadratengemiddelde (SE) voor de globale RGI-C-score +2,21 (0,071) bij alle 13 patiënten (p < 0,0001), wat wijst op genezing van rachitis. Alle 13 patiënten werden beschouwd als RGI-C-responders, gedefinieerd door een globale RGI-C-score ≥ +2,0. De globale RGI-C-score bleef behouden tot week 64, 112 en 160.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met burosumab in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van X-gebonden hypofosfatemie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Klinische werkzaamheid bij volwassenen met XLH
Onderzoek UX023-CL303
Onderzoek UX023-CL303 is een gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek bij 134 volwassen patiënten met XLH. Het onderzoek bestond uit een 24 weken durende placebogecontroleerde behandelingsfase, gevolgd door een 24 weken durende open-label periode waarbij alle patiënten burosumab toegediend kregen. Tijdens het onderzoek waren oraal fosfaat en actieve vitamine D-analogen niet toegelaten. Burosumab werd toegediend in een dosis van 1 mg/kg om de 4 weken. Het primaire eindpunt voor dit onderzoek was normalisering van de serumfosfaatspiegel gedurende de gehele 24 weken durende dubbelblinde periode. De belangrijkste secundaire eindpunten bestonden uit ergste pijn, gemeten aan de hand van de BPI-schaal (Brief Pain Inventory), en stijfheid en lichamelijk functioneren, gemeten aan de hand van de WOMAC-index (Western Ontario and McMaster Universities Osteoarthritis). Verkennende eindpunten bestonden uit genezing van fractuur en pseudofractuur, enthesopathie, een 6-minuten wandeltest, interferentie van pijn volgens de BPI, ergste vermoeidheid volgens de BFI (Brief Fatigue Inventory) en algehele vermoeidheidsscore volgens de BFI.
Bij opname in het onderzoek bedroeg de gemiddelde leeftijd van de patiënten 40 jaar (bereik: 19 tot 66 jaar); 35% was mannelijk. 66 patiënten werden gerandomiseerd naar behandeling met placebo en 68 naar behandeling met burosumab; in de uitgangssituatie bedroeg de gemiddelde (SD) serumfosfaatspiegel 0,62 (0,10) mmol/l [1,92 (0,32) mg/dl] en 0,66 (0,1 mmol/l) [2,03 (0,30) mg/dl] in respectievelijk de placebogroep en de burosumabgroep.
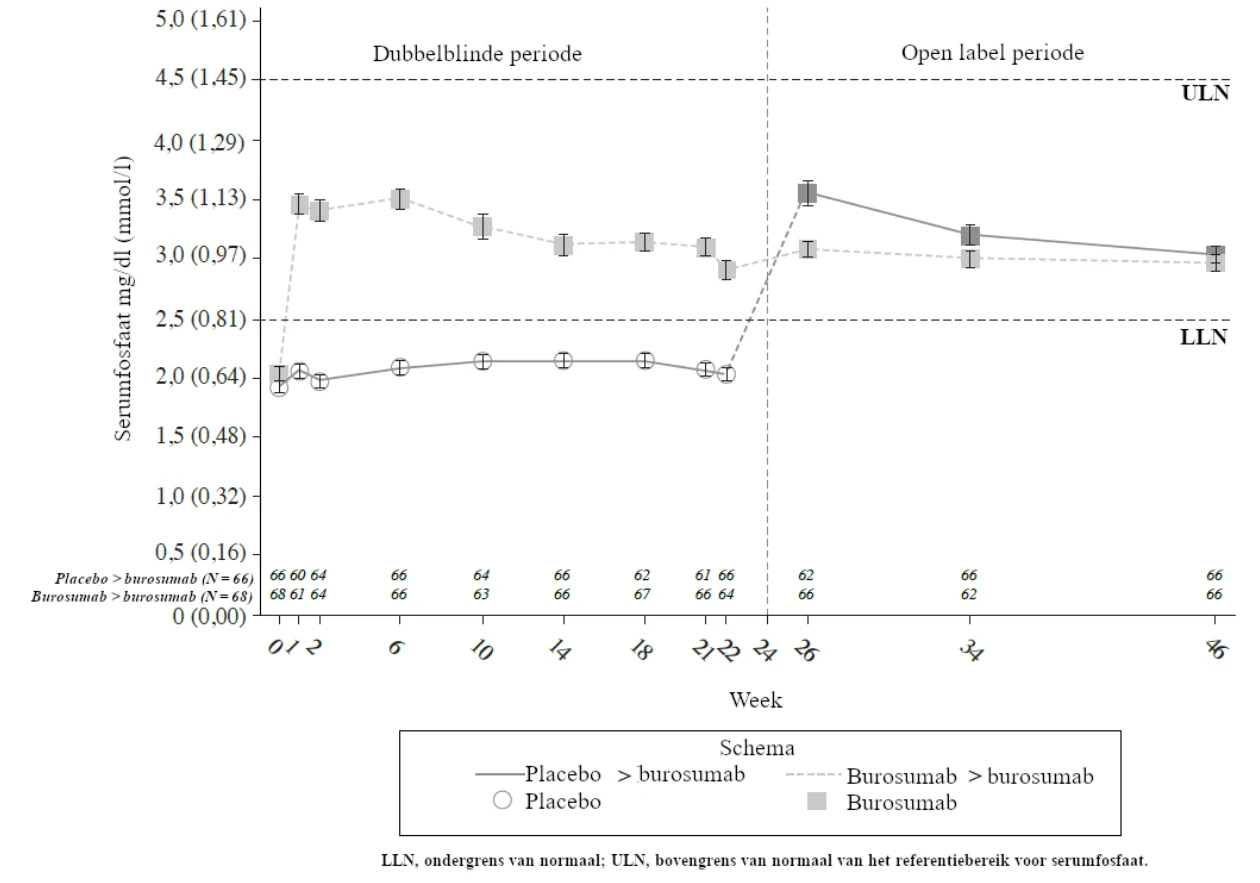
Wat betreft het primaire werkzaamheidseindpunt: tot en met week 24 bereikte een groter percentage van de met burosumab behandelde patiënten een gemiddelde serumfosfaatspiegel hoger dan de LLN dan patiënten in de placebogroep (Tabel 6 en Figuur 3).
Tabel 6: Percentage volwassen patiënten die gemiddelde serumfosfaatspiegels bereikten hoger dan de LLN in het midden van het dosisinterval in onderzoek UX023-CL303 (dubbelblinde periode)
Placebo
(N = 66)
Burosumab (N = 68)
Bereikte tot en met week 24 een gemiddelde
serumfosfaatspiegel > LLN tijdens het midden van de
dosisintervallen - % (n)
7,6% (5/66) 94,1% (64/68)
95%-BI (3,3; 16,5) (85,8; 97,7) p-waardea < 0,0001 De 95%-BI’s worden berekend met de Wilson-scoremethode.
a p-waarde is afkomstig van de Cochran-Mantel-Haenszel-toets (CMH-toets) voor verband tussen het bereiken van het primaire eindpunt en de behandelingsgroep, gecorrigeerd voor randomisatiestratificaties.
Figuur 3: Gemiddelde (± SE) piekconcentraties serumfosfaat (mg/dl [mmol/l])
Door de patiënt gemelde pijn, lichamelijk functioneren en stijfheid
Voor de veranderingen in door de patiënt gemelde pijn (BPI), lichamelijk functioneren (WOMAC-index) en stijfheid (WOMAC-index) in week 24 ten opzichte van de uitgangssituatie werd een groter verschil waargenomen bij burosumab dan bij placebo. Het gemiddelde (SE) verschil tussen de behandelingsgroepen (burosumab-placebo) bereikte in week 24 statistische significantie voor stijfheid volgens WOMAC. Details zijn weergegeven in Tabel 7.
Tabel 7: Veranderingen in de score voor door de patiënt gemelde pijn, lichamelijk functioneren en stijfheid in week 24 ten opzichte van de uitgangssituatie en analyse van het verschil in week 24
| Placebo | Burosumab | |
| N=66 | N=68 | |
| Ergste pijn volgens BPIa | ||
| Kleinstekwadratengemiddelde (SE) voor verandering t.o.v. de uitgangssituatie | -0,32 (0,2) | -0,79 (0,2) |
| [95%-BI’s] | [-0,76; 0,11] | [-1,20; -0,37] |
| Kleinstekwadratengemiddelde (SE) voor verschil (burosumab-placebo) | -0,5 (0,28) | |
| p-waarde | 0,0919c | |
| Lichamelijk functioneren volgens WOMAC-indexb | ||
Kleinstekwadratengemiddelde (SE) voor verandering t.o.v. de uitgangssituatie [95%-BI’s] | +1,79 (2,7) [-3,54; 7,13] | -3,11 (2,6) [-8,12; 1,89] |
| Kleinstekwadratengemiddelde (SE) voor verschil | -4,9 (2,5) | |
| p-waarde | 0,0478c | |
| Stijfheid volgens WOMAC-indexb | ||
Kleinstekwadratengemiddelde (SE) voor verandering t.o.v. de uitgangssituatie [95%-BI’s] | +0,25 (3,1) [5,89; 6,39] | -7,87 (3,0) [-13,82; -1,91] |
| Kleinstekwadratengemiddelde (SE) voor verschil (burosumab-placebo) | -8,12 (3,2) | |
| p-waarde | 0,0122 | |
a De score voor het item ‘ergste pijn’ volgens BPI varieert van 0 (geen pijn) tot 10 (ergst denkbare pijn) b De domeinen ‘lichamelijk functioneren’ en ‘stijfheid’ volgens WOMAC-index variëren van 0 (beste gezondheid) tot 100 (slechtste gezondheid) c Niet significant na Hochberg-correctie | ||
6-minuten wandeltest
Deze inspanningstest werd uitgevoerd bij alle patiënten bij de uitgangssituatie, in week 12, 24, 36 en 48 (kleinstekwadratengemiddelde voor verschil in verandering ten opzichte van de uitgangssituatie, burosumab → placebo; Tabel 8). Verbeteringen bleven optreden tot en met week 48, waarbij de gewandelde afstand toenam van 357 m bij de uitgangssituatie tot 393 m in week 48. Patiënten die van placebo op burosumab overstapten, bereikten vergelijkbare verbeteringen na een behandeling van 24 weken.
Tabel 8: Afstand van 6-minuten wandeltest (SD) bij de uitgangssituatie en in week 24;
kleinstekwadratengemiddelde voor verschil (SE)
| 6-minuten wandeltest, m(SD) | Placebo | Burosumab |
| Uitgangssituatie | 367 (103) | 357 (109) |
| Week 24 | 369 (103) | 382 (108) |
| Kleinstekwadratengemiddelde voor verschil burosumab-placebo (SE) | 20 (7,7) | |
Radiografische evaluatie van fracturen en pseudofracturen
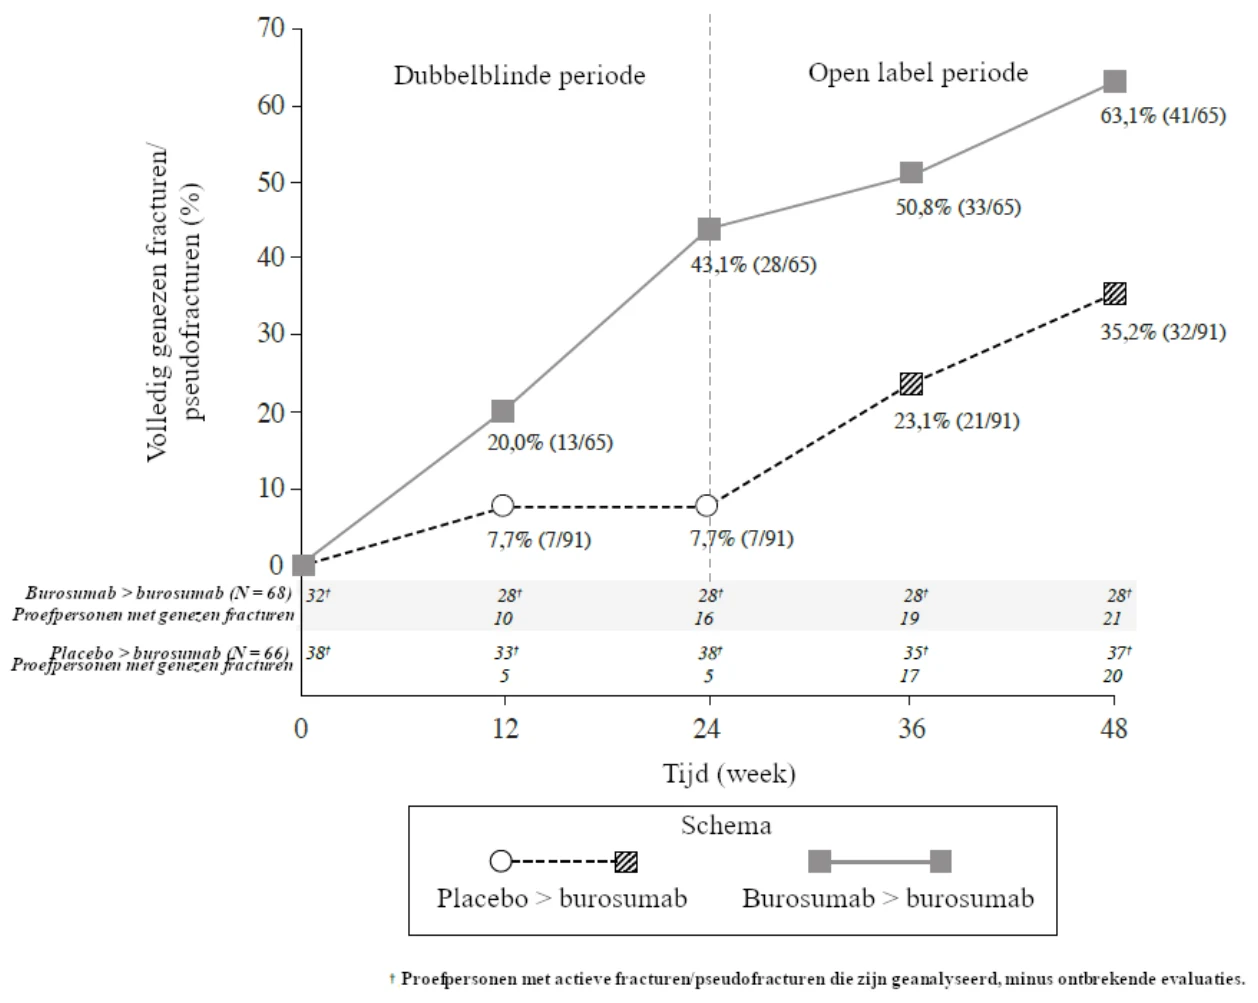
In onderzoek UX023-CL303 werd bij de uitgangssituatie een skeletonderzoek uitgevoerd om osteomalaciegerelateerde fracturen en pseudofracturen te identificeren. Bij de uitgangssituatie had 52% (70/134) van de patiënten ofwel actieve fracturen (12%, 16/134) of actieve pseudofracturen (47%, 63/134). Na behandeling met burosumab vertoonden meer patiënten genezing van de fracturen en pseudofracturen dan in de placebogroep (Figuur 4). Tijdens de placebogecontroleerde behandelingsperiode tot en met week 24 werden in totaal 6 nieuwe fracturen of pseudofracturen waargenomen bij 68 patiënten die burosumab toegediend kregen, in vergelijking met 8 nieuwe afwijkingen bij 66 patiënten die placebo toegediend kregen. Van het aantal nieuwe fracturen die vóór week 48 werden waargenomen, waren aan het einde van het onderzoek de meeste (10/18) volledig of gedeeltelijk genezen.
Figuur 4: Percentage van genezen actieve fracturen en pseudofracturen in
onderzoek UX023-CL303
In de uitgangssituatie bedroeg de gemiddelde (SD) totale last voor calcaneale enthesopathie (som van superieur en inferieur calcaneusspoor) 5,64 (3,12) cm in de burosumabgroep en 5,54 (3,1) cm in de placebogroep. In week 24 bedroeg de gemiddelde (SD) totale last voor calcaneale enthesopathie 5,90 (3,56) cm in de groep van burosumab→burosumab en 4,07 (2,38) cm in de groep van placebo→burosumab.
Voor de verkennende eindpunten van interferentie van pijn volgens de BPI, ergste vermoeidheid volgens de BFI en algemene vermoeidheidsscore volgens de BFI werd geen betekenisvol verschil waargenomen tussen de behandelingsgroepen.
Bothistomorfometrie bij volwassenen
Onderzoek UX023-CL304
Onderzoek UX023-CL304 is een 48 weken durend, open-label onderzoek met een enkele groep van volwassen patiënten met XLH waarmee de effecten van burosumab werden beoordeeld met betrekking tot de verbetering van osteomalacie, vastgesteld door middel van histologische en histomorfometrische beoordeling van biopten van de crista iliaca. Patiënten kregen 1,0 mg/kg burosumab om de 4 weken toegediend. Tijdens het onderzoek waren oraal fosfaat en actieve vitamine D-analogen niet toegelaten.
In het onderzoek werden 14 patiënten opgenomen. Bij opname in het onderzoek bedroeg de gemiddelde leeftijd van de patiënten 40 jaar (bereik: 25 tot 52 jaar); 43% was mannelijk. Na een behandeling van 48 weken in onderzoek UX023-CL304 waren van 11 patiënten paarsgewijze biopten beschikbaar; genezing van osteomalacie werd bij alle tien evalueerbare patiënten waargenomen, zoals werd aangetoond met een vermindering van het osteoïdvolume/botvolume (OV/BV) van een gemiddelde (SD) score van 26,1% (12,4) in de uitgangssituatie tot 11,9% (6,6). De osteoïddikte (O.Th) nam bij 11 evalueerbare patiënten af van een gemiddelde (SD) van 17,2 (4,1) micrometer tot 11,6 (3,1) micrometer.
Klinische werkzaamheid bij volwassen patiënten met tumorgeïnduceerde osteomalacie
Burosumab werd beoordeeld in twee open-label onderzoeken met een enkele groep waarin in totaal 27 volwassen TIO-patiënten werden opgenomen. De toediening van oraal fosfaat en actieve vitamine D-analogen werd stopgezet tussen de 2 en 10 weken vóór aanvang van de behandeling met burosumab. De patiënten kregen burosumab om de 4 weken toegediend met een op gewicht gebaseerde startdosis van 0,3 mg/kg om een nuchtere serumfosfaatspiegel van 2,5 tot 4,0 mg/dl [0,81 tot 1,29 mmol/l] te bereiken.
In onderzoek UX023T-CL201 werden 14 volwassen patiënten opgenomen met een bevestigde diagnose van FGF23-gerelateerde hypofosfatemie, veroorzaakt door een onderliggende tumor die niet chirurgisch kon worden verwijderd of kon worden gelokaliseerd. 8 patiënten waren mannen en de leeftijd van alle patiënten varieerde van 33 jaar tot 68 jaar (mediaan 59,5 jaar). De gemiddelde (SD) dosis burosumab bedroeg 0,83 (0,41) mg/kg in week 20, 0,87 (0,49) mg/kg in week 48, 0,77 (0,52) mg/kg in week 96 en 0,67 (0,54) mg/kg in week 144.
In onderzoek KRN23-002 werden 13 volwassen patiënten uit Japan en Zuid-Korea opgenomen met een bevestigde diagnose van TIO. 6 patiënten waren mannen en de leeftijd van alle patiënten varieerde van 41 jaar tot 73 jaar (mediaan 58,0 jaar). De gemiddelde (SD) dosis burosumab bedroeg 0,91 (0,59) mg/kg in week 48 en 0,96 (0,70) mg/kg in week 88.
Serumfosfaat
In beide onderzoeken verhoogde burosumab de gemiddelde serumfosfaatspiegels en deze bleven gedurende de hele onderzoeksperiode stabiel, zoals wordt weergegeven in respectievelijk Figuur 5 en 6.
Figuur 5: Onderzoek UX023T-CL201 – Serumfosfaatspiegel (mg/dl) (gemiddelde ± SD)
Opmerking: de stippellijn in de figuur geeft de ondergrens van het referentiebereik voor de serumfosfaatspiegel aan,
2,5 mg/dl (0,81 mmol/l) 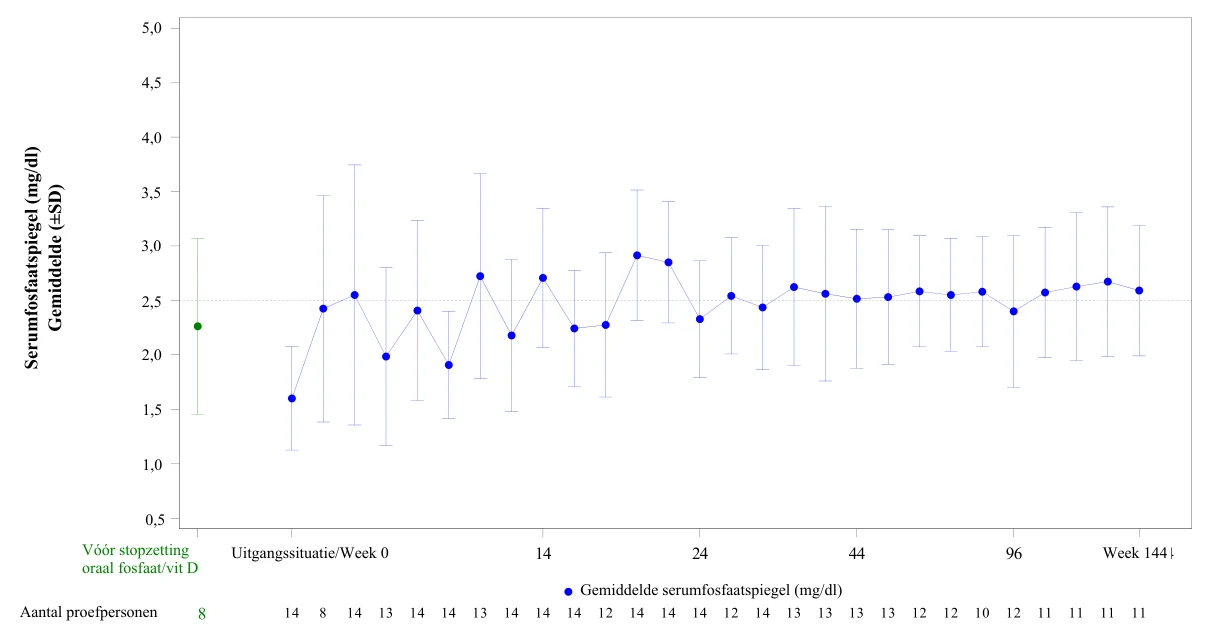

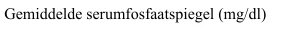
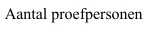
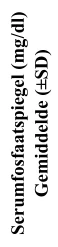
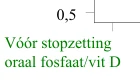

*Vóór stopzetting van oraal fosfaat/vitamine D; deze waarden werden vóór opname in het onderzoek gemeten
Figuur 6: Onderzoek KRN23-002 – Serumfosfaatspiegel (mg/dl) (gemiddelde ± SD)
Opmerking: de stippellijn in de figuur geeft de ondergrens van het referentiebereik voor de serumfosfaatspiegel aan,
2,5 mg/dl (0,81 mmol/l) 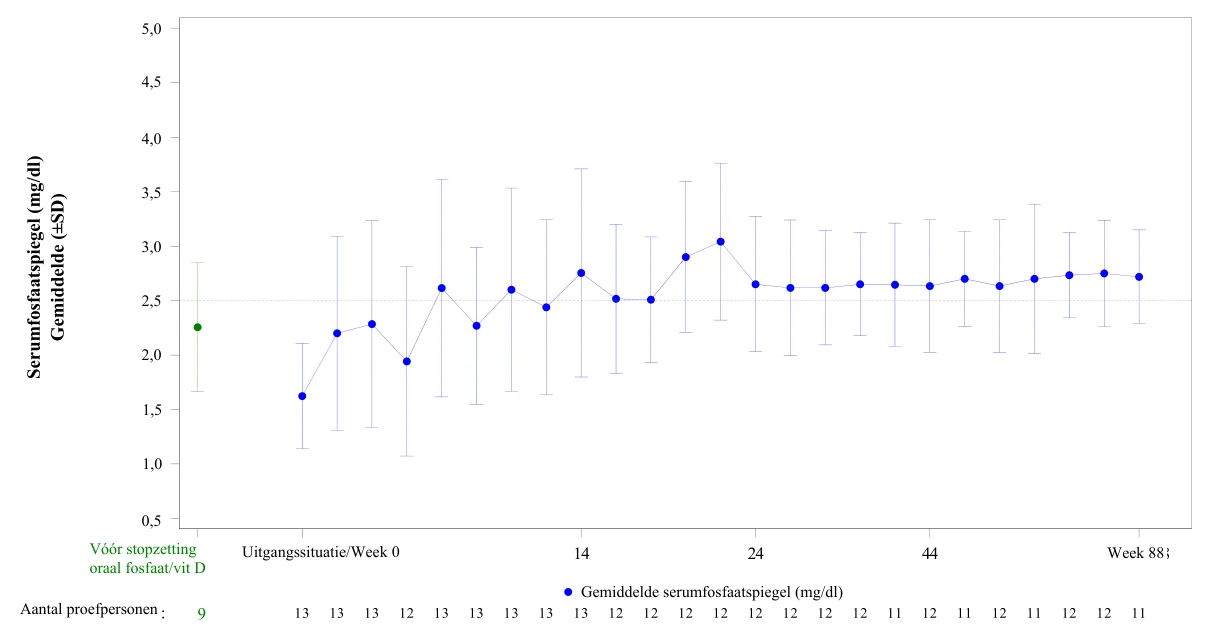
*Vóór stopzetting van oraal fosfaat/vitamine D; deze waarden werden vóór opname in het onderzoek gemeten
In onderzoek UX023T-CL201 nam bij deze patiënten de TmP/GFR-verhouding toe van een gemiddelde (SD) van 1,12 (0,54) mg/dl [0,36 (0,17) mmol/l] in de uitgangssituatie tot 2,12 (0,64) mg/dl [0,68 (0,21) mmol/l] in week 48 en bleef deze stabiel tot en met week 144. In onderzoek KRN23-002 nam de TmP/GFR-verhouding toe van een gemiddelde (SD) van 1,15 (0,43) mg/dl [0,46 (0,17) mmol/l] in de uitgangssituatie tot 2,30 (0,48) mg/dl [0,92 (0,19) mmol/l] in week 48.
Bothistomorfometrie
In onderzoek UX023T-CL201 waren van 11 patiënten paarsgewijze botbiopten beschikbaar. De veranderingen werden beoordeeld na 48 weken behandeling. De histomorfologische parameters worden in Tabel 9 hieronder weergegeven als gemiddelde metingen per groep in de uitgangssituatie en in week 48, gevolgd door het gemiddelde van de relatieve veranderingen van individuele metingen.
Tabel 9: Veranderingen in histomorfologische parameters in onderzoek UX023T-CL201
| Parameter | Gemiddelde (SD) score per groep | Procentuele verandering in gemiddelde waarden per groep | |
| Uitgangssituatie | Week 48 | ||
| OV/BV (%) | 17,6 (19,5) | 12,1 (15,4) | -31,3 |
| OS/BS (%) | 56,8 (31,0) | 56,6 (26,3) | -0,004 |
| O.Th (μm) | 16,5 (12,0) | 11,3 (9,2) | -31,5 |
OV/BV: osteoïdvolume/botvolume; OS/BS: osteoïdoppervlak/botoppervlak; O.Th: osteoïddikte
Radiografische evaluatie
Om het aantal fracturen en pseudofracturen te beoordelen, werden in de uitgangssituatie en tot week 144 na de behandeling met 99mtechnetium gemerkte botscans van het gehele lichaam en röntgenonderzoeken van het skelet uitgevoerd. Zowel op de botscans als op de röntgenopnamen werd een vermindering van fracturen en pseudofracturen waargenomen.
Pediatrische patiënten met TIO
Er zijn geen klinische onderzoeken met burosumab bij pediatrische patiënten van welke leeftijd dan ook met TIO. De dosering van burosumab bij pediatrische patiënten met TIO is bepaald op basis van farmacokinetische modellering en simulatie (zie rubriek 5.2).
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met burosumab in alle subgroepen van pediatrische patiënten voor de behandeling van tumorgeïnduceerde osteomalacie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Burosumab wordt nagenoeg volledig geabsorbeerd vanuit subcutane injectieplaatsen in de bloedsomloop. Na subcutane toediening duurt het ongeveer 7 - 13 dagen (mediaan) om maximale serumconcentraties (Tmax) van burosumab te bereiken. De piekserumconcentratie (Cmax) en de oppervlakte onder de serumconcentratie/tijd-curve (AUC) van burosumab is dosisproportioneel in het dosisbereik van 0,1 - 2,0 mg/kg.
Distributie
Bij patiënten met XLH benadert het waargenomen distributievolume van burosumab het plasmavolume, wat op een beperkte extravasculaire distributie wijst.
Biotransformatie
Burosumab bestaat uitsluitend uit aminozuren en koolhydraten als natuurlijk immunoglobuline en de kans is klein dat het via metabole mechanismen in de lever wordt geëlimineerd. Verwacht wordt dat het metabolisme en de eliminatie de klaringswegen van immunoglobuline volgen, wat resulteert in afbraak tot kleine peptiden en afzonderlijke aminozuren.
Eliminatie
Gezien de moleculaire grootte van burosumab wordt niet verwacht dat het rechtstreeks wordt uitgescheiden. De klaring van burosumab is afhankelijk van het lichaamsgewicht en bedraagt naar schatting respectievelijk 0,290 l/dag en 0,136 l/dag bij een gemiddelde volwassen (70 kg) en pediatrische (30 kg) XLH-patiënt, met een overeenkomstige halfwaardetijd (t1/2) voor dispositie in serum die varieert van ongeveer 16 tot 19 dagen. Rekening houdend met de t1/2-schattingen bedraagt de geschatte tijd voor het bereiken van het plateau van steady-state blootstellingen ongeveer 67 dagen. Na toediening van meerdere doses aan pediatrische proefpersonen bereiken de waargenomen dalconcentraties in serum 8 weken na het begin van de behandeling een plateau.
Lineariteit/non-lineariteit
Burosumab vertoont een niet-tijdgebonden farmacokinetiek die lineair is met de dosis in het subcutane dosisbereik van 0,1 tot 2,0 mg/kg.
Farmacokinetische/farmacodynamische relatie(s)
Met de subcutane toedieningsweg wordt bij proefpersonen met XLH of TIO een directe farmacokinetische/farmacodynamische relatie waargenomen tussen de serumspiegel van burosumab en verhogingen in de serumfosfaatspiegel die goed wordt beschreven door een Emax/EC50-model. De serumspiegels van burosumab en fosfaat, evenals de TmP/GFR, vertoonden parallelle verhogingen en verlagingen en bereikten maximale concentraties op ongeveer hetzelfde tijdstip na elke dosis, wat een directe farmacokinetische/farmacodynamische relatie ondersteunt. De AUC voor de verandering ten opzichte van de uitgangssituatie in de serumspiegel van fosfaat, TmP/GFR en 1,25(OH)2D nam lineair toe naarmate de AUC van burosumab steeg.
Pediatrische farmacokinetiek/farmacodynamiek
Er is geen significant verschil waargenomen in de farmacokinetiek of farmacodynamiek bij pediatrische patiënten vergeleken met die bij volwassen patiënten. De klaring en het distributievolume van burosumab zijn afhankelijk van het lichaamsgewicht.
Pediatrische patiënten met TIO
De startdosis van burosumab voor pediatrische patiënten met TIO is gebaseerd op farmacokinetische/farmacodynamische populatiemodellering en -simulaties die aangeven dat een startdosis van 0,4 mg/kg om de 2 weken voor kinderen in de leeftijd van 1 tot en met 12 jaar en 0,3 mg/kg om de 2 weken voor adolescenten in de leeftijd van 13 tot en met 17 jaar er naar verwachting zal toe leiden dat een deel van de pediatrische patiënten met TIO een normale serumfosfaatspiegel bereikt. Deze doses kunnen stapsgewijs worden verhoogd tot maximaal 2,0 mg/kg om de 2 weken (de hoogste gesimuleerde dosis).
Speciale populaties
Een farmacokinetische populatieanalyse met gegevens van pediatrische (≥ 1 jaar) en volwassen proefpersonen met XLH en volwassen proefpersonen met TIO duidde erop dat leeftijd, geslacht, ras, etnische afkomst, uitgangswaarde voor serumalbumine, uitgangswaarde voor alkalische fosfatase in serum, uitgangswaarde voor alanineaminotransferase in serum en uitgangswaarde voor creatinineklaring ≥ 49,9 ml/min geen significante voorspellende factoren waren voor de farmacokinetiek van burosumab. Op basis van de farmacokinetische populatieanalyse waren de farmacokinetische eigenschappen van burosumab vergelijkbaar bij patiënten met XLH en patiënten met TIO.
Pediatrische XLH-patiënten < 1 jaar lijken een tragere eliminatie te hebben, vergeleken met oudere XLH-patiënten, met aanvankelijk verhoogde blootstellingen. Om deze reden is de aanbevolen startdosis voor pediatrische XLH-patiënten van ≥ 1 tot < 6 maanden lager, vergeleken met oudere XLH-patiënten. In onderzoek BUR-CL207 zijn er bij pediatrische XLH-patiënten < 1 jaar geen gevallen van hyperfosfatemie waargenomen.
Postprandiaal effect op serumfosfaatspiegel en serumcalciumspiegel
Het effect van burosumab op de serumfosfaatspiegel en serumcalciumspiegel na voeding werd onderzocht in twee deelonderzoeken (onderzoek UX023-CL301 en UX023-CL303): 13 pediatrische patiënten (> 3 jaar) en 26 volwassen patiënten (24-65 jaar oud). De serumfosfaatspiegel en serumcalciumspiegel werden bij pediatrische patiënten gemeten aan het einde van het behandelingsinterval en bij volwassenen in het midden van het interval. Bloedmonsters werden afgenomen na een nuchtere periode en nogmaals 1-2 uur na een standaardmaaltijd.
Behandeling met burosumab leidde bij pediatrische of volwassen proefpersonen in de deelonderzoeken niet tot postprandiale afwijkingen boven de voor de leeftijd gecorrigeerde bovengrenzen van normaal voor de serumfosfaatspiegel of de serumcalciumspiegel.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In niet-klinische onderzoeken met normale dieren werden bijwerkingen waargenomen bij blootstellingen die resulteerden in een serumfosfaatspiegel boven de normale limieten. Deze effecten kwamen overeen met een overdreven respons op de remming van normale FGF23-concentraties met als gevolg een suprafysiologische verhoging van de serumfosfaatspiegel die de bovengrens van normaal overschreed.
Onderzoek bij konijnen en volwassen en juveniele cynomolgusapen toonde dosisafhankelijke verhogingen in de serumspiegel van fosfaat en 1,25(OH)2D, wat de farmacologische werking van burosumab bij deze diersoorten bevestigt. Ectopische mineralisatie van verschillende weefsels en organen (bijv. nieren, hart, longen en aorta), en in sommige gevallen daaruit voortvloeiende secundaire gevolgen (bijv. nefrocalcinose), veroorzaakt door hyperfosfatemie werd waargenomen bij normale dieren met doses burosumab die resulteerden in een serumfosfaatspiegel bij dieren van meer dan ongeveer 8 mg/dl (2,6 mmol/l). In een XLH-muismodel werd een significante afname van de incidentie van ectopische mineralisatie waargenomen bij equivalente serumfosfaatspiegels, wat erop wijst dat het risico op mineralisatie kleiner is in de aanwezigheid van overmatig FGF23.
| Boteffecten die bij volwassen en juveniele apen werden gezien, waren veranderingen in markers voor | |
| botmetabolisme, toename in de dikte en densiteit van corticaal bot, verhoogde densiteit van alle botten | |
| en verdikking van pijpbeenderen. Deze veranderingen waren een gevolg van serumfosfaatspiegels die | |
| hoger waren dan normaal, waardoor de botturnover versnelde en ook leidde tot | |
periostale hyperostose en een afname van de botsterkte bij volwassen dieren, maar niet bij juveniele dieren met de doses die getest werden. De abnormale botontwikkeling werd niet bevorderd door burosumab, aangezien er geen veranderingen in de femurlengte of botsterkte werden waargenomen bij juveniele dieren. De botveranderingen kwamen overeen met de farmacologie van burosumab en de rol van fosfaat bij botmineralisatie, -metabolisme en -turnover.
In onderzoek op het gebied van toxiciteit bij herhaalde dosering met een maximale duur van 40 weken bij cynomolgusapen werd bij mannelijke apen mineralisatie van rete testis/seminifereuze tubuli waargenomen. Er werden echter geen veranderingen waargenomen bij de analyse van sperma. In deze onderzoeken werden geen nadelige effecten op de vrouwelijke voortplantingsorganen waargenomen.
In het onderzoek naar reproductie- en ontwikkelingstoxiciteit uitgevoerd bij drachtige cynomolgusapen werd een matige mineralisatie van de placenta waargenomen bij drachtige dieren die 30 mg/kg burosumab toegediend gekregen en bij dieren met een piekserumfosfaatconcentratie van meer dan ongeveer 8 mg/dl (2,6 mmol/l). Er werd een verkorting van de drachtperiode en een gerelateerde verhoogde incidentie van vroeggeboorte waargenomen bij drachtige apen met doses ≥ 0,3 mg/kg, wat overeenkwam met blootstellingen aan burosumab van ≥ 0,875 tot 1,39 maal de verwachte klinische niveaus. Burosumab werd teruggevonden in het serum van foetussen, wat erop wijst dat burosumab over de placenta naar de foetus werd getransporteerd. Er waren geen aanwijzingen voor teratogene effecten. Er werd geen ectopische mineralisatie waargenomen bij foetussen of nakomelingen en burosumab had geen effect op de pre- en postnatale groei, inclusief de overlevingskansen van de nakomelingen.
In preklinisch onderzoek is ectopische mineralisatie waargenomen bij normale dieren, het vaakst in de nieren, wanneer burosumab werd toegediend in doses die resulteerden in serumfosfaatspiegels van meer dan 8 mg/dl (2,6 mmol/l). Noch nieuwe of klinisch betekenisvolle verergering van nefrocalcinose noch ectopische mineralisatie is waargenomen in klinisch onderzoek met XLH-patiënten die met burosumab behandeld werden om normale serumfosfaatspiegels te bereiken.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-histidine
D-sorbitol (E 420)
Polysorbaat 80 (E 433)
L-methionine
Zoutzuur 10% (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
CRYSVITA oplossing voor injectie in een voorgevulde spuit
Bij gebruik is chemische en fysische stabiliteit aangetoond gedurende 48 uur bij 25°C indien beschermd tegen licht.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Als het niet onmiddellijk wordt gebruikt, vallen bij gebruik de bewaartijden en -condities onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
CRYSVITA oplossing voor injectie in injectieflacons
Heldere, glazen injectieflacon met butylrubber stop en aluminium sluitzegel.
Verpakkingsgrootte van één injectieflacon.
CRYSVITA oplossing voor injectie in een voorgevulde spuit
Spuit van helder glas type I met een ingezette roestvrijstalen naald. De spuit is gesloten met een stugge naaldbescherming van polypropyleen en elastomeer en een zuigerstop van met fluorpolymeer gelamineerd broombutylrubber.
De verschillende sterktes van het geneesmiddel zijn te onderscheiden doordat de zuigerstangen verschillende kleuren hebben:
10 mg (blauw), 20 mg (rood) en 30 mg (groen).
Verpakkingsgrootte van één voorgevulde spuit.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
CRYSVITA oplossing voor injectie in injectieflacons
Elke injectieflacon is uitsluitend voor eenmalig gebruik.
De injectieflacon niet schudden vóór gebruik.
Vóór toediening moet de oplossing visueel worden geïnspecteerd. De vloeistof moet helder tot licht melkachtig, kleurloos tot licht geelbruin zijn. Als de oplossing troebel of verkleurd is of deeltjes bevat, mag de oplossing niet worden gebruikt.
Nadat de injectieflacon uit de koelkast is genomen, moet de injectieflacon gedurende 30 minuten op kamertemperatuur komen voordat burosumab wordt geïnjecteerd.
Burosumab moet worden toegediend met behulp van aseptische technieken en steriele wegwerpspuiten en -injectienaalden.
CRYSVITA oplossing voor injectie in een voorgevulde spuit
Vóór toediening moet de oplossing visueel worden geïnspecteerd. De vloeistof moet helder tot licht melkachtig, kleurloos tot licht geelbruin zijn. Als de oplossing troebel of verkleurd is of deeltjes bevat, mag de oplossing niet worden gebruikt.
Nadat de voorgevulde spuit uit de koelkast is genomen, moet de spuit gedurende 45 minuten op kamertemperatuur komen voordat burosumab wordt geïnjecteerd.
Uitgebreide instructies voor subcutane toediening van burosumab in een voorgevulde spuit worden aan het einde van de bijsluiter gegeven.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Kyowa Kirin Holdings B.V.
Bloemlaan 2
2132NP Hoofddorp
Nederland
+31 (0) 237200822
medinfo@kyowakirin.com
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1262/001
EU/1/17/1262/002
EU/1/17/1262/003
EU/1/17/1262/004
EU/1/17/1262/005
EU/1/17/1262/006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 februari 2018
Datum van laatste verlenging: 21 februari 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.