


SmPC (samenvatting van de productkenmerken) - Inductos
1. NAAM VAN HET GENEESMIDDEL
InductOs 1,5 mg/ml poeder, oplosmiddel en matrix voor implantatiematrix
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén injectieflacon bevat 4 mg (verpakking van 4 mg) of 12 mg (verpakking van 12 mg) dibotermine alfa. Na reconstitutie bevat InductOs 1,5 mg/ml dibotermine alfa.
Dibotermine alfa (recombinant humaan botmorfogenetisch proteïne-2; rhBMP-2) is een humaan eiwit, afgeleid van een recombinante Chinese Hamster Ovarium cellijn (CHO).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder, oplosmiddel en matrix voor implantatiematrix.
Het poeder is wit. Het oplosmiddel is een heldere, kleurloze vloeistof. De matrix is wit.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
InductOs is geïndiceerd voor single-level intercorporele fusie van de lumbale wervelkolom als vervanging voor autogeen bottransplantaat bij volwassenen met een degeneratieve discusaandoening die gedurende minimaal 6 maanden niet operatief voor deze aandoening zijn behandeld.
InductOs is geïndiceerd voor de behandeling van acute tibiafracturen bij volwassenen, als aanvullende behandeling naast de standaardbehandeling met open reductie van de fractuurdelen en mergpenfixatie zonder uitboring.
Zie rubriek 5.1.
4.2 Dosering en wijze van toediening
InductOs mag uitsluitend worden gebruikt door een hiertoe bevoegd chirurg.
Dosering
InductOs moet precies worden klaargemaakt volgens de aanwijzingen voor het klaarmaken (zie rubriek 6.6).
De aangewezen dosis wordt bepaald door het volume van bevochtigde matrix dat nodig is voor de beoogde indicatie.
Als bij de chirurgische ingreep slechts een deel van het product nodig is, moet de bevochtigde matrix op de gewenste maat worden geknipt en moet het ongebruikte deel worden weggegooid.
Doseringstabel voor InductOs, verpakking van 4 mg
Bevochtigde matrices van InductOs (verpakking van 4 mg) | Afmetingen van bevochtigde matrix | Volume van bevochtigde matrix | Concentratie van bevochtigde matrix | Dosis dibotermine alfa |
| 1 matrix | 1,3 cm3 | 1,5 mg/cm3 | 2 mg | |
| 2 matrices | 2 x (2,5 cm x 5 cm) | 2,7 cm3 | 1,5 mg/cm3 | 4 mg |
Doseringstabel voor InductOs, verpakking van 12 mg
| Deel van bevochtigde matrix van InductOs (verpakking van 12 mg) | Afmetingen van bevochtigde matrix | Volume van bevochtigde matrix | Concentratie van bevochtigde matrix | Dosis dibotermine alfa |
| 1/6 van de matrix | 1,3 cm3 | 1,5 mg/cm3 | 2 mg | |
| 1/3 van de matrix | 2,7 cm3 | 1,5 mg/cm3 | 4 mg | |
| 2/3 van de matrix | 5,3 cm3 | 1,5 mg/cm3 | 8 mg | |
| Volledige matrix | 8 cm3 | 1,5 mg/cm3 | 12 mg |
Chirurgie van lumbale intercorporele fusie
Het vereiste volume van InductOs wordt bepaald door de tussenwervelschijfruimte, en de grootte, de vorm en het interne volume van het (de) lumbale intercorporele fusiehulpmiddel(en) dat (die) wordt (worden) gebruikt. Voorzichtigheid is geboden opdat het product niet wordt gecomprimeerd of opdat de ruimte voor vorming van nieuw bot niet meer wordt gevuld dan nodig (zie rubriek 4.4).
Doorgaans wordt 4 mg (2,7 cm3 bevochtigde matrix) van InductOs gebruikt in de tussenwervelschijfruimte. De maximumdosering wordt beperkt tot 8 mg (5,3 cm3 bevochtigde matrix) InductOs in de tussenwervelschijfruimte. InductOs moet worden geplaatst in het (de) lumbale intercorporele fusiehulpmiddel(en) of in het anterieure deel van de ruimte van de tussenwervelschijfruimte.
Chirurgie van acute tibia fractuur
De te implanteren hoeveelheid InductOs wordt bepaald aan de hand van de anatomie van de fractuur en de mogelijkheid om de wond te sluiten zonder het product overmatig aan of samen te drukken. Gewoonlijk wordt elke fractuurplaats met de inhoud van één verpakking van 12 mg behandeld. De maximale dosering is beperkt tot 24 mg (2 volledige matrices van verpakkingen van 12 mg).
Pediatrische patiënten
De veiligheid en werkzaamheid van InductOs bij kinderen in de leeftijd tot 18 jaar zijn niet vastgesteld.
Er zijn geen gegevens beschikbaar.
Wijze van toediening
Het geneesmiddel wordt door middel van implantatie toegediend.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6. Indien de wijze van toediening van InductOs niet wordt gevolgd, kunnen de veiligheid en werkzaamheid ervan in gevaar komen.
Voor het hanteren van InductOs moet een tang worden gebruikt. Zorg dat tijdens het hanteren en implanteren het weglekken van vloeistof van de matrix tot een minimum wordt beperkt. Niet uitknijpen.
Chirurgie van lumbale intercorporele fusie
Bij deze indicatie mag InductOs niet zelfstandig worden gebruikt, maar moet het worden gebruikt met een of meerdere goedgekeurde (CE-markering) lumbale intercorporele fusiehulpmiddelen. Verenigbaarheid is aangetoond met titaan, polyetheretherketon (PEEK) en allogeen bottransplantaat. Zorgvuldigheid en voorzichtigheid zijn geboden om overvullen van het lumbale intercorporele fusiehulpmiddel en/of het anterieure deel van de tussenwervelschijfruimte te voorkomen (zie rubriek 4.4).
Voorafgaand aan de implantatie
Verpakking van 4 mg:
De matrix wordt vooraf in 2 delen van elk 2,5 cm x 5 cm geknipt.
Verpakking van 12 mg:
De matrix bestaat uit 1 deel van 7,5 cm x 10 cm. De bevochtigde matrix moet in 6 gelijke delen worden geknipt (ongeveer 2,5 x 5 cm) om het selecteren van de dosis te faciliteren. De geselecteerde delen kunnen naar wens verder worden bijgeknipt.
De holle geometrie van het lumbale intercorporele fusiehulpmiddel moet voorzichtig en losjes worden gevuld met het volume van InductOs dat overeenstemt met het interne volume van het hulpmiddel.
Implantatie
In overeenstemming met de standaardpraktijkvoering moeten zowel het weefsel van de tussenwervelschijven als de kraakbeendelen van de vertebrale eindplaten worden verwijderd, waarbij de corticale delen van de eindplaten worden behouden, en hemostase moet worden bereikt (zie rubriek 4.5).
Raadpleeg voor instructies voor implantatie van het lumbale intercorporele fusiehulpmiddel de gebruiksaanwijzing van de fabrikant.
InductOs mag niet posterieur ten opzichte van het lumbale intercorporele fusiehulpmiddel worden geïmplanteerd, waar directe toegang tot het ruggenmergkanaal en/of de zenuwwortel(s) mogelijk is. Indien lekken naar het ruggenmergkanaal en de zenuwwortel mogelijk is, moet opnieuw een fysieke barrière tussen de matrix en neurologisch weefsel worden gecreëerd door bijvoorbeeld gebruik te maken van lokaal bot of allogeen transplantaat (zie rubriek 4.5).
Na de implantatie
Na het implanteren van InductOs en het (de) lumbale intercorporele fusiehulpmiddel(en) mag de binnenkant van de tussenwervelschijfruimte niet worden geïrrigeerd. Buiten de tussenwervelschijfruimte moet het operatiegebied, voor zover nodig, worden geïrrigeerd en eventueel vochtverlies van de bevochtigde matrix moet worden weggewassen.
Als het gebruik van een chirurgische drain noodzakelijk is, moet deze weg van de implantatieplaats worden geplaatst of bij voorkeur in een weefsellaag die minder diep ligt dan de implantatieplaats.
Chirurgie van acute tibiafractuur
Voorafgaand aan de implantatie
Voorafgaand aan implantatie van InductOs moet voor definitieve reductie en fixatie van de fractuurdelen en voor hemostase worden gezorgd.
InductOs moet voorafgaand aan de implantatie op maat worden gevouwen of geknipt.
Implantatie
InductOs wordt na standaard breuk- en wondbehandeling (dus op het moment van sluiten van de weke delen) ingebracht.
Voor zover mogelijk moet het toegankelijke oppervlak van de fractuur (fractuurlijnen en defecten) met InductOs worden bedekt. InductOs moet zo worden geplaatst dat het de fractuurzone overbrugt en dat het goed contact maakt met de belangrijkste proximale en distale fragmenten.
InductOs kan (losjes samengepakt) in een holte worden geplaatst, worden opgevouwen, worden opgerold of worden gewikkeld, passend bij het type fractuur. InductOs geeft geen mechanische stabiliteit en mag niet worden gebruikt voor het opvullen van een holte waarop drukkrachten worden uitgeoefend.
Na de implantatie
Irrigeer de wond niet na implantatie van InductOs.
Als het gebruik van een chirurgische drain noodzakelijk is, moet deze weg van de implantatieplaats worden geplaatst of bij voorkeur in een weefsellaag die minder diep ligt dan de implantatieplaats.
Om een maximale potentiële werkzaamheid te bereiken is het belangrijk dat ervoor wordt gezorgd dat InductOs na implantatie volledig door de weke delen wordt bedekt.
4.3 Contra-indicaties
InductOs is gecontra-indiceerd bij patiënten met:
- overgevoeligheid voor het werkzame bestanddeel of voor één van de in rubriek 6.1 vermelde hulpstoffen
- onvolgroeidheid van het skelet
- een actieve maligniteit of bij patiënten die een behandeling voor maligniteiten ondergaan
- een actieve infectie op de plaats van de operatie
persistent compartimentsyndroom of neurovasculaire restverschijnselen van
compartimentsyndroom
- pathologische fracturen zoals waargenomen bij (maar niet beperkt tot) de ziekte van Paget of in bot met metastasen
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Wanneer de instructies voor de bereiding van het product in rubriek 6.6 en de wijze van toediening in rubriek 4.2 niet worden opgevolgd, kan dit de veiligheid en werkzaamheid van InductOs in gevaar brengen.
Operatie aan de cervicale wervelkolom
De veiligheid en werkzaamheid van InductOs bij chirurgie aan de cervicale wervelkolom zijn niet vastgesteld en InductOs mag dan ook niet worden gebruikt bij aandoeningen in dit gebied. Bij patiënten die een chirurgische ingreep aan de cervicale wervelkolom hebben ondergaan, is melding gemaakt van lokaal oedeem gerelateerd aan het gebruik van InductOs. Het ontstaan van het oedeem was vertraagd en trad gewoonlijk binnen één week postoperatief op. In sommige gevallen was het oedeem dermate ernstig dat de luchtwegen in gevaar kwamen.
Maligniteit
InductOs mag niet worden gebruikt bij patiënten met een voorgeschiedenis of klinisch vermoeden van maligniteiten op de applicatieplaats (zie rubriek 4.3).
Heterotope ossificatie
Het gebruik van InductOs kan heterotope ossificatie op de plaats van implantatie en/of in het omliggende weefsel veroorzaken, wat tot complicaties kan leiden.
Botresorptie toegenomen
InductOs kan in eerste instantie resorptie van omliggend trabeculair bot veroorzaken, zoals is aangetoond met radiolucentie. Gezien het ontbreken van klinische gegevens mag het product dan ook niet worden gebruikt voor directe toepassing op trabeculair bot, waarbij tijdelijke botresorptie een risico kan vormen op broosheid van het bot (zie rubriek 4.8).
Vochtophoping
Vorming van vochtophoping (pseudocysten, gelokaliseerd oedeem, effusie ter hoogte van de implantatieplaats), in sommige gevallen ingekapseld, wat soms leidde tot zenuwcompressie en pijn, is gemeld in verband met het gebruik van InductOs. Als de symptomen aanhouden, kan klinische interventie (aspiratie en/of chirurgische verwijdering) noodzakelijk zijn (zie rubriek 4.8).
Immuunreactie
Zowel dibotermine alfa als rundercollageen type I hebben immuunreacties bij patiënten veroorzaakt.
Anti-dibotermine alfa-antilichamen: in onderzoek naar fusie van de wervelkolom ontwikkelde 1,3% van de patiënten bij wie InductOs werd geïmplanteerd antilichamen tegen dibotermine alfa versus 0,8% van de patiënten bij wie autogeen bottransplantaat werd gebruikt. In onderzoek met fracturen van lange botten ontwikkelde 6,3% van de patiënten bij wie dibotermine alfa met rundercollageenmatrix type I werd geïmplanteerd antilichamen tegen dibotermine alfa versus 1,3% in de controlegroep. Alle patiënten die werden getest op neutraliserende antilichamen tegen botmorfogenetisch proteïne 2 waren negatief.
Anti-rundercollageen type I-antilichamen: in onderzoek naar fusie van de wervelkolom ontwikkelde 13,5% van de patiënten bij wie InductOs werd geïmplanteerd antilichamen tegen rundercollageen type I versus 14,3% van de patiënten bij wie autogeen bottransplantaat werd gebruikt. In onderzoek met fracturen van lange botten ontwikkelde 13,0% van de patiënten bij wie dibotermine alfa met rundercollageenmatrix type I werd geïmplanteerd antilichamen tegen rundercollageen type I versus 5,3% in de controlegroep. Geen enkele van de patiënten met positieve titers op rundercollageen type I vertoonde kruisreagerende antilichamen tegen humaan collageen type I.
Hoewel in klinisch onderzoek geen verband met klinische resultaten of bijwerkingen kon worden waargenomen, kan de kans op het ontwikkelen van neutraliserende antilichamen of overgevoeligheidsreacties niet worden uitgesloten. Er moet rekening mee worden gehouden dat er een kans is op een immuunreactie op het product in gevallen waarbij een bijwerking met immunologische achtergrond wordt vermoed. Bij patiënten die al eerder collageeninjecties hebben ontvangen, moeten de risico’s en voordelen extra zorgvuldig worden afgewogen (zie rubriek 4.3). Omdat hier geen ervaring mee is opgedaan, wordt het herhaald gebruiken van InductOs niet aanbevolen.
Speciale patiëntengroepen
De veiligheid en effectiviteit van het gebruik van InductOs bij patiënten die bekend zijn met auto-immuunziekten zijn niet vastgesteld. Deze auto-immuunziekten omvatten reumatoïde arthritis, systemische lupus erythematosus, scleroderma, het syndroom van Sjögren en dermatomyositis/polymyositis.
Bij patiënten met metabole botaandoeningen zijn de veiligheid en effectiviteit van InductOs niet aangetoond.
Er is geen onderzoek verricht bij patiënten met een lever-, nier- of hartfunctiestoornis.
Het verdient aanbeveling dat de arts bij deze speciale patiëntengroepen voorafgaand aan het gebruik van InductOs voor elke specifieke patiënt een zorgvuldige afweging maakt van de voordelen en de risico's. Het verdient aanbeveling om de patiënt zorgvuldig te bewaken op bijwerkingen en op het slagen van de behandeling.
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol (23 mg) natrium per maximale dosis (twee verpakkingen van 12 mg), wat wil zeggen dat het in wezen 'natriumvrij' is.
Bijzondere waarschuwingen en voorzorgsmaatregelen bij gebruik, specifiek voor lumbale intercorporele fusie
Voor de volgende aandoeningen zijn de veiligheid en werkzaamheid van InductOs niet vastgesteld:
gebruik met intercorporele fusiehulpmiddelen die vervaardigd zijn van ander materiaal dan titaan,
PEEK of bot
- implantaties in andere locaties dan de lumbale wervelkolom
- toepassing bij andere operatieve technieken dan lumbale intercorporele fusie
Om excessieve farmacologische effecten van InductOs te voorkomen, zijn zorgvuldigheid en voorzichtigheid geboden om te vermijden dat het lumbale intercorporele fusiehulpmiddel en/of het anterieure deel van de tussenwervelschijfruimte overvuld worden.
Heterotope ossificatie
Botvorming buiten de tussenwervelschijfruimte is niet wenselijk omdat het een schadelijk effect kan hebben op lokale neurovasculaire structuren.
In klinische onderzoeken waarbij een degenererende discusaandoening werd behandeld met een procedure van posterieure lumbale intercorporele fusie met dibotermine alfa, werd op CT-scans posterieure botvorming waargenomen. In sommige gevallen kan het leiden tot zenuwcompressie die mogelijk een chirurgische interventie vereist (zie rubriek 4.8). Als voorzorg moet opnieuw een fysieke barrière worden gecreëerd tussen de matrix en neurologisch weefsel (zie rubriek 4.2).
Dislocatie van het hulpmiddel
Hulpmiddeldislocatie kan optreden na het gebruik van InductOs bij fusiechirurgie van de wervelkolom die mogelijk een chirurgische revisie vereist (zie rubriek 4.8).
Bijzondere waarschuwingen en voorzorgsmaatregelen voor gebruik, specifiek voor acute tibiafracturen
InductOs is bedoeld voor gebruik bij patiënten:
- met voldoende reductie en stabilisatie van de fractuur zodat er sprake is van mechanische stabiliteit
- bij wie de neurovasculaire situatie voldoende is (dat wil zeggen: afwezigheid van compartimentsyndroom, laag amputatierisico)
- met voldoende hemostase (d.w.z. wat een relatief droge implantatieplaats geeft)
- zonder herstel van een groot segmentaal defect van het pijpbeen, waarbij significante compressie van weke delen kan voorkomen.
Het implantaat mag uitsluitend bij goed zicht en met uiterste zorg op de fractuur worden aangebracht (zie rubriek 4.2).
Informatie over de effectiviteit bij tibiafracturen is uitsluitend beschikbaar uit gecontroleerde klinische trials waarbij open tibiafracturen werden behandeld met behulp van mergpenfixatie (zie rubriek 5.1). In een klinisch onderzoek waarin het intramedullaire kanaal werd opgeboord tot de corticale wand, werd in de groep die met InductOs werd behandeld een hogere frequentie van infectie waargenomen dan in de controlegroep die een standaardbehandeling kreeg (zie rubriek 4.8). Het gebruik van InductOs met geboorde pennen bij het zetten van open tibiafracturen wordt niet aanbevolen.
InductOs geeft geen mechanische stabiliteit en mag niet gebruikt worden voor het opvullen van een holte waarop drukkrachten worden uitgeoefend. Procedures voor de behandeling van pijpbeenfracturen en weke delen moeten op standaardprocedures, waaronder controle op infecties, worden gebaseerd.
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Aangezien dibotermine alfa een eiwit is en niet in de bloedsomloop is waargenomen, zijn farmacokinetische interacties met andere geneesmiddelen onwaarschijnlijk.
In klinisch onderzoek met acute tibiafracturen ervoeren meer InductOs-patiënten die gelijktijdig NSAID’s ontvingen gedurende 14 achtereenvolgende dagen lichte of matig ernstige bijwerkingen met betrekking tot wondherstel (bijvoorbeeld wonddrainage) dan InductOs-patiënten die geen NSAID’s gebruikten. Hoewel dit geen effect had op de uitkomst voor de patiënt kan een interactie tussen NSAID’s en InductOs niet worden uitgesloten.
Informatie uit klinisch onderzoek met acute tibiafracturen wees erop dat het gebruik van InductOs bij patiënten die glucocorticoïden ontvingen niet met aanwijsbare ongewenste neveneffecten gepaard ging. In niet-klinisch onderzoek onderdrukte gelijktijdige toediening van glucocorticoïden het botherstel (gemeten als een % verandering ten opzichte van de controlegroep), maar de effecten van InductOs werden hierdoor niet gewijzigd.
In een in-vitro-onderzoek werd aangetoond dat dibotermine alfa bindt aan hemostatica of weefsellijmen op basis van fibrine. Het gebruik van deze producten in de dichte nabijheid van InductOs wordt niet aanbevolen, omdat dit kan leiden tot botvorming op de locatie van implantatie van het hemostaticum of de weefsellijm op basis van fibrine (zie rubriek 4.2).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van dibotermine alfa bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Omdat niet bekend is welke risico's voor de foetus samenhangen met de mogelijke ontwikkeling van neutraliserende antilichamen tegen dibotermine alfa wordt InductOs niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen (zie rubriek 4.4).
Borstvoeding
Er is geen informatie over de uitscheiding van dibotermine alfa/metabolieten in de moedermelk. Rekening houdend met het type product, wordt geen systemische blootstelling verwacht van zuigelingen die borstvoeding krijgen, hoewel een risico voor de pasgeborene/zuigeling niet kan worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met InductOs niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
In niet-klinisch onderzoek werd geen effect op de fertiliteit waargenomen. Er zijn geen klinische gegevens beschikbaar; het potentiële risico voor de mens is niet bekend.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
InductOs heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen voor InductOs bij chirurgie van lumbale intercorporele fusie waren radiculopathische voorvallen en bij chirurgie van acute tibiafractuur was dat lokale infectie. De ernstigste bijwerking was gelokaliseerd oedeem bij operatie aan de cervicale wervelkolom. De incidentie van bijwerkingen bij gebruik van InductOs werd niet beïnvloed door sekse, leeftijd of ras.
Tabellarische lijst met bijwerkingen
Meer dan 1700 patiënten hebben tijdens klinisch onderzoek InductOs ontvangen. In onderzoek naar pijpbeenfracturen hebben meer dan 500 patiënten InductOs ontvangen. In onderzoek naar lumbale intercorporele fusie hebben meer dan 600 patiënten InductOs ontvangen. De overige patiënten namen deel aan onderzoek waarin InductOs werd gebruikt voor indicaties die momenteel niet zijn goedgekeurd binnen de EU. Deze gegevens worden aangevuld met informatie over gebruik van InductOs in de algemene populatie.
De frequentie van de bijwerkingen bij patiënten die zijn blootgesteld aan behandeling met InductOs wordt weergegeven in de tabel hieronder. De frequentie wordt gedefinieerd als zeer vaak (≥ 1/10) of vaak (≥ 1/100 tot < 1/10). Er werden geen bijwerkingen waargenomen met de frequentie soms (≥ 1/1.000 tot < 1/100), zelden (≥ 1/10.000 tot < 1/1.000) of zeer zelden (< 1/10.000).
De frequentie van de bijwerkingen die werden vastgesteld bij gebruik van InductOs tijdens de post-marketing-periode zijn niet bekend, omdat deze bijwerkingen werden gemeld uit een populatie waarvan de omvang onduidelijk is.
| Systeem/orgaan-klasse | Frequenties | ||
| Zeer vaak | Vaak | Niet bekend | |
Algemene aandoeningen en toedieningsplaats-stoornissen | Hulpmiddeldislocatie1* Vochtophoping2* | ||
Skeletspierstelsel- en bindweefsel- aandoeningen | Heterotope ossificatie1, 3* | Osteolyse* Botresorptie toegenomen* | |
| Zenuwstelselaandoe ningen | Radiculopathische voorvallen1, 4 | ||
| Infecties en parasitaire aandoeningen | Lokale infectie5* | ||
1 Waargenomen tijdens gebruik bij lumbale intercorporele fusie
2 Vochtophoping omvat gelokaliseerd oedeem, pseudocyste en vochtophoping op implantatieplaats. 3 Heterotope ossificatie omvat exostose, ectopische ossificatie, postoperatieve heterotope calcificatie, botvorming toegenomen en verkalking op implantatieplaats.
4 Radiculopathische voorvallen omvatten radiculitis, lumbale radiculopathie, radiculaire pijn, radiculitis lumbosacraal, radiculopathie en ischias.
5 Waargenomen tijdens gebruik bij acute tibiafracturen
* Aanvullende informatie wordt hieronder gegeven
Beschrijving van geselecteerde bijwerkingen
Vorming van nieuw bot en botremodellering
Als onderdeel van het farmacologisch werkingsmechanisme van dibotermine alfa treedt botremodellering op (zie rubriek 5.1). In dit proces treedt zowel botresorptie als botvorming op. Onder sommige omstandigheden kan een versterking van deze processen leiden tot complicaties zoals zenuwcompressie (als gevolg van heterotope ossificatie) of hulpmiddeldislocatie (wat in verband wordt gebracht met botresorptie of osteolyse).
Tijdens een twee jaar durende opvolging in klinische onderzoeken voor lumbale intercorporele fusie met een posterieure benadering kwam heterotope ossificatie, waargenomen op radiografische beelden, vaker voor bij patiënten die werden behandeld met InductOs dan bij autogeen transplantaat (zie rubriek 4.4). Deze radiografische bevinding kan asymptomatisch of symptomatisch zijn.
Vochtophoping
Als gevolg van de angiogene activiteit van InductOs kan vochtophoping optreden (pseudocyste, gelokaliseerd oedeem, vochtophoping op implantatieplaats), in sommige gevallen ingekapseld, wat soms leidt tot zenuwcompressie en/of pijn.
Gelokaliseerd oedeem kwam vaak voor wanneer InductOs werd gebruikt bij fusie van de cervicale wervelkolom. Het oedeem komt vertraagd op en is in enkele gevallen ernstig genoeg om de luchtwegen in gevaar te brengen (zie rubriek 4.4).
Gelokaliseerde infectie
Bij patiënten in een klinisch onderzoek bij wie het intramedullaire kanaal werd opgeboord tot de corticale wand trad zeer vaak een gelokaliseerde infectie van het gebroken ledemaat op (≥ 1/10). Een hoger percentage infecties werd waargenomen in de groep die met InductOs werd behandeld in vergelijking met de controlegroep die een standaardbehandeling kreeg (respectievelijk 19% en 9%; zie rubriek 4.4). Bij gebruik van mergpennen zonder uitboring was het geschatte percentage infecties in de behandelingsgroep en de controlegroep van het onderzoek vergelijkbaar (respectievelijk 21% en 23%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering (d.w.z. een patiënt krijgt een concentratie of hoeveelheid van dibotermine alfa die groter is dan aanbevolen), moet de behandeling ondersteunend zijn.
Bij patiënten die cervicale chirurgie van de wervelkolom ondergingen is het gebruik van InductOs in hoeveelheden kleiner dan of gelijk aan die voor lumbale intercorporele fusie in verband gebracht met meldingen van gelokaliseerd oedeem dat ernstig genoeg was om te leiden tot belemmering van de luchtwegen (zie rubriek 4.4).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen voor de behandeling van botziekten, botmorfogenetische eiwitten, ATC-code: M05BC01
Dibotermine alfa is een osteo-inductief eiwit dat leidt tot de aanmaak van nieuw botweefsel op de plaats van de implantatie. Dibotermine alfa bindt zich aan receptoren aan de oppervlakte van mesenchymale cellen en zorgt ervoor dat cellen zich differentiëren tot kraakbeen- en botvormende cellen. Terwijl de matrix uiteenvalt, vormen de gedifferentieerde cellen trabeculair bot, waarbij tegelijkertijd sprake is van vasculaire invasie. Het botvormingsproces ontwikkelt zich vanaf de buitenkant van het implantaat naar het midden toe totdat het gehele InductOs-implantaat is vervangen door trabeculair bot.
Plaatsing van InductOs in trabeculair bot resulteerde in voorbijgaande resorptie van het bot rondom het implantaat, gevolgd door vervanging door nieuw, compacter bot. Remodellering van het omliggende bot gebeurt overeenkomstig de biomechanische krachten die erop worden uitgeoefend. Het feit dat InductOs de remodellering van bot kan ondersteunen, kan verantwoordelijk zijn voor de biologische en biomechanische integratie van het nieuwe door InductOs aangemaakte bot met het omliggende bot. Radiologische, biomechanische en histologische evaluatie van het aangemaakte bot wijst erop dat het biologisch en biomechanisch op dezelfde manier functioneert als natuurlijk bot. Bovendien komt uit niet-klinisch onderzoek naar voren dat het bot dat is aangemaakt door het gebruik van InductOs zichzelf in geval van een nieuwe breuk op dezelfde wijze kan herstellen als natuurlijk bot.
Uit niet-klinisch onderzoek blijkt dat de botvorming die door InductOs is geïnitieerd een zelfbeperkend proces is, waarbij een afgebakende hoeveelheid bot wordt gemaakt. Deze zelfbeperking is vermoedelijk een gevolg van de vermindering van dibotermine alfa op de plaats van het implantaat, evenals de aanwezigheid van BMP-remmers in het omliggende weefsel. Bovendien wijzen verschillende niet-klinische onderzoeken erop dat er op moleculair niveau een mechanisme van negatieve feedback plaatsvindt waardoor de botaanmaak door BMP’s wordt beperkt.
Histologisch bewijs uit dieronderzoek naar lumbale intercorporele fusie met anterieure of posterieure chirurgische benaderingen toonde aan dat dibotermine alfa, toegediend met titaan, PEEK of intercorporele hulpmiddelen met allogeen transplantaat, biocompatibel was en consequent hoge fusiepercentages opleverde, ongeacht de chirurgische benadering of het hulpmiddelmateriaal, met minder aanwezigheid van vezelig weefsel dan bij autogeen transplantaat.
Uit klinisch farmacologisch onderzoek blijkt dat de matrix zelf niet osteo-inductief is en in biopten die 16 weken na implantatie zijn genomen is de matrix al niet meer aanwezig.
Farmacodynamische informatie specifiek voor onderzoek met lumbale intercorporele fusie
De werkzaamheid en veiligheid van InductOs zijn aangetoond in een gerandomiseerd, gecontroleerd, non-inferioriteitsonderzoek in meerdere centra met 279 patiënten die in leeftijd varieerden van 19–78 jaar en die een open anterieure lumbale wervelfusie-procedure ondergingen. De patiënten waren voorafgaand aan anterieure fusie van de lumbale wervelkolom met InductOs gedurende ten minste zes maanden non-operatief behandeld. De patiënten werden gerandomiseerd voor het ontvangen van een intercorporeel fusiehulpmiddel van titaan dat werd gevuld met InductOs of met autogeen bottransplantaat dat uit de bekkenkam werd afgenomen.
Vierentwintig maanden na de operatie bleek InductOs statistisch niet inferieur ten opzichte van autogeen bottransplantaat met een slagingspercentage voor radiologisch bepaalde fusie van 94,4% voor InductOs versus 88,9% voor autogeen bottransplantaat (95% tweezijdig BI van het verschil: -1,53, 12,46). Voor pijn en invaliditeit (Oswestry-score) was het slagingspercentage 72,9% in de groep waarvoor InductOs werd gebruikt versus 72,5% in de groep waarvoor autogeen bottransplantaat werd gebruikt (95% tweezijdig BI van het verschil: -11,2, 12,0).
Een post-hoc meta-analyse van 6 gecontroleerde klinische onderzoeken met gegevens van patiënten die werden behandeld met InductOs of autogeen bottransplantaat, toegediend met intercorporele fusiehulpmiddelen met CE-markering of spacers met allogeen bottransplantaat en diverse chirurgische benaderingen, toonde aan dat InductOs, 24 maanden na de chirurgische ingreep, gepaard ging met een hoger slagingspercentage van fusie (95%; 241 van de 255 patiënten) vergeleken met autogeen bottransplantaat (85%; 177 van de 209 patiënten), met een odds ratio van 3,26 (95% BI: 1,172; 9,075; P = 0,024). Het geschatte absolute verschil in slagingspercentage van fusie tussen InductOs en autogeen bottransplantaat bedroeg 11,7% (95% BI: 0,8%; 22,5%; P = 0,035).
In een analyse van gepoolde veiligheidsgegevens van 8 klinische onderzoeken 24 maanden na de chirurgische ingreep was de frequentie van patiënten met pseudoartrose ongeveer de helft lager na behandeling met InductOs (4,8%; 22 van de 456 patiënten) vergeleken met autogeen bottransplantaat (12,7%; 31 van de 244 patiënten).
Farmacodynamische informatie specifiek voor onderzoek met acute tibiafracturen
De werkzaamheid van InductOs is aangetoond in een multinationaal, gerandomiseerd, gecontroleerd, enkelblind onderzoek met 450 patiënten (in leeftijd variërend van 18 tot 87 jaar; 81% mannen) met open tibiafracturen waarvoor chirurgisch ingrijpen noodzakelijk was. Patiënten ontvingen (in een verhouding van 1:1:1) de standaardbehandeling (controlegroep), die bestond uit mergpenfixatie en routinebehandeling van de weke delen, standaardbehandeling plus InductOs 0,75 mg/ml, of standaardbehandeling plus InductOs 1,5 mg/ml. Patiënten werden gedurende 12 maanden na het sluiten van de weke delen gevolgd.
In het kernonderzoek bij acute tibiafracturen nam de kans op fractuurgenezing bij gebruik van InductOs toe: bij patiënten die met InductOs 1,5 mg/ml werden behandeld was de kans op falen van de behandeling 44% kleiner (secundaire ingreep ter bevordering van fractuurgenezing) ten opzichte van patiënten in de groep die de standaard behandeling ontving (RR = 0,56; 95% BI = 0,40 tot 0,78). Deze resultaten werden onafhankelijk bevestigd door een voor de behandeling geblindeerd radiologiepanel. Het aantal secundaire en volgende ingrepen was bij de patiënten die met InductOs werden behandeld significant lager, vooral met betrekking tot meer invasieve ingrepen als bottransplantatie en penwisseling (P = 0,0326).
De proportie patiënten die na behandeling met InductOs 1,5 mg/ml genas, was bij alle polikliniekbezoeken vanaf 10 weken tot 12 maanden na de operatie significant hoger, hetgeen duidt op een snellere fractuurgenezing.
De effectiviteit van InductOs 1,5 mg/ml was (vergeleken met standaardbehandeling) significant, zowel bij rokende als niet-rokende patiënten.
Ernst van de fracturen: de behandeling met InductOs 1,5 mg/ml was significant effectief bij alle typen fracturen, met inbegrip van ernstige Gustilo IIIB-fracturen (52% verlaagd risico op secundaire ingrepen in vergelijking met patiënten die de standaardbehandeling kregen).
Bij de InductOs 1,5 mg/ml-groep was het aantal patiënten waarbij de wonden van de weke delen waren genezen bij het bezoek dat 6 weken na de ingreep plaatsvond significant hoger dan bij de groep die de standaardbehandeling kreeg (83% versus 65%; P = 0,0010). Bij de InductOs 1,5 mg/ml-groep was het aantal patiënten met hardware-defecten (gebogen of gebroken borgschroeven) significant lager dan bij de groep die de standaardbehandeling kreeg (11% versus 22%; P = 0,0174).
5.2 Farmacokinetische eigenschappen
InductOs is actief op de plaats van de implantatie. In twee verkennende onderzoeken werden voor en na de ingreep serummonsters afgenomen bij enkele patiënten met pijpbeenfracturen. Dibotermine alfa was in serum niet detecteerbaar.
Bij dieronderzoek (ratten) waarbij InductOs met radioactief gelabeld dibotermine alfa werd gebruikt, was de gemiddelde verblijfsduur op de plaats van de implantatie 4-8 dagen. Binnen 6 uur na implantatie werden piekconcentraties van circulerend dibotermine alfa waargenomen (0,1% van de geïmplanteerde dosis). Na intraveneuze injectie van dibotermine alfa was de halfwaardetijd bij ratten 16 minuten en bij cynomolgus-apen 6,7 minuten. De conclusie luidt derhalve dat dibotermine alfa op de plaats van de implantatie langzaam uit de matrix vrijkomt en snel wordt geklaard wanneer het in de bloedsomloop wordt opgenomen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, acute toxiciteit en toxiciteit bij herhaalde dosering, en genotoxiciteit.
In reproductietoxiciteitsonderzoek bij ratten, met intraveneuze toediening van dibotermine alfa om de systemische blootstelling te maximaliseren, werd een toegenomen foetaal gewicht en een toegenomen foetale ossificatie waargenomen en kon een behandelingsgerelateerd effect niet worden uitgesloten. De klinische relevantie van deze effecten is onbekend.
Voor het experimenteel induceren van antidibotermine alfa-antilichamen vond bij drachtige konijnen hyperimmunisatie met dibotermine alfa plaats, waarna anti-dibotermine-antilichamen zijn onderzocht. Bij sommige foetussen met verminderd lichaamsgewicht was sprake van verminderde ossificatie van frontale en pariëtale botten (bij 4 van de 151 foetussen), waarvan gewoonlijk wordt aangenomen dat dit reversibel is, waarbij antilichaam-gerelateerde effecten niet konden worden uitgesloten. Verder werden geen veranderingen in de foetale externe of viscerale morfologie of morfologie van het skelet waargenomen.
In vitro vertoonde dibotermine alfa variabele effecten op humane tumorcellijnen. De beschikbare in-vivo-gegevens op humane tumorcellijnen duiden niet op een potentie voor de bevordering van tumorgroei of metastase. Als product voor eenmalig gebruik is InductOs niet in vivo op carcinogeniteit getest (zie ook rubriek 4.3).
InductOs werd bestudeerd in een model voor implantatie in de wervelkolom bij honden. InductOs werd na laminectomie rechtstreeks op de blootgelegde dura geïmplanteerd. Hoewel na applicatie van InductOs vernauwing van de neuroforamen en stenose werden waargenomen, werden geen mineralisatie van de dura, geen wervelkolomstenose en geen neurologische gebreken waargenomen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
sucrose
glycine
glutaminezuur
natriumchloride
polysorbaat 80
natriumhydroxide
Oplosmiddel
water voor injectie
Matrix
rundercollageen type I
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 °C. Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Een verpakking van 4 mg van InductOs bevat:
- Poeder in een injectieflacon (10 ml; Type I glas) met een stop (bromobutyl rubber).
- Oplosmiddel in een injectieflacon (10 ml; Type I glas) met een stop (bromobutyl rubber).
- Twee matrices (2,5 cm x 5 cm) in een blisterverpakking (polyvinylchloride - PVC).
- Twee spuiten (5 ml; polypropyleen).
- Twee naalden (roestvrij staal).
Een verpakking van 12 mg van InductOs bevat:
- Poeder in een injectieflacon (20 ml; Type I glas) met een stop (bromobutyl rubber).
- Oplosmiddel in een injectieflacon (10 ml; Type I glas) met een stop (bromobutyl rubber).
- Eén matrix (7,5 cm x 10 cm) in een blisterverpakking (polyvinylchloride - PVC).
- Twee spuiten (10 ml; polypropyleen).
- Twee naalden (roestvrij staal).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
InductOs wordt onmiddellijk voorafgaand aan gebruik bereid. Dibotermine alfa mag uitsluitend worden gebruikt na reconstitutie met het in de InductOs-verpakking meegeleverde oplosmiddel en de matrix.
Na bereiding bevat InductOs dibotermine alfa met een concentratie van 1,5 mg/ml. InductOs mag niet worden gebruikt met een hogere concentratie dan 1,5 mg/ml (zie rubriek 4.9).
Bereiding van het product
Om overbelasting van de matrix te voorkomen, is het belangrijk dat de dibotermine alfa wordt gereconstitueerd en dat de gehele matrix wordt bevochtigd op de wijze die hieronder wordt beschreven.
Verpakking van 4 mg:
In de niet-steriele omgeving
- 1. Plaats met behulp van een steriele techniek één spuit, één naald en de matrix in de binnenverpakking in de steriele omgeving.
- 2. Desinfecteer de dopjes van de injectieflacons met dibotermine alfa en oplosmiddel.
- 3. Neem de overgebleven spuit en naald uit de verpakking en los de dibotermine alfa in de injectieflacon op met 3,2 ml oplosmiddel. Injecteer het oplosmiddel langzaam in de injectieflacon met het gevriesdroogde dibotermine alfa. Zwenk de injectieflacon zachtjes om de reconstitutie te bevorderen. Niet schudden. Gooi de spuit en naald na gebruik weg.
- 4. Desinfecteer het dopje van de injectieflacon met het gereconstitueerde dibotermine alfa.
In de steriele omgeving
- 5. Open de binnenverpakking van de matrices en laat de matrices in hun omhulsel liggen.
- 6. Trek met behulp van een aseptische overbrengtechniek en de spuit en naald uit stap 1 in het niet-steriele veld 2,8 ml van de gereconstitueerde dibotermine alfa-oplossing op uit de injectieflacon, waarbij de injectieflacon op zijn kop wordt gehouden om het optrekken te vergemakkelijken.
- 7.
Laat de matrices in het omhulsel liggen en verdeel 1,4 ml van de dibotermine alfa-oplossing
GELIJKMATIG over elk van de twee matrices van 2,5 cm x 5 cm, volgens het patroon in de afbeelding hieronder.
- 8. Wacht TEN MINSTE 15 minuten met het gebruik van het bereide InductOs-product. Het product moet binnen 2 uur na bereiding worden gebruikt.
Verpakking van 12 mg:
In de niet-steriele omgeving
- 1. Plaats met behulp van een steriele techniek één spuit, één naald en de matrix in de binnenverpakking in de steriele omgeving.
- 2. Desinfecteer de dopjes van de injectieflacons met dibotermine alfa en oplosmiddel.
- 3.
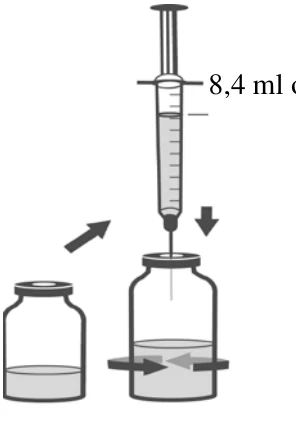
Neem de overgebleven spuit en naald uit de verpakking en los de dibotermine alfa in de injectieflacon op in 8,4 ml oplosmiddel. Injecteer het oplosmiddel langzaam in de injectieflacon met het gevriesdroogde dibotermine alfa. Zwenk de injectieflacon zachtjes om de reconstitutie te bevorderen. Niet schudden. Gooi de spuit en naald na gebruik weg.
3,2 ml oplosmiddel
- 4. Desinfecteer het dopje van de injectieflacon met het gereconstitueerde dibotermine alfa.
In de steriele omgeving
- 5. Open de binnenverpakking van de matrix en laat de matrix in het omhulsel liggen.
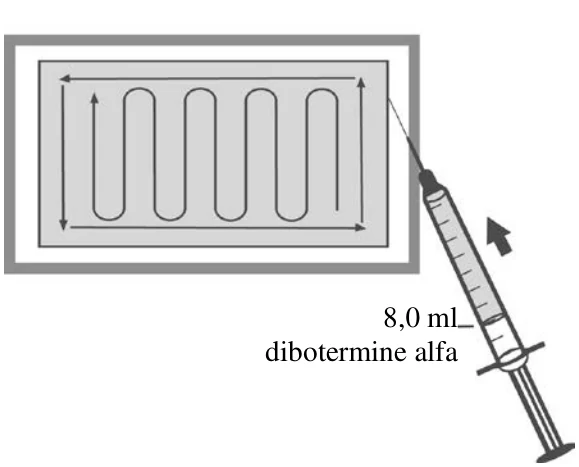
- 6. Trek met behulp van een aseptische overbrengtechniek en de spuit en naald uit stap 1 in het niet-steriele veld 8,0 ml van de gereconstitueerde dibotermine alfa-oplossing op uit de injectieflacon, waarbij de injectieflacon op zijn kop wordt gehouden om het optrekken te vergemakkelijken.
- 7. Laat de matrix in het omhulsel liggen en verdeel de dibotermine alfa-oplossing GELIJKMATIG over de matrix volgens het patroon in de afbeelding hieronder.
- 8. Wacht TEN MINSTE 15 minuten met het gebruik van het bereide InductOs-product. Het product moet binnen 2 uur na bereiding worden gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Medtronic BioPharma B.V.
Earl Bakkenstraat 10
6422 PJ Heerlen
Nederland
tel +31 (0) 45 566 8000
8,4 ml oplosmiddel fax +31 (0) 45 566 8012
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/02/226/001
EU/1/02/226/002
9. DATUM EERSTE VERGUNNINGVERLENING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 9 september 2002
Datum van laatste verlenging: 20 juli 2012
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau (http://www.ema.europa.eu)
Bijkomende voorlichtingsmaterialen voor beroepsbeoefenaren in de gezondheidszorg zijn beschikbaar op de volgende URL: [URL invoegen] <en de website van de <lidstaat>>.