


SmPC (samenvatting van de productkenmerken) - Winrevair
Winrevair 45 mg poeder en oplosmiddel voor oplossing voor injectieWinrevair 60 mg poeder en oplosmiddel voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Winrevair 45 mg poeder en oplosmiddel voor oplossing voor injectie
Winrevair 60 mg poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Winrevair 45 mg poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat 45 mg sotatercept. Na reconstitutie bevat elke ml oplossing 50 mg sotatercept.
Winrevair 60 mg poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat 60 mg sotatercept. Na reconstitutie bevat in elke ml oplossing 50 mg sotatercept.
Sotatercept is een recombinant homodimeer fusie-eiwit. Het bestaat uit het extracellulaire domein van menselijk activinereceptor type IIA (ActRIIA) dat gekoppeld is aan het Fc-domein van menselijk IgG1. Het wordt met recombinant-DNA-techniek geproduceerd in de ovariumcellen van de Chinese hamster (CHO).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie (poeder voor injectie).
Poeder: wit tot gebroken wit poeder.
Oplosmiddel: helder, kleurloos water voor injecties.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Winrevair is geïndiceerd voor de behandeling van pulmonale arteriële hypertensie (PAH) bij volwassenen met WHO functionele klasse (FC) II, III en IV (zie rubriek 5.1). Winrevair wordt gebruikt in combinatie met andere behandelingen voor PAH.
4.2 Dosering en wijze van toediening
Behandeling met Winrevair mag alleen worden gestart en gecontroleerd door een arts met ervaring in de diagnose en behandeling van PAH.
Dosering
Winrevair wordt eenmaal per 3 weken toegediend via 1 subcutane injectie. De hoeveelheid is afhankelijk van het gewicht van de patiënt.
Aanbevolen startdosis
De waarde van de hemoglobine (Hb) en het aantal bloedplaatjes moeten vóór de eerste dosis worden bepaald (zie rubriek 4.4). Starten met de behandeling is gecontra-indiceerd als het aantal bloedplaatjes blijvend < 50 x 109/l is (zie rubriek 4.3).
De behandeling wordt gestart met een eenmalige dosis van 0,3 mg/kg (zie tabel 1).
| Tabel 1: Injectievolume voor de dosis van 0,3 mg/kg | |||||
| Gewicht patiënt (kg) | Injectievolume | Kittype | |||
| (ml)* | |||||
| 30,0 – 40,8 | 0,2 0,3 0,4 0,5 0,6 0,7 0,8 0,9 | Kit met 1 injectieflacon van 45 mg | |||
| 40,9 – 57,4 | |||||
| 57,5 – 74,1 | |||||
| 74,2 – 90,8 | |||||
| 90,9 – 107,4 | |||||
| 107,5 – 124,1 | |||||
| 124,2 – 140,8 | |||||
| 140,9 – 157,4 | |||||
| 157,5 – 174,1 | 1,0 1,1 | Kit met 1 injectieflacon van 60 mg | |||
| 174,2 – 180,0 | |||||
*De concentratie van de gereconstitueerde oplossing is 50 mg/ml (zie rubriek 6.6)
Aanbevolen uiteindelijke dosis
3 weken na de eenmalige startdosis van 0,3 mg/kg moet de dosis worden verhoogd naar de aanbevolen uiteindelijke dosis van 0,7 mg/kg nadat gecontroleerd is of de waarde van het Hb en het aantal bloedplaatjes acceptabel zijn (zie rubriek 4.2 ‘Dosisaanpassingen bij een verhoogd Hb of verlaagd aantal bloedplaatjes’). De behandeling moet worden voortgezet met 0,7 mg/kg om de 3 weken, tenzij er dosisaanpassingen nodig zijn.
| Tabel 2: | Injectievolume voor de dosis van | 0,7 mg/kg | ||||
| Gewicht patiënt (kg) | Injectievolume | Kittype | ||||
| (ml)* | ||||||
| 30,0 – 31,7 | 0,4 | Kit met 1 injectieflacon van 45 mg | ||||
| 31,8 – 38,9 | 0,5 | |||||
| 39,0 – 46,0 | 0,6 | |||||
| 46,1 – 53,2 | 0,7 | |||||
| 53,3 – 60,3 | 0,8 | |||||
| 60,4 – 67,4 | 0,9 | |||||
| 67,5 – 74,6 | 1,0 | Kit met 1 injectieflacon van 60 mg | ||||
| 74,7 – 81,7 | 1,1 | |||||
| 81,8 – 88,9 | 1,2 | |||||
| 89,0 – 96,0 | 1,3 | Kit met 2 injectieflacons van 45 mg | ||||
| 96,1 – 103,2 | 1,4 | |||||
| 103,3 – 110,3 | 1,5 | |||||
| 110,4 – 117,4 | 1,6 | |||||
| 117,5 – 124,6 | 1,7 | |||||
| 124,7 – 131,7 | 1,8 | |||||
| 131,8 – 138,9 | 1,9 | Kit met 2 infectieflacons van 60 mg | ||||
| 139,0 – 146,0 | 2,0 | |||||
| 146,1 – 153,2 | 2,1 | |||||
| 153,3 – 160,3 | 2,2 | |||||
| 160,4 – 167,4 | 2,3 | |||||
| 167,5 en meer | 2,4 | |||||
*De concentratie van de gereconstitueerde oplossing is 50 mg/ml (zie rubriek 6.6) Dosisaanpassingen bij een verhoogd Hb of verlaagd aantal bloedplaatjes
Bij de eerste 5 doses moet de waarde van het Hb en het aantal bloedplaatjes worden gecontroleerd, of langer als de waarden niet stabiel zijn. Daarna moeten iedere 3 tot 6 maanden het Hb en de bloedplaatjes worden gecontroleerd. Als het nodig is, moet de dosis aangepast worden (zie rubrieken 4.4 en 4.8).
De behandeling moet 3 weken worden uitgesteld (dit is uitstel met 1 dosis) in een van de volgende situaties:
- Hb stijgt met > 1,24 mmol/l (2 g/dl) ten opzichte van de vorige dosis en ligt boven de upper limit of normal (ULN).
- Hb stijgt met > 2,48 mmol/l (4 g/dl) ten opzichte van de uitgangswaarde.
- Hb stijgt met > 1,24 mmol/l (2 g/dl) boven de ULN.
- Aantal bloedplaatjes neemt af tot < 50 x 109/l.
De waarden van het Hb en de bloedplaatjes moeten weer bepaald worden voordat de behandeling hervat wordt.
Als de behandeling meer dan 9 weken uitgesteld is, moet de behandeling opnieuw gestart worden met 0,3 mg/kg. De dosis moet verhoogd worden naar de uiteindelijke dosis van 0,7 mg/kg als de waarden van het Hb en het aantal bloedplaatjes acceptabel zijn.
Als de behandeling meer dan 9 weken uitgesteld is omdat het aantal bloedplaatjes < 50 x 109/l blijft, moet de arts de voordelen en risico’s voor de patiënt herevalueren voordat de behandeling herstart wordt.
Gemiste dosis
Dien Winrevair zo snel mogelijk toe als een dosis wordt gemist. Als de gemiste dosis niet binnen 3 dagen na de geplande datum wordt toegediend, moet het schema aangepast worden om het doseringsinterval van 3 weken aan te houden.
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten ≥ 65 jaar (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij een nierfunctiestoornis (zie rubriek 5.2). Er is een beperkt aantal gegevens over het gebruik van sotatercept bij PAH-patiënten met een ernstige nierfunctiestoornis (estimated glomerular filtration rate (geschatte glomerulaire filtratiesnelheid, eGFR) <30 ml/min per 1,73 m2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig bij een leverfunctiestoornis (Child-Pugh-klasse A tot C). Sotatercept is niet onderzocht bij patiënten met een leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Winrevair bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Winrevair is alleen voor eenmalig gebruik.
Het moet vóór gebruik gereconstitueerd worden. Het gereconstitueerde geneesmiddel is een heldere tot melkachtige oplossing en kleurloos tot licht bruingeel.
Winrevair moet worden toegediend via een subcutane injectie in de buik (op minstens 5 cm afstand van de navel), de bovenarm of het bovenbeen. Het mag niet worden geïnjecteerd op plaatsen met littekens, plaatsen die gevoelig zijn of blauwe plekken hebben. Er moet een andere injectieplaats worden gebruikt voor opeenvolgende injecties.
Winrevair poeder en oplosmiddel voor oplossing voor injectie is bedoeld voor gebruik onder begeleiding van een beroepsbeoefenaar in de gezondheidszorg. Patiënten en verzorgers mogen het middel zelf toedienen wanneer dit passend wordt geacht. Zij moeten dan een training krijgen van de zorgverlener over het reconstitueren, bereiden, afmeten en injecteren van Winrevair poeder en oplosmiddel voor oplossing voor injectie. Deze zorgverlener moet dan bij een volgend bezoek, niet lang na de training, controleren of de patiënt of de verzorger deze stappen correct kan uitvoeren. De zorgverlener moet ook overwegen opnieuw te controleren of de patiënt of verzorger Winrevair op de juiste manier zelf toedient als de dosis wordt aangepast, als de patiënt een andere kit nodig heeft, als de patiënt erytrocytose krijgt (zie rubriek 4.4) of als de zorgverlener denkt dat het nodig is.
Voor gedetailleerde instructies over de juiste bereiding en toediening van het geneesmiddel, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten bij wie het aantal bloedplaatjes blijvend < 50 x 109/l is voor de start van de behandeling.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Erytrocytose
Tijdens de behandeling met sotatercept is bij patiënten een stijging van het Hb waargenomen. Ernstige erytrocytose kan het risico op trombo-embolische voorvallen en het hyperviscositeitssyndroom verhogen. Wees voorzichtig bij patiënten met erytrocytose en een verhoogd risico op trombo-embolische voorvallen. Het Hb moet bij de eerste 5 doses vóór elke dosis gecontroleerd worden of langer als de waarden niet stabiel zijn. Daarna moet het iedere 3 tot 6 maanden worden gecontroleerd om te bepalen of er een dosisaanpassing nodig is (zie rubrieken 4.2 en 4.8). Als de patiënt erytrocytose krijgt, moet de zorgverlener overwegen om opnieuw te controleren of de patiënt of verzorger Winrevair volgens de instructies toedient.
Ernstige trombocytopenie
Bij sommige patiënten die sotatercept gebruiken, is een verlaging van het aantal bloedplaatjes waargenomen, inclusief ernstige trombocytopenie (aantal bloedplaatjes < 50 x 109/l). Trombocytopenie werd vaker gerapporteerd bij patiënten die ook een prostacycline-infuus kregen (7,7 % tot 24,5 %) in vergelijking met patiënten die dit infuus niet kregen (0,0 % tot 3,7 %) (zie rubriek 4.8). Ernstige trombocytopenie kan het risico op bloedingen verhogen. Het aantal bloedplaatjes moet bij de eerste 5 doses vóór elke dosis gecontroleerd worden, of langer als de waarden niet stabiel zijn. Daarna moet het iedere 3 tot 6 maanden gecontroleerd worden om te bepalen of er een dosisaanpassing nodig is (zie rubriek 4.2).
Ernstige bloeding
In klinische onderzoeken zijn tijdens de behandeling met sotatercept ernstige bloedingen waargenomen (waaronder gastro-intestinale en intracraniale bloedingen) bij 4,3 % tot 7,0 % van de patiënten (zie rubriek 4.8). Patiënten met ernstige bloedingen kregen vaker een achtergrondbehandeling met prostacycline en/of antitrombotische middelen, hadden vaker een laag aantal bloedplaatjes of waren 65 jaar of ouder. Patiënten moeten geïnformeerd worden over de tekenen en symptomen van bloedverlies. Een arts moet bloedingen beoordelen en overeenkomstig behandelen. Sotatercept mag niet toegediend worden als de patiënt een ernstige bloeding heeft.
Beperkingen van de klinische gegevens
In de klinische onderzoeken werden geen deelnemers geïncludeerd met PAH geassocieerd met het humaan immunodeficiëntievirus (hiv), portale hypertensie, schistosomiase of pulmonale veno-occlusieve ziekte (PVOD).
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat 0,20 mg polysorbaat 80 in elke ml gereconstitueerde oplossing. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Een zwangerschapstest wordt aanbevolen bij vrouwen die zwanger kunnen worden vóór het starten met de behandeling. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling tot en met minimaal 4 maanden na de laatste dosis als de behandeling wordt gestopt (zie rubriek 5.3).
Zwangerschap
Er zijn geen gegevens over het gebruik van sotatercept bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (toename van verlies na de innesteling, verlaging van het lichaamsgewicht van de foetus en vertraging van de botvorming) (zie rubriek 5.3).
Winrevair wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie gebruiken.
Borstvoeding
Het is niet bekend of sotatercept/metabolieten in de moedermelk worden uitgescheiden. Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Borstvoeding moet worden gestaakt tijdens de behandeling tot en met 4 maanden na de laatste dosis.
Vruchtbaarheid
Uit dieronderzoek blijkt dat sotatercept de vruchtbaarheid bij mannen en vrouwen kan verminderen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Sotatercept heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen in STELLAR, ZENITH of HYPERION (hoogste frequentie in de onderzoeken) waren epistaxis (45,3 %), hoofdpijn (26,7 %), teleangiëctasie (26,3 %), diarree (25,6 %), verhoogde hemoglobine (15,1 %), trombocytopenie (15,1 %), duizeligheid (14,7 %), rugpijn (14 %), huiduitslag (12,3 %), maag-darmstelselbloeding (11,6 %) en bloeding van het tandvlees (10,5 %). De vaakst gemelde ernstige bijwerkingen waren trombocytopenie (< 1,2 %), epistaxis (< 1,2 %) en duizeligheid (< 1,2 %).
De bijwerkingen die het vaakst leidden tot stoppen met de behandeling waren epistaxis en teleangiëctasie.
Tabel met bijwerkingen
De veiligheid van sotatercept is geëvalueerd in de placebogecontroleerde STELLAR-, ZENITH- en HYPERION-fase 3-onderzoeken. Hierin werden respectievelijk 163, 86 en 160 patiënten met PAH behandeld met sotatercept (zie rubriek 5.1). De mediane duur van de behandeling met sotatercept was 313 dagen in STELLAR, 434,5 dagen in ZENITH en 442,5 dagen in HYPERION.
In tabel 3 worden de bijwerkingen van sotatercept weergegeven die zijn gemeld in placebogecontroleerde klinische onderzoeken en tijdens toezicht na het in de handel brengen. Deze staan per MedDRA-systeem/orgaanklasse en frequentie. De frequenties zijn gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1000, < 1/100), zelden (≥ 1/10.000, < 1/1000) en zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare, na het in de handel brengen verkregen gegevens niet worden bepaald).
Tabel 3: Bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak | Urineweginfecties |
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Trombocytopenie1,2 Verhoogd hemoglobine1 |
| Zenuwstelselaandoeningen | Zeer vaak | Duizeligheid Hoofdpijn |
| Hartaandoeningen | Niet bekend | Pericardeffusie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Epistaxis |
| Soms | Intrapulmonale shunt3 | |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree Bloeding van het tandvlees4 Maag-darmstelselbloeding4,5 |
| Vaak | Colonangio-ectasie | |
| Huid- en onderhuidaandoeningen | Zeer vaak | Teleangiëctasie1 Huiduitslag |
| Vaak | Erytheem Huidhypopigmentatie | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Rugpijn4 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Jeuk op de injectieplaats |
| Onderzoeken | Vaak | Verhoogde bloeddruk1,6 |
1 Zie Beschrijving van geselecteerde bijwerkingen
2 Hieronder vallen ‘trombocytopenie’ en ‘minder bloedplaatjes’
3 Zie ‘Langetermijnveiligheidsgegevens’
4 De frequentie is gebaseerd op ZENITH
5 Hieronder vallen ‘gastro-intestinale bloeding’, ‘bloeding van bovenste deel van maag-darmkanaal’, ‘bloedbraken’, ‘bloeding van onderste deel van maag-darmkanaal’, ‘bloederige faeces’, ‘rectale hemorragie’, ‘melaena’ en ‘hemorragische gastritis’ 6 Hieronder vallen ‘hypertensie’, ‘verhoogde diastolische bloeddruk’ en ‘verhoogde bloeddruk’
Beschrijving van geselecteerde bijwerkingen
Verhoogd hemoglobine
In STELLAR werd verhoogd Hb (‘verhoogd hemoglobine’ en ‘polycytemie’) gerapporteerd bij 8,6 % van de patiënten die sotatercept gebruikten. Op basis van laboratoriumgegevens kwam een matige verhoging in Hb (> 1,24 mmol/l (2 g/dl) boven de ULN) voor bij 15,3 % van de patiënten die sotatercept gebruikten. De verhogingen in Hb werden behandeld met dosisaanpassingen (zie rubrieken 4.2 en 4.4). In ZENITH werd verhoogd Hb gerapporteerd bij 15,1 % van de patiënten die sotatercept gebruikten. Op basis van laboratoriumgegevens kwam een matige verhoging in Hb voor bij 7,1 % van de patiënten die sotatercept gebruikten.
In HYPERION werd verhoogd Hb gerapporteerd bij 11,3 % van de patiënten die sotatercept gebruikten. Op basis van laboratoriumgegevens kwam een matige verhoging in Hb voor bij 5,7 % van de patiënten die sotatercept gebruikten.
Trombocytopenie
In STELLAR werd trombocytopenie (‘trombocytopenie’ en ‘minder bloedplaatjes’) gerapporteerd bij 10,4 % van de patiënten die sotatercept gebruikten. Een ernstig verlaagd aantal bloedplaatjes van < 50 x 109/l kwam voor bij 3,1 % van de patiënten die sotatercept gebruikten. Trombocytopenie werd vaker gerapporteerd bij patiënten die ook een prostacycline-infuus kregen (21,5 %) vergeleken met patiënten die dit infuus niet kregen (3,1 %).
In ZENITH werd trombocytopenie gerapporteerd bij 15,1 % van de patiënten die sotatercept gebruikten. Een ernstig verlaagd aantal bloedplaatjes van < 50 x 109/l kwam voor bij 6,0 % van de patiënten die sotatercept gebruikten. Trombocytopenie werd alleen gerapporteerd bij patiënten die ook een prostacycline-infuus kregen (24,5 %).
In HYPERION werd trombocytopenie gerapporteerd bij 4,4 % van de patiënten die sotatercept gebruikten. Er kwam geen ernstig verlaagd aantal bloedplaatjes van < 50 x 109/l voor bij patiënten die sotatercept gebruikten. Trombocytopenie werd vaker gerapporteerd bij patiënten die ook een prostacycline-infuus kregen (7,7 %) vergeleken met patiënten die geen prostacycline-infuus kregen (3,7 %).
De trombocytopenie werd behandeld met dosisaanpassingen (zie rubriek 4.2 en 4.4).
Teleangiëctasie
In STELLAR werd teleangiëctasie waargenomen bij 16,6 % van de patiënten die sotatercept gebruikten. De mediane tijd tot het optreden van de symptomen was 18,6 weken. De behandeling moest stopgezet worden bij 1 % in de sotaterceptgroep vanwege teleangiëctasie.
In ZENITH werd teleangiëctasie waargenomen bij 25,6 % van de patiënten die sotatercept gebruikten. De mediane tijd tot het optreden van de symptomen was 12,8 weken. De behandeling werd niet stopgezet in de sotaterceptgroep vanwege teleangiëctasie.
In HYPERION werd teleangiëctasie waargenomen bij 26,3 % van de patiënten die sotatercept gebruikten. De mediane tijd tot het optreden van de symptomen was 19,6 weken. De behandeling moest stopgezet worden bij 0,6 % in de sotaterceptgroep vanwege teleangiëctasie.
Verhoogde bloeddruk
In STELLAR werd verhoogde bloeddruk gerapporteerd bij 4,3 % van de patiënten die sotatercept gebruikten. Bij patiënten die sotatercept gebruikten, was na 24 weken de gemiddelde systolische bloeddruk ten opzichte van de uitgangswaarde met 2,2 mmHg gestegen. De diastolische bloeddruk was na 24 weken gestegen met 4,9 mmHg.
In ZENITH werd verhoogde bloeddruk gerapporteerd bij 2,3 % van de patiënten die sotatercept gebruikten. Bij patiënten die sotatercept gebruikten, was na 24 weken de gemiddelde systolische bloeddruk ten opzichte van de uitgangswaarde met 3,1 mmHg gestegen. De diastolische bloeddruk was na 24 weken gestegen met 5,1 mmHg.
In HYPERION werd verhoogde bloeddruk gerapporteerd bij 6,9 % van de patiënten die sotatercept gebruikten. Bij patiënten die sotatercept gebruikten, was na 24 weken de gemiddelde systolische bloeddruk ten opzichte van de uitgangswaarde met 3,6 mmHg gestegen. De diastolische bloeddruk was na 24 weken gestegen met 4,5 mmHg.
Pericardeffusie
Er zijn gevallen gemeld van nieuw ontstane of verergerende pericardeffusie (inclusief harttamponade) bij patiënten die met sotatercept werden behandeld, ondanks verbeterde of stabiele hemodynamiek van PAH. De meeste gevallen werden gemeld bij patiënten met PAH gepaard gaand met bindweefselziekte, bestaande pericardeffusie, of beide; de meesten kregen ook prostacycline-analogen.
Ouderen
Met uitzondering van bloedingen (een groep bijwerkingen van klinisch belang) waren er geen verschillen in de veiligheid tussen de subgroepen < 65 jaar en ≥ 65 jaar.
In STELLAR kwamen bloedingen vaker voor in de oudere sotaterceptsubgroep (52 % versus 31,9 % bij patiënten van < 65 jaar). Maar er was geen opmerkelijke disbalans tussen de leeftijdscategorieën voor een specifieke bloeding. Een ernstige bloeding kwam voor bij 3,6 % van de patiënten < 65 jaar en bij 8 % van de patiënten ≥ 65 jaar die sotatercept gebruikten.
In ZENITH kwamen bloedingen vaker voor in de oudere sotaterceptsubgroep (73,3 % versus 60,7 % bij patiënten van < 65 jaar). Een ernstige bloeding kwam voor bij 3,6 % van de patiënten < 65 jaar en bij 13,3 % van de patiënten ≥ 65 jaar die sotatercept gebruikten.
In HYPERION kwamen bloedingen vaker voor in de oudere sotaterceptsubgroep (55,9 % versus 38 % bij patiënten van < 65 jaar). Een ernstige bloeding kwam voor bij 2,2 % van de patiënten < 65 jaar en bij 13,2 % van de patiënten ≥ 65 jaar die sotatercept gebruikten.
Langetermijnveiligheidsgegevens
Gecombineerde langetermijnveiligheidsgegevens van 431 patiënten die deelnamen aan klinische fase 2- en fase 3-onderzoeken zijn beschikbaar (PULSAR, SPECTRA en STELLAR). De meerderheid van deze patiënten vervolgde hun deelname in SOTERIA, een lopend open-label follow-up onderzoek naar de veiligheid en werkzaamheid van sotatercept op de lange termijn. De gemiddelde duur van de blootstelling was 173 weken, met een maximale blootstelling van 355 weken. Het veiligheidsprofiel was over het algemeen vergelijkbaar met dat waargenomen in het STELLAR-hoofdonderzoek. Bij deelnemers bij wie de hypoxemie verergerde ondanks verbeterde PAH-hemodynamiek is melding gemaakt van een intrapulmonale rechts-linksshunt.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In een fase 1-onderzoek bij gezonde vrijwilligers ervaarde 1 deelnemer die een dosis sotatercept kreeg van 1 mg/kg, een verhoogd Hb geassocieerd met symptomatische hypertensie. Dit verbeterde door flebotomie.
Bij een overdosering bij patiënten met PAH moet nauwlettend gecontroleerd worden op verhogingen in het Hb en de bloeddruk. Gepaste ondersteunende zorg moet zo nodig verleend worden (zie rubrieken 4.2 en 4.4). Sotatercept is niet dialyseerbaar tijdens hemodialyse.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihypertensiva, antihypertensiva voor pulmonale arteriële hypertensie. ATC-code: C02KX06
Werkingsmechanisme
Sotatercept is een activinesignaleringsremmer met een hoge selectiviteit voor activine A. Activine A is een dimere glycoproteïne dat bij de transformerende groeifactor-β (TGF-β)-superfamilie van liganden hoort. Activine A bindt aan de type IIA activinereceptor (ActRIIA) en reguleert de belangrijkste signalering voor ontstekingen, celproliferatie, apoptose en weefselhomeostase.
Bij PAH-patiënten is de hoeveelheid activine A verhoogd. Wanneer activine aan ActRIIA bindt, wordt de proliferatieve signalering gestimuleerd. Tegelijkertijd wordt de signalering van de antiproliferatieve bone morphogenetic protein receptor type II (BMPRII) verminderd. De disbalans in de ActRIIA-BMPRII-signalering bij PAH zorgt voor een hyperproliferatie van de cellen in de bloedvaten. Dit veroorzaakt een pathologische hermodellering van de longslagaderwand, een vernauwing van het arteriële lumen, een toename in de weerstand in de longvaten, resulterend in een verhoogde druk in de longslagader en rechterventrikeldisfunctie.
Sotatercept bestaat uit een recombinant homodimeer activinereceptor type IIA-Fc (ActRIIA-Fc) fusie-eiwit. Dit werkt als een ‘val’ voor liganden dat het overschot aan activine A en andere liganden voor ActRIIA opruimt om de activinesignalering te remmen. Als gevolg daarvan herstelt sotatercept het evenwicht tussen de pro-proliferatieve (ActRIIA/Smad2/3-gemedieerde) en anti-proliferatieve (BMPRII/Smad1/5/8-gemedieerde) signalering om de proliferatie van de bloedvaten te reguleren.
Farmacodynamische effecten
Een klinisch fase 2-onderzoek (PULSAR) onderzocht de pulmonale vaatweerstand (pulmonary vascular resistance, PVR) bij patiënten met PAH nadat deze 24 weken behandeld waren met sotatercept. De afname in PVR ten opzichte van de uitgangswaarde was in de groepen die behandeld werden met 0,7 mg/kg en 0,3 mg/kg sotatercept significant groter dan in de placebogroep. Het voor placebo gecorrigeerde gemiddelde verschil in kleinste kwadraten (least squares, LS) ten opzichte van de uitgangswaarde bedroeg -269,4 dyn*sec/cm5 (95 %-BI: -365,8; -173,0) voor de groep die 0,7 mg/kg sotatercept kreeg. Voor de groep die 0,3 mg/kg sotatercept kreeg, was dit -151,1 dyn*sec/cm5 (95 %-BI: -249,6; -52,6).
In ratmodellen van PAH verminderde een sotaterceptanaloog de expressie van pro-inflammatoire markers in de longslagaderwand, verminderde het leukocytenrekrutering, remde het de proliferatie van endotheel- en gladde spiercellen en bevorderde het apoptose in ziek vaatweefsel. Deze celveranderingen werden geassocieerd met een dunnere vaatwand, omgekeerde hermodellering van de longarteriewanden en het rechterventrikel en verbetering van de hemodynamiek.
Immunogeniciteit
In STELLAR werden in 27 % van de patiënten antilichamen tegen sotatercept (anti-drug antibodies, ADA) gedetecteerd. In ZENITH was dit bij 43 % van de patiënten het geval en in HYPERION bij 40 % van de patiënten. Er konden geen effecten van ADA op de farmacokinetiek, veiligheid of werkzaamheid worden vastgesteld.
Klinische werkzaamheid en veiligheid
STELLAR
In het STELLAR-hoofdonderzoek werd de werkzaamheid van sotatercept geëvalueerd bij volwassen patiënten met PAH. STELLAR was een dubbelblind, placebogecontroleerd klinisch multicenteronderzoek met parallelle groepen waarin 323 patiënten met PAH (WHO FC II of III) gerandomiseerd werden in een verhouding van 1:1 naar sotatercept (startdosis 0,3 mg/kg verhoogd naar de uiteindelijke dosis van 0,7 mg/kg) (n = 163) of placebo (n = 160) eenmaal per 3 weken subcutaan toegediend. Patiënten gingen door met hun behandeling in de dubbelblinde langetermijnbehandelingsperiode totdat alle patiënten week 24 hadden voltooid.
De deelnemers aan dit onderzoek waren volwassenen met een mediane leeftijd van 48,0 jaar (spreiding: 18 tot 82 jaar), van wie 16,7 % ≥ 65 jaar was. Het mediane gewicht was 68,2 kg (spreiding: 38,0 tot 141,3 kg). 89,2 % van de deelnemers was wit en 79,3 % was niet Spaans-Portugees of Latijns-Amerikaans. 79,3 % was vrouw. De vaakst voorkomende oorzaken van PAH waren idiopathische PAH (58,5 %), erfelijke PAH (18,3 %), PAH geassocieerd met bindweefselziekten (14,9 %), PAH geassocieerd met eenvoudige aangeboren hartziekte met een shunt van de systemische circulatie naar de longen (5 %) of door geneesmiddelen of toxines geïnduceerde PAH (3,4 %). De gemiddelde tijd tussen de diagnose van PAH en de screening was 8,76 jaar.
De meeste deelnemers kregen ofwel een drievoudige (61,3 %) ofwel een tweevoudige (34,7 %) achtergrondbehandeling voor PAH en meer dan een derde (39,9 %) kreeg een prostacycline-infuus. Het percentage deelnemers in WHO FC II was 48,6 % en in WHO FC III 51,4 %. In het STELLAR-onderzoek waren patiënten gediagnostiseerd met PAH geassocieerd met hiv, PAH geassocieerd met portale hypertensie, PAH geassocieerd met schistosomiase, en PVOD uitgesloten.
Het primaire werkzaamheidseindpunt was de verandering in de 6-minutenwandeltest (6-Minute Walk Distance, 6MWD) ten opzichte van de uitgangswaarde in week 24. In de sotaterceptbehandelingsgroep was de mediane placebo-gecorrigeerde verandering in 6MWD vanaf de uitgangswaarde in week 24, 40,8 meter (95 %-BI: 27,5; 54,1; p < 0,001). De mediane placebo-gecorrigeerde veranderingen in 6MWD in week 24 werden ook geëvalueerd in subgroepen. Het behandelingseffect was consistent in de verschillende subgroepen, waaronder geslacht, PAH-diagnostische groep, achtergrondbehandeling bij aanvang, behandeling met een prostacycline-infuus bij aanvang, WHO FC en PVR bij aanvang.
De secundaire eindpunten waren onder andere een verbetering op een aantal samengevoegde klinische aspecten (multicomponent improvement (MCI)), PVR, N-terminaal pro-natriuretisch peptide van het B-type (NT-proBNP), WHO FC, tijd tot overlijden of eerste optreden van een voorval van klinische verslechtering.
MCI was een vooraf gedefinieerd eindpunt gemeten aan de hand van het percentage patiënten dat alle drie volgende criteria bereikte in week 24 vergeleken met de uitgangswaarde: verbetering in 6MWD (toename ≥ 30 m), verbetering in NT-proBNP (daling in NT-proBNP ≥ 30 % of behouden/bereiken van NT-proBNP-spiegel < 300 ng/l), en verbetering in WHO FC of behoud van WHO FC II.
Ziekteprogressie werd gemeten aan de hand van tijd tot overlijden of eerste optreden van een voorval van klinische verslechtering. Voorvallen van klinische verslechtering waren onder andere door verslechtering op de wachtlijst komen voor een long- en/of harttransplantatie, noodzaak voor het instellen van een noodtherapie met een goedgekeurde achtergrondbehandeling voor PAH of de noodzaak om de dosis van het prostacycline-infuus te verhogen met ≥ 10 %, noodzaak voor atriale septostomie, ziekenhuisopname voor verslechterende PAH (≥ 24 uur), of verslechtering van PAH (verslechterde WHO FC en afname in 6MWD ≥ 15 %, waarbij beide voorvallen tegelijkertijd of op verschillende tijdstippen optreden). Voorvallen van klinische verslechtering en overlijden werden geregistreerd tot de laatste patiënt het bezoek van week 24 voltooide (gegevens tot de afsluitdatum voor gegevens; mediane duur van blootstelling 33,6 weken).
In week 24 vertoonde 38,9 % van de met sotatercept behandelde patiënten verbetering in MCI. In de placebogroep was dit 10,1 % (p < 0,001). Het mediane behandelingsverschil in PVR tussen de sotatercept- en de placebogroep was -234,6 dyn*sec/cm5 (95 %-BI: -288,4; -180,8; p < 0,001). Het mediane behandelingsverschil in NT-proBNP tussen de sotatercept- en de placebogroep was -441,6 pg/ml (95 %-BI: -573,5; -309,6; p < 0,001). Verbetering in WHO FC ten opzichte van de uitgangswaarde trad op bij 29 % van de patiënten die sotatercept kregen versus 13,8 % bij placebo (p < 0,001).
Behandeling met sotatercept resulteerde in een reductie van 82 % (HR 0,182, 95 %-BI: 0,075, 0,441; p < 0,001) in overlijden of voorvallen van klinische verslechtering in vergelijking met placebo (zie tabel 4). Het effect van de behandeling met sotatercept ten opzichte van placebo begon in week 10 en duurde het hele onderzoek. Tabel 4: Overlijden of voorvallen van klinische verslechtering in STELLAR
| Sotatercept (N = 163) | Placebo (N = 160) | |
| Totaal aantal proefpersonen dat overleed of met ten minste één voorval van klinische verslechtering, n (%) | 7 (4,3) | 29 (18,1) |
| Beoordeling van overlijden of eerste optreden van voorvallen van klinische verslechtering*, n (%) | ||
| Overlijden | 2 (1,2) | 6 (3,8) |
| Door een verslechtering op de wachtlijst komen voor een long- en/of harttransplantatie | 1 (0,6) | 1 (0,6) |
| Noodzaak voor atriale septostomie | 0 (0,0) | 0 (0,0) |
| Ziekenhuisopname specifiek voor PAH (≥ 24 uur) | 0 (0,0) | 8 (5,0) |
| Verslechtering van PAH† | 4 (2,5) | 15 (9,4) |
* Een proefpersoon kan meer dan één geregistreerde beoordeling voor zijn/haar eerste voorval van klinische verslechtering hebben. Er waren 2 proefpersonen die placebo kregen en 0 proefpersonen die sotatercept kregen met meer dan één geregistreerde beoordeling voor zijn/haar eerste voorval van klinische verslechtering. In deze analyse is de component ‘Noodzaak voor het instellen van noodtherapie met een goedgekeurde behandeling voor PAH of de noodzaak om de dosis van het prostacycline-infuus te verhogen met 10 % of meer’ niet meegenomen.
† Verslechtering van PAH wordt gedefinieerd als de volgende voorvallen allebei op enig tijdstip optreden, zelfs als ze op verschillende tijdstippen begonnen, vergeleken met hun uitgangswaarden: (a) verslechterde WHO functionele klasse (II naar III, III naar IV, II naar IV, enz.); en (b) afname in 6MWD met ≥ 15 % (bevestigd door twee 6MWD’s met ten minste 4 uur maar niet langer dan één week ertussen).
N = aantal proefpersonen in de FAS-populatie; n = aantal proefpersonen in de categorie. Percentages zijn berekend als (n/N)*100.
ZENITH
In het ZENITH-onderzoek werd de werkzaamheid van sotatercept geëvalueerd bij volwassen patiënten met PAH WHO FC III of IV met een hoog risico op overlijden. ZENITH was een dubbelblind, placebogecontroleerd, klinisch multicenteronderzoek met parallelle groepen waarin 172 patiënten gerandomiseerd werden in een verhouding van 1:1 naar sotatercept (startdosis 0,3 mg/kg verhoogd naar de uiteindelijke dosis van 0,7 mg/kg) (n = 86) of placebo (n = 86), eenmaal per 3 weken subcutaan toegediend. Patiënten zonder voorval van het samengestelde primaire eindpunt gingen door met hun behandeling in de dubbelblinde placebogecontroleerde periode. Patiënten die ≥ 24 uur in het ziekenhuis moesten worden opgenomen door een voorval van verslechtering van PAH, kwamen in aanmerking voor deelname aan het open-label, langetermijn-follow-up (LTFU-)onderzoek SOTERIA.
Deelnemers aan het ZENITH-onderzoek waren volwassenen met een mediane leeftijd van 57,5 jaar (spreiding: 18 tot 75 jaar), van wie 29,1 % ≥ 65 jaar was. 86,6 % van de deelnemers was wit, en 87,8 % was niet Spaans-Portugees of Latijns-Amerikaans. 76,7 % was vrouw. De oorzaken van PAH die onderzocht werden, waren idiopathische PAH (50,0 %), PAH geassocieerd met bindweefselziekten (CTD) (27,9 %), erfelijke PAH (10,5 %), door geneesmiddelen of toxines geïnduceerde PAH (6,4 %) en PAH geassocieerd met gecorrigeerde aangeboren shunts (5,2 %).
De gemiddelde tijd tussen PAH-diagnose en de evaluatie voor inclusie was 7,68 jaar. De deelnemers kregen ofwel een drievoudige (72,1 %) ofwel een tweevoudige (27,9 %) achtergrondbehandeling voor PAH en 59,3 % kreeg een prostacycline-infuus. Het percentage deelnemers in WHO FC III was 74,4 % en in WHO FC IV 25,6 %. De REVEAL Lite 2-risicoscore was < 9 bij 2,3 % van de deelnemers, 9 tot 10 bij 67,4 % van de deelnemers en ≥ 11 bij 30,2 % van de deelnemers. In het ZENITH-onderzoek waren patiënten gediagnosticeerd met PAH geassocieerd met HIV, PAH geassocieerd met portale hypertensie, PAH geassocieerd met PVOD of pulmonale capillaire hemangiomatose, of duidelijke symptomen van capillaire en/of veneuze betrokkenheid, uitgesloten.
Het primaire werkzaamheidseindpunt was de tijd tot overlijden door welke oorzaak dan ook, longtransplantatie, of ziekenhuisopname ≥ 24 uur door verslechtering van PAH. Behandeling met sotatercept resulteerde in een reductie van 76 % (HR: 0,24; 95 %-BI: 0,13, 0,43; p < 0,0001) in het optreden van een eerste voorval van het samengestelde primaire eindpunt (zie tabel 5). In de sotaterceptgroep hadden minder deelnemers (15 (17,4 %)) een voorval van het samengestelde primaire eindpunt dan in de placebogroep (47 (54,7 %)) op het moment van de sluitingsdatum.
In de placebogroep was de mediane tijd tot het eerste voorval 9,6 maanden (95 %-BI: 6,2, 14,8). In de Kaplan-Meier-curves was een eerste verschil te zien rond week 5. Dit verschil nam toe tijdens de rest van het onderzoek (zie figuur 1). Het behandeleffect was consistent in de verschillende subgroepen, waaronder leeftijd, geslacht, PAH-subtype (CTD-geassocieerd versus niet CTD-geassocieerd), WHO FC, tweevoudige versus drievoudige achtergrondtherapie bij aanvang, behandeling met een prostacycline-infuus bij aanvang, en PVR en eGFR bij aanvang.
| Tabel 5: Afzonderlijke eindpunten van het samengestelde primaire eindpunt in ZENITH | |||
| Sotatercept (N = 86) n (%) | Placebo (N = 86) n (%) | Hazardratio (95 %-BI) p-waardea | |
Aantal (%) deelnemers met ≥ 1 primair voorval tijdens of na ZENITH Eerste voorval van het samengestelde primaire eindpunt, naar afzonderlijk eindpuntb Overlijden door welke oorzaak dan ookc Longtransplantatie ≥ 24 uur ziekenhuisopname door verslechtering van PAH | 15 (17,4) 6 (7,0) 1 (1,2) 8 (9,3) | 47 (54,7) 3 (3,5) 1 (1,2) 43 (50,0) | 0,24 (0,13; 0,43) < 0,0001 |
Deelnemers met een voorval van één van de afzonderlijke eindpunten van het samengestelde eindpuntd Overlijden door welke oorzaak dan ookc,e Longtransplantatie ≥ 24 uur ziekenhuisopname door verslechtering van PAH | 7 (8,1) 1 (1,2) 8 (9,3) | 13 (15,1) 6 (7,0) 43 (50,0) | |
a De analyse van het primaire samengestelde eindpunt omvat het eerste optreden van een toegekend morbiditeits-mortaliteits-voorval tot aan de sluitingsdatum. Alle sterfgevallen tot aan de sluitingsdatum zijn inbegrepen, ongeacht of ze zijn toegekend of dat ze plaatsvonden tijdens of na ZENITH.
b. Deelnemers met > 1 afzonderlijk eindpunt, worden alleen meegeteld voor het eindpunt dat het eerste optrad. c. Omvat alle sterfgevallen tot aan de sluitingsdatum, met uitzondering van sterfgevallen die plaatsvonden na een longtransplantatie of na inclusie in SOTERIA.
d Geeft ieder afzonderlijk eindpunt van het primaire gecombineerde eindpunt weer als een afzonderlijke uitkomst. Een deelnemer komt in meer dan één rij voor als meerdere voorvallen die voldoen aan de definitie van het primaire eindpunt zijn waargenomen. e. Komt overeen met het eerste secundaire eindpunt van ZENITH.
Figuur 1: Kaplan-Meier curve van de tijd tot eerste voorval van overlijden door welke oorzaak dan ook, longtransplantatie, of ziekenhuisopname ≥ 24 uur door verslechtering van PAH in ZENITH
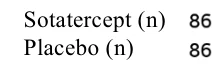
n=aantal deelnemers at risk
Op basis van het resultaat voor het samengestelde primaire eindpunt werd het onderzoek bij de interimanalyse stopgezet vanwege de gunstige werkzaamheid. De primaire analyse van het eerste secundaire eindpunt in de hiërarchische teststrategie, algehele overleving (overall survival (OS)), omvatte alle sterfgevallen tot aan de sluitingsdatum, behalve de sterfgevallen die optraden na een longtransplantatie of na inclusie in een langetermijn-follow-up-onderzoek (zie tabel 5). De puntschatting voor de HR voor OS was in het voordeel van de sotaterceptgroep (HR: 0,42; 95 %-BI: 0,17-1,07; p = 0,0313) ten opzichte van de placebogroep, maar de grens voor statistische significantie bij de interimanalyse (p < 0,0021) werd niet overschreden.
Andere secundaire eindpunten waren verbeteringen in transplantatievrije overleving, NT‑proBNP, gemiddelde pulmonale arteriële druk (PAP), PVR, 6MWD, hartminuutvolume en WHO FC.
De puntschatting voor de transplantatievrije overleving was in het voordeel van de sotaterceptgroep ten opzichte van de placebogroep (HR: 0,34; 95 %-BI: 0,15-0,78). In week 24 was het mediane behandelverschil in NT‑proBNP tussen de sotatercept- en placebogroepen -2339,1 pg/ml (95 %-BI: -3378,7 tot -1299,4). Het mediane behandelverschil in gemiddelde PAP tussen de sotatercept- en placebogroepen was -21,2 mmHg (95 %-BI: -27,8 tot -14,6). Het mediane behandelverschil in PVR tussen de sotatercept- en placebogroepen was -339,6 dyn*sec/cm5 (95 %-BI: -511,1 tot -168,1). Het mediane behandelverschil in 6MWD tussen de sotatercept- en placebogroepen was 63,0 m (95 %-BI: 23,2 tot 102,7). Het mediane verschil in hartminuutvolume tussen de sotatercept- en placebogroepen was 0,5 l/min (95 %-BI: -0,2 tot 1,2). Een verbetering in WHO FC ten opzichte van de uitgangswaarde trad op bij 55,8 % van de patiënten in de sotaterceptgroep versus 27,9 % in de placebogroep.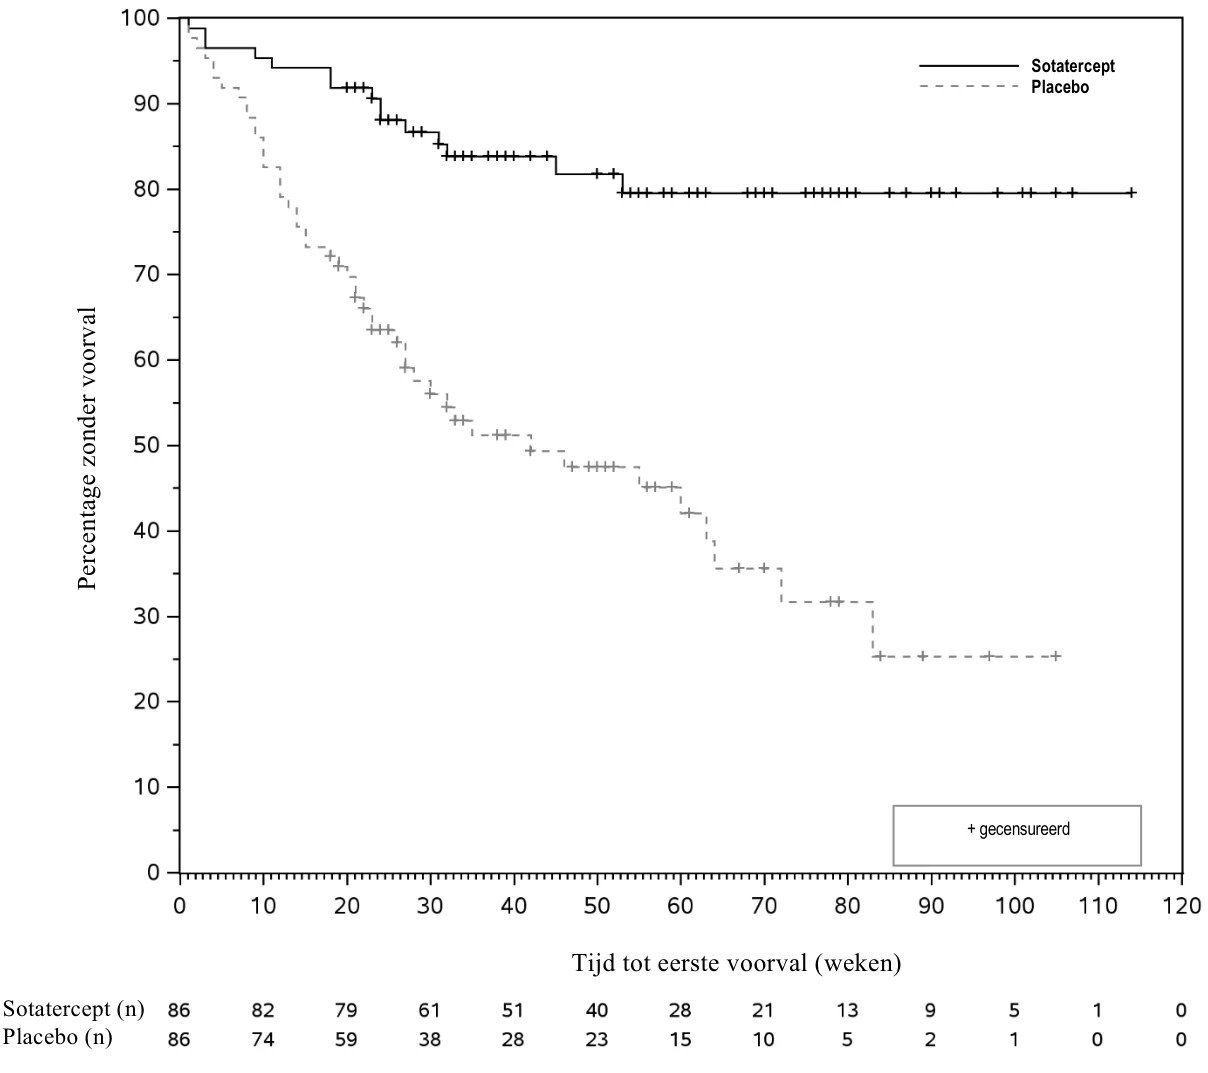
HYPERION
In HYPERION werd de werkzaamheid van sotatercept geëvalueerd bij volwassen patiënten met nieuw gediagnosticeerde PAH (WHO FC II of III, gediagnostiseerd binnen 12 maanden voorafgaand aan de screening) met een gemiddeld tot hoog risico op ziekteprogressie. HYPERION was een wereldwijd, dubbelblind, placebogecontroleerd klinisch onderzoek waarin 320 patiënten gerandomiseerd werden in een verhouding van 1:1 naar sotatercept (startdosis 0,3 mg/kg, verhoogd naar de uiteindelijke dosis van 0,7 mg/kg) (n = 160) of placebo (n = 160), eenmaal per 3 weken subcutaan toegediend. Vanwege de positieve resultaten van de interimanalyse van het ZENITH-onderzoek en een beoordeling van alle gegevens uit het klinische sotatercept-programma werd HYPERION vroegtijdig stopgezet.
Deelnemers aan dit onderzoek waren volwassenen met een mediane leeftijd van 60,0 jaar (spreiding: 18 tot 88 jaar), van wie 40,6 % ≥ 65 jaar was. 86,3 % van de deelnemers was wit, en 76,6 % was niet Spaans-Portugees of Latijns-Amerikaans. 72,5 % was vrouw. De oorzaken van PAH die onderzocht werden, waren idiopathische PAH (59,4 %), PAH geassocieerd met CTD (30,3 %), erfelijke PAH (5,9 %), door geneesmiddelen of toxines geïnduceerde PAH (2,5 %) en PAH geassocieerd met eenvoudige aangeboren hartziekte met een shunt van de systemische circulatie naar de longen (minimaal 1 jaar na herstel van de shunt (1,9%)). De gemiddelde tijd sinds de PAH-diagnose was 0,7 jaar. Alle deelnemers kregen ofwel een tweevoudige (72,2 %) ofwel een drievoudige (27,8 %) achtergrondbehandeling voor PAH en 16,6 % kreeg een prostacycline-infuus. Het percentage deelnemers in WHO FC II was 21,3 % en in WHO FC III 78,8 %. De REVEAL Lite 2-risicoscore was < 6 bij 20,6 % van de deelnemers, 6 tot 7 bij 50,9 % van de deelnemers en ≥ 8 bij 28,1 % van de deelnemers. De COMPERA 2-risicoscore was laag bij 1,9 % van de deelnemers, gemiddeld tot laag bij 64,1 % van de deelnemers, gemiddeld tot hoog bij 32,2 % van de deelnemers, hoog bij 1,6 % van de deelnemers en ontbrak bij 0,3 % van de deelnemers. In het HYPERION-onderzoek waren deelnemers gediagnosticeerd met PAH geassocieerd met HIV, PAH geassocieerd met portale hypertensie, PAH geassocieerd met schistosomiasis, PAH geassocieerd met PVOD en pulmonale capillaire hemangiomatose, uitgesloten.
Het primaire werkzaamheidseindpunt was de tijd tot klinische verslechtering (time to clinical worsening (TTCW)). Dit was gedefinieerd als de tijd tot overlijden of de tijd tot het eerste bevestigde morbiditeitsvoorval. Voorvallen van dit eindpunt waren overlijden door welke oorzaak dan ook, niet-geplande ziekenhuisopname ≥ 24 uur door verslechtering van PAH, atriale septostomie, longtransplantatie en verslechtering van de 6MWD ten opzichte van de uitgangswaarde in combinatie met ten minste een van de volgende voorvallen: verslechtering van WHO FC, tekenen/symptomen van toegenomen rechterhartfalen, of toevoeging van een nieuwe achtergrondbehandeling voor PAH of verandering naar een parenterale toedieningsweg.
In de sotaterceptbehandelingsgroep was het risico op het optreden van een eerste voorval van klinische verslechtering 76 % lager dan in de placebogroep (HR: 0,24; 95 %-BI: 0,14, 0,41; p < 0,0001) (zie tabel 6). In de sotaterceptgroep hadden minder deelnemers (17 (10,6 %)) een voorval van het primaire eindpunt dan in de placebogroep (59 (36,9 %)).
In de placebogroep was de mediane TTCW 23,0 maanden (95 %-BI: 17,3, NR). In de Kaplan-Meier-curves was een eerste verschil te zien vanaf ongeveer week 5. Dit verschil nam toe tijdens de rest van het onderzoek (zie figuur 2). Het behandeleffect was consistent in de verschillende subgroepen: leeftijd, geslacht, PAH-subtype (idiopathische PAH, PAH geassocieerd met CTD), tweevoudige versus drievoudige achtergrondbehandeling voor PAH, WHO FC, behandeling met prostacycline-infuus versus geen behandeling met een prostacycline-infuus, PVR, eGFR, REVEAL Lite 2-score, gemiddeld-lage versus gemiddeld-hoge COMPERA 2-risicoscore.
Tabel 6: Afzonderlijke eindpunten van het primaire eindpunt in HYPERION
| Sotatercept (N = 160) n (%) | Placebo (N = 160) n (%) | Hazardratio (95 %-BI) p-waarde |
Aantal (%) deelnemers met ≥ 1 primair voorval tijdens of na HYPERION*
17 (10,6) 59 (36,9) 0,24 (0,14; 0,41)
< 0,0001 Eerste voorval van het samengestelde primaire
eindpunt, per afzonderlijk eindpunt†
Overlijden door welke oorzaak dan ook 7 (4,4) 5 (3,1) Niet-geplande ziekenhuisopname van ≥ 24 uur
door PAH
2 (1,3) 12 (7,5)
Atriale septostomie 0 0 Longtransplantatie 0 0 Verslechtering van de inspanningscapaciteit
door PAH
8 (5,0) 46 (28,8)
Deelnemers met voorvallen van een van de eindpunten van het samengestelde eindpunt‡ Overlijden door welke oorzaak dan ook Niet-geplande ziekenhuisopname van ≥ 24 uur door PAH Atriale septostomie Longtransplantatie Verslechtering van de inspanningscapaciteit door PAH§ | 7 (4,4) 3 (1,9) 0 0 8 (5,0) | 6 (3,8) 14 (8,8) 0 0 46 (28,8) |
* De analyse van het primaire samengestelde eindpunt omvat het eerste optreden van een toegekend voorval van klinische verslechtering. Alle sterfgevallen zijn inbegrepen, ongeacht of ze zijn toegekend en ongeacht of ze plaatsvonden tijdens of na HYPERION, met uitzondering van sterfgevallen die optraden na inclusie in SOTERIA.
† Deelnemers met > 1 eindpunt worden alleen meegeteld voor het eindpunt dat het eerst optrad. Deelnemers bij wie meerdere eindpunten tegelijkertijd optraden als eerste voorval, worden meegeteld voor ieder van toepassing zijnde eerste eindpunt. ‡ Geeft ieder afzonderlijk eindpunt van het primaire gecombineerde eindpunt weer als een afzonderlijke uitkomst. Een deelnemer komt in meer dan één rij voor als meerdere voorvallen die voldoen aan de definitie van het primaire eindpunt zijn waargenomen. § Gedefinieerd als een daling van de 6MWD ten opzichte van het gemiddelde van de uitkomst van 2 opeenvolgende testen (die minimaal 4 uur uit elkaar moeten liggen) en ten minste 1 van de volgende voorvallen: verslechtering van WHO FC, tekenen/symptomen van toegenomen rechterhartfalen; of toevoeging/wijziging van een achtergrondbehandeling voor PAH.
Figuur 2: Kaplan-Meier-curve van de tijd tot eerste voorval van klinische verslechtering in HYPERION n = aantal deelnemers at risk
De secundaire eindpunten waren verbeteringen in ‘multicomponent improvement’ (MCI), NT-proBNP, WHO FC en 6MWD.
MCI werd gemeten aan de hand van het percentage deelnemers dat in week 24 ten opzichte van de uitgangswaarde aan alle van de volgende criteria voldeed: verbetering van de 6MWD (toename ≥ 30 m), verbetering van NT-proBNP (daling van NT-proBNP ≥ 30 % of behoud/halen van een NT-proBNP-waarde < 300 ng/L) en verbetering van WHO FC of behoud van WHO FC II. Voor elk criterium van de MCI-definitie was het percentage deelnemers hoger in de sotaterceptgroep dan in de placebogroep. Het percentage deelnemers dat aan alle drie de MCI-criteria voldeed was significant hoger in de sotaterceptgroep (29,4 %) dan in de placebogroep (14,6 %) (p = 0,003). In week 24 was het mediane behandelverschil in 6MWD tussen de sotatercept- en placebogroep 21,4 m (95 %-BI: 4,65, 38,24). Het mediane behandelverschil in NT-proBNP tussen de sotatercept- en placebogroep was -308,6 pg/ml (95 %-BI: -434,84, -182,37). Een verbetering van WHO FC ten opzichte van de uitgangswaarde trad op bij 55,2 % van de patiënten in de sotaterceptgroep versus 38,9 % in de placebogroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Winrevair in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van pulmonale arteriële hypertensie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).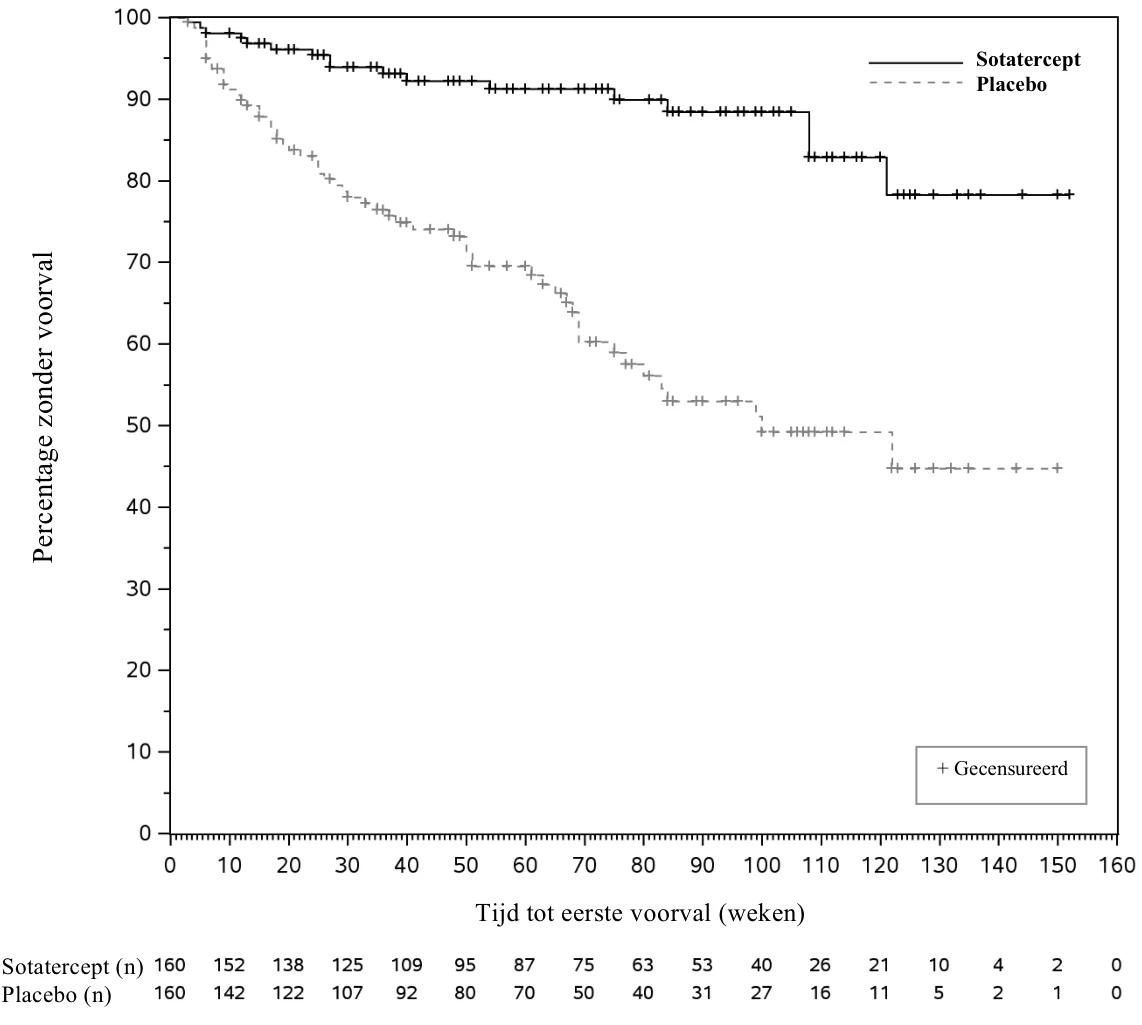
5.2 Farmacokinetische eigenschappen
Bij patiënten met PAH in de klinische fase 2 en fase 3 onderzoeken PULSAR, SPECTRA en STELLAR waren de geometrisch gemiddelde (% variatiecoëfficiënt (CV %)) steady-state AUC en steady-state piekconcentratie (Cmax) bij de dosis van 0,7 mg/kg om de 3 weken respectievelijk 171,3 mcg×d/ml (34,2 %) en 9,7 mcg/ml (30 %). De AUC en Cmax van sotatercept stijgen evenredig met de dosis. De steady-state wordt na ongeveer 15 weken behandeling bereikt. De accumulatieratio van de AUC van sotatercept was ongeveer 2,2. De blootstelling aan sotatercept bij deelnemers met PAH in het fase 3 onderzoek ZENITH was consistent met de gegevens hierboven.
Absorptie
Gebaseerd op een populatiefarmacokinetische analyse is de absolute biologische beschikbaarheid van de subcutane (SC) formulering ongeveer 66 %. De maximale concentratie van sotatercept wordt bereikt bij een mediane tijd tot geneesmiddelpiekconcentratie (Tmax) van ongeveer 7 dagen (spreiding van 2 tot 8 dagen) na meerdere doseringen om de 4 weken.
Distributie
Het centrale verdelingsvolume (CV %) van sotatercept is ongeveer 3,6 l (24,7 %). Het perifere verdelingsvolume (CV%) is ongeveer 1,7 l (73,3 %).
Biotransformatie
Sotatercept wordt gekataboliseerd door algemene eiwitafbraakprocessen.
Eliminatie
De klaring van sotatercept is ongeveer 0,18 l/dag. De geometrische gemiddelde terminale halfwaardetijd (CV %) is ongeveer 21 dagen (33,8 %).
Specifieke populaties
Leeftijd, geslacht en etnische herkomst
Er werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van sotatercept op basis van leeftijd (18 tot 81 jaar), geslacht of etnische herkomst (82,9 % wit, 3,1 % zwart, 7,1 % Aziatisch en 6,9 % anders).
Lichaamsgewicht
De klaring en het centrale verdelingsvolume van sotatercept namen toe met het lichaamsgewicht. Het op gewicht gebaseerde aanbevolen doseringsschema leidt tot consistente blootstellingen aan sotatercept.
Nierfunctiestoornis
De farmacokinetiek van sotatercept was vergelijkbaar bij PAH-patiënten met een lichte tot matig ernstige nierfunctiestoornis (eGFR van 30 tot 89 ml/min per 1,73 m2) en met een normale nierfunctie (eGFR ≥ 90 ml/min per 1,73 m2). Ernstige nierfunctiestoornis (eGFR van 15 tot 30 ml/min per 1,73 m2, n = 3) had geen effect op de farmacokinetiek van sotatercept. Daarnaast is de farmacokinetiek van sotatercept bij patiënten zonder PAH en met terminale nierziekte (end-stage renal disease, ESRD) (eGFR < 15 ml/min per 1,73m2) en patiënten met een normale nierfunctie vergelijkbaar. Sotatercept is niet dialyseerbaar tijdens hemodialyse. Er is een beperkt aantal gegevens over gebruik van sotatercept bij PAH-patiënten met een ernstige nierfunctiestoornis (eGFR <30 ml/min per 1,73 m2).
Leverfunctiestoornis
Sotatercept is niet onderzocht bij PAH-patiënten met een leverfunctiestoornis (Child-Pugh-klasse A tot C). Naar verwachting beïnvloedt een leverfunctiestoornis het metabolisme van sotatercept niet omdat sotatercept wordt gemetaboliseerd door middel van cellulair katabolisme.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er is geen carcinogeniciteits- of mutageniciteitsonderzoek naar sotatercept uitgevoerd.
Toxiciteit bij herhaalde dosering
Bij ratten en apen duurden de langste SC toxiciteitsonderzoeken respectievelijk 3 maanden en 9 maanden. Bij ratten waren de ongunstige bevindingen onder andere degeneratie van afvoerende kanalen/testikels, congestie/necrose van de bijnieren, en membranoproliferatieve glomerulonefritis en tubulo-interstitiële nefritis in de nieren. De veranderingen in de nieren waren niet reversibel na een herstelperiode van 1 maand. Bij apen waren de ongunstige veranderingen onder andere een toename van de interstitiële matrix bij de corticomedullaire overgang, nauwere glomerulaire haarvaten, glomerulonefritis en tubulo-interstitiële nefritis in de nieren. De nierveranderingen bij apen waren deels reversibel na een herstelperiode van 3 maanden. Bij het No Observed Adverse Effect Level (NOAEL) bij ratten en apen was de blootstelling aan sotatercept ≤ 2 maal de klinische blootstelling bij de maximaal aanbevolen dosis voor de mens (Maximum Recommended Human Dose, MRHD). Andere bevindingen bij klinische blootstellingsmarges bij apen waren onder meer leverontstekingsinfiltraten, lymfoïde depletie in de milt en ontstekingsinfiltraten in de choroïdplexus.
Reproductietoxiciteit
In een onderzoek naar vrouwelijke vruchtbaarheid was de vruchtbaarheidscyclus langer, waren er minder zwangerschappen, was er meer verlies vóór en na de innesteling en werden er minder jongen levend geboren. Bij het NOAEL voor vrouwelijke vruchtbaarheidseindpunten was de blootstelling aan sotatercept 2-maal de klinische AUC bij de MRHD.
Bij mannen waren er niet-reversibele histologische veranderingen in de afvoerende kanalen, testikels en bijballen. Histomorfologische veranderingen in de testikels van ratten correleerden met een verlaagde vruchtbaarheidsindex. Deze herstelde tijdens een behandelingsvrije periode van 13 weken. Er werd geen NOAEL voor histologische veranderingen in de testikels vastgesteld. De NOAEL voor functionele veranderingen in de mannelijke vruchtbaarheid levert een systemische blootstelling op die 2-maal zo hoog is als de klinische blootstelling van de MRHD.
In onderzoek naar embryofoetale ontwikkelingstoxiciteit waren er bij ratten en konijnen minder levende foetussen, het lichaamsgewicht van de foetussen was lager, de ossificatie was vertraagd en het aantal resorpties en verliezen na de innesteling was hoger. Bij alleen ratten traden ook veranderingen aan het skelet op (meer extra ribben en veranderingen in het aantal thoracale of lumbale wervels). Bij de NOAEL bij ratten en konijnen was de blootstelling aan sotatercept 2-maal, respectievelijk 0,4-maal de klinische blootstelling van de MRHD.
In een onderzoek naar pre- en postnatale ontwikkeling bij ratten waren geen aan sotatercept gerelateerde bijwerkingen bij de jongen van de eerste generatie nakomelingen (F1) van moederdieren die sotatercept kregen toegediend tijdens de dracht bij geschatte blootstellingen van maximaal 2-maal de MRHD. Bij F1-jongen van moederdieren die tijdens de zoogperiode sotatercept kregen toegediend, waren afnames van het gewicht van de jongen gecorreleerd met vertragingen in de seksuele rijping. De NOAEL voor de effecten op de groei en rijping van pups levert een systemische blootstelling op die 0,6-maal hoger is dan de klinische blootstelling van de MRHD.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Citroenzuurmonohydraat (E330)
Natriumcitraat (E331)
Polysorbaat 80 (E433)
Sucrose
Oplosmiddel
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar
Na reconstitutie
Het is aangetoond dat de biochemische en biofysische in use-stabiliteit 4 uur bij 30 °C is.
Vanuit microbiologisch oogpunt moet het geneesmiddel onmiddellijk of niet later dan 4 uur na reconstitutie gebruikt worden.
Als het niet onmiddellijk wordt gebruikt, vallen de in use-bewaartijden en omstandigheden vóór het gebruik onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C). Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Winrevair 45 mg poeder en oplosmiddel voor oplossing voor injectie
Injectieflacon van type I-glas met een broombutylrubber stop met polymeer coating en aluminium verzegeling met limoenkleurige polypropyleen flip-off dop met 45 mg sotatercept.
De injectieflacon heeft een capaciteit van 2 ml.
De voorgevulde spuit (patroon van type I-glas gesloten met een broombutylrubber stop) bevat 1 ml oplosmiddel.
Winrevair 60 mg poeder en oplosmiddel voor oplossing voor injectie
Injectieflacon van type I-glas met een broombutylrubber stop met polymeer coating en aluminium verzegeling met bordeauxrode polypropyleen flip-off dop met 60 mg sotatercept.
De injectieflacon heeft een capaciteit van 2 ml.
De voorgevulde spuit (patroon van type I-glas gesloten met een broombutylrubber stop) bevat 1,3 ml oplosmiddel.
Winrevair poeder en oplosmiddel voor oplossing voor injectie is verkrijgbaar in de volgende verpakkingsgrootten:
Kit met 1 injectieflacon met 45 mg poeder, 1 voorgevulde spuit met 1 ml oplosmiddel, 1 doseerspuit met
0,1 ml maatstreepjes, 1 verbindingsstuk (13 mm), 1 injectienaald en 4 alcoholdoekjes.
- Kit met 2 injectieflacons met 45 mg poeder, 2 voorgevulde spuiten met 1 ml oplosmiddel, 1 doseerspuit met 0,1 ml maatstreepjes, 2 verbindingsstukken (13 mm), 1 injectienaald en 8 alcoholdoekjes.
- Kit met 1 injectieflacon met 60 mg poeder, 1 voorgevulde spuit met 1,3 ml oplosmiddel, 1 doseerspuit met 0,1 ml maatstreepjes, 1 verbindingsstuk (13 mm), 1 injectienaald en 4 alcoholdoekjes.
- Kit met 2 injectieflacons met 60 mg poeder, 2 voorgevulde spuiten met 1,3 ml oplosmiddel, 1 doseerspuit met 0,1 ml maatstreepjes, 2 verbindingsstukken (13 mm), 1 injectienaald en 8 alcoholdoekjes.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Kies de juiste kit
Als er door het gewicht van een patiënt 2 injectieflacons van 45 mg of 2 injectieflacons van 60 mg nodig zijn, gebruik dan een kit met 2 injectieflacons in plaats van 2 kits met 1 injectieflacon om meerdere injecties te voorkomen. (zie rubriek 6.5).
Instructies voor de reconstitutie en toediening
Winrevair poeder en oplosmiddel voor oplossing voor injectie moet vóór gebruik gereconstitueerd worden en worden toegediend als 1 injectie, afhankelijk van het gewicht van de patiënt (zie rubriek 4.2).
Lees de aparte gebruiksaanwijzing die in de kit zit voor gedetailleerde stapsgewijze instructies voor het klaarmaken en toedienen van het geneesmiddel. Hieronder staat een samenvatting van de instructies voor het reconstitueren en de toediening.
Reconstitutie
- Haal de kit uit de koelkast en wacht 15 minuten. Zo kunnen de voorgevulde spuit(en) en het geneesmiddel vóór bereiding op kamertemperatuur komen.
- Controleer de injectieflacon om er zeker van te zijn dat het geneesmiddel nog houdbaar is. Het poeder is wit tot gebroken wit. Het kan als een soort koek in de injectieflacon zitten of in kleinere stukjes gebroken zijn.
- Haal de dop van de injectieflacon met het poeder. Maak de rubber stop schoon met een alcoholdoekje.
- Maak het verbindingsstuk vast aan de injectieflacon.
- Controleer de voorgevulde spuit op beschadigingen en lekken. Controleer of er geen zichtbare deeltjes in het steriele water zitten.
- Breek de dop van de voorgevulde spuit af en maak de spuit vast aan het verbindingsstuk.
Spuit al het steriele water uit de vastgemaakte spuit in de injectieflacon met het poeder.
- De voorgevulde spuit in de kit met de injectieflacon met 45 mg poeder bevat 1,0 ml steriel water.
- De voorgevulde spuit in de kit met de injectieflacon met 60 mg poeder bevat 1,3 ml steriel water.
Na reconstitutie komt er uit de 45 mg-injectieflacon een dosis van maximaal 0,9 ml van het geneesmiddel.
Uit de 60 mg-injectieflacon komt een dosis van maximaal 1,2 ml van het geneesmiddel. Na reconstitutie is de uiteindelijke concentratie 50 mg/ml.
- Zwenk de injectieflacon rustig om het geneesmiddel te reconstitueren. Niet schudden of hard bewegen.
- Laat de injectieflacon tot 3 minuten staan. De belletjes gaan dan weg.
- Bekijk de gereconstitueerde oplossing. Als deze goed gemengd is, is de gereconstitueerde oplossing helder tot melkachtig en kleurloos tot licht bruingeel. Er mogen geen klontjes of poeder in zitten.
- Schroef de spuit van het verbindingsstuk. Gooi de lege spuit weg.
- Als er een kit met 2 injectieflacons voorgeschreven is, herhaal dan de stappen hierboven om de tweede injectieflacon klaar te maken.
- Gebruik de gereconstitueerde oplossing zo snel mogelijk, maar uiterlijk 4 uur na reconstitutie.
Klaarmaken van de doseerspuit
- Inspecteer de gereconstitueerde oplossing voordat u de doseerspuit klaarmaakt. De gereconstitueerde oplossing moet helder tot melkachtig en kleurloos tot licht bruingeel zijn. Er mogen geen klontjes of poeder in zitten.
- Maak het verbindingsstuk schoon met een alcoholdoekje.
- Haal de doseerspuit uit de verpakking. Maak de doseerspuit vast aan het verbindingsstuk.
Draai de spuit met de injectieflacon ondersteboven. Zuig het juiste volume voor injectie op. Dit is afhankelijk van het gewicht van de patiënt.
- Als er voor de dosis 2 injectieflacons nodig zijn, zuig dan de volledige inhoud uit de eerste injectieflacon op en spuit alles langzaam in de tweede injectieflacon om nauwkeurig te kunnen doseren.
- Draai de spuit met de injectieflacon ondersteboven en zuig de benodigde hoeveelheid van het geneesmiddel op.
- Druk, indien nodig, de zuiger in om het teveel aan geneesmiddel of lucht uit de spuit te verwijderen.
- Haal de spuit van het verbindingsstuk en maak de naald vast.
Toediening
Winrevair moet worden toegediend met 1 subcutane injectie.
Kies een injectieplaats op de buik (op ten minste 5 cm afstand van de navel), het bovenbeen of de bovenarm. Maak deze plaats schoon met een alcoholdoekje. Kies voor elke injectie een andere plaats zonder littekens en die niet gevoelig of blauw is.
- Voor toediening door de patiënt of verzorger: leer ze om alleen in de buik of het bovenbeen te prikken (zie het boekje ‘Gebruiksaanwijzing’).
- Geef de subcutane injectie.
- Gooi de lege spuit weg. Gebruik de spuit niet opnieuw.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Zie rubriek 4.4 voor instructies over het terugvinden van de herkomst van biologicals.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1850/001
EU/1/24/1850/002
EU/1/24/1850/003
EU/1/24/1850/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 augustus 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Winrevair 45 mg poeder voor oplossing voor injectieWinrevair 60 mg poeder voor oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Winrevair 45 mg poeder voor oplossing voor injectie
Winrevair 60 mg poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Winrevair 45 mg poeder voor oplossing voor injectie
Elke injectieflacon bevat 45 mg sotatercept. Na reconstitutie bevat elke ml oplossing 50 mg sotatercept.
Winrevair 60 mg poeder voor oplossing voor injectie
Elke injectieflacon bevat 60 mg sotatercept. Na reconstitutie bevat elke ml oplossing 50 mg sotatercept.
Sotatercept is een recombinant homodimeer fusie-eiwit. Het bestaat uit het extracellulaire domein van menselijk activinereceptor type IIA (ActRIIA) dat gekoppeld is aan het Fc-domein van menselijk IgG1. Het wordt met recombinant-DNA-techniek geproduceerd in de ovariumcellen van de Chinese hamster (CHO).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie (poeder voor injectie).
Wit tot gebroken wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Winrevair is geïndiceerd voor de behandeling van pulmonale arteriële hypertensie (PAH) bij volwassenen met WHO functionele klasse (FC) II, III en IV (zie rubriek 5.1). Winrevair wordt gebruikt in combinatie met andere behandelingen voor PAH.
4.2 Dosering en wijze van toediening
Behandeling met Winrevair mag alleen worden gestart en gecontroleerd door een arts met ervaring in de diagnose en behandeling van PAH.
Dosering
Winrevair wordt eenmaal per 3 weken toegediend via 1 subcutane injectie. De hoeveelheid is afhankelijk van het gewicht van de patiënt.
Aanbevolen startdosis
De waarde van de hemoglobine (Hb) en het aantal bloedplaatjes moeten vóór de eerste dosis worden bepaald (zie rubriek 4.4). Starten met de behandeling is gecontra-indiceerd als het aantal bloedplaatjes blijvend < 50 x 109/l is (zie rubriek 4.3).
De behandeling wordt gestart met een eenmalige dosis van 0,3 mg/kg (zie tabel 1).
| Tabel 1: Injectievolume voor de dosis van 0,3 mg/kg | |||||
| Gewicht patiënt (kg) | Injectievolume | Verpakkingstype | |||
| (ml)* | |||||
| 30,0 – 40,8 | 0,2 0,3 0,4 0,5 0,6 0,7 0,8 0,9 | Verpakking met 1 injectieflacon van 45 mg | |||
| 40,9 – 57,4 | |||||
| 57,5 – 74,1 | |||||
| 74,2 – 90,8 | |||||
| 90,9 – 107,4 | |||||
| 107,5 – 124,1 | |||||
| 124,2 – 140,8 | |||||
| 140,9 – 157,4 | |||||
| 157,5 – 174,1 | 1,0 1,1 | Verpakking met 1 injectieflacon van 60 mg | |||
| 174,2 – 180,0 | |||||
*De concentratie van de gereconstitueerde oplossing is 50 mg/ml (zie rubriek 6.6)
Aanbevolen uiteindelijke dosis
3 weken na de eenmalige startdosis van 0,3 mg/kg moet de dosis worden verhoogd naar de aanbevolen uiteindelijke dosis van 0,7 mg/kg nadat gecontroleerd is of de waarde van het Hb en het aantal bloedplaatjes acceptabel zijn (zie rubriek 4.2 ‘Dosisaanpassingen bij een verhoogd Hb of verlaagd aantal bloedplaatjes’). De behandeling moet worden voortgezet met 0,7 mg/kg om de 3 weken, tenzij er dosisaanpassingen nodig zijn.
| Tabel 2: | Injectievolume voor de dosis van | 0,7 mg/kg | ||||
| Gewicht patiënt (kg) | Injectievolume | Verpakkingstype | ||||
| (ml)* | ||||||
| 30,0 – 31,7 | 0,4 | Verpakking met 1 injectieflacon van 45 mg | ||||
| 31,8 – 38,9 | 0,5 | |||||
| 39,0 – 46,0 | 0,6 | |||||
| 46,1 – 53,2 | 0,7 | |||||
| 53,3 – 60,3 | 0,8 | |||||
| 60,4 – 67,4 | 0,9 | |||||
| 67,5 – 74,6 | 1,0 | Verpakking met 1 injectieflacon van 60 mg | ||||
| 74,7 – 81,7 | 1,1 | |||||
| 81,8 – 88,9 | 1,2 | |||||
| 89,0 – 96,0 | 1,3 | Verpakking met 2 injectieflacons van 45 mg | ||||
| 96,1 – 103,2 | 1,4 | |||||
| 103,3 – 110,3 | 1,5 | |||||
| 110,4 – 117,4 | 1,6 | |||||
| 117,5 – 124,6 | 1,7 | |||||
| 124,7 – 131,7 | 1,8 | |||||
| 131,8 – 138,9 | 1,9 | Verpakking met 2 infectieflacons van 60 mg | ||||
| 139,0 – 146,0 | 2,0 | |||||
| 146,1 – 153,2 | 2,1 | |||||
| 153,3 – 160,3 | 2,2 | |||||
| 160,4 – 167,4 | 2,3 | |||||
| 167,5 en meer | 2,4 | |||||
*De concentratie van de gereconstitueerde oplossing is 50 mg/ml (zie rubriek 6.6)
Dosisaanpassingen bij een verhoogd Hb of verlaagd aantal bloedplaatjes
Bij de eerste 5 doses moet de waarde van het Hb en het aantal bloedplaatjes worden gecontroleerd, of langer als de waarden niet stabiel zijn. Daarna moeten iedere 3 tot 6 maanden het Hb en de bloedplaatjes worden gecontroleerd. Als het nodig is, moet de dosis aangepast worden (zie rubrieken 4.4 en 4.8). De behandeling moet 3 weken worden uitgesteld (dit is uitstel met 1 dosis) in een van de volgende situaties:
- Hb stijgt met > 1,24 mmol/l (2 g/dl) ten opzichte van de vorige dosis en ligt boven de upper limit of normal (ULN).
- Hb stijgt met > 2,48 mmol/l (4 g/dl) ten opzichte van de uitgangswaarde.
- Hb stijgt met > 1,24 mmol/l (2 g/dl) boven de ULN.
- Aantal bloedplaatjes neemt af tot < 50 x 109/l.
De waarden van het Hb en de bloedplaatjes moeten weer bepaald worden voordat de behandeling hervat wordt.
Als de behandeling meer dan 9 weken uitgesteld is, moet de behandeling opnieuw gestart worden met 0,3 mg/kg. De dosis moet verhoogd worden naar de uiteindelijke dosis van 0,7 mg/kg als de waarden van het Hb en het aantal bloedplaatjes acceptabel zijn.
Als de behandeling meer dan 9 weken uitgesteld is omdat het aantal bloedplaatjes < 50 x 109/l blijft, moet de arts de voordelen en risico’s voor de patiënt herevalueren voordat de behandeling herstart wordt.
Gemiste dosis
Dien Winrevair zo snel mogelijk toe als een dosis wordt gemist. Als de gemiste dosis niet binnen 3 dagen na de geplande datum wordt toegediend, moet het schema aangepast worden om het doseringsinterval van 3 weken aan te houden.
Ouderen
Er is geen dosisaanpassing nodig bij oudere patiënten ≥ 65 jaar (zie rubriek 5.2).
Nierfunctiestoornis
Er is geen dosisaanpassing nodig bij een nierfunctiestoornis (zie rubriek 5.2). Er is een beperkt aantal gegevens over het gebruik van sotatercept bij PAH-patiënten met een ernstige nierfunctiestoornis (estimated glomerular filtration rate (geschatte glomerulaire filtratiesnelheid, eGFR) <30 ml/min per 1,73 m2).
Leverfunctiestoornis
Er is geen dosisaanpassing nodig bij een leverfunctiestoornis (Child-Pugh-klasse A tot C). Sotatercept is niet onderzocht bij patiënten met een leverfunctiestoornis (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Winrevair bij kinderen en adolescenten jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Winrevair is alleen voor eenmalig gebruik.
Het moet vóór gebruik gereconstitueerd worden. Het gereconstitueerde geneesmiddel is een heldere tot melkachtige oplossing en kleurloos tot licht bruingeel.
Winrevair moet worden toegediend via een subcutane injectie in de buik (op minstens 5 cm afstand van de navel), de bovenarm of het bovenbeen. Het mag niet worden geïnjecteerd op plaatsen met littekens, plaatsen die gevoelig zijn of blauwe plekken hebben. Er moet een andere injectieplaats worden gebruikt voor opeenvolgende injecties.
Voor instructies over de juiste bereiding en toediening van het geneesmiddel, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten bij wie het aantal bloedplaatjes blijvend < 50 x 109/l is voor de start van de behandeling.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Erytrocytose
Tijdens de behandeling met sotatercept is bij patiënten een stijging van het Hb waargenomen. Ernstige erytrocytose kan het risico op trombo-embolische voorvallen en het hyperviscositeitssyndroom verhogen. Wees voorzichtig bij patiënten met erytrocytose en een verhoogd risico op trombo-embolische voorvallen. Het Hb moet bij de eerste 5 doses vóór elke dosis gecontroleerd worden of langer als de waarden niet stabiel zijn. Daarna moet het iedere 3 tot 6 maanden worden gecontroleerd om te bepalen of er een dosisaanpassing nodig is (zie rubrieken 4.2 en 4.8).
Ernstige trombocytopenie
Bij sommige patiënten die sotatercept gebruiken is een verlaging van het aantal bloedplaatjes waargenomen, inclusief ernstige trombocytopenie (aantal bloedplaatjes < 50 x 109/l). Trombocytopenie werd vaker gerapporteerd bij patiënten die ook een prostacycline-infuus kregen (7,7 % tot 24,5 %) in vergelijking met patiënten die dit infuus niet kregen (0,0 % tot 3,7 %) (zie rubriek 4.8). Ernstige trombocytopenie kan het risico op bloedingen verhogen. Het aantal bloedplaatjes moet bij de eerste 5 doses vóór elke dosis gecontroleerd worden, of langer als de waarden niet stabiel zijn. Daarna moet het iedere 3 tot 6 maanden gecontroleerd worden om te bepalen of er een dosisaanpassing nodig is (zie rubriek 4.2).
Ernstige bloeding
In klinische onderzoeken zijn tijdens de behandeling met sotatercept ernstige bloedingen waargenomen (waaronder gastro-intestinale en intracraniale bloedingen) bij 4,3 % tot 7,0 % van de patiënten (zie rubriek 4.8). Patiënten met ernstige bloedingen kregen vaker een achtergrondbehandeling met prostacycline en/of antitrombotische middelen, hadden vaker een laag aantal bloedplaatjes of waren 65 jaar of ouder. Patiënten moeten geïnformeerd worden over de tekenen en symptomen van bloedverlies. Een arts moet bloedingen beoordelen en overeenkomstig behandelen. Sotatercept mag niet toegediend worden als de patiënt een ernstige bloeding heeft.
Beperkingen van de klinische gegevens
In de klinische onderzoeken werden geen deelnemers geïncludeerd met PAH geassocieerd met het humaan immunodeficiëntievirus (hiv), portale hypertensie, schistosomiase of pulmonale veno-occlusieve ziekte (PVOD).
Hulpstoffen met bekend effect
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Dit geneesmiddel bevat 0,20 mg polysorbaat 80 in elke ml gereconstitueerde oplossing. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Een zwangerschapstest wordt aanbevolen bij vrouwen die zwanger kunnen worden vóór het starten met de behandeling. Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling tot en met minimaal 4 maanden na de laatste dosis als de behandeling wordt gestopt (zie rubriek 5.3).
Zwangerschap
Er zijn geen gegevens over het gebruik van sotatercept bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (toename van verlies na de innesteling, verlaging van het lichaamsgewicht van de foetus en vertraging van de botvorming) (zie rubriek 5.3).
Winrevair wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie gebruiken.
Borstvoeding
Het is niet bekend of sotatercept / metabolieten in de moedermelk worden uitgescheiden. Een risico voor pasgeborenen / zuigelingen kan niet worden uitgesloten.
Borstvoeding moet worden gestaakt tijdens de behandeling tot en met 4 maanden na de laatste dosis.
Vruchtbaarheid
Uit dieronderzoek blijkt dat sotatercept de vruchtbaarheid bij mannen en vrouwen kan verminderen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Sotatercept heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen in STELLAR, ZENITH of HYPERION (hoogste frequentie in de onderzoeken) waren epistaxis (45,3 %), hoofdpijn (26,7 %), teleangiëctasie (26,3 %), diarree (25,6 %), verhoogde hemoglobine (15,1 %), trombocytopenie (15,1 %), duizeligheid (14,7 %), rugpijn (14 %), huiduitslag (12,3 %), maag-darmstelselbloeding (11,6 %) en bloeding van het tandvlees (10,5 %).
De vaakst gemelde ernstige bijwerkingen waren trombocytopenie (< 1,2 %), epistaxis (< 1,2 %) en duizeligheid (< 1,2 %).
De bijwerkingen die het vaakst leidden tot stoppen met de behandeling waren epistaxis en teleangiëctasie.
Tabel met bijwerkingen
De veiligheid van sotatercept is geëvalueerd in de placebogecontroleerde STELLAR-, ZENITH- en HYPERION-fase 3-onderzoeken. Hierin werden respectievelijk 163, 86 en 160 patiënten met PAH behandeld met sotatercept (zie rubriek 5.1). De mediane duur van de behandeling met sotatercept was 313 dagen in STELLAR, 434,5 dagen in ZENITH en 442,5 dagen in HYPERION.
In tabel 3 worden de bijwerkingen van sotatercept weergegeven die zijn gemeld in placebogecontroleerde klinische onderzoeken en tijdens toezicht na het in de handel brengen. Deze staan per MedDRA-systeem/orgaanklasse en frequentie. De frequenties zijn gedefinieerd als zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1000, < 1/100), zelden (≥ 1/10.000, < 1/1000) en zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare, na het in de handel brengen verkregen gegevens niet worden bepaald).
Tabel 3: Bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Infecties en parasitaire aandoeningen | Vaak | Urineweginfecties |
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Trombocytopenie1,2 Verhoogd hemoglobine1 |
| Zenuwstelselaandoeningen | Zeer vaak | Duizeligheid Hoofdpijn |
| Hartaandoeningen | Niet bekend | Pericardeffusie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Epistaxis |
| Soms | Intrapulmonale shunt3 | |
| Maagdarmstelselaandoeningen | Zeer vaak | Diarree Bloeding van het tandvlees4 Maag-darmstelselbloeding4,5 |
| Vaak | Colonangio-ectasie | |
| Huid- en onderhuidaandoeningen | Zeer vaak | Teleangiëctasie1 Huiduitslag |
| Vaak | Erytheem Huidhypopigmentatie | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Rugpijn4 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Jeuk op de injectieplaats |
| Onderzoeken | Vaak | Verhoogde bloeddruk1,6 |
1 Zie Beschrijving van geselecteerde bijwerkingen
2 Hieronder vallen ‘trombocytopenie’ en ‘minder bloedplaatjes’
3 Zie ‘Langetermijnveiligheidsgegevens’
4 De frequentie is gebaseerd op ZENITH
5 Hieronder vallen ‘gastro-intestinale bloeding’, ‘bloeding van bovenste deel van maag-darmkanaal’, ‘bloedbraken’, ‘bloeding van onderste deel van maag-darmkanaal’, ‘bloederige faeces’, ‘rectale hemorragie’, ‘melaena’ en ‘hemorragische gastritis’ 6 Hieronder vallen ‘hypertensie’, ‘verhoogde diastolische bloeddruk’ en ‘verhoogde bloeddruk’
Beschrijving van geselecteerde bijwerkingen
Verhoogd hemoglobine
In STELLAR werd verhoogd Hb (‘verhoogd hemoglobine’ en ‘polycytemie’) gerapporteerd bij 8,6 % van de patiënten die sotatercept gebruikten. Op basis van laboratoriumgegevens kwam een matige verhoging in Hb (> 1,24 mmol/l (2 g/dl) boven de ULN) voor bij 15,3 % van de patiënten die sotatercept gebruikten. De verhogingen in Hb werden behandeld met dosisaanpassingen (zie rubrieken 4.2 en 4.4).
In ZENITH werd verhoogd Hb gerapporteerd bij 15,1 % van de patiënten die sotatercept gebruikten. Op basis van laboratoriumgegevens kwam een matige verhoging in Hb voor bij 7,1 % van de patiënten die sotatercept gebruikten.
In HYPERION werd verhoogd Hb gerapporteerd bij 11,3 % van de patiënten die sotatercept gebruikten. Op basis van laboratoriumgegevens kwam een matige verhoging in Hb voor bij 5,7 % van de patiënten die sotatercept gebruikten.
Trombocytopenie
In STELLAR werd trombocytopenie (‘trombocytopenie’ en ‘minder bloedplaatjes’) gerapporteerd bij 10,4 % van de patiënten die sotatercept gebruikten. Een ernstig verlaagd aantal bloedplaatjes van < 50 x 109/l kwam voor bij 3,1 % van de patiënten die sotatercept gebruikten. Trombocytopenie werd vaker gerapporteerd bij patiënten die ook een prostacycline-infuus kregen (21,5 %) vergeleken met patiënten die dit infuus niet kregen (3,1 %).
In ZENITH werd trombocytopenie gerapporteerd bij 15,1 % van de patiënten die sotatercept gebruikten. Een ernstig verlaagd aantal bloedplaatjes van < 50 x 109/l kwam voor bij 6,0 % van de patiënten die sotatercept gebruikten. Trombocytopenie werd alleen gerapporteerd bij patiënten die ook een prostacycline-infuus kregen (24,5 %).
In HYPERION werd trombocytopenie gerapporteerd bij 4,4 % van de patiënten die sotatercept gebruikten. Er kwam geen ernstig verlaagd aantal bloedplaatjes van < 50 x 109/l voor bij patiënten die sotatercept gebruikten. Trombocytopenie werd vaker gerapporteerd bij patiënten die ook een prostacycline-infuus kregen (7,7 %) vergeleken met patiënten die geen prostacycline-infuus kregen (3,7 %).
De trombocytopenie werd behandeld met dosisaanpassingen (zie rubrieken 4.2 en 4.4).
Teleangiëctasie
In STELLAR werd teleangiëctasie waargenomen bij 16,6 % van de patiënten die sotatercept gebruikten. De mediane tijd tot het optreden van de symptomen was 18,6 weken. De behandeling moest stopgezet worden bij 1 % in de sotaterceptgroep vanwege teleangiëctasie.
In ZENITH werd teleangiëctasie waargenomen bij 25,6 % van de patiënten die sotatercept gebruikten. De mediane tijd tot het optreden van de symptomen was 12,8 weken. De behandeling werd niet stopgezet in de sotaterceptgroep vanwege teleangiëctasie.
In HYPERION werd teleangiëctasie waargenomen bij 26,3 % van de patiënten die sotatercept gebruikten. De mediane tijd tot het optreden van de symptomen was 19,6 weken. De behandeling moest stopgezet worden bij 0,6 % in de sotaterceptgroep vanwege teleangiëctasie.
Verhoogde bloeddruk
In STELLAR werd verhoogde bloeddruk gerapporteerd bij 4,3 % van de patiënten die sotatercept gebruikten. Bij patiënten die sotatercept gebruikten, was na 24 weken de gemiddelde systolische bloeddruk ten opzichte van de uitgangswaarde met 2,2 mmHg gestegen. De diastolische bloeddruk was na 24 weken gestegen met 4,9 mmHg.
In ZENITH werd verhoogde bloeddruk gerapporteerd bij 2,3 % van de patiënten die sotatercept gebruikten. Bij patiënten die sotatercept gebruikten, was na 24 weken de gemiddelde systolische bloeddruk ten opzichte van de uitgangswaarde met 3,1 mmHg gestegen. De diastolische bloeddruk was na 24 weken gestegen met 5,1 mmHg.
In HYPERION werd verhoogde bloeddruk gerapporteerd bij 6,9 % van de patiënten die sotatercept gebruikten. Bij patiënten die sotatercept gebruikten, was na 24 weken de gemiddelde systolische bloeddruk ten opzichte van de uitgangswaarde met 3,6 mmHg gestegen. De diastolische bloeddruk was na 24 weken gestegen met 4,5 mmHg.
Pericardeffusie
Er zijn gevallen gemeld van nieuw ontstane of verergerende pericardeffusie (inclusief harttamponade) bij patiënten die met sotatercept werden behandeld, ondanks verbeterde of stabiele hemodynamiek van PAH. De meeste gevallen werden gemeld bij patiënten met PAH gepaard gaand met bindweefselziekte, bestaande pericardeffusie, of beide; de meesten kregen ook prostacycline-analogen.
Ouderen
Met uitzondering van bloedingen (een groep bijwerkingen van klinisch belang) waren er geen verschillen in de veiligheid tussen de subgroepen < 65 jaar en ≥ 65 jaar.
In STELLAR kwamen bloedingen vaker voor in de oudere sotaterceptsubgroep (52 % versus 31,9 % bij patiënten van < 65 jaar). Maar er was geen opmerkelijke disbalans tussen de leeftijdscategorieën voor een specifieke bloeding. Een ernstige bloeding kwam voor bij 3,6 % van de patiënten < 65 jaar en bij 8 % van de patiënten ≥ 65 jaar die sotatercept gebruikten.
In ZENITH kwamen bloedingen vaker voor in de oudere sotaterceptsubgroep (73,3 % versus 60,7 % bij patiënten van < 65 jaar). Een ernstige bloeding kwam voor bij 3,6 % van de patiënten < 65 jaar en bij 13,3 % van de patiënten ≥ 65 jaar die sotatercept gebruikten.
In HYPERION kwamen bloedingen vaker voor in de oudere sotaterceptsubgroep (55,9 % versus 38 % bij patiënten van < 65 jaar). Een ernstige bloeding kwam voor bij 2,2 % van de patiënten < 65 jaar en bij 13,2 % van de patiënten ≥ 65 jaar die sotatercept gebruikten.
Langetermijnveiligheidsgegevens
Gecombineerde langetermijn veiligheidsgegevens van 431 patiënten die deelnamen aan klinische fase 2- en fase 3 onderzoeken zijn beschikbaar (PULSAR, SPECTRA en STELLAR). De meerderheid van deze patiënten vervolgde hun deelname in SOTERIA, een lopend open-label follow-up onderzoek naar de veiligheid en werkzaamheid van sotatercept op de lange termijn. De gemiddelde duur van de blootstelling was 173 weken, met een maximale blootstelling van 355 weken. Het veiligheidsprofiel was over het algemeen vergelijkbaar met dat waargenomen in het STELLAR-hoofdonderzoek. Bij deelnemers bij wie de hypoxemie verergerde ondanks verbeterde PAH-hemodynamiek is melding gemaakt van een intrapulmonale rechts-linksshunt.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In een fase 1-onderzoek bij gezonde vrijwilligers ervaarde 1 deelnemer die een dosis sotatercept kreeg van 1 mg/kg, een verhoogd Hb geassocieerd met symptomatische hypertensie. Dit verbeterde door flebotomie.
Bij een overdosering bij patiënten met PAH moet nauwlettend gecontroleerd worden op verhogingen in het Hb en de bloeddruk. Gepaste ondersteunende zorg moet zo nodig verleend worden (zie rubrieken 4.2 en 4.4). Sotatercept is niet dialyseerbaar tijdens hemodialyse.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihypertensiva, antihypertensiva voor pulmonale arteriële hypertensie. ATC-code: C02KX06
Werkingsmechanisme
Sotatercept is een activinesignaleringsremmer met een hoge selectiviteit voor activine A. Activine A is een dimere glycoproteïne dat bij de transformerende groeifactor-β (TGF-β) superfamilie van liganden hoort. Activine A bindt aan de type IIA activinereceptor (ActRIIA) en reguleert de belangrijkste signalering voor ontstekingen, celproliferatie, apoptose en weefselhomeostase.
Bij PAH-patiënten is de hoeveelheid activine A verhoogd. Wanneer activine aan ActRIIA bindt, wordt de proliferatieve signalering gestimuleerd. Tegelijkertijd wordt de signalering van de anti-proliferatieve bone morphogenetic protein receptor type II (BMPRII) verminderd. De disbalans in de ActRIIA-BMPRII-signalering bij PAH zorgt voor een hyperproliferatie van de cellen in de bloedvaten. Dit veroorzaakt een pathologische hermodellering van de longslagaderwand, een vernauwing van het arteriële lumen, een toename in de weerstand in de longvaten, resulterend in een verhoogde druk in de longslagader en rechterventrikeldisfunctie. Sotatercept bestaat uit een recombinant homodimeer activinereceptor type IIA-Fc (ActRIIA-Fc) fusie-eiwit. Dit werkt als een ‘val’ voor liganden dat het overschot aan activine A en andere liganden voor ActRIIA opruimt om de activinesignalering te remmen. Als gevolg daarvan herstelt sotatercept het evenwicht tussen de pro-proliferatieve (ActRIIA/Smad2/3-gemedieerde) en anti-proliferatieve (BMPRII/Smad1/5/8-gemedieerde) signalering om de proliferatie van de bloedvaten te reguleren.
Farmacodynamische effecten
Een klinisch fase 2-onderzoek (PULSAR) onderzocht de pulmonale vaatweerstand (pulmonary vascular resistance, PVR) bij patiënten met PAH nadat deze 24 weken behandeld waren met sotatercept. De afname in PVR ten opzichte van de uitgangswaarde was in de groepen die behandeld werden met 0,7 mg/kg en 0,3 mg/kg sotatercept significant groter dan in de placebogroep. Het voor placebo gecorrigeerde gemiddelde verschil in kleinste kwadraten (least squares, LS) ten opzichte van de uitgangswaarde bedroeg -269,4 dyn*sec/cm5 (95 %-BI: -365,8; -173,0) voor de groep die 0,7 mg/kg sotatercept kreeg. Voor de groep die 0,3 mg/kg sotatercept kreeg was dit -151,1 dyn*sec/cm5 (95 %-BI: -249,6; -52,6).
In ratmodellen van PAH verminderde een sotaterceptanaloog de expressie van pro-inflammatoire markers in de longslagaderwand, verminderde het leukocytenrekrutering, remde het de proliferatie van endotheel- en gladde spiercellen en bevorderde het apoptose in ziek vaatweefsel. Deze celveranderingen werden geassocieerd met een dunnere vaatwand, omgekeerde hermodellering van de longarteriewanden en het rechterventrikel en verbetering van de hemodynamiek.
Immunogeniciteit
In STELLAR werden in 27 % van de patiënten antilichamen tegen sotatercept (anti-drug antibodies, ADA) gedetecteerd. In ZENITH was dit bij 43 % van de patiënten het geval en in HYPERION bij 40 % van de patiënten. Er konden geen effecten van ADA op de farmacokinetiek, veiligheid of werkzaamheid worden vastgesteld.
Klinische werkzaamheid en veiligheid
STELLAR
In het STELLAR-hoofdonderzoek werd de werkzaamheid van sotatercept geëvalueerd bij volwassen patiënten met PAH. STELLAR was een dubbelblind, placebogecontroleerd klinisch multicenteronderzoek met parallelle groepen waarin 323 patiënten met PAH (WHO FC II of III) gerandomiseerd werden in een verhouding van 1:1 naar sotatercept (startdosis 0,3 mg/kg verhoogd naar de uiteindelijke dosis van 0,7 mg/kg) (n = 163) of placebo (n = 160) eenmaal per 3 weken subcutaan toegediend. Patiënten gingen door met hun behandeling in de dubbelblinde-langetermijnbehandelingsperiode totdat alle patiënten week 24 hadden voltooid.
De deelnemers aan dit onderzoek waren volwassenen met een mediane leeftijd van 48,0 jaar (spreiding: 18 tot 82 jaar), van wie 16,7 % ≥ 65 jaar was. Het mediane gewicht was 68,2 kg (spreiding: 38,0 tot 141,3 kg). 89,2 % van de deelnemers was wit en 79,3 % was niet Spaans-Portugees of Latijns-Amerikaans. 79,3 % was vrouw. De vaakst voorkomende oorzaken van PAH waren idiopathische PAH (58,5 %), erfelijke PAH (18,3 %), PAH geassocieerd met bindweefselziekten (14,9 %), PAH geassocieerd met eenvoudige aangeboren hartziekte met een shunt van de systemische circulatie naar de longen (5 %) of door geneesmiddelen of toxines geïnduceerde PAH (3,4 %). De gemiddelde tijd tussen de diagnose van PAH en de screening was 8,76 jaar.
De meeste deelnemers kregen ofwel een drievoudige (61,3 %) ofwel een tweevoudige (34,7 %) achtergrondbehandeling voor PAH en meer dan een derde (39,9 %) kreeg een prostacycline-infuus. Het percentage deelnemers in WHO FC II was 48,6 % en in WHO FC III 51,4 %. In het STELLAR-onderzoek waren patiënten gediagnostiseerd met PAH geassocieerd met hiv, PAH geassocieerd met portale hypertensie, PAH geassocieerd met schistosomiase en PVOD uitgesloten.
Het primaire werkzaamheidseindpunt was de verandering in de 6-minutenwandeltest (6-Minute Walk Distance, 6MWD) ten opzichte van de uitgangswaarde in week 24. In de sotaterceptbehandelingsgroep was de mediane placebo-gecorrigeerde verandering in 6MWD vanaf de uitgangswaarde in week 24, 40,8 meter (95 %-BI: 27,5; 54,1; p < 0,001). De mediane placebo-gecorrigeerde veranderingen in 6MWD in week 24 werden ook geëvalueerd in subgroepen. Het behandelingseffect was consistent in de verschillende subgroepen, waaronder geslacht, PAH-diagnostische groep, achtergrondbehandeling bij aanvang, behandeling met een prostacycline-infuus bij aanvang, WHO FC en PVR bij aanvang.
De secundaire eindpunten waren onder andere een verbetering op een aantal samengevoegde klinische aspecten (multicomponent improvement (MCI)), PVR, N-terminaal pro-natriuretisch peptide van het B-type (NT-proBNP), WHO FC, tijd tot overlijden of eerste optreden van een voorval van klinische verslechtering.
MCI was een vooraf gedefinieerd eindpunt gemeten aan de hand van het percentage patiënten dat alle drie volgende criteria bereikte in week 24 vergeleken met de uitgangswaarde: verbetering in 6MWD (toename ≥ 30 m), verbetering in NT-proBNP (daling in NT-proBNP ≥ 30 % of behouden/bereiken van NT-proBNP-spiegel < 300 ng/l), en verbetering in WHO FC of behoud van WHO FC II.
Ziekteprogressie werd gemeten aan de hand van tijd tot overlijden of eerste optreden van een voorval van klinische verslechtering. Voorvallen van klinische verslechtering waren onder andere door verslechtering op de wachtlijst komen voor een long- en/of harttransplantatie, noodzaak voor het instellen van een noodtherapie met een goedgekeurde achtergrondbehandeling voor PAH of de noodzaak om de dosis van het prostacycline-infuus te verhogen met ≥ 10 %, noodzaak voor atriale septostomie, ziekenhuisopname voor verslechterende PAH (≥ 24 uur), of verslechtering van PAH (verslechterde WHO FC en afname in 6MWD ≥ 15 %, waarbij beide voorvallen tegelijkertijd of op verschillende tijdstippen optreden). Voorvallen van klinische verslechtering en overlijden werden geregistreerd tot de laatste patiënt het bezoek van week 24 voltooide (gegevens tot de afsluitdatum voor gegevens; mediane duur van blootstelling 33,6 weken).
In week 24 vertoonde 38,9 % van de met sotatercept behandelde patiënten verbetering in MCI. In de placebogroep was dit 10,1 % (p < 0,001). Het mediane behandelingsverschil in PVR tussen de sotatercept- en de placebogroep was -234,6 dyn*sec/cm5 (95 % BI: -288,4; -180,8; p < 0,001). Het mediane behandelingsverschil in NT-proBNP tussen de sotatercept- en de placebogroep was -441,6 pg/ml (95 % BI: --573,5; -309,6; p < 0,001). Verbetering in WHO FC ten opzichte van de uitgangswaarde trad op bij 29 % van de patiënten die sotatercept kregen versus 13,8 % bij placebo (p < 0,001).
Behandeling met sotatercept resulteerde in een reductie van 82 % (HR 0,182, 95 % BI: 0,075, 0,441; p < 0,001) in overlijden of voorvallen van klinische verslechtering in vergelijking met placebo (zie tabel 4). Het effect van de behandeling met sotatercept ten opzichte van placebo begon in week 10 en duurde het hele onderzoek. Tabel 4: Overlijden of voorvallen van klinische verslechtering in STELLAR
| Sotatercept (N = 163) | Placebo (N = 160) | |
| Totaal aantal proefpersonen dat overleed of met ten minste één voorval van klinische verslechtering, n (%) | 7 (4,3) | 29 (18,1) |
| Beoordeling van overlijden of eerste optreden van voorvallen van klinische verslechtering*, n (%) | ||
| Overlijden | 2 (1,2) | 6 (3,8) |
| Door een verslechtering op de wachtlijst komen voor een long- en/of harttransplantatie | 1 (0,6) | 1 (0,6) |
| Noodzaak voor atriale septostomie | 0 (0,0) | 0 (0,0) |
| Ziekenhuisopname specifiek voor PAH (≥ 24 uur) | 0 (0,0) | 8 (5,0) |
| Verslechtering van PAH† | 4 (2,5) | 15 (9,4) |
* Een proefpersoon kan meer dan één geregistreerde beoordeling voor zijn/haar eerste voorval van klinische verslechtering hebben. Er waren 2 proefpersonen die placebo kregen en 0 proefpersonen die sotatercept kregen met meer dan één geregistreerde beoordeling voor zijn/haar eerste voorval van klinische verslechtering. In deze analyse is de component ‘Noodzaak voor het instellen van noodtherapie met een goedgekeurde behandeling voor PAH of de noodzaak om de dosis van het prostacycline-infuus te verhogen met 10 % of meer’ niet meegenomen.
† Verslechtering van PAH wordt gedefinieerd als de volgende voorvallen allebei op enig tijdstip optreden, zelfs als ze op verschillende tijdstippen begonnen, vergeleken met hun uitgangswaarden: (a) verslechterde WHO functionele klasse (II naar III, III naar IV, II naar IV, enz.); en (b) afname in 6MWD met ≥ 15 % (bevestigd door twee 6MWD’s met ten minste 4 uur maar niet langer dan één week ertussen).
N = aantal proefpersonen in de FAS-populatie; n = aantal proefpersonen in de categorie. Percentages zijn berekend als (n/N)*100.
ZENITH
In het ZENITH-onderzoek werd de werkzaamheid van sotatercept geëvalueerd bij volwassen patiënten met PAH WHO FC III of IV met een hoog risico op overlijden. ZENITH was een dubbelblind, placebogecontroleerd, klinisch multicenteronderzoek met parallelle groepen waarin 172 patiënten gerandomiseerd werden in een verhouding van 1:1 naar sotatercept (startdosis 0,3 mg/kg verhoogd naar de uiteindelijke dosis van 0,7 mg/kg) (n = 86) of placebo (n = 86), eenmaal per 3 weken subcutaan toegediend. Patiënten zonder voorval van het samengestelde primaire eindpunt gingen door met hun behandeling in de dubbelblinde placebogecontroleerde periode. Patiënten die ≥ 24 uur in het ziekenhuis moesten worden opgenomen door een voorval van verslechtering van PAH, kwamen in aanmerking voor deelname aan het open-label, langetermijn-follow-up (LTFU-)onderzoek SOTERIA.
Deelnemers aan het ZENITH-onderzoek waren volwassenen met een mediane leeftijd van 57,5 jaar (spreiding: 18 tot 75 jaar), van wie 29,1 % ≥ 65 jaar was. 86,6 % van de deelnemers was wit, en 87,8 % was niet Spaans-Portugees of Latijns-Amerikaans. 76,7 % was vrouw. De oorzaken van PAH die onderzocht werden, waren idiopathische PAH (50,0 %), PAH geassocieerd met bindweefselziekten (CTD) (27,9 %), erfelijke PAH (10,5 %), door geneesmiddelen of toxines geïnduceerde PAH (6,4 %) en PAH geassocieerd met gecorrigeerde aangeboren shunts (5,2 %).
De gemiddelde tijd tussen PAH-diagnose en de evaluatie voor inclusie was 7,68 jaar. De deelnemers kregen ofwel een drievoudige (72,1 %) ofwel een tweevoudige (27,9 %) achtergrondbehandeling voor PAH en 59,3 % kreeg een prostacycline-infuus. Het percentage deelnemers in WHO FC III was 74,4 % en in WHO FC IV 25,6 %. De REVEAL Lite 2-risicoscore was < 9 bij 2,3 % van de deelnemers, 9 tot 10 bij 67,4 % van de deelnemers en ≥ 11 bij 30,2 % van de deelnemers. In het ZENITH-onderzoek waren patiënten gediagnosticeerd met PAH geassocieerd met HIV, PAH geassocieerd met portale hypertensie, PAH geassocieerd met PVOD of pulmonale capillaire hemangiomatose, of duidelijke symptomen van capillaire en/of veneuze betrokkenheid, uitgesloten.
Het primaire werkzaamheidseindpunt was de tijd tot overlijden door welke oorzaak dan ook, longtransplantatie, of ziekenhuisopname ≥ 24 uur door verslechtering van PAH. Behandeling met sotatercept resulteerde in een reductie van 76 % (HR: 0,24; 95 %-BI: 0,13, 0,43; p < 0,0001) in het optreden van een eerste voorval van het samengestelde primaire eindpunt (zie tabel 5). In de sotaterceptgroep hadden minder deelnemers (15 (17,4 %)) een voorval van het samengestelde primaire eindpunt dan in de placebogroep (47 (54,7 %)) op het moment van de sluitingsdatum.
In de placebogroep was de mediane tijd tot het eerste voorval 9,6 maanden (95 %-BI: 6,2, 14,8). In de Kaplan-Meier-curves was een eerste verschil te zien rond week 5. Dit verschil nam toe tijdens de rest van het onderzoek (zie figuur 1). Het behandeleffect was consistent in de verschillende subgroepen, waaronder leeftijd, geslacht, PAH-subtype (CTD-geassocieerd versus niet CTD-geassocieerd), WHO FC, tweevoudige versus drievoudige achtergrondtherapie bij aanvang, behandeling met een prostacycline-infuus bij aanvang, en PVR en eGFR bij aanvang.
Tabel 5: Afzonderlijke eindpunten van het samengestelde primaire eindpunt in ZENITH
| Sotatercept (N = 86) n (%) | Placebo (N = 86) n (%) | Hazardratio (95 %-BI) p-waardea | |
Aantal (%) deelnemers met ≥ 1 primair voorval tijdens of na ZENITH Eerste voorval van het samengestelde primaire eindpunt, naar afzonderlijk eindpuntb Overlijden door welke oorzaak dan ookc Longtransplantatie ≥ 24 uur ziekenhuisopname door verslechtering van PAH | 15 (17,4) 6 (7,0) 1 (1,2) 8 (9,3) | 47 (54,7) 3 (3,5) 1 (1,2) 43 (50,0) | 0,24 (0,13; 0,43) < 0,0001 |
Deelnemers met een voorval van één van de afzonderlijke eindpunten van het samengestelde eindpuntd Overlijden door welke oorzaak dan ookc,e Longtransplantatie ≥ 24 uur ziekenhuisopname door verslechtering van PAH | 7 (8,1) 1 (1,2) 8 (9,3) | 13 (15,1) 6 (7,0) 43 (50,0) |
a De analyse van het primaire samengestelde eindpunt omvat het eerste optreden van een toegekend morbiditeits-mortaliteits-voorval tot aan de sluitingsdatum. Alle sterfgevallen tot aan de sluitingsdatum zijn inbegrepen, ongeacht of ze zijn toegekend of dat ze plaatsvonden tijdens of na ZENITH.
b. Deelnemers met > 1 afzonderlijk eindpunt, worden alleen meegeteld voor het eindpunt dat het eerste optrad. c. Omvat alle sterfgevallen tot aan de sluitingsdatum, met uitzondering van sterfgevallen die plaatsvonden na een longtransplantatie of na inclusie in SOTERIA.
d Geeft ieder afzonderlijk eindpunt van het primaire gecombineerde eindpunt weer als een afzonderlijke uitkomst. Een deelnemer komt in meer dan één rij voor als meerdere voorvallen die voldoen aan de definitie van het primaire eindpunt zijn waargenomen. e. Komt overeen met het eerste secundaire eindpunt van ZENITH.
Figuur 1: Kaplan-Meier curve van de tijd tot eerste voorval van overlijden door welke oorzaak dan ook, longtransplantatie, of ziekenhuisopname ≥ 24 uur door verslechtering van PAH in ZENITH
n=aantal deelnemers at risk
Op basis van het resultaat voor het samengestelde primaire eindpunt werd het onderzoek bij de interimanalyse stopgezet vanwege de gunstige werkzaamheid. De primaire analyse van het eerste secundaire eindpunt in de hiërarchische teststrategie, algehele overleving (overall survival (OS)), omvatte alle sterfgevallen tot aan de sluitingsdatum, behalve de sterfgevallen die optraden na een longtransplantatie of na inclusie in een langetermijn-follow-up-onderzoek (zie tabel 5). De puntschatting voor de HR voor OS was in het voordeel van de sotaterceptgroep (HR: 0,42; 95 %-BI: 0,17-1,07; p = 0,0313) ten opzichte van de placebogroep, maar de grens voor statistische significantie bij de interimanalyse (p < 0,0021) werd niet overschreden. Andere secundaire eindpunten waren verbeteringen in transplantatievrije overleving, NT‑proBNP, gemiddelde pulmonale arteriële druk (PAP), PVR, 6MWD, hartminuutvolume en WHO FC.
De puntschatting voor de transplantatievrije overleving was in het voordeel van de sotaterceptgroep ten opzichte van de placebogroep (HR: 0,34; 95 %-BI: 0,15-0,78). In week 24 was het mediane behandelverschil in NT‑proBNP tussen de sotatercept- en placebogroepen -2339,1 pg/ml (95 %-BI: -3378,7 tot -1299,4). Het mediane behandelverschil in gemiddelde PAP tussen de sotatercept- en placebogroepen was -21,2 mmHg (95 %-BI: -27,8 tot -14,6). Het mediane behandelverschil in PVR tussen de sotatercept- en placebogroepen was -339,6 dyn*sec/cm5 (95 %-BI: -511,1 tot -168,1). Het mediane behandelverschil in 6MWD tussen de sotatercept- en placebogroepen was 63,0 m (95 %-BI: 23,2 tot 102,7). Het mediane verschil in hartminuutvolume tussen de sotatercept- en placebogroepen was 0,5 l/min (95 %-BI: -0,2 tot 1,2). Een verbetering in WHO FC ten opzichte van de uitgangswaarde trad op bij 55,8 % van de patiënten in de sotaterceptgroep versus 27,9 % in de placebogroep.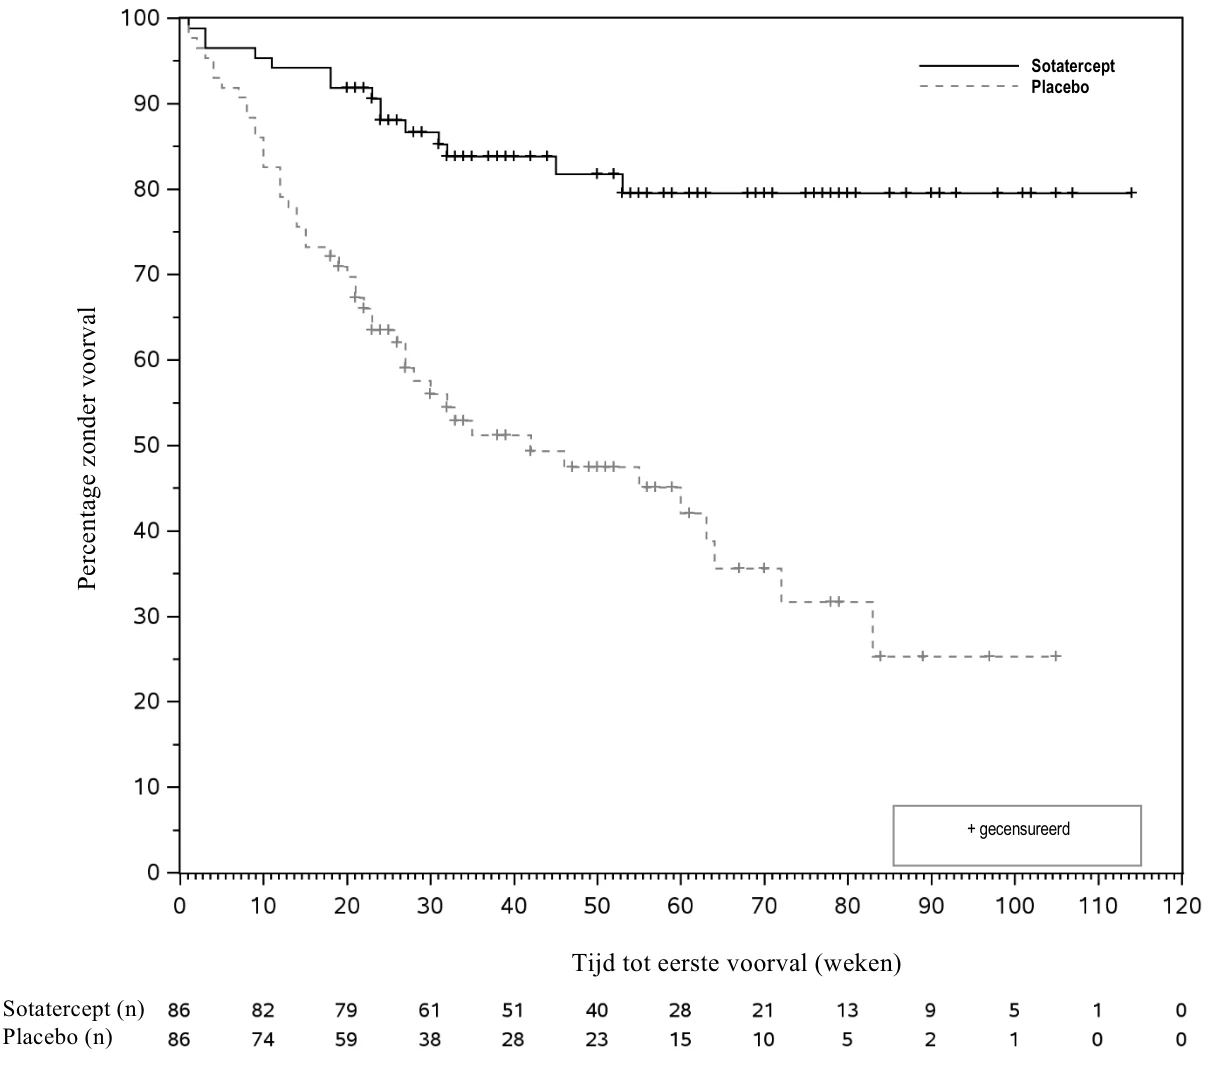
HYPERION
In HYPERION werd de werkzaamheid van sotatercept geëvalueerd bij volwassen patiënten met nieuw gediagnosticeerde PAH (WHO FC II of III, gediagnostiseerd binnen 12 maanden voorafgaand aan de screening) met een gemiddeld tot hoog risico op ziekteprogressie. HYPERION was een wereldwijd, dubbelblind, placebogecontroleerd klinisch onderzoek waarin 320 patiënten gerandomiseerd werden in een verhouding van 1:1 naar sotatercept (startdosis 0,3 mg/kg, verhoogd naar de uiteindelijke dosis van 0,7 mg/kg) (n = 160) of placebo (n = 160), eenmaal per 3 weken subcutaan toegediend. Vanwege de positieve resultaten van de interimanalyse van het ZENITH-onderzoek en een beoordeling van alle gegevens uit het klinische sotatercept-programma werd HYPERION vroegtijdig stopgezet.
Deelnemers aan dit onderzoek waren volwassenen met een mediane leeftijd van 60,0 jaar (spreiding: 18 tot 88 jaar), van wie 40,6 % ≥ 65 jaar was. 86,3 % van de deelnemers was wit, en 76,6 % was niet Spaans-Portugees of Latijns-Amerikaans. 72,5 % was vrouw. De oorzaken van PAH die onderzocht werden, waren idiopathische PAH (59,4 %), PAH geassocieerd met CTD (30,3 %), erfelijke PAH (5,9 %), door geneesmiddelen of toxines geïnduceerde PAH (2,5 %) en PAH geassocieerd met eenvoudige aangeboren hartziekte met een shunt van de systemische circulatie naar de longen (minimaal 1 jaar na herstel van de shunt (1,9%)). De gemiddelde tijd sinds de PAH-diagnose was 0,7 jaar. Alle deelnemers kregen ofwel een tweevoudige (72,2 %) ofwel een drievoudige (27,8 %) achtergrondbehandeling voor PAH en 16,6 % kreeg een prostacycline-infuus. Het percentage deelnemers in WHO FC II was 21,3 % en in WHO FC III 78,8 %. De REVEAL Lite 2-risicoscore was < 6 bij 20,6 % van de deelnemers, 6 tot 7 bij 50,9 % van de deelnemers en ≥ 8 bij 28,1 % van de deelnemers. De COMPERA 2-risicoscore was laag bij 1,9 % van de deelnemers, gemiddeld tot laag bij 64,1 % van de deelnemers, gemiddeld tot hoog bij 32,2 % van de deelnemers, hoog bij 1,6 % van de deelnemers en ontbrak bij 0,3 % van de deelnemers. In het HYPERION-onderzoek waren deelnemers gediagnosticeerd met PAH geassocieerd met HIV, PAH geassocieerd met portale hypertensie, PAH geassocieerd met schistosomiasis, PAH geassocieerd met PVOD en pulmonale capillaire hemangiomatose, uitgesloten.
Het primaire werkzaamheidseindpunt was de tijd tot klinische verslechtering (time to clinical worsening (TTCW)). Dit was gedefinieerd als de tijd tot overlijden of de tijd tot het eerste bevestigde morbiditeitsvoorval. Voorvallen van dit eindpunt waren overlijden door welke oorzaak dan ook, niet-geplande ziekenhuisopname ≥ 24 uur door verslechtering van PAH, atriale septostomie, longtransplantatie en verslechtering van de 6MWD ten opzichte van de uitgangswaarde in combinatie met ten minste een van de volgende voorvallen: verslechtering van WHO FC, tekenen/symptomen van toegenomen rechterhartfalen, of toevoeging van een nieuwe achtergrondbehandeling voor PAH of verandering naar een parenterale toedieningsweg.
In de sotaterceptbehandelingsgroep was het risico op het optreden van een eerste voorval van klinische verslechtering 76 % lager dan in de placebogroep (HR: 0,24; 95 %-BI: 0,14, 0,41; p < 0,0001) (zie tabel 6). In de sotaterceptgroep hadden minder deelnemers (17 (10,6 %)) een voorval van het primaire eindpunt dan in de placebogroep (59 (36,9 %)).
In de placebogroep was de mediane TTCW 23,0 maanden (95 %-BI: 17,3, NR). In de Kaplan-Meier-curves was een eerste verschil te zien vanaf ongeveer week 5. Dit verschil nam toe tijdens de rest van het onderzoek (zie figuur 2). Het behandeleffect was consistent in de verschillende subgroepen: leeftijd, geslacht, PAH-subtype (idiopathische PAH, PAH geassocieerd met CTD), tweevoudige versus drievoudige achtergrondbehandeling voor PAH, WHO FC, behandeling met prostacycline-infuus versus geen behandeling met een prostacycline-infuus, PVR, eGFR, REVEAL Lite 2-score, gemiddeld-lage versus gemiddeld-hoge COMPERA 2-risicoscore.
Tabel 6: Afzonderlijke eindpunten van het primaire eindpunt in HYPERION
| Sotatercept (N = 160) n (%) | Placebo (N = 160) n (%) | Hazardratio (95 %-BI) p-waarde |
Aantal (%) deelnemers met ≥ 1 primair voorval tijdens of na HYPERION*
17 (10,6) 59 (36,9) 0,24 (0,14; 0,41)
< 0,0001 Eerste voorval van het samengestelde primaire
eindpunt, per afzonderlijk eindpunt†
Overlijden door welke oorzaak dan ook 7 (4,4) 5 (3,1) Niet-geplande ziekenhuisopname van ≥ 24 uur
door PAH
2 (1,3) 12 (7,5)
Atriale septostomie 0 0 Longtransplantatie 0 0 Verslechtering van de inspanningscapaciteit
door PAH
8 (5,0) 46 (28,8)
Deelnemers met voorvallen van een van de eindpunten van het samengestelde eindpunt‡ Overlijden door welke oorzaak dan ook Niet-geplande ziekenhuisopname van ≥ 24 uur door PAH Atriale septostomie Longtransplantatie Verslechtering van de inspanningscapaciteit door PAH§ | 7 (4,4) 3 (1,9) 0 0 8 (5,0) | 6 (3,8) 14 (8,8) 0 0 46 (28,8) |
* De analyse van het primaire samengestelde eindpunt omvat het eerste optreden van een toegekend voorval van klinische verslechtering. Alle sterfgevallen zijn inbegrepen, ongeacht of ze zijn toegekend en ongeacht of ze plaatsvonden tijdens of na HYPERION, met uitzondering van sterfgevallen die optraden na inclusie in SOTERIA.
† Deelnemers met > 1 eindpunt worden alleen meegeteld voor het eindpunt dat het eerst optrad. Deelnemers bij wie meerdere eindpunten tegelijkertijd optraden als eerste voorval, worden meegeteld voor ieder van toepassing zijnde eerste eindpunt. ‡ Geeft ieder afzonderlijk eindpunt van het primaire gecombineerde eindpunt weer als een afzonderlijke uitkomst. Een deelnemer komt in meer dan één rij voor als meerdere voorvallen die voldoen aan de definitie van het primaire eindpunt zijn waargenomen. § Gedefinieerd als een daling van de 6MWD ten opzichte van het gemiddelde van de uitkomst van 2 opeenvolgende testen (die minimaal 4 uur uit elkaar moeten liggen) en ten minste 1 van de volgende voorvallen: verslechtering van WHO FC, tekenen/symptomen van toegenomen rechterhartfalen; of toevoeging/wijziging van een achtergrondbehandeling voor PAH.
Figuur 2: Kaplan-Meier-curve van de tijd tot eerste voorval van klinische verslechtering in HYPERION n = aantal deelnemers at risk
De secundaire eindpunten waren verbeteringen in ‘multicomponent improvement’ (MCI), NT-proBNP, WHO FC en 6MWD.
MCI werd gemeten aan de hand van het percentage deelnemers dat in week 24 ten opzichte van de uitgangswaarde aan alle van de volgende criteria voldeed: verbetering van de 6MWD (toename ≥ 30 m), verbetering van NT-proBNP (daling van NT-proBNP ≥ 30 % of behoud/halen van een NT-proBNP-waarde < 300 ng/L) en verbetering van WHO FC of behoud van WHO FC II. Voor elk criterium van de MCI-definitie was het percentage deelnemers hoger in de sotaterceptgroep dan in de placebogroep. Het percentage deelnemers dat aan alle drie de MCI-criteria voldeed was significant hoger in de sotaterceptgroep (29,4 %) dan in de placebogroep (14,6 %) (p = 0,003). In week 24 was het mediane behandelverschil in 6MWD tussen de sotatercept- en placebogroep 21,4 m (95 %-BI: 4,65, 38,24). Het mediane behandelverschil in NT-proBNP tussen de sotatercept- en placebogroep was -308,6 pg/ml (95 %-BI: -434,84, -182,37). Een verbetering van WHO FC ten opzichte van de uitgangswaarde trad op bij 55,2 % van de patiënten in de sotaterceptgroep versus 38,9 % in de placebogroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Winrevair in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van pulmonale arteriële hypertensie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Bij patiënten met PAH in de klinische fase 2 en fase 3 onderzoeken PULSAR, SPECTRA en STELLAR waren de geometrisch gemiddelde (% variatiecoëfficiënt (CV %)) steady-state AUC en steady-state piekconcentratie (Cmax) bij de dosis van 0,7 mg/kg om de 3 weken respectievelijk 171,3 mcg×d/ml (34,2 %) en 9,7 mcg/ml (30 %). De AUC en Cmax van sotatercept stijgen evenredig met de dosis. De steady-state wordt na ongeveer 15 weken behandeling bereikt. De accumulatieratio van de AUC van sotatercept was ongeveer 2,2. De blootstelling aan sotatercept bij deelnemers met PAH in het fase 3 onderzoek ZENITH was consistent met de gegevens hierboven.
Absorptie
Gebaseerd op een populatiefarmacokinetische analyse is de absolute biologische beschikbaarheid van de subcutane (SC) formulering ongeveer 66 %. De maximale concentratie van sotatercept wordt bereikt bij een mediane tijd tot geneesmiddelpiekconcentratie (Tmax) van ongeveer 7 dagen (spreiding van 2 tot 8 dagen) na meerdere doseringen om de 4 weken.
Distributie
Het centrale verdelingsvolume (CV %) van sotatercept is ongeveer 3,6 l (24,7 %). Het perifere verdelingsvolume (CV%) is ongeveer 1,7 l (73,3 %).
Biotransformatie
Sotatercept wordt gekataboliseerd door algemene eiwitafbraakprocessen.
Eliminatie
De klaring van sotatercept is ongeveer 0,18 l/dag. De geometrische gemiddelde terminale halfwaardetijd (CV %) is ongeveer 21 dagen (33,8 %).
Specifieke populaties
Leeftijd, geslacht en etnische herkomst
Er werden geen klinisch significante verschillen waargenomen in de farmacokinetiek van sotatercept op basis van leeftijd (18 tot 81 jaar), geslacht of etnische herkomst (82,9 % wit, 3,1 % zwart, 7,1 % Aziatisch en 6,9 % anders).
Lichaamsgewicht
De klaring en het centrale verdelingsvolume van sotatercept namen toe met het lichaamsgewicht. Het op gewicht gebaseerde aanbevolen doseringsschema leidt tot consistente blootstellingen aan sotatercept.
Nierfunctiestoornis
De farmacokinetiek van sotatercept was vergelijkbaar bij PAH-patiënten met een lichte tot matig ernstige nierfunctiestoornis (eGFR van 30 tot 89 ml/min per 1,73 m2) en met een normale nierfunctie (eGFR ≥ 90 ml/min per 1,73 m2). Ernstige nierfunctiestoornis (eGFR van 15 tot 30 ml/min per 1,73 m2, n = 3) had geen effect op de farmacokinetiek van sotatercept. Daarnaast is de farmacokinetiek van sotatercept bij patiënten zonder PAH en met terminale nierziekte (end-stage renal disease, ESRD) (eGFR < 15 ml/min per 1,73m2) en patiënten met een normale nierfunctie vergelijkbaar. Sotatercept is niet dialyseerbaar tijdens hemodialyse. Er is een beperkt aantal gegevens over gebruik van sotatercept bij PAH-patiënten met een ernstige nierfunctiestoornis (eGFR <30 ml/min per 1,73 m2).
Leverfunctiestoornis
Sotatercept is niet onderzocht bij PAH-patiënten met een leverfunctiestoornis (Child-Pugh-klasse A tot C). Naar verwachting beïnvloedt een leverfunctiestoornis het metabolisme van sotatercept niet omdat sotatercept wordt gemetaboliseerd door middel van cellulair katabolisme.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Er is geen carcinogeniciteits- of mutageniciteitsonderzoek naar sotatercept uitgevoerd.
Toxiciteit bij herhaalde dosering
Bij ratten en apen duurden de langste SC toxiciteitsonderzoeken respectievelijk 3 maanden en 9 maanden. Bij ratten waren de ongunstige bevindingen onder andere degeneratie van afvoerende kanalen/testikels, congestie/necrose van de bijnieren, en membranoproliferatieve glomerulonefritis en tubulo-interstitiële nefritis in de nieren. De veranderingen in de nieren waren niet reversibel na een herstelperiode van 1 maand. Bij apen waren de ongunstige veranderingen onder andere een toename van de interstitiële matrix bij de corticomedullaire overgang, nauwere glomerulaire haarvaten, glomerulonefritis en tubulo-interstitiële nefritis in de nieren. De nierveranderingen bij apen waren deels reversibel na een herstelperiode van 3 maanden. Bij het No Observed Adverse Effect Level (NOAEL) bij ratten en apen was de blootstelling aan sotatercept ≤ 2 maal de klinische blootstelling bij de maximaal aanbevolen dosis voor de mens (Maximum Recommended Human Dose, MRHD). Andere bevindingen bij klinische blootstellingsmarges bij apen waren onder meer leverontstekingsinfiltraten, lymfoïde depletie in de milt en ontstekingsinfiltraten in de choroïdplexus.
Reproductietoxiciteit
In een onderzoek naar vrouwelijke vruchtbaarheid was de vruchtbaarheidscyclus langer, waren er minder zwangerschappen, was er meer verlies vóór en na de innesteling en werden er minder jongen levend geboren. Bij het NOAEL voor vrouwelijke vruchtbaarheidseindpunten was de blootstelling aan sotatercept 2-maal de klinische AUC bij de MRHD.
Bij mannen waren er niet-reversibele histologische veranderingen in de afvoerende kanalen, testikels en bijballen. Histomorfologische veranderingen in de testikels van ratten correleerden met een verlaagde vruchtbaarheidsindex. Deze herstelde tijdens een behandelingsvrije periode van 13 weken. Er werd geen NOAEL voor histologische veranderingen in de testikels vastgesteld. De NOAEL voor functionele veranderingen in de mannelijke vruchtbaarheid levert een systemische blootstelling op die 2-maal zo hoog is als de klinische blootstelling van de MRHD.
In onderzoek naar embryo-foetale ontwikkelingstoxiciteit waren er bij ratten en konijnen minder levende foetussen, het lichaamsgewicht van de foetussen was lager, de ossificatie was vertraagd en het aantal resorpties en verliezen na de innesteling was hoger. Bij alleen ratten traden ook veranderingen aan het skelet op (meer extra ribben en veranderingen in het aantal thoracale of lumbale wervels). Bij de NOAEL bij ratten en konijnen was de blootstelling aan sotatercept 2-maal, respectievelijk 0,4-maal de klinische blootstelling van de MRHD.
In een onderzoek naar pre- en postnatale ontwikkeling bij ratten waren geen aan sotatercept gerelateerde bijwerkingen bij de jongen van de eerste generatie nakomelingen (F1) van moederdieren die sotatercept kregen toegediend tijdens de dracht bij geschatte blootstellingen van maximaal 2-maal de MRHD. Bij F1-jongen van moederdieren die tijdens de zoogperiode sotatercept kregen toegediend, waren afnames van het gewicht van de jongen gecorreleerd met vertragingen in de seksuele rijping. De NOAEL voor de effecten op de groei en rijping van pups levert een systemische blootstelling op die 0,6-maal hoger is dan de klinische blootstelling van de MRHD.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder
Citroenzuurmonohydraat (E330)
Natriumcitraat (E331)
Polysorbaat 80 (E433)
Sucrose
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacon
4 jaar
Na reconstitutie
Het is aangetoond dat de biochemische en biofysische in use-stabiliteit 4 uur bij 30 °C is.
Vanuit microbiologisch oogpunt moet het geneesmiddel onmiddellijk of niet later dan 4 uur na reconstitutie gebruikt worden.
Als het niet onmiddellijk wordt gebruikt, vallen de in use-bewaartijden en omstandigheden vóór het gebruik onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C - 8 °C). Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Winrevair 45 mg poeder voor oplossing voor injectie
Injectieflacon van type I-glas met een broombutylrubber stop met polymeer coating en aluminium verzegeling met limoenkleurige polypropyleen flip-off dop met 45 mg sotatercept.
De injectieflacon heeft een capaciteit van 2 ml.
Winrevair 60 mg poeder voor oplossing voor injectie
Injectieflacon van type I-glas met een broombutylrubber stop met polymeer coating en aluminium verzegeling met bordeauxrode polypropyleen flip-off dop met 60 mg sotatercept.
De injectieflacon heeft een capaciteit van 2 ml.
Winrevair poeder voor oplossing voor injectie is verkrijgbaar in de volgende verpakkingsgrootten:
- Verpakking met 1 injectieflacon met 45 mg poeder
- Verpakking met 2 injectieflacons met 45 mg poeder
- Verpakking met 1 injectieflacon met 60 mg poeder
- Verpakking met 2 injectieflacons met 60 mg poeder
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Kies de juiste verpakking
Als er door het gewicht van een patiënt 2 injectieflacons van 45 mg of 2 injectieflacons van 60 mg nodig zijn, gebruik dan een verpakking met 2 injectieflacons in plaats van 2 verpakkingen met 1 injectieflacon om meerdere injecties te voorkomen. (zie rubriek 6.5).
Instructies voor de reconstitutie en toediening
Winrevair poeder voor oplossing voor injectie moet vóór gebruik gereconstitueerd worden en worden toegediend als 1 injectie, afhankelijk van het gewicht van de patiënt (zie rubriek 4.2).
Reconstitutie
- Haal de verpakking uit de koelkast en wacht 15 minuten. Zo kan het geneesmiddel vóór bereiding op kamertemperatuur komen.
- Controleer de injectieflacon om er zeker van te zijn dat het geneesmiddel nog houdbaar is. Het poeder is wit tot gebroken wit. Het kan als een soort koek in de injectieflacon zitten of in kleinere stukjes gebroken zijn.
- Haal de dop van de injectieflacon met het poeder. Maak de rubber stop schoon met een alcoholdoekje.
Reconstitueer de inhoud van de injectieflacon met steriel water.
- Voeg 1,0 ml steriel water toe aan elke injectieflacon met 45 mg Winrevair
- Voeg 1,3 ml steriel water toe aan elke injectieflacon met 60 mg Winrevair
Na reconstitutie komt er uit de 45 mg-injectieflacon een dosis van maximaal 0,9 ml van het geneesmiddel.
Uit de 60 mg-injectieflacon komt een dosis van maximaal 1,2 ml van het geneesmiddel. Na reconstitutie is de uiteindelijke concentratie 50 mg/ml.
- Zwenk de injectieflacon rustig om het geneesmiddel op te lossen. Niet schudden of hard bewegen.
- Laat de injectieflacon tot 3 minuten staan. De belletjes gaan dan weg.
- Bekijk de gereconstitueerde oplossing. Als deze goed gemengd is, is de gereconstitueerde oplossing helder tot melkachtig en kleurloos tot licht bruingeel. Er mogen geen klontjes of poeder in zitten.
- Als er een verpakking met 2 injectieflacons is voorgeschreven, herhaal dan de stappen hierboven om de tweede injectieflacon klaar te maken.
- Gebruik de gereconstitueerde oplossing zo snel mogelijk, maar uiterlijk 4 uur na reconstitutie.
Toediening
Winrevair moet worden toegediend met 1 subcutane injectie.
- Bekijk de gereconstitueerde oplossing voordat u de doseerspuit klaarmaakt. De oplossing moet helder tot melkachtig en kleurloos tot licht bruingeel zijn. Er mogen geen klontjes of poeder in zitten.
- Trek het juiste volume voor injectie op uit 1 of 2 injectieflacons. Dit is afhankelijk van het gewicht van de patiënt.
- Kies een injectieplaats op de buik (op tenminste 5 cm afstand van de navel), het bovenbeen of de bovenarm. Maak deze plaats schoon met een alcoholdoekje. Kies voor elke injectie een andere plaats zonder littekens en die niet gevoelig of blauw is.
- Geef de subcutane injectie.
- Gooi de lege spuit weg. Gebruik de spuit niet opnieuw.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Zie rubriek 4.4 voor instructies over het terugvinden van de herkomst van biologicals.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1850/005
EU/1/24/1850/006
EU/1/24/1850/007
EU/1/24/1850/008
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 augustus 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.