


SmPC (samenvatting van de productkenmerken) - Jeraygo
1. NAAM VAN HET GENEESMIDDEL
JERAYGO 12,5 mg filmomhulde tabletten
JERAYGO 25 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
JERAYGO 12,5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 12,5 mg aprocitentan.
Hulpstoffen met bekend effect
Elke 12,5 mg filmomhulde tablet bevat 54 mg lactose-monohydraat.
JERAYGO 25 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 25 mg aprocitentan.
Hulpstoffen met bekend effect
Elke 25 mg filmomhulde tablet bevat 45,7 mg lactose-monohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
JERAYGO 12,5 mg filmomhulde tabletten
Geel tot oranje, rond biconvex (6 mm in diameter), met de inscriptie “AN” aan de ene zijde, en glad aan de andere zijde.
JERAYGO 25 mg filmomhulde tabletten
Roze, rond biconvex (6 mm in diameter), met de inscriptie “AN” aan de ene zijde, en “25” aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
JERAYGO is geïndiceerd voor de behandeling van resistente hypertensie bij volwassen patiënten in combinatie met ten minste drie antihypertensiva (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering is 12,5 mg oraal eenmaal daags. De dosering kan worden verhoogd naar 25 mg eenmaal daags bij patiënten die de dosis van 12,5 mg verdragen en bij wie een verdere verlaging van de bloeddruk nodig is (zie rubriek 4.4).
Gemiste dosis
Als de patiënt een dosis mist, dient de patiënt de behandeling de volgende dag te hervatten en geen twee doses op dezelfde dag in te nemen.
Speciale patiëntengroepen
Ouderen
Bij patiënten ouder dan 65 jaar hoeft de dosis niet te worden aangepast (zie rubriek 5.2). Er is beperkte klinische ervaring bij patiënten ouder dan 75 jaar (zie rubriek 4.4).
Nierfunctiestoornis
De dosis hoeft niet te worden aangepast bij patiënten met een nierfunctiestoornis (waaronder een ernstige functiestoornis met een geschatte glomerulaire filtratiesnelheid [estimated glomerular filtration rate, eGFR] 15–29 ml/min) (zie rubriek 4.4 en 5.2).
Aprocitentan is niet onderzocht bij patiënten met een eGFR < 15 ml/min of bij patiënten die worden gedialyseerd; JERAYGO wordt bij deze patiënten niet aanbevolen (zie rubriek 4.4).
Leverfunctiestoornis
De dosis hoeft niet te worden aangepast bij patiënten met een lichte of matige leverfunctiestoornis (respectievelijk Child-Pugh-klasse A of B) (zie rubriek 5.2).
Aprocitentan is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C); bij deze patiënten mag niet met JERAYGO worden gestart (zie rubriek 4.3 en 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van aprocitentan bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Oraal gebruik.
JERAYGO kan met of zonder maaltijden worden ingenomen (zie rubriek 5.2).
De filmomhulde tabletten hebben geen breukstreep en zijn ontworpen om in hun geheel te worden doorgeslikt.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangerschap (zie rubriek 4.6).
- Vrouwen die zwanger kunnen worden en geen betrouwbare anticonceptie toepassen (zie rubriek 4.4 en 4.6).
- Borstvoeding (zie rubriek 4.6).
Patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C; met of zonder cirrose)
(zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Vrouwen die zwanger kunnen worden, zwangere vrouwen en vrouwen die borstvoeding geven
JERAYGO is gecontra-indiceerd voor gebruik bij vrouwen die zwanger zijn, vrouwen die borstvoeding geven en vrouwen die zwanger kunnen worden en geen betrouwbare anticonceptie toepassen (zie rubriek 4.3 en 4.6).
Zwangerschapstests worden aanbevolen vóór aanvang van de behandeling, maandelijks tijdens de behandeling en één maand na stopzetting van de behandeling, om een zwangerschap vroegtijdig op te sporen (zie rubriek 4.6).
Hepatotoxiciteit
Verhogingen van aminotransferasen en hepatotoxiciteit zijn bekende effecten van andere endothelinereceptorantagonisten (ERA's). Verhogingen van transaminasen zijn soms gemeld in klinische onderzoeken naar aprocitentan (zie rubriek 4.8).
Met het gebruik van JERAYGO mag niet worden gestart bij patiënten met een ernstige leverfunctiestoornis (zie rubriek 4.3) en het gebruik wordt niet aanbevolen bij patiënten met verhoogde aminotransferasen (> 3 × de bovengrens van normaal [upper limit of normal, ULN]). Vóór aanvang van het gebruik van JERAYGO dienen leverenzymtests te worden verkregen.
Tijdens de behandeling worden regelmatige controles van de leverenzymen aanbevolen. Indien er aanhoudende, onverklaarde, klinisch relevante verhogingen van aminotransferase optreden, of indien de verhogingen gepaard gaan met een verhoging van bilirubine > 2 × ULN, of met klinische symptomen van hepatotoxiciteit, dient het gebruik van JERAYGO te worden gestaakt.
Vochtretentie
Perifeer oedeem en vochtretentie zijn bekende effecten van ERA's en werden waargenomen in klinische onderzoeken met aprocitentan (zie rubriek 4.8). Na aanvang van de behandeling dienen de patiënten te worden gecontroleerd op verschijnselen van vochtretentie zoals oedeem of gewichtstoename. Indien er klinisch significante vochtretentie ontstaat, dient de patiënt te worden geëvalueerd om de oorzaak en de noodzaak van aanvullende ondersteunende behandeling te bepalen, waaronder aanvullende diuretica of een verhoging van de dosis van een gelijktijdig voorgeschreven diureticum (indien nodig), voordat een dosisverlaging of stopzetting van JERAYGO wordt overwogen.
Bij patiënten die worden behandeld met lisdiuretica voordat met de behandeling met JERAYGO wordt gestart, mag het lisdiureticum bij de aanvang niet worden vervangen door een minder effectief diureticum.
Patiënten met een onderliggende nierfunctiestoornis (eGFR < 60 ml/min/1,73 m2) of reeds bestaand hartfalen die JERAYGO gebruiken, kunnen een hoger risico op het ontstaan van vochtretentie hebben, net zoals oudere patiënten (> 65 jaar), patiënten met diabetes, of ernstig obese patiënten (body mass index [BMI] ≥ 40 kg/m2). Wanneer de patiënt overschakelt naar de dosis van 25 mg, dient men bij deze patiënten rekening te houden met het risico op toenemende vochtretentie, mogelijk verergerend hartfalen of cardiovasculaire voorvallen.
Cardiovasculaire voorvallen
Aprocitentan is niet onderzocht bij patiënten met een instabiele of ernstige hartziekte, zoals onbeheersbare symptomatische aritmie (waaronder atriale fibrillatie), hartfalen in New York Heart Association stadium III–IV of stadium II met relevante klepaandoening, met een NT-proBNP-plasmaconcentratie ≥ 500 pg/ml, of met recente (binnen 6 maanden) instabiele angina pectoris, een myocardinfarct, een transiënte ischemische aanval of een beroerte. Het gebruik van JERAYGO wordt bij deze patiënten niet aanbevolen.
Vanwege het algemene risico op cardiovasculaire voorvallen bij patiënten met resistente hypertensie en aangezien aprocitentan vochtretentie kan veroorzaken, dienen patiënten met een hoog risico op het ontwikkelen van congestief hartfalen of andere cardiovasculaire voorvallen te worden gecontroleerd op tekenen en symptomen van vochtretentie.
Indien patiënten tijdens de behandeling cardiovasculaire voorvallen krijgen dient het voordeel en het risico van voortzetting of stopzetting van het gebruik van JERAYGO bij iedere patiënt afzonderlijk te worden beoordeeld.
Hemoglobine verlaagd
Verlagingen van de hemoglobineconcentratie en hematocriet zijn opgetreden na toediening van ERA's en werden waargenomen in klinische onderzoeken met aprocitentan (zie rubriek 4.8). Deze verlagingen worden toegeschreven aan plasmavolume-expansie (hemodilutie). In de klinische onderzoeken naar aprocitentan stabiliseerden deze verlagingen zich na 4 weken behandeling, bleven stabiel tijdens langdurige behandeling en waren binnen 4 weken na stopzetting reversibel.
Het starten met JERAYGO wordt niet aanbevolen bij patiënten met ernstige anemie (< 8 g/dl). Indien klinisch aangewezen, dienen de hemoglobineconcentraties vóór aanvang van de behandeling en tijdens de behandeling te worden gemeten. Indien er klinisch relevante tekenen en symptomen gerelateerd aan hemoglobineverlaging worden waargenomen, dient stopzetting van het gebruik van JERAYGO te worden overwogen.
Nierfunctiestoornis
Bij patiënten met een eGFR minder dan 60 ml/min/1,73 m2 bestaat er een grotere kans dat zij tijdens de behandeling met JERAYGO anemie en oedeem/vochtretentie krijgen. Daarom wordt aanbevolen de hemoglobine te controleren, en te controleren op tekenen van vochtretentie of hartfalen.
Er is geen klinische ervaring met het gebruik van aprocitentan bij patiënten met resistente hypertensie en een eGFR < 15 ml/min/1,73 m2 of bij patiënten die worden gedialyseerd; daarom wordt het gebruik van JERAYGO bij deze patiënten niet aanbevolen.
Patiënten ≥ 75 jaar
Bij patiënten ≥ 75 jaar bestaat er een grotere kans dat zij anemie, oedeem/vochtretentie, hartfalen en cerebrovasculaire voorvallen krijgen. Er wordt aanbevolen de hemoglobine te controleren, en te controleren op tekenen van vochtretentie of hartfalen.
Hulpstoffen met bekend effect
Lactose-monohydraat
JERAYGO bevat lactose-monohydraat. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, mogen dit geneesmiddel niet gebruiken.
Natrium
JERAYGO bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van andere geneesmiddelen op de farmacokinetiek van aprocitentan
Gebaseerd op het farmacokinetische profiel wordt de blootstelling aan aprocitentan naar verwachting niet beïnvloed door andere geneesmiddelen die remmers of inductoren van transporteiwitten en/of CYP-enzymen zijn.
Effect van aprocitentan op de farmacokinetiek van andere geneesmiddelen
CYP-enzymen en BCRP-substraten
In een klinisch onderzoek dat werd uitgevoerd bij gezonde proefpersonen had gelijktijdige toediening van eenmaal daags 50 mg aprocitentan met het gevoelige CYP3A4-substraat midazolam geen invloed op de farmacokinetiek van midazolam, wat leidt tot de conclusie dat er geen interactie is met CYP-enzymen, met uitzondering van mogelijke inductie van de hieronder beschreven CYP2B6- en CYP1A2-enzymen.
In-vitro-onderzoeken zijn niet eenduidig wat betreft het potentieel van aprocitentan om CYP2B6 en CYP1A2 te induceren. In-vivo-inductie kan niet worden uitgesloten. Voorzichtigheid is geboden wanneer aprocitentan gelijktijdig wordt toegediend met CYP1A2-substraten met een smalle therapeutische index (bijv. tizanidine).
In een klinisch onderzoek dat werd uitgevoerd bij gezonde proefpersonen die 25 mg aprocitentan en rosuvastatine, een BCRP-substraat, kregen, verhoogde eenmaaldaagse toediening van aprocitentan de Cmax van rosuvastatine met 40%; de totale blootstelling aan rosuvastatine uitgedrukt als AUC0-∞ was echter niet veranderd. Daarom kunnen BCRP-substraten worden toegediend met aprocitentan.
Aprocitentan heeft geen invloed op de farmacokinetiek van geneesmiddelen waarvoor de farmacokinetiek afhankelijk is van actief transport, met uitzondering van de hieronder beschreven OAT3-substraten.
OAT3-substraten
In vitro is aprocitentan een OAT3-remmer. Daarom kan aprocitentan de plasmaconcentraties verhogen van geneesmiddelen waarvoor de excretie afhankelijk is van OAT3. Of dit zou leiden tot een klinisch relevant effect op de farmacokinetiek van gelijktijdig toegediende substraten van OAT3 kan niet worden uitgesloten, omdat er geen specifiek interactieonderzoek is uitgevoerd. Daarom is voorzichtigheid geboden wanneer gelijktijdig OAT3-substraten met een smalle therapeutische index (bijv. methotrexaat) worden gegeven.
Hormonale anticonceptiva
In een klinisch onderzoek dat werd uitgevoerd bij gezonde proefpersonen verhoogde eenmaaldaagse toediening van 25 mg JERAYGO met een enkelvoudige dosis oraal anticonceptivum (20 µg ethinylestradiol in combinatie met 100 µg levonorgestrel) de Cmax van ethinylestradiol met gemiddeld 21% en namen de Cmax en AUC van levonorgestrel toe met respectievelijk gemiddeld 38% en 26%.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Gebruik bij vrouwen die zwanger kunnen worden/anticonceptie bij vrouwen
JERAYGO is gecontra-indiceerd voor gebruik bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Vrouwen die zwanger kunnen worden, moeten betrouwbare anticonceptie gebruiken tijdens de behandeling en gedurende één maand na de behandeling, omdat vrouwen tijdens deze periode niet zwanger mogen worden.
Vrouwen die zwanger kunnen worden, moeten het advies krijgen een zwangerschapstest uit te voeren vóór aanvang van de behandeling, maandelijks tijdens de behandeling en één maand na stopzetting van de behandeling, om vroegtijdige opsporing van een zwangerschap mogelijk te maken. Indien er een zwangerschap wordt vastgesteld, dient het gebruik van JERAYGO te worden gestaakt (zie rubriek 4.3 en 4.4).
In de verpakking wordt een kaart gericht aan de patiënt meegeleverd. De kaart bevat informatie over het risico op schade aan het ongeboren kind, de noodzaak om anticonceptiemethoden toe te passen en de aanbeveling om te testen op zwangerschap.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van aprocitentan bij zwangere vrouwen. Aangezien uit dieronderzoek met andere ERA's reproductietoxiciteit is gebleken, is het gebruik van JERAYGO tijdens de zwangerschap gecontra-indiceerd (zie rubriek 4.3).
Borstvoeding
Het is niet bekend of aprocitentan/metabolieten in de moedermelk wordt/worden uitgescheiden. Bij ratten werd aprocitentan tijdens de zoogperiode in de moedermelk uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. JERAYGO is gecontra-indiceerd tijdens borstvoeding (zie rubriek 4.3).
Vruchtbaarheid
Na behandeling met aprocitentan werd, net zoals met andere ERA's, bij mannetjesratten een verhoogde incidentie van testiculaire tubulaire dilatatie, en, als langetermijngevolg, tubulaire degeneratie/atrofie waargenomen. Dergelijke effecten werden echter alleen waargenomen bij doses aprocitentan die veel hoger waren dan de maximale aanbevolen dosis voor mensen, en er traden geen effecten op de vruchtbaarheid op (zie rubriek 5.3).
Een verlaagde spermatelling werd waargenomen bij patiënten die andere ERA's namen. Het is niet bekend of aprocitentan een negatieve invloed op de spermatogenese bij mannen heeft.
Bij vrouwtjesratten verhoogde aprocitentan enigszins pre-implantatieverlies (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Aprocitentan heeft een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er kunnen echter af en toe bijwerkingen (bijv. hoofdpijn of hypotensie) optreden die de rijvaardigheid en het vermogen om machines te bedienen kunnen beïnvloeden.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen van aprocitentan waren oedeem/vochtretentie (9,1% [12,5 mg] en 18,4% [25 mg]) en hemoglobine verlaagd (3,7% [12,5 mg] en 1,2% [25 mg]) (zie rubriek 4.4).
Tabel met bijwerkingen
De veiligheid van aprocitentan werd geëvalueerd in één placebogecontroleerd klinisch fase 3-onderzoek (zie rubriek 5.1). In dit onderzoek kregen 724 patiënten aprocitentan, waarbij 633 patiënten gedurende ten minste 26 weken werden behandeld, 192 patiënten gedurende ten minste 47 weken en 99 patiënten gedurende ten minste 48 weken.
De frequentie van bijwerkingen wordt gedefinieerd aan de hand van de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Bijwerking | Frequentie |
| Infecties en parasitaire aandoeningen | Bovensteluchtweginfectiea | Vaak |
Bloed- en lymfestelselaandoeningen | Hemoglobine verlaagdb | Vaak |
| Immuunsysteemaandoeningen | Overgevoeligheidc | Vaak |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Bloedvataandoeningen | Hypotensie | Soms |
| Overmatig blozen | Soms | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneud | Vaak |
| Lever- en galaandoeningen | Transaminase verhoogd | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Oedeem/vochtretentiee | Zeer vaak |
| Onderzoeken | Glomerulaire filtratiesnelheid verlaagd in het begin van de behandeling | Soms |
| Gewicht verhoogd in het begin van de behandeling | Soms |
a Bovensteluchtweginfectie omvat faryngitis, nasofaryngitis.
b Hemoglobine verlaagd omvat anemie.
c Overgevoeligheid omvat rash, erytheem, allergisch oedeem, dermatitis allergisch.
d Dyspneu omvat inspanningskortademigheid.
e Oedeem/vochtretentie omvat hoofdzakelijk oedeem perifeer, vochtretentie, gezichtsoedeem.
Beschrijving van geselecteerde bijwerkingen
Oedeem/vochtretentie
Voorvallen van oedeem/vochtretentie blijken dosisgerelateerd te zijn (9,1% [12,5 mg] en 18,4% [25 mg] tijdens de 4 weken durende dubbelblinde behandeling).
Gedurende het hele onderzoek stopte 0,8% van de patiënten met de behandeling met aprocitentan 25 mg als gevolg van oedeem/vochtretentie.
Acties die moeten worden ondernomen indien er oedeem/vochtretentie optreedt, worden beschreven in rubriek 4.4.
Een gemiddelde toename in het lichaamsgewicht van +0,4 kg en +0,6 kg werd waargenomen bij patiënten die respectievelijk 12,5 en 25 mg aprocitentan gebruikten, vergeleken met –0,2 kg bij patiënten die de placebo gebruikten gedurende de 4-weken durende dubbelblinde behandeling (deel 1). Deze toename verdween gedurende de 32 weken durende enkelblinde behandeling (deel 2).
Transaminasen verhoogd
Verhogingen in alanine/aspartaataminotransferase (ALAT/ASAT) > 3 × ULN werden gemeld bij 0% en 0,4% van de patiënten die respectievelijk 12,5 mg en 25 mg JERAYGO kregen, vergeleken met 0,9% bij de placebopatiënten tijdens de initiële 4 weken durende dubbelblinde behandeling (deel 1). Anderhalf procent (1,5%) van de patiënten meldde deze voorvallen tijdens de 32 weken durende enkelblinde behandeling (deel 2), toen alle proefpersonen 25 mg kregen. Van de patiënten meldde 1,3% deze voorvallen tijdens de 12 weken durende dubbelblinde onttrekkingsbehandeling (DB-OT-behandeling) (deel 3) met 25 mg, vergeleken met 1,0% bij de placebo. Er waren geen meldingen van patiënten met ALAT en/of ASAT > 3 × ULN en totaalbilirubine > 2 × ULN in het onderzoek.
Overgevoeligheidsreacties
Gevallen van overgevoeligheidsreacties (d.w.z. rash, erytheem, allergisch oedeem, dermatitis allergisch) traden op in de eerste 2 weken van de behandeling en waren licht tot matig van aard. Er waren 2 patiënten die met de behandeling stopten, van wie er één in het ziekenhuis werd opgenomen.
Hemoglobine verlaagd
De gemiddelde hemoglobine bij de beginmeting was 13,9, 13,9 en 14,1 g/dl voor respectievelijk 12,5 mg en 25 mg aprocitentan en placebo. Tijdens de 4 weken durende dubbelblinde behandeling (deel 1) werd een gemiddelde verlaging in hemoglobine van 0,80 en 0,85 g/dl gemeld bij patiënten die respectievelijk 12,5 en 25 mg aprocitentan kregen, vergeleken met een verlaging van 0,4 g/dl bij patiënten die de placebo kregen. Aan het einde van de 32 weken durende enkelblinde behandeling (deel 2), waarin alle patiënten 25 mg aprocitentan kregen, bleef de gemiddelde verlaging in hemoglobine onveranderd op 0,87 g/dl vergeleken met de beginmeting. Omkeerbaarheid van het effect werd waargenomen binnen 4 weken na stopzetting.
Een verlaging van de hemoglobineconcentratie naar minder dan 10 g/dl ten opzichte van de beginmeting werd gemeld bij 6,4% van de patiënten tijdens de 48 weken durende blootstelling aan 25 mg aprocitentan. Bij deze patiënten lagen de waarden voor hemoglobine bij de beginmeting tussen de 10,3 en 15,4 g/dl.
Acties die moeten worden ondernomen indien er een verlaging van de hemoglobineconcentratie optreedt, worden beschreven in rubriek 4.4.
Glomerulaire filtratiesnelheid verlaagd
Bij de beginmeting was de gemiddelde eGFR 76,2, 76,7 en 76,2 ml/min/1,73 m2 voor respectievelijk 12,5 mg en 25 mg aprocitentan en placebo. Tijdens de 4 weken durende dubbelblinde behandeling (deel 1) werd een gemiddelde verlaging van de eGFR van 1,2 en 2,4 ml/min/1,73 m2 gemeld bij patiënten die respectievelijk 12,5 en 25 mg aprocitentan kregen, vergeleken met een verlaging van 0,6 ml/min/1,73 m2 bij patiënten die de placebo kregen. Aan het einde van de 32 weken durende enkelblinde behandeling (deel 2) was de gemiddelde verlaging van de eGFR 2,3 ml/min/1,73 m2; deze bleef stabiel tot het einde van het onderzoek.
Melden van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Aprocitentan is toegediend als een enkelvoudige dosis van maximaal 600 mg, en als meervoudige doses van maximaal 100 mg per dag aan gezonde proefpersonen (respectievelijk 24 en 4 keer de maximale aanbevolen dosis).
Er werden bijwerkingen van hoofdpijn, neusverstopping, nausea en bovensteluchtweginfectie waargenomen.
In het geval van een overdosering dienen zo nodig standaard ondersteunende maatregelen te worden genomen. Vanwege een mogelijke verlenging van het QT-interval bij zeer hoge concentraties (d.w.z. meer dan 22 tabletten aprocitentan van 12,5 mg) dient ecg-monitoring te worden overwogen. Dialyse is waarschijnlijk niet effectief omdat aprocitentan in hoge mate aan eiwitten wordt gebonden (zie rubriek 5.2).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihypertensiva, andere antihypertensiva, ATC code: C02KN01
Werkingsmechanisme
Endotheline (ET)-1 medieert via zijn receptoren (ETA en ETB) uiteenlopende effecten zoals vasoconstrictie, fibrose, celproliferatie en ontsteking en wordt geüpreguleerd bij hypertensie. Aprocitentan is een duale ERA die de binding van ET-1 aan ETA- en ETB-receptoren remt en dus ook de effecten die door deze receptoren worden gemedieerd.
Farmacodynamische effecten
Cardiale elektrofysiologie
In een grondig QT-onderzoek bij gezonde proefpersonen verlengde eenmaaldaagse toediening van 25 mg (maximale therapeutische dosis) aprocitentan bij steady state het QTc-interval niet wanneer de bovengrens van het 90%-betrouwbaarheidsinterval van de gemiddelde verandering ten opzichte van de beginmeting in het voor placebo gecorrigeerde QTc-interval minder dan 10 ms was.
Bij vier keer de maximale therapeutische dosis (100 mg) was de bovengrens van het 90%-betrouwbaarheidsinterval van de gemiddelde verandering ten opzichte van de beginmeting in het voor placebo gecontroleerde QTc-interval 10,4 ms.
Klinische werkzaamheid en veiligheid
De werkzaamheid van aprocitentan werd geëvalueerd in één gerandomiseerd, dubbelblind, placebogecontroleerd, multicenter fase 3-onderzoek.
Patiënten met een onbeheersbare bloeddruk (systolische bloeddruk [SBD] ≥ 140 mmHg) ondanks het gebruik van ten minste drie antihypertensiva en na uitsluiting van pseudo-resistente hypertensie (bijv. wittejasseneffect, onjuiste bloeddrukmeting, secundaire oorzaken van hypertensie) werden beschouwd als patiënten met resistente hypertensie.
De patiënten werden overgezet op gestandaardiseerde achtergrondtherapie met antihypertensiva, bestaande uit een angiotensinereceptorblokker (valsartan 160 mg), een calciumkanaalblokker (amlodipine 5 of 10 mg), en een diureticum (hydrochloorthiazide 25 mg) gedurende het hele onderzoek. Patiënten met gelijktijdig gebruik van bètablokkers zetten deze behandeling het hele onderzoek voort, als aanvulling op de gestandaardiseerde achtergrondtherapie met antihypertensiva en de onderzoeksbehandeling.
In totaal 730 patiënten kregen eenmaal daags 12,5 mg aprocitentan, 25 mg aprocitentan of placebo tijdens de initiële 4 weken durende dubbelblinde behandeling (deel 1). Daarna kregen de patiënten eenmaal daags 25 mg aprocitentan tijdens de 32 weken durende enkelblinde behandeling (deel 2). Aan het einde van de 32 weken werden de patiënten opnieuw gerandomiseerd naar eenmaal daags 25 mg aprocitentan of placebo, tijdens de 12 weken durende DB-OT-behandeling (deel 3) (tabel 2).
Tabel 2: Opzet van het fase 3-onderzoek
| Behandeling | Deel 1 (4 weken) | Deel 2 (32 weken) | Deel 3 (12 weken) | |
| Opzet | DB, placebogecontroleerd, gerandomiseerd (1:1:1) | EB | DB-OT, placebogecontroleerd, gerandomiseerd (1:1) |
| Duur | Week 0 – week 4 | Week 4 – week 36 | Week 36 – week 48 | |
Behandeling als aanvulling op achtergrondtherapie* | Aprocitentan 25 mg Aprocitentan 12,5 mg Placebo | N = 243 N = 243 N = 244 | N = 704 | N = 307 N = 307 |
* ARB, CKB en een diureticum.
ARB = angiotensinereceptorblokker; CKB = calciumkanaalblokker; DB = dubbelblind; DB-OT = dubbelblind-onttrekking; N = aantal patiënten; EB = enkelblind.
Het primaire werkzaamheidseindpunt was de verandering in de systolische bloeddruk in zittende houding (SiSBD) vanaf de beginmeting tot week 4 gedurende de dubbelblinde behandeling (deel 1), gemeten bij de dalconcentratie door middel van automatische bloeddrukmeting in de praktijk zonder aanwezigheid van een arts (unattended automated office blood pressure, uAOBD).
Het belangrijkste secundaire eindpunt was de verandering in de SiSBD, gemeten bij de dalconcentratie door middel van uAOBD vanaf de DB-OT-beginmeting (week 36) tot week 40 (deel 3).
De patiënten hadden een gemiddelde leeftijd van 61,7 jaar (spreiding 24 tot 84 jaar; 34,1% was ≥ 65 en < 75 jaar; 9,9% was ≥ 75 jaar) en 59,5% was man. De patiënten waren Kaukasisch (82,9%), Afro-Amerikaans (11,2%) of Aziatisch (5,2%). Het gemiddelde lichaamsgewicht was 97,6 kg (spreiding 46 tot 196 kg) en de gemiddelde BMI was 33,7 kg/m2 (spreiding 18 tot 64 kg/m2).
De patiënten hadden een medische voorgeschiedenis van diabetes mellitus type 2 (54,1%), ischemische hartziekte (30,8%), vaataandoeningen in het centrale zenuwstelsel (23,0%), chronische nierziekte stadium 3 en 4 (22,2%; 19,3% van de patiënten had een eGFR 30–59 ml/min/1,73 m2 en 2,9% had een eGFR 15–29 ml/min/1,73 m2), congestief hartfalen (19,6%) en slaapapneusyndroom (14,1%). Drieënzestig procent (63,0%) van de patiënten had vier of meer antihypertensiva.
Populaties die niet zijn onderzocht in het fase 3-onderzoek, worden beschreven in rubriek 4.2, 4.3 en 4.4.
Doses aprocitentan van 12,5 en 25 mg lieten in week 4 een statistisch significante daling t.o.v. placebo in de SiSBD zien. Het behandelingseffect was consistent voor de diastolische bloeddruk in zittende houding (SiDBD) (tabel 3).
Tabel 3: Daling in de bloeddruk in zittende houding (mmHg) bij de dalconcentratie gemeten d.m.v. uAOBD in week 4 van de DB-behandeling
Verschil ten opzichte van placebo
Behandelingsgroep N Beginmeting#
Gemiddelde
LS-gemiddelde
LS-gemiddelde
p-waarde SiSBD (primair eindpunt) LS-gemiddelde (97,5%-BL) LS-gemiddelde (97,5%-BL) 12,5 mg 243 153,2 −15,3 (−17,4; −13,2) −3,8 (−6,8; −0,8) 0,0042* 25 mg 243 153,3 −15,2 (−17,3; −13,1) −3,7 (−6,7; −0,8) 0,0046* Placebo 244 153,3 −11,5 (−13,6; −9,4) - -
SiDBD LS-gemiddelde (95%-BL) LS-gemiddelde (95%-BL) 12,5 mg 243 87,9 −10,4 (−11,6; −9,3) −3,9 (−5,6; −2,3) <0,0001 25 mg 243 87,7 −11,0 (−12,1; −9,8) −4,5 (−6,1; −2,9) <0,0001 Placebo 244 87,1 −6,5 (−7,6; −5,3) - - # Waargenomen beginwaarde.
* Statistisch significant op het 2,5%-niveau zoals vooraf gespecificeerd bij de teststrategie. BD = bloeddruk; BL = betrouwbaarheidslimiet; DB = dubbelblind; LS-gemiddelde = kleinstekwadratengemiddelde; SiDBD = diastolische bloeddruk in zittende houding; SiSBD = systolische bloeddruk in zittende houding; uAOBD = automatische bloeddrukmeting in de praktijk zonder aanwezigheid van een arts.
Het aanhouden van het bloeddrukverlagende effect van aprocitentan werd aangetoond in de DB-OT-behandeling (deel 3). Bij patiënten die opnieuw werden gerandomiseerd naar de placebo, steeg de gemiddelde SiSBD, terwijl het gemiddelde effect op de SiSBD bij patiënten die opnieuw werden gerandomiseerd naar 25 mg aprocitentan stabiel was, wat leidde tot een statistisch significant verschil. Het behandelingseffect was consistent voor de SiDBD (tabel 4).
Tabel 4: Aanhoudende daling in de bloeddruk in zittende houding (mmHg) bij de dalconcentratie gemeten d.m.v. uAOBD in week 40 van de DB-OT-behandeling
Verschil ten opzichte van placebo
Behandelingsgroep N DB-OT-
beginmeting# Gemiddelde
LS-gemiddelde
(95%-BL)
LS-gemiddelde
(95%-BL)
p-waarde
SiSBD (belangrijkste secundaire eindpunt)
25 mg 307 135,3 −1,5 (−3,0; 0,0) −5,8 (−7,9; −3,7) <0,0001* Placebo 307 136,4 4,4 (2,9; 5,8) - -
SiDBD 25 mg 307 76,1 −0,5 (−1,5; 0,5) −5,2 (−6,6; −3,8) <0,0001 Placebo 307 76,3 4,7 (3,7; 5,7) - - # Waargenomen beginwaarde. DB-OT-beginmeting: week 36.
* Statistisch significant op het 5%-niveau zoals vooraf gespecificeerd bij de teststrategie. BD = bloeddruk; BL = betrouwbaarheidslimiet; DB-OT = dubbelblind-onttrekking; LS-gemiddelde = kleinstekwadratengemiddelde; SiDBD = diastolische bloeddruk in zittende houding; SiSBD = systolische bloeddruk in zittende houding; uAOBD = automatische bloeddrukmeting in de praktijk zonder aanwezigheid van een arts.
Het effect was ook consistent bij de SBD en DBD gemeten met ambulante bloeddrukmeting (ABDM) en beoordeeld als overdag, 's nachts en 24-uursperiode in week 4 (figuur 1) en week 40.
Figuur 1: Voor placebo gecorrigeerde veranderingen ten opzichte van de beginmeting in systolische en diastolische bloeddruk, gemeten met ABDM in week 4
ABDM = ambulante bloeddrukmeting; BL = betrouwbaarheidslimiet; DBD = diastolische bloeddruk; LS-gemiddelde verschil = verschil in kleinstekwadratengemiddelde versus placebo; SBD = systolische bloeddruk.
Een aanzienlijk percentage (d.w.z. ten minste 90%) van het bloeddrukverlagende effect werd waargenomen in de eerste twee weken van de behandeling met aprocitentan. 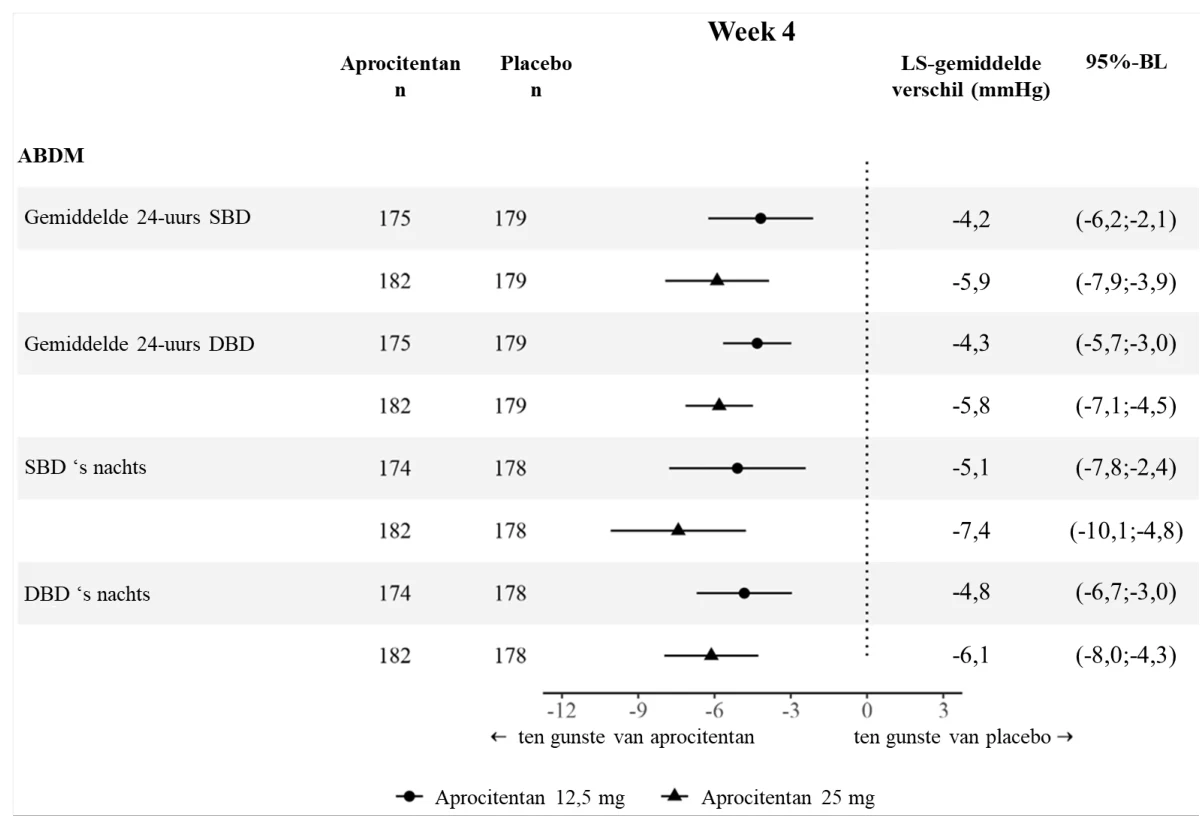
Figuur 2: Gemiddelde systolische bloeddruk in zittende houding gemeten d.m.v. uAOBD gedurende 48 weken
Het effect van aprocitentan kwam overeen in alle subgroepen voor de leeftijd (waaronder patiënten ≥ 75 jaar), het geslacht, het ras (waaronder patiënten van Afrikaanse of Afro-Amerikaanse origine), de BMI, de albumine/creatinine-ratio in de urine (urine albumin-to-creatinine ratio, UACR) bij de beginmeting, de eGFR bij de beginmeting en een medische voorgeschiedenis van diabetes, en kwam overeen met het effect in de totale populatie.
Effecten op de UACR/eGFR
In vergelijking met de proefpersonen die naar de placebo waren gerandomiseerd, werd in week 4 een daling in de UACR van 30% (95%-betrouwbaarheidslimieten 20–39%) en 34% (95%-betrouwbaarheidslimieten 25–42%) waargenomen met respectievelijk 12,5 en 25 mg aprocitentan. Dit effect verdween bij stopzetting van de behandeling. Wat de eGFR betreft, trad er een gemiddelde daling van −1,2 ml/min /1,73 m2 op voor 12,5 mg aprocitentan en van −2,4 ml/min /1,73 m2 voor 25 mg aprocitentan gedurende de eerste 4 weken van de behandeling (vs. −0,6 ml/min/1,73 m2 voor placebo), gevolgd door een stabilisering van de eGFR, ook bij patiënten met lage (< 60 ml/min) beginwaarden, tot het einde van het onderzoek. Het effect van aprocitentan op eindorgaanbescherming is niet onderzocht.
Effecten op mortaliteit en cardiovasculaire morbiditeit
De effecten van aprocitentan op de mortaliteit en cardiovasculaire morbiditeit zijn niet onderzocht. 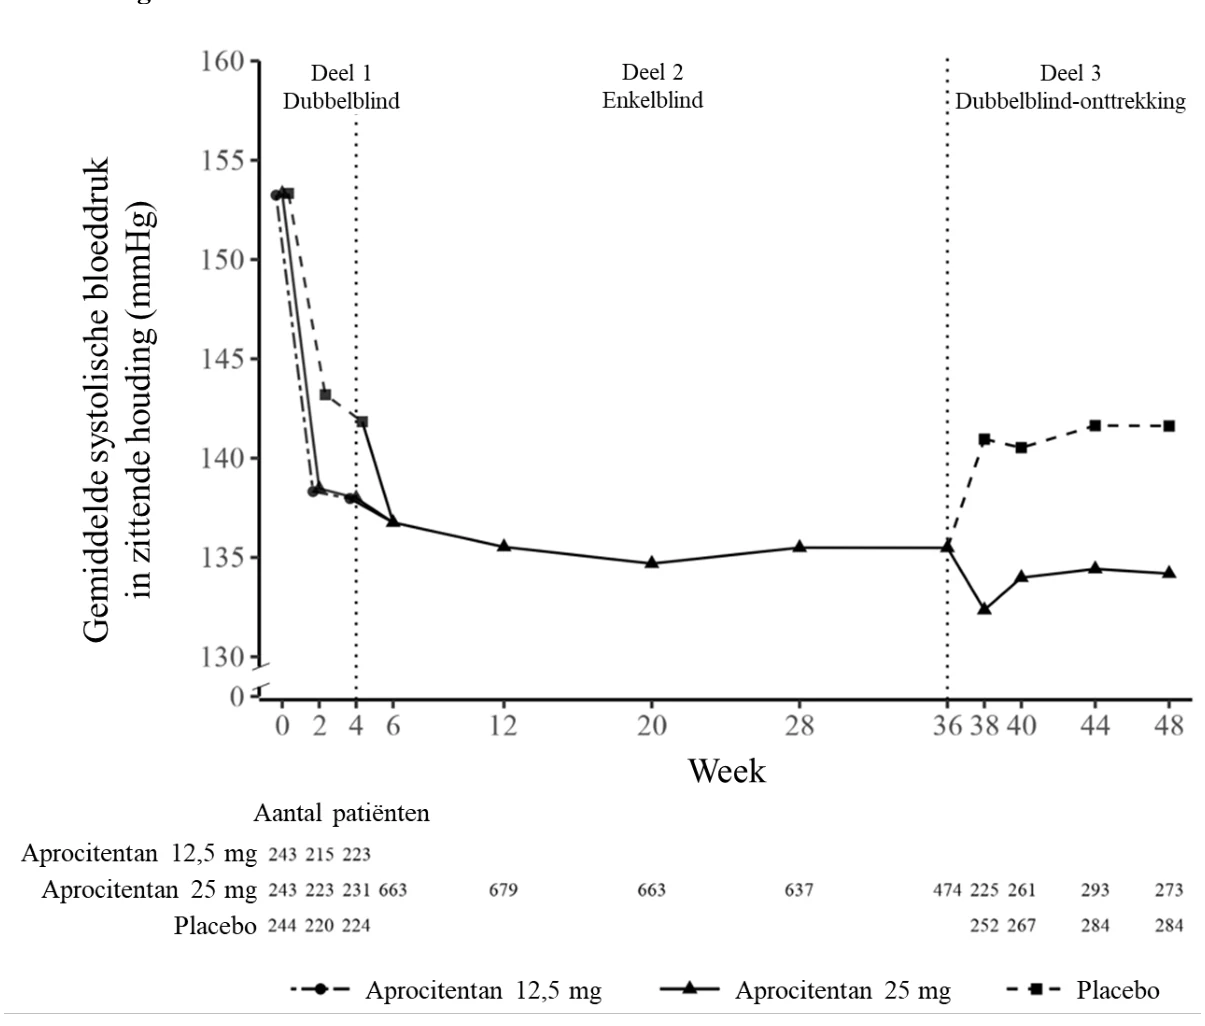
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met aprocitentan in alle subgroepen van pediatrische patiënten met hypertensie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
De maximale plasmaconcentratie (Cmax) van aprocitentan werd bereikt tussen 4 en 5 uur na toediening van 25 mg. De concentraties in het plasma stegen op een dosisproportionele manier na eenmaaldaagse toediening van 5 mg, 25 mg en 100 mg. De absolute biologische beschikbaarheid na orale toediening is niet bekend.
Bij eenmaaldaagse toediening werden steady-state omstandigheden bereikt op dag 8 en was de accumulatie ongeveer 3 keer hoger dan op dag 1.
Effect van voeding
Wanneer een capsuleformulering (gebruikt in vroege klinische onderzoeken) werd ingenomen met een vetrijke, calorierijke maaltijd door gezonde proefpersonen, werd de mediane tijd tot Cmax (tmax) van aprocitentan ongeveer één uur eerder bereikt, waarbij de Cmax ongeveer 1,7 keer hoger was dan in nuchtere toestand. De totale blootstelling, uitgedrukt als AUC0-∞, was ongeveer 1,2 keer groter dan werd waargenomen in nuchtere toestand. Het effect van voedsel is niet specifiek onderzocht voor de filmomhulde tablet. In het fase 3-hoofdonderzoek werden aprocitentan filmomhulde tabletten toegediend zonder rekening te houden met voedselinname. Naar verwachting wordt de absorptie van aprocitentan niet beïnvloed door maaltijden.
Distributie
Aprocitentan had een schijnbaar distributievolume van ongeveer 20 l en werd in hoge mate gebonden aan plasma-eiwitten (> 99%). De bloed/plasma-ratio was 0,63.
Biotransformatie
Aprocitentan werd vrijwel uitsluitend onveranderd in plasma teruggevonden.
De belangrijkste metabole routes van aprocitentan waren N-glycosylering van het sulfamidedeel gekatalyseerd door de glucuronosyltransferasen UGT1A1 en UGT2B7, en hydrolyse van het sulfamidedeel tot de bijbehorende aminopyrimidine. De hydrolyse was grotendeels niet enzymatisch.
Eliminatie
Na toediening van een radioactief gelabelde dosis aprocitentan werd ongeveer 52% van het aan het radioactieve geneesmiddel gerelateerde materiaal uitgescheiden via de urine en 25% via de feces. In totaal werd er 0,2% en 6,8% van de toegediende dosis als onveranderd aprocitentan teruggevonden in respectievelijk de urine en de feces.
De schijnbare orale lichaamsklaring is 0,30 l/uur. De terminale plasmahalfwaardetijd van aprocitentan is ongeveer 46 uur.
Farmacokinetiek bij speciale patiëntengroepen
Er waren geen klinisch relevante effecten van de leeftijd (18–84 jaar), het geslacht, het lichaamsgewicht of het ras op de farmacokinetiek van aprocitentan.
Nierfunctiestoornis
De totale blootstelling aan aprocitentan (AUC) bij patiënten met een ernstige nierfunctiestoornis (eGFR 15–29 ml/min) lag gemiddeld 40% hoger dan bij gezonde proefpersonen. Deze stijging wordt niet als klinisch relevant beschouwd (zie rubriek 4.2). De binding van aprocitentan aan plasma-eiwitten werd niet beïnvloed door de nierfunctie.
Leverfunctiestoornis
De totale blootstelling aan aprocitentan (AUC) bij patiënten met een matige leverfunctiestoornis (Child-Pugh-klasse B) lag gemiddeld 23% hoger dan bij gezonde proefpersonen. Deze stijging wordt niet als klinisch relevant beschouwd (zie rubriek 4.2). De binding van aprocitentan aan plasma-eiwitten werd niet beïnvloed door de leverfunctie.
5.3 Gegevens uit preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel en fototoxiciteit.
Histologische bevindingen in onderzoeken naar toxiciteit bij herhaalde dosering (degeneratieve leververanderingen, bevindingen in de neusholte en testiculaire veranderingen) werden alleen waargenomen bij blootstellingen die voldoende hoger zijn dan de maximale blootstelling bij de mens, wat wijst op weinig relevantie bij klinisch gebruik.
Reproductie- en ontwikkelingstoxiciteit
Testiculaire tubulaire degeneratie werd waargenomen na herhaalde toediening bij ratten en honden met veiligheidsmarges van respectievelijk 8 (20,6) en 4,9 (16,6) keer de totale (vrije) blootstelling bij de maximale aanbevolen dosis bij de mens. Er werden echter geen effecten op de vruchtbaarheid of spermatogenese bij mannetjesratten waargenomen.
Bij vrouwtjesratten werd minimaal toegenomen pre-implantieverlies (lager aantal corpora lutea, implantatieplaatsen en levende embryo's) waargenomen bij 11 (29) keer de totale (vrije) blootstelling bij de maximale aanbevolen dosis bij de mens. Er werden geen effecten op het paargedrag en het reproductievermogen waargenomen.
Aprocitentan induceerde geen teratogeniciteit in onderzoeken bij drachtige ratten en konijnen met veiligheidsmarges van 2 (6) en 14 (3) keer de totale (vrije) blootstelling bij de maximale aanbevolen dosis bij de mens. Voor ERA's als klasse is echter teratogeniciteit aangetoond bij ratten en konijnen, waarbij de waargenomen misvormingen wijzen op ernstige effecten op de ontwikkelingsprocessen vroeg in de zwangerschap (migratie van neurale lijstcellen). Aangezien het teratogene potentieel van aprocitentan alleen werd onderzocht bij blootstellingen iets boven de blootstelling bij de maximale aanbevolen dosis bij de mens, is het niet bekend welke blootstellingen ongewenste effecten op de embryo-foetale ontwikkeling kunnen veroorzaken.
In onderzoeken naar pre- en postnatale ontwikkeling vertoonden vrouwtjesratten die werden behandeld van de late dracht tot en met de zoogperiode een verminderde overleving van de jongen en een vermindering van het reproductievermogen van de nakomelingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Natriumcroscarmellose
Hydroxypropylcellulose
Lactose-monohydraat
Magnesiumstearaat
Cellulose, microkristallijn
Filmomhulling
Poly(vinylalcohol)
Hydroxypropylcellulose
Tri-ethylcitraat
Talk
Siliciumdioxide, colloïdaal gehydrateerd
Titaandioxide
IJzeroxide rood (E172)
IJzeroxide geel (E172)
IJzeroxide zwart (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
30 maanden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking (HDPE-fles of blisterverpakkingen) ter bescherming tegen vocht. Er zijn geen speciale bewaarcondities wat betreft de temperatuur vereist.
De HDPE-flessen zorgvuldig gesloten houden ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
JERAYGO 12,5 mg filmomhulde tabletten
Witte, ondoorzichtige HDPE-fles met kindveilige sluiting en inductieafsluiting, met silicagel droogmiddel en 30 filmomhulde tabletten.
Geperforeerde eenheidsblisterverpakkingen in koudvormende aluminiumfolie met droogmiddel en aluminium doordrukafsluitfolie met 10 × 1 filmomhulde tabletten.
JERAYGO 25 mg filmomhulde tabletten
Witte, ondoorzichtige HDPE-fles met kindveilige sluiting en inductieafsluiting, met silicagel droogmiddel en 30 filmomhulde tabletten.
Geperforeerde eenheidsblisterverpakkingen in koudvormende aluminiumfolie met droogmiddel en aluminium doordrukafsluitfolie met 10 × 1 filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Idorsia Pharmaceuticals Deutschland GmbH
Marie-Curie-Strasse 8
79539 Lörrach
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1818/001
EU/1/24/1818/002
EU/1/24/1818/003
EU/1/24/1818/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 juni 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.