


SmPC (samenvatting van de productkenmerken) - Wegovy
Wegovy 0,25 mg oplossing voor injectie in een voorgevulde penWegovy 0,5 mg oplossing voor injectie in een voorgevulde penWegovy 1 mg oplossing voor injectie in een voorgevulde pen
1. NAAM VAN HET GENEESMIDDEL
Wegovy 0,25 mg oplossing voor injectie in een voorgevulde pen
Wegovy 0,5 mg oplossing voor injectie in een voorgevulde pen
Wegovy 1 mg oplossing voor injectie in een voorgevulde pen
Wegovy 1,7 mg oplossing voor injectie in een voorgevulde pen
Wegovy 2,4 mg oplossing voor injectie in een voorgevulde pen
Wegovy 7,2 mg oplossing voor injectie in een voorgevulde pen
Wegovy 0,25 mg FlexTouch oplossing voor injectie in een voorgevulde pen Wegovy 0,5 mg FlexTouch oplossing voor injectie in een voorgevulde pen Wegovy 1 mg FlexTouch oplossing voor injectie in een voorgevulde pen Wegovy 1,7 mg FlexTouch oplossing voor injectie in een voorgevulde pen Wegovy 2,4 mg FlexTouch oplossing voor injectie in een voorgevulde pen Wegovy 0,25 mg oplossing voor injectie in een voorgevulde injectiespuit Wegovy 0,5 mg oplossing voor injectie in een voorgevulde injectiespuit Wegovy 1 mg oplossing voor injectie in een voorgevulde injectiespuit Wegovy 1,7 mg oplossing voor injectie in een voorgevulde injectiespuit Wegovy 2,4 mg oplossing voor injectie in een voorgevulde injectiespuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Voorgevulde pen, één dosis
Wegovy 0,25 mg oplossing voor injectie in een voorgevulde pen
Elke met één dosis voorgevulde pen bevat 0,25 mg semaglutide* in 0,5 ml oplossing. Eén ml oplossing bevat 0,5 mg semaglutide*.
Wegovy 0,5 mg oplossing voor injectie in een voorgevulde pen
Elke met één dosis voorgevulde pen bevat 0,5 mg semaglutide* in 0,5 ml oplossing. Eén ml oplossing bevat 1 mg semaglutide*.
Wegovy 1 mg oplossing voor injectie in een voorgevulde pen
Elke met één dosis voorgevulde pen bevat 1 mg semaglutide* in 0,5 ml oplossing. Eén ml oplossing bevat 2 mg semaglutide*.
Wegovy 1,7 mg oplossing voor injectie in een voorgevulde pen
Elke met één dosis voorgevulde pen bevat 1,7 mg semaglutide* in 0,75 ml oplossing. Eén ml oplossing bevat 2,27 mg semaglutide*.
Wegovy 2,4 mg oplossing voor injectie in een voorgevulde pen
Elke met één dosis voorgevulde pen bevat 2,4 mg semaglutide* in 0,75 ml oplossing. Eén ml oplossing bevat 3,2 mg semaglutide*.
Wegovy 7,2 mg oplossing voor injectie in een voorgevulde pen
Elke met één dosis voorgevulde pen bevat 7,2 mg semaglutide* in 0,75 ml oplossing. Eén ml oplossing bevat 9,6 mg semaglutide*.
Voorgevulde pen, FlexTouch
Wegovy 0,25 mg FlexTouch oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 1 mg semaglutide* in 1,5 ml oplossing. Eén ml oplossing bevat 0,68 mg semaglutide*. Een voorgevulde pen bevat 4 doses van 0,25 mg.
Wegovy 0,5 mg FlexTouch oplossing voor injectie in een voorgevulde pen
1,5 ml: Elke voorgevulde pen bevat 2 mg semaglutide* in 1,5 ml oplossing. Eén ml oplossing bevat 1,34 mg semaglutide*. Een voorgevulde pen bevat 4 doses van 0,5 mg.
3 ml: Elke voorgevulde pen bevat 2 mg semaglutide* in 3 ml oplossing. Eén ml oplossing bevat 0,68 mg semaglutide*. Een voorgevulde pen bevat 4 doses van 0,5 mg.
Wegovy 1 mg FlexTouch oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 4 mg semaglutide* in 3 ml oplossing. Eén ml oplossing bevat 1,34 mg semaglutide*. Een voorgevulde pen bevat 4 doses van 1 mg.
Wegovy 1,7 mg FlexTouch oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 6,8 mg semaglutide* in 3 ml oplossing. Eén ml oplossing bevat 2,27 mg semaglutide*. Een voorgevulde pen bevat 4 doses van 1,7 mg.
Wegovy 2,4 mg FlexTouch oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 9,6 mg semaglutide* in 3 ml oplossing. Eén ml oplossing bevat 3,2 mg semaglutide*. Een voorgevulde pen bevat 4 doses van 2,4 mg.
Voorgevulde injectiespuit
Wegovy 0,25 mg oplossing voor injectie in een voorgevulde injectiespuit
Elke voorgevulde injectiespuit bevat 0,25 mg semaglutide* in 0,5 ml oplossing. Eén ml oplossing bevat 0,5 mg semaglutide*.
Wegovy 0,5 mg oplossing voor injectie in een voorgevulde injectiespuit
Elke voorgevulde injectiespuit bevat 0,5 mg semaglutide* in 0,5 ml oplossing. Eén ml oplossing bevat 1 mg semaglutide*.
Wegovy 1 mg oplossing voor injectie in een voorgevulde injectiespuit
Elke voorgevulde injectiespuit bevat 1 mg semaglutide* in 0,5 ml oplossing. Eén ml oplossing bevat 2 mg semaglutide*.
Wegovy 1,7 mg oplossing voor injectie in een voorgevulde injectiespuit
Elke voorgevulde injectiespuit bevat 1,7 mg semaglutide* in 0,75 ml oplossing. Eén ml oplossing bevat 2,27 mg semaglutide*.
Wegovy 2,4 mg oplossing voor injectie in een voorgevulde injectiespuit
Elke voorgevulde injectiespuit bevat 2,4 mg semaglutide* in 0,75 ml oplossing. Eén ml oplossing bevat 3,2 mg semaglutide*.
*humaan ‘glucagon-like peptide-1’-analoog (GLP-1-analoog), geproduceerd met behulp van recombinant-DNA-techniek in Saccharomyces cerevisiae-cellen.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Heldere en kleurloze of nagenoeg kleurloze isotone oplossing, pH = 7,4.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Volwassenen
Wegovy is geïndiceerd als aanvulling op een caloriearm dieet en meer lichaamsbeweging ten behoeve van gewichtsbeheersing, waaronder gewichtsverlies en op gewicht blijven, bij volwassenen met een aanvankelijke Body Mass Index (BMI) van
- ≥ 30 kg/m2 (obesitas), of
- ≥ 27 kg/m2 tot < 30 kg/m2 (overgewicht) die ten minste één gewichtsgerelateerde comorbiditeit hebben, zoals dysglykemie (prediabetes of diabetes mellitus type 2), hypertensie, dyslipidemie, obstructieve slaapapneu of hart- en vaatziekte.
Voor onderzoeksresultaten met betrekking tot cardiovasculaire risicoreductie, aan obesitas gerelateerd hartfalen en de onderzochte populatie, zie rubriek 5.1.
Adolescenten (≥ 12 jaar oud)
Wegovy is geïndiceerd als aanvulling op een caloriearm dieet en meer lichaamsbeweging ten behoeve van gewichtsbeheersing bij adolescenten van 12 jaar en ouder met
- obesitas* en
- lichaamsgewicht boven 60 kg.
Behandeling met Wegovy moet worden gestaakt en heroverwogen als adolescente patiënten na 12 weken op de 2,4 mg of maximaal verdraagbare dosis niet ten minste 5% van hun BMI verlaagd hebben.
*Obesitas (BMI ≥ 95e percentiel) zoals gedefinieerd in geslachts- en leeftijdsspecifieke BMI-groeigrafieken (CDC.gov) (zie tabel 1).
Tabel 1 BMI-grenswaarden voor obesitas (≥ 95e percentiel) naar geslacht en leeftijd voor pediatrische patiënten van 12 jaar en ouder (CDC criteria)
| Leeftijd (jaren) | BMI (kg/m2) bij 95e percentiel | |
| Mannen | Vrouwen | |
| 12 | 24,2 | 25,2 |
| 12,5 | 24,7 | 25,7 |
| 13 | 25,1 | 26,3 |
| 13,5 | 25,6 | 26,8 |
| 14 | 26,0 | 27,2 |
| 14,5 | 26,4 | 27,7 |
| 15 | 26,8 | 28,1 |
| 15,5 | 27,2 | 28,5 |
| 16 | 27,5 | 28,9 |
| 16,5 | 27,9 | 29,3 |
| 17 | 28,2 | 29,6 |
| 17,5 | 28,6 | 30,0 |
4.2 Dosering en wijze van toediening
Dosering
Volwassenen
De onderhoudsdosis van semaglutide 2,4 mg eenmaal per week wordt bereikt door te beginnen met een dosis van 0,25 mg. Om de kans op gastro-intestinale symptomen te verkleinen, moet de dosis over een periode van 16 weken worden verhoogd naar een onderhoudsdosis van 2,4 mg eenmaal per week (zie tabel 2).
Indien nodig kan de dosis worden verhoogd naar 7,2 mg eenmaal per week na ten minste 4 weken behandeling met de 2,4 mg dosis, bij volwassenen met een BMI van ≥ 30 kg/m2 bij aanvang van de behandeling.
Als met 7,2 mg geen verdere klinische verbetering in lichaamsgewicht wordt waargenomen, dan moet de dosis verlaagd worden naar 2,4 mg eenmaal per week.
In geval van significante gastro-intestinale symptomen kan worden overwogen dosisverhoging uit te stellen of de dosis te verlagen naar de vorige dosis totdat de symptomen zijn verminderd.
Tabel 2 Schema voor dosisverhoging
| Dosisverhoging | Wekelijkse dosis |
| Week 1–4 | 0,25 mg |
| Week 5–8 | 0,5 mg |
| Week 9–12 | 1 mg |
| Week 13–16 | 1,7 mg |
| Onderhoudsdosis | 2,4 mg |
| Onderhoudsdosis | 7,2 mg |
Wisselen van oraal naar subcutaan semaglutide
Het effect van wisselen tussen oraal en subcutaan semaglutide kan niet gemakkelijk worden voorspeld omdat oraal semaglutide een grotere farmacokinetische variabiliteit in absorptie vertoont vergeleken met subcutaan semaglutide.
Patiënten die worden behandeld met oraal semaglutide 25 mg eenmaal daags kunnen worden overgezet op semaglutide 2,4 mg eenmaal per week. Patiënten kunnen de dag na hun laatste dosis oraal semaglutide (Wegovy tablet) starten met subcutaan semaglutide.
Adolescenten
Voor adolescenten in de leeftijd van 12 jaar en ouder dient hetzelfde schema voor dosisverhoging te worden toegepast als voor volwassenen (zie tabel 2). De dosis moet worden verhoogd tot 2,4 mg (onderhoudsdosis) of tot de maximaal verdraagbare dosis is bereikt. Doses hoger dan 2,4 mg per week worden niet aanbevolen.
Patiënten met diabetes type 2
Het risico op hypoglykemie kan worden verlaagd door een dosisverlaging van sulfonylureumderivaten of insuline bij het initiëren van behandeling met semaglutide (zie rubriek 4.4 en 4.8).
Gemiste dosis
Als een dosis is gemist, dient deze zo snel mogelijk en binnen 5 dagen na de gemiste dosis alsnog te worden toegediend. Als er meer dan 5 dagen verstreken zijn, moet de gemiste dosis worden overgeslagen en moet de volgende dosis op de gebruikelijke geplande dag worden toegediend. In beide gevallen kunnen patiënten vervolgens hun gebruikelijke wekelijkse doseringsschema hervatten. Als er meer doses gemist worden, moet het verlagen van de aanvangsdosis voor het herstarten worden overwogen.
Specifieke patiëntgroepen
Ouderen (≥ 65 jaar oud)
Er is geen dosisaanpassing nodig op basis van leeftijd. De therapeutische ervaring bij patiënten ≥ 85 jaar is beperkt.
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte of matig ernstige nierinsufficiëntie. Er is beperkte ervaring met het gebruik van semaglutide bij patiënten met ernstige nierinsufficiëntie. Semaglutide wordt niet aanbevolen voor gebruik bij patiënten met ernstige nierinsufficiëntie (eGFR < 30 ml/min/1,73 m2) waaronder patiënten met terminale nierinsufficiëntie (zie rubriek 4.4, 4.8 en 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte (Child-Pugh A) of matig ernstige (Child-Pugh B) leverinsufficiëntie. Er is beperkte ervaring met het gebruik van semaglutide bij patiënten met ernstige leverinsufficiëntie (Child-Pugh C). Semaglutide en moet met voorzichtigheid gebruikt worden bij patiënten met lichte, matig ernstige of ernstige leverinsufficiëntie (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
Er is geen dosisaanpassing nodig voor adolescenten van 12 jaar en ouder. Doses hoger dan 2,4 mg worden niet aanbevolen.
De veiligheid en werkzaamheid van semaglutide bij kinderen onder de 12 jaar zijn niet vastgesteld.
Wijze van toediening
Voor subcutaan gebruik.
Wegovy oplossing voor injectie moet eenmaal per week worden toegediend op een gewenst moment van de dag, onafhankelijk van de maaltijden.
Het wordt subcutaan geïnjecteerd in de buik, in de dij of in de bovenarm. De injectieplaats kan worden afgewisseld. Het mag niet intraveneus of intramusculair worden toegediend.
De 7,2 mg dosis kan worden toegediend als één injectie van 7,2 mg of drie injectie van 2,4 mg, afhankelijk van het toedieningsapparaat. De drie injecties van 2,4 mg kunnen in hetzelfde lichaamsgebied worden toegediend maar moeten ten minste 5 cm uit elkaar zitten.
De dag van de wekelijkse toediening kan indien nodig worden gewijzigd zolang de tijd tussen doses ten minste 3 dagen (> 72 uur) bedraagt. Na selectie van een nieuwe toedieningsdag, moet de toediening eenmaal per week worden voortgezet.
Bij het toedienen van Wegovy met één dosis voorgevulde pen dient de pen stevig tegen de huid te worden gehouden totdat de gele balk tot stilstand is gekomen. De injectie duurt ongeveer 5‑10 seconden.
Patiënten moeten worden geadviseerd de instructies voor het gebruik in de bijsluiter zorgvuldig door te lezen vóór toediening van het geneesmiddel.
Zie rubriek 6.6 voor verdere informatie vóór de toediening.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Aspiratie in verband met algemene anesthesie of diepe sedatie
Er zijn gevallen van pulmonale aspiratie gemeld bij patiënten die GLP-1-receptoragonisten toegediend kregen tijdens algehele anesthesie of diepe sedatie. Daarom moet rekening worden gehouden met het verhoogde risico op residuale maaginhoud als gevolg van vertraagde maaglediging (zie rubriek 4.8) alvorens over te gaan tot procedures met algemene anesthesie of diepe sedatie.
Gastro-intestinale effecten en dehydratie
Gebruik van GLP-1-receptoragonisten kan gepaard gaan met gastro-intestinale bijwerkingen. Dit moet worden overwogen bij de behandeling van patiënten met een verminderde nierfunctie, omdat misselijkheid, braken en diarree dehydratie kunnen veroorzaken, wat in zeldzame gevallen kan leiden tot een verslechtering van de nierfunctie (zie rubriek 4.8). Patiënten die worden behandeld met semaglutide moeten geïnformeerd worden over het potentiële risico op dehydratie met betrekking tot gastro-intestinale bijwerkingen en moeten voorzorgsmaatregelen nemen om een vochttekort te voorkomen.
Acute pancreatitis
Acute pancreatitis is waargenomen bij het gebruik van GLP-1-receptoragonisten (zie rubriek 4.8). Patiënten moeten geïnformeerd worden over de kenmerkende symptomen van acute pancreatitis. Bij verdenking op pancreatitis moet het gebruik van semaglutide worden gestaakt; als acute pancreatitis bevestigd is, mag niet opnieuw met semaglutide worden begonnen. Voorzichtigheid is geboden bij patiënten met een voorgeschiedenis van pancreatitis.
Bij afwezigheid van andere tekenen en symptomen van acute pancreatitis zijn verhogingen van pancreasenzymen op zichzelf niet voorspellend voor acute pancreatitis.
Niet-arteritische anterieure ischemische opticusneuropathie (NAION)
Gegevens uit epidemiologische studies laten een verhoogd risico zien op niet-arteritische anterieure ischemische opticusneuropathie (NAION) tijdens de behandeling met semaglutide. Er is geen tijdsinterval vastgesteld voor wanneer NAION zich kan ontwikkelen na aanvang van de behandeling. Bij plotseling verlies van het gezichtsvermogen moet een oftalmologisch onderzoek worden uitgevoerd en moet de behandeling met semaglutide worden gestaakt indien NAION wordt bevestigd (zie rubriek 4.8).
Patiënten met diabetes type 2
Semaglutide mag niet worden gebruikt als vervanging van insuline bij patiënten met diabetes type 2.
Semaglutide mag niet worden gebruikt in combinatie met andere GLP-1-receptoragonisten. Dat is niet geëvalueerd en een verhoogd risico op bijwerkingen gerelateerd aan overdosering wordt waarschijnlijk geacht.
Hypoglykemie bij patiënten met diabetes type 2
Insuline en sulfonylureumderivaten staan er om bekend hypoglykemie te veroorzaken. Patiënten die worden behandeld met semaglutide in combinatie met een sulfonylureumderivaat of insuline, hebben mogelijk een verhoogd risico op hypoglykemie. Het risico op hypoglykemie kan worden verlaagd door verlaging van de dosis sulfonylureumderivaat of insuline bij het starten van de behandeling met een GLP-1-receptoragonist.
Diabetische retinopathie bij patiënten met diabetes type 2
Bij patiënten met diabetische retinopathie die worden behandeld met semaglutide is een verhoogd risico op de ontwikkeling van complicaties van diabetische retinopathie waargenomen (zie rubriek 4.8). Snelle verbetering van de bloedglucoseregulatie is in verband gebracht met een tijdelijke verergering van diabetische retinopathie, maar andere mechanismen kunnen niet worden uitgesloten. Patiënten met diabetische retinopathie die semaglutide gebruiken, moeten nauwgezet worden gevolgd en behandeld volgens klinische richtlijnen. Er is geen ervaring met Wegovy bij patiënten met diabetes type 2 met ongecontroleerde of mogelijk instabiele diabetische retinopathie. Bij deze patiënten wordt behandeling met Wegovy niet aanbevolen.
Patiënten met gastroparese
Patiënten met gastroparese die worden behandeld met semaglutide kunnen ernstigere of hevigere gastro-intestinale bijwerkingen ervaren. Semaglutide moet met voorzichtigheid worden gebruikt bij deze patiënten, en semaglutide wordt niet aanbevolen bij ernstige gastroparese (zie rubriek 4.8).
Niet onderzochte populaties
De veiligheid en werkzaamheid van Wegovy zijn niet onderzocht bij patiënten:
- behandeld met andere producten voor gewichtsbeheersing,
- met diabetes type 1,
- met ernstige nierinsufficiëntie (zie rubriek 4.2),
- met matig ernstige of ernstige leverinsufficiëntie en steatohepatitis geassocieerd met metabole disfunctie (metabolic dysfunction-associated steatohepatitis, MASH),
- met congestief hartfalen NYHA-klasse IV (New York Heart Association). Gebruik bij deze patiënten wordt niet aanbevolen.
Er is beperkte ervaring met Wegovy bij patiënten:
- in de leeftijd van 85 jaar of ouder (zie rubriek 4.2),
- met lichte, matig ernstige of ernstige leverinsufficiëntie (zie rubriek 4.2),
- met inflammatoire darmziekten (IBD, Inflammatory Bowel Disease).
Voorzichtigheid is geboden bij gebruik bij deze patiënten.
Hulpstoffen met bekend effect
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Semaglutide vertraagt de maaglediging en kan mogelijk de absorptie van gelijktijdig oraal toegediende geneesmiddelen beïnvloeden. Er werd geen klinisch relevant effect op de snelheid van maaglediging waargenomen met semaglutide 2,4 mg, waarschijnlijk als gevolg van een tolerantie-effect. Het effect van semaglutide 7,2 mg op de snelheid van maaglediging is niet onderzocht. Semaglutide moet met de nodige voorzichtigheid gebruikt worden bij patiënten die orale geneesmiddelen krijgen waarvoor snelle gastro-intestinale absorptie nodig is.
Paracetamol
Semaglutide vertraagt de snelheid van maaglediging zoals vastgesteld aan de hand van de farmacokinetiek van paracetamol tijdens een gestandaardiseerde maaltijdtest. De AUC0-60 min en Cmax van paracetamol daalden met respectievelijk 27% en 23% na gelijktijdig gebruik met semaglutide 1 mg. De totale blootstelling aan paracetamol (AUC0-5 uur) veranderde niet. Er werd geen klinisch relevant effect op paracetamol waargenomen met semaglutide. Er is geen dosisaanpassing voor paracetamol nodig wanneer het samen met semaglutide wordt toegediend.
Orale anticonceptiva
Semaglutide zal naar verwachting de werking van orale anticonceptiva niet verminderen. Het veranderde de totale blootstelling aan ethinylestradiol en levonorgestrel niet in een klinisch relevante mate, toen gelijktijdig met semaglutide een oraal contraceptivum (0,03 mg ethinylestradiol/0,15 mg levonorgestrel) werd toegediend. De blootstelling aan ethinylestradiol werd niet beïnvloed; bij steady state werd een stijging van 20% waargenomen voor blootstelling aan levonorgestrel. De Cmax werd voor geen van de stoffen beïnvloed.
Atorvastatine
Semaglutide veranderde de totale blootstelling aan atorvastatine niet na toediening van een enkelvoudige dosis atorvastatine (40 mg). De Cmax van atorvastatine daalde met 38%. Dit werd beoordeeld als niet klinisch relevant.
Digoxine
Semaglutide veranderde de totale blootstelling aan of de Cmax van digoxine niet na een enkelvoudige dosis digoxine (0,5 mg).
Metformine
Semaglutide veranderde de totale blootstelling aan of de Cmax van metformine niet na een dosering van 500 mg tweemaal daags gedurende 3,5 dagen.
Warfarine en andere coumarinederivaten
Semaglutide veranderde de totale blootstelling aan of de Cmax van R- en S-warfarine niet na een enkele dosis warfarine (25 mg). De farmacodynamische effecten van warfarine zoals gemeten volgens de internationale genormaliseerde ratio (INR) werden niet op een klinisch relevante manier beïnvloed. Er zijn echter gevallen van verlaagde INR gemeld bij gelijktijdig gebruik van acenocoumarol en semaglutide. Bij het initiëren van de behandeling met semaglutide bij patiënten die warfarine of andere coumarinederivaten gebruiken, wordt frequente controle van de INR aanbevolen.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met semaglutide (zie rubriek 4.5).
Zwangerschap
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Er is een beperkte hoeveelheid gegevens over het gebruik van semaglutide bij zwangere vrouwen. Semaglutide mag daarom niet tijdens de zwangerschap worden gebruikt. Indien een patiënte zwanger wenst te worden of zwanger wordt, moet de behandeling met semaglutide worden gestaakt. Semaglutide dient ten minste 2 maanden voor een geplande zwangerschap te worden gestaakt vanwege de lange halfwaardetijd (zie rubriek 5.2).
Borstvoeding
Bij zogende ratten werd semaglutide uitgescheiden in de melk. Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Wegovy mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Het effect van semaglutide op de vruchtbaarheid bij mensen is niet bekend. Semaglutide had geen effect op de vruchtbaarheid bij mannetjesratten. Bij vrouwtjesratten werden een toename van de oestruslengte en een kleine vermindering van het aantal ovulaties waargenomen bij doses die gepaard gaan met verlies van lichaamsgewicht van het moederdier.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Semaglutide heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Duizeligheid kan echter worden ervaren, vooral tijdens de periode van dosisverhoging. Wanneer duizeligheid optreedt, moet voorzichtigheid worden betracht bij het besturen van een voertuig of bij het bedienen van machines.
Patiënten met diabetes type 2
Indien semaglutide wordt gebruikt in combinatie met een sulfonylureumderivaat of insuline moet patiënten worden geadviseerd voorzorgsmaatregelen te nemen om hypoglykemie te voorkomen tijdens het besturen van voertuigen en het bedienen van machines (zie rubriek 4.4).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren gastro-intestinale aandoeningen, zoals nausea, diarree, constipatie, buikpijn en braken. Deze bijwerkingen werden voornamelijk gezien in de periode van dosisverhoging (zie Beschrijving van een geselecteerd aantal bijwerkingen).
Tabel met lijst van de bijwerkingen
In tabel 3 staan bijwerkingen die zijn gemeld tijdens klinische studies bij volwassenen en in postmarketingmeldingen. De frequenties zijn gebaseerd op een verzameling van vier fase 3a‑studies (STEP 1-4), tenzij anders gespecificeerd, waarin 2.650 patiënten werden blootgesteld aan Wegovy. De duur van deze studies was 68 weken.
De bijwerkingen zijn onderverdeeld naar systeem/orgaanklasse en frequentie volgens MedDRA. De frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3 Bijwerkingen
MedDRA Systeem/orgaan-klasse | Zeer vaak | Vaak | Soms | Zelden | Zeer zelden | Niet bekend |
| Immuunsysteem-aandoeningen | Anafylacti -sche reactie | |||||
| Voedings- en stofwisselings-stoornissen | Hypoglykemi e bij patiënten met type 2 diabetesa | |||||
| Zenuwstelsel-aandoeningen | Hoofdpijnb | Duizeligheidb Dysgeusieb,c Dysesthesiea,c, f, g | ||||
| Oogaandoeningen | Diabetische retinopathie bij patiënten met diabetes type 2a | Niet- arteritische anterieure ischemische opticusneuro -pathie (NAION) | ||||
| Hartaandoeninge n | Verhoogde hartslaga,c | |||||
| Vaataandoeninge n | Hypotensi e Orthostati-sche hypotensie | |||||
| Maagdarmstelsel-aandoeningen | Brakena,b Diarreea,b Constipatiea, b Nauseaa,b Buikpijnb,c | Gastritisb,c Gastro- oesofageale refluxziekteb Dyspepsieb Oprispingb Flatulentieb Abdominale distensieb | Acute pan-creatitisa Vertraagde maagledi-ging | Ingewanden -obstructiec, d, e | ||
Lever- en galaandoeningen | Cholelithiasea | |||||
Huid- en onderhuid-aandoeningen | Haaruitvala | Angio-oedeem | ||||
Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeid-heidb,c | Reacties op de injectieplaatsc |
MedDRA Systeem/orgaan-klasse | Zeer vaak | Vaak | Soms | Zelden | Zeer zelden | Niet bekend |
| Onderzoeken | Verhoogde amylasec Verhoogde lipasec |
- a) zie hieronder voor een beschrijving van geselecteerde bijwerkingen
- b) hoofdzakelijk waargenomen in de periode van dosisverhoging
- c) gegroepeerde voorkeurstermen
- d) uit postmarketingmeldingen
- e) groepsterm voor voorkeurstermen (Preferred Terms, PT’s) ingewandenobstructie, ileus, dunnedarmobstructie
f)frequentie is gebaseerd op het 3a-programma. Een toegenomen frequentie is waargenomen bij de dosis van 7,2 mg. Zie de rubriek “Dysesthesie” hieronder voor meer informatie.
- g) groepsterm voor voorkeurstermen (Preferred Terms, PT’s) dysesthesie, hyperesthesie, paresthesie, branderig gevoel van de huid, branderig gevoel, pijn van de huid, gevoelige huid, huidongemak, huidsensibilisatie, allodynie en hyperpathie
Beschrijving van een geselecteerd aantal bijwerkingen
Gastro-intestinale bijwerkingen
Gedurende de studieduur van 68 weken kwam nausea voor bij 43,9% van patiënten die behandeld werden met semaglutide (16,1% bij placebo), diarree bij 29,7% (15,9% bij placebo), braken bij 24,5% (6,3% bij placebo) en buikpijn bij 19,7% (10% bij placebo). De meeste bijwerkingen waren mild tot matig van aard en van korte duur. Constipatie kwam voor bij 24,2% van patiënten behandeld met semaglutide (11,1% bij placebo) en was mild tot matig in ernst en van langere duur. Bij patiënten die werden behandeld met semaglutide was de mediane duur van nausea 8 dagen, braken 2 dagen, diarree 3 dagen en constipatie 47 dagen.
Patiënten met matig ernstige nierinsufficiëntie (eGFR ≥ 30 tot < 60 ml/min/1,73 m2) ervaren mogelijk meer gastro-intestinale bijwerkingen bij de behandeling met semaglutide.
De gastro-intestinale voorvallen leidden bij 4,3% van de patiënten tot definitieve stopzetting van de behandeling.
Patiënten met gastroparese die worden behandeld met semaglutide kunnen ernstigere of hevigere gastro-intestinale bijwerkingen ervaren.
Acute pancreatitis
De frequentie van na beoordeling bevestigde, acute pancreatitis gemeld in klinische fase 3a-studies was respectievelijk 0,2% voor semaglutide en < 0,1% voor placebo. In SELECT, het onderzoek naar cardiovasculaire uitkomsten, was de frequentie van na beoordeling bevestigde acute pancreatitis 0,2% voor semaglutide en 0,3% voor placebo.
Acute galsteenziekte/cholelithiase
Cholelithiase werd gemeld bij 1,6% en leidde tot cholecystitis bij 0,6% van patiënten behandeld met semaglutide in klinische fase 3a-studies. Cholelithiase en cholecystitis werden gemeld bij respectievelijk 1,1% en 0,3% van de patiënten die placebo kregen.
Haaruitval
In klinische fase 3a-studies werd haaruitval gemeld bij 2,5% van patiënten behandeld met semaglutide en bij 1,0% van de patiënten die placebo kregen. In de STEP UP-studies werd haaruitval gerapporteerd bij 5,3% van de patiënten behandeld met semaglutide 7,2 mg en bij 1,0% van de patiënten behandeld met placebo. De voorvallen waren voornamelijk mild van aard en de meeste patiënten herstelden tijdens de voortgezette behandeling. Haaruitval werd vaker gemeld bij patiënten met een groter gewichtsverlies (≥ 20%).
Verhoogde hartslag
In de fase 3a-studies werd een gemiddelde stijging van 3 slagen per minuut (bpm) ten opzichte van een uitgangswaarde van 72 bpm waargenomen bij patiënten behandeld met semaglutide. Het aandeel patiënten met een toename in hartslag ten opzichte van de uitgangswaarde van ≥ 10 bpm op elk moment gedurende de behandeling betrof 67,0% in de semaglutidegroep versus 50,1% in de placebogroep.
Immunogeniciteit
In overeenstemming met de mogelijk immunogene eigenschappen van geneesmiddelen die eiwitten of peptiden bevatten, kunnen patiënten na behandeling met semaglutide antilichamen ontwikkelen. Het aandeel van patiënten dat positief testte op antilichamen tegen semaglutide op een willekeurig tijdstip na aanvang van de studie was 2,9 - 10,9% voor semaglutide 2,4 mg en 15,3% voor semaglutide 7,2 mg. Geen van de patiënten had neutraliserende antilichamen tegen semaglutide of antilichamen tegen semaglutide met endogeen GLP-1-neutraliserend effect. Het is mogelijk dat tijdens de behandeling hoge semaglutideconcentraties de gevoeligheid van de assays hebben verminderd; het risico van fout-negatieve uitslagen kan dus niet worden uitgesloten. Bij patiënten met een positieve testuitslag voor antilichamen tijdens en na de behandeling was de aanwezigheid van antilichamen echter van voorbijgaande aard en had deze geen waarneembaar effect op werkzaamheid en veiligheid.
Hypoglykemie bij patiënten met diabetes type 2
In STEP 2 werd klinisch significante hypoglykemie waargenomen bij 6,2%
(0,1 voorvallen/patiëntjaar) van de patiënten behandeld met semaglutide, in vergelijking met 2,5% (0,03 voorvallen/patiëntjaar) bij patiënten behandeld met placebo. Hypoglykemie bij gebruik van semaglutide werd zowel met als zonder gelijktijdig gebruik van sulfonylureumderivaten waargenomen. Eén episode (0,2% van de patiënten, 0,002 voorvallen/patiëntjaar) werd gemeld als ernstig bij een patiënt die niet gelijktijdig werd behandeld met een sulfonylureumderivaat. Het risico op hypoglykemie werd verhoogd als semaglutide werd gebruikt met een sulfonylureumderivaat.
In STEP-HFpEF-DM werd klinisch significante hypoglykemie waargenomen bij 4,2% van de patiënten zowel in de semaglutide- als in de placebogroep bij gelijktijdig gebruik met sulfonylureumderivaten en/of insuline (0,065 voorvallen/patiëntjaar met semaglutide en 0,098 voorvallen/patiëntjaar met placebo).
Diabetische retinopathie bij patiënten met diabetes type 2
Een 2 jaar durende klinische studie onderzocht 3.297 patiënten met diabetes type 2, met een hoog cardiovasculair risico, lange duur van de diabetes en onvoldoende gecontroleerde bloedglucose. In deze studie kwamen meer beoordeelde gevallen van complicaties van diabetische retinopathie voor bij patiënten behandeld met semaglutide (3,0%) in vergelijking tot placebo (1,8%). Dit werd waargenomen bij met insuline behandelde patiënten die bekend waren met diabetische retinopathie. Het behandelverschil werd reeds in een vroeg stadium duidelijk en hield gedurende de studie aan. In STEP 2 werden retinale aandoeningen gemeld bij 6,9% van de patiënten behandeld met semaglutide, 6,2% van de patiënten behandeld met semaglutide 1 mg en 4,2% van de patiënten behandeld met placebo. De meeste voorvallen werden gemeld als diabetische retinopathie (respectievelijk 4,0%, 2,7% en 2,7%) en niet-proliferatieve retinopathie (respectievelijk 0,7%, 0% en 0%).
Dysesthesie
In klinische fase 3a-studies werden voorvallen gerelateerd aan een klinisch beeld van veranderd huidgevoel zoals dysesthesie, paresthesie, hyperesthesie, branderig gevoel van de huid, allodynie en gevoelige huid, gemeld bij 2,1% van de patiënten behandeld met semaglutide 2,4 mg en bij 1,2% van de patiënten behandeld met placebo. De voorvallen waren mild tot matig van aard en de meeste patiënten herstelden terwijl ze de behandeling voortzetten.
In STEP UP werden dysesthesie-gerelateerde verschijnselen gemeld bij 21,6% van de patiënten behandeld met semaglutide 7,2 mg en 0,3% bij patiënten behandeld met placebo. De meeste voorvallen in de 7,2 mg-groep waren mild tot matig van aard en 85% (368 van 434 voorvallen) herstelde tijdens de behandeling. In de semaglutide 7,2 mg subcutaan-groep herstelde 28% (123 van alle 434 voorvallen) na aanpassingen in de dosis van het studieproduct.
Niet-arteritische anterieure ischemische opticusneuropathie (NAION)
Resultaten uit verschillende grote epidemiologische studies geven aan dat blootstelling aan semaglutide bij volwassenen met diabetes type 2 geassocieerd wordt met een ongeveer tweevoudige toename van het relatieve risico op het ontwikkelen van NAION, wat overeenkomt met ongeveer 1 bijkomend geval per 10.000 patiëntjaren behandeling.
Pediatrische patiënten
In een klinische studie uitgevoerd bij adolescenten van 12 tot 18 jaar oud, met obesitas of overgewicht met ten minste één gewichtsgerelateerde comorbiditeit, werden 133 patiënten blootgesteld aan semaglutide. De studieduur was 68 weken.
Over het algemeen waren de frequentie, het type en de ernst van de bijwerkingen bij de adolescenten vergelijkbaar met die waargenomen bij de volwassen populatie. Cholelithiase werd gemeld bij 3,8% van de patiënten behandeld met semaglutide en bij 0% van de patiënten behandeld met placebo.
Na 68 weken behandeling werden geen effecten op de groei of puberale ontwikkeling gevonden.
Andere speciale populaties
In de SELECT- en SUSTAIN 6-studies was het bijwerkingenprofiel bij volwassenen met vastgestelde cardiovasculaire ziekte, vergelijkbaar met dat bij fase 3a-studies voor gewichtsbeheersing.
In de HFpEF-studies, bij volwassenen met aan obesitas gerelateerd hartfalen met behouden ejectiefractie (HFpEF), was het bijwerkingenprofiel vergelijkbaar met dat bij fase 3a-studies voor gewichtsbeheersing.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Overdosering met semaglutide kan gepaard gaan met gastro-intestinale aandoeningen die kunnen leiden tot dehydratie. In geval van overdosering moet de patiënt worden geobserveerd op klinische verschijnselen en moet een geschikte ondersteunende behandeling worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen gebruikt bij diabetes, glucagonachtig peptide-1-agonisten (GLP-1-agonisten), ATC-code: A10BJ06
Werkingsmechanisme
Semaglutide is een GLP-1-analoog met 94% sequentiehomologie van humaan GLP-1. Semaglutide fungeert als GLP-1-receptoragonist die zich selectief aan de GLP-1-receptor bindt en deze activeert. Deze receptor is ook het target voor van nature aanwezige GLP-1.
GLP-1 is een fysiologische regulator van eetlust en calorie-inname, en de GLP-1 receptor is aanwezig in verschillende gebieden van de hersenen die betrokken zijn bij eetlustregulatie.
Uit dieronderzoek blijkt dat semaglutide werkt in de hersenen via de GLP-1-receptor. Semaglutide heeft direct effect op gebieden in de hersenen die betrokken zijn bij de homeostatische regulering van de voedselopname in de hypothalamus en de hersenstam. Semaglutide kan van invloed zijn op het hedonische beloningssysteem door middel van directe en indirecte effecten op hersengebieden, waaronder het septum, de thalamus en de amygdala.
Semaglutide vermindert de energie-inname, verhoogt het verzadigingsgevoel, het ‘vol voelen’ en de zelfbeheersing bij eten, het vermindert hongergevoel, frequentie en intensiteit van verlangen naar voedsel, zoals is gebleken uit klinische studies. Bovendien vermindert semaglutide ook de voorkeur voor vetrijk voedsel.
Semaglutide stemt homeostatische en hedonische uitvoerende functies op elkaar af om de calorie-inname, eetlust, beloning en voedselkeuze te reguleren.
In klinische onderzoek verlaagt semaglutide bovendien de bloedglucose op een glucoseafhankelijke manier door stimulatie van de insulinesecretie en verlaging van glucagonsecretie als de bloedglucoseconcentratie hoog is. Het mechanisme achter de bloedglucoseverlaging omvat ook een lichte vertraging van de maaglediging in de vroege postprandiale fase. Tijdens hypoglykemie vermindert semaglutide de insulinesecretie terwijl de glucagonsecretie niet wordt belemmerd.
GLP-1-receptoren komen ook tot expressie in het hart, vaatstelsel, immuunsysteem en in de nieren. Semaglutide had in klinische studies een gunstig effect op plasmalipiden, verlaagde de systolische bloeddruk en verminderde ontsteking. Daarnaast heeft dieronderzoek aangetoond dat semaglutide de ontwikkeling van atherosclerose vertraagde en een ontstekingsremmende werking had in het cardiovasculair systeem.
Het werkingsmechanisme van semaglutide bij cardiovasculaire risicoreductie is waarschijnlijk multifactorieel, deels veroorzaakt door het effect van gewichtsverlies en het effect op bekende cardiovasculaire risicofactoren (verlaging van de bloeddruk, verbeteringen in het lipidenprofiel en glucosemetabolisme, en ontstekingsremmende effecten zoals aangetoond door verlaging van hsCRP (high-sensitivity C-reactive protein)). Het exacte mechanisme van de cardiovasculaire risicoreductie is niet vastgesteld.
Het leverspecifieke werkingsmechanisme is multifactorieel en wordt naar veronderstelling geholpen door verbetering van metabole factoren, waaronder gewichtsverlies, verbeterd glucose- en lipidenmetabolisme en verminderde ontsteking. Semaglutide beïnvloedt gene pathways van zowel ontsteking als fibrose, waardoor het proteomisch patroon van iemand met MASH positief verandert. Bovendien verlaagt semaglutide vetafzetting in de lever.
Farmacodynamische effecten
Eetlust, energie-inname en voedselkeuze
Semaglutide vermindert de eetlust door het verhogen van het verzadigingsgevoel en het ‘vol voelen’, terwijl het ook honger en trek vermindert. In een fase 1-studie was de energie-inname tijdens een ad libitum maaltijd 35% lager met semaglutide vergeleken met placebo na 20 weken gebruik. Dit werd ondersteund door verbeterde zelfbeheersing bij het eten, minder verlangen naar voedsel en een relatief verminderde voorkeur voor vetrijk voedsel. Het verlangen naar voedsel werd verder beoordeeld in STEP 5 door middel van een Control of Eating Questionnaire (CoEQ). In week 104 was het geschatte behandelingsverschil zowel voor de beheersing van het verlangen als voor het verlangen naar hartig voedsel significant gunstig voor semaglutide, terwijl er geen duidelijk effect werd gezien voor het verlangen naar zoet voedsel.
Vasten en postprandiale lipiden
Vergeleken met placebo verlaagde semaglutide 1 mg de nuchtere concentraties van triglyceride en van very-low-density lipoproteïnen (VLDL) met respectievelijk 12% en 21%. De postprandiale respons van triglyceride en VLDL op een vetrijke maaltijd werd met > 40% verlaagd.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van semaglutide voor gewichtsbeheersing in combinatie met een lagere calorie-inname en meer lichaamsbeweging zijn beoordeeld in vier 68 weken durende dubbelblind gerandomiseerde placebogecontroleerde fase 3a-studies (STEP 1-4). Een totaal van 4.684 volwassen patiënten (2.652 gerandomiseerd naar behandeling met semaglutide) nam deel aan deze studies. Daarnaast werden de werkzaamheid en veiligheid van semaglutide versus placebo na twee jaar geëvalueerd in een dubbelblinde gerandomiseerde placebogecontroleerde fase 3b-studie (STEP 5) met 304 patiënten (waarvan 152 behandeld met semaglutide).
De werkzaamheid en veiligheid van semaglutide 7,2 mg zijn beoordeeld in twee 72 weken durende dubbelblind gerandomiseerde placebogecontroleerde fase 3b-studies met drie armen (STEP UP en STEP UP T2D) waaraan 1.919 patiënten deelnamen (1.312 gerandomiseerd naar behandeling met semaglutide 7,2 mg).
De behandeling met semaglutide liet een superieur, klinisch relevant en blijvend gewichtsverlies zien in vergelijking met placebo bij patiënten met obesitas (BMI ≥ 30 kg/m2) of overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit. Bovendien bereikte bij alle studies een groter aantal van de patiënten ≥ 5%, ≥ 10%, ≥ 15% en ≥ 20% gewichtsverlies met semaglutide in vergelijking met placebo. De verlaging van het lichaamsgewicht trad op ongeacht de aanwezigheid van gastro-intestinale symptomen zoals nausea, braken of diarree.
De behandeling met semaglutide vertoonde ook statistisch significante verbeteringen in tailleomtrek, systolische bloeddruk en lichamelijk functioneren in vergelijking met placebo.
De werkzaamheid werd aangetoond ongeacht leeftijd, geslacht, ras, etniciteit, lichaamsgewicht bij aanvang, BMI, aanwezigheid van diabetes type 2 en niveau van nierfunctie. Binnen alle subgroepen bestonden variaties in de werkzaamheid. Een relatief groter gewichtsverlies werd waargenomen bij vrouwen en bij patiënten zonder diabetes type 2, evenals bij patiënten met een lager versus hoger lichaamsgewicht bij aanvang.
STEP 1: Gewichtsbeheersing
In een 68 weken durende dubbelblinde studie werden 1.961 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit gerandomiseerd naar semaglutide of placebo. Alle patiënten volgden een caloriearm dieet en hadden meer lichaamsbeweging gedurende de studie.
Gewichtsverlies werd vroeg in de studie gezien en bleef aanhouden gedurende de studie. Aan het einde van de behandeling (week 68) was het gewichtsverlies superieur en klinisch relevant vergeleken met placebo (zie tabel 4 en afbeelding 1). Daarnaast bereikte een groter aantal van de patiënten ≥ 5%, ≥ 10%, ≥ 15% en ≥ 20% gewichtsverlies met semaglutide vergeleken met placebo (zie tabel 4). Onder de patiënten met prediabetes bij aanvang had een groter aantal van de patiënten een normoglykemische status aan het einde van de behandeling met semaglutide vergeleken met placebo (84,1% vs. 47,8%).
Tabel 4 STEP 1: Resultaten in week 68
| Semaglutide 2,4 mg | Placebo | |
| Volledige analyseset (N) | 1.306 | 655 |
| Lichaamsgewicht | ||
| Uitgangswaarde (kg) | 105,4 | 105,2 |
| Verandering (%) t.o.v. uitgangswaarde1,2 | -14,9 | -2,4 |
| Verschil (%) t.o.v. placebo1 [95%-BI] | -12,4 [-13,.4; -11,5]* | - |
| Verandering (kg) t.o.v. uitgangswaarde | -15,3 | -2,6 |
| Verschil (kg) t.o.v. placebo1 [95%-BI] | -12,7 [-13,7; -11,7] | - |
| Patiënten (%) met gewichtsverlies ≥ 5%3 | 83,5* | 31,1 |
| Patiënten (%) met gewichtsverlies ≥ 10%3 | 66,1* | 12,0 |
| Patiënten (%) met gewichtsverlies ≥ 15%3 | 47,9* | 4,8 |
| Tailleomtrek (cm) | ||
| Uitgangswaarde | 114,6 | 114,8 |
| Verandering t.o.v. uitgangswaarde1 | -13,5 | -4,1 |
| Verschil t.o.v. placebo1 [95%-BI] | -9,4 [-10,3; -8,5]* | - |
| Systolische bloeddruk (mmHg) | ||
| Uitgangswaarde | 126 | 127 |
| Verandering t.o.v. uitgangswaarde1 | -6,2 | -1,1 |
| Verschil t.o.v. placebo1 [95%-BI] | -5,1 [-6,3; -3,9]* | - |
* p < 0,0001 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas geneesmiddelen of bariatrische chirurgie.
2 Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 17,1% en 22,4% van de patiënten gerandomiseerd naar respectievelijk semaglutide 2,4 mg en placebo. Ervan uitgaande dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen extra anti-obesitas behandelingen kregen, waren de geschatte wijzigingen van randomisatie tot week 68 voor lichaamsgewicht op basis van een ‘Mixed model for Repeated Measures’ inclusief alle observaties tot eerste stopzetting -16,9% en -2,4% voor respectievelijk semaglutide 2,4 mg en placebo.
3 Geschat met behulp van een binair regressiemodel op basis van dezelfde imputatieprocedure als in de primaire analyse.
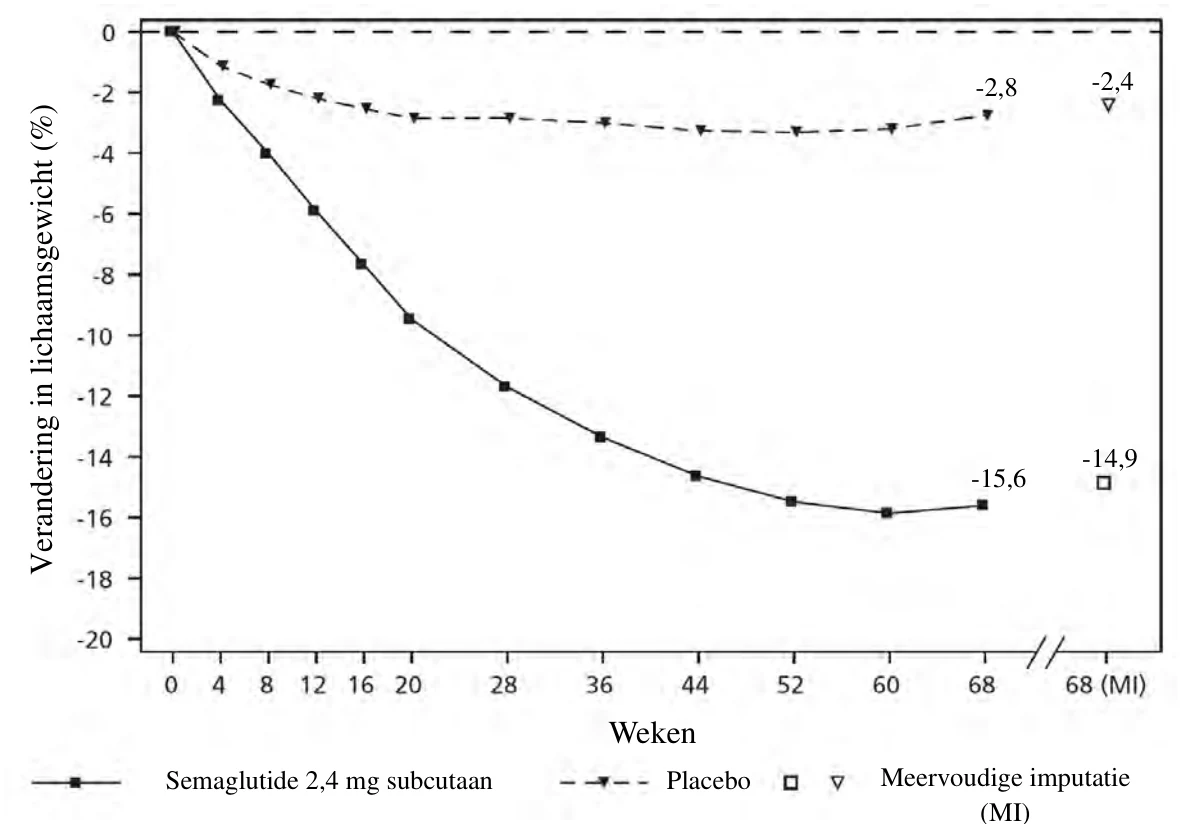
 Geobserveerde waarden voor patiënten die elk gepland bezoek voltooiden, en schattingen met meervoudige imputaties (MI) uit retrieved drop-outs
Afbeelding 1 STEP 1: Gemiddelde verandering in lichaamsgewicht (%) vanaf de uitgangswaarde tot week 68
Na de 68 weken durende studie werd een verlenging van 52 weken zonder behandeling uitgevoerd bij 327 patiënten die de hoofdstudieperiode hadden voltooid met de onderhoudsdosis van semaglutide of placebo. In de periode zonder behandeling van week 68 tot week 120 nam het gemiddelde lichaamsgewicht toe in beide behandelingsgroepen. Bij patiënten die waren behandeld met semaglutide gedurende de hoofdstudieperiode bleef het gewicht echter 5,6% onder de uitgangswaarde, vergeleken met 0,1% voor de placebogroep.
STEP 2: Gewichtsbeheersing bij patiënten met diabetes type 2
In een 68 weken durende, dubbelblinde studie werden 1.210 patiënten met overgewicht of obesitas (BMI ≥ 27 kg/m2) en diabetes type 2 gerandomiseerd naar ofwel semaglutide 2,4 mg, semaglutide 1 mg eenmaal per week of placebo. Patiënten die aan de studie meededen, hadden onvoldoende gecontroleerde diabetes (HbA1c 7–10%) en werden behandeld met ofwel: dieet en lichaamsbeweging alleen of met 1–3 orale antidiabetica. Alle patiënten volgden een caloriebeperkt dieet en hadden meer lichaamsbeweging gedurende de studie.
Behandeling met semaglutide gedurende 68 weken resulteerde in superieure en klinisch relevante verlaging van het lichaamsgewicht en van HbA1c vergeleken met placebo (zie tabel 5 en afbeelding 2).
Tabel 5 STEP 2: Resultaten in week 68
| Semaglutide 2,4 mg | Placebo | |
| Volledige analyseset (N) | 404 | 403 |
| Lichaamsgewicht | ||
| Uitgangswaarde (kg) | 99,9 | 100,5 |
| Semaglutide 2,4 mg | Placebo | |
| Verandering (%) t.o.v. uitgangswaarde1,2 | -9,6 | -3,4 |
| Verschil (%) t.o.v. placebo1 [95%-BI] | -6,2 [-7,3;-5,2]* | - |
| Verandering (kg) t.o.v. uitgangswaarde | -9,7 | -3,5 |
| Verschil (kg) t.o.v. placebo1 [95%-BI] | -6,1 [-7,2;-5,0] | - |
| Patiënten (%) met gewichtsverlies ≥ 5%3 | 67,4* | 30,2 |
| Patiënten (%) met gewichtsverlies ≥ 10%3 | 44,5* | 10,2 |
| Patiënten (%) met gewichtsverlies ≥ 15%3 | 25,0* | 4,3 |
| Tailleomtrek (cm) | ||
| Uitgangswaarde | 114,5 | 115,5 |
| Verandering t.o.v. uitgangswaarde1 | -9,4 | -4,5 |
| Verschil t.o.v. placebo1 [95%-BI] | -4,9 [-6,0; -3,8]* | - |
| Systolische bloeddruk (mmHg) | ||
| Uitgangswaarde | 130 | 130 |
| Verandering t.o.v. uitgangswaarde1 | -3,9 | -0,5 |
| Verschil t.o.v. placebo1 [95%-BI] | -3,4 [-5,6; -1,3]** | - |
| HbA1c (mmol/mol (%)) | ||
| Uitgangswaarde | 65,3 (8,1) | 65,3 (8,1) |
| Verandering t.o.v. uitgangswaarde1 | -17,5 (-1,6) | -4,1 (-0,4) |
| Verschil t.o.v. placebo1 [95%-BI] | -13,5 [-15,5; -11,4] (-1,2 [-1,4; -1,1])* | - - |
* p < 0,0001 (niet-gecorrigeerd 2-zijdig) voor superioriteit; **p < 0,05 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas medicatie of bariatrische chirurgie.
2 Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 11,6% en 13,9% van de patiënten gerandomiseerd naar respectievelijk semaglutide 2,4 mg en placebo. Ervan uitgaande dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen extra anti-obesitas behandelingen kregen, werden de geschatte wijzigingen van randomisatie tot week 68 voor lichaamsgewicht op basis van een ‘Mixed model for Repeated Measures’ met inbegrip van alle observaties tot eerste stopzetting -10,6% en -3,1% voor respectievelijk semaglutide 2,4 mg en placebo 3 Geschat met behulp van een binair regressiemodel op basis van dezelfde imputatieprocedure als in de primaire analyse.
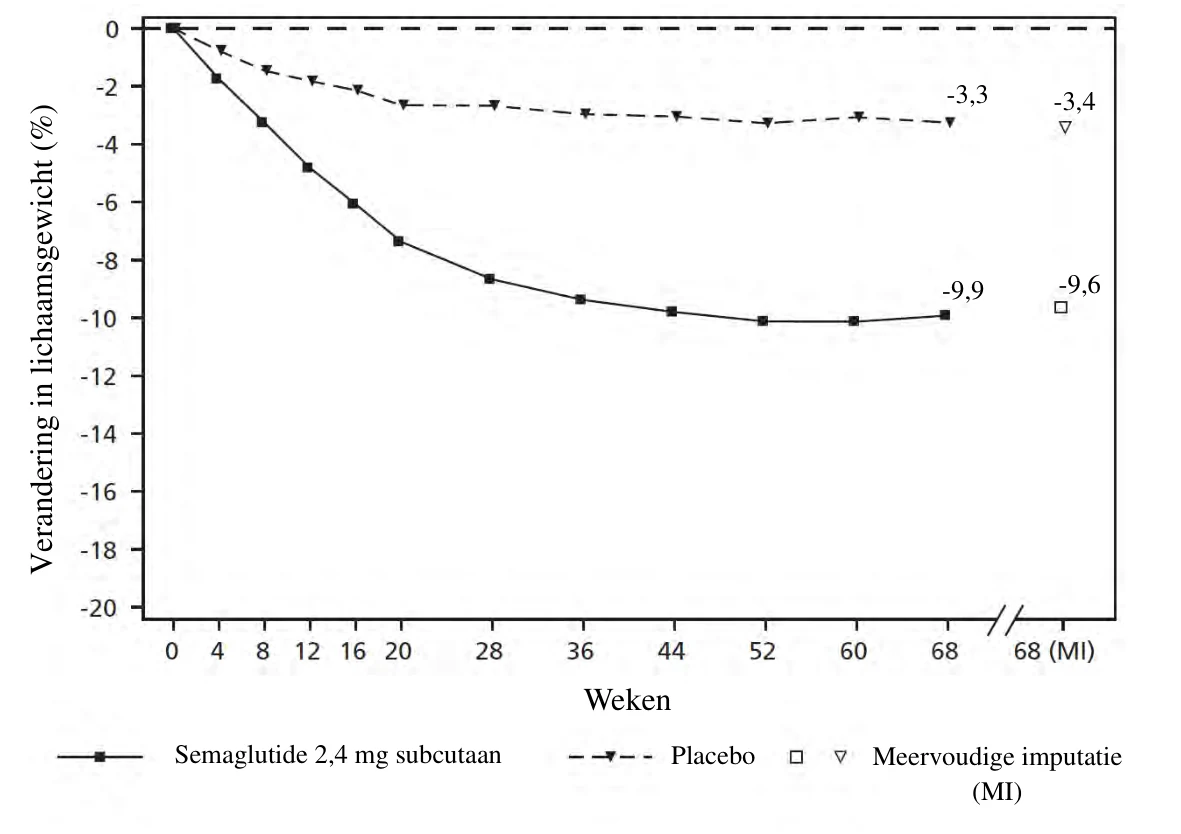
 Geobserveerde waarden voor patiënten die elk gepland bezoek voltooiden, en schattingen met meerdere imputaties (MI) uit retrieved drop-outs
Afbeelding 2 STEP 2: Gemiddelde verandering in lichaamsgewicht (%) t.o.v. baseline tot en met week 68
STEP 3: Gewichtsbeheersing met intensieve gedragstherapie
In een 68 weken durende dubbelblinde studie werden 611 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit gerandomiseerd naar semaglutide of placebo. Tijdens de studie kregen alle patiënten intensieve gedragstherapie (IGT) bestaande uit een zeer restrictief dieet, meer lichaamsbeweging en gedragstherapie.
De behandeling met semaglutide en IGT gedurende 68 weken resulteerde in superieure en klinisch relevante verlaging van het lichaamsgewicht vergeleken met placebo (zie tabel 6).
Tabel 6 STEP 3: Resultaten in week 68
| Semaglutide 2,4 mg | Placebo | |
| Volledige analyseset (N) | 407 | 204 |
| Lichaamsgewicht | ||
| Uitgangswaarde (kg) | 106,9 | 103,7 |
| Verandering (%) t.o.v. uitgangswaarde1,2 | -16,0 | -5,7 |
| Verschil (%) t.o.v. placebo1 [95%-BI] | -10,3 [-12,0;-8,6]* | - |
| Verandering (kg) t.o.v. uitgangswaarde | -16,8 | -6,2 |
| Verschil (kg) t.o.v. placebo1 [95%-BI] | -10,6 [-12,5;-8,8] | - |
| Patiënten (%) met gewichtsverlies ≥ 5%3 | 84,8* | 47,8 |
| Patiënten (%) met gewichtsverlies ≥ 10%3 | 73,0* | 27,1 |
| Patiënten (%) met gewichtsverlies ≥ 15%3 | 53,5* | 13,2 |
| Tailleomtrek (cm) | ||
| Semaglutide 2,4 mg | Placebo | |
| Uitgangswaarde | 113,6 | 111,8 |
| Verandering t.o.v. uitgangswaarde1 | -14,6 | -6,3 |
| Verschil t.o.v. placebo1 [95%-BI] | -8,3 [-10,1; -6,6]* | - |
| Systolische bloeddruk (mmHg) | ||
| Uitgangswaarde | 124 | 124 |
| Verandering t.o.v. uitgangswaarde1 | -5,6 | -1,6 |
| Verschil t.o.v. placebo1 [95%-BI] | -3,9 [-6,4; -1,5]* | - |
* p < 0,005 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas medicatie of bariatrische chirurgie.
2 Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 16,7% en 18,6% van de patiënten gerandomiseerd naar respectievelijk semaglutide 2,4 mg en placebo. Ervan uitgaande dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen extra anti-obesitas behandelingen kregen, waren de geschatte wijzigingen van randomisatie tot week 68 voor lichaamsgewicht op basis van een ‘Mixed model for Repeated Measures’ met inbegrip van alle observaties tot eerste stopzetting -17,6% en -5,0% voor respectievelijk semaglutide 2,4 mg en placebo 3 Geschat met behulp van een binair regressiemodel op basis van dezelfde imputatieprocedure als in de primaire analyse.
STEP 4: Blijvende gewichtsbeheersing
In een 68 weken durende dubbelblinde studie werden 902 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit geïncludeerd. Alle patiënten volgden een caloriebeperkt dieet en hadden meer lichaamsbeweging gedurende de studie. Van week 0 tot week 20 (aanloopperiode) kregen alle patiënten semaglutide. In week 20 (uitgangspunt) werden de patiënten die de onderhoudsdosis van 2,4 mg hadden bereikt, gerandomiseerd naar ofwel voortzetting van de behandeling of naar placebo. In week 0 (het begin van de aanloopperiode) hadden patiënten een gemiddeld lichaamsgewicht van 107,2 kg en een gemiddelde BMI van 38,4 kg/m2.
Patiënten die de onderhoudsdosis van 2,4 mg hadden bereikt in week 20 (uitgangspunt) en de behandeling met semaglutide mg gedurende 48 weken (week 20–68) voortzetten, bleven afvallen en hadden een superieure en klinisch relevante verlaging van het lichaamsgewicht vergeleken met patiënten die waren overgeschakeld naar placebo (zie tabel 7 en afbeelding 3). Het lichaamsgewicht steeg gestaag van week 20 tot week 68 bij patiënten die overstapten naar placebo in week 20 (uitgangspunt). Desalniettemin was het waargenomen gemiddelde lichaamsgewicht lager in week 68 dan aan het begin van de aanloopperiode (week 0) (zie afbeelding 3). Patiënten die werden behandeld met semaglutide vanaf week 0 (aanloopperiode) tot week 68 (einde van de behandeling) bereikten een gemiddelde verandering in lichaamsgewicht van -17,4%, met gewichtsverlies ≥ 5% bereikt door 87,8%, ≥ 10% bereikt door 78,0%, ≥ 15% bereikt door 62,2% en ≥ 20% bereikt door 38,6% van deze patiënten.
Tabel 7 STEP 4: Resultaten van week 20 tot week 68
| Semaglutide 2,4 mg | Placebo | |
| Volledige analyseset (N) | 535 | 268 |
| Lichaamsgewicht | ||
| Uitgangswaarde1 (kg) | 96,5 | 95,4 |
| Verandering (%) t.o.v. uitgangswaarde1,2,3 | -7,9 | 6,9 |
| Verschil (%) t.o.v. placebo2 [95%-BI] | -14,8 [-16,0; -13,5]* | - |
| Verandering (kg) t.o.v. uitgangswaarde | -7,1 | 6,1 |
| Verschil (kg) t.o.v. placebo2 [95%-BI] | -13,2 [-14,3; -12,0] | - |
| Tailleomtrek (cm) |
| Semaglutide 2,4 mg | Placebo | |
| Uitgangswaarde | 105,5 | 104,7 |
| Verandering t.o.v. uitgangswaarde1 | -6,4 | 3,3 |
| Verschil t.o.v. placebo2 [95%-BI] | -9,7 [-10,9; -8,5]* | - |
| Systolische bloeddruk (mmHg) | ||
| Uitgangswaarde1 | 121 | 121 |
| Verandering t.o.v. uitgangswaarde1,2 | 0,5 | 4,4 |
| Verschil t.o.v. placebo2 [95%-BI] | -3,9 [-5,8; -2,0]* | - |
* p < 0,0001 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Uitgangswaarde = week 20
2 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas medicatie of bariatrische chirurgie.
3 Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 5,8% en 11,6% van de patiënten die waren gerandomiseerd naar respectievelijk semaglutide 2,4 mg en placebo. Ervan uitgaande dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen extra anti-obesitas behandelingen kregen, waren de geschatte wijzigingen van randomisatie tot week 68 voor lichaamsgewicht op basis van ‘Mixed model for Repeated Measures’ met inbegrip van alle observaties tot eerste stopzetting -8,8% en 6,5% voor respectievelijk semaglutide 2,4 mg en placebo.
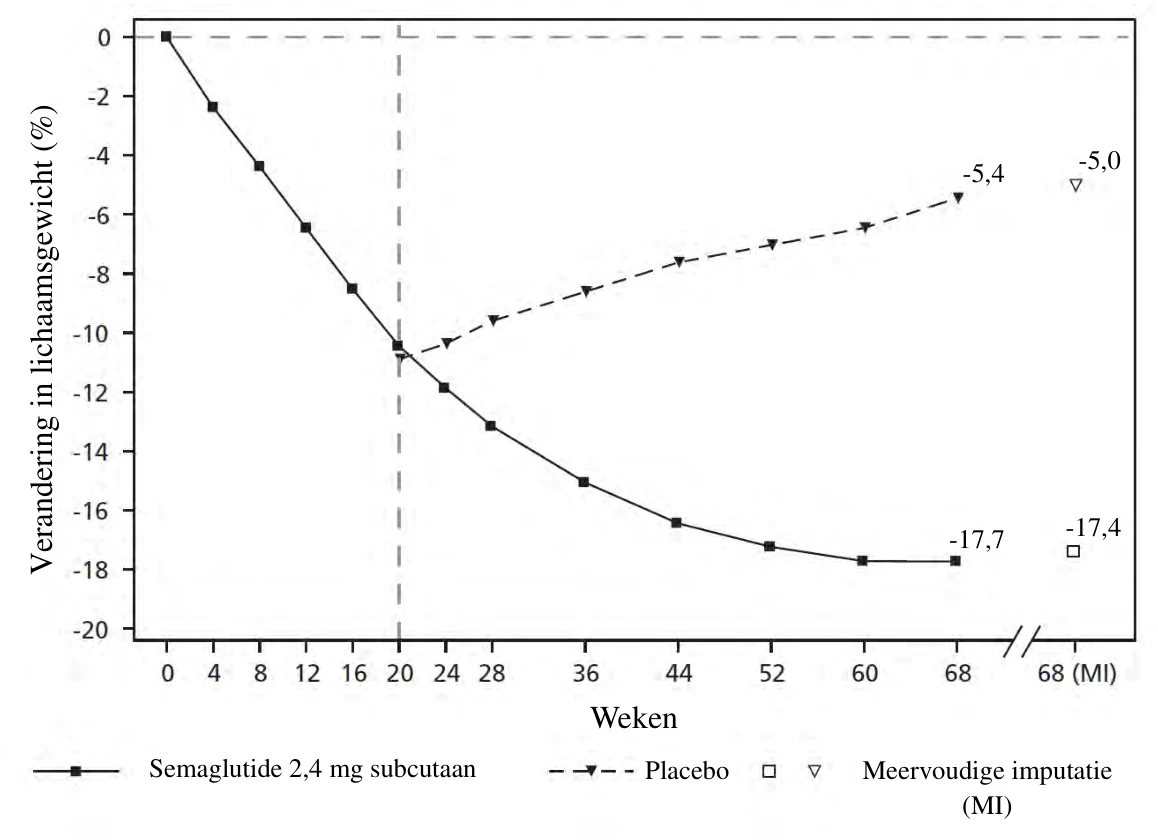
Geobserveerde waarden voor patiënten die elk gepland bezoek voltooiden, en schattingen met meerdere imputaties (MI) uit retrieved drop-outs
Afbeelding 3 STEP 4: Gemiddelde verandering in lichaamsgewicht (%) van week 0 tot week 68
STEP 5: 2-jaars data
In een 104 weken durende, dubbelblinde studie werden 304 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit gerandomiseerd naar semaglutide of placebo. Alle patiënten volgden een caloriebeperkt dieet en hadden meer lichaamsbeweging gedurende de studie. Bij aanvang hadden de patiënten een gemiddelde BMI van 38,5 kg/m2 en een gemiddeld lichaamsgewicht van 106,0 kg.
Behandeling met semaglutide gedurende 104 weken resulteerde in een superieure en klinisch relevante afname van het lichaamsgewicht in vergelijking met placebo. Het gemiddelde lichaamsgewicht nam af vanaf baseline tot en met week 68 met semaglutide waarna een plateau werd bereikt. Met placebo nam het gemiddelde lichaamsgewicht minder af en werd na ongeveer 20 weken behandeling een plateau bereikt (zie tabel 8 en afbeelding 4). Patiënten die werden behandeld met semaglutide bereikten een gemiddelde verandering in lichaamsgewicht van -15,2%, waarbij een gewichtsverlies van ≥ 5% werd bereikt bij 74,7%, ≥ 10% werd bereikt bij 59,2% en ≥ 15% werd bereikt bij 49,7% van deze patiënten. Van de patiënten met prediabetes bij aanvang bereikten 80% en 37% een normo-glykemische status aan het einde van de behandeling met respectievelijk semaglutide en placebo.
Tabel 8 STEP 5: Resultaten in week 104
| Semaglutide 2,4 mg | Placebo | |
| Volledige analyseset (N) | 152 | 152 |
| Lichaamsgewicht | ||
| Uitgangswaarde (kg) | 105,6 | 106,5 |
| Verandering (%) t.o.v. uitgangswaarde1,2 | -15,2 | -2,6 |
| Verschil (%) t.o.v. placebo1 [95%-BI] | -12,6 [-15,3; -9,8]* | - |
| Verandering (kg) t.o.v. uitgangswaarde | -16,1 | -3,2 |
| Verschil (kg) t.o.v. placebo1 [95%-BI] | -12,9 [-16,1; -9,8] | - |
| Patiënten (%) met gewichtsverlies ≥ 5%3 | 74,7* | 37,3 |
| Patiënten (%) met gewichtsverlies ≥ 10%3 | 59,2* | 16,8 |
| Patiënten (%) met gewichtsverlies ≥ 15%3 | 49,7* | 9,2 |
| Tailleomtrek (cm) | ||
| Uitgangswaarde | 115,8 | 115,7 |
| Verandering t.o.v. uitgangswaarde1 | -14,4 | 5,2 |
| Verschil t.o.v. placebo1 [95%-BI] | -9,2 [-12,2; -6,2]* | - |
| Systolische bloeddruk (mmHg) | ||
| Uitgangswaarde | 126 | 125 |
| Verandering t.o.v. uitgangswaarde1 | -5,7 | -1,6 |
| Verschil t.o.v. placebo1 [95%-BI] | -4,2 [-7,3; -1,0]* | - |
* p < 0,0001 (niet-gecorrigeerd 2-zijdig) voor superioriteit
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas medicatie of bariatrische chirurgie.
2 Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 13,2% en 27,0 % van de patiënten gerandomiseerd naar respectievelijk semaglutide en placebo. Ervan uitgaande dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen extra anti-obesitas behandelingen kregen, waren de geschatte wijzigingen vanaf randomisatie tot week 104 voor lichaamsgewicht op basis van een ‘Mixed model for Repeated Measures’ met inbegrip van alle observaties tot eerste stopzetting -16,7% en -0,6% voor respectievelijk semaglutide en placebo. 3 Geschat met behulp van een binair regressiemodel op basis van dezelfde imputatieprocedure als in de primaire analyse.
(MI) 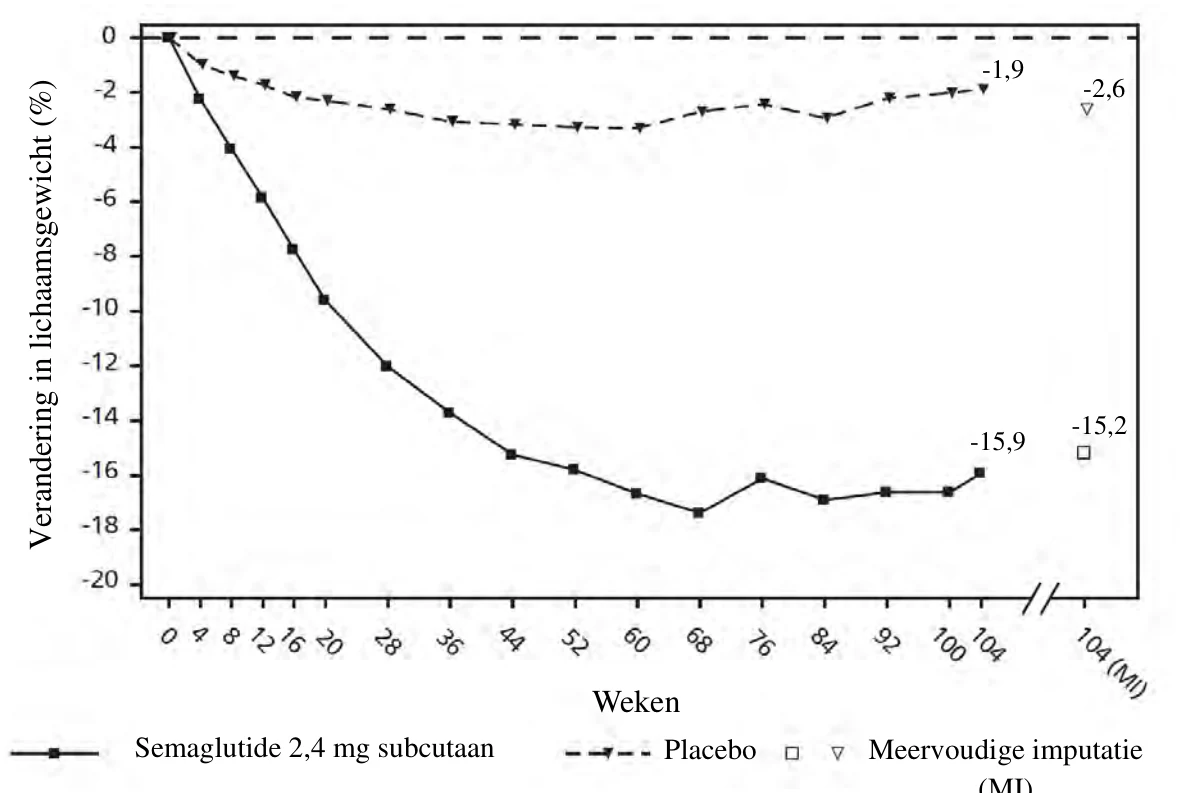
 Geobserveerde waarden voor patiënten die elk gepland bezoek voltooiden, en schattingen met meerdere imputaties (MI) uit retrieved drop-outs
Afbeelding 4 STEP 5: Gemiddelde verandering in lichaamsgewicht (%) van week 0 tot week 104
STEP 8: Semaglutide versus liraglutide
In een 68 weken durende, gerandomiseerde, open-label, paarsgewijs placebogecontroleerde studie, werden 338 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit, gerandomiseerd naar semaglutide eenmaal per week, liraglutide 3 mg eenmaal per dag of placebo. Semaglutide eenmaal per week en liraglutide 3 mg waren open-label, maar elke actieve behandelingsgroep was dubbelblind ten opzichte van placebo die met dezelfde doseringsfrequentie werd toegediend. Alle patiënten volgden een caloriebeperkt dieet en hadden meer lichaamsbeweging gedurende de studie. Bij aanvang hadden de patiënten een gemiddelde BMI van 37,5 kg/m2 en een gemiddeld lichaamsgewicht van 104,5 kg.
Behandeling met semaglutide eenmaal per week gedurende 68 weken resulteerde in superieure en klinisch relevante verlaging van het lichaamsgewicht vergeleken met liraglutide. Het gemiddelde lichaamsgewicht nam vanaf baseline tot en met week 68 af met semaglutide. Met liraglutide nam het gemiddelde lichaamsgewicht minder af (zie tabel 9). 37,4% van de met semaglutide behandelde patiënten bereikte ≥ 20% gewichtsverlies, vergeleken met 7,0% behandeld met liraglutide. Tabel 9 toont de resultaten van de bevestigende eindpunten ≥ 10%, ≥ 15% en ≥ 20% gewichtsverlies.
Tabel 9 STEP 8: Resultaten van een 68 weken durende studie van semaglutide vergeleken met liraglutide
| Semaglutide 2,4 mg | Liraglutide 3 mg | |
| Volledige analyseset (N) | 126 | 127 |
| Lichaamsgewicht | ||
| Uitgangswaarde (kg) | 102,5 | 103,7 |
| Verandering (%) t.o.v. uitgangswaarde1,2 | -15,8 | -6,4 |
| Verschil (%) t.o.v. liraglutide [95%-BI] | -9,4 [-12,0;-6,8]* | - |
| Verandering (kg) t.o.v. uitgangswaarde | -15,3 | -6,8 |
| Verschil (kg) t.o.v. liraglutide [95%-BI] | -8,5 [-11,2;-5,7] | - |
| Patiënten (%) met gewichtsverlies ≥ 10%3 | 69,4* | 27,2 |
| Patiënten (%) met gewichtsverlies ≥ 15%3 | 54,0* | 13,4 |
| Patiënten (%) met gewichtsverlies ≥ 20%3 | 37,4* | 7,0 |
* p < 0,005 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas medicatie of bariatrische chirurgie.
2 Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 13,5% en 27,6% van de patiënten gerandomiseerd naar respectievelijk semaglutide 2,4 mg en liraglutide 3 mg. Ervan uitgaande dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen extra anti-obesitas behandelingen kregen, waren de geschatte wijzigingen vanaf randomisatie tot week 68 voor lichaamsgewicht op basis van een ‘Mixed model for Repeated Measures’ inclusief alle observaties tot eerste stopzetting -17,1% en -6,9% voor respectievelijk semaglutide 2,4 mg en liraglutide 3 mg. 3 Geschat met behulp van een binair regressiemodel op basis van dezelfde imputatieprocedure als in de primaire analyse.
STEP 9: Gewichtsbeheersing bij patiënten met artrose in de knie
In een 68 weken durend dubbelblind onderzoek werden 407 patiënten met obesitas en matige artrose (OA) in de knie, in één of beide knieën, gerandomiseerd naar ofwel semaglutide of placebo, als aanvulling op begeleiding bij een caloriebeperkt dieet en verhoogde fysieke activiteit. Het behandeleffect op pijn gerelateerd aan OA in de knie werd gemeten met de Western Ontario and McMaster Universities Osteoarthritis 3.1 index (WOMAC). Deze index is ontworpen om de verandering in symptomen en veranderingen in het functioneren van de onderste extremiteiten te evalueren bij behandeling van patiënten met OA in de heup en/of knie. Bij aanvang hadden patiënten een gemiddelde BMI van 40,3 kg/m2 en een gemiddeld lichaamsgewicht van 108,6 kg. Alle patiënten hadden een klinische diagnose van artrose in de knie met een gemiddelde uitgangswaarde van 70,9 (op een schaal van 0-100) op de WOMAC-pijnscore.
Behandeling met semaglutide gedurende 68 weken resulteerde in een superieure en klinisch significante afname van het lichaamsgewicht vergeleken met placebo (zie tabel 10). Behandeling met semaglutide liet een klinisch relevante verbetering zien in pijn gerelateerd aan OA in de knie vergeleken met placebo (zie tabel 10). De verbetering in pijn gerelateerd aan OA in de knie met semaglutide werden behaald zonder toename in het gebruik van pijnstillende geneesmiddelen.
Tabel 10 STEP 9: Resultaten in week 68
| Semaglutide 2,4 mg | Placebo | |
| Volledige analyseset (N) | 271 | 136 |
| Lichaamsgewicht | ||
| Uitgangswaarde (kg) | 108,7 | 108,5 |
| Verandering (%) t.o.v. uitgangswaarde1,2 | -13,7 | -3,2 |
| Verschil (%) t.o.v. placebo1 [95%-BI] | -10,5 [-12,3; -8,6]* | - |
| Semaglutide 2,4 mg | Placebo | |
| Patiënten (%) met gewichtsverlies ≥ 5%3 | 85,2* | 33,6 |
| WOMAC-pijnscore4 | ||
| Uitgangswaarde | 72,8 | 67,2 |
| Verandering t.o.v. uitgangswaarde1,2 | -41,7 | -27,5 |
| Verschil t.o.v. placebo1 [95%-BI] | -14,1 [-20,0, -8,3]* | - |
| Patiënten (%) die een klinisch belangrijke verbetering behaalden3, 5 | 59,0 | 35,0 |
* p< 0,0001 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas therapie of andere interventies voor OA in de knie en ongeacht compliance met de wash-out periode voor pijnstillende geneesmiddelen (dit laatste is alleen relevant voor WOMAC-gerelateerd eindpunt).
Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 12,5% en 21,3% van de patiënten gerandomiseerd naar respectievelijk semaglutide 2,4 mg en placebo. 2 Gebaseerd op ‘Mixed model for Repeated Measures’ aannemende dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen aanvullende anti-obesitas therapie of OA in de knie interventies ontvingen en compliant waren met de wash-out periode voor pijnstillende geneesmiddelen (dit laatste is alleen relevant voor pijn gerelateerd aan OA in de knie), inclusief alle observaties tot de eerste stopzetting waren de geschatte verandering t.o.v. uitgangswaarde tot week 68 voor lichaamsgewicht -14,5% en -2,3% (respectievelijk semaglutide 2,4 mg en placebo) en voor WOMAC-pijnscore: -43,0 en -28,3 (respectievelijk semaglutide 2,4 mg en placebo).
3 Geschat middels een logistic regression model gebaseerd op dezelfde imputatieprocedure voor de primaire analyse.
4 WOMAC-scores worden gepresenteerd op een schaal van 0-100, waarbij lagere scores een kleinere mate van beperking vertegenwoordigen.
5 De verandering in WOMAC-pijnscore van ≤ -37,3 werd gebruik als drempelwaarde voor relevante verbetering. De drempelwaarde is afgeleid van onderzoeksgegevens gebruikmakend van ankermethodes.
Effect op lichaamssamenstelling
In een substudie van STEP 1 (N = 140) werd de lichaamssamenstelling gemeten met behulp van DEXA (dual-energy x-ray absorptiometry). De resultaten van de DEXA-beoordeling toonden aan dat de behandeling met semaglutide gepaard ging met een grotere afname van vetmassa dan van vetvrije massa, wat leidde tot een verbetering van de lichaamssamenstelling vergeleken met placebo na 68 weken. Bovendien ging deze afname van de totale vetmassa gepaard met een vermindering in visceraal vet. Deze resultaten suggereren dat het merendeel van het totale gewichtsverlies was toe te kennen aan een vermindering in vetweefsel, waaronder visceraal vet.
In een substudie van STEP UP (N = 55) werd de lichaamssamenstelling gemeten met behulp van MRI (magnetic resonance imaging). De resultaten van de MRI-beoordeling toonden aan dat de behandeling met semaglutide injectie in doses van 2,4 mg en 7,2 mg gepaard ging met een grotere afname van vetmassa/-volume dan van vetvrije massa/-volume, wat leidde tot een verbetering van de lichaamssamenstelling vergeleken met placebo na 72 weken.
Verbetering in lichamelijk functioneren
Semaglutide liet kleine verbeteringen zien in scores voor lichamelijk functioneren. Lichamelijk functioneren werd beoordeeld met behulp van de generieke gezondheidsgerelateerde kwaliteit-van-leven-vragenlijst Short Form-36v2 Health Survey, Acute Versie (SF-36) en de obesitas-specifieke vragenlijst Impact of Weight on Quality of Life Lite Clinical Studies versie (IWQOL-Lite-CT).
STEP UP en STEP UP T2D: Gewichtsbeheersing met een hogere dosis semaglutide
In twee 72 weken durende dubbelblinde klinische studies werden 1.407 patiënten met obesitas (STEP UP) en 512 patiënten met obesitas en diabetes type 2 (STEP UP T2D) gerandomiseerd in een verhouding 5:1:1 (STEP UP) of 3:1:1 (STEP UP T2D) naar semaglutide 7,2 mg, semaglutide 2,4 mg of placebo, eenmaal per week. Alle patiënten volgden een caloriearm dieet en hadden meer lichaamsbeweging gedurende de studie.
Bij aanvang van STEP UP hadden de patiënten een gemiddelde leeftijd van 47 jaar, een gemiddelde BMI van 39,9 kg/m2 en een gemiddeld lichaamsgewicht van 113 kg. De populatie bestond uit 26,3% mannen en 73,7% vrouwen; 85,5% wit/Kaukasisch, 8,6% zwart/Afro-Amerikaans, 4,5% Aziatisch en 1,2% anders. In totaal was 4,5% van hispanic- of latino-afkomst.
Bij aanvang van STEP UP T2D hadden de patiënten een gemiddelde leeftijd van 56 jaar, een gemiddelde BMI van 38,6 kg/ m2 en een gemiddeld lichaamsgewicht van 110,1 kg. De populatie bestond uit 48,2% mannen en 51,8% vrouwen; 83,6% wit/ Kaukasisch, 8,6% zwart/Afro-Amerikaans, 6,3% Aziatisch en 1,6% anders. In totaal was 5,7% van hispanic- of latino-afkomst.
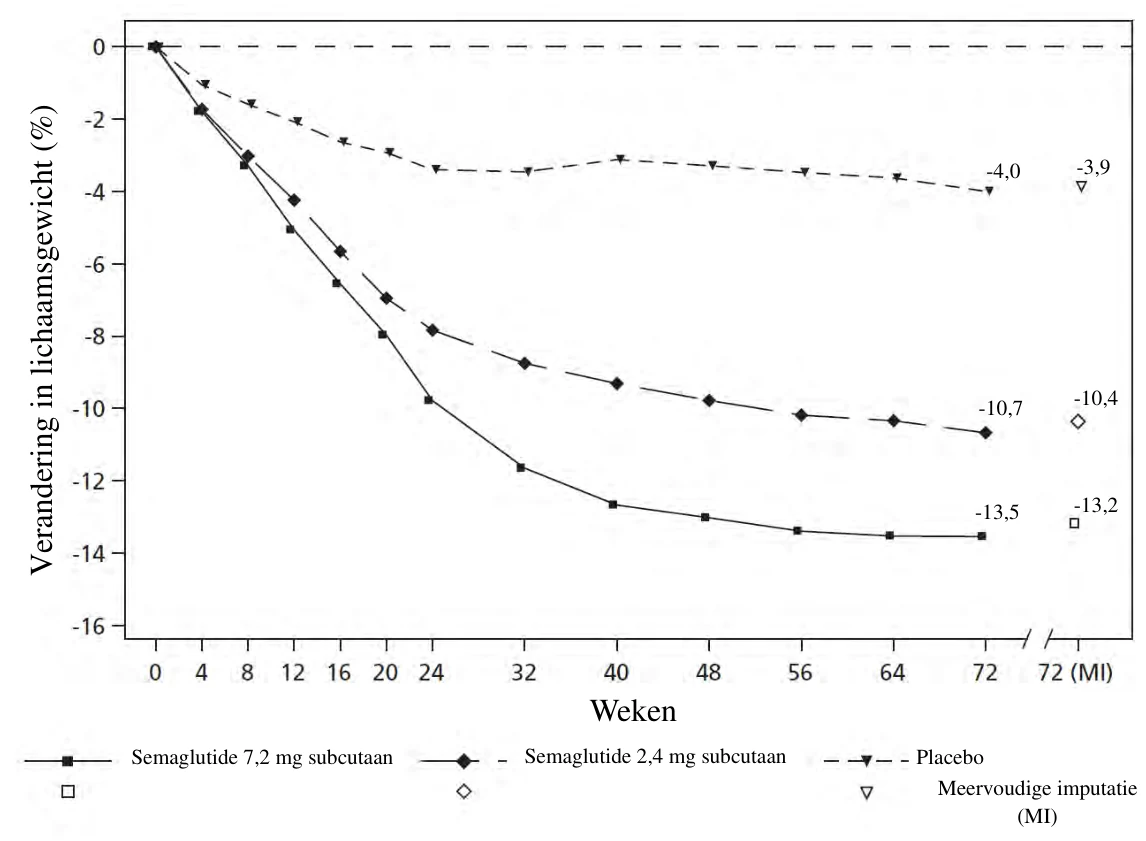
In de twee studies STEP UP en STEP UP T2D was aan het einde van de behandeling (week 72) het gewichtsverlies met semaglutide 7,2 mg injectie superieur en klinisch relevant vergeleken met placebo (zie tabel 11 en Figuur 5 en 6). Daarnaast behaalde een groter deel van de patiënten met semaglutide 7,2 mg ≥ 5%, ≥ 10%, ≥ 15% en ≥ 20% gewichtsverlies vergeleken met placebo.
In STEP UP was het gewichtsverlies met semaglutide 7,2 mg injectie superieur vergeleken met semaglutide 2,4 mg injectie en behaalde een groter deel van de patiënten ≥ 20% en ≥ 25% gewichtsverlies vergeleken met semaglutide 2,4 mg injectie (zie Tabel 11).
Tabel 11 STEP UP en STEP UP T2D: Resultaten in week 72
| STEP UP | STEP UP T2D | ||||||
Semaglutide 7,2 mg injectie | Semaglutide 2,4 mg injectie | Placebo | Semaglutide 7,2 mg injectie | Placebo | |||
Volledige analyseset (N) | 1.005 | 201 | 201 | 307 | 102 | ||
| Lichaamsgewicht / samenstelling | |||||||
| Uitgangswaarde (kg) | 112,4 | 116,5 | 112,4 | 110,5 | 112,1 | ||
Verandering (%) t.o.v. uitgangswaarde1 | -18,7 | -15,6 | -3,9 | -13,2 | -3,9 | ||
Verandering (%) t.o.v. uitgangswaarde studieproduct doelwaarde2 | -20,7 | -17,5 | -2,4 | -14,1 | -3,6 | ||
| Verschil (%) t.o.v. | -14,8 [-16,2; -13,4]* | - | - | -9,3 [-11,0; -7,7]* | - | ||
| placebo1 [95%- | |||||||
| BI] | |||||||
| Verschil (%) t.o.v. 2,4 mg [95%-BI]1 | -3,1 [-4,7; -1,6]* | - | - | - | - | ||
Verandering (kg) t.o.v. uitgangswaarde | -20,9 | -17,3 | -4,6 | -14,5 | -4,3 | ||
| Verschil (%) t.o.v. placebo1 [95%-BI]1 | -16,3 [-17,9; -14,8] | - | - | -10,2 [-12,1; -8,4] | - | ||
| Patiënten (%) met gewichtsverlies ≥ 5%3 | 90,7 | 89,9 | 36,8 | 86,3 | 34,7 | ||
| STEP UP | STEP UP T2D | ||||
Semaglutide 7,2 mg injectie | Semaglutide 2,4 mg injectie | Placebo | Semaglutide 7,2 mg injectie | Placebo | |
| Patiënten (%) met gewichtsverlies ≥ 10%3 | 82,4 | 75,1 | 20,5 | 62,9 | 11,6 |
| Patiënten (%) met gewichtsverlies ≥ 15%3 | 66,5 | 54,5 | 7,6 | 41,2 | 7,4 |
| Patiënten (%) met gewichtsverlies ≥ 20%3,4 | 47,7 | 33,3 | 2,9 | 21,3 | 2,1 |
| Patiënten (%) met gewichtsverlies ≥ 25%3,5 | 31,2 | 15,3 | 0 | - | - |
| Tailleomtrek (cm) | |||||
| Uitgangswaarde | 118,4 | 120,3 | 118,6 | 121,8 | 123,9 |
| Verandering t.o.v. uitgangswaarde1 | -17,5 | -14,6 | -5,9 | -12,3 | -5,8 |
| Verschil t.o.v. placebo1 [95%-BI] | -11,7 [-13,0; -10,4]* | - | - | -6,5 [-9,0; -4,1]* | - |
| HbA1c (%) | |||||
| Uitgangswaarde | 5,7 | 5,6 | 5,7 | 8,0 | 8,2 |
| Verandering t.o.v. uitgangswaarde1 | -0,3 | -0,3 | -0,02 | -1,7 | -0,2 |
| Verschil t.o.v. placebo1 [95%-BI] | -0,3 [-0,4; -0,2] | - | - | -1,5 [-1,8; -1,2]* | - |
* p < 0,0001 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas geneesmiddel of bariatrische chirurgie.
2 Geschatte wijzigingen zijn van randomisatie tot week 72 op basis van een ‘Mixed model for Repeated Measures’ met inbegrip van alle observaties tot eerste stopzetting, aannemende dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen andere anti-obesitas medicatie of bariatrische chirurgie starten.
3 Geobserveerde proporties gebaseerd op de studieperiode (ononderbroken periode vanaf randomisatie tot en met het laatste studiebezoek), ongeacht stopzetten, dosisverlaging of het starten van andere anti-obesitasmedicatie of bariatrische chirurgie.
4 Geobserveerde ‘on-treatment’-proporties (gegevens buiten behandeling veroorzaakt door minimaal twee achtereenvolgende gemiste doses zijn uitgesloten) bereikten ≥ 20% gewichtsverlies door respectievelijk 50,9%, 35,1% en 2,9% van de patiënten gerandomiseerd naar semaglutide 7,2 mg, 2,4 mg en placebo in de STEP UP-studie.
5 Geobserveerde ‘on-treatment’-proporties bereikten ≥ 25% gewichtsverlies door respectievelijk 33,2%, 16,7% en 0% van de patiënten gerandomiseerd naar semaglutide 7,2 mg, 2,4 mg en placebo in de STEP UP-studie.
Meervoudige imputatie
(MI) 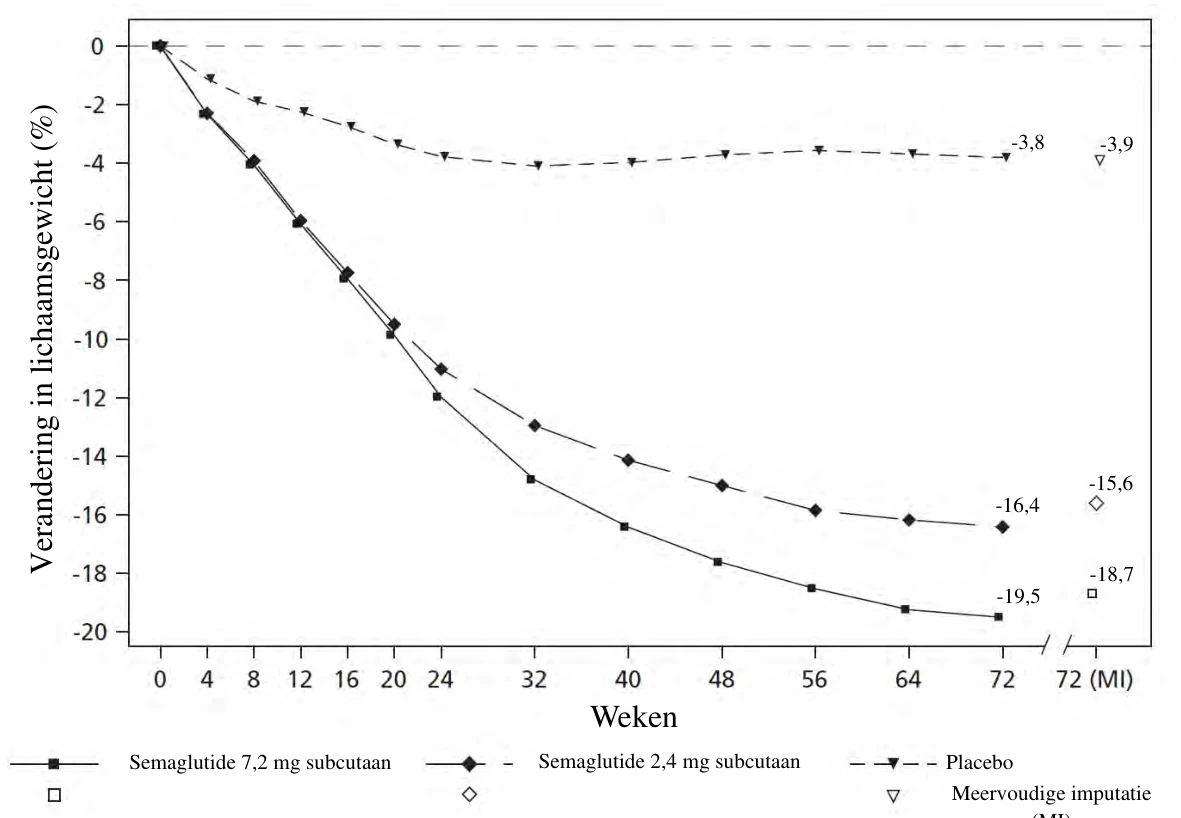
 Geobserveerde waarden voor patiënten die elk gepland bezoek voltooiden, en schattingen met meervoudige imputaties (MI) uit retrieved drop-outs
Afbeelding 5 STEP UP: Gemiddelde verandering in lichaamsgewicht (%) vanaf de uitgangswaarde tot week 72
Geobserveerde waarden voor patiënten die elk gepland bezoek voltooiden, en schattingen met meervoudige imputaties (MI) uit retrieved drop-outs
Afbeelding 6 STEP UP T2D: Gemiddelde verandering in lichaamsgewicht (%) vanaf week 0 tot week 72
Cardiovasculaire evaluatie
SELECT: cardiovasculaire uitkomstenstudie bij patiënten met overgewicht of obesitas
SELECT was een gerandomiseerde, dubbelblinde, placebogecontroleerde, event-driven studie met daarin 17.604 patiënten bij wie een cardiovasculaire ziekte was vastgesteld en met een BMI van ≥ 27 kg/m2. Patiënten werden gerandomiseerd naar semaglutide 2,4 mg (n = 8.803) of placebo (n = 8.801) in aanvulling op de standaardbehandeling. De mediane duur van de studie was 41,8 maanden. De vitale status was beschikbaar voor 99,4% van de personen in het onderzoek.
De onderzoekspopulatie bestond uit 27,7% vrouwelijke en 72,3% mannelijke patiënten, met een gemiddelde leeftijd van 61,6 jaar, waaronder 38,2% patiënten ≥ 65 jaar (n = 6.728) en 7,8% patiënten ≥ 75 jaar (n = 1.366). De gemiddelde BMI was 33,3 kg/m2 en het gemiddelde lichaamsgewicht was 96,7 kg. Patiënten met een voorgeschiedenis van diabetes type 1 en type 2 werden uitgesloten.
Het primaire eindpunt was de tijd vanaf randomisatie tot het eerste optreden van ernstige ongewenste cardiovasculaire voorvallen (MACE), gedefinieerd als een samengesteld eindpunt bestaande uit cardiovasculaire sterfte (inclusief onbekende doodsoorzaak), niet-fataal myocardinfarct of niet-fatale beroerte. Het primaire eindpunt, de tijd tot eerste MACE, kwam voor bij 1.270 van de 17.604 patiënten die deelnamen aan de SELECT studie. Om precies te zijn werden de 569 eerste MACE (6,5%) geregistreerd onder de 8.803 patiënten die met semaglutide werden behandeld, vergeleken met de 701 eerste MACE (8,0%) onder de 8.801 patiënten die met placebo werden behandeld. In totaal waren 63 (11,1%) van de eerste MACE met semaglutide en 80 (11,4%) met placebo een onbekende doodsoorzaak.
Superioriteit van semaglutide 2,4 mg versus placebo voor MACE werd bevestigd met een hazard ratio van 0,80 [0,72; 0,90] [95%-BI], wat overeenkomt met een relatieve risicoreductie in MACE van 20% (zie afbeelding 7). Het effect op elke component van de reductie van MACE wordt weergegeven in afbeelding 8. De reductie van MACE met semaglutide 2,4 mg werd niet beïnvloed door leeftijd, geslacht, ras, etniciteit, BMI bij aanvang of mate van nierfunctiestoornis.
Analyse van de cardiovasculaire sterfte (het eerste bevestigende secundaire eindpunt) resulteerde in een hazard ratio van 0,85 [0,71; 1,01][95%-BI].
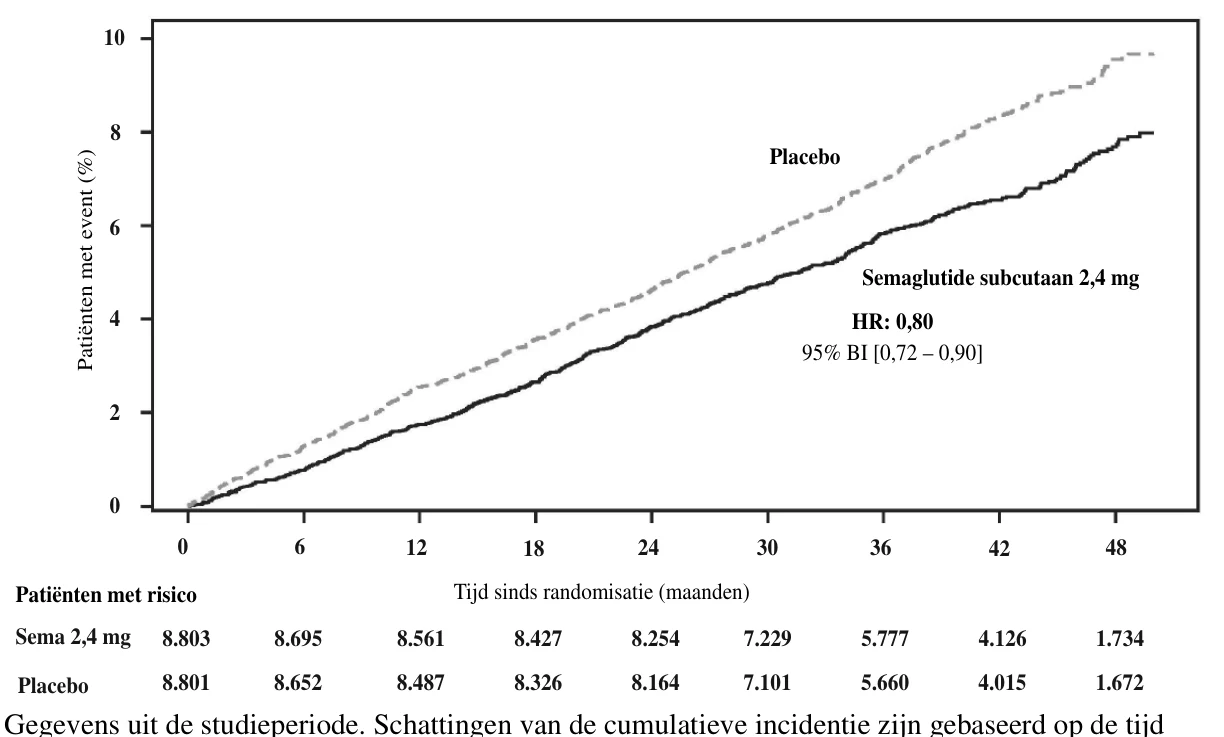
vanaf randomisatie tot de eerste EAC-bevestigde MACE met niet-CV-sterfte gemodelleerd als concurrerend risico met behulp van de Aalen-Johansen-estimator. Personen zonder relevante voorvallen werden gecensureerd aan het einde van hun observatieperiode tijdens het onderzoek. De tijd vanaf randomisatie tot de eerste MACE werd geanalyseerd met behulp van een Cox proportioneel risicomodel met behandeling als categorische vaste factor. De hazard ratio en het betrouwbaarheidsinterval zijn aangepast voor het groepssequentiële ontwerp met behulp van de waarschijnlijkheidsratio-ordening. De x-as is afgekapt op 50 maanden toen nog ongeveer 10% van de populatie in de studie zat.
HR: hazard ratio, BI: betrouwbaarheidsinterval, Sema 2,4 mg: semaglutide 2,4 mg. CV: cardiovasculair, EAC: onafhankelijke beoordelingscommissie, MACE: ernstig ongewenst cardiovasculair voorval.
Afbeelding 7: Tijd vanaf randomisatie tot de eerste MACE cumulatieve incidentie functieplot
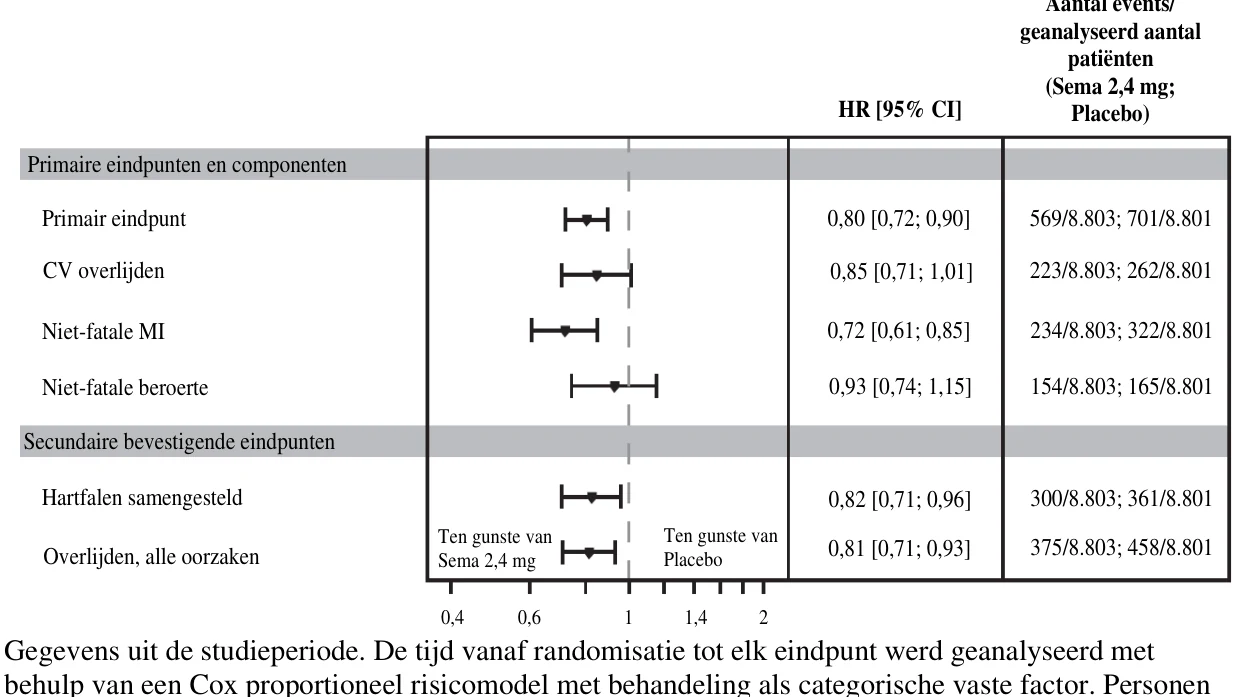
zonder relevante voorvallen werden gecensureerd aan het einde van hun observatieperiode tijdens het onderzoek. Voor het primaire eindpunt werden de HR en BI aangepast voor het groepssequentiële ontwerp met behulp van de waarschijnlijkheidsratio-ordening. Secundaire eindpunten zijn niet getoetst voor multipliciteit. CV overlijden bevat zowel cardiovasculair overlijden als overlijden waarvan de doodsoorzaak onbekend is.
HR: hazard ratio, BI: betrouwbaarheidsinterval, Sema 2,4 mg: semaglutide 2,4 mg. CV: cardiovasculair, MI: myocardinfarct. Hartfalen (HF) samengesteld eindpunt bestaande uit HF-ziekenhuisopname, urgent HF-bezoek of CV overlijden.
Afbeelding 8: Forestplot van de tijd vanaf randomisatie tot eerste MACE, MACE-componenten en secundaire bevestigende eindpunten
SUSTAIN 6: cardiovasculaire uitkomstenstudie bij patiënten met diabetes type 2
In de SUSTAIN 6 studie werden 3.297 patiënten met onvoldoende gecontroleerde diabetes type 2 en met een hoog cardiovasculair risico gerandomiseerd naar subcutaan semaglutide 0,5 mg of 1 mg eenmaal per week of placebo in aanvulling op de standaardbehandeling. De behandelingsduur was 104 weken. De gemiddelde leeftijd was 65 jaar en de gemiddelde BMI was 33 kg/m2.
Het primaire eindpunt was de tijd vanaf randomisatie tot het eerste optreden van een ernstig cardiovasculair voorval (major adverse cardiovascular events - MACE): cardiovasculair overlijden, niet-fataal myocardinfarct of niet-fatale beroerte. Het totale aantal MACE was 254, waarvan 108 (6,6%) met semaglutide en 146 (8,9%) met placebo.
De cardiovasculaire veiligheid van de behandeling met semaglutide 0,5 of 1 mg werd bevestigd, aangezien de risicoverhouding (hazard ratio - HR) voor semaglutide versus placebo 0,74, [0,58, 0,95] [95%-BI] was, gedreven door reductie van niet-fatale beroerte en niet-fataal myocardinfarct zonder verschil in cardiovasculair overlijden (zie afbeelding 9).
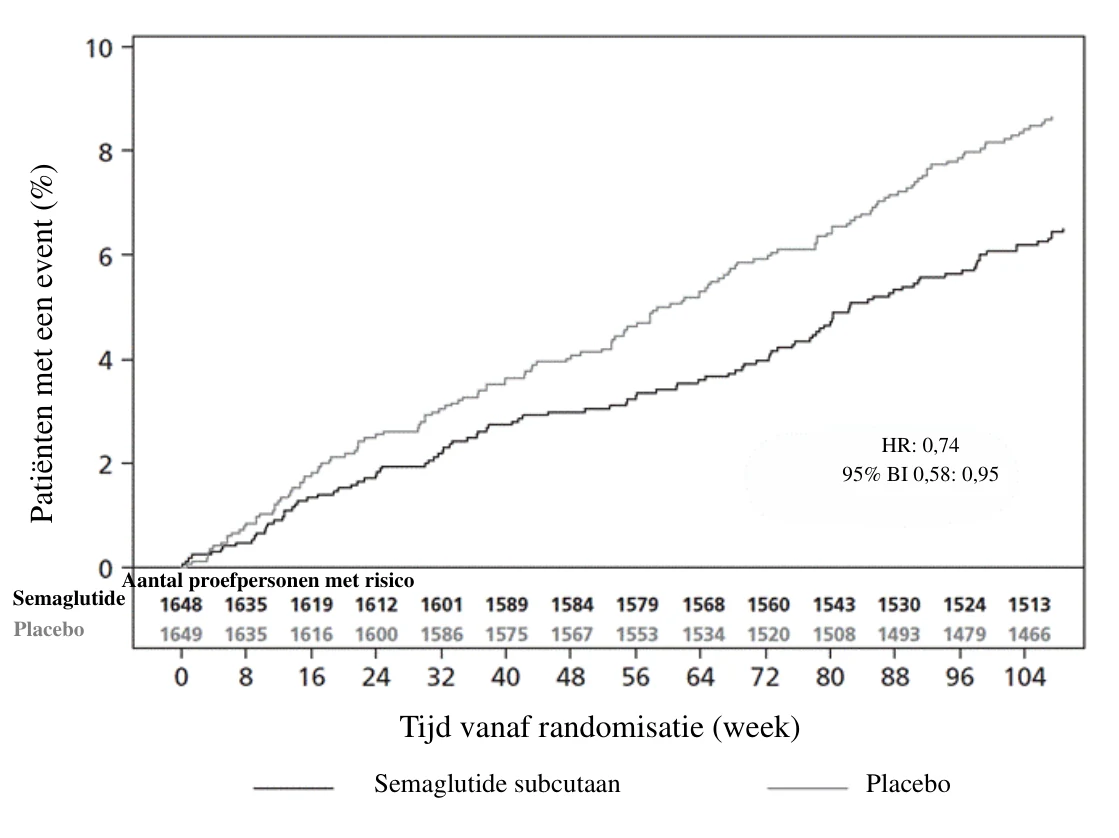
Afbeelding 9: Kaplan-Meier-plot van tijd tot eerste optreden van de samengestelde uitkomst: cardiovasculair overlijden, niet-fataal myocardinfarct of niet-fatale beroerte (SUSTAIN 6)
STEP-HFpEF en STEP-HFpEF-DM: studies naar functionele uitkomsten bij patiënten met hartfalen met behouden ejectiefractie met en zonder diabetes type 2
In twee 52-weken durende dubbelblinde klinische studies werden 529 patiënten met aan obesitas gerelateerd hartfalen met behouden ejectiefractie (STEP-HFpEF) en 616 patiënten met aan obesitas gerelateerd hartfalen met behouden ejectiefractie en diabetes type 2 (STEP-HFpEF-DM) gerandomiseerd naar behandeling met ofwel semaglutide 2,4 mg of placebo eenmaal per week als aanvulling op standaardbehandeling.
Bij de start was 66,2% en 70,6% van de patiënten geclassificeerd als New York Heart Association (NYHA)-klasse II, 33,6% en 29,2% was NYHA-klasse III en 0,2% en 0,2% was NYHA-klasse IV voor respectievelijk STEP-HFpEF en STEP-HFpEF-DM. De gemiddelde leeftijd was 68 jaar in beide studies, mediane linkerventrikelejectiefractie (LVEF) was 57,0% en 56,0%, en gemiddelde BMI was 38,5 kg/m2 en 37,9 kg/m2. In de STEP-HFpEF-studie was 56,1% van de deelnemers vrouw, en in de STEP-HFpEF-DM-studie was 44,3% van de deelnemers vrouw. Een groot deel van de patiënten werd behandeld met cardiovasculaire geneesmiddelen, te weten: ~81% met diuretica, ~81% met bètablokkers, ~34% met ‘angiotensine converting enzyme’ (ACE)-remmers, ~45% met angiotensinereceptorblokkers (ARBs).
In de STEP-HFpEF-DM-studie kregen patiënten ook glucoseverlagende geneesmiddelen volgens de standaardbehandeling, waarvan 32,8% werd behandeld met een natrium-glucose-cotransporter-2-remmer (SGLT2-remmer) en 20,8% werd behandeld met insuline.
Het behandeleffect van semaglutide 2,4 mg op symptomen van hartfalen werd beoordeeld middels de Clinical Summary Score of the Kansas City Cardiomyopathy Questionnaire (KCCQ-CSS), die domeinen over symptomen (frequentie en last) en fysieke beperkingen bevat. De score gaat van 0 tot 100, waarbij een hogere score staat voor een betere gezondheidsstatus. Het behandeleffect van semaglutide 2,4 mg op de 6 Minute Walk Distance (6MWD) werd beoordeeld middels de 6-Minute Walk Test (6MWT). Uitgangswaardes van de KCCQ-CSS en 6MWD toonden een hoog symptomatische populatie.
In beide studies resulteerde behandeling met semaglutide 2,4 mg in een superieur effect op zowel KCCQ-CSS als op 6MWD (tabel 12). Voordelen werden gezien voor zowel symptomen van hartfalen als fysiek functioneren.
Tabel 12 Resultaten 6MWD, KCCQ-CSS en lichaamsgewicht uit de twee 52 weken durende gerandomiseerde studies (STEP-HFpEF en STEP-HFpEF-DM)
| STEP-HFpEF | STEP-HFpEF-DM | |||
| Semaglutide 2,4 mg | Placebo | Semaglutide 2,4 mg | Placebo | |
| Volledige analyse set (N) | 263 | 266 | 310 | 306 |
| KCCQ-CSS (score) | ||||
| Uitganswaarde (gemiddeld)1 | 57,9 | 55,5 | 58,8 | 56,4 |
| Verandering t.o.v. uitgangswaarde2 | 16,6 | 8,7 | 13,7 | 6,4 |
| Verschil t.o.v. placebo2 [95%-BI] | 7,8 [4,8; 10,9] | 7,3 [4,1; 10,4] | ||
| Patiënten (%) die een belangrijke verandering ervaren3 | 43,2 | 32,5 | 42,7 | 30,5 |
| 6MWD (meters) | ||||
| Uitgangswaarde (gemiddeld)1 | 319,6 | 314,6 | 279,7 | 276,7 |
| Verandering t.o.v. uitgangswaarde2 | 21,5 | 1,2 | 12,7 | -1,6 |
| Verschil t.o.v. placebo2 [95%-BI] | 20,3 [8,6; 32,1] | 14,3 [3,7; 24,9] | ||
| STEP-HFpEF | STEP-HFpEF-DM | |||
| Semaglutide 2,4 mg | Placebo | Semaglutide 2,4 mg | Placebo | |
| Patiënten (%) die een belangrijke verandering ervaren4 | 47,9 | 34,7 | 43,8 | 30,6 |
| Lichaamsgewicht | ||||
| Uitgangswaarde (kg)1 | 108,3 | 108,4 | 106,4 | 105,2 |
| Verandering (%) t.o.v. uitgangswaarde2 | -13,3 | -2,6 | -9,8 | -3,4 |
| Verschil t.o.v. placebo2 [95%-BI] | -10,7 [-11,9; -9,4] | -6,4 [-7,6; -5,2] | ||
1 Geobserveerd gemiddelde
2 Geschat met behulp van een ANCOVA-model met meerdere imputaties en voor KCCQ en 6MWD, ook een samengestelde imputatie op basis van alle gegevens, ongeacht het staken van de gerandomiseerde behandeling of het starten van andere anti-obesitas geneesmiddel of bariatrische chirurgie.
3 Belangrijk binnen de patiëntveranderingsdrempel van 17,2 punten voor de STEP-HFpEF-studie en 16,3 punten voor de STEP-HFpEF-DM-studie (afgeleid met behulp van een ankermethode op basis van een verbetering van 1 categorie in Patient Global Impression of Status (PGI-S)). Percentages zijn gebaseerd op patiënten met een observatie bij de visite.
4 Belangrijk binnen de patiëntveranderingsdrempel van 22,1 meter voor de STEP-HFpEF-studie en 25,6 meter voor de STEP-HFpEF-DM-studie (afgeleid met behulp van een ankermethode gebruikmakend van “moderately better” in Patient Global Impression of Change (PGI-C)). Percentages zijn gebaseerd op patiënten met een observatie bij de visite.
Het behandelvoordeel van semaglutide ten op zichte van placebo was consistent in alle subpopulaties gedefinieerd op basis van leeftijd, geslacht, BMI, ras, etniciteit, regio, systolische bloeddruk (SBP), LVEF en gelijktijdige hartfalentherapie.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Wegovy in een of meerdere subgroepen van pediatrische patiënten bij de behandeling van gewichtsbeheersing (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
STEP TEENS: Gewichtsbeheersing bij adolescente patiënten
In een 68 weken durende, dubbelblinde studie werden 201 puberale adolescenten in de leeftijd van 12 tot < 18 jaar met obesitas of overgewicht en ten minste één gewichtsgerelateerde comorbiditeit 2:1 gerandomiseerd naar semaglutide of placebo. Alle patiënten volgden een caloriebeperkt dieet en hadden meer lichaamsbeweging gedurende de studie.
Aan het einde van de behandeling (week 68) was de verbetering in BMI met semaglutide superieur en klinisch relevant vergeleken met placebo (zie tabel 13 en figuur 10). Bovendien bereikte een groter deel van de patiënten ≥ 5%, ≥ 10% en ≥ 15% gewichtsverlies met semaglutide vergeleken met placebo (zie tabel 13).
Tabel 13 STEP TEENS: Resultaten in week 68
| Semaglutide 2,4 mg | Placebo | |
| Volledige analyseset (N) | 134 | 67 |
| BMI | ||
| Uitgangswaarde (BMI) | 37,7 | 35,7 |
| Verandering (%) t.o.v. uitgangswaarde1,2 | -16,1 | 0,6 |
| Verschil (%) t.o.v. placebo1 [95%-BI] | -16,7 [-20,3; -13,2]* | - |
| Uitgangswaarde (BMI SDS) | 3,4 | 3,1 |
| Verandering t.o.v. uitgangswaarde in BMI SDS1 | -1,1 | -0,1 |
| Verschil t.o.v. placebo1 [95%-BI] | -1,0 [-1,3; -0,8] | - |
| Lichaamsgewicht | ||
| Uitgangswaarde (kg) | 109,9 | 102,6 |
| Verandering (%) t.o.v. uitgangswaarde1 | -14,7 | 2,8 |
| Verschil (%) t.o.v. placebo1 [95%-BI] | -17,4 [-21,1; -13,8] | - |
| Verandering (kg) t.o.v. uitgangswaarde1 | -15,3 | 2,4 |
| Verschil (kg) t.o.v. placebo1 [95%-BI] | -17,7 [-21,8; -13,7] | - |
| Patiënten (%) met gewichtsverlies ≥ 5%3 | 72,5* | 17,7 |
| Patiënten (%) met gewichtsverlies ≥ 10%3 | 61,8 | 8,1 |
| Patiënten (%) met gewichtsverlies ≥ 15%3 | 53,4 | 4,8 |
| Tailleomtrek (cm) | ||
| Uitgangswaarde | 111,9 | 107,3 |
| Verandering t.o.v. uitgangswaarde1 | -12,7 | -0,6 |
| Verschil t.o.v. placebo1 [95%-BI] | -12,1 [-15,6; -8,7] | - |
| Systolische bloeddruk (mmHg) | ||
| Uitgangswaarde | 120 | 120 |
| Verandering t.o.v. uitgangswaarde1 | -2,7 | -0,8 |
| Verschil t.o.v. placebo1 [95%-BI] | -1,9 [-5,0; 1,1] | - |
* p < 0,0001 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas geneesmiddel of bariatrische chirurgie.
2 Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 10,4% en 10,4% van de patiënten gerandomiseerd naar respectievelijk semaglutide 2,4 mg en placebo. Ervan uitgaande dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen extra anti-obesitas behandelingen kregen, waren de geschatte wijzigingen vanaf randomisatie tot week 68 voor BMI op basis van een ‘Mixed model for Repeated Measures’ met inbegrip van alle observaties tot eerste stopzetting -17,9% en 0,6% voor respectievelijk semaglutide 2,4 mg en placebo 3 Geschat met behulp van een binair regressiemodel op basis van dezelfde imputatieprocedure als in de primaire analyse.
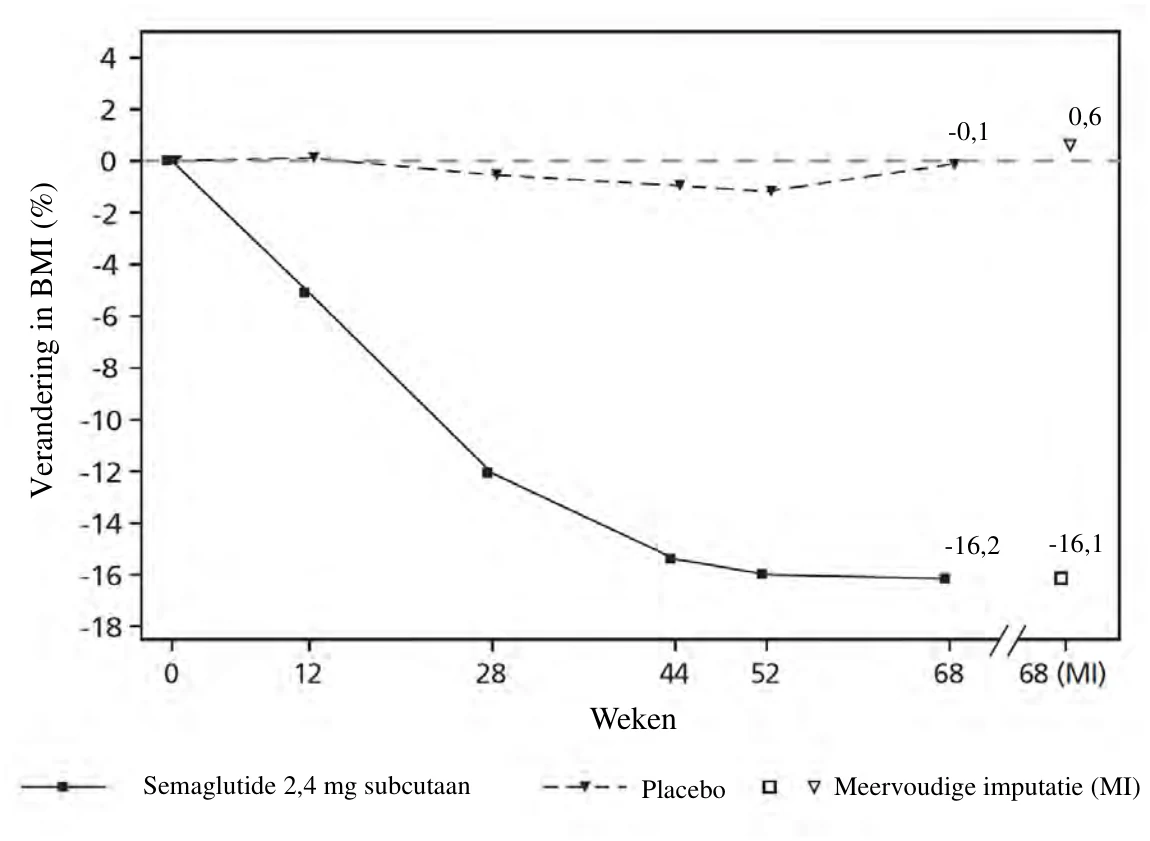
 Geobserveerde waarden voor patiënten die elk gepland bezoek voltooiden, en schattingen met meerdere imputaties (MI) uit retrieved drop-outs
Afbeelding 10 STEP TEENS: Gemiddelde verandering in BMI (%) van uitgangswaarde tot week 68
5.2 Farmacokinetische eigenschappen
In vergelijking tot het van nature aanwezig GLP-1 heeft semaglutide een verlengde halfwaardetijd van ongeveer 1 week waardoor het geschikt is voor subcutane toediening eenmaal per week. Het belangrijkste mechanisme van verlengde werking is albuminebinding, wat resulteert in verlaagde renale klaring en bescherming tegen metabole afbraak. Bovendien is semaglutide gestabiliseerd tegen afbraak door het DPP-4-enzym.
Absorptie
De gemiddelde steady-state-concentratie van semaglutide volgend op subcutane toediening van de 2,4 mg en 7,2 mg semaglutide onderhoudsdoses was respectievelijk ongeveer 75 nmol/l en 236 nmol/l bij patiënten met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) of obesitas (BMI ≥ 30 kg/m2) gebaseerd op gegevens van fase 3a-studies, waarbij 90% van de patiënten gemiddelde concentraties hadden respectievelijk tussen 51 nmol/l en 110 nmol/l en tussen 164 nmol/l en 332 nmol/l. De steady-state-blootstelling van semaglutide nam proportioneel toe met doses van 0,25 mg tot 7,2 mg eenmaal per week. Steady-state-blootstelling was stabiel in de tijd zoals beoordeeld tot week 72. Vergelijkbare blootstelling werd bereikt met subcutane toediening van semaglutide in de buik, dij of bovenarm. De absolute biologische beschikbaarheid van semaglutide bedroeg 89%.
Distributie
Het gemiddelde verdelingsvolume van semaglutide na subcutane toediening bij patiënten met overgewicht of obesitas was ongeveer 12,4 l. Semaglutide werd in grote mate gebonden aan plasma-albumine (> 99%).
Metabolisme/biotransformatie
Voorafgaand aan de uitscheiding wordt semaglutide in grote mate gemetaboliseerd door proteolytische splitsing van de peptide-hoofdketen en de daaropvolgende bèta-oxidatie van de vetzuur-zijketen. Het enzymneutrale endopeptidase (NEP) is geïdentificeerd als één van de actieve metabole enzymen.
Eliminatie
De primaire excretieroutes van semaglutidemateriaal verlopen via urine en feces. Ongeveer 3% van de geabsorbeerde dosis werd in de urine als intacte semaglutide uitgescheiden.
De klaring van semaglutide bij patiënten met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) of obesitas (BMI ≥ 30 kg/m2) was ongeveer 0,05 l/u. Met een eliminatiehalfwaardetijd van ongeveer 1 week is semaglutide nog ongeveer 7 weken na de laatste dosis van 2,4 mg in de circulatie aanwezig.
Specifieke patiëntgroepen
Ouderen
Op basis van de gegevens van fase 3-studies bij patiënten van 18-86 jaar had leeftijd geen invloed op de farmacokinetiek van semaglutide.
Geslacht, ras en etniciteit
Geslacht, ras (wit, zwart of Afro-Amerikaans, Aziatisch) en etnische afkomst (hispanic of latino, niet-hispanic of -latino) hadden geen invloed op de farmacokinetiek van semaglutide op basis van gegevens uit fase 3a-studies.
Lichaamsgewicht
Lichaamsgewicht had invloed op de blootstelling aan semaglutide. Een hoger lichaamsgewicht ging gepaard met lagere blootstelling; een verschil van 20% in lichaamsgewicht tussen individuen zal resulteren in een verschil in blootstelling van ongeveer 18%. De 2,4 mg en 7,2 mg wekelijkse dosis semaglutide bood adequate systemische blootstelling voor een lichaamsgewichtbereik van 54,4 kg tot 251,2 kg beoordeeld op blootstellingsrespons in de klinische studies.
Nierinsufficiëntie
Nierinsufficiëntie had geen klinisch relevante invloed op de farmacokinetiek van semaglutide. Dit werd aangetoond met een enkelvoudige dosis van 0,5 mg semaglutide voor patiënten met verschillende mate van nierinsufficiëntie (mild, matig ernstig, ernstig of patiënten die werden gedialyseerd) ten opzichte van patiënten met een normale nierfunctie. Dit werd ook aangetoond voor patiënten met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) of obesitas (BMI ≥ 30 kg/m2) en mild tot matig ernstige nierinsufficiëntie op basis van gegevens uit fase 3a-studies.
Leverinsufficiëntie
Leverinsufficiëntie had geen invloed op de blootstelling aan semaglutide. De farmacokinetiek van semaglutide werd geëvalueerd bij patiënten met verschillende mate van leverinsufficiëntie (mild, matig ernstig, ernstig) en ten opzichte van patiënten met een normale leverfunctie in een studie met enkelvoudige dosis van 0,5 mg semaglutide.
MASH leverfibrose
Het stadium van leverfibrose (F1 tot F4c) had geen effect op de blootstelling aan semaglutide op basis van gegevens uit fase 2- en fase 3-studies.
Prediabetes en diabetes
Prediabetes en diabetes hadden geen enkel klinisch relevant effect op de blootstelling aan semaglutide gebaseerd op gegevens uit fase 3-studies.
Immunogeniciteit
Ontwikkeling van anti-semaglutide antilichamen kwam niet vaak voor (zie rubriek 4.8) bij de behandeling met semaglutide en de respons leek geen invloed te hebben op de farmacokinetiek van semaglutide.
Pediatrische patiënten
De farmacokinetische eigenschappen voor semaglutide werden beoordeeld in een klinisch onderzoek voor adolescente patiënten met obesitas of overgewicht en ten minste één gewichtsgerelateerde comorbiditeit in de leeftijd van 12 tot < 18 jaar (124 patiënten, lichaamsgewicht 61,6-211,9 kg). De blootstelling aan semaglutide bij adolescenten was gelijk aan die van volwassenen met obesitas of overgewicht.
De veiligheid en werkzaamheid van semaglutide bij kinderen jonger dan 12 jaar zijn niet onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op speciale risico’s voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering of genotoxiciteit.
Niet-letale C-celtumoren in de schildklier van knaagdieren zijn een klasse-effect van GLP-1- receptoragonisten. In 2 jaar durende carcinogeniciteitsonderzoeken bij ratten en muizen veroorzaakte klinisch relevante blootstelling aan semaglutide C-celtumoren in de schildklier. Er zijn geen andere behandelingsgerelateerde tumoren waargenomen. De C-celtumoren bij knaagdieren worden veroorzaakt door een niet-genotoxisch, specifiek GLP-1-receptorgemedieerd mechanisme waarvoor knaagdieren bijzonder gevoelig zijn. De relevantie voor de mens wordt klein geacht, maar kan niet volledig uitgesloten worden.
In vruchtbaarheidsonderzoeken bij ratten had semaglutide geen effect op de paringsprestatie of op de vruchtbaarheid van mannetjesdieren. Bij vrouwtjesratten werden een toename van de oestruscycluslengte en een kleine vermindering van het aantal corpora lutea (ovulaties) waargenomen bij doses die in verband worden gebracht met verlies van lichaamsgewicht bij het moederdier.
In onderzoeken naar embryofoetale ontwikkeling bij ratten veroorzaakte semaglutide embryotoxiciteit beneden de klinisch relevante blootstelling. Semaglutide veroorzaakte sterke verlaging van lichaamsgewicht bij het moederdier en verlaging in overleving en groei van het embryo. Bij foetussen werden belangrijke skelet- en viscerale misvormingen waargenomen, met inbegrip van effecten op pijpbeenderen, ribben, wervels, staart, bloedvaten en hersenventrikels. Mechanistische evaluaties wezen uit dat de embryotoxiciteit gepaard ging met een GLP-1-receptorgemedieerde aantasting van de voedingsstoffenvoorziening aan het embryo via de vruchtzak van ratten. Als gevolg van verschillen in vruchtzakanatomie en -functie bij diersoorten, en als gevolg van het ontbreken van GLP-1-receptorexpressie in de vruchtzak van niet-menselijke primaten, wordt dit mechanisme niet van belang geacht voor de mens. Een direct effect van semaglutide op de foetus kan echter niet worden uitgesloten.
In onderzoeken naar de ontwikkelingstoxiciteit bij konijnen en cynomolgus-apen werden bij klinisch relevante blootstellingen verhoogde zwangerschapsverliezen en een lichte toename van foetale afwijkingen waargenomen. De bevindingen vielen samen met aanzienlijk gewichtsverlies bij het moederdier van maximaal 16%. Het is niet bekend of deze effecten verband houden met afgenomen voedselconsumptie door het moederdier als direct GLP-1-effect.
Postnatale groei en ontwikkeling werden geëvalueerd bij cynomolgus-apen. Pasgeboren dieren waren iets kleiner bij de bevalling maar herstelden zich tijdens de zoogperiode.
Bij jonge ratten veroorzaakt semaglutide vertraagde seksuele rijping bij zowel de mannetjes als de vrouwtjes. Deze vertragingen hadden geen invloed op de vruchtbaarheid en het voortplantingsvermogen van beide geslachten, noch op het vermogen van de vrouwtjes om de dracht tot een goed einde te brengen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Voorgevulde injectiespuit en voorgevulde pen, één dosis
Dinatriumfosfaatdihydraat
Natriumchloride
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
Water voor injecties
Voorgevulde pen, FlexTouch
Dinatriumfosfaatdihydraat
Propyleenglycol
Fenol
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Voorgevulde pen, één dosis
Wegovy 0,25 mg oplossing voor injectie
Wegovy 0,5 mg oplossing voor injectie
Wegovy 1 mg oplossing voor injectie
Wegovy 1,7 mg oplossing voor injectie
Wegovy 2,4 mg oplossing voor injectie
2 jaar.
Wegovy mag buiten de koelkast worden bewaard, gedurende maximaal 28 dagen bij een temperatuur beneden 30°C. Gooi de pen weg als deze langer dan 28 dagen uit de koelkast is geweest.
Wegovy 7,2 mg oplossing voor injectie
3 jaar.
Wegovy mag buiten de koelkast worden bewaard, gedurende maximaal 28 dagen bij een temperatuur beneden 30°C. Gooi de pen weg als deze langer dan 28 dagen uit de koelkast is geweest.
Voorgevulde pen, FlexTouch
Wegovy mag maximaal 48 uur bij een temperatuur onder 30°C aan de patiënt worden verstrekt.
Voor ingebruikname: 3 jaar.
Na ingebruikname: 6 weken. Bewaren beneden 30°C of bewaren in de koelkast (2°C tot 8°C).
Voorgevulde injectiespuit
2 jaar.
Wegovy mag buiten de koelkast worden bewaard, gedurende maximaal 28 dagen bij een temperatuur beneden 30°C. Gooi de injectiespuit weg als deze langer dan 28 dagen uit de koelkast is geweest.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Uit de buurt houden van het koelelement. Niet in de vriezer bewaren.
Voorgevulde pen, één dosis
Bewaar de pen in de oorspronkelijke verpakking ter bescherming tegen licht.
Voorgevulde pen, FlexTouch
Bewaar de pen, wanneer deze niet wordt gebruikt, met de pendop erop ter bescherming tegen licht.
Voorgevulde injectiespuit
Bewaar de injectiespuit in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Voorgevulde pen, één dosis
1 ml glazen injectiespuit (type I-glas) met daarop bevestigde roestvrijstalen naald, harde naaldbeschermer (type II/polyisopreen) en een rubberen zuiger (type I/chlorobutyl).
Voorgevulde pen, FlexTouch (0,25 mg, 0,5 mg) 1,5 ml voorgevulde pen
Glaspatroon van 1,5 ml (type I-glas) aan het ene uiteinde afgesloten met een rubberen zuiger (chloorbutyl) en aan het andere uiteinde met een aluminium dop met daarin een gelamineerde rubberen laag (broombutyl/polyisopreen). De patroon is gemonteerd in een voorgevulde wegwerppen gemaakt van polypropyleen, polyoxymethyleen, polycarbonaat en acrylonitril-butadieen-styreen.
Voorgevulde pen, FlexTouch (0,5 mg, 1 mg, 1,7 mg en 2,4 mg) 3 ml voorgevulde pen
Glaspatroon van 3 ml (type I-glas) aan het ene uiteinde afgesloten met een rubberen zuiger (chloorbutyl) en aan het andere uiteinde met een aluminium dop met daarin een gelamineerde rubberen laag (broombutyl/polyisopreen). De patroon is gemonteerd in een voorgevulde wegwerppen gemaakt van polypropyleen, polyoxymethyleen, polycarbonaat en acrylonitril-butadieen-styreen.
Voorgevulde injectiespuit
1 ml glazen injectiespuit (type I-glas) met daarop bevestigde roestvrijstalen naald, harde naaldbeschermer (type II/polyisopreen) en een rubberen zuiger (type I/chlorobutyl). De voorgevulde injectiespuit is samengesteld met een polypropyleen zuigerstang en een polypropyleen vingergreep.
Verpakkingsgrootten
Voorgevulde pen, één dosis (0,25 mg, 0,5 mg, 1 mg, 1,7 mg 2,4 mg en 7,2 mg)
Verpakkingsgrootte van 4 voorgevulde pennen.
Voorgevulde pen, FlexTouch (0,25 mg, 0,5 mg, 1 mg en 1,7 mg)
Verpakkingsgrootte van 1 voorgevulde pen en 4 NovoFine Plus-wegwerpnaalden.
Voorgevulde pen, FlexTouch (2,4 mg)
Verpakkingsgrootten:
1 voorgevulde pen en 4 NovoFine Plus-wegwerpnaalden.
3 voorgevulde pennen en 12 NovoFine Plus-wegwerpnaalden.
Voorgevulde injectiespuit (0,25 mg, 0,5 mg, 1 mg, 1,7 mg en 2,4 mg)
Verpakkingsgrootte van 4 voorgevulde injectiespuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Wegovy oplossing voor injectie mag niet worden gebruikt als de oplossing niet helder en kleurloos of nagenoeg kleurloos is.
Wegovy mag niet meer worden gebruikt als het bevroren is geweest.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Voorgevulde pen, één dosis
De pen is uitsluitend voor eenmalig gebruik.
Voorgevulde pen, FlexTouch
De pen is voor meervoudig gebruik. Hij bevat 4 doses. Nadat de 4 doses zijn geïnjecteerd, kan er nog oplossing over zijn in de pen ondanks dat de toediening correct is uitgevoerd. Eventuele overgebleven oplossing is onvoldoende voor een dosis en de pen moet worden weggegooid.
De patiënt moet worden aangeraden om na elke injectie de injectienaald overeenkomstig de lokale voorschriften weg te gooien en de Wegovy-pen zonder injectienaald erop te bewaren. Zo kunnen verstopte naalden, besmetting, infectie, lekkage van de oplossing en onnauwkeurig dosering worden voorkomen.
De pen is alleen voor gebruik door één persoon.
Wegovy kan worden toegediend met 30G, 31G, en 32G wegwerpnaalden met een maximale lengte van 8 mm.
Voorgevulde injectiespuit
De injectiespuit is uitsluitend voor eenmalig gebruik.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Denemarken
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1608/001
EU/1/21/1608/002
EU/1/21/1608/003
EU/1/21/1608/004
EU/1/21/1608/005
EU/1/21/1608/006
EU/1/21/1608/007
EU/1/21/1608/008
EU/1/21/1608/009
EU/1/21/1608/010
EU/1/21/1608/011
EU/1/21/1608/012
EU/1/21/1608/025
EU/1/21/1608/026
EU/1/21/1608/027
EU/1/21/1608/028
EU/1/21/1608/029
EU/1/21/1608/030
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 06 januari 2022 Datum van laatste verlenging: 21 september 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu
Wegovy 1,5 mg tablettenWegovy 4 mg tablettenWegovy 9 mg tabletten
1. NAAM VAN HET GENEESMIDDEL
Wegovy 1,5 mg tabletten
Wegovy 4 mg tabletten
Wegovy 9 mg tabletten
Wegovy 25 mg tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Wegovy 1,5 mg tabletten
Elke tablet bevat 1,5 mg semaglutide*.
Wegovy 4 mg tabletten
Elke tablet bevat 4 mg semaglutide*.
Wegovy 9 mg tabletten
Elke tablet bevat 9 mg semaglutide*.
Wegovy 25 mg tabletten
Elke tablet bevat 25 mg semaglutide*.
*humaan ‘glucagon-like peptide-1’-analoog (GLP-1-analoog), geproduceerd met behulp van recombinant-DNA-techniek in Saccharomyces cerevisiae-cellen.
Hulpstof met bekend effect
Wegovy 25 mg tabletten
Elke tablet bevat 23 mg natrium.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet
Wegovy 1,5 mg tabletten
Wit tot lichtgeel en rond (6,5 mm in diameter) met de inscriptie ‘1,5’ aan de ene zijde en ‘novo’ aan de andere zijde.
Wegovy 4 mg tabletten
Wit tot lichtgeel en rond (6,5 mm in diameter) met de inscriptie ‘4’ aan de ene zijde en ‘novo’ aan de andere zijde.
Wegovy 9 mg tabletten
Wit tot lichtgeel en rond (6,5 mm in diameter) met de inscriptie ‘9’ aan de ene zijde en ‘novo’ aan de andere zijde.
Wegovy 25 mg tabletten
Wit tot lichtgeel en ovaal (6,8 mm x 12 mm), met de inscriptie ‘25’ aan de ene zijde en ‘novo’ aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Wegovy is geïndiceerd als aanvulling op een caloriearm dieet en meer lichaamsbeweging ten behoeve van gewichtsbeheersing, waaronder gewichtsverlies en op gewicht blijven, bij volwassenen met een aanvankelijke Body Mass Index (BMI) van
- ≥ 30 kg/m2 (obesitas), of
- ≥ 27 kg/m2 tot < 30 kg/m2 (overgewicht) die ten minste één gewichtsgerelateerde comorbiditeit hebben, zoals dysglykemie (prediabetes of diabetes mellitus type 2), hypertensie, dyslipidemie, obstructieve slaapapneu of hart- en vaatziekte.
Voor onderzoeksresultaten met betrekking tot de onderzochte populaties, zie rubriek 5.1.
4.2 Dosering en wijze van toediening
Dosering
De startdosis voor oraal toegediend semaglutide is 1,5 mg eenmaal daags. Na vier weken op deze dosis zijn de stappen voor dosisverhoging voor oraal toegediend semaglutide eenmaal daags: 4 mg, 9 mg en 25 mg, met een minimale periode van vier weken op elke dosisniveau. De dosis moet worden verhoogd naar 25 mg (de onderhoudsdosis). Indien nodig kan de dosis worden gehandhaafd op het voorgaande dosisniveau.
De maximale aanbevolen eenmaaldaagse dosis oraal toegediend semaglutide is 25 mg. Oraal toegediend semaglutide moet altijd gebruikt worden als één tablet per dag. Er mag niet meer dan één tablet per dag worden ingenomen om het effect van een hogere dosis te bereiken.
Wisselen van subcutaan naar oraal semaglutide
Het effect van wisselen tussen oraal en subcutaan semaglutide kan niet gemakkelijk worden voorspeld omdat oraal semaglutide een grotere farmacokinetische variabiliteit in absorptie vertoont vergeleken met subcutaan semaglutide.
Patiënten die worden behandeld met subcutaan semaglutide 2,4 mg eenmaal per week kunnen worden overgezet op oraal semaglutide 25 mg eenmaal daags.
Patiënten kunnen een week na hun laatste dosis subcutane semaglutide met oraal semaglutide (Wegovy tablet) starten.
Patiënten met diabetes type 2
Het risico op hypoglykemie kan worden verlaagd door een dosisverlaging van sulfonylureumderivaten of insuline bij het initiëren van behandeling met semaglutide (zie rubriek 4.4 en 4.8).
Gemiste dosis
Indien een dosis wordt vergeten, moet de gemiste dosis worden overgeslagen. De daaropvolgende dosis moet de volgende dag worden ingenomen.
Specifieke patiëntgroepen
Ouderen (≥ 65 jaar)
Er is geen dosisaanpassing nodig op basis van leeftijd. De therapeutische ervaring bij patiënten ≥ 85 jaar is beperkt.
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte of matig ernstige nierinsufficiëntie. Er is beperkte ervaring met het gebruik van semaglutide bij patiënten met ernstige nierinsufficiëntie. Semaglutide wordt niet aanbevolen voor gebruik bij patiënten met ernstige nierinsufficiëntie (eGFR < 30 ml/min/1,73 m2) waaronder patiënten met terminale nierinsufficiëntie (zie rubriek 4.4, 4.8 en 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met lichte of matig ernstige leverinsufficiëntie. Er is beperkte ervaring met het gebruik van semaglutide bij patiënten met ernstige leverinsufficiëntie. Semaglutide wordt niet aanbevolen voor gebruik bij patiënten met ernstige leverinsufficiëntie en moet met voorzichtigheid gebruikt worden bij patiënten met lichte of matig ernstige leverinsufficiëntie (zie rubriek 4.4 en 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van oraal toegediend semaglutide bij kinderen en jongeren tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Wegovy is een tablet voor oraal gebruik.
- Dit geneesmiddel moet op een lege maag worden ingenomen; aanbevolen wordt na een nuchtere periode van minstens 8 uur (zie rubriek 5.2).
- De tablet moet in zijn geheel worden doorgeslikt met een slok water (maximaal een half glas water, overeenkomend met 120 ml). Tabletten mogen niet worden gebroken, geplet of gekauwd, aangezien niet bekend is of dit de absorptie van semaglutide beïnvloedt.
- Patiënten moeten na inname minstens 30 minuten wachten voordat ze iets eten, drinken of andere orale geneesmiddelen gebruiken. Minder dan 30 minuten wachten vermindert de absorptie van semaglutide (zie rubriek 4.5 en 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Aspiratie in verband met algemene anesthesie of diepe sedatie
Er zijn gevallen van pulmonale aspiratie gemeld bij patiënten die GLP-1-receptoragonisten toegediend kregen tijdens algehele anesthesie of diepe sedatie. Daarom moet rekening worden gehouden met het verhoogde risico op residuale maaginhoud als gevolg van vertraagde maaglediging (zie rubriek 4.8) alvorens over te gaan tot procedures met algemene anesthesie of diepe sedatie.
Gastro-intestinale effecten en dehydratie
Gebruik van GLP-1-receptoragonisten kan gepaard gaan met gastro-intestinale bijwerkingen. Dit moet worden overwogen bij de behandeling van patiënten met een verminderde nierfunctie, omdat misselijkheid, braken en diarree dehydratie kunnen veroorzaken, wat in zeldzame gevallen kan leiden tot een verslechtering van de nierfunctie (zie rubriek 4.8). Patiënten die worden behandeld met semaglutide moeten geïnformeerd worden over het potentiële risico op dehydratie met betrekking tot gastro-intestinale bijwerkingen en moeten voorzorgsmaatregelen nemen om een vochttekort te voorkomen.
Acute pancreatitis
Acute pancreatitis is waargenomen bij het gebruik van GLP-1-receptoragonisten (zie rubriek 4.8). Patiënten moeten geïnformeerd worden over de kenmerkende symptomen van acute pancreatitis. Bij verdenking op pancreatitis moet het gebruik van semaglutide worden gestaakt; als acute pancreatitis bevestigd is, mag niet opnieuw met semaglutide worden begonnen. Voorzichtigheid is geboden bij patiënten met een voorgeschiedenis van pancreatitis.
Bij afwezigheid van andere tekenen en symptomen van acute pancreatitis zijn verhogingen van pancreasenzymen op zichzelf niet voorspellend voor acute pancreatitis.
Niet-arteritische anterieure ischemische opticusneuropathie (NAION)
Gegevens uit epidemiologische studies laten een verhoogd risico zien op niet-arteritische anterieure ischemische opticusneuropathie (NAION) tijdens de behandeling met semaglutide. Er is geen tijdsinterval vastgesteld voor wanneer NAION zich kan ontwikkelen na aanvang van de behandeling. Bij plotseling verlies van het gezichtsvermogen moet een oftalmologisch onderzoek worden uitgevoerd en moet de behandeling met semaglutide worden gestaakt indien NAION wordt bevestigd (zie rubriek 4.8).
Patiënten met diabetes type 2
Semaglutide mag niet worden gebruikt als vervanging van insuline bij patiënten met diabetes type 2.
Semaglutide mag niet worden gebruikt in combinatie met andere GLP-1-receptoragonisten. Dat is niet geëvalueerd en een verhoogd risico op bijwerkingen gerelateerd aan overdosering wordt waarschijnlijk geacht.
Het opvolgen van de doseringsinstructies wordt aanbevolen voor optimaal effect van semaglutide. Als de respons op de behandeling lager is dan verwacht, moet de behandelend arts zich ervan bewust zijn dat de absorptie van semaglutide zeer variabel is en minimaal kan zijn, en dat de absolute biologische beschikbaarheid van semaglutide laag is.
Daarnaast is vastgesteld dat patiënten met diabetes mogelijk een lagere blootstelling aan het geneesmiddel hebben dan patiënten zonder diabetes, en dat de gewichtsafname bij hen mogelijk geringer is.
Bij patiënten met diabetes type 2 met een onvoldoende respons op oraal semaglutide kan worden overwogen te wisselen naar subcutaan semaglutide.
Hypoglykemie bij patiënten met diabetes type 2
Insuline en sulfonylureumderivaten staan er om bekend hypoglykemie te veroorzaken. Patiënten die worden behandeld met semaglutide in combinatie met een sulfonylureumderivaat of insuline, hebben mogelijk een verhoogd risico op hypoglykemie. Het risico op hypoglykemie kan worden verlaagd door verlaging van de dosis sulfonylureumderivaat of insuline bij het starten van de behandeling met een GLP-1-receptoragonist.
Diabetische retinopathie bij patiënten met diabetes type 2
Bij patiënten met diabetische retinopathie die worden behandeld met semaglutide is een verhoogd risico op de ontwikkeling van complicaties van diabetische retinopathie waargenomen (zie rubriek 4.8). Snelle verbetering van de bloedglucoseregulatie is in verband gebracht met een tijdelijke verergering van diabetische retinopathie, maar andere mechanismen kunnen niet worden uitgesloten. Patiënten met diabetische retinopathie die semaglutide gebruiken, moeten nauwgezet worden gevolgd en behandeld volgens klinische richtlijnen. Er is geen ervaring met Wegovy bij patiënten met diabetes type 2 met ongecontroleerde of mogelijk instabiele diabetische retinopathie. Bij deze patiënten wordt behandeling met Wegovy niet aanbevolen.
Patiënten met gastroparese
Patiënten met gastroparese die worden behandeld met semaglutide kunnen ernstigere of hevigere gastro-intestinale bijwerkingen ervaren. Semaglutide moet met voorzichtigheid worden gebruikt bij deze patiënten, en semaglutide wordt niet aanbevolen bij ernstige gastroparese (zie rubriek 4.8).
Niet onderzochte populaties
De veiligheid en werkzaamheid van subcutaan of oraal semaglutide zijn niet onderzocht bij patiënten:
- behandeld met andere producten voor gewichtsbeheersing,
- met diabetes type 1,
- met ernstige nierinsufficiëntie (zie rubriek 4.2),
- met ernstige leverinsufficiëntie (zie rubriek 4.2),
- met congestief hartfalen NYHA-klasse IV (New York Heart Association). Gebruik bij deze patiënten wordt niet aanbevolen.
Er is beperkte ervaring met subcutaan of oraal semaglutide bij patiënten:
- in de leeftijd van 85 jaar of ouder (zie rubriek 4.2),
- met lichte of matig ernstige leverinsufficiëntie (zie rubriek 4.2),
- met inflammatoire darmziekten (IBD, Inflammatory Bowel Disease)
- met diabetes type 2 en een HbA1c < 8% voor oraal semaglutide 25 mg
- met diabetes type 2 en gelijktijdig gebruik van insuline voor oraal semaglutide 25 mg Voorzichtigheid is geboden bij gebruik bij deze patiënten.
Hulpstoffen met bekend effect
Natrium
Wegovy 1,5 mg, 4 mg en 9 mg tabletten bevatten minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Wegovy 25 mg tablet bevat 23 mg natrium per tablet, overeenkomend met 1% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Semaglutide vertraagt de maaglediging, wat de absorptie van andere orale geneesmiddelen kan beïnvloeden.
Effecten van semaglutide op andere geneesmiddelen
Thyroxine
De totale blootstelling (Area Under the Curve (AUC)) aan thyroxine (gecorrigeerd voor endogene waarden) was 33% hoger na toediening van een enkelvoudige dosis levothyroxine. De maximale blootstelling (Cmax) was onveranderd. Monitoring van schildklierparameters moet worden overwogen bij gelijktijdige behandeling van patiënten met semaglutide en levothyroxine.
Warfarine en andere coumarinederivaten
Semaglutide veranderde de AUC of de Cmax van R- en S-warfarine niet na een enkele dosis warfarine. De farmacodynamische effecten van warfarine zoals gemeten volgens de internationale genormaliseerde ratio (INR) werden niet op een klinisch relevante manier beïnvloed. Er zijn echter gevallen van verlaagde INR gemeld bij gelijktijdig gebruik van acenocoumarol en semaglutide. Bij het initiëren van de behandeling met semaglutide bij patiënten die warfarine of andere coumarinederivaten gebruiken, wordt frequente controle van de INR aanbevolen.
Rosuvastatine
De AUC van rosuvastatine nam met 41% [90%-BI: 24; 60] toe bij toediening samen met semaglutide. Op basis van de brede therapeutische index van rosuvastatine wordt de omvang van de verandering in de blootstelling niet klinisch relevant geacht.
Digoxine, orale anticonceptiva, metformine, furosemide
Er werd geen klinisch relevante verandering in de AUC of de Cmax van digoxine, orale anticonceptiva (met ethinylestradiol en levonorgestrel), metformine of furosemide waargenomen bij gelijktijdige toediening met semaglutide.
Interacties met geneesmiddelen met een zeer lage biologische beschikbaarheid (1%) zijn niet geëvalueerd.
Effecten van andere geneesmiddelen op semaglutide
Omeprazol
Er werd geen klinisch relevante verandering in de AUC of de Cmax van semaglutide waargenomen bij gebruik in combinatie met omeprazol.
In een studie naar de farmacokinetiek van semaglutide bij gelijktijdige toediening met vijf andere tabletten nam de AUC van semaglutide af met 34% en nam de Cmax af met 32%. Dit wijst erop dat de aanwezigheid van meerdere tabletten in de maag de absorptie van semaglutide beïnvloedt indien gelijktijdig ingenomen. Na het innemen van semaglutide moeten patiënten 30 minuten wachten voordat zij andere orale geneesmiddelen gebruiken (zie rubriek 4.2).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met semaglutide (zie rubriek 4.5).
Zwangerschap
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Er is een beperkte hoeveelheid gegevens over het gebruik van semaglutide bij zwangere vrouwen. Semaglutide mag daarom niet tijdens de zwangerschap worden gebruikt. Indien een patiënte zwanger wenst te worden of zwanger wordt, moet de behandeling met semaglutide worden gestaakt. Semaglutide dient ten minste 2 maanden voor een geplande zwangerschap te worden gestaakt vanwege de lange halfwaardetijd (zie rubriek 5.2).
Borstvoeding
Er werden geen meetbare concentraties semaglutide gevonden in de moedermelk van vrouwen die borstvoeding gaven. Natriumsalcaprozaat was aanwezig in de moedermelk en sommige van de metabolieten ervan werden in lage concentraties in de moedermelk uitgescheiden. Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Wegovy mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Het effect van semaglutide op de vruchtbaarheid bij mensen is niet bekend. Semaglutide had geen effect op de vruchtbaarheid bij mannetjesratten. Bij vrouwtjesratten werden een toename van de oestruslengte en een kleine vermindering van het aantal ovulaties waargenomen bij doses die geassocieerd zijn met verlies van lichaamsgewicht van het moederdier (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Semaglutide heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Duizeligheid kan echter worden ervaren, vooral tijdens de periode van dosisverhoging. Wanneer duizeligheid optreedt, moet voorzichtigheid worden betracht bij het besturen van een voertuig of bij het bedienen van machines.
Patiënten met diabetes type 2
Indien semaglutide wordt gebruikt in combinatie met een sulfonylureumderivaat of insuline moet patiënten worden geadviseerd voorzorgsmaatregelen te nemen om hypoglykemie te voorkomen tijdens het besturen van voertuigen en het bedienen van machines (zie rubriek 4.4).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest gemelde bijwerkingen waren gastro-intestinale aandoeningen, zoals nausea, diarree, constipatie, buikpijn, dyspepsie en braken. Deze bijwerkingen werden voornamelijk gezien in de periode van dosisverhoging (zie Beschrijving van een geselecteerd aantal bijwerkingen).
Het veiligheidsprofiel van oraal semaglutide is consistent met het veiligheidsprofiel van subcutaan semaglutide.
Tabel met lijst van de bijwerkingen
In tabel 1 staan bijwerkingen die zijn gemeld tijdens klinische studies bij volwassenen en in postmarketingmeldingen. De frequenties zijn, tenzij anders gespecificeerd, gebaseerd op een verzameling van fase 3a-studies (STEP 1-4) met subcutaan semaglutide, waarin 2.650 volwassen patiënten werden blootgesteld aan Wegovy. De duur van deze studies was 68 weken. De bijwerkingen in OASIS 4 (204 volwassenen met obesitas of overgewicht met ten minste 1 gewichtsgerelateerde comorbiditeit werden blootgesteld aan oraal semaglutide gedurende 64 weken) hadden vergelijkbare frequenties met de subcutane fase 3a-studies, behalve dyspepsie wat een hogere frequentie had. Bijwerkingen die niet relevant zijn voor orale toediening zijn weggelaten uit onderstaand overzicht.
De bijwerkingen zijn onderverdeeld naar systeem/orgaanklasse en frequentie volgens MedDRA. De frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 Bijwerkingen
MedDRA Systeem/orgaan-klasse | Zeer vaak | Vaak | Soms | Zelden | Zeer zelden | Niet bekend |
| Immuunsysteem-aandoeningen | Anafylacti -sche reactie | |||||
| Voedings- en stofwisselings-stoornissen | Hypoglykemi e bij patiënten met type 2 diabetesa | |||||
| Zenuwstelsel-aandoeningen | Hoofdpijnb | Duizeligheidb Dysgeusieb,c Dysesthesiea,c, g | ||||
| Oogaandoeningen | Diabetische retinopathie bij patiënten met diabetes type 2a | Niet- arteritische anterieure ischemische opticusneuro -pathie (NAION) | ||||
| Hartaandoeninge n | Verhoogde hartslaga,c | |||||
Vaataandoeninge n Maagdarmstelsel-aandoeningen | Hypotensi e Orthostati-sche hypotensie | |||||
Brakena,b Diarreea,b Constipatiea, b Dyspepsieb,d Nauseaa,b Buikpijnb,c | Gastritisb,c Gastro- oesofageale refluxziekteb Oprispingb Flatulentieb Abdominale distensieb | Acute pan-creatitisa Vertraagde maagledi-ging | Ingewanden -obstructiec,e,f | |||
Lever- en galaandoeningen | Cholelithiasea | |||||
Huid- en onderhuid-aandoeningen | Haaruitvala | Angio-oedeem | ||||
Algemene aandoeningen en toedieningsplaats-stoornissen | Vermoeid-heidb,c | |||||
| Onderzoeken | Verhoogde amylasec Verhoogde lipasec |
- a) zie hieronder voor een beschrijving van geselecteerde bijwerkingen
- b) hoofdzakelijk waargenomen in de periode van dosisverhoging
- c) gegroepeerde voorkeurstermen
- d) de frequentie is gebaseerd op de fase 3-studie met oraal semaglutide OASIS 4.
- e) uit postmarketingmeldingen
- f) groepsterm voor voorkeurstermen (Preferred Terms, PT’s) ingewandenobstructie, ileus, dunnedarmobstructie
- g) groepsterm voor voorkeurstermen (Preferred Terms, PT’s) dysesthesie, hyperesthesie, paresthesie, branderig gevoel van de huid, branderig gevoel, pijn van de huid, gevoelige huid, huidongemak, huidsensibilisatie, allodynie en hyperpathie
Beschrijving van een geselecteerd aantal bijwerkingen
De onderstaande bijwerkingen zijn van toepassing op oraal semaglutide. Frequenties voor specifieke bijwerkingen zijn, tenzij anders gespecificeerd, gebaseerd op de fase 3-studie OASIS 4.
Gastro-intestinale bijwerkingen
De bijwerkingen werden hoofdzakelijk gerapporteerd tijdens dosisverhoging. Gedurende de studieduur van 64 weken kwam nausea voor bij 46,6% van patiënten die behandeld werden met oraal semaglutide (18,6% bij placebo), braken bij 30,9% (5,9% bij placebo), dyspepsie bij 18,1% (8,8% bij placebo), diarree bij 17,6% (8,8% bij placebo) en buikpijn bij 16,7% (7,8% bij placebo). De meeste bijwerkingen waren mild tot matig van aard en van korte duur. Constipatie kwam voor bij 20,1% van de patiënten behandeld met semaglutide (9,8% bij placebo) en was mild tot matig in ernst en van langere duur.
Patiënten met een geschiedenis van gastroparese kunnen ernstigere of hevigere gastro-intestinale bijwerkingen ervaren.
Patiënten met matig ernstige nierinsufficiëntie (eGFR ≥ 30 tot < 60 ml/min/1,73 m2) ervaren mogelijk meer gastro-intestinale bijwerkingen bij de behandeling met semaglutide.
De gastro-intestinale voorvallen leidden bij 3,4% van de patiënten tot definitieve stopzetting van de behandeling met oraal semaglutide.
Acute pancreatitis
Acute pancreatitis werd gerapporteerd bij 0% van de patiënten behandeld met oraal semaglutide en bij 1,0% van de patiënten behandeld met placebo. De frequentie van na beoordeling bevestigde, acute pancreatitis gemeld in klinische STEP fase 3a-studies was respectievelijk 0,2% voor semaglutide en < 0,1% voor placebo. In SELECT, het onderzoek naar cardiovasculaire uitkomsten, was de frequentie van na beoordeling bevestigde acute pancreatitis 0,2% voor semaglutide en 0,3% voor placebo.
Acute galsteenziekte/cholelithiase
Cholelithiase werd gemeld bij 2,5% en leidde tot cholecystitis bij 0% van de patiënten behandeld met oraal semaglutide. Cholelithiase en cholecystitis werden gemeld bij respectievelijk 1% en 0%, van de patiënten die placebo kregen.
Haaruitval
Haaruitval werd gemeld bij 6,4% van patiënten behandeld met oraal semaglutide en bij 2,0% van de patiënten die placebo kregen. Alle voorvallen waren mild tot matig en de helft herstelde voor het einde van de studie. Haaruitval werd vaker gemeld bij patiënten met een groter gewichtsverlies (≥ 20%).
Verhoogde hartslag
Een gemiddelde stijging van 2 slagen per minuut (bpm) ten opzichte van een uitgangswaarde van 72 bpm werd waargenomen bij patiënten behandeld met oraal semaglutide. Het aandeel patiënten met een toename in hartslag ten opzichte van de uitgangswaarde van ≥ 20 bpm op elk moment gedurende de behandeling betrof 26,5% in de semaglutidegroep versus 20,8% in de placebogroep.
Immunogeniciteit
In overeenstemming met de mogelijk immunogene eigenschappen van geneesmiddelen die eiwitten of peptiden bevatten, kunnen patiënten na behandeling met semaglutide antilichamen ontwikkelen. Het aandeel van patiënten dat positief testte op antilichamen tegen semaglutide met oraal semaglutide 14 mg en 50 mg op een willekeurig tijdstip na aanvang van de studie was laag (0,5% en 0,3% voor respectievelijk Rybelsus en Wegovy tabletten) en geen van de patiënten had neutraliserende antilichamen tegen semaglutide of antilichamen tegen semaglutide met endogeen GLP-1-neutraliserend effect. Het is mogelijk dat tijdens de behandeling hoge semaglutideconcentraties de gevoeligheid van de assays hebben verminderd; het risico van fout-negatieve uitslagen kan dus niet worden uitgesloten. Bij patiënten met een positieve testuitslag voor antilichamen tijdens en na de behandeling was de aanwezigheid van antilichamen echter van voorbijgaande aard en had deze geen waarneembaar effect op werkzaamheid en veiligheid.
Hypoglykemie bij patiënten met diabetes type 2
In STEP 2 werd klinisch significante hypoglykemie waargenomen bij 6,2%
(0,1 voorvallen/patiëntjaar) van de patiënten behandeld met semaglutide 2,4 mg s.c., in vergelijking met 2,5% (0,03 voorvallen/patiëntjaar) bij patiënten behandeld met placebo. Hypoglykemie bij gebruik van semaglutide werd zowel met als zonder gelijktijdig gebruik van sulfonylureumderivaten waargenomen. Eén episode (0,2% van de patiënten, 0,002 voorvallen/patiëntjaar) werd gemeld als ernstig bij een patiënt die niet gelijktijdig werd behandeld met een sulfonylureumderivaat. Het risico op hypoglykemie werd verhoogd als semaglutide werd gebruikt met een sulfonylureumderivaat.
Diabetische retinopathie bij patiënten met diabetes type 2
Een 2 jaar durende klinische studie onderzocht subcutaan semaglutide 0,5 mg en 1 mg versus placebo in 3.297 patiënten met diabetes type 2, met een hoog cardiovasculair risico, lange duur van de diabetes en onvoldoende gecontroleerde bloedglucose. In deze studie kwamen meer beoordeelde gevallen van complicaties van diabetische retinopathie voor bij patiënten behandeld met semaglutide (3,0%) in vergelijking tot placebo (1,8%). Dit werd waargenomen bij met insuline behandelde patiënten die bekend waren met diabetische retinopathie. Het behandelverschil werd reeds in een vroeg stadium duidelijk en hield gedurende de studie aan. In STEP 2 werden retinale aandoeningen gemeld bij 6,9% van de patiënten behandeld met semaglutide 2,4 mg, 6,2% van de patiënten behandeld met subcutaan semaglutide 1 mg, en 4,2% van de patiënten behandeld met placebo. De meeste voorvallen werden gemeld als diabetische retinopathie (respectievelijk 4,0%, 2,7% en 2,7%) en niet-proliferatieve retinopathie (respectievelijk 0,7%, 0% en 0%).
Dysesthesie
Voorvallen gerelateerd aan een klinisch beeld van veranderd huidgevoel zoals gevoelige huid, hyperesthesie, paresthesie, branderig gevoel van de huid en allodynie werden gemeld bij 4,9% van de patiënten behandeld met oraal semaglutide. Er werden geen voorvallen gemeld bij patiënten behandeld met placebo. De voorvallen waren mild tot matig van aard en de meeste patiënten herstelden terwijl ze de behandeling voortzetten
Niet-arteritische anterieure ischemische opticusneuropathie (NAION)
Resultaten uit verschillende grote epidemiologische studies geven aan dat blootstelling aan semaglutide bij volwassenen met diabetes type 2 geassocieerd wordt met een ongeveer tweevoudige toename van het relatieve risico op het ontwikkelen van NAION, wat overeenkomt met ongeveer 1 bijkomend geval per 10.000 patiëntjaren behandeling.
Andere speciale populaties
In de SELECT studie was het bijwerkingenprofiel bij volwassenen met vastgestelde cardiovasculaire ziekte, vergelijkbaar met dat van subcutaan semaglutide in de fase 3a-studies voor gewichtsbeheersing.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Overdosering met semaglutide kan gepaard gaan met gastro-intestinale aandoeningen die kunnen leiden tot dehydratie. In geval van overdosering moet de patiënt worden geobserveerd op klinische verschijnselen en moet een geschikte ondersteunende behandeling worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen gebruikt bij diabetes, glucagonachtig peptide-1-agonisten (GLP-1-agonisten), ATC-code: A10BJ06.
Werkingsmechanisme
Semaglutide is een GLP-1-analoog met 94% sequentiehomologie van humaan GLP-1. Semaglutide fungeert als GLP-1-receptoragonist die zich selectief aan de GLP-1-receptor bindt en deze activeert. Deze receptor is ook het target voor van nature aanwezige GLP-1.
GLP-1 is een fysiologische regulator van eetlust en calorie-inname, en de GLP-1 receptor is aanwezig in verschillende gebieden van de hersenen die betrokken zijn bij eetlustregulatie.
Uit dieronderzoek blijkt dat semaglutide werkt in de hersenen via de GLP-1-receptor. Semaglutide heeft direct effect op gebieden in de hersenen die betrokken zijn bij de homeostatische regulering van de voedselopname in de hypothalamus en de hersenstam. Semaglutide kan van invloed zijn op het hedonische beloningssysteem door middel van directe en indirecte effecten op hersengebieden, waaronder het septum, de thalamus en de amygdala.
Semaglutide vermindert de energie-inname, verhoogt het verzadigingsgevoel, het ‘vol voelen’ en de zelfbeheersing bij eten, het vermindert hongergevoel, frequentie en intensiteit van verlangen naar voedsel, zoals is gebleken uit klinische studies. Bovendien vermindert semaglutide ook de voorkeur voor vetrijk voedsel.
Semaglutide stemt homeostatische en hedonische uitvoerende functies op elkaar af om de calorie-inname, eetlust, beloning en voedselkeuze te reguleren.
In klinische onderzoek verlaagt semaglutide bovendien de bloedglucose op een glucoseafhankelijke manier door stimulatie van de insulinesecretie en verlaging van glucagonsecretie als de bloedglucoseconcentratie hoog is. Het mechanisme achter de bloedglucoseverlaging omvat ook een lichte vertraging van de maaglediging in de vroege postprandiale fase. Tijdens hypoglykemie vermindert semaglutide de insulinesecretie terwijl de glucagonsecretie niet wordt belemmerd.
GLP-1-receptoren komen ook tot expressie in het hart, vaatstelsel, immuunsysteem en in de nieren. Semaglutide had in klinische studies een gunstig effect op plasmalipiden, verlaagde de systolische bloeddruk en verminderde ontsteking. Daarnaast heeft dieronderzoek aangetoond dat semaglutide de ontwikkeling van atherosclerose vertraagde en een ontstekingsremmende werking had in het cardiovasculair systeem.
Het werkingsmechanisme van semaglutide bij cardiovasculaire risicoreductie is waarschijnlijk multifactorieel, deels veroorzaakt door het effect van gewichtsverlies en het effect op bekende cardiovasculaire risicofactoren (verlaging van de bloeddruk, verbeteringen in het lipidenprofiel en glucosemetabolisme, en ontstekingsremmende effecten zoals aangetoond door verlaging van hsCRP (high-sensitivity C-reactive protein)). Het exacte mechanisme van de cardiovasculaire risicoreductie is niet vastgesteld.
Farmacodynamische effecten
Eetlust, energie-inname en voedselkeuze
Semaglutide vermindert de eetlust door het verhogen van het verzadigingsgevoel en het ‘vol voelen’, terwijl het ook honger en trek vermindert.
Nuchtere en postprandiale lipiden
Bij patiënten met diabetes type 2 verlaagde oraal semaglutide gelijkwaardig aan een dosis van 9 mg, vergeleken met placebo, de nuchtere concentraties van triglyceride en van very-low-density lipoproteïnen (VLDL) cholesterolconcentraties met respectievelijk 19% [8; 28] en 20% [5; 33]. De postprandiale cholesterol respons van triglyceride en VLDL op een vetrijke maaltijd werd met respectievelijk 24% [9; 36] en 21% [7; 32], verlaagd. ApoB48 was verlaagd in zowel nuchtere als postprandiale toestand met respectievelijk 25% [2; 42] en 30% [15; 43].
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van 25 mg eenmaal daags oraal toegediend semaglutide (tablet) voor gewichtsbeheersing in combinatie met een lagere calorie-inname en meer lichaamsbeweging zijn beoordeeld in een 64 weken durende dubbelblinde gerandomiseerde placebogecontroleerde fase 3b-studie (OASIS 4) waaraan 307 patiënten deelnamen (205 gerandomiseerd naar behandeling met oraal toegediend semaglutide).
De behandeling met oraal semaglutide liet een superieur, klinisch relevant en blijvend gewichtsverlies zien in vergelijking met placebo bij patiënten met obesitas (BMI ≥ 30 kg/m2) of overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit. Bovendien bereikte bij alle studies een groter aantal van de patiënten ≥ 5%, ≥ 10%, ≥ 15% en ≥ 20% gewichtsverlies met semaglutide in vergelijking met placebo. De verlaging van het lichaamsgewicht trad op ongeacht de aanwezigheid van gastro-intestinale symptomen zoals nausea, braken of diarree.
De behandeling met oraal semaglutide vertoonde ook statistisch significante verbeteringen in tailleomtrek en lichamelijk functioneren in vergelijking met placebo.
De werkzaamheid van oraal semaglutide werd aangetoond ongeacht leeftijd, geslacht, ras, etniciteit, lichaamsgewicht bij aanvang, BMI, aanwezigheid van diabetes type 2 en niveau van nierfunctie. Binnen alle subgroepen bestonden variaties in de werkzaamheid. Een relatief groter gewichtsverlies werd waargenomen bij vrouwen en bij patiënten zonder diabetes type 2, evenals bij patiënten met een lager versus hoger lichaamsgewicht bij aanvang.
Daarnaast werd de werkzaamheid en veiligheid van subcutaan semaglutide voor gewichtsbeheersing in combinatie met een lagere calorie-inname en meer lichaamsbeweging zijn beoordeeld in vier 68 weken durende dubbelblinde gerandomiseerde placebogecontroleerde fase 3a-studies (STEP 1-4). Een totaal van 4.684 patiënten (2.652 gerandomiseerd naar behandeling met subcutaan toegediende semaglutide) nam deel aan deze studies. De werkzaamheid en veiligheid was vergelijkbaar tussen OASIS 4 en STEP 1, ongeacht de toedieningsweg.
OASIS 4: Gewichtsbeheersing– eenmaal daags Wegovy 25 mg tablet (semaglutide 25 mg)
In een 64 weken durende fase 3b-studie werden 307 volwassen patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit gerandomiseerd naar eenmaal daags oraal toegediend semaglutide of placebo. Alle patiënten volgden een caloriearm dieet en hadden meer lichaamsbeweging gedurende de studie.
Gewichtsverlies werd vroeg in de studie gezien en bleef aanhouden gedurende de studie. Aan het einde van de behandeling (week 64), was het gewichtsverlies superieur en klinisch relevant vergeleken met placebo (zie tabel 2 en afbeelding 1).
Daarnaast bereikte een groter aantal van de patiënten ≥ 5%, ≥ 10%, ≥ 15% en ≥ 20% gewichtsverlies met oraal toegediend semaglutide vergeleken met placebo (zie tabel 2). Van de patiënten met prediabetes bij aanvang had een groter aantal van de patiënten een normoglykemische status aan het einde van de behandeling met oraal toegediend semaglutide vergeleken met placebo (71,1% vs. 33,3%).
Tabel 2 OASIS 4: Resultaten in week 64
* * p < 0,0001 (niet-gecorrigeerd 2-zijdig) voor superioriteit.
1 Schatting gebaseerd op een ANCOVA-model met meervoudige imputatie op basis van alle gegevens, ongeacht het vroegtijdig stopzetten van de gerandomiseerde behandeling of starten van andere anti-obesitas geneesmiddel of bariatrische chirurgie.
2 Tijdens het onderzoek werd de gerandomiseerde behandeling definitief stopgezet door 18% en 25,5% van de patiënten gerandomiseerd naar respectievelijk oraal semaglutide 25 mg en placebo. Ervan uitgaande dat alle gerandomiseerde patiënten de behandeling bleven volgen en geen extra anti-obesitas behandelingen kregen, waren de geschatte wijzigingen van randomisatie tot week 64 voor lichaamsgewicht op basis van een ‘Mixed model for Repeated Measures’ inclusief alle observaties tot eerste stopzetting -16,6% en -2,8% voor respectievelijk oraal semaglutide 25 mg en placebo. 3 Geschat met behulp van een binair regressiemodel op basis van dezelfde imputatieprocedure als in de primaire analyse.
| Semaglutide 25 mg tablet | Placebo | |
| Volledige analyseset (N) | 205 | 102 |
| Lichaamsgewicht | ||
| Uitgangswaarde (kg) | 106,4 | 104,8 |
| Verandering (%) t.o.v. uitgangswaarde1,2 | -13,6 | -2,2 |
| Verschil (%) t.o.v. placebo1 [95%-BI] | -11,4 [-13,9; -9]* | |
| Verandering (kg) t.o.v. uitgangswaarde1 | -14,2 | -2,2 |
| Verschil (kg) t.o.v. placebo1 [95%-BI] | -12,0 [-14,6; -9,5]* | |
| Patiënten (%) met gewichtsverlies ≥ 5%3 | 76,3* | 30,5 |
| Patiënten (%) met gewichtsverlies ≥ 10%3 | 59,8* | 14,1 |
| Patiënten (%) met gewichtsverlies ≥ 15%3 | 47,0* | 5,4 |
| Patiënten (%) met gewichtsverlies ≥ 20%3 | 27,5* | 3 |
| Tailleomtrek (cm) | ||
| Uitgangswaarde | 114 | 113,6 |
| Verandering t.o.v. uitgangswaarde1 | -12,2 | -2,8 |
| Verschil t.o.v. placebo1 [95%-BI] | -9,5 [-12,4; -6,6]* | |
| Systolische bloeddruk (mmHg) | ||
| Uitgangswaarde | 131 | 131 |
| Verandering t.o.v. uitgangswaarde1 | -6,8 | -5,4 |
| Verschil t.o.v. placebo1 [95%-BI] | -1,4 [-4,6; 1,8] | |
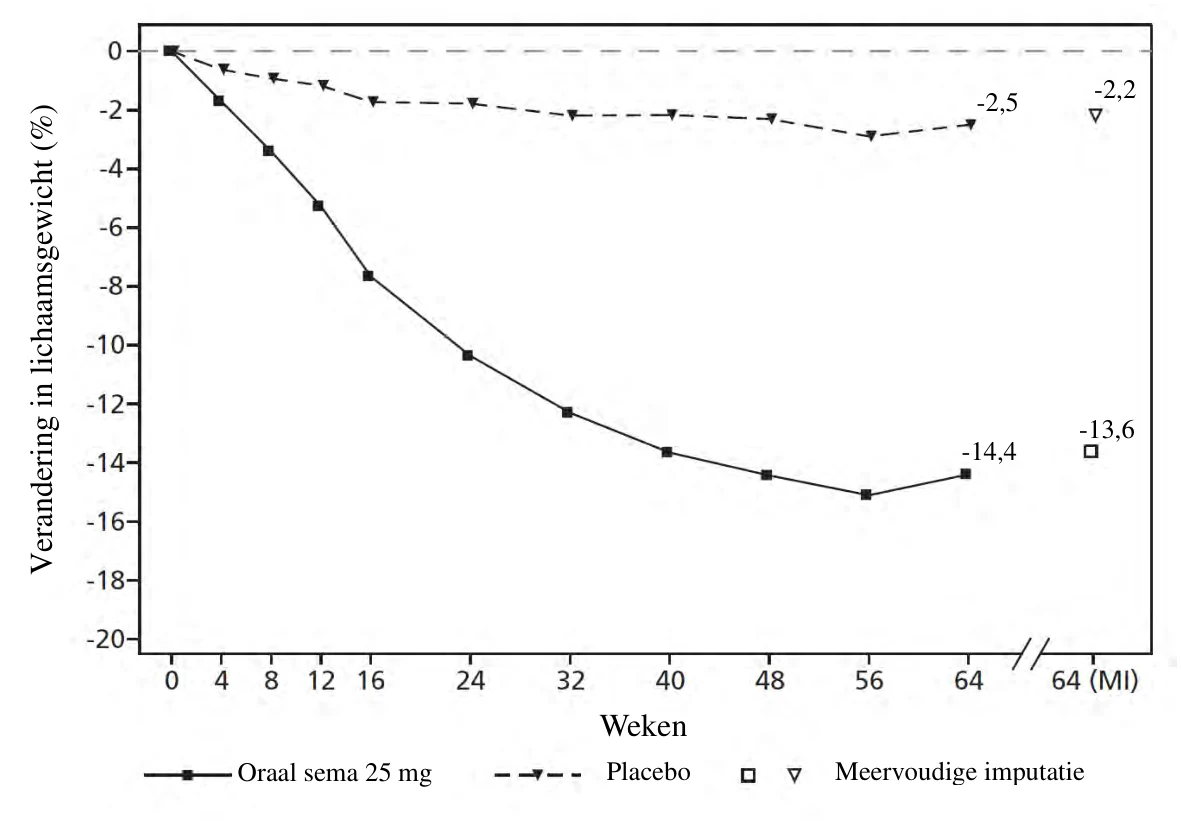
 Geobserveerde waarden voor patiënten die elk gepland bezoek afronden en meervoudige imputaties (MI) van teruggehaalde drop-outs.
Afbeelding 1 OASIS 4: Gemiddelde verandering in lichaamsgewicht (%) vanaf uitgangswaarde tot week 64
Hoewel sommige patiënten niet dezelfde blootstelling hebben bereikt met oraal semaglutide 25 mg en subcutaan semaglutide 2,4 mg, worden de gegevens uit de volgende onderzoeken met de subcutane formulering beschouwd als informatief voor de orale formulering.
STEP 1: Gewichtsbeheersing
In een 68 weken durende dubbelblinde studie werden 1.961 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit gerandomiseerd naar semaglutide of placebo. Alle patiënten volgden een caloriearm dieet en hadden meer lichaamsbeweging gedurende de studie.
Gewichtsverlies werd vroeg in de studie gezien en bleef aanhouden gedurende de studie. Aan het einde van de behandeling (week 68) was het gewichtsverlies superieur en klinisch relevant vergeleken met placebo. Daarnaast bereikte een groter aantal van de patiënten ≥ 5%, ≥ 10%, ≥ 15% en ≥ 20% gewichtsverlies met semaglutide vergeleken met placebo.
STEP 2: Gewichtsbeheersing bij patiënten met diabetes type 2
In een 68 weken durende, dubbelblinde studie werden 1.210 patiënten met overgewicht of obesitas (BMI ≥ 27 kg/m2) en diabetes type 2 gerandomiseerd naar ofwel semaglutide 2,4 mg, semaglutide 1 mg eenmaal per week of placebo. Patiënten die aan de studie meededen, hadden onvoldoende gecontroleerde diabetes (HbA1c 7–10%) en werden behandeld met ofwel: dieet en lichaamsbeweging alleen of met 1–3 orale antidiabetica. Alle patiënten volgden een caloriebeperkt dieet en hadden meer lichaamsbeweging gedurende de studie.
Behandeling met semaglutide gedurende 68 weken resulteerde in superieure en klinisch relevante verlaging van het lichaamsgewicht en van HbA1c vergeleken met placebo.
STEP 3: Gewichtsbeheersing met intensieve gedragstherapie
In een 68 weken durende dubbelblinde studie werden 611 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit gerandomiseerd naar subcutaan semaglutide of placebo. Tijdens de studie kregen alle patiënten intensieve gedragstherapie (IGT) bestaande uit een zeer restrictief dieet, meer lichaamsbeweging en gedragstherapie.
De behandeling met semaglutide en IGT gedurende 68 weken resulteerde in superieure en klinisch relevante verlaging van het lichaamsgewicht vergeleken met placebo.
STEP 4: Blijvende gewichtsbeheersing
In een 68 weken durende dubbelblinde studie werden 902 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) en ten minste één gewichtsgerelateerde comorbiditeit geïncludeerd. Alle patiënten volgden een caloriebeperkt dieet en hadden meer lichaamsbeweging gedurende de studie. Van week 0 tot week 20 (aanloopperiode) kregen alle patiënten subcutaan semaglutide. In week 20 (uitgangspunt) werden de patiënten die de onderhoudsdosis van subcutaan semaglutide 2,4 mg hadden bereikt, gerandomiseerd naar ofwel voortzetting van de behandeling of naar placebo.
Patiënten die de onderhoudsdosis van 2,4 mg hadden bereikt in week 20 (uitgangspunt) en de behandeling met semaglutide gedurende 48 weken (week 20–68) voortzetten, bleven afvallen en hadden een superieure en klinisch relevante verlaging van het lichaamsgewicht vergeleken met patiënten die waren overgeschakeld naar placebo.
Verbetering in lichamelijk functioneren
Oraal semaglutide liet statistisch significante verbeteringen zien in scores voor lichamelijk functioneren en meer patiënten op oraal semaglutide behaalden een klinisch relevante verbetering vergeleken met placebo. Lichamelijk functioneren werd beoordeeld met behulp van de obesitas-specifieke impact van gewicht op kwaliteit-van-leven-vragenlijst - Impact of Weight on Quality of Life Lite Clinical Studies versie (IWQOL-Lite-CT).
Cardiovasculaire evaluatie
SELECT: cardiovasculaire uitkomstenstudie bij patiënten met overgewicht of obesitas
Er zijn geen cardiovasculaire uitkomstenstudies uitgevoerd met oraal semaglutide 25 mg bij individuen met vastgestelde cardiovasculaire ziekte en een BMI ≥ 27 kg/m2.
SELECT was een gerandomiseerde, dubbelblinde, placebogecontroleerde, event-driven studie met daarin 17.604 patiënten bij wie een cardiovasculaire ziekte was vastgesteld en met een BMI van ≥ 27 kg/m2. Patiënten werden gerandomiseerd naar subcutaan semaglutide 2,4 mg (n = 8.803) of placebo (n = 8.801) in aanvulling op de standaardbehandeling. De mediane duur van de studie was 41,8 maanden.
De onderzoekspopulatie bestond uit vrouwelijke en mannelijke patiënten, met een gemiddelde leeftijd van 61,6 jaar. De gemiddelde BMI was 33,3 kg/m2 en het gemiddelde lichaamsgewicht was 96,7 kg. Patiënten met een voorgeschiedenis van diabetes type 1 en type 2 werden uitgesloten.
Het primaire eindpunt was de tijd vanaf randomisatie tot het eerste optreden van ernstige ongewenste cardiovasculaire voorvallen (MACE), gedefinieerd als een samengesteld eindpunt bestaande uit cardiovasculaire sterfte (inclusief onbekende doodsoorzaak), niet-fataal myocardinfarct of niet-fatale beroerte.
Superioriteit van subcutaan semaglutide 2,4 mg versus placebo voor MACE werd bevestigd met een hazard ratio van 0,80 [0,72; 0,90] [95%-BI], wat overeenkomt met een relatieve risicoreductie in MACE van 20%. De reductie van MACE met subcutaan semaglutide 2,4 mg werd niet beïnvloed door leeftijd, geslacht, ras, etniciteit, BMI bij aanvang of mate van nierfunctiestoornis.
5.2 Farmacokinetische eigenschappen
Absorptie
Oraal toegediende semaglutide heeft een lage absolute biologische beschikbaarheid en een variabele absorptie. Dagelijkse inname volgens de aanbevolen wijze van toediening in combinatie met een lange halfwaardetijd vermindert dag-tot-dag fluctuaties in de blootstelling.
Het farmacokinetische profiel van oraal toegediend semaglutide is gekarakteriseerd bij gezonde personen en bij patiënten met overgewicht of obesitas met behulp van populatie farmacokinetische modellering. Na orale toediening werd de maximale plasmaconcentratie van semaglutide ongeveer 1 uur na toediening bereikt. De halfwaardetijd van semaglutide is ongeveer 1 week, wat indiceert dat steady-state blootstelling werd bereikt na 4-5 weken bij eenmaal daagse toediening. De gemiddelde voorspelde concentratie was ongeveer 77 nmol/L waarbij 90% van de personen die werden behandeld met semaglutide 25 mg een gemiddelde concentratie had tussen 27 en 186 nmol/l.
De steady-state-concentraties namen ongeveer proportioneel toe met doses tot 25 mg eenmaal daags. De totale intra- en inter-individuele variabiliteit in AUC na een dosering orale semaglutide werd geschat op 166% na een enkele dosis. Tijdens steady-state werd de variabiliteit in AUC verminderd vanwege dagelijks doseren en de lange halfwaardetijd van semaglutide, resulterend in 68% totale variabiliteit (33% intra-individuele variabiliteit).
Natriumsalcaprozaat faciliteert de absorptie van semaglutide, gebaseerd op in-vitrogegevens. De absorptie van semaglutide gebeurt voornamelijk in de maag.
De geschatte absolute biologische beschikbaarheid van semaglutide bedraagt na orale toediening ongeveer 1-2%.
De absorptie van oraal toegediend semaglutide wordt verminderd bij gelijktijdige inname met voedsel of grote hoeveelheden water. Er zijn verschillende doseerschema’s voor semaglutide onderzocht. Studies tonen aan dat een langere nuchtere periode pre- en postdosis resulteert in hogere absorptie.
Distributie
Het absolute verdelingsvolume van semaglutide bij patiënten met overgewicht of obesitas is ongeveer 8,9 l. Semaglutide werd in grote mate gebonden aan plasma-eiwitten (> 99%).
Metabolisme/biotransformatie
Voorafgaand aan de uitscheiding wordt semaglutide in grote mate gemetaboliseerd door proteolytische splitsing van de peptide-hoofdketen en de daaropvolgende bèta-oxidatie van de vetzuur-zijketen. Het enzymneutrale endopeptidase (NEP) is geïdentificeerd als één van de actieve metabole enzymen.
Eliminatie
De primaire excretieroutes van semaglutidemateriaal verlopen via urine en feces. Ongeveer 3% van de geabsorbeerde dosis werd in de urine als intacte semaglutide uitgescheiden.
De absolute klaring van semaglutide bij patiënten met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) of obesitas (BMI ≥ 30 kg/m2) is ongeveer 0,04 l/u. Met een eliminatiehalfwaardetijd van ongeveer 1 week is semaglutide nog ongeveer 7 weken na de laatste dosis van oraal semaglutide (tablet) in de circulatie aanwezig.
Specifieke patiëntgroepen
Ouderen
Op basis van de gegevens van fase 3-studies bij patiënten van 18-92 jaar had leeftijd geen invloed op de farmacokinetiek van semaglutide.
Geslacht, ras en etniciteit
Geslacht, ras (wit, zwart of Afro-Amerikaans, Aziatisch) en etnische afkomst (hispanic of latino, niet-hispanic of -latino) hadden geen invloed op de farmacokinetiek van semaglutide op basis van gegevens uit fase 3a-studies.
Lichaamsgewicht
Lichaamsgewicht had invloed op de blootstelling aan semaglutide. Een hoger lichaamsgewicht ging gepaard met lagere blootstelling; een verschil van 20% in lichaamsgewicht tussen individuen zal resulteren in een verschil in blootstelling van ongeveer 18% op basis van subcutaan semaglutide gegevens. Subcutane en orale toediening van semaglutide heeft klinisch effectieve blootstelling getoond voor een lichaamsgewichtrange van 54,4 – 245,6 kg in klinische studies.
Nierinsufficiëntie
Nierinsufficiëntie had geen klinisch relevante invloed op de farmacokinetiek van semaglutide. Dit werd aangetoond na 10 achtereenvolgende dagen met eenmaal daagse orale doses van semaglutide bij patiënten met verschillende mate van nierinsufficiëntie (mild, matig ernstig, ernstig of patiënten die werden gedialyseerd) ten opzichte van patiënten met een normale nierfunctie. Dit werd ook aangetoond voor patiënten met overgewicht (BMI ≥ 27 kg/m2 tot < 30 kg/m2) of obesitas (BMI ≥ 30 kg/m2) en mild tot matig ernstige nierinsufficiëntie op basis van gegevens uit fase 3-studies.
Leverinsufficiëntie
Leverinsufficiëntie had geen invloed op de blootstelling aan semaglutide. De farmacokinetiek van semaglutide werd geëvalueerd na 10 achtereenvolgende dagen met eenmaal daagse orale doses semaglutide bij patiënten met verschillende mate van leverinsufficiëntie (mild, matig ernstig, ernstig) en ten opzichte van patiënten met een normale leverfunctie in studies.
Aandoening van het bovenste maag-darmkanaal
Een aandoening van het bovenste maag-darmkanaal (chronische gastritis en/of gastro-oesofageale refluxziekte) had geen klinisch relevante invloed op de farmacokinetiek van oraal toegediende semaglutide. De farmacokinetiek werd geëvalueerd bij patiënten met diabetes type 2 met of zonder een aandoening van het bovenste maag-darmkanaal die behandeld werden met een eenmaal daagse dosis van oraal toegediende semaglutide gedurende 10 opeenvolgende dagen. Het werd ook aangetoond voor personen met diabetes type 2 met een aandoening van het bovenste maag-darmkanaal op basis van gegevens van fase 3 studies.
Immunogeniciteit
Ontwikkeling van anti-semaglutide antilichamen kwam niet vaak voor (zie rubriek 4.8) bij de behandeling met semaglutide en de respons leek geen invloed te hebben op de farmacokinetiek van semaglutide.
Pediatrische patiënten
De veiligheid en werkzaamheid van oraal toegediend semaglutide bij kinderen en adolescenten jonger dan 18 jaar zijn niet onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op speciale risico’s voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering of genotoxiciteit.
Niet-letale C-celtumoren in de schildklier van knaagdieren zijn een klasse-effect van GLP-1- receptoragonisten. In 2 jaar durende carcinogeniciteitsonderzoeken bij ratten en muizen veroorzaakte klinisch relevante blootstelling aan semaglutide C-celtumoren in de schildklier. Er zijn geen andere behandelingsgerelateerde tumoren waargenomen. De C-celtumoren bij knaagdieren worden veroorzaakt door een niet-genotoxisch, specifiek GLP-1-receptorgemedieerd mechanisme waarvoor knaagdieren bijzonder gevoelig zijn. De relevantie voor de mens wordt klein geacht, maar kan niet volledig uitgesloten worden.
In vruchtbaarheidsonderzoeken bij ratten had semaglutide geen effect op de paringsprestatie of op de vruchtbaarheid van mannetjesdieren. Bij vrouwtjesratten werden een toename van de oestruscycluslengte en een kleine vermindering van het aantal corpora lutea (ovulaties) waargenomen bij doses die in verband worden gebracht met verlies van lichaamsgewicht bij het moederdier.
In onderzoeken naar embryofoetale ontwikkeling bij ratten veroorzaakte semaglutide embryotoxiciteit beneden de klinisch relevante blootstelling. Semaglutide veroorzaakte sterke verlaging van lichaamsgewicht bij het moederdier en verlaging in overleving en groei van het embryo. Bij foetussen werden belangrijke skelet- en viscerale misvormingen waargenomen, met inbegrip van effecten op pijpbeenderen, ribben, wervels, staart, bloedvaten en hersenventrikels. Mechanistische evaluaties wezen uit dat de embryotoxiciteit gepaard ging met een GLP-1-receptorgemedieerde aantasting van de voedingsstoffenvoorziening aan het embryo via de vruchtzak van ratten. Als gevolg van verschillen in vruchtzakanatomie en -functie bij diersoorten, en als gevolg van het ontbreken van GLP-1-receptorexpressie in de vruchtzak van niet-menselijke primaten, wordt dit mechanisme niet van belang geacht voor de mens. Een direct effect van semaglutide op de foetus kan echter niet worden uitgesloten.
In onderzoeken naar de ontwikkelingstoxiciteit bij konijnen en cynomolgus-apen werden bij klinisch relevante blootstellingen verhoogde zwangerschapsverliezen en een lichte toename van foetale afwijkingen waargenomen. De bevindingen vielen samen met aanzienlijk gewichtsverlies bij het moederdier van maximaal 16%. Het is niet bekend of deze effecten verband houden met afgenomen voedselconsumptie door het moederdier als direct GLP-1-effect.
Postnatale groei en ontwikkeling werden geëvalueerd bij cynomolgus-apen. Pasgeboren dieren waren iets kleiner bij de bevalling maar herstelden zich tijdens de zoogperiode.
Bij jonge ratten veroorzaakt semaglutide vertraagde seksuele rijping bij zowel de mannetjes als de vrouwtjes. Deze vertragingen hadden geen invloed op de vruchtbaarheid en het voortplantingsvermogen van beide geslachten, noch op het vermogen van de vrouwtjes om de dracht tot een goed einde te brengen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumsalcaprozaat
Magnesiumstearaat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke blisterverpakking ter bescherming tegen vocht en licht. Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
6.5 Aard en inhoud van de verpakking
Blisterverpakkingen (alu/alu) van 10 tabletten.
Verpakkingsgrootten van: 10, 30 en 90 tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Denemarken
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1608/013
EU/1/21/1608/014
EU/1/21/1608/015
EU/1/21/1608/016
EU/1/21/1608/017
EU/1/21/1608/018
EU/1/21/1608/019
EU/1/21/1608/020
EU/1/21/1608/021
EU/1/21/1608/022
EU/1/21/1608/023
EU/1/21/1608/024
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 06 januari 2022 Datum van laatste verlenging: 21 september 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu