


SmPC (samenvatting van de productkenmerken) - Diavic
1. NAAM VAN HET GENEESMIDDEL
Diavic 6 mg/ml oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml oplossing bevat 6 mg liraglutide*. Een voorgevulde pen bevat 18 mg liraglutide in 3 ml.
* humaan glucagon-achtig peptide-1 (GLP-1)-analoog, geproduceerd met behulp van chemisch gesynthetiseerd peptide.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in een voorgevulde pen (oplossing voor injectie).
Heldere en kleurloze of bijna kleurloze oplossing.
De pH ligt tussen 7,8 en 8,5.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Diavic is geïndiceerd voor de behandeling van volwassenen, adolescenten en kinderen van 10 jaar en ouder met onvoldoende gereguleerde diabetes mellitus type 2 als toevoeging aan dieet en lichaamsbeweging
- als monotherapie wanneer metformine ongeschikt wordt geacht als gevolg van intolerantie of contra-indicaties
- als aanvulling op andere geneesmiddelen voor de behandeling van diabetes.
Voor studieresultaten met betrekking tot combinaties, werkzaamheid op glykemische controle en cardiovasculaire events, en de onderzochte populaties, zie rubriek 4.4, 4.5 en 5.1.
4.2 Dosering en wijze van toediening
Dosering
Ter verbetering van de gastro-intestinale verdraagbaarheid is de startdosering 0,6 mg liraglutide per dag. Na ten minste één week moet de dosering worden verhoogd naar 1,2 mg. Enkele patiënten hebben naar verwachting baat bij een verhoging van de dosering van 1,2 mg naar 1,8 mg en op basis van klinische respons kan de dosering, na ten minste één week, worden verhoogd naar 1,8 mg om de glykemische controle verder te verbeteren. Doseringen hoger dan 1,8 mg per dag worden niet aanbevolen.
Als Diavic wordt toegevoegd aan een sulfonylureumderivaat of insuline, moet een verlaging van de dosis sulfonylureumderivaat of insuline worden overwogen om het risico op hypoglykemie te verlagen (zie rubriek 4.4). Combinatietherapie met sulfonylureumderivaat is alleen toepasbaar bij volwassen patiënten.
Zelfcontrole van bloedglucosewaarden is niet nodig om de dosering van Diavic aan te passen. Zelfcontrole van de bloedglucose is nodig om de dosis van het sulfonylureumderivaat of de insuline aan te passen, met name wanneer de behandeling met Diavic is gestart en de dosis insuline is verlaagd. Een stapsgewijze benadering van de verlaging van de insulinedosis wordt aanbevolen.
Specifieke doelgroepen
Oudere patiënten (> 65 jaar)
Er is geen dosisaanpassing nodig op basis van leeftijd (zie rubriek 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met lichte, matig ernstige of ernstige nierinsufficiëntie. Er is geen therapeutische ervaring bij patiënten met End stage-nierziekte (ESRD) en Diavic wordt daarom niet aanbevolen voor gebruik bij deze patiënten (zie rubriek 5.1 en 5.2).
Leverinsufficiëntie
Er wordt geen dosisaanpassing aanbevolen bij patiënten met lichte of matig ernstige leverinsufficiëntie. Diavic wordt niet aanbevolen voor gebruik bij patiënten met ernstige leverinsufficiëntie (zie rubriek
5.2).
Pediatrische patiënten
Er is geen dosisaanpassing nodig bij adolescenten en kinderen van 10 jaar en ouder. Er zijn geen gegevens beschikbaar voor kinderen jonger dan 10 jaar (zie rubriek 5.1 en 5.2).
Wijze van toediening
Diavic mag niet intraveneus of intramusculair worden toegediend.
Diavic wordt eenmaal daags toegediend op een willekeurig tijdstip, onafhankelijk van de maaltijden, en kan subcutaan in de buik, de dij of de bovenarm worden geïnjecteerd. De injectieplaats en het injectietijdstip kunnen zonder aanpassing van de dosis worden gewijzigd. Diavic moet echter bij voorkeur elke dag rond hetzelfde tijdstip worden geïnjecteerd, wanneer het meest geschikte tijdstip is gekozen. Zie rubriek 6.6 voor verdere instructies voor de toediening. Injectieplaatsen moeten altijd worden afgewisseld om het risico op amyloïdeafzettingen op de injectieplaats te verminderen (zie rubriek 4.8).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Liraglutide mag niet worden gebruikt bij patiënten met diabetes mellitus type 1 of voor de behandeling van diabetische ketoacidose.
Liraglutide is geen vervanger voor insuline. Diabetische ketoacidose is gemeld bij insuline-afhankelijke patiënten na snelle stopzetting of dosisverlaging van insuline (zie rubriek 4.2).
Er is geen klinische ervaring bij patiënten met congestief hartfalen (NYHA) klasse IV en liraglutide wordt daarom niet aanbevolen voor gebruik bij deze patiënten.
Er is beperkte ervaring bij patiënten met IBD (Inflammatory Bowel Disease) en diabetische gastroparese. Het gebruik van liraglutide wordt niet aanbevolen voor deze patiënten omdat het in verband gebracht is met gastro-intestinale bijwerkingen van voorbijgaande aard waaronder misselijkheid, braken en diarree.
Aspiratie in combinatie met algemene anesthesie of diepe sedatie
Er zijn gevallen van longaspiratie gemeld bij patiënten die GLP-1-receptoragonisten kregen en algemene anesthesie of diepe sedatie ondergingen. Daarom moet rekening worden gehouden met het verhoogde risico op resterende maaginhoud als gevolg van vertraagde maaglediging (zie rubriek 4.8) voordat procedures met algemene anesthesie of diepe sedatie worden uitgevoerd.
Acute pancreatitis
Acute pancreatitis is waargenomen bij het gebruik van GLP-1-receptoragonisten. Patiënten moeten geïnformeerd worden over de kenmerkende symptomen van acute pancreatitis. Als er een vermoeden van pancreatitis is, moet het gebruik van liraglutide worden gestaakt; als acute pancreatitis bevestigd is, moet niet opnieuw met liraglutide worden begonnen (zie rubriek 4.8 en 5.1).
Schildklieraandoening
Schildklierbijwerkingen, zoals struma, werden gemeld in klinische studies en in het bijzonder bij patiënten met een voorgeschiedenis van schildklieraandoeningen. Liraglutide moet daarom met de nodige voorzichtigheid gebruikt worden bij deze patiënten.
Hypoglykemie
Patiënten die liraglutide krijgen in combinatie met een sulfonylureumderivaat of insuline hebben mogelijk een verhoogd risico op hypoglykemie (zie rubriek 4.8). Het risico op hypoglykemie kan worden verlaagd door een verlaging van de dosering van het sulfonylureumderivaat of insuline.
Dehydratie
Klachten en verschijnselen van dehydratie, inclusief nierinsufficiëntie en acuut nierfalen, werden gemeld bij patiënten die behandeld zijn met liraglutide. Patiënten die behandeld worden met liraglutide moeten geïnformeerd worden over het potentiële risico op dehydratie met betrekking tot gastro-intestinale bijwerkingen en moeten voorzorgsmaatregelen nemen om een vochttekort te voorkomen.
Hulpstoffen
Diavic bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen
‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Liraglutide heeft in vitro een zeer laag potentieel getoond voor betrokkenheid bij farmacokinetische interacties met andere werkzame stoffen gerelateerd aan cytochroom P450 en plasmaproteïnebinding.
Het licht vertragende effect van liraglutide op de maaglediging kan de absorptie van oraal tegelijkertijd toegediende geneesmiddelen beïnvloeden. Interactiestudies hebben geen klinisch relevante absorptievertraging getoond en daarom is dosisaanpassing niet vereist. Enkele patiënten die met liraglutide werden behandeld, meldden ten minste één episode van ernstige diarree. Diarree kan de absorptie van oraal tegelijkertijd toegediende geneesmiddelen beïnvloeden.
Warfarine en andere coumarinederivaten
Er is geen interactiestudie uitgevoerd. Een klinisch relevante interactie met werkzame stoffen met een lage oplosbaarheid of smalle therapeutische index, zoals warfarine, kan niet worden uitgesloten. Bij het instellen van de behandeling met liraglutide bij patiënten die warfarine of andere coumarinederivaten gebruiken, wordt frequentere controle van de INR (International Normalised Ratio) aanbevolen.
Paracetamol
Liraglutide veranderde de blootstelling aan paracetamol niet na een enkelvoudige dosis van 1.000 mg. De Cmax van paracetamol daalde met 31% en de mediaanwaarde van de tmax werd vertraagd met maximaal 15 minuten. Er is geen dosisaanpassing voor gebruik van paracetamol vereist.
Atorvastatine
Liraglutide veranderde de blootstelling aan atorvastatine niet in een klinisch relevante mate na toediening van een enkelvoudige dosis atorvastatine 40 mg. Er is daarom geen dosisaanpassing voor atorvastatine vereist wanneer dit samen met liraglutide wordt gegeven. De Cmax van atorvastatine daalde met 38% en de mediaanwaarde van de tmax werd met liraglutide van 1 uur tot 3 uur vertraagd.
Griseofulvine
Liraglutide veranderde de blootstelling aan griseofulvine niet na toediening van een enkelvoudige dosis griseofulvine 500 mg. De Cmax van griseofulvine steeg met 37% terwijl de mediaanwaarde van de tmax ongewijzigd bleef. Er is geen dosisaanpassing vereist voor griseofulvine en andere verbindingen met een lage oplosbaarheid en een hoge permeabiliteit.
Digoxine
De toediening van een enkelvoudige dosis digoxine 1 mg met liraglutide resulteerde in een daling van de AUC van digoxine met 16%; de Cmax daalde met 31%. De mediaanwaarde van de tmax van digoxine werd vertraagd van 1 uur tot 1,5 uur. Op basis van deze resultaten is er geen dosisaanpassing vereist voor digoxine.
Lisinopril
De toediening van een enkelvoudige dosis lisinopril 20 mg met liraglutide resulteerde in een daling van de AUC van lisinopril met 15%; de Cmax daalde met 27%. De mediaanwaarde van de tmax van lisinopril werd van 6 uur tot 8 uur vertraagd met liraglutide. Op basis van deze resultaten is er geen dosisaanpassing vereist voor lisinopril.
Orale anticonceptiva
Liraglutide verlaagde de Cmax van ethinylestradiol en levonorgestrel met respectievelijk 12% en 13% na toediening van een enkelvoudige dosis van een oraal anticonceptivum. De tmax werd met liraglutide met 1,5 uur vertraagd voor beide verbindingen. Er was geen klinisch relevant effect op de blootstelling aan ethinylestradiol of levonorgestrel. De anticonceptieve werking wordt daarom naar verwachting niet beïnvloed bij gelijktijdig gebruik van liraglutide.
Insuline
Er werden geen farmacokinetische of farmacodynamische interacties waargenomen tussen liraglutide en insuline detemir bij een toediening van een enkele dosering insuline detemir van 0,5 E/kg met liraglutide 1,8 mg in een steady-state-situatie bij patiënten met diabetes type 2.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn onvoldoende gegevens over het gebruik van liraglutide bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend.
Liraglutide dient niet tijdens de zwangerschap te worden gebruikt, in plaats daarvan wordt het gebruik van insuline aanbevolen. Indien een patiënte zwanger wenst te worden of indien zwangerschap optreedt, moet de behandeling met Diavic worden gestaakt.
Borstvoeding
Het is niet bekend of liraglutide wordt uitgescheiden in de moedermelk. Uit onderzoek bij dieren is gebleken dat de overgang van liraglutide en metabolieten met een nauwe structurele verwantschap in de melk laag is. Niet-klinisch onderzoek heeft een aan de behandeling gerelateerde vermindering van de neonatale groei van zogende jonge ratten aangetoond (zie rubriek 5.3). Wegens gebrek aan ervaring mag Diavic niet worden gebruikt wanneer borstvoeding wordt gegeven.
Vruchtbaarheid
Afgezien van een lichte afname in het aantal levensvatbare innestelingen, zijn in dierstudies geen aanwijzingen gebleken voor schadelijke effecten met betrekking tot vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Diavic heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten moeten worden geadviseerd voorzorgen te nemen om hypoglykemie te voorkomen tijdens het besturen van voertuigen en het gebruik van machines, in het bijzonder wanneer Diavic wordt gebruikt in combinatie met een sulfonylureumderivaat of insuline.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In vijf grote klinische fase 3a-langetermijnstudies zijn meer dan 2.500 volwassen patiënten behandeld met alleen Diavic of met liraglutide in combinatie met metformine, een sulfonylureumderivaat (met of zonder metformine) of metformine plus rosiglitazon.
De meest frequent gemelde bijwerkingen tijdens klinisch onderzoek waren aandoeningen van het gastrointestinale systeem: misselijkheid en diarree kwamen zeer vaak voor, terwijl braken, obstipatie, abdominale pijn en dyspepsie vaak voorkwamen. Bij het begin van de behandeling kunnen deze gastrointestinale bijwerkingen frequenter voorkomen. Bij voortzetting van de behandeling nemen deze bijwerkingen gewoonlijk binnen enkele dagen of weken af. Hoofdpijn en rinofaryngitis kwamen ook vaak voor. Daarnaast kwam hypoglykemie vaak voor, en zeer vaak als liraglutide wordt gebruikt in combinatie met een sulfonylureumderivaat. Ernstige hypoglykemie is voornamelijk waargenomen bij de combinatie met een sulfonylureumderivaat.
Tabel met een lijst van de bijwerkingen
In tabel 1 staan de bijwerkingen die zijn gemeld tijdens gecontroleerde fase 3a-langetermijnstudies, de LEADER-studie (een langetermijn cardiovasculaire uitkomstenstudie) en uit spontane meldingen (na het in de handel brengen).
Frequenties voor alle bijwerkingen zijn berekend op basis van hun incidentie in klinische fase 3a-studies. Frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Table 1 Bijwerkingen uit gecontroleerde fase 3a-langetermijnstudies, de langetermijn cardiovasculaire uitkomstenstudie (LEADER) en spontane meldingen (na het in de handel brengen)
MedDRA systeem/org aanklasse | Zeer vaak | Vaak | Soms | Zeld en | Zeer zelden | Niet bekend |
|---|---|---|---|---|---|---|
Infecties en parasitaire aandoeninge n | Rinofaryngitis Bronchitis | |||||
| Immuunsysteem aandoeningen | Anafylactische reacties | |||||
| Voedings- en stofwisselingsst oornissen | Hypoglykemie Anorexie Eetlustafname | Dehydratie | ||||
Zenuwstelselaa ndoeningen | Hoofdpijn Duizelig heid | Dysgeusie | ||||
Hartaandoening en | Verhoogde hartslag | |||||
| Maagdarmstelse laandoeningen | Misselijkheid Diarree | Braken Dyspepsie Pijn in de bovenbuik Obstipatie Gastritis Flatulentie Abdominale distensie Gastro-oesofageale refluxziekte Abdominale klachten Kiespijn | Vertraagde maagledigi ng | Darmobstruc- tie | Pancreatitis (inclusief necrotiserend e pancreatitis) | |
Lever- en galaandoeninge n | Cholelithiase Cholecystit is | |||||
| Huid- en onderhuidaando eningen | Rash | Urticaria Pruritus | Cutane amyloïdose | |||
| Nier- en urinewegaandoe ningen | Nier- insufficiëntie Acuut nierfalen |
Algemene aandoeningen en toedieningsplaat sstoornissen | Moeheid Reacties op de injectieplaats | Malaise | ||||
|---|---|---|---|---|---|---|
| Onderzoeken | Verhoogde lipase* Verhoogde amylase* |
* Uit gecontroleerde fase 3b- en 4-klinische studies alleen wanneer deze werden gemeten.
Beschrijving van een geselecteerd aantal bijwerkingen
In een klinische studie met liraglutide als monotherapie werd hypoglykemie minder gemeld bij liraglutide dan bij patiënten die werden behandeld met de actieve comparator (glimepiride). De meest frequent gemelde bijwerkingen waren maagdarmstelselaandoeningen, infecties en parasitaire aandoeningen.
Hypoglykemie
De meeste episoden van bevestigde hypoglykemie tijdens klinische studies waren mild. Er werden geen episoden van ernstige hypoglykemie waargenomen in het onderzoek waarin liraglutide werd gebruikt als monotherapie. Ernstige hypoglykemie kan soms voorkomen en is voornamelijk waargenomen als liraglutide wordt gecombineerd met een sulfonylureumderivaat (0,02 gevallen/patiëntjaar). Er werden zeer weinig episoden van hypoglykemie (0,001 gevallen/patiëntjaar) waargenomen bij de toediening van liraglutide in combinatie met andere orale bloedglucoseverlagende geneesmiddelen dan sulfonylureumderivaten. Het risico op hypoglykemie is laag bij gecombineerd gebruik van basale insuline en liraglutide (1,0 gevallen per patiëntjaar, zie rubriek 5.1). In de LEADER-studie werden episoden van ernstige hypoglykemie minder frequent gemeld bij liraglutide versus placebo (1,0 vs. 1,5 gevallen per 100 patiëntjaren; geschatte incidentieratio 0,69 [0,51 tot 0,93]) (zie rubriek 5.1). Voor patiënten die werden behandeld met mix-insuline bij de start van de studie en ten minste gedurende de volgende 26 weken was de frequentie van ernstige hypoglykemie, voor zowel liraglutide als placebo, 2,2 gevallen per 100 patiëntjaren.
Gastro-intestinale bijwerkingen
Wanneer liraglutide werd gecombineerd met metformine, maakte 20,7% van de patiënten melding van ten minste één episode van misselijkheid en maakte 12,6% van de patiënten melding van ten minste één episode van diarree. Wanneer liraglutide werd gecombineerd met een sulfonylureumderivaat, maakte 9,1% van de patiënten melding van ten minste één episode van misselijkheid en maakte 7,9% van de patiënten melding van ten minste één episode van diarree. De meeste episoden waren mild tot matig van aard en traden dosisafhankelijk op. Bij voortzetting van de behandeling namen bij de meeste patiënten die in eerste instantie last hadden van misselijkheid, de frequentie en ernst hiervan af.
Patiënten ouder dan 70 jaar ondervinden mogelijk meer gastro-intestinale klachten bij behandeling met liraglutide.
Patiënten met lichte en matig ernstige nierinsufficiëntie (respectievelijke creatinineklaring 60-90 ml/min en 30-59 ml/min) ondervinden mogelijk meer gastro-intestinale klachten bij behandeling met liraglutide.
Cholelithiase en Cholecystitis
Tijdens de gecontroleerde fase 3a-langetermijnstudies met liraglutide zijn enkele gevallen van cholelithiase (0,4%) en cholecystitis (0,1%) gemeld. In de LEADER-studie was de frequentie van cholelithiase en cholecystitis respectievelijk 1,5 % en 1,1% voor liraglutide en 1,1% en 0,7% voor placebo (zie rubriek 5.1).
Cutane amyloïdose
Op de injectieplaats kan cutane amyloïdose optreden (zie rubriek 4.2).
Terugtrekking uit de studies
De incidentie van terugtrekking uit de gecontroleerde langetermijnstudies (26 weken of langer) als gevolg van bijwerkingen was 7,8% voor patiënten behandeld met liraglutide en 3,4% voor patiënten behandeld met de comparator. De meest voorkomende bijwerkingen bij patiënten behandeld met liraglutide die leidden tot terugtrekking uit de studies waren misselijkheid (2,8% van de patiënten) en braken (1,5%).
Reacties op de injectieplaats
Reacties op de injectieplaats zijn gemeld bij ongeveer 2% van de patiënten die liraglutide kregen in gecontroleerde langetermijnstudies (26 weken of langer). Deze reacties waren doorgaans mild van aard.
Pancreatitis
Tijdens de gecontroleerde fase 3a-langetermijnstudies met liraglutide zijn enkele gevallen van acute pancreatitis (< 0,2%) gemeld. Pancreatitis is ook gemeld na het in de handel brengen. In de LEADERstudie was de frequentie van, door beoordeling bevestigde, acute pancreatitis 0,4% voor liraglutide en 0,5% voor placebo (zie rubriek 4.4 en 5.1).
Allergische reacties
Allergische reacties, waaronder urticaria, rash en pruritus zijn gemeld na het in de handel brengen van liraglutide.
Een aantal gevallen van anafylactische reacties met bijkomende symptomen zoals hypotensie, palpitaties, dyspneu en oedeem zijn gemeld na het in de handel brengen van liraglutide. Enkele gevallen (0,05%) van angio-oedeem zijn gemeld gedurende alle klinische langetermijnstudies met liraglutide.
Pediatrische patiënten
In het algemeen was de frequentie, het type en de ernst van de bijwerkingen bij adolescenten en bij kinderen van 10 jaar en ouder vergelijkbaar met wat is waargenomen bij de volwassen patiënten. Het aantal bevestigde hypoglykemische episodes was hoger bij liraglutide (0,58 voorvallen/patiëntjaar) vergeleken met placebo (0,29 voorvallen/patiëntjaar). Bij patiënten behandeld met insuline voorafgaand aan een bevestigde hypoglykemische episode was het aantal hoger bij liraglutide (1,82 voorvallen/patiëntjaar) vergeleken met placebo (0,91 voorvallen/patiëntjaar). Er traden geen ernstige hypoglykemische episodes op in de met liraglutide behandelde groep.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (website: www.lareb.nl).
4.9 Overdosering
In klinische studies en na het in de handel brengen zijn overdoseringen gemeld van maximaal 40 maal (72 mg) de aanbevolen onderhoudsdosering. Meldingen betroffen ernstige misselijkheid, braken, diarree en ernstige hypoglykemie.
In geval van een overdosis moet de aangewezen ondersteunende behandeling worden gestart afhankelijk van de klinische klachten en symptomen van de patiënt. De patiënt moet worden geobserveerd op klinische verschijnselen van dehydratie en de bloedglucose moet worden gemonitord.
5 FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen gebruikt bij diabetes, glucagonachtig peptide1agonisten (GLP-1-agonisten). ATC-code: A10BJ02
Werkingsmechanisme
Liraglutide is een GLP-1-analoog met 97% sequentiehomologie met humaan GLP-1 dat zich bindt aan de
GLP-1-receptor en deze activeert. De GLP-1-receptor (GLP-1R) is het doel voor van nature aanwezig GLP-1, een endogeen incretinehormoon dat de glucoseafhankelijke insulinesecretie uit de bètacellen van de pancreas potentieert. Anders dan het van nature aanwezig GLP-1 heeft liraglutide een farmacokinetisch en farmacodynamisch profiel bij mensen dat geschikt is voor eenmaaldaagse toediening. Na subcutane toediening is de verlengde werking gebaseerd op drie mechanismen:
zelfassociatie, wat resulteert in trage absorptie; binding aan albumine en hogere enzymatische stabiliteit ten op zichte van dipeptidyl peptidase-4 (DPP-4)- en neutrale endopeptidase-enzymen (NEP), wat resulteert in een lange plasmahalfwaardetijd.
De werking van liraglutide wordt mogelijk gemaakt via een specifieke interactie met GLP-1-receptoren, wat leidt tot een verhoging van cyclisch adenosinemonofosfaat (cAMP). Liraglutide stimuleert de insulinesecretie op een glucoseafhankelijke manier. Tegelijkertijd verlaagt liraglutide een ongewenst hoge glucagonsecretie, eveneens op een glucoseafhankelijke manier. Bij hoge bloedglucoseconcentraties wordt zo de insulinesecretie gestimuleerd en de glucagonsecretie geremd. Omgekeerd vermindert liraglutide tijdens hypoglykemie de insulinesecretie terwijl de glucagonsecretie niet wordt belemmerd. Het mechanisme voor het verlagen van de bloedglucoseconcentratie zorgt ook voor een lichte vertraging van de maaglediging. Liraglutide vermindert het lichaamsgewicht en de lichaamsvetmassa via mechanismen die betrekking hebben op een verminderd hongergevoel en een verlaagde energie-inname, GLP-1 is een fysiologische regulator van de eetlust en voedselinname maar het exacte werkingsmechanisme is niet volledig duidelijk.
In dierstudies leidde de perifere toediening van liraglutide tot opname in specifieke delen van de hersenen die betrokken zijn bij de regulatie van de eetlust, waar liraglutide de belangrijkste verzadigingssignalen verhoogde en de belangrijkste hongersignalen verminderde via specifieke activatie van de GLP-1-receptor (GLP-1R) hetgeen leidt tot een lager lichaamsgewicht.
GLP-1-receptoren komen ook tot uitdrukking op specifieke locaties in het hart, vaatstelsel, immuunsysteem en in de nieren. In muismodellen voor atherosclerose voorkwam liraglutide progressie van aortaplaque en verminderde ontsteking in de plaque. Daarbij had liraglutide een gunstig effect op plasmalipides. Liraglutide verminderde niet de grootte van reeds vastgestelde plaques.
Farmacodynamische effecten
Liraglutide heeft een werkingsduur van 24 uur en verbetert de glykemische controle door middel van verlaging van de nuchtere en postprandiale bloedglucoseconcentraties bij patiënten met diabetes mellitus type 2.
Klinische werkzaamheid en veiligheid
Zowel verbetering van glykemische controle als reductie van cardiovasculaire morbiditeit en mortaliteit zijn een integraal onderdeel van de behandeling van diabetes mellitus type 2.
Er zijn vijf dubbelblinde, gerandomiseerde, gecontroleerde klinische fase 3a-studies bij volwassenen uitgevoerd om de effecten van liraglutide op de glykemische controle te evalueren (tabel 2). Behandeling met liraglutide zorgde voor klinisch en statistisch significante verbeteringen in het geglycosyleerde hemoglobine A1c (HbA1c), nuchtere plasmaglucoseconcentraties en postprandiale glucoseconcentraties vergeleken met placebo.
Deze studies omvatten 3.978 patiënten met diabetes mellitus type 2 (2.501 patiënten behandeld met liraglutide), 53,7% mannen en 46,3% vrouwen, 797 patiënten (508 behandeld met liraglutide ) waren ≥ 65 jaar en 113 patiënten (66 behandeld met liraglutide ) waren ≥ 75 jaar.
Aanvullende studies met liraglutide zijn uitgevoerd bij 1.901 patiënten in vier ongeblindeerde, gerandomiseerde, gecontroleerde klinische studies (met 464, 658, 323 en 177 patiënten per studie) en een dubbelblinde, gerandomiseerde, gecontroleerde klinische studie bij patiënten met diabetes mellitus type 2 en matig ernstige nierinsufficiëntie (279 patiënten).
Een grote cardiovasculaire uitkomstenstudie (de LEADER-studie) is uitgevoerd met liraglutide bij 9.340 patiënten met diabetes mellitus type 2 en een hoog cardiovasculair risico.
Glykemische controle Monotherapie
Liraglutide monotherapie gedurende 52 weken resulteerde in statistisch significante en duurzame verlaging van het HbA1c in vergelijking met glimepiride 8 mg (-0,84% voor 1,2 mg, -1,14% voor 1,8 mg vs -0,51% voor de comparator) bij patiënten die eerder behandeld werden met dieet en lichaamsbeweging of met OAD monotherapie waarbij niet meer dan de helft van de maximale dosering werd gebruikt (tabel 2).
Combinatie met orale antidiabetica
Liraglutide resulteerde in combinatiebehandeling met metformine, glimepiride of metformine en rosiglitazon of SGLT2-remmer ± metformine gedurende 26 weken in statistisch significante en duurzame verlagingen van het HbA1c in vergelijking met patiënten die een placebo kregen (tabel 2). Table 2 Klinische fase 3-studies met liraglutide als monotherapie (52 weken) en in combinatie met orale antidiabetica (26 weken)
| N | Gemiddel de HbA1c uitgangswaard e (%) | Gemiddelde HbA1c verandering t.o.v. uitgangswaard e (%) | Patiënte n die een HbA1c bereikte n < 7% | Gemiddeld gewicht uitgangswaard e (kg) | Gemiddeld e gewichtsveranderi n g t.o.v. uitgangswaarde (kg) | |
|---|---|---|---|---|---|---|
| Monotherapie | ||||||
| Liraglutide 1,2 mg | 25 1 | 8,18 | -0,84* | 42,81, 58.33 1 Alle patiënten; 2Voorheen OAD monotherapie; 3Voorheen met dieet behandelde patiënten | 92,1 | -2,05** |
| Liraglutide 1,8 mg | 24 6 | 8,19 | -1,14** | 50,91, 62.03 | 92,6 | -2,45** |
| Glimepiride 8 mg/dag | 24 8 | 8,23 | -0,51 | 27,81, 30.83 | 93,3 | 1,12 |
| Als aanvullende behandeling op metformine (2.000 mg/dag) | ||||||
| Liraglutide 1,2 mg | 24 0 | 8,3 | -0,97† | 35,31, 52,82 | 88,5 | -2,58** |
| Liraglutide 1,8 mg | 24 2 | 8,4 | -1,00† | 42,41, 66,32 | 88,0 | -2,79** |
| Placebo | 12 1 | 8,4 | 0,09 | 10,81, 22,22 2 liraglutide toevoeging aan SGLT2-remmer werd onderzocht met alle goedgekeurde doseringen van SGLT2remmer | 91,0 | -1,51 |
| Glimepiride 4 mg/dag | 24 2 | 8,4 | -0,98 | 36,31, 56,02 | 89,0 | 0,95 |
| Als aanvullende behandeling op glimepiride (4 mg/dag) | ||||||
| Liraglutide 1,2 mg | 22 8 | 8,5 | -1,08** | 34,51, 57,42 | 80,0 | 0,32** |
| Liraglutide 1,8 mg | 23 4 | 8,5 | -1,13** | 41,61, 55,92 | 83,0 | -0,23** |
|---|---|---|---|---|---|---|
| Placebo | 11 4 | 8,4 | 0,23 | 7,51, 11,82 | 81,9 | -0,10 |
| Rosiglitazo n 4 mg/day | 23 1 | 8,4 | -0,44 | 21,91, 36,12 | 80,6 | 2,11 |
| Als aanvullende behandeling op metformine (2.000 mg/dag) + rosiglitazon (4 mg/2x per dag) | ||||||
| Liraglutide 1,2 mg | 17 7 | 8,48 | -1,48 | 57,51 | 95,3 | -1,02 |
| Liraglutide 1,8 mg | 17 8 | 8,56 | -1,48 | 53,71 | 94,9 | -2,02 |
| Placebo | 17 5 | 8,42 | -0,54 | 28,11 | 98,5 | 0,60 |
| Als aanvullende behandeling op metformine (2.000 mg/dag) + glimepiride (4 mg/dag) | ||||||
Liraglutide 23 8,3 -1,33* 53,11 85,8 -1,81** 1,8 mg 0 Placebo 11 8,3 -0,24 15,31 85,4 -0,42 4 Insulin 23 8,1 -1,09 45,81 85,2 1,62 glargine1 2 | ||||||
 Als aanvullende behandeling op SGLT2 | ||||||
| Liraglutide 1,8 mg | 20 3 | 8,00 | -1,02*** | 54,8*** | 91,0 | -2,92 |
| Placebo | 10 0 | 7,96 | -0,28 | 13,9 | 91,4 | -2,06 |
*Superioriteit (p < 0,01) vs actieve comparator; **Superioriteit (p < 0,0001) vs actieve comparator;
***Superioriteit (p < 0,001) vs actieve comparator, †Non-inferioriteit (p < 0,0001) vs actieve comparator
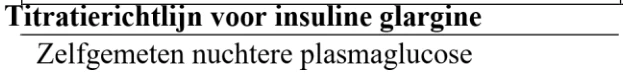
| 1 De dosering van insuline glargine was open-label en werd toegepast volgens de titratierichtlijn voor insuline glargine. Titratie van de dosering insuline glargine werd uitgevoerd door de patiënt na instructie door de onderzoeker: |
|---|
aVolgens de geïndividualiseerde aanbeveling van de onderzoeker bij het voorgaande bezoek, bijvoorbeeld afhankelijk van of de patiënt hypoglykemie had.
Combinatie met insuline
In een 104 weken durende klinische studie bereikte 57% van de patiënten met diabetes type 2, behandeld met insuline degludec in combinatie met metformine, een streefwaarde HbA1c < 7%. De overige patiënten zetten de behandeling voort in een 26 weken durende open-labelstudie en werden gerandomiseerd naar toevoeging van liraglutide of een enkele dosis insuline aspart (bij de hoofdmaaltijd). In de insuline degludec + liraglutide-arm werd de insulinedosis met 20% verlaagd om het risico op hypoglykemie te minimaliseren. Toevoeging van liraglutide resulteerde in een statistisch significant sterkere daling van HbA1c (-0,73% voor liraglutide versus -0,40% voor de comparator) en lichaamsgewicht (-3,03 versus 0,72 kg). Het aantal hypoglykemische episoden (per patiëntjaar van blootstelling) was statistisch significant lager wanneer liraglutide werd toegevoegd in vergelijking tot de toevoeging van een enkele dosis insuline aspart (1,0 versus 8,15; verhouding: 0,13; 95% BI: 0,08 tot 0,21).
In een klinische studie van 52 weken resulteerde de toevoeging van insuline detemir aan 1,8 mg liraglutide en metformine bij patiënten die glykemische doelstellingen niet haalden met alleen liraglutide en metformine in een HbA1c-daling ten opzichte van de uitgangswaarde van 0,54% in vergelijking met 0,20% in de 1,8 mg liraglutide en metformine controlegroep. Gewichtsverlies bleef gehandhaafd. Er was een lichte toename in het aantal onbelangrijke hypoglykemische episoden (0,23 versus 0,03 gebeurtenissen per patiëntjaren).
In de LEADER-studie (zie subrubriek Cardiovasculaire evaluatie) zaten 873 patiënten die werden behandeld met mix-insuline (met of zonder OAD(s)) bij de aanvang van de studie en ten minste gedurende de volgende 26 weken. Het gemiddelde HbA1c was 8,7% bij de aanvang van de studie voor zowel liraglutide als placebo. Na 26 weken was de geschatte gemiddelde verandering in HbA1c respectievelijk -1,4% en -0,5% voor liraglutide en placebo, met een geschat verschil in behandeling van 0,9 [-1,00; -0,70]95% BI. Het veiligheidsprofiel van liraglutide in combinatie met mix-insuline was over het geheel vergelijkbaar met het geobserveerde veiligheidsprofiel voor placebo in combinatie met mixinsuline (zie rubriek 4.8).
Gebruik bij patiënten met nierinsufficiëntie
In een dubbelblinde studie die de effectiviteit en veiligheid van 1,8 mg liraglutide als toevoeging aan insuline en/of OAD vergeleek met placebo bij patiënten met diabetes type 2 en matig ernstige nierinsufficiëntie, was liraglutide superieur aan placebo in het verlagen van het HbA1c na 26 weken (1,05% versus -0,38%). Significant meer patiënten bereiken een HbA1c lager dan 7% met liraglutide in vergelijking met placebo (52,8% versus 19,5%). In beide groepen werd een verlaging van het lichaamsgewicht gezien, -2,4 kg met liraglutide versus -1,09 kg met placebo. Er was een vergelijkbaar risico op hypoglykemieën tussen de twee behandelingsgroepen. Het veiligheidsprofiel van liraglutide was over het algemeen vergelijkbaar met dat wat gezien is in andere studies met liraglutide.
Percentage van patiënten dat HbA1c-verlagingen bereikte
Liraglutide als monotherapie resulteerde in een statistisch significant hoger aantal patiënten dat een HbA1c ≤ 6,5% bereikte na 52 weken in vergelijking met patiënten behandeld met glimepiride (37,6% voor 1,8 mg en 28,0% voor 1,2 mg vs 16,2% voor comparator).
Liraglutide in combinatie met metformine, glimepiride, metformine en rosiglitazon of SGLT2-remmer ± metformine resulteerde in een statistisch significant hoger percentage patiënten dat een HbA1c ≤ 6,5% bereikte na 26 weken in vergelijking met patiënten die die middelen alleen kregen.
- Nuchtere plasmaglucose
| Toename van insuline glargine dosis (IE) | |
|---|---|
| ≤ 5,5 mmol/l (≤ 100 mg/dl) streefwaarde | Geen aanpassing |
| > 5,5 en < 6,7 mmol/l (> 100 en < 120 mg/dl) | 0-2 IEa |
| ≥ 6,7 mmol/l (≥ 120 mg/dl) | 2 IE |
Behandeling met alleen liraglutide en in combinatie met één of twee orale bloedglucoseverlagende geneesmiddelen resulteerde in een verlaging van de plasmaglucoseconcentratie van 13-43,5 mg/dl (0,722,42 mmol/l). Deze verlaging werd binnen de eerste twee weken van de behandeling waargenomen.
- Postprandiale glucose
Liraglutide verlaagde postprandiale glucoseconcentraties bij alle drie de dagelijkse maaltijden met 31-49 mg/dl (1,68-2,71 mmol/l).
- Bètacelfunctie
Klinische studies met liraglutide gebaseerd op metingen zoals de beoordeling met het homeostasemodel van de bètacelfunctie (HOMA-B) en de pro-insuline/insulineratio duiden op een verbeterde bètacelfunctie. Een verbeterde eerste- en tweedefase-insulinesecretie na 52 weken behandeling met liraglutide werd aangetoond in een subgroep van patiënten met diabetes type 2 (n=29).
- Lichaamsgewicht
Behandeling met liraglutide in combinatie met metformine, metformine en glimepiride, metformine en rosiglitazon of SGLT2-remmer met of zonder metformine ging gepaard met een blijvend gewichtsverlies van 0,86 kg tot 2,62 kg vergeleken met placebo.
Groter gewichtsverlies werd waargenomen bij een hogere Body Mass Index (BMI) als uitgangswaarde.
- Cardiovasculaire evaluatie
Post-hoc analyse van belangrijke, ernstige, cardiovasculaire bijwerkingen (cardiovasculair overlijden, myocardinfarct, beroerte) van alle middellange- en langetermijn- fase 2- en 3-studies (in duur variërend van 26 tot maximaal 100 weken) die 5.607 patiënten includeerden (3.651 met liraglutide behandeld), liet geen verhoogd cardiovasculair risico zien (incidentieratio van 0,75 (95% BI 0,35; 1,63) voor liraglutide versus alle comparators.
De Liraglutide Effect and Action in Diabetes Evaluation of Cardiovascular Outcome Results (LEADER)studie was een multicenter, placebogecontroleerde, dubbelblinde klinische studie. 9.340 patiënten werden willekeurig toegewezen aan ofwel liraglutide (4.668) of placebo (4.672), beide als toevoeging aan de standaardbehandeling voor HbA1c en cardiovasculaire (CV) risicofactoren. De primaire uitkomst of vitale status aan het einde van de studie was beschikbaar voor 99,7% en 99,6% van de deelnemers gerandomiseerd naar respectievelijk liraglutide en placebo. De duur van de observatie was minimaal 3,5 jaar en maximaal 5 jaar. De studiepopulatie bestond uit patiënten ≥ 65 jaar (n=4.329) en ≥ 75 jaar (n=836) en patiënten met lichte (n=3.907), matig ernstige (n=1.934) of ernstige (n=224) nierinsufficiëntie. De gemiddelde leeftijd was 64 jaar en de gemiddelde BMI was 32,5 kg/m2. De gemiddelde duur van diabetes was 12,8 jaar.
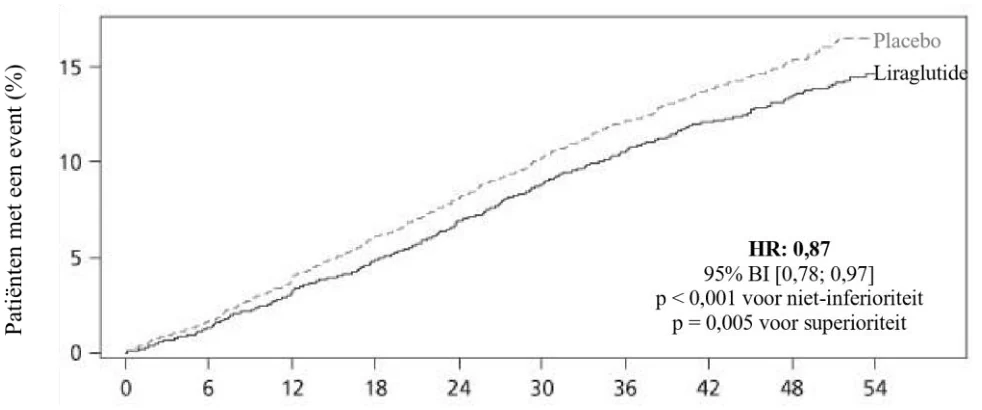
Het primaire eindpunt was de tijd sinds randomisering tot het eerste optreden van een ernstig cardiovasculair event (major adverse cardiovascular events - MACE): cardiovasculair overlijden, nietfataal myocardinfarct of niet-fatale beroerte. Liraglutide was superieur in het voorkomen van MACE versus placebo (figuur 1). De geschatte risicoverhouding (hazard ratio - HR) was consistent lager dan 1 voor alle 3 MACE componenten.
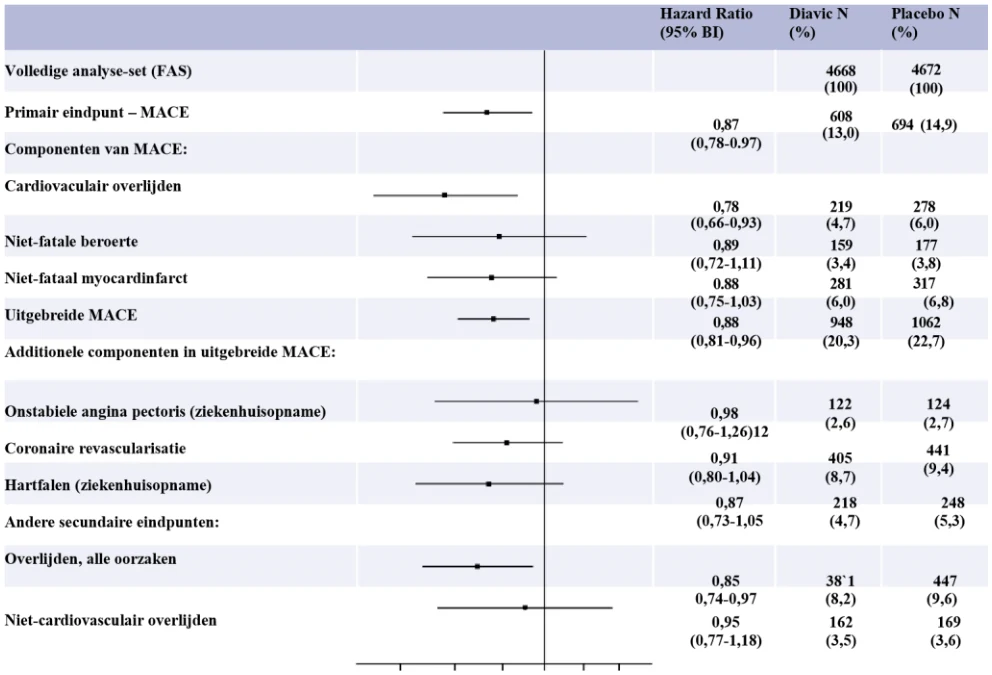
Liraglutide verlaagde ook significant het risco op uitgebreide MACE (primaire MACE, onstabiele angina pectoris met als gevolg ziekenhuisopname, coronaire revascularisatie of ziekenhuisopname ten gevolge van hartfalen) en andere secundaire eindpunten (figuur 2).
Tijd sinds randomisatie (maanden)
Patiënten at risk
Placebo 4672 4587 4473 4352 4237 4123 4010 3914
1543 407 l iraglutide 4668 4593 4496 4400 4280 4172 4072 3982 1562 424
FAS: full analysis set.
Figuur 1: Kaplan-Meier-plot van tijd tot eerste MACE – FAS-populatie
FAS: volledige analyse -set BI: betrouwbaarheidsinterval 0,7 Ten gunste Ten gunste van 0,8 0,9 1 1,1 1,2 MACE: ernstig cardiovasculair event %:
proportie in
percentage van patiënten met een event N: aantal patiënten van Liraglutid Placebo
Figuur 2: Forestplot van analyses van de individuele cardiovasculaire event types – FAS- populatie
Er werd een significante en blijvende reductie in HbA1c geobserveerd vanaf de start van de studie tot maand 36 bij liraglutide versus placebo, als aanvulling op de standaardbehandeling (-1,16% versus 0,77%; geschat behandelingsverschil [estimated treatment difference; ETD] -0,40% [-0,45; -0,34]). De noodzaak om de behandeling te intensiveren met insuline werd met 48% verlaagd bij liraglutide versus placebo bij patiënten die bij de start van de studie insuline-naïef waren (HR 0,52 [0,48; 0,57]).
- Bloeddruk en hartslag
Gedurende de klinische fase 3a-studies verlaagde liraglutide de systolische bloeddruk met gemiddeld 2,3 tot 6,7 mmHg ten opzichte van de uitgangswaarde en vergeleken met de actieve comparator was de afname 1,9 tot 4,5 mmgHg.
Ten opzichte van de uitgangswaarde werd een gemiddelde toename in hartslag van 2 tot 3 slagen per minuut gezien bij liraglutide in de klinische langetermijnstudies waaronder ook de LEADER-studie. In de LEADER-studie werd er geen klinisch langetermijngevolg gezien van de verhoogde hartslag op het risico op cardiovasculaire events.
- Microvasculaire evaluatie
In de LEADER-studie bestonden microvasculaire events uit nefropathie en retinopathie uitkomsten. De analyse van de tijd tot het eerste microvasculaire event had voor liraglutide versus placebo een HR van 0,84 [0,73; 0,97]. De HR voor liraglutide versus placebo was 0,78 [0,67; 0,92] voor tijd tot eerste nefropathie event en 1,15 [0,87; 1,52] voor tijd tot eerste retinopathie event.
- Immunogeniciteit
In overeenstemming met de mogelijk immunogene eigenschappen van geneesmiddelen die eiwitten of peptiden bevatten, kunnen patiënten na behandeling met liraglutide antilichamen versus liraglutide ontwikkelen. Gemiddeld ontwikkelde 8,6% van de patiënten antilichamen. De vorming van antilichamen is niet in verband gebracht met een verminderde werkzaamheid van liraglutide.
Pediatrische patiënten
In een dubbelblinde studie waarin de werkzaamheid en veiligheid werd vergeleken van liraglutide 1,8 mg versus placebo als toevoeging aan metformine ± insuline bij adolescenten en bij kinderen van 10 jaar en ouder met diabetes type 2, was liraglutide superieur in het verlagen van HbA1c ten opzichte van behandeling met placebo na 26 weken (-1,06, [-1,65, 0,46]). Het behandelingsverschil in HbA1c was 1,3% na een aanvullende 26-weken-durende open-label verlenging, daarmee bevestigend de aanhoudende glykemische controle met liraglutide.
Het werkzaamheids- en veiligheidsprofiel van liraglutide was vergelijkbaar met dat wat waargenomen was bij de volwassen patiënten behandeld met liraglutide. Gebaseerd op adequate glykemische controle of tolerabiliteit bleef 30% van de studiepatiënten op een dosis van 0,6 mg, 17% verhoogde naar een dosis van 1,2 mg en 53% verhoogde naar een dosis van 1,8 mg.
Andere klinische data
In een open-labelstudie werden de werkzaamheid en veiligheid van liraglutide (1,2 mg en 1,8 mg) en sitagliptine (een DPP-4-remmer, 100 mg) vergeleken bij patiënten die onvoldoende glykemische controle hadden met metformine (gemiddelde HbA1c 8,5%). Liraglutide was in beide doses statistisch superieur ten opzichte van behandeling met sitagliptine in het verlagen van HbA1c na 26 weken (-1,24%, -1,50% versus -0,90%, p < 0,0001). Patiënten behandeld met liraglutide hadden een significante verlaging van het lichaamsgewicht vergeleken met patiënten behandeld met sitagliptine (-2,9 kg en -3,4 kg versus -1.0 kg, p < 0,0001). Een groter deel van de patiënten behandeld met liraglutide ervoer misselijkheid van voorbijgaande aard in vergelijking met patiënten behandeld met sitagliptine (20,8% en 27,1% voor liraglutide versus 4,6% voor sitagliptine). De verlagingen in HbA1c en de superioriteit ten opzichte van sitagliptine waargenomen na 26 weken behandeling met liraglutide (1,2 mg en 1,8 mg) bleven gehandhaafd na 52 weken behandeling (-1,29% en -1,51% versus -0,88%, p < 0,0001). Het overschakelen van patiënten van sitagliptine op liraglutide na 52 weken behandeling resulteerde in een additionele en statistisch significante verlaging in HbA1c (-0,24% en -0,45%, 95% BI: -0,41 tot -0,07 en 0,67 tot -0,23) in week 78, maar een formele vergelijkingsgroep was niet beschikbaar.
In een open-labelstudie werden de werkzaamheid en veiligheid van liraglutide 1,8 mg eenmaal daags vergeleken met exenatide 10 mcg tweemaal daags bij patiënten die onvoldoende glykemische controle hadden met metformine en/of sulfonylureumtherapie (gemiddelde HbA1c 8,3%). Liraglutide was statistisch superieur ten opzichte van behandeling met exenatide in het verlagen van HbA1c na 26 weken (-1,12% versus -0,79%; geschat verschil in behandeling: -0,33; 95% BI: -0,47 tot -0,18). Significant meer patiënten behaalden een HbA1c lager dan 7% met liraglutide vergeleken met exenatide (54,2% versus 43,4%, p = 0,0015). Beide behandelingen resulteerden in een gemiddeld gewichtsverlies van ongeveer 3 kg. Het overschakelen van patiënten van exenatide op liraglutide na 26 weken behandeling resulteerde in een additionele en statistisch significante verlaging in HbA1c (-0,32%, 95% BI: -0,41 tot 0,24) in week 40, maar een formele vergelijkingsgroep was niet beschikbaar. Gedurende 26 weken traden er 12 ernstige bijwerkingen op bij 235 patiënten (5,1%) die liraglutide gebruikten, terwijl er 6 ernstige bijwerkingen optraden bij de 232 patiënten (2,6%) die exenatide gebruikten. Er was geen consistent patroon met betrekking tot de orgaanclassificatie van de bijwerkingen.
In een open-labelstudie werden de werkzaamheid en veiligheid van liraglutide 1,8 mg met lixisenatide 20 mcg vergeleken bij 404 patiënten die onvoldoende glykemische controle hadden bij behandeling met metformine (gemiddelde HbA1c 8,4%). Liraglutide was superieur ten opzichte van lixisenatide in het verlagen van het HbA1c na 26 weken behandeling (-1,83% versus -1,21%, p < 0,0001). Significant meer patiënten behaalden een HbA1c lager dan 7% met liraglutide vergeleken met lixisenatide (74,2% versus 45,5%, p < 0,0001). Ook behaalden meer patiënten de HbA1c-streefwaarde lager dan of gelijk aan 6,5% met liraglutide dan met lixisenatide (54,6% versus 26,2%, p < 0,0001). Gewichtsafname werd waargenomen in beide behandelingsarmen (-4,3 kg met liraglutide en -3,7 kg met lixisenatide). Gastrointestinale bijwerkingen werden vaker gemeld bij behandeling met liraglitude (43,6% versus 37,1%).
5.2 Farmacokinetische eigenschappen
Absorptie
De absorptie van liraglutide na subcutane toediening is traag. Maximale concentraties worden 8-12 uur na toediening bereikt. De geschatte piekconcentratie van liraglutide bedroeg 9,4 nmol/l (gemiddeld lichaamsgewicht circa 73 kg) voor een enkelvoudige subcutane dosis van liraglutide 0,6 mg. Bij 1,8 mg liraglutide bedroeg de gemiddelde steady state concentratie van liraglutide (AUCτ/24) circa 34 nmol/l (gemiddeld lichaamsgewicht circa 76 kg). De blootstelling aan liraglutide vermindert met toenemend lichaamsgewicht. Blootstelling aan liraglutide nam proportioneel toe met de dosis. De intra-individuele variatiecoëfficiënt bedroeg 11% voor de liraglutide AUC na toediening van een enkelvoudige dosis. De absolute biologische beschikbaarheid van liraglutide na subcutane toediening bedraagt ongeveer 55%.
Distributie
Het schijnbare verdelingsvolume na subcutane toediening bedraagt 11-17 l. Het gemiddelde verdelingsvolume na intraveneuze toediening van liraglutide bedraagt 0,07 l/kg. Liraglutide wordt in grote mate (> 98%) gebonden aan plasmaproteïnen.
Biotransformatie
Gedurende 24 uur na toediening van een enkelvoudige dosis van radioactief gemerkte [3H]-liraglutide aan gezonde personen, was de meest voorkomende component in plasma het intacte liraglutide. Er werden in geringere mate twee metabolieten in plasma aangetroffen (≤ 9% en ≤ 5% van de totale blootstelling aan plasmaradioactiviteit). Liraglutide wordt vergelijkbaar met grote proteïnen gemetaboliseerd, zonder dat een specifiek orgaan is geïdentificeerd als belangrijkst eliminatieweg.
Eliminatie
Na een dosis van [3H]-liraglutide werd geen intacte liraglutide aangetroffen in urine of feces. Slechts een klein gedeelte van de toegediende radioactiviteit werd als aan liraglutide verwante metabolieten uitgescheiden in urine of feces (respectievelijk 6% en 5%). De radioactiviteit in urine en feces werd hoofdzakelijk gedurende de eerste 6-8 dagen uitgescheiden en kwam overeen met respectievelijk drie kleinere metabolieten.
De gemiddelde klaring na subcutane toediening van een enkelvoudige dosis liraglutide bedraagt ca. 1,2 l/uur met een eliminatiehalfwaardetijd van ca. 13 uur.
Specifieke doelgroepen
Ouderen
Op basis van de resultaten van een farmacokinetisch onderzoek bij gezonde personen en farmacokinetische populatiegegevensanalyse van patiënten (18 tot 80 jaar), had leeftijd geen klinisch relevante invloed op de farmacokinetiek van liraglutide.
Geslacht
Op basis van de resultaten van farmacokinetische populatiegegevensanalyse van mannelijke en vrouwelijke patiënten en een farmacokinetisch onderzoek bij gezonde personen, had geslacht geen klinisch belangrijke invloed op de farmacokinetiek van liraglutide.
Ras
Op basis van de resultaten van farmacokinetische populatieanalyse van patiënten uit blanke, zwarte, Aziatische en Latijns-Amerikaanse groepen had ras geen klinisch relevante invloed op de farmacokinetiek van liraglutide.
Obesitas
Farmacokinetische populatieanalyse veronderstelt dat de Body Mass Index (BMI) geen significante invloed heeft op de farmacokinetiek van liraglutide.
Leverfunctiestoornis
De farmacokinetiek van liraglutide werd geëvalueerd bij patiënten met een verschillende mate van leverinsufficiëntie in een onderzoek met een enkelvoudige dosis. Blootstelling aan liraglutide was 1323% lager bij patiënten met lichte tot matige leverinsufficiëntie in vergelijking met gezonde personen. De blootstelling was significant lager (44%) bij patiënten met ernstige leverinsufficiënte (Child Pughscore >
9).
Nierinsufficiëntie
De blootstelling aan liraglutide was verminderd bij patiënten met nierinsufficiëntie in vergelijking met personen met een normale nierfunctie. Blootstelling aan liraglutide werd verlaagd met 33%, 14%, 27% en 26% bij patiënten met respectievelijk lichte (creatinineklaring, CrCl 50-80 ml/min), matige (CrCl 3050 ml/min) en ernstige (CrCl < 30 ml/min) nierinsufficiëntie en bij personen met End stage- nierziekte (ESRD) die werden gedialyseerd.
Evenzo hadden patiënten met diabetes type 2 en matig ernstige nierinsufficiëntie (CrCl 30-59 ml/min, zie rubriek 5.1) in een 26 weken durende klinische studie een 26% lagere blootstelling aan liraglutide in vergelijking met patiënten met diabetes type 2 met een normale nierfunctie of lichte nierinsufficiëntie in een aparte studie.
Pediatrische patiënten
Farmacokinetische kenmerken werden onderzocht in klinische studies bij pediatrische patiënten van 10 jaar en ouder met diabetes type 2. De blootstelling aan liraglutide bij adolescenten en bij kinderen was vergelijkbaar met dat wat waargenomen was bij volwassen patiënten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering of genotoxiciteit.
Bij 2 jaar durende carcinogeniciteitsstudies bij ratten en muizen werden niet-lethale C-celtumoren in de schildklier waargenomen. Bij ratten werd geen NOAEL (no observed adverse effect level) waargenomen. Deze tumoren werden niet waargenomen bij apen die 20 maanden werden behandeld. Deze resultaten bij knaagdieren worden veroorzaakt door een niet-genotoxisch, specifiek GLP-1-receptorgemedieerd mechanisme waarvoor knaagdieren bijzonder gevoelig zijn. De relevantie voor de mens is waarschijnlijk klein maar kan niet volledig uitgesloten worden. Er zijn geen andere behandelingsgerelateerde tumoren waargenomen.
Onderzoeken bij dieren duidden niet op direct schadelijke effecten ten aanzien van vruchtbaarheid maar wel op een licht verhoogde, vroege embryosterfte bij de hoogste dosis. Toediening van liraglutide halverwege de zwangerschap verminderde het gewicht van de moeder en de foetusgroei, met onduidelijke effecten op de ribben bij ratten en skeletverandering bij konijnen. Neonatale groei verminderde bij ratten die werden blootgesteld aan liraglutide. Dit duurde voort in de periode na het spenen in de groep die de hoogste dosis kreeg. Het is onbekend of de verminderde groei wordt veroorzaakt door een lagere melkinname door een rechtstreekse GLP-1-invloed of door een verminderde melkproductie bij de moeder door een verminderde calorie-inname.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dinatriumfosfaatdihydraat
Propyleenglycol (E1520)
Fenol
Zoutzuur geconcentreerd (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Stoffen die aan Diavic worden toegevoegd, kunnen afbraak van liraglutide veroorzaken. Bij gebrek aan onderzoek naar onverenigbaarheden mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar
Na ingebruikname: 1 maand.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
Niet in de buurt van het vriesvak bewaren.
Na ingebruikname: Bewaren beneden 30°C of bewaren in de koelkast (2°C - 8°C). Niet in de vriezer bewaren.
Laat de pendop op de pen ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Diavic wordt geleverd als een plunjer met een stop van bromobutylrubber en een kleurloze type I glazen patroon, gemonteerd in een peninjector, met een lichtblauw behuizingsonderdeel met lichtblauwe knop en een gele dosisinstelknop met grijze dop.
Elke pen bevat 3 ml oplossing bestemd voor 30 doses van 0,6 mg, 15 doses van 1,2 mg of 10 doses van 1,8 mg.
Verpakkingen met 1, 2, 3, 5, 10 of multiverpakkingen met 10 (2 verpakkingen van 5) voorgevulde pennen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Diavic mag niet gebruikt worden indien de oplossing niet helder en kleurloos, of nagenoeg kleurloos, is. Diavic die bevroren is geweest, mag niet meer worden gebruikt.
Diavic kan worden toegediend met naalden tot een lengte van 8 mm en zo dun als 32G. De pen is ontworpen voor gebruik met wegwerpnaalden.
Naalden zijn niet inbegrepen.
De patiënt moet aangeraden worden om na elke injectie de naald weg te gooien volgens de lokale voorschriften en de pen zonder de injectienaald te bewaren. Dit voorkomt besmetting, infectie en lekken. Tevens garandeert dit dat de dosering nauwkeurig is.
7 HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sun Pharmaceutical Industries Europe B.V.
Polarisavenue 87
2132 JH Hoofddorp
Nederland
8 NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 131016
9 DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 03 December 2024
10 DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 3: 10 juni 2025