


SmPC (samenvatting van de productkenmerken) - Pazenir
1. NAAM VAN HET GENEESMIDDEL
Pazenir 5 mg/ml poeder voor dispersie voor infusie.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 100 mg paclitaxel geformuleerd als albuminegebonden nanopartikels.
Na reconstitutie bevat elke ml dispersie 5 mg paclitaxel geformuleerd als albuminegebonden nanopartikels.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor dispersie voor infusie.
De gereconstitueerde dispersie heeft een pH van 6-7,5 en een osmolaliteit van 300-360 mOsm/kg. Het poeder is wit tot geel.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Pazenir als monotherapie is geïndiceerd voor de behandeling van gemetastaseerde borstkanker bij volwassen patiënten bij wie de eerstelijnsbehandeling voor gemetastaseerde ziekte heeft gefaald en voor wie een standaardbehandeling met antracycline niet geïndiceerd is (zie rubriek 4.4).
Pazenir in combinatie met gemcitabine is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerd adenocarcinoom van de pancreas.
Pazenir in combinatie met carboplatine is geïndiceerd voor de eerstelijnsbehandeling van niet-kleincellige longkanker bij volwassen patiënten die niet in aanmerking komen voor potentieel curatieve chirurgie en/of radiotherapie.
4.2 Dosering en wijze van toediening
Pazenir dient alleen onder toezicht van een gekwalificeerde oncoloog te worden toegediend op afdelingen die zijn gespecialiseerd in het toedienen van cytotoxische middelen. Het dient niet te worden vervangen door of gebruikt ter vervanging van andere formuleringen van paclitaxel.
Dosering
Borstkanker
De aanbevolen dosis Pazenir is 260 mg/m2, elke 3 weken gedurende 30 minuten intraveneus toegediend.
Dosisaanpassingen tijdens de behandeling van borstkanker
Voor patiënten die ernstige neutropenie (aantal neutrofielen < 500 cellen/mm3 gedurende een week of langer) of ernstige sensorische neuropathie ondervinden tijdens de behandeling met Pazenir, dient de dosis verlaagd te worden tot 220 mg/m2 voor volgende kuren. Als opnieuw ernstige neutropenie of ernstige sensorische neuropathie optreedt, dient de dosis nogmaals verlaagd te worden tot 180 mg/m2. Pazenir mag pas weer worden toegediend nadat het aantal neutrofielen hersteld is tot > 1.500 cellen/mm3. Voor graad 3 sensorische neuropathie dient de behandeling te worden gestaakt tot een herstel tot graad 1 of 2, gevolgd door een dosisvermindering voor alle volgende kuren.
Adenocarcinoom van de pancreas
De aanbevolen dosis Pazenir in combinatie met gemcitabine is 125 mg/m² gedurende 30 minuten intraveneus toegediend op dag 1, 8 en 15 van elke cyclus van 28 dagen. De gelijktijdig aanbevolen dosis gemcitabine is 1000 mg/m² gedurende 30 minuten intraveneus toegediend onmiddellijk na afloop van de Pazenir-toediening op dag 1, 8 en 15 van elke cyclus van 28 dagen.
Dosisaanpassing tijdens de behandeling van adenocarcinoom van de pancreas
Tabel 1: Verlaging van het dosisniveau voor patiënten met adenocarcinoom van de pancreas
| Dosisniveau | Pazenir-dosis (mg/m2) | Gemcitabine-dosis (mg/m2) |
| Volledige dosis | 125 | 1000 |
| 1e verlaging van het dosisniveau | 100 | 800 |
| 2e verlaging van het dosisniveau | 75 | 600 |
| Indien verdere dosisverlaging noodzakelijk is | Behandeling stoppen | Behandeling stoppen |
Tabel 2: Dosisveranderingen voor neutropenie en/of trombocytopenie bij aanvang van een cyclus of tijdens een cyclus voor patiënten met adenocarcinoom van de pancreas
| Cyclus-dag | ANC-telling (cellen/mm3) | Trombocytentelling (cellen/mm3) | Pazenir-dosis | Gemcitabine-dosis | |
| Dag 1 | < 1500 | OF | < 100.000 | Doses uitstellen tot herstel | |
| Dag 8 | ≥ 500 maar < 1000 | OF | ≥ 50.000 maar < 75.000 | Doses 1 dosisniveau verlagen | |
| < 500 | OF | < 50.000 | Doses niet geven | ||
| Dag 15: Als de doses van dag 8 ongewijzigd werden gegeven: | |||||
| Dag 15 | ≥ 500 maar < 1000 | OF | ≥ 50.000 maar < 75.000 | Behandel met het dosisniveau van dag 8 met daarna WBC-groeifactoren OF Verlaag met 1 dosisniveau t.o.v. dag 8 | |
| < 500 | OF | < 50.000 | Doses niet geven | ||
| Dag 15: Als de doses van dag 8 werden verlaagd: | |||||
| Dag 15 | ≥ 1000 | EN | ≥ 75.000 | Ga terug naar het dosisniveau van dag 1 met daarna WBC-groeifactoren OF Behandel met dezelfde doses als dag 8 | |
| ≥ 500 maar < 1000 | OF | ≥ 50.000 maar < 75.000 | Behandel met het dosisniveau van dag 8 met daarna WBC-groeifactoren OF Verlaag met 1 dosisniveau t.o.v. dag 8 | ||
| < 500 | OF | < 50.000 | Doses niet geven | ||
| Dag 15: Als de doses van dag 8 niet werden gegeven: | |||||
| Dag 15 | ≥ 1000 | EN | ≥ 75.000 | Ga terug naar het dosisniveau van dag 1 met daarna WBC-groeifactoren OF Verlaag met 1 dosisniveau t.o.v. dag 1 |
| ≥ 500 maar < 1000 | OF | ≥ 50.000 maar < 75.000 | Verlaag met 1 dosisniveau met daarna WBC-groeifactoren OF Verlaag met 2 dosisniveaus t.o.v. dag 1 | |
| < 500 | OF | < 50.000 | Doses niet geven |
Afkortingen: ANC = absolute neutrofielentelling (ANC=Absolute Neutrophil Count); WBC = witte bloedcel
Tabel 3: Dosisveranderingen voor andere bijwerkingen bij patiënten met adenocarcinoom van de pancreas
| Bijwerking | Pazenir-dosis | Gemcitabine-dosis | |
Febriele neutropenie: Graad 3 of 4 | De doses niet geven totdat de koorts is verdwenen en ANC ≥ 1500; hervat de behandeling met het eerstvolgende lagere dosisniveaua | ||
Perifere neuropathie: Graad 3 of 4 | De dosis niet geven totdat er een verbetering optreedt naar ≤ graad 1; hervat de behandeling met het eerstvolgende lagere dosisniveaua | Behandel met dezelfde dosis | |
Huidtoxiciteit: Graad 2 of 3 | Verlaag met 1 dosisniveaua; stop de behandeling indien de bijwerking blijft aanhouden | ||
Gastro-intestinale toxiciteit: Graad 3 mucositis of diarree | De doses niet geven totdat er een verbetering optreedt naar ≤ graad 1; hervat de behandeling met het eerstvolgende lagere dosisniveaua | ||
a Zie Tabel 1 voor verlagingen van het dosisniveau
Niet-kleincellige longkanker
De aanbevolen dosis Pazenir is 100 mg/m2 toegediend als een intraveneuze infusie gedurende 30 minuten op dag 1, 8 en 15 van elke cyclus van 21 dagen. De aanbevolen dosis carboplatine is area under the curve (AUC) = 6 mg•min/ml alleen op dag 1 van elke cyclus van 21 dagen, die onmiddellijk na afloop van de toediening van Pazenir begint.
Dosisaanpassingen tijdens de behandeling van niet-kleincellige longkanker
Pazenir mag pas worden toegediend op dag 1 van een cyclus als het absoluut aantal neutrofielen (ANC) ≥ 1.500 cellen/mm3 en het aantal trombocyten ≥ 100.000 cellen/mm3 is. Voor elke opeenvolgende wekelijkse dosis Pazenir moet bij de patiënt het ANC ≥ 500 cellen/mm3 en het aantal trombocyten > 50.000 cellen/mm3 zijn. Is dit niet het geval dan moet de dosis uitgesteld worden totdat de waarden zijn hersteld. Wanneer de waarden zijn hersteld, kan de dosering de volgende week worden hervat volgens de criteria in Tabel 4. De volgende dosis mag alleen worden verlaagd wanneer aan de criteria in Tabel 4 is voldaan.
Tabel 4: Dosisverlagingen voor hematologische toxiciteiten bij patiënten met niet-kleincellige longkanker
| Hematologische toxiciteit | Voorval | Dosis Pazenir (mg/m2)1 | Dosis carboplatine (AUC mg•min/ml)1 |
Dalwaarde ANC < 500/mm3 met neutropene koorts > 38 °C OF Volgende cyclus uitgesteld vanwege persisterende neutropenie2 (dalwaarde ANC < 1.500/mm3) OF Dalwaarde ANC < 500/mm3 gedurende > 1 week | Eerste | 75 | 4,5 |
| Tweede | 50 | 3,0 | |
| Derde | Behandeling stoppen | ||
| Dalwaarde trombocytenaantal < 50.000/mm3 | Eerste | 75 | 4,5 |
| Tweede | Behandeling stoppen | ||
1 Op dag 1 van de cyclus van 21 dagen de dosis van Pazenir en carboplatine gelijktijdig verlagen. Op dag 8 of 15 van de cyclus van 21 dagen de dosis Pazenir verlagen; de dosis carboplatine in de volgende cyclus verlagen. 2 Maximaal 7 dagen na de geplande dosis op dag 1 van de volgende cyclus.
Bij graad 2 of 3 huidtoxiciteit, graad 3 diarree of graad 3 mucositis moet de behandeling worden onderbroken totdat de toxiciteit verbetert tot ≤ graad 1, waarna de behandeling wordt hervat volgens de richtlijnen in Tabel 5. Bij ≥ graad 3 perifere neuropathie moet de behandeling worden uitgesteld tot een verbetering naar ≤ graad 1. De behandeling kan worden hervat op het eerstvolgende lagere dosisniveau in de daaropvolgende cycli volgens de richtlijnen in Tabel 5. Bij alle andere gevallen van graad 3 of 4 niet-hematologische toxiciteit moet de behandeling worden onderbroken totdat de toxiciteit verbetert tot ≤ graad 2, waarna de behandeling wordt hervat volgens de richtlijnen in Tabel 5.
Tabel 5: Dosisverlagingen voor niet-hematologische toxiciteiten bij patiënten met niet-kleincellige longkanker
| Niet-hematologische toxiciteit | Voorval | Dosis Pazenir (mg/m2)1 | Dosis carboplatine (AUC mg•min/ml) 1 |
Graad 2 of 3 huidtoxiciteit Graad 3 diarree Graad 3 mucositis ≥ Graad 3 perifere neuropathie Alle andere graad 3 of 4 niet-hematologische toxiciteit | Eerste | 75 | 4,5 |
| Tweede | 50 | 3,0 | |
| Derde | Behandeling stoppen | ||
| Graad 4 huidtoxiciteit, diarree of mucositis | Eerste | Behandeling stoppen | |
1 Op dag 1 van de cyclus van 21 dagen de dosis van Pazenir en carboplatine gelijktijdig verlagen. Op dag 8 of 15 van de cyclus van 21 dagen de dosis Pazenir verlagen; de dosis carboplatine in de volgende cyclus verlagen.
Speciale patiëntgroepen
Leverfunctiestoornis
Voor patiënten met een lichte leverfunctiestoornis (totaalbilirubine > 1 tot ≤ 1,5 x ULN en aspartaataminotransferase [ASAT] ≤ 10 x ULN) hoeft de dosis niet te worden aangepast, ongeacht de indicatie. Deze patiënten dienen met dezelfde doses te worden behandeld als patiënten met een normale leverfunctie.
Voor patiënten met gemetastaseerde borstkanker en patiënten met niet-kleincellige longkanker die een matige tot ernstige leverfunctiestoornis hebben (totaalbilirubine > 1,5 tot ≤ 5 x ULN en ASAT ≤ 10 x ULN), wordt een dosisverlaging van 20% aanbevolen. De verlaagde dosis kan worden verhoogd tot de dosis voor patiënten met een normale leverfunctie als de patiënt de behandeling gedurende minstens twee cycli goed verdraagt (zie rubriek 4.4 en 5.2).
Voor patiënten met gemetastaseerd adenocarcinoom van de pancreas die een matige tot ernstige leverfunctiestoornis hebben, zijn er onvoldoende gegevens om een doseringsadvies te kunnen doen (zie rubriek 4.4 en 5.2).
Voor patiënten met een totaalbilirubine > 5 x ULN of ASAT > 10 x ULN zijn er onvoldoende gegevens om een doseringsadvies te kunnen geven, ongeacht de indicatie (zie rubriek 4.4 en 5.2).
Nierfunctiestoornis
Voor patiënten met een lichte tot matige nierfunctiestoornis (geschatte creatinineklaring ≥ 30 tot < 90 ml/min) hoeft de aanvangsdosis van Pazenir niet te worden aangepast. Er zijn onvoldoende gegevens beschikbaar om dosisveranderingen van Pazenir aan te bevelen bij patiënten met een ernstige nierfunctiestoornis of een terminale nieraandoening (geschatte creatinineklaring < 30 ml/min) (zie rubriek 5.2).
Ouderen
Naast die voor alle patiënten, worden geen verdere doseringsverlagingen aanbevolen voor patiënten van 65 jaar en ouder.
Van de 229 patiënten in het gerandomiseerde onderzoek die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel als monotherapie voor borstkanker hebben gekregen, was 13% ten minste 65 jaar en < 2% was 75 jaar en ouder. Geen enkele toxiciteit trad duidelijk vaker op bij patiënten van ten minste 65 jaar die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel hebben gekregen. Een latere analyse bij 981 patiënten die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel als monotherapie kregen voor gemetastaseerde borstkanker, van wie 15% ≥ 65 jaar was en 2% ≥ 75 jaar was, vertoonde echter een hogere incidentie van epistaxis, diarree, dehydratie, vermoeidheid en perifeer oedeem bij patiënten van ≥ 65 jaar.
Van de 421 patiënten met adenocarcinoom van de pancreas die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine kregen in het gerandomiseerde onderzoek, was 41% 65 jaar en ouder en 10% 75 jaar en ouder. Bij patiënten van 75 jaar en ouder die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en gemcitabine kregen, was er een hogere incidentie van ernstige bijwerkingen en bijwerkingen die tot stopzetting van de behandeling leidden (zie rubriek 4.4). Patiënten met adenocarcinoom van de pancreas die 75 jaar en ouder zijn, dienen zorgvuldig te worden beoordeeld voordat behandeling wordt overwogen (zie rubriek 4.4).
Van de 514 patiënten met niet-kleincellige longkanker in het gerandomiseerde onderzoek die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met carboplatine kregen, was 31% 65 jaar of ouder en was 3,5% 75 jaar of ouder. Gevallen van myelosuppressie, perifere neuropathie en artralgie kwamen vaker voor bij patiënten van 65 jaar of ouder dan bij patiënten die jonger waren dan 65 jaar. Er is beperkte ervaring met het gebruik van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/carboplatine bij patiënten van 75 jaar of ouder.
Farmacokinetische/farmacodynamische modellering met behulp van gegevens van 125 patiënten met gevorderde vaste tumoren geeft aan dat patiënten van ≥ 65 jaar gevoeliger kunnen zijn voor de ontwikkeling van neutropenie in de eerste behandelingscyclus.
Pediatrische patiënten
De veiligheid en werkzaamheid van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel bij kinderen en adolescenten in de leeftijd van 0 tot jonger dan 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven. Er is geen relevante toepassing van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel bij pediatrische patiënten voor de indicatie gemetastaseerde borstkanker of adenocarcinoom van de pancreas of niet-kleincellige longkanker.
Wijze van toediening
Pazenir is bestemd voor intraveneus gebruik. Gereconstitueerde Pazenir-dispersie moet intraveneus worden toegediend via een infuusset met een 15 µm-filter. Om toediening van de volledige dosis zeker te stellen, wordt aanbevolen de intraveneuze lijn na toediening door te spoelen met een 0,9%-(9 mg/ml) natriumchlorideoplossing voor injectie.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Borstvoeding (zie rubriek 4.6).
Patiënten van wie op uitgangsniveau het aantal neutrofielen < 1.500 cellen/mm3 is.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Pazenir is een albuminegebonden nanopartikelformulering van paclitaxel, die aanzienlijk andere farmacologische eigenschappen kan hebben dan andere formuleringen van paclitaxel (zie rubriek 5.1 en 5.2). Het dient niet te worden vervangen door, of gebruikt ter vervanging van, andere formuleringen van paclitaxel.
Overgevoeligheid
Er zijn zeldzame gevallen gemeld van ernstige overgevoeligheidsreacties, waaronder zeer zeldzame gevallen van anafylactische reacties met fatale afloop. Indien een overgevoeligheidsreactie optreedt, dient de toediening van het geneesmiddel onmiddellijk gestaakt te worden, dient er met behandeling van de symptomen te worden begonnen en mag de patiënt niet opnieuw met paclitaxel worden behandeld.
Hematologie
Beenmergsuppressie (voornamelijk neutropenie) treedt vaak op met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel. Neutropenie is dosisafhankelijk en een dosisbeperkende toxiciteit. Tijdens de behandeling met Pazenir dient het aantal bloedcellen veelvuldig gecontroleerd te worden. Patiënten mogen niet opnieuw worden behandeld met volgende cycli met Pazenir totdat het aantal neutrofielen zich hersteld heeft tot > 1.500 cellen/mm3 en het aantal trombocyten zich hersteld heeft tot > 100.000 cellen/mm3 (zie rubriek 4.2).
Neuropathie
Sensorische neuropathie treedt vaak op met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel, hoewel de ontwikkeling van ernstige symptomen minder vaak voorkomt. Het optreden van graad 1 of 2 sensorische neuropathie vereist over het algemeen geen dosisvermindering. Als er zich graad 3 sensorische neuropathie ontwikkelt bij gebruik van Pazenir als monotherapie, dient de behandeling te worden gestaakt tot herstel tot graad 1 of 2 optreedt, gevolgd door een dosisvermindering voor alle volgende kuren met Pazenir (zie rubriek 4.2). Als er zich graad 3 of hoger perifere neuropathie ontwikkelt bij gecombineerd gebruik van Pazenir en gemcitabine, mag Pazenir niet worden gegeven; zet de behandeling met gemcitabine voort met dezelfde dosis. Hervat de behandeling met Pazenir met een lagere dosis wanneer de perifere neuropathie is verbeterd tot graad 0 of 1 (zie rubriek 4.2). Als er zich graad 3 of hoger perifere neuropathie ontwikkelt bij gecombineerd gebruik van Pazenir en carboplatine, moet de behandeling worden gestaakt totdat een verbetering tot graad 0 of 1 optreedt, gevolgd door een dosisvermindering voor alle volgende kuren met Pazenir en carboplatine (zie rubriek 4.2).
Sepsis
Sepsis is gemeld bij 5% van de patiënten met of zonder neutropenie die humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine kregen. Complicaties als gevolg van de onderliggende pancreaskanker, met name galwegobstructie of de aanwezigheid van een galwegstent, werden als significant bijdragende factoren beschouwd. Als een patiënt koorts ontwikkelt (ongeacht de neutrofielentelling) dient behandeling met breedspectrumantibiotica te worden ingesteld. Bij febriele neutropenie dienen Pazenir en gemcitabine niet te worden toegediend totdat de koorts is verdwenen en ANC ≥ 1500 cellen/mm³. De behandeling dient vervolgens te worden hervat met een lager dosisniveau (zie rubriek 4.2).
Pneumonitis
Pneumonitis trad op bij 1% van de patiënten wanneer een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel als monotherapie werd gebruikt en bij 4% van de patiënten wanneer humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine werd gebruikt. Alle patiënten dienen nauwgezet te worden gecontroleerd op verschijnselen en symptomen van pneumonitis. Na uitsluiting van infectieuze etiologie en na diagnose van pneumonitis moet de behandeling met Pazenir en gemcitabine definitief worden stopgezet en dient er onmiddellijk gestart te worden met een geschikte behandeling en ondersteunende maatregelen (zie rubriek 4.2).
Leverfunctiestoornis
Daar de toxiciteit van paclitaxel bij een leverfunctiestoornis hoger kan worden, dient men voorzichtig te zijn met het toedienen van Pazenir aan patiënten met een leverfunctiestoornis. Patiënten met een leverfunctiestoornis lopen een verhoogd risico op toxiciteit, in het bijzonder als gevolg van myelosuppressie. Dergelijke patiënten dienen nauwgezet te worden gevolgd met betrekking tot de ontwikkeling van verregaande myelosuppressie.
Pazenir wordt niet aanbevolen bij patiënten met een totaalbilirubine > 5 x ULN of ASAT > 10 x ULN. Bovendien wordt Pazenir niet aanbevolen bij patiënten met gemetastaseerd adenocarcinoom van de pancreas die een matige of ernstige leverfunctiestoornis hebben (totaalbilirubine > 1,5 x ULN en ASAT ≤ 10 x ULN) (zie rubriek 5.2).
Cardiotoxiciteit
Zeldzame meldingen van congestief hartfalen en linkerventrikeldisfunctie zijn waargenomen bij personen die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel krijgen. De meeste van deze personen waren eerder blootgesteld aan cardiotoxische geneesmiddelen, zoals antracyclines, of hadden een onderliggende cardiale voorgeschiedenis. Patiënten die Pazenir krijgen, moeten daarom door artsen nauwgezet gevolgd worden met betrekking tot het optreden van hartproblemen.
Metastasen in het centrale zenuwstelsel
De werkzaamheid en veiligheid van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel bij patiënten met metastasen in het centrale zenuwstelsel zijn niet vastgesteld. Metastasen in het centrale zenuwstelsel worden over het algemeen niet goed onder controle gehouden door systemische chemotherapie.
Gastro-intestinale symptomen
Indien patiënten misselijkheid, braken en diarree ondervinden na de toediening van Pazenir, kunnen ze worden behandeld met gebruikelijke anti-emetica en obstipatiemiddelen.
Oogaandoeningen
Cystoïd macula-oedeem (CMO) werd gemeld bij patiënten behandeld met humaan serumalbuminegebonden nanopartikelformulering van paclitaxel. Patiënten met een verminderd gezichtsvermogen moeten onmiddellijk een volledig oftalmologisch onderzoek ondergaan. Indien CMO wordt gediagnosticeerd, dient de behandeling met Pazenir gestopt te worden en moet een geschikte behandeling worden opgestart (zie rubriek 4.8).
Patiënten van 75 jaar en ouder
Voor patiënten van 75 jaar en ouder is geen voordeel aangetoond van de combinatiebehandeling met humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en gemcitabine ten opzichte van gemcitabine-monotherapie. Bij zeer oude patiënten (≥ 75 jaar) die humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en gemcitabine kregen, was er een hogere incidentie van ernstige bijwerkingen en bijwerkingen die tot stopzetting van de behandeling leidden, inclusief hematologische toxiciteit, perifere neuropathie, verlies van eetlust en dehydratie. Bij patiënten met adenocarcinoom van de pancreas van 75 jaar en ouder dient zorgvuldig te worden nagegaan of zij Pazenir in combinatie met gemcitabine verdragen. Hierbij dient speciaal gelet te worden op performance status, comorbiditeit en verhoogd risico op infecties (zie rubriek 4.2 en 4.8).
Overige
Hoewel beperkte gegevens beschikbaar zijn, is geen duidelijk voordeel aangetoond wat betreft een verlenging van de totale overleving bij patiënten met adenocarcinoom van de pancreas met normale CA 19-9-waarden vóór aanvang van de behandeling met humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en gemcitabine (zie rubriek 5.1).
Erlotinib mag niet gelijktijdig met de combinatie Pazenir en gemcitabine worden toegediend (zie rubriek 4.5).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per 100 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Het metabolisme van paclitaxel wordt, gedeeltelijk, gekatalyseerd door
cytochroom-P450-iso-enzymen CYP2C8 en CYP3A4 (zie rubriek 5.2). Bij gebrek aan onderzoek naar farmacokinetische geneesmiddelinteracties dient er daarom voorzichtigheid in acht te worden genomen bij het gelijktijdig toedienen van paclitaxel met geneesmiddelen waarvan bekend is dat zij of CYP2C8 of CYP3A4 remmen (bijv. ketoconazol en andere antischimmelmiddelen van het type imidazol, erytromycine, fluoxetine, gemfibrozil, clopidogrel, cimetidine, ritonavir, saquinavir, indinavir en nelfinavir), omdat de toxiciteit van paclitaxel mogelijk verhoogd is ten gevolge van een hogere blootstelling aan paclitaxel. Het gelijktijdig toedienen van paclitaxel met geneesmiddelen waarvan bekend is dat zij of CYP2C8 of CYP3A4 induceren (bijv. rifampicine, carbamazepine, fenytoïne, efavirenz, nevirapine) wordt niet aanbevolen, omdat de werkzaamheid verminderd kan zijn vanwege een lagere blootstelling aan paclitaxel.
Paclitaxel en gemcitabine hebben geen gemeenschappelijke metabole route. De klaring van paclitaxel wordt voornamelijk bepaald door CYP2C8- en CYP3A4-gemedieerd metabolisme gevolgd door excretie via de gal, terwijl gemcitabine door cytidinedeaminase geïnactiveerd wordt gevolgd door excretie via de urine. De farmacokinetische interacties tussen Pazenir en gemcitabine zijn niet onderzocht bij de mens.
Er is een farmacokinetisch onderzoek met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en carboplatine uitgevoerd bij patiënten met niet-kleincellige longkanker. Er waren geen klinisch relevante farmacokinetische interacties tussen een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en carboplatine.
Pazenir is geïndiceerd als monotherapie bij borstkanker, in combinatie met gemcitabine voor adenocarcinoom van de pancreas, of in combinatie met carboplatine voor niet-kleincellige longkanker (zie rubriek 4.1). Pazenir dient niet gebruikt te worden in combinatie met andere antikankergeneesmiddelen.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste zes maanden na de laatste dosis Pazenir. Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, wordt geadviseerd effectieve anticonceptie te gebruiken en geen kind te verwekken tijdens de behandeling met Pazenir en gedurende ten minste drie maanden na de laatste dosis Pazenir.
Zwangerschap
Er zijn zeer beperkte gegevens beschikbaar over het gebruik van paclitaxel tijdens de zwangerschap bij de mens. De verdenking bestaat dat paclitaxel ernstige geboorteafwijkingen veroorzaakt wanneer het tijdens de zwangerschap wordt toegediend. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Vrouwen die zwanger kunnen worden, moeten een zwangerschapstest ondergaan voordat behandeling met Pazenir wordt gestart. Pazenir mag niet worden gebruikt tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden die geen effectieve anticonceptie toepassen, tenzij de klinische toestand van de moeder een behandeling met paclitaxel noodzakelijk maakt.
Borstvoeding
Paclitaxel en/of zijn metabolieten werden uitgescheiden in de melk van zogende ratten (zie rubriek 5.3). Het is niet bekend of paclitaxel in de moedermelk wordt uitgescheiden. Vanwege mogelijke ernstige bijwerkingen bij baby's die borstvoeding krijgen, is Pazenir gecontra-indiceerd tijdens borstvoeding. Borstvoeding moet worden gestaakt tijdens de behandeling.
Vruchtbaarheid
Een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel hebben onvruchtbaarheid veroorzaakt bij mannelijke ratten (zie rubriek 5.3). Op basis van bevindingen bij dieren kunnen de mannelijke en vrouwelijke vruchtbaarheid afnemen. Mannelijke patiënten dienen advies in te winnen over het conserveren van sperma vóór de behandeling vanwege de mogelijkheid van onomkeerbare onvruchtbaarheid ten gevolge van een behandeling met Pazenir.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Paclitaxel heeft geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Paclitaxel kan bijwerkingen zoals vermoeidheid (zeer vaak) en duizeligheid (vaak) veroorzaken die het vermogen om een voertuig te besturen en machines te gebruiken, kunnen beïnvloeden. Patiënten moet aangeraden worden geen voertuig te besturen en machines te gebruiken wanneer zij moe of duizelig zijn.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende, klinisch significante bijwerkingen die in verband zijn gebracht met het gebruik van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel waren neutropenie, perifere neuropathie, artralgie/myalgie en maagdarmstelselaandoeningen.
Lijst van bijwerkingen in tabelvorm
In Tabel 6 staan de bijwerkingen vermeld die in verband zijn gebracht met humaan serumalbuminegebonden nanopartikelformulering van paclitaxel als monotherapie bij welke dosis en welke indicatie dan ook tijdens klinische onderzoeken (n = 789). Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine voor pancreatisch adenocarcinoom uit het fase 3 klinische onderzoek (n = 421), humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met carboplatine voor niet-kleincellige longkanker uit het fase III klinische onderzoek (n = 514) en uit post-marketing-gebruik. De frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 6: Bijwerkingen gemeld met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel
| Monotherapie (n = 789) | Combinatietherapie met gemcitabine (n = 421) | Combinatietherapie met carboplatine (n = 514) | |
| Infecties en parasitaire aandoeningen | |||
| Vaak: | Infectie, urineweginfectie, folliculitis, bovensteluchtweginfectie, candidiasis, sinusitis | Sepsis, pneumonie, orale candidiasis | Pneumonie, bronchitis, bovensteluchtweginfectie, urineweginfectie |
| Soms: | Sepsis1, neutropenische sepsis1, pneumonie, orale candidiasis, nasofaryngitis, cellulitis, herpes simplex, virusinfectie, herpes zoster, schimmelinfectie, kathetergerelateerde infectie, infectie op de injectieplaats | Sepsis, orale candidiasis | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | |||
| Soms: | Tumornecrose, metastatische pijn | ||
| Bloed- en lymfestelselaandoeningen | |||
| Zeer vaak: | Beenmergsuppressie, neutropenie, trombocytopenie, anemie, leukopenie, lymfopenie | Neutropenie, trombocytopenie, anemie | Neutropenie3, thrombocytopenie3, anemie3, leukopenie3 |
| Vaak: | Febriele neutropenie | Pancytopenie | Febriele neutropenie, lymfopenie |
| Soms: | Trombotische trombocytopenische purpura | Pancytopenie | |
| Zelden: | Pancytopenie | ||
| Immuunsysteemaandoeningen | |||
| Soms: | Overgevoeligheid | Overgevoeligheid voor het geneesmiddel, overgevoeligheid | |
| Zelden: | Ernstige overgevoeligheid1 | ||
| Voedings- en stofwisselingsstoornissen | |||
| Zeer vaak: | Anorexia | Dehydratatie, verminderde eetlust, hypokaliëmie | Verminderde eetlust |
| Vaak: | Dehydratatie, verminderde eetlust, hypokaliëmie | Dehydratatie | |
| Soms: | Hypofosfatemie, vochtophoping, hypoalbuminemie, polydipsie, hyperglykemie, hypercalciëmie, hypoglykemie, hyponatriëmie | ||
| Niet bekend: | Tumorlysesyndroom1 | ||
| Psychische stoornissen | |||
| Zeer vaak: | Depressie, slapeloosheid | ||
| Common: | Depressie, slapeloosheid, angst | Angst | Slapeloosheid |
| Soms: | Rusteloosheid | ||
| Zenuwstelselaandoeningen | |||
| Zeer vaak: | Perifere neuropathie, neuropathie, hypo-esthesie, paresthesie | Perifere neuropathie, duizeligheid, hoofdpijn, dysgeusie | Perifere neuropathie |
| Vaak: | Perifere sensorische neuropathie, duizeligheid, perifere motorneuropathie, ataxie, hoofdpijn, sensorische stoornis, slaperigheid, dysgeusie | Duizeligheid, hoofdpijn dysgeusie | |
| Soms: | Polyneuropathie, areflexie, syncope, posturale duizeligheid, dyskinesie, hyporeflexie, neuralgie, neuropathische pijn, tremor, gevoelsverlies | Verlamming VIIe hersenzenuw | |
| Niet bekend: | Hersenzenuwverlammingen meerdere1 | ||
| Oogaandoeningen | |||
| Vaak: | Wazig zicht, toegenomen traanproductie, droge ogen, keratoconjunctivitis sicca, madarose | Toegenomen traanproductie | Wazig zicht |
| Soms: | Verminderde gezichtsscherpte, abnormaal zicht, oogirritatie, oogpijn, conjunctivitis, gezichtsstoornis, jeukende ogen, keratitis | Cystoïde maculair oedeem | |
| Zelden: | Cystoïde maculair oedeem1 | ||
| Evenwichtsorgaan- en ooraandoeningen | |||
| Vaak: | Vertigo | ||
| Soms: | Tinnitus, oorpijn | ||
| Hartaandoeningen | |||
| Vaak: | Aritmie, tachycardie, supraventriculaire tachycardie | Congestief hartfalen, tachycardie | |
| Zelden: | Hartstilstand, congestief hartfalen, linkerventrikeldysfunctie, atrioventriculair blok1, bradycardie | ||
| Bloedvataandoeningen | |||
| Vaak: | Hypertensie, lymfoedeem, blozen, opvliegers | Hypotensie, hypertensie | Hypotensie, hypertensie |
| Soms: | Hypotensie, orthostatische hypotensie, perifere koudheid | Blozen | Blozen |
| Zelden: | Trombose | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Zeer vaak: | Dyspnoe, epistaxis, hoesten | Dyspnoe | |
| Vaak: | Interstitiële pneumonitis2, dyspnoe, epistaxis, faryngolaryngeale pijn, hoesten, rinitis, postnasale drip | Pneumonitis, verstopte neus | Hemoptyse, epistaxis, hoesten |
| Soms: | Pulmonaire embolie, pulmonaire trombo-embolie, pleurale effusie, inspanningsdyspneu, verstopte neus, verminderd ademhalingsgeluid, productieve hoest, allergische rinitis, heesheid, verstopte neus, droge neus, piepende ademhaling | Droge keel, droge neus | Pneumonitis |
| Niet bekend: | Stembandparese1 | ||
| Maagdarmstelselaandoeningen | |||
| Zeer vaak: | Diarree, braken, misselijkheid verstopping, stomatitis | Diarree, braken, misselijkheid, verstopping, buikpijn, pijn in de bovenbuik | Diarree, braken, misselijkheid, verstopping |
| Vaak: | Gastro-oesofageale refluxziekte, dyspepsie, buikpijn, opgeblazen buik, pijn in de bovenbuik, orale hypo-esthesie | Darmobstructie, colitis, stomatitis, droge mond | Stomatitis, dyspepsie, dysfagie, buikpijn |
| Soms: | Rectale bloeding, dysfagie, winderigheid, glossodynie, droge mond, tandvleespijn, dunne ontlasting, oesofagitis, pijn in de onderbuik, mondzweren, orale pijn | ||
| Lever- en galaandoeningen | |||
| Vaak: | Cholangitis | Hyperbilirubinemie | |
| Soms: | Hepatomegalie | ||
| Huid- en onderhuidaandoeningen | |||
| Zeer vaak: | Alopecia, uitslag | Alopecia, uitslag | Alopecia, uitslag |
| Vaak: | Pruritus, droge huid, nagelaandoening, erytheem, nagelpigmentatie/-verkleuring, hyperpigmentatie van de huid, onycholyse, nagelveranderingen | Pruritus, droge huid, nagelaandoening | Pruritus, nagelaandoening |
| Soms: | Lichtgevoeligheidsreactie, urticaria, huidpijn, gegeneraliseerde pruritus, jeukende uitslag, huidaandoening, pigmentatie-aandoening, hyperhidrose, onychomadese, erythemateuze uitslag, gegeneraliseerde uitslag, dermatitis, nachtelijk zweten, maculo-papulaire uitslag, vitiligo, hypotrichose, gevoeligheid van het nagelbed, nagelongemak, maculaire uitslag, papulaire uitslag, huidlaesie, opgezwollen gezicht | Huidafschilfering, contactdermatitis, urticaria | |
| Zeer zelden: | Stevens-Johnson-syndroom1, toxische epidermale necrolyse1 | ||
| Niet bekend: | Palmoplantair erytrodysesthesie syndroom1, 4, scleroderma1 | ||
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Zeer vaak: | Artralgie, myalgie | Artralgie, myalgie, pijn in de ledematen | Artralgie, myalgie |
| Vaak: | Rugpijn, pijn in de ledematen, botpijn, spierkrampen, ledemaatpijn | Spierzwakte, botpijn | Rugpijn, pijn in de ledematen, musculoskeletale pijn |
| Soms: | Borstkaspijn, spierzwakte, nekpijn, liespijn, spierspasmen, musculoskeletale pijn, pijn in de zij, ongemak in de ledematen, spierzwakte | ||
| Nier- en urinewegaandoeningen | |||
| Vaak: | Acute nierinsufficiëntie | ||
| Soms: | Hematurie, dysurie, pollakiurie, nocturie, polyurie, urine-incontinentie | Hemolytisch uremisch syndroom | |
| Zwangerschap, perinatale periode en puerperium | |||
| Soms: | Borstpijn | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Zeer vaak: | Vermoeidheid, asthenie, pyrexie | Vermoeidheid, asthenie, pyrexie, perifeer oedeem, rillingen | Vermoeidheid, asthenie, perifeer oedeem |
| Vaak: | Malaise, lethargie, zwakte, perifeer oedeem, slijmvliesontsteking, pijn, rillingen, oedeem, afgenomen prestatiestatus, pijn in borstkas, griepachtige ziekte, hyperpyrexie | Reactie op de infusieplaats | Pyrexie, pijn in de borstkas |
| Soms: | Ongemak op de borst, afwijkende loopgang, zwelling, reactie op de infusieplaats | Slijmvliesontsteking, extravasatie op de infusieplaats, ontsteking van de infusieplaats, uitslag op de infusieplaats | |
| Zelden: | Extravasatie | ||
| Onderzoeken | |||
| Zeer vaak: | Gewichtsafname, toegenomen alanine-aminotransferase | ||
| Vaak: | Gewichtsafname, toegenomen alanine-aminotransferase, toegenomen aspartaat- aminotransferase, afgenomen hematocriet, afgenomen aantal rode bloedcellen, hogere lichaamstemperatuur, toegenomen gamma-glutamyltransferase, toegenomen alkalinefosfatase in het bloed | Toegenomen aspartaat -aminotransferase, toegenomen bilirubine in het bloed, toegenomen creatinine in het bloed | Gewichtsafname, toegenomen alanine-aminotransferase, toegenomen aspartaat aminotransferase, toegenomen alkaline fosfatase in het bloed |
| Soms: | Hogere bloeddruk, gewichtstoename, toegenomen lactaatdehydrogenase in het bloed, toegenomen creatinine in het bloed, toegenomen bloedglucose, toegenomen fosfor in het bloed, afgenomen kalium in het bloed, toegenomen bilirubine | ||
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Soms: | Contusie | ||
| Zelden: | Radiatie-recallfenomeen, bestralingspneumonitis | ||
1 Zoals gerapporteerd in de postmarketingsurveillance van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel.
2 De frequentie van pneumonitis is berekend op basis van gepoolde gegevens bij 1.310 patiënten die in klinisch onderzoek een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel als monotherapie kregen voor borstkanker en voor andere indicaties.
3 Op basis van laboratoriumbeoordelingen: maximale mate van myelosuppressie (behandelde populatie). 4 Bij sommige patiënten eerder blootgesteld aan capecitabine.
Beschrijving van geselecteerde bijwerkingen
Dit deel bevat de vaakst voorkomende en klinisch relevante bijwerkingen bij humaan serumalbuminegebonden nanopartikelformulering van paclitaxel.
Bijwerkingen werden beoordeeld bij 229 patiënten met gemetastaseerde borstkanker die behandeld werden met 260 mg/m2 een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel om de drie weken in het belangrijkste klinisch fase 3-onderzoek (humaan serumalbuminegebonden nanopartikelformulering van paclitaxel als monotherapie).
Bijwerkingen werden beoordeeld bij 421 patiënten met gemetastaseerde pancreaskanker die humaan serumalbuminegebonden paclitaxel in combinatie met gemcitabine kregen (125 mg/m² humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine met een dosis van 1000 mg/m² gegeven op Dag 1, 8 en 15 van elke cyclus van 28 dagen) en 402 patiënten die gemcitabine monotherapie kregen als systemische eerstelijnsbehandeling voor gemetastaseerd adenocarcinoom van de pancreas (humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine).
Bijwerkingen werden beoordeeld bij 514 patiënten met niet-kleincellige longkanker behandeld met humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met carboplatine (100 mg/m² humaan serumalbuminegebonden nanopartikelformulering van paclitaxel humaan serumalbuminegebonden nanopartikelformulering van paclitaxel gegeven op Dag 1, 8 en 15 van elke cyclus van 21 dagen in combinatie met carboplatine gegeven op Dag 1 van iedere cyclus) in het fase 3 gerandomiseerd, gecontroleerd klinisch onderzoek (humaan serumalbuminegebonden nanopartikelformulering van paclitaxel /carboplatine). De door patiënten gemelde taxaantoxiciteit werd beoordeeld op basis van de 4 subschalen van de Functional Assessment of Cancer Therapy (FACT)-Taxaan vragenlijst. Op basis van een analyse van herhaalde metingen waren 3 van de 4 subschalen (perifere neuropathie, pijn in handen/voeten, en gehoor) ten gunste van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en carboplatine (p ≤ 0,002). Voor de andere subschaal (oedeem) was er geen verschil tussen de behandelingsgroepen.
Infecties en parasitaire aandoeningen
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine Sepsis is gemeld bij 5% van de patiënten met of zonder neutropenie die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine kregen tijdens een onderzoek naar adenocarcinoom van de pancreas. Van de 22 meldingen van sepsis bij patiënten behandeld met humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine was de uitkomst bij 5 fataal. Complicaties als gevolg van de onderliggende pancreaskanker, met name galwegobstructie of de aanwezigheid van een galwegstent, werden als significant bijdragende factoren beschouwd. Als een patiënt koorts ontwikkelt (ongeacht de neutrofielentelling) dient behandeling met breedspectrumantibiotica te worden ingesteld. Bij febriele neutropenie dienen Pazenir en gemcitabine niet te worden toegediend totdat de koorts is verdwenen en ANC ≥ 1500 cellen/mm³; de behandeling dient vervolgens te worden hervat met een lager dosisniveau (zie rubriek 4.2).
Bloed- en lymfestelselaandoeningen
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel
monotherapie-gemetastaseerde borstkanker
Bij patiënten met gemetastaseerde borstkanker was neutropenie de meest opvallende, belangrijke hematologische toxiciteit (gemeld bij 79% van de patiënten), en was snel omkeerbaar en dosisafhankelijk; leukopenie werd gemeld bij 71% van de patiënten. Graad 4 neutropenie (< 500 cellen/mm3) trad op bij 9% van de met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel behandelde patiënten. Febriele neutropenie trad op bij vier patiënten die met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel behandeld zijn. Anemie (Hb < 10 g/dl) werd waargenomen bij 46% van de patiënten die met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel behandeld werden en was in drie gevallen ernstig (Hb < 8 g/dl). Lymfopenie werd waargenomen bij 45% van de patiënten.
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine Tabel 7 geeft de frequentie en ernst van hematologische afwijkingen gedetecteerd via laboratoriumonderzoek weer voor patiënten die behandeld werden met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine of met gemcitabine alleen.
Tabel 7: Hematologische afwijkingen gedetecteerd via laboratoriumonderzoek in een onderzoek naar adenocarcinoom van de pancreas
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel (125 mg/m2)/ gemcitabine | Gemcitabine | |||
Graad 1-4 (%) | Graad 3-4 (%) | Graad 1-4 (%) | Graad 3-4 (%) | |
| Anemiea,b | 97 | 13 | 96 | 12 |
| Neutropeniea,b | 73 | 38 | 58 | 27 |
| Trombocytopenieb,c | 74 | 13 | 70 | 9 |
a 405 patiënten beoordeeld in de groep behandeld met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine
b 388 patiënten beoordeeld in de groep behandeld met gemcitabine
c 404 patiënten beoordeeld in de groep behandeld met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/carboplatine Anemie en trombocytopenie werden vaker gemeld in de groep met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en carboplatine dan in de groep met Taxol en carboplatine (respectievelijk 54% versus 28% en 45% versus 27%).
Zenuwstelselaandoeningen
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel
monotherapie-gemetastaseerde borstkanker
In het algemeen waren de frequentie en ernst van neurotoxiciteit dosisafhankelijk bij patiënten die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel kregen. Perifere neuropathie (voor het grootste deel graad 1 of 2 sensorische neuropathie) werd waargenomen bij 68% van de patiënten die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel kregen, waarbij 10% van graad 3 was en er geen gevallen van graad 4 waren.
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine Voor patiënten behandeld met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine bedroeg de mediane tijd tot het eerste optreden van graad 3 perifere neuropathie 140 dagen. De mediane tijd tot verbetering met minstens 1 graad bedroeg 21 dagen en de mediane tijd tot verbetering van graad 3 perifere neuropathie tot graad 0 of 1 bedroeg 29 dagen. Van de patiënten bij wie de behandeling werd onderbroken wegens perifere neuropathie kon 44% (31/70 patiënten) de behandeling met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel hervatten met een lagere dosis. Geen van de patiënten die met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine behandeld werden, ontwikkelde graad 4 perifere neuropathie.
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/carboplatine Voor patiënten met niet-kleincellige longkanker die met paclitaxel en carboplatine behandeld werden, bedroeg de mediane tijd tot het eerste optreden van graad 3 behandelingsgerelateerde perifere neuropathie 121 dagen en bedroeg de mediane tijd tot verbetering van graad 3 behandelingsgerelateerde perifere neuropathie tot graad 1 38 dagen. Geen van de patiënten die met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en carboplatine werden behandeld, ontwikkelde graad 4 perifere neuropathie.
Oogaandoeningen
Er zijn zeldzame meldingen geweest tijdens postmarketingsurveillance van verminderde gezichtsscherpte als gevolg van cystoïd maculaoedeem tijdens behandeling met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel (zie rubriek 4.4).
Ademhalingsstelsel, borstkas en mediastinumaandoeningen
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine Pneumonitis is gemeld bij 4% van de patiënten wanneer een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine werd gebruikt. Van de 17 gevallen van pneumonitis gemeld bij patiënten die behandeld werden met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine, hadden 2 gevallen een fatale afloop. Patiënten dienen nauwgezet te worden gecontroleerd op tekenen en symptomen van pneumonitis. Na uitsluiting van infectieuze etiologie en diagnose van pneumonitis moet de behandeling met Pazenir en gemcitabine permanent worden stopgezet en dient onmiddellijk gestart te worden met een geschikte behandeling en ondersteunende maatregelen (zie rubriek 4.2).
Maagdarmstelselaandoeningen
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel
monotherapie-gemetastaseerde borstkanker
Misselijkheid trad op bij 29% van de patiënten en diarree bij 25% van de patiënten.
Huid- en onderhuidaandoeningen
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel
monotherapie-gemetastaseerde borstkanker
Alopecia werd waargenomen bij > 80% van de met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel behandelde patiënten. De meeste gevallen van alopecia traden minder dan één maand na aanvang van de behandeling met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel op. Bij de meeste patiënten die alopecia ontwikkelen, is ernstige haaruitval van ≥ 50% te verwachten.
Skeletspierstelsel- en bindweefselaandoeningen
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel
monotherapie-gemetastaseerde borstkanker
Artralgie trad op bij 32% van de patiënten die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel kregen en was in 6% van de gevallen ernstig. Myalgie trad op bij 24% van de patiënten die een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel kregen en was in 7% van de gevallen ernstig. De symptomen waren gewoonlijk van voorbijgaande aard, traden gewoonlijk drie dagen na de toediening van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel op en waren binnen een week verdwenen.
Algemene aandoeningen en toedieningsplaatsstoornissen
Humaan serumalbuminegebonden nanopartikelformulering van paclitaxel
monotherapie-gemetastaseerde borstkanker
Asthenie/vermoeidheid werd gemeld bij 40% van de patiënten.
Pediatrische patiënten
Het onderzoek bestond uit 106 patiënten, van wie 104 pediatrische patiënten in de leeftijd van 6 maanden tot jonger dan 18 jaar (zie rubriek 5.1). Elke patiënt ondervond minstens 1 bijwerking. De meest frequent gemelde bijwerkingen waren neutropenie, anemie, leukopenie en pyrexie. Ernstige bijwerkingen gemeld bij meer dan 2 patiënten waren pyrexie, rugpijn, perifeer oedeem en braken. Er werden geen nieuwe veiligheidssignalen geïdentificeerd bij het beperkte aantal pediatrische patiënten behandeld met humaan serumalbuminegebonden nanopartikelformulering van paclitaxel en het veiligheidsprofiel was vergelijkbaar met dat van de volwassen populatie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen tegengif bekend voor overdosering met paclitaxel. In het geval van een overdosering dient de patiënt nauwgezet te worden bewaakt. De behandeling dient gericht te worden op de belangrijkste verwachte toxiciteiten: beenmergsuppressie, mucositis en perifere neuropathie.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, plantenalkaloïden en andere natuurlijke producten, taxanen, ATC-code: L01CD01
Werkingsmechanisme
Paclitaxel is een antimicrotubulaire stof die de aanmaak van microtubuli vanuit tubulinedimeren bevordert en de microtubuli stabiliseert door depolymerisatie te verhinderen. Deze stabiliteit resulteert in de remming van de normale dynamische reorganisatie van het microtubulinetwerk dat essentieel is voor de vitale interfase en celfuncties tijdens de mitose. Bovendien induceert paclitaxel de vorming van abnormale reeksen of ‘bundels’ van microtubuli tijdens de gehele celcyclus en de vorming van meerdere asters van microtubuli tijdens de mitose.
Pazenir bevat een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel ter grootte van ongeveer 130 nm, waar paclitaxel aanwezig is in een niet-kristallijne, amorfe toestand. Bij intraveneuze toediening dissociëren de nanopartikels snel in oplosbare, albumine-gebonden paclitaxelcomplexen ter grootte van ongeveer 10 nm. Van albumine is bekend dat het endotheliale caveolaire transcytose van plasmabestanddelen medieert en in-vitro-onderzoeken hebben aangetoond dat de aanwezigheid van albumine het transport van paclitaxel over endotheelcellen verbetert. Er is verondersteld dat dit verbeterde transendotheliale caveolaire transport wordt gemedieerd door de gp-60-albuminereceptor en dat er verhoogde accumulatie van paclitaxel in het tumorgebied optreedt vanwege het albumine-bindende eiwit Secreted Protein Acidic Rich in Cysteine (SPARC).
Klinische werkzaamheid en veiligheid
Borstkanker
Gegevens van 106 patiënten verzameld in twee open-label onderzoeken met een enkele groep en van 454 patiënten die behandeld werden in een gerandomiseerd vergelijkend fase 3-onderzoek zijn beschikbaar om het gebruik van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel bij gemetastaseerde borstkanker te ondersteunen. Deze informatie wordt hieronder gegeven.
Open-label onderzoeken met een enkele groep
In één onderzoek werden een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel toegediend als een 30 minuten durende infusie bij een dosis van 175 mg/m2 aan 43 patiënten met gemetastaseerde borstkanker. In het tweede onderzoek werd een dosis van 300 mg/m2 gebruikt als een 30 minuten durende infusie bij 63 patiënten met gemetastaseerde borstkanker. De patiënten werden behandeld zonder steroïde premedicatie of geplande G-CSF-ondersteuning. De cycli werden met tussenpozen van 3 weken toegediend. De responspercentages bij alle patiënten waren respectievelijk 39,5% (95%-BI: 24,9% - 54,2%) en 47,6% (95%-BI: 35,3% - 60,0%). De mediane tijd tot ziekteprogressie was 5,3 maanden (175 mg/m2; 95%-BI: 4,6-6,2 maanden) en 6,1 maanden (300 mg/m2; 95%-BI: 4,2-9,8 maanden).
Gerandomiseerd vergelijkend onderzoek
Dit multicenter onderzoek werd uitgevoerd bij patiënten met gemetastaseerde borstkanker die om de 3 weken werden behandeld met uitsluitend paclitaxel, hetzij als 175 mg/m2 paclitaxel op oplossingsbasis toegediend als een 3 uur durende infusie met premedicatie om overgevoeligheid te voorkomen (N = 225) of als een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel 260 mg/m2 toegediend als een 30 minuten durende infusie zonder premedicatie (N = 229). Vierenzestig procent van de patiënten had een verminderde Eastern Cooperative Oncology Group (ECOG)-prestatiestatus (ECOG 1 of 2) bij opname in het onderzoek; 79% had viscerale metastasen; en 76% had > 3 metastaseplaatsen. Veertien procent van de patiënten had niet eerder chemotherapie gekregen; 27% had alleen chemotherapie als adjuvante behandeling gekregen, 40% alleen bij metastasen en 19% zowel als adjuvante behandeling als bij metastasen. Negenenvijftig procent kreeg het onderzoeksgeneesmiddel als tweede- of meer dan tweedelijnsbehandeling. Zevenenzeventig procent van de patiënten was eerder blootgesteld aan antracyclines.
De resultaten voor het totale responspercentage en de tijd tot ziekteprogressie, de progressievrije overleving en de overleving van patiënten die > eerstelijnsbehandeling kregen worden hieronder weergegeven.
Tabel 8: Resultaten voor het totale responspercentage, mediane tijd tot ziekteprogressie en progressievrije overleving zoals beoordeeld door de onderzoeker
| Werkzaamheidsvariabele | Een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel (260 mg/m2) | Paclitaxel op oplossingsbasis (175 mg/m2) | p-waarde |
| Responspercentage [95%-BI] (%) | |||
| > eerstelijnsbehandeling | 26,5 [18,98; 34,05] (n = 132) | 13,2 [7,54; 18,93] (n = 136) | 0,006a |
| *Mediane tijd tot ziekteprogressie [95%-BI] (weken) | |||
| > eerstelijnsbehandeling | 20,9 [15,7; 25,9] (n = 131) | 16,1 [15,0; 19,3] (n = 135) | 0,011b |
| *Mediane progressievrije overleving [95%-BI] (weken) | |||
| > eerstelijnsbehandeling | 20,6 [15,6; 25,9] (n = 131) | 16,1 [15,0; 18,3] (n = 135) | 0,010b |
| *Overleving [95%-BI] (weken) | |||
| > eerstelijnsbehandeling | 56,4 [45,1; 76,9] (n = 131) | 46,7 [39,0; 55,3] (n = 136) | 0,020b |
*Deze gegevens zijn gebaseerd op klinisch onderzoeksrapport: CA012-0 Addendum gedateerd Eindversie (23 maart 2005) a Chi-kwadraattoets
b Log-ranktest
De veiligheid van 229 patiënten die behandeld zijn met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in het gerandomiseerde, gecontroleerde klinische onderzoek is geëvalueerd. De neurotoxiciteit ten aanzien van paclitaxel werd geëvalueerd middels een verbetering met één graad voor patiënten die op enig moment tijdens de behandeling graad 3 perifere neuropathie vertoonden. Het natuurlijke verloop van een perifere neuropathie tot herstel ervan tot het uitgangsniveau wegens cumulatieve toxiciteit van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel na > 6 kuren is niet geëvalueerd en blijft onbekend.
Adenocarcinoom van de pancreas
Er is een multicentrisch, multinationaal, gerandomiseerd, open-label onderzoek verricht met 861 patiënten om een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine te vergelijken met gemcitabine-monotherapie als eerstelijnsbehandeling bij patiënten met gemetastaseerd adenocarcinoom van de pancreas. De humaan serumalbuminegebonden nanopartikelformulering van paclitaxel werd toegediend aan de patiënten (n = 431) als een intraveneuze infusie gedurende 30-40 minuten met een dosis van 125 mg/m² gevolgd door gemcitabine als een intraveneuze infusie gedurende 30-40 minuten met een dosis van 1000 mg/m² gegeven op dag 1, 8 en 15 van elke cyclus van 28 dagen. In de vergelijkingsgroep werd gemcitabine als monotherapie toegediend aan de patiënten (n = 430) in overeenstemming met de aanbevolen dosis en het aanbevolen doseringsschema. De behandeling werd toegediend tot ziekteprogressie of ontwikkeling van onaanvaardbare toxiciteit optrad. Van de 431 patiënten met adenocarcinoom van de pancreas die naar de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met gemcitabine gerandomiseerd waren, was de meerderheid (93%) blank, 4% zwart en 2% Aziatisch. Zestien procent had een Karnofsky Performance Status (KPS) van 100; 42% had een KPS van 90, 35% had een KPS van 80, 7% had een KPS van 70; en < 1% van de patiënten had een KPS van minder dan 70. Patiënten met een hoog cardiovasculair risico, een voorgeschiedenis van perifere arteriële ziekte en/of bindweefselziekte en/of interstitiële longziekte werden uitgesloten van deelname aan het onderzoek.
Patiënten kregen een mediane behandelingsduur van 3,9 maanden in de behandelingsgroep met de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine en 2,8 maanden in de gemcitabine-behandelingsgroep. Tweeëndertig procent van de patiënten in de behandelingsgroep met de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine ten opzichte van 15% van de patiënten in de gemcitabine-behandelingsgroep kregen 6 of meer maanden behandeling. Voor de behandelde populatie was de mediane relatieve dosisintensiteit voor gemcitabine 75% in de behandelingsgroep met de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine en 85% in de gemcitabine-behandelingsgroep. De mediane relatieve dosisintensiteit voor de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel was 81%. In de behandelingsgroep met de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine werd een hogere mediane cumulatieve dosis gemcitabine toegediend (11.400 mg/m²) in vergelijking met de gemcitabine-behandelingsgroep (9.000 mg/m²).
Het primaire eindpunt voor de werkzaamheid was totale overleving (OS). De belangrijkste secundaire eindpunten waren progressievrije overleving (PFS) en totaal responspercentage (ORR), beide werden beoordeeld aan de hand van onafhankelijke, centrale, geblindeerde, radiologische beoordeling, waarbij gebruik werd gemaakt van de RECIST-richtlijnen (Versie 1.0).
Tabel 9: Resultaten betreffende de werkzaamheid afkomstig van gerandomiseerd onderzoek bij patiënten met adenocarcinoom van de pancreas (intent-to-treat populatie)
Humaan serumalbumineg ebonden nanopartikelfor mulering van paclitaxel (125 mg/m2)/gem citabine (n = 431) | Gemcitabine (n = 430) | |
| Totale overleving | ||
Aantal sterfgevallen (%) | 333 (77) | 35 9 (8 3) |
Mediane totale overleving, in maanden (95%-BI) | 8,5 (7,89; 9,53) | 6,7 (6,01; 7,23) |
| HRA+G/G(95%-BI)a | 0,72 (0,617; 0,835) | |
| P-waardeb | < 0,0001 | |
| Overlevingspercen tage % (95%-BI) na | ||
| 1 jaar | 35% (29,7; 39,5) | 22% (18,1; 26,7) |
| 2 jaar | 9% (6,2; 13,1) | 4% (2,3; 7,2) |
| 75e Percentiel totale overleving (maanden) | 14,8 | 1 1 , 4 |
| Progressievrije overleving | ||
| Overlijden of progressie, n (%) | 277 (64) | 26 5 (6 2) |
Mediane progressievrije overleving in maanden (95%-BI) | 5,5 (4,47; 5,95) | 3,7 (3,61; 4,04) |
| HRA+G/G (95%-BI)a | 0,69 (0,581; 0,821) | |
| P-waardeb | < 0,0001 | |
| Totaal responspercentage | ||
Bevestigde volledige of partiële totaal respons, n (%) | 99 (23) | 31 ( 7 ) |
| 95%-BI | 19,1; 27,2 | 5,0; 10,1 |
| pA+G/pG (95%-BI) | 3,19 (2,178; 4,662) | |
| P-waarde (chi-kwadraattoets) | < 0,0001 | |
BI = betrouwbaarheidsinterval, HRA+G/G = hazard ratio voor humaan serumalbuminegebonden nanopartikelformulering van paclitaxel+gemcitabine/gemcitabine, pA+G/pG = responspercentage ratio voor humaan serumalbuminegebonden nanopartikelformulering van paclitaxel+gemcitabine/gemcitabine
a gestratificeerd Cox proportional hazard model
b gestratificeerde log-rank test, gestratificeerd per geografische regio (Noord-Amerika versus andere), KPS (70 tot 80 versus 90 tot 100), en aanwezigheid van levermetastase (ja versus nee).
Er was een statistisch significante verbetering van de totale overleving voor patiënten die behandeld werden met de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine versus gemcitabine alleen, met een toename van de mediane totale overleving van 1,8 maanden, een algemene verlaging van het risico op overlijden van 28%, een verbetering van de overleving na 1 jaar van 59% en een verbetering van de overleving na 2 jaar van 125%.
Figuur 1: Kaplan-Meier-curve van totale overleving (intent-to-treat populatie)
Tijd (maanden)
De effecten van de behandeling op de totale overleving waren groter in de behandelingsgroep met de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine bij de meeste vooraf gespecificeerde subgroepen (inclusief geslacht, KPS, geografische regio, primaire locatie van 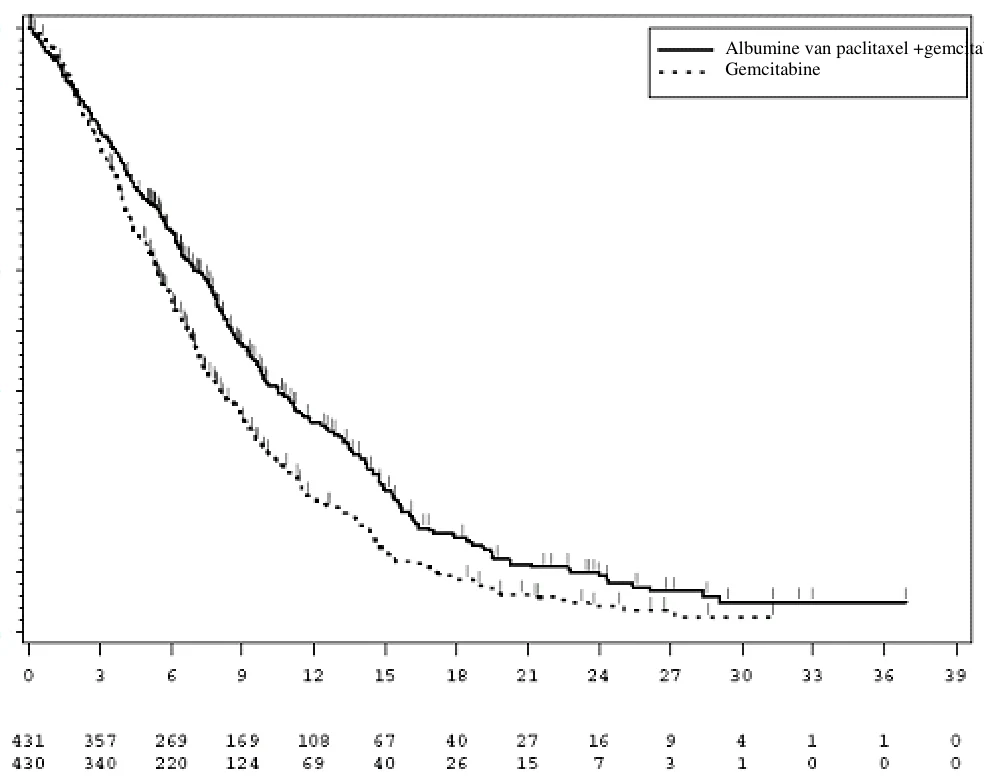
Albumine van paclitaxel +gemcitabine
(Risicopatiënt)
Pacl-alb/GEM:
GEM:
pancreaskanker, stadium bij diagnose, aanwezigheid van levermetastasen, aanwezigheid van peritoneale carcinomatose, eerdere Whipple-operatie, aanwezigheid van galwegstent in de uitgangssituatie, aanwezigheid van pulmonale metastasen en het aantal locaties van metastasen). Voor patiënten ≥ 75 jaar in de behandelingsgroep met de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine en in de gemcitabine-behandelingsgroep bedroeg de Hazard Ratio (HR) voor overleving 1,08 (95%-BI 0,653; 1,797). Voor patiënten met normale CA 19-9-waarden in de uitgangssituatie bedroeg de HR voor overleving 1,07 (95%-BI 0,692; 1,661).
Er was een statistisch significante verbetering in progressievrije overleving voor patiënten behandeld met de humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/gemcitabine versus gemcitabine alleen, met een toename van de mediane progressievrije overleving van 1,8 maanden.
Niet-kleincellige longkanker
Een multicenter, gerandomiseerd, open-label onderzoek werd uitgevoerd bij
1.052 chemotherapienaïeve patiënten met niet-kleincellige longkanker stadium 3b/4. Het onderzoek vergeleek een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in combinatie met carboplatine versus paclitaxel op oplossingsbasis in combinatie met carboplatine als eerstelijnsbehandeling bij patiënten met gevorderde niet-kleincellige longkanker. Meer dan 99% van de patiënten had een ECOG-prestatiestatus van 0 of 1. Patiënten met pre-existente neuropathie van ≥ graad 2 of ernstige medische risicofactoren met betrekking tot een van de belangrijke orgaansystemen werden uitgesloten. Een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel werden toegediend bij de patiënten (n = 521) als een intraveneuze infusie gedurende 30 minuten met een dosis van 100 mg/m2 op dag 1, 8 en 15 van elke cyclus van 21 dagen zonder steroïde premedicatie en zonder profylaxe met ‘granulocyte colony stimulating’ factor. Onmiddellijk na afloop van de toediening van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel werd carboplatine met een dosis van AUC = 6 mg•min/ml intraveneus toegediend, alleen op dag 1 van elke cyclus van 21 dagen. Paclitaxel op oplossingsbasis werd toegediend aan de patiënten (n = 531) met een dosis van 200 mg/m2 als een intraveneuze infusie gedurende 3 uur met de standaard premedicatie, onmiddellijk gevolgd door de intraveneuze toediening van carboplatine op AUC = 6 mg•min/ml. Elk geneesmiddel werd toegediend op dag 1 van elke cyclus van 21 dagen. In beide onderzoeksgroepen werd de behandeling toegediend tot ziekteprogressie of tot het ontstaan van onaanvaardbare toxiciteit. In beide onderzoeksgroepen kregen de patiënten een mediaan van 6 behandelingscycli.
Het primaire eindpunt voor de werkzaamheid was het totale responspercentage gedefinieerd als het percentage patiënten dat een objectief bevestigde volledige respons of partiële respons bereikte op basis van een onafhankelijke, centrale, geblindeerde radiologische beoordeling met behulp van RECIST (Versie 1.0). De patiënten in de groep met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/carboplatine hadden een significant hoger totaal responspercentage vergeleken met de patiënten in de controlegroep: 33% versus 25%, p = 0,005 (Tabel 10). Er was een significant verschil in het totale responspercentage van de groep met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/carboplatine vergeleken met de controlegroep bij patiënten met niet-kleincellige longkanker van plaveiselhistologie (n = 450, 41% versus 24%; p < 0,001), maar dit verschil vertaalde zich niet in een verschil in progressievrije overleving of totale overleving. Er was geen verschil in totale responspercentage tussen de behandelingsgroepen bij patiënten met niet-plaveiselcelhistologie (n = 602, 26% versus 25%; p = 0,808).
Tabel 10: Totaal responspercentage in het gerandomiseerde onderzoek naar niet-kleincellige longkanker (intent-to-treat-populatie)
| Parameter voor werkzaamheid | Een humaan serumalbuminegebo nden nanopartikelformule ring van paclitaxel (100 mg/m2/week) + carboplatine (n = 521) | Paclitaxel op oplossingsbasis (200 mg/m2 om de 3 weken) + carboplatine (n = 531) |
| Totale responspercentage (onafhankelijke beoordeling) | ||
| Bevestigde volledige of partiële totale respons, n (%) | 170 (33%) | 132 (25%) |
| 95%-BI (%) | 28,6; 36,7 | 21,2; 28,5 |
| pA/pT (95,1%-BI) | 1,313 (1,082; 1,593) | |
| P-waardea | 0,005 | |
BI = betrouwbaarheidsinterval, een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel op oplossingsbasis/carboplatine, pA/pT = responspercentage ratio van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/carboplatine versus paclitaxel op oplossingsbasis/carboplatine. a P-waarde op basis van een chi-kwadraattoets.
Er was geen statistisch significant verschil in progressievrije overleving (op basis van geblindeerde radiologische beoordeling) en totale overleving tussen de twee behandelingsgroepen. Er werd een non-inferioriteitsanalyse voor progressievrije overleving en totale overleving uitgevoerd, met een vooraf gespecificeerde non-inferioriteitsmarge van 15%. Het criterium voor non-inferioriteit werd zowel voor progressievrije overleving als voor totale overleving bereikt, waarbij de bovengrens van het 95%-betrouwbaarheidsinterval voor de betreffende hazard ratio’s minder dan 1,176 bedroeg (Tabel 11).
Tabel 11: Non-inferioriteitsanalyses van progressievrije overleving en totale overleving in gerandomiseerd onderzoek naar niet-kleincellige longkanker (intent-to-treat-populatie)
| Parameter voor werkzaamheid | Een humaan serumalbuminegebo nden nanopartikelformul ering van paclitaxel (100 mg/m2/week) + carboplatine (n = 521) | Paclitaxel op oplossingsbasis (200 mg/m2 om de 3 weken) + carboplatine (n = 531) |
| Progressievrije overlevinga (onafhankelijke beoordeling) | ||
| Overlijden of progressie, n (%) | 429 (82%) | 442 (83%) |
| Mediane progressievrije overleving (95%-BI) (maanden) | 6,8 (5,7; 7,7) | 6,5 (5,7; 6,9) |
| HRA/T (95%-BI) | 0,949 (0,830; 1,086) | |
| Totale overleving | ||
| Aantal sterftegevallen, n (%) | 360 (69%) | 384 (72%) |
| Mediane totale overleving (95%-BI) (maanden) | 12,1 (10,8; 12,9) | 11,2 (10,3; 12,6) |
| HRA/T (95,1%-BI) | 0,922 (0,797; 1,066) | |
BI = betrouwbaarheidsinterval, HRA/T = hazard ratio van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/carboplatine versus paclitaxel op oplossingsbasis/carboplatine, pA/pT = responspercentage ratio van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel/carboplatine versus paclitaxel op oplossingsbasis/carboplatine.
a Volgens de methodologische overwegingen van het EMA betreffende het eindpunt voor progressievrije overleving werden ontbrekende observaties of het starten van een volgende nieuwe behandeling niet gebruikt voor censuur.
Pediatrische patiënten
De veiligheid en werkzaamheid bij pediatrische patiënten zijn niet vastgesteld (zie rubriek 4.2).
Onderzoek ABI-007-PST-001, een open-label, dosisbepalend, fase 1/2-onderzoek in meerdere centra voor het beoordelen van de veiligheid, verdraagbaarheid en voorlopige werkzaamheid van wekelijks een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel bij pediatrische patiënten met terugkerende of refractaire solide tumoren, omvatte in totaal 106 patiënten van ≥ 6 maanden tot ≤ 24 jaar oud.
Het fase 1-deel van het onderzoek omvatte in totaal 64 patiënten van 6 maanden tot jonger dan 18 jaar oud en stelde vast dat de maximale verdragen dosis (maximum tolerated dose, MTD) 240 mg/m2 was, toegediend als intraveneus infuus gedurende 30 minuten, op dag 1, 8 en 15 van elke cyclus van 28 dagen.
In het fase 2-deel werden in totaal 42 patiënten ingeschreven met behulp van een Simon tweestaps minimax ontwerp, in de leeftijd van 6 maanden tot 24 jaar oud met terugkerend of refractair Ewing-sarcoom, neuroblastoom en rabdomyosarcoom, voor het beoordelen van de antitumoractiviteit, zoals beoordeeld door het totaal responspercentage (overall response rate, ORR). Van de 42 patiënten was 1 patiënt < 2 jaar oud, 27 waren ≥ 2 tot < 12 jaar oud, 12 waren ≥ 12 tot < 18 jaar oud en 2 volwassen patiënten waren ≥ 18 tot 24 jaar oud.
Patiënten werden gedurende een mediaan van 2 cycli behandeld met de MTD. Van de 41 patiënten die geschikt waren voor beoordeling van de werkzaamheid in stadium 1, had 1 patiënt in de rabdomyosarcoomgroep (n = 14) een bevestigde gedeeltelijke respons (partial response, PR) wat resulteerde in een ORR van 7,1% (95%-BI: 0,2; 33,9). Geen bevestigde volledige respons (complete response, CR) of PR werd waargenomen in de Ewing-sarcoomgroep (n = 13) of de neuroblastoomgroep (n = 14). Geen van de onderzoeksgroepen ging door naar stadium 2 omdat niet werd voldaan aan de door het protocol gedefinieerde vereiste dat ≥ 2 patiënten een bevestigde respons moesten hebben.
De mediane totale overlevingsresultaten, waaronder de follow-upperiode van 1 jaar, waren 32,1 week (95%-BI): 21,4, 72,9), 32,0 weken (95%-BI: 12, niet vastgesteld) en 19,6 weken (95%-BI: 4, 25,7) voor respectievelijk Ewing-sarcoom, neuroblastoom en rabdomyosarcoom.
Het totale veiligheidsprofiel van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel bij pediatrische patiënten kwam overeen met het bekende veiligheidsprofiel van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel bij volwassenen (zie rubriek 4.8). Op basis van deze resultaten werd geconcludeerd dat een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel als monotherapie geen zinvolle klinische activiteit of overlevingsvoordeel heeft dat verdere ontwikkeling bij pediatrische patiënten rechtvaardigt.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van totale paclitaxel na 30 en 180 minuten durende infusies van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel op een dosisniveau van 80 tot 375 mg/m2 is vastgesteld in klinische onderzoeken. De blootstelling (AUC) aan paclitaxel nam lineair toe van 2.653 tot 16.736 ng.u/ml na dosering van 80 tot 300 mg/m2.
In een onderzoek bij patiënten met gevorderde vaste tumoren zijn de farmacokinetische eigenschappen van paclitaxel na intraveneuze toediening van 260 mg/m2 een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel gedurende 30 minuten vergeleken met de farmacokinetische eigenschappen na 175 mg/m2 paclitaxel op oplossingsbasis via injectie toegediend gedurende 3 uur. Op basis van een niet-compartimentele analyse van de farmacokinetiek was de plasmaklaring van paclitaxel met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel groter (43%) dan na een injectie van paclitaxel op oplossingsbasis en het verdelingsvolume ervan was ook hoger (53%). Er waren geen verschillen in de terminale halfwaardetijden.
In een onderzoek met herhaalde dosis met 12 patiënten die 260 mg/m2 een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel intraveneus kregen toegediend, was het onderlinge verschil tussen patiënten in AUC 19% (bereik = 3,21% - 37,70%). Bij meerdere behandelingskuren waren er geen aanwijzingen voor accumulatie van paclitaxel.
Distributie
Na toediening van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel aan patiënten met vaste tumoren wordt paclitaxel gelijkmatig verdeeld naar de bloedcellen en het plasma en bindt het zich sterk aan plasma-eiwitten (94%).
De eiwitbinding van paclitaxel na een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel werd geëvalueerd door middel van ultrafiltratie in een vergelijkend intrapatiëntonderzoek. De fractie van vrije paclitaxel was met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel (6,2%) aanzienlijk hoger dan met paclitaxel op oplossingsbasis (2,3%). Dit resulteerde bij een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel in aanzienlijk hogere blootstelling aan ongebonden paclitaxel in vergelijking met paclitaxel op oplossingsbasis, hoewel de totale blootstelling vergelijkbaar is. Dit is mogelijk het gevolg van het feit dat paclitaxel niet wordt vastgehouden in Cremophor EL-micellen zoals bij paclitaxel op oplossingsbasis. Gebaseerd op de gepubliceerde literatuur tonen in-vitro-onderzoeken van humane serum-eiwitbinding (met gebruik van paclitaxel in een concentratie variërend van 0,1 tot 50 µg/ml) aan dat de aanwezigheid van cimetidine, ranitidine, dexamethason of difenhydramine geen invloed had op de eiwitbinding van paclitaxel.
Op basis van een farmacokinetische populatieanalyse is het totale verdelingsvolume ongeveer 1.741 liter. Dit grote verdelingsvolume duidt op een uitgebreide extravasculaire verdeling en/of weefselbinding van paclitaxel.
Biotransformatie en eliminatie
Gebaseerd op de gepubliceerde literatuur blijkt uit in-vitro-onderzoeken met humane levermicrosomen en weefselplakken dat paclitaxel voornamelijk wordt gemetaboliseerd in 6α-hydroxypaclitaxel en twee kleinere metabolieten, 3’-p-hydroxypaclitaxel en 6α-3’-p-dihydroxypaclitaxel. De vorming van deze gehydroxyleerde metabolieten wordt gekatalyseerd door respectievelijk CYP2C8, CYP3A4 en beide CYP2C8- en CYP3A4-iso-enzymen.
Bij patiënten met gemetastaseerde borstkanker bedroeg de gemiddelde waarde voor cumulatieve urine-uitscheiding van onveranderde werkzame stof 4% van de totale toegediende dosis na een infusie van 30 minuten met 260 mg/m2 een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel. Hierbij werd minder dan 1% van de totale toegediende dosis uitgescheiden als de metabolieten 6α-hydroxypaclitaxel en 3’-p-hydroxypaclitaxel, wat op een uitgebreide niet-renale klaring duidt. Paclitaxel wordt hoofdzakelijk geëlimineerd door het levermetabolisme en uitscheiding via de gal.
In het klinische dosisbereik van 80 tot 300 mg/m2 ligt de gemiddelde plasmaklaring van paclitaxel tussen 13 en 30 l/u/m², terwijl de gemiddelde terminale halfwaardetijd tussen 13 en 27 uur ligt.
Leverfunctiestoornis
Het effect van een leverfunctiestoornis op de populatiefarmacokinetiek van een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel werd onderzocht bij patiënten met gevorderde, vaste tumoren. In deze analyse werden patiënten opgenomen met een normale leverfunctie (n = 130) en een vooraf bestaande lichte (n = 8), matige (n = 7) of ernstige (n = 5) leverfunctiestoornis (volgens de criteria van de Organ Dysfunction Working Group van het National Cancer Institute). De resultaten tonen aan dat een lichte leverfunctiestoornis (totaalbilirubine > 1 tot ≤ 1,5 x ULN) geen klinisch belangrijk effect heeft op de farmacokinetiek van paclitaxel. Patiënten met een matige leverfunctiestoornis (totaalbilirubine > 1,5 tot ≤ 3 x ULN) of een ernstige leverfunctiestoornis (totaalbilirubine > 3 tot ≤ 5 x ULN) vertonen een daling van 22% tot 26% in de maximale eliminatiesnelheid van paclitaxel en een stijging van ongeveer 20% in de gemiddelde AUC van paclitaxel ten opzichte van patiënten met een normale leverfunctie. Een leverfunctiestoornis heeft geen effect op de gemiddelde Cmax van paclitaxel. Bovendien vertoont de eliminatie van paclitaxel een omgekeerde correlatie met het totaalbilirubine en een positieve correlatie met het serumalbumine.
Farmacokinetische/farmacodynamische modellering duidt erop dat er geen correlatie bestaat tussen de leverfunctie (op basis van het albumine of totaalbilirubine op uitgangsniveau) en neutropenie na een aanpassing vanwege de blootstelling aan een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel.
Er zijn geen farmacokinetische gegevens beschikbaar voor patiënten met een totaalbilirubine > 5 x ULN of voor patiënten met gemetastaseerd adenocarcinoom van de pancreas (zie rubriek 4.2).
Nierfunctiestoornis
In de farmacokinetische populatieanalyse werden patiënten opgenomen met een normale nierfunctie (n = 65), en een vooraf bestaande lichte (n = 61), matige (n = 23) of ernstige (n = 1) nierfunctiestoornis (volgens het ontwerp van de criteria van FDA-richtlijnen van 2010). Een lichte tot matige nierfunctiestoornis (creatinineklaring ≥ 30 tot < 90 ml/min) heeft geen klinisch belangrijk effect op de maximale eliminatiesnelheid en de systemische blootstelling (AUC en Cmax) van paclitaxel. Er zijn onvoldoende farmacokinetische gegevens voor patiënten met een ernstige nierfunctiestoornis en er zijn geen farmacokinetische gegevens beschikbaar voor patiënten met een terminale nieraandoening.
Ouderen
In de farmacokinetische populatieanalyse voor een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel werden patiënten opgenomen in de leeftijd van 24 tot 85 jaar en werd aangetoond dat leeftijd geen significante invloed heeft op de maximale eliminatiesnelheid en de systemische blootstelling (AUC en Cmax) van paclitaxel.
Farmacokinetische/farmacodynamische modellering met behulp van gegevens van 125 patiënten met gevorderde vaste tumoren duidt erop dat patiënten van ≥ 65 jaar gevoeliger kunnen zijn voor de ontwikkeling van neutropenie in de eerste behandelingscyclus, hoewel leeftijd geen invloed heeft op de plasmablootstelling van paclitaxel.
Pediatrische patiënten
De farmacokinetiek van paclitaxel na 30 minuten intraveneuze toediening van dosisniveaus van 120 mg/m2 tot 270 mg/m2 werd vastgesteld bij 64 patiënten (2 tot ≤ 18 jaar oud) in fase 1 van een fase 1/2-onderzoek bij terugkerende of refractaire solide tumoren. Na verhoging van de dosis van 120 naar 270 mg/m2 varieerden de gemiddelde AUC(0-inf) en Cmax van paclitaxel respectievelijk van 8867 tot 14361 ng*u/ml en van 3488 tot 8078 ng/ml.
Dosisgenormaliseerde piekwaarden voor geneesmiddelblootstelling waren vergelijkbaar binnen het onderzochte dosisbereik; echter, dosisgenormaliseerde totale geneesmiddelblootstellingswaarden waren alleen vergelijkbaar binnen 120 mg/m2 tot 240 mg/m2, met lagere dosisgenormaliseerde AUC∞ op het 270 mg/m2 dosisniveau. Bij de MTD van 240 mg/m2 was de gemiddelde CL 19,1 l/u en de gemiddelde terminale halfwaardetijd was 13,5 uur.
Bij kinderen en adolescenten is de blootstelling aan paclitaxel bij hogere dosering verhoogd, en de wekelijkse geneesmiddelblootstelling was hoger dan bij volwassen patiënten.
Andere intrinsieke factoren
Farmacokinetische populatieanalyses voor een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel duiden erop dat geslacht, ras (Aziatisch t.o.v. blank) en het type vaste tumor geen klinisch belangrijk effect hebben op de systemische blootstelling (AUC en Cmax) van paclitaxel. Bij patiënten die 50 kg wogen, was de AUC van paclitaxel ongeveer 25% lager dan bij patiënten die 75 kg wogen. De klinische relevantie van deze bevinding is onzeker.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De carcinogeniciteit van paclitaxel is niet onderzocht. Op basis van het farmacodynamische werkingsmechanisme is paclitaxel echter volgens de gepubliceerde literatuur in klinische doses potentieel carcinogeen en genotoxisch. In in vitro (chromosoomafwijkingen in humane lymfocyten) en in vivo (micronucleustest bij muizen) testen blijkt paclitaxel clastogeen te zijn. Paclitaxel is in vivo (micronucleustest bij muizen) genotoxisch gebleken, maar wekte geen mutageniteit op in de Ames-test of de hypoxanthine-guanine fosforibosyltransferase genmutatieanalyse op ovariumcellen van Chinese hamsters (CHO/HGPRT).
Paclitaxel in doses onder de humane therapeutische dosis, toegediend vóór en tijdens de paring van mannelijke en vrouwelijke ratten, is in verband gebracht met lage vruchtbaarheid en foetustoxiciteit bij ratten. Dieronderzoek met een humaan serumalbuminegebonden nanopartikelformulering van paclitaxel heeft niet-omkeerbare, toxische effecten op de mannelijke voortplantingsorganen aangetoond bij klinisch relevante blootstellingniveaus.
Paclitaxel en/of zijn metabolieten werden uitgescheiden in de melk van zogende ratten. Na intraveneuze toediening van radioactief gelabelde paclitaxel aan ratten op dag 9 en 10 post partum was de concentratie radioactiviteit in de melk hoger dan in het plasma en nam de melkconcentratie gelijktijdig met de plasmaconcentratie af.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Albumine (humaan)
Natriumcaprylaat
N-acetyl-DL-tryptofaan
Natriumchloride
Zoutzuur
Natriumhydroxide
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacons
3 jaar
Stabiliteit van de gereconstitueerde dispersie in de injectieflacon
Chemische en fysische stabiliteit bij gebruik is aangetoond gedurende 24 uur bij 2 °C-8 °C wanneer de injectieflacon zich in de oorspronkelijke doos bevindt, en beschermd tegen fel licht. In de cleanroom kan alternatieve bescherming tegen licht worden gebruikt. Vanuit microbiologisch standpunt moet het product onmiddellijk in een infuuszak worden gevuld, tenzij de manier van
openen/reconstitueren/verdunnen het risico van microbiologische verontreiniging uitsluit. Indien het niet onmiddellijk wordt gebruikt, vallen de bewaartijden en -condities bij gebruik onder de verantwoordelijkheid van de gebruiker.
Stabiliteit van de gereconstitueerde dispersie in de infuuszak
Chemische en fysische stabiliteit bij gebruik is aangetoond gedurende 24 uur bij 2 °C-8 °C, beschermd tegen licht, gevolgd door 4 uur bij 15 °C-25 °C. Vanuit microbiologisch standpunt moet het product onmiddellijk worden gebruikt, tenzij de manier van openen/reconstitueren/verdunnen het risico van microbiologische verontreiniging uitsluit. Indien het niet onmiddellijk wordt gebruikt, vallen de bewaartijden en -condities bij gebruik onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Ongeopende injectieflacons
Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur. De container in de buitenverpakking bewaren ter bescherming tegen licht. In de vriezer of in de koelkast bewaren heeft geen nadelige invloed op de stabiliteit van het product.
Gereconstitueerde dispersie
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon van 50 ml (type 1-glas) met een stop (butylrubber), met een oververzegeling (aluminium), met 100 mg paclitaxel geformuleerd als albuminegebonden nanopartikels.
Verpakkingsgrootte van één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Voorzorgsmaatregelen bij de bereiding en toediening
Paclitaxel is een cytotoxisch antikankergeneesmiddel; net als bij andere mogelijk toxische stoffen moet met Pazenir voorzichtig worden omgegaan. Het gebruik van handschoenen, een beschermbril en beschermende kleding wordt aanbevolen. Indien de dispersie in aanraking komt met de huid, dient de huid onmiddellijk en grondig met water en zeep te worden gewassen. Indien de dispersie in aanraking komt met slijmvliezen, dienen de slijmvliezen met overvloedig water te worden gespoeld. Pazenir mag alleen worden klaargemaakt en toegediend door personeel dat op de juiste wijze is opgeleid in de hantering van cytotoxische middelen. Zwanger personeel mag Pazenir niet hanteren.
Met het oog op de mogelijkheid van extravasatie, is het raadzaam de infusieplaats zorgvuldig te monitoren voor mogelijke infiltratie tijdens het toedienen van het geneesmiddel. Door de infusie van Pazenir, zoals aangegeven, te beperken tot 30 minuten wordt de kans op infusiegerelateerde reacties verminderd.
Reconstitutie en toediening van het product
Pazenir wordt als steriel gelyofiliseerd poeder voor reconstitutie vóór gebruik geleverd. Na reconstitutie bevat elke ml dispersie 5 mg paclitaxel geformuleerd als albuminegebonden nanopartikels.
Injecteer met behulp van een steriele spuit langzaam gedurende minimaal 1 minuut 20 ml 0,9%- (9 mg/ml) natriumchlorideoplossing voor infusie in een injectieflacon van Pazenir.
De oplossing dient te worden gericht op de binnenwand van de injectieflacon. De oplossing mag niet rechtstreeks op het poeder worden gespoten, aangezien dit tot schuimvorming leidt.
Na deze toevoeging, dient de injectieflacon minimaal 5 minuten met rust gelaten te worden om ervoor te zorgen dat de vaste stof goed bevochtigd wordt. De injectieflacon dient vervolgens gedurende ten minste 2 minuten voorzichtig en langzaam gezwenkt en/of omgekeerd te worden tot volledige redispersie van alle aanwezige poeder optreedt. Schuimvorming moet worden vermeden. Indien schuimvorming of klonteren optreedt, dient u de dispersie ten minste 15 minuten te laten staan totdat het schuim verdwijnt.
De gereconstitueerde dispersie dient melkachtig en homogeen te zijn zonder zichtbare neerslag. Er kan enige bezinking van de gereconstitueerde dispersie optreden. Indien neerslag of bezinking zichtbaar is, dient de injectieflacon weer zachtjes te worden omgekeerd om vóór gebruik voor volledige redispersie te zorgen.
De dispersie in de injectieflacon dient te worden geïnspecteerd op de aanwezigheid van deeltjes. De gereconstitueerde dispersie mag niet worden toegediend als er deeltjes worden waargenomen in de injectieflacon.
Het exacte totale doseringsvolume van 5 mg/ml dispersie vereist voor de patiënt dient te worden berekend en de gepaste hoeveelheid gereconstitueerde Pazenir dient te worden geïnjecteerd in een lege, steriele PVC- of niet-PVC-houdende infuuszak.
Het gebruik van medische hulpmiddelen die siliconenolie als lubricans bevatten (d.w.z. spuiten en infuuszakken) voor de reconstitutie en de toediening van Pazenir kan resulteren in de vorming van eiwitachtige draden. Pazenir dient via een infuusset met een 15 µm-filter te worden toegediend om toediening van deze draden te vermijden. Het gebruik van een 15 µm-filter zorgt voor verwijdering van de draden zonder dat de fysische en chemische eigenschappen van het gereconstitueerde product worden gewijzigd.
Het gebruik van een filter met een poriegrootte die kleiner is dan 15 µm kan tot verstopping van het filter leiden.
Het gebruik van gespecialiseerde bis(2-ethylhexyl)ftalaat (DEHP)-vrije oplosmiddelcontainers of toedieningssets is niet nodig voor de bereiding of toediening van infusies met Pazenir.
Om toediening van de volledige dosis zeker te stellen, wordt aanbevolen de intraveneuze lijn na toediening door te spoelen met een 0,9%- (9 mg/ml) natriumchlorideoplossing voor injectie.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
ratiopharm GmbH
Graf-Arco-Straße 3
89079 Ulm
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1317/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 6 mei 2019
Datum van laatste verlenging: 5 januari 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.