


SmPC (samenvatting van de productkenmerken) - Ozurdex
1. NAAM VAN HET GENEESMIDDEL
OZURDEX 700 microgram intravitreaal implantaat in applicator
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén implantaat bevat 700 microgram dexamethason.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Intravitreaal implantaat in applicator.
Wegwerpbaar injectie-instrument met een staafvormig implantaat dat niet zichtbaar is. Het implantaat heeft een diameter van ongeveer 0,46 mm en een lengte van 6 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
OZURDEX is geïndiceerd voor de behandeling van volwassen patiënten met:
- visusstoornis door diabetisch macula-oedeem (DME) die pseudofaak zijn of worden geacht onvoldoende respons te vertonen op niet-corticosteroïdentherapie, of daarvoor niet in aanmerking komen
macula-oedeem na Branch Retinal Vein Occlusion (BRVO) of na Central Retinal Vein
Occlusion (CRVO) (zie rubriek 5.1)
- ontsteking van het posterieure segment van het oog die zich presenteert als niet-infectieuze uveïtis.
4.2 Dosering en wijze van toediening
OZURDEX moet worden toegediend door een gekwalificeerd oogarts met ervaring in de toediening van intravitreale injecties.
Dosering
De aanbevolen dosis is één implantaat OZURDEX, intravitreaal toe te dienen in het aangetaste oog. Gelijktijdige toediening in beide ogen wordt niet aanbevolen (zie rubriek 4.4).
DME
Bij patiënten die werden behandeld met OZURDEX, een initiële respons vertoonden en volgens de arts voordeel kunnen hebben van opnieuw behandelen zonder dat daaraan significante risico’s zijn verbonden, moet opnieuw behandelen worden overwogen.
Er kan na ongeveer 6 maanden opnieuw worden behandeld als de patiënt last krijgt van verminderd zicht en/of een toename van de retinadikte, secundair aan terugkerend of verergerend diabetisch macula-oedeem.
Er is momenteel geen ervaring over de werkzaamheid of veiligheid van herhaalde toediening bij DME met meer dan 7 implantaten.
RVO en uveïtis
Herhalingsdoses moeten worden overwogen als een patiënt reageert op de behandeling, gevolgd door een verlies in visus en volgens de arts voordeel kan hebben van opnieuw behandelen zonder dat daaraan significante risico’s zijn verbonden (zie rubriek 5.1).
Patiënten bij wie het zicht blijvend verbetert, mogen niet opnieuw worden behandeld. Patiënten bij wie het zicht verslechtert zonder dat dit wordt vertraagd door OZURDEX, mogen niet opnieuw worden behandeld.
Er is slechts beperkte informatie beschikbaar aangaande intervallen bij herhaalde dosering van minder dan 6 maanden (zie rubriek 5.1).
Voor informatie over actuele veiligheidservaring met herhaalde toediening van meer dan 2 implantaten bij niet-infectieuze uveïtis in het posterieure segment en Retinal Vein Occlusion, zie rubriek 4.8.
Patiënten dienen na de injectie te worden gecontroleerd om snel te kunnen ingrijpen als er een infectie of verhoogde intraoculaire druk ontstaat (zie rubriek 4.4).
Speciale populaties
Ouderen (≥ 65 jaar)
Voor oudere patiënten is geen aanpassing van de dosis nodig.
Nierfunctiestoornissen
OZURDEX is niet onderzocht bij patiënten met nierfunctiestoornissen, maar voor deze populatie zijn geen speciale overwegingen nodig.
Leverfunctiestoornissen
OZURDEX is niet onderzocht bij patiënten met leverfunctiestoornissen, maar voor deze populatie zijn geen speciale overwegingen nodig.
Pediatrische patiënten
Er is geen relevante toepassing van OZURDEX bij pediatrische patiënten voor:
- diabetisch macula-oedeem;
macula-oedeem na BRVO (Branch Retinal Vein Occlusion) of na CRVO (Central Retinal Vein
Occlusion).
De veiligheid en werkzaamheid van OZURDEX bij uveïtis bij pediatrische patiënten zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
OZURDEX is een intravitreaal implantaat in applicator voor eenmalig gebruik, uitsluitend bestemd voor intravitreaal gebruik.
Elke applicator kan uitsluitend worden gebruikt voor de behandeling van één oog.
De intravitreale injectieprocedure dient te worden uitgevoerd onder gecontroleerde aseptische omstandigheden, inclusief het gebruik van steriele handschoenen, een steriele afdekdoek en een steriel ooglidspeculum (of soortgelijk).
De patiënt moet worden geïnstrueerd om gedurende 3 dagen voor en na elke injectie dagelijks zelf breedspectrum-antimicrobiële druppels toe te dienen. Voorafgaand aan de injectie dient de perioculaire huid, het ooglid en het oculaire oppervlak te worden gedesinfecteerd (bijvoorbeeld met
druppels povidonjodiumoplossing 5% op de conjunctiva zoals werd gedaan in de klinische onderzoeken voor de goedkeuring van OZURDEX) en er dient adequate lokale anesthesie te worden toegepast. Verwijder de folieverpakking uit het doosje en controleer dit op beschadigingen (zie rubriek 6.6). Open de folieverpakking vervolgens op een steriele plaats en plaats de applicator voorzichtig op een steriele schaal. Na opening van de folieverpakking moet de applicator direct worden gebruikt.
Voer een gedetailleerde visuele inspectie van de applicator uit en controleer daarbij of de toedieningsknop niet is ingedrukt en of de veiligheidslip op zijn plaats zit. Verwijder voorzichtig de plastic veiligheidsdop en vermijd contact met de naaldpunt. Controleer de naaldpunt vóór gebruik op beschadigingen: de implantaatretentieplug kan soms zichtbaar zijn in de afgeschuinde kant en mag niet worden verwijderd. Houd de applicator met één hand vast en trek de veiligheidslip recht van de applicator af. Verdraai of buig de lip niet.
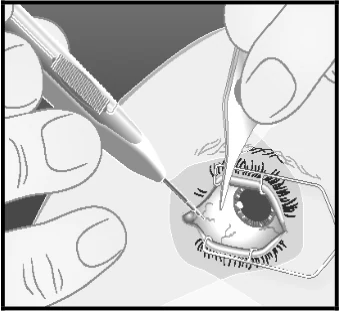
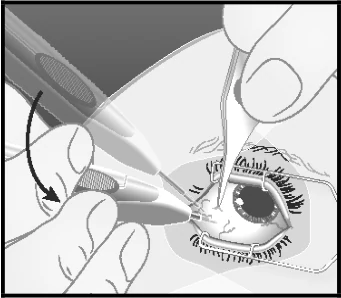
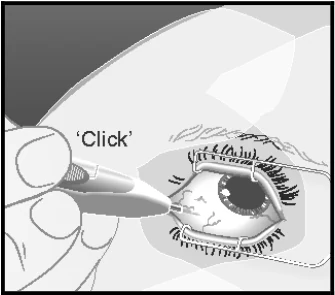
Houd de afgeschuinde kant van de naald weg van de sclera en voer de naald ongeveer 1 mm op in de sclera. Richt vervolgens op het midden van het oog in de glasvochtholte holte tot de huls tegen de conjunctiva aanligt. Druk langzaam op de toedieningsknop tot u een klik hoort en/of voelt. Voordat de applicator uit het oog wordt teruggetrokken, moet u controleren of de toedieningsknop wel volledig is ingedrukt en op gelijke hoogte met het oppervlak van de applicator is vergrendeld. Verwijder de naald in dezelfde richting als waarin deze in de glasvochtholte is ingebracht.
Zie rubriek 6.6 voor instructies over het injecteren van het intravitreale implantaat.
Controleer onmiddellijk na het injecteren van OZURDEX door middel van indirecte oftalmoscopie in het geïnjecteerde kwadrant of de implantatie geslaagd is. Visualisatie is in het merendeel van de gevallen mogelijk. In gevallen waarin het implantaat niet kan worden gevisualiseerd, kunt u met een steriel wattenstaafje lichte druk uitoefenen op de injectieplaats om het implantaat in beeld te brengen.
Na de intravitreale injectie moet de behandeling van de patiënt met breedspectrum-antimicrobiële druppels worden voortgezet.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Een actieve of vermoede oculaire of perioculaire infectie, met inbegrip van de meeste virale aandoeningen van de cornea en conjunctiva, inclusief actieve epitheliale herpes simplex keratitis (dendritische keratitis), vaccinia, varicella, mycobacteriële infecties en schimmelaandoeningen.
- Vergevorderd glaucoom dat niet afdoende kan worden gereguleerd met uitsluitend geneesmiddelen.
- Afake ogen met gescheurd achterste lenskapsel.
- Ogen met een intraoculaire lens in de voorste oogkamer, iris of transscleraal gefixeerde intraoculaire lens en gescheurd achterste lenskapsel.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Intravitreale injecties, dus ook die met OZURDEX, kunnen in verband worden gebracht met endoftalmitis, intraoculaire ontsteking, verhoogde intraoculaire druk en loslating van de retina. De injectie dient altijd volgens een passende aseptische techniek te worden toegediend. Daarnaast moeten de patiënten na de injectie worden gecontroleerd om snel te kunnen ingrijpen als er een infectie of verhoogde intraoculaire druk ontstaat. Deze controle kan bestaan uit een controle van de perfusie van de oogzenuwkop direct na de injectie, tonometrie binnen 30 minuten na de injectie en
biomicroscopie twee tot zeven dagen na de injectie.
De patiënten moeten worden geïnstrueerd om elk symptoom dat kan duiden op endoftalmitis of een van de hiervoor genoemde effecten, zoals oogpijn of wazig zien, onmiddellijk te melden (zie rubriek 4.8).
Alle patiënten met een scheur in het achterste lenskapsel, zoals patiënten met een lens in de achterste oogkamer (bijv. vanwege een cataractoperatie) en/of patiënten met een opening in de iris naar de glasvochtholte (bijv. als gevolg van iridectomie) met of zonder voorgeschiedenis van vitrectomie, lopen het risico van migratie van het implantaat naar de voorste oogkamer. Migratie van het implantaat naar de voorste oogkamer kan cornea-oedeem en/of corneadecompensatie tot gevolg hebben, wat, indien aanhoudend, bij progressie een cornea-transplantatie noodzakelijk kan maken. Bij andere dan de patiënten met een contra-indicatie (zie rubriek 4.3) bij wie OZURDEX niet mag worden toegepast, moet OZURDEX met voorzichtigheid worden gebruikt, en dan uitsluitend na een zorgvuldige afweging van risico's en voordelen. Deze patiënten dienen nauwlettend te worden gecontroleerd om een vroege diagnose en behandeling van implantaatmigratie mogelijk te maken.
Het gebruik van corticosteroïden, waaronder OZURDEX, kan cataracten (waaronder posterieur subcapsulaire cataract), verhoogde IOD en steroïdgeïnduceerd glaucoom veroorzaken en kan resulteren in secundaire ooginfecties.
In klinisch onderzoek naar DME gedurende 3 jaar moest 59% van de patiënten met een eigen lens in het studie-oog dat werd behandeld met OZURDEX een cataractoperatie ondergaan aan het studie-oog (zie rubriek 4.8).
Na de eerste injectie blijkt de incidentie van cataract hoger bij patiënten met niet-infectieuze uveïtis van het posterieure segment, vergeleken met patiënten met BRVO/CRVO. In klinisch onderzoek naar BRVO/CRVO werd cataract vaker gemeld bij patiënten met een eigen lens die een tweede injectie kregen (zie rubriek 4.8). Slechts 1 van de 368 patiënten moest tijdens de eerste behandeling een cataractoperatie ondergaan en 3 van de 302 patiënten tijdens de tweede behandeling. In het onderzoek naar niet-infectieuze uveïtis moest 1 van de 62 patiënten met een eigen lens een cataractoperatie ondergaan na een enkele injectie.
De prevalentie van conjunctivale bloeding bij patiënten met niet-infectieuze uveïtis van het posterieure segment blijkt hoger, vergeleken met BRVO/CRVO en DME. Dit kan het gevolg zijn van de intravitreuze injectieprocedure of van gelijktijdig gebruik van lokale en/of systemische corticosteroïden of niet-steroïdale anti-inflammatoire middelen. Een behandeling is niet nodig, aangezien het spontaan geneest.
Zoals verwacht na een oculaire steroïdbehandeling en intravitreale injecties, kan een verhoging van de intraoculaire druk (IOD) optreden. De verhoging van de IOD is doorgaans onder controle te houden met IOD-verlagende geneesmiddelen (zie rubriek 4.8). Bij de patiënten met een verhoging van de IOD van ≥ 10 mmHg ten opzichte van baseline bleek bij het merendeel van deze patiënten dat deze IOD-verhoging optrad tussen 45 en 60 dagen na de injectie. Om die reden is regelmatige controle van de IOD, ongeacht de IOD bij baseline, noodzakelijk en elke verhoging na de injectie moet op passende wijze worden behandeld. Patiënten jonger dan 45 jaar met macula-oedeem na Retinal Vein Occlusion of ontsteking van het posterieure segment van het oog die zich presenteert als niet-infectieuze uveïtis, hebben een grotere kans op verhoging van de IOD.
Corticosteroïden moeten met voorzichtigheid worden gebruikt bij patiënten met oculaire virale (bijv. herpes simplex) infectie in de voorgeschiedenis en mogen niet worden gebruikt bij patiënten met actieve oculaire herpes simplex.
De veiligheid en werkzaamheid van OZURDEX, bij gelijktijdige toediening in beide ogen, zijn nog niet onderzocht. Daarom wordt gelijktijdige toediening in beide ogen niet aanbevolen.
OZURDEX is niet onderzocht bij patiënten met macula-oedeem secundair aan RVO met aanzienlijke ischemie van de retina. Daarom wordt OZURDEX bij deze patiënten niet aanbevolen.
Uit fase III-onderzoeken bij een beperkt aantal proefpersonen met diabetes type 1 is gebleken dat de respons op OZURDEX bij deze proefpersonen niet significant verschilt van die bij proefpersonen met diabetes type 2.
Bij RVO werd van de patiënten die OZURDEX kregen toegediend 2% behandeld met antistollingsmiddelen; er waren geen meldingen van ongewenste bloedingen bij deze patiënten. Bij DME werd 8% van de patiënten behandeld met antistollingsmiddelen. Onder de patiënten die werden behandeld met antistollingsmiddelen was de frequentie van bloeding als bijwerking in de OZURDEX-groep vergelijkbaar met die in de placebogroep (29% vs. 32%). Onder de patiënten zonder antistollingsmiddelen meldde 27% van de patiënten die werden behandeld met OZURDEX bloeding als bijwerking, vergeleken met 20% in de placebogroep. Glasvochtbloeding werd bij patiënten die werden behandeld met OZURDEX vaker gemeld bij degenen die antistollingsmiddelen kregen (11%) dan bij degenen die geen antistollingsmiddelen kregen (6%).
Bloedplaatjesaggregatieremmende geneesmiddelen, zoals clopidogrel, werden op een bepaald moment tijdens het klinisch onderzoek bij maximaal 56% van de patiënten gebruikt. Voor patiënten die gelijktijdig bloedplaatjesaggregatieremmers gebruiken, werden bloedingen als bijwerking iets vaker gemeld bij patiënten die werden geïnjecteerd met OZURDEX (tot 29%) dan bij patiënten in de placebogroep (tot 23%), ongeacht de indicatie of het aantal behandelingen. De meest voorkomende bloedingsbijwerking die werd gemeld was conjunctivale bloeding (tot 24%).
OZURDEX moet met voorzichtigheid worden gebruikt bij patiënten die worden behandeld met antistollingsmiddelen of bloedplaatjesaggregatieremmende geneesmiddelen.
Visusstoornis
Een visusstoornis kan worden gemeld bij systemisch en lokaal gebruik van corticosteroïden. Als zich bij een patiënt symptomen voordoen zoals wazig zicht of andere visusstoornissen, overweeg dan mogelijke oorzaken te onderzoeken, waaronder cataract, glaucoom of zeldzame aandoeningen zoals centrale sereuze chorioretinopathie (CSC) die zijn gemeld na gebruik van systemische en lokale corticosteroïden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
De systemische absorptie is minimaal en er worden geen interacties verwacht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Onderzoek bij dieren heeft teratogene effecten aangetoond na lokale oftalmische toediening (zie rubriek 5.3). Er zijn niet voldoende gegevens beschikbaar over het gebruik van intravitreaal toegediend dexamethason bij zwangere vrouwen. Langdurige systemische behandeling met glucocorticoïden tijdens de zwangerschap verhoogt het risico op intra-uteriene groeiachterstand en insufficiëntie van de bijnieren bij het pasgeboren kind. Hoewel de systemische blootstelling aan dexamethason naar verwachting zeer laag zal zijn na lokale, intraoculaire behandeling, wordt OZURDEX daarom niet aanbevolen tijdens de zwangerschap, tenzij het mogelijke voordeel het mogelijke risico voor de foetus rechtvaardigt.
Borstvoeding
Dexamethason wordt in de moedermelk uitgescheiden. Er worden geen effecten verwacht op het kind als gevolg van de toedieningsweg en de daaruit voortvloeiende systemische niveaus. OZURDEX wordt echter niet aanbevolen tijdens borstvoeding tenzij echt noodzakelijk.
Vruchtbaarheid
Er zijn geen vruchtbaarheidsgegevens beschikbaar.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
OZURDEX kan matige invloed hebben op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten kunnen tijdelijk verminderd zicht hebben na toediening van OZURDEX via intravitreale injectie (zie rubriek 4.8). Zij mogen geen voertuigen besturen of machines bedienen totdat dit verdwenen is.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De bijwerkingen die het meest worden gemeld na behandeling met OZURDEX zijn bijwerkingen die vaak worden waargenomen bij oogheelkundige steroïdbehandelingen of intravitreale injecties (resp. verhoogde IOD, cataractvorming en conjunctivale of vitreale bloeding).
Minder vaak gemeld, maar wel ernstiger, zijn bijwerkingen als endoftalmitis, necrotiserende retinitis, loslating van de retina en scheur in de retina.
Met uitzondering van hoofdpijn en migraine zijn er geen systemische bijwerkingen geïdentificeerd bij gebruik van OZURDEX.
Tabel met lijst van bijwerkingen
De bijwerkingen die worden beschouwd als verband houdend met de OZURDEX-behandeling uit de klinische fase III-studies (DME, BRVO/CRVO en uveïtis) en spontane meldingen worden vermeld overeenkomstig de MedDRA-systeem/orgaanclassificatie in de tabel hieronder, op basis van de volgende conventie:
Zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 Bijwerkingen
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Soms | Migraine | |
| Oogaandoeningen | Zeer vaak | Verhoogde intraoculaire druk**, cataract**, conjunctivale bloeding* |
| Vaak | Oculaire hypertensie, subcapsulair cataract, glasvochtbloeding**, verminderde gezichtsscherpte*, aantasting/stoornis van het gezichtsvermogen, glasvochtloslating*, deeltjes in glasvocht*, troebel glasvocht*, blefaritis, oogpijn*, fotopsie*, conjunctivaal oedeem*, conjunctivale hyperemie* | |
| Soms | Necrotiserende retinitis, endoftalmitis*, glaucoom, loslating van de retina*, scheur in de retina*, hypotonie van het oog*, ontsteking van de voorste oogkamer*, cellen/lichtflitsen in de voorste oogkamer*, abnormaal gevoel in het oog*, pruritus van het ooglid, sclerale hyperemie* | |
| Algemene aandoeningen en toedieningsplaats-stoornissen | Soms | Dislocatie van het implantaat* (migratie van implantaat) met of zonder cornea-oedeem/corneadecompensatie (zie ook rubriek 4.4), complicatie bij plaatsing van het implantaat, met letsel aan het oogweefsel als gevolg* (onjuiste plaatsing van implantaat) |
* wijst op bijwerkingen die in verband worden gebracht met de intravitreale injectieprocedure (de frequentie van deze bijwerkingen staat in verhouding tot het aantal behandelingen).
** in een 24 maanden durend observationeel onderzoek in de praktijk tijdens de behandeling van macula-oedeem na RVO en niet-infectieuze uveïtis in het posterieure segment van het oog werden deze bijwerkingen vaker gemeld bij patiënten die >2 injecties kregen dan bij patiënten die ≤2 injecties kregen: cataractvorming (24,7% vs. 17,7%), cataractprogressie (32,0% vs. 13,1%), glasvochtbloeding (6,0% vs. 2,0%) en verhoogde IOD (24,0% vs. 16,6%).
Omschrijving van geselecteerde bijwerkingen
Diabetisch macula-oedeem
De klinische veiligheid van OZURDEX bij patiënten met diabetisch macula-oedeem is beoordeeld in twee gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-onderzoeken. In beide onderzoeken werden in totaal 347 patiënten gerandomiseerd naar toediening van OZURDEX en 350 naar toediening van placebo.
Tijdens de gehele onderzoeksperiode waren de meest frequent gemelde bijwerkingen in het studie-oog van patiënten die OZURDEX kregen, cataract en verhoogde IOD (zie hieronder).
In het 3 jaar durende klinisch onderzoek naar DME had 87% van de patiënten met een eigen lens in het studie-oog dat werd behandeld met OZURDEX op baseline in enige mate last van vertroebeling van de lens/beginnend cataract. De incidentie van alle waargenomen vormen van cataract (d.w.z. corticaal, diabetisch, nucleair, subcapsulair en lenticulair cataract en cataract) bedroeg over 3 jaar onderzoek 68% bij patiënten met een eigen lens in het studie-oog die OZURDEX kregen. 59% van de
patiënten met een eigen lens in het studie-oog moest vóór het laatste bezoek een cataractoperatie ondergaan, waarvan het grootste deel plaatsvond in het 2e en 3e onderzoeksjaar.
De gemiddelde IOD in het studie-oog was op baseline in beide behandelingsgroepen gelijk (15,3 mmHg). De gemiddelde IOD-verhoging ten opzichte van baseline was niet hoger dan 3,2 mmHg bij alle bezoeken in de OZURDEX-groep, waarbij de gemiddelde IOD het hoogst was bij het bezoek 1,5 maand na de injectie en 6 maanden na elke injectie weer ongeveer terug was op de baselinewaarde. IOD-verhoging na OZURDEX-behandeling kwam niet vaker voor en was niet hoger bij herhaalde injectie van OZURDEX.
28% van de patiënten die OZURDEX kregen, had bij een of meer bezoeken tijdens het onderzoek een IOD-verhoging van ≥ 10 mmHg ten opzichte van baseline. Op baseline had 3% van de patiënten IOD-verlagende geneesmiddelen nodig. In totaal had 42% van de patiënten op enig moment tijdens het onderzoek van 3 jaar IOD-verlagende geneesmiddelen in het studie-oog nodig, waarbij de meerderheid van deze patiënten meer dan één geneesmiddel nodig had. De piek van het gebruik (33%) viel tijdens de eerste 12 maanden en bleef van jaar tot jaar vergelijkbaar.
In totaal 4 patiënten (1%) die OZURDEX kregen, moesten procedures ondergaan in het studie-oog voor behandeling van verhoogde IOD. 1 patiënt die OZURDEX kreeg moest een trabeculectomie ondergaan om door steroïde geïnduceerde IOD-verhoging onder controle te brengen, 1 patiënt moest een trabeculectomie ondergaan vanwege fibrine dat in de voorste oogkamer de uitstroom van kamerwater blokkeerde en zo de IOD verhoogde, 1 patiënt onderging een iridotomie vanwege nauwehoekglaucoom, en 1 patiënt onderging een iridectomie vanwege een cataractoperatie. Verwijdering van het implantaat door vitrectomie om de IOD onder controle te brengen, was bij geen van de patiënten nodig.
BRVO/CRVO
De klinische veiligheid van OZURDEX bij patiënten met macula-oedeem na Central of Branch Retinal Vein Occlusion is beoordeeld in twee gerandomiseerde, dubbelblinde, placebogecontroleerde fase III-onderzoeken. In totaal werden 427 patiënten gerandomiseerd voor toediening van OZURDEX en 426 voor toediening van placebo in de twee fase III-onderzoeken. In totaal hebben 401 patiënten (94%), gerandomiseerd voor en behandeld met OZURDEX, de initiële behandelperiode (tot dag 180) voltooid.
In totaal 47,3% van de patiënten heeft minimaal één bijwerking ervaren. De meest frequent gemelde bijwerkingen bij patiënten die werden behandeld met OZURDEX waren verhoogde intraoculaire druk (24,0%) en conjunctivale bloeding (14,7%).
Het bijwerkingenprofiel voor BRVO-patiënten was gelijk aan dat van CRVO-patiënten, hoewel de totale incidentie van bijwerkingen hoger was voor de subgroep patiënten met CRVO.
De verhoogde intraoculaire druk (IOD) met OZURDEX bereikte een piek op dag 60 en daalde weer tot uitgangsniveau op dag 180. Stijgingen van de IOD hoefden niet behandeld te worden of werden behandeld met een tijdelijk gebruik van lokale IOD-verlagende geneesmiddelen. Tijdens de initiële behandelperiode moest 0,7% (3/421) van de patiënten die OZURDEX hadden gekregen, behandeld worden door middel van laserprocedures of chirurgische procedures voor de verhoogde IOD in het studie-oog, vergeleken met 0,2% (1/423) van de patiënten met placebo.
Het bijwerkingenprofiel van 341 patiënten die werden geanalyseerd na een tweede injectie met OZURDEX was gelijk aan het profiel na de eerste injectie. In totaal 54% van de patiënten heeft minimaal één bijwerking ervaren. De incidentie van verhoogde IOD (24,9%) was gelijk aan de incidentie na de eerste injectie en keerde evenzo terug naar baseline op open-label dag 180. De totale incidentie van cataract was hoger na 1 jaar, vergeleken met de eerste 6 maanden.
Uveïtis
De klinische veiligheid van OZURDEX voor patiënten met ontsteking van het posterieure segment van het oog die zich presenteert als een niet-infectieuze uveïtis, is onderzocht in een enkelvoudig, multicenter, geblindeerd, gerandomiseerd onderzoek.
In totaal werden 77 patiënten gerandomiseerd voor toediening van OZURDEX en 76 voor toediening van placebo. In totaal voltooiden 73 patiënten (95%), gerandomiseerd en behandeld met OZURDEX, het 26 weken durende onderzoek.
De meest frequent gemelde bijwerkingen in het studie-oog van patiënten die OZURDEX kregen, waren conjunctivale bloeding (30,3%), verhoogde intraoculaire druk (25,0%) en cataract (11,8%).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Mocht er sprake zijn van een overdosering, dan dient de intraoculaire druk te worden gecontroleerd en behandeld, als de behandelende arts dit nodig acht.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oftalmologische middelen, ontstekingsremmende middelen. ATC-code: S01BA01
Van dexamethason, een krachtig corticosteroïd, is aangetoond dat het ontsteking onderdrukt door remming van oedeem, fibrineafzetting, capillaire lekkage en fagocytaire migratie van de inflammatoire respons. Vasculaire endotheliale groeifactor (VEGF) is een cytokine die bij macula-oedeem in verhoogde concentraties tot expressie wordt gebracht. Het is een krachtige promotor van vasculaire permeabiliteit. Van corticosteroïden is aangetoond dat het de expressie van VEGF remt. Daarnaast voorkomen corticosteroïden de afgifte van prostaglandinen, waarvan enkele zijn geïdentificeerd als mediator van cystoïd macula-oedeem.
Klinische werkzaamheid en veiligheid
Diabetisch macula-oedeem
De werkzaamheid van OZURDEX werd beoordeeld in twee drie jaar durende, multicenter, dubbelblinde, gerandomiseerde, placebogecontroleerde parallelonderzoeken met identieke opzet met in totaal 1.048 patiënten (onderzoeken 206207-010 en 206207-011). In totaal werden 351 patiënten gerandomiseerd naar OZURDEX, 347 naar dexamethason 350 µg en 350 patiënten naar placebo.
Patiënten kwamen in aanmerking voor herbehandeling op basis van een retinadikte > 175 micron van het centrale subveld gemeten met optische coherentie tomografie (OCT), of interpretatie van de OCT door de onderzoeker die duidt op bewijs van residueel retinaal oedeem bestaande uit intraretinale
cysten, of gebieden met toegenomen retinadikte in of om het centrale subveld. Patiënten werden tot 7 keer behandeld met tussenpozen van niet meer dan ongeveer om de 6 maanden.
Escapebehandeling was toegestaan in elke fase, als de onderzoeker dit noodzakelijk achtte, maar dit leidde ertoe dat patiënten zich terugtrokken uit het onderzoek.
In totaal 36% van de met OZURDEX behandelde patiënten staakte voortijdig de deelname aan het onderzoek om welke reden dan ook in vergelijking met 57% van de patiënten die placebo kregen. Beëindiging van deelname als gevolg van bijwerkingen was bij de behandelde en de placebogroepen vergelijkbaar (13% vs. 11%). Beëindiging van deelname door gebrek aan werkzaamheid was in de OZURDEX-groep lager dan in de placebogroep (7% vs. 24%).
De primaire en belangrijkste secundaire eindpunten voor de onderzoeken 206207-010 en -011 worden gepresenteerd in tabel 2. De visusverbetering in de DEX700-groep werd verstoord door de vorming van cataract. De visus verbeterde opnieuw na verwijdering van cataract.
Tabel 2 Werkzaamheid in onderzoek 206207-010 en 206207-011 (ITT-populatie)
| Eindpunt | Studie 206207-010 | Studie 206207-011 | Gepoolde studies 206207-010 en 206207-011 | |||||
DEX 700 N = 163 | Placebo N = 165 | DEX 700 N = 188 | Placebo N = 185 | DEX 700 N = 351 | Placebo N = 350 | |||
| Gemiddelde wijziging in BCVA-gemiddelde over 3 jaar, AUC-benadering (letters) | 4,1 | 1,9 | 2,9 | 2,0 | 3,5 | 2,0 | ||
| P-waarde | 0,016 | 0,366 | 0,023 | |||||
| Verbetering BCVA ≥ 15 letters vanaf baseline in jaar 3/laatste bezoek (%) | 22,1 | 13,3 | 22,3 | 10,8 | 22,2 | 12,0 | ||
| P-waarde | 0,038 | 0,003 | < 0,001 | |||||
| Wijziging in gemiddelde BCVA vanaf baseline in jaar 3/laatste bezoek (letters) | 4,1 | 0,8 | 1,3 | -0,0 | 2,6 | 0,4 | ||
| P-waarde | 0,020 | 0,505 | 0,054 | |||||
Gemiddelde wijziging in gemiddelde retinale dikte OCT in centraal subveld over 3 jaar, AUC-benadering (µm) | -101,1 | -37,8 | -120,7 | -45,8 | -111,6 | -41,9 | ||
| P-waarde | <0,001 | < 0,001 | < 0,001 | |||||
De primaire en belangrijkste secundaire eindpunten voor de gepoolde analyse van pseudofake patiënten worden gepresenteerd in tabel 3.
Tabel 3 Werkzaamheid bij pseudofake patiënten (gepoolde onderzoeken 206207-010 en
206207-011)
| Eindpunt | DEX 700 N = 86 | Placebo N = 101 | P-waarde |
| Gemiddelde wijziging in BCVA-gemiddelde over 3 jaar, AUC-benadering (letters) | 6,5 | 1,7 | < 0,001 |
| Verbetering BCVA ≥ 15 letters vanaf baseline in jaar 3/laatste bezoek (%) | 23,3 | 10,9 | 0,024 |
| Wijziging in gemiddelde BCVA vanaf baseline in jaar 3/laatste bezoek | 6,1 | 1,1 | 0,004 |
| Gemiddelde wijziging in gemiddelde retinale dikte OCT in centraal subveld over 3 jaar, AUC-benadering (µm) | -131,8 | -50,8 | < 0,001 |
De primaire en belangrijkste secundaire eindpunten voor de gepoolde analyse van patiënten die eerder zijn behandeld, worden gepresenteerd in tabel 4.
Tabel 4 Werkzaamheid bij patiënten die eerder zijn behandeld (gepoolde onderzoeken 206207-010 en 206207-011)
| Eindpunt | DEX 700 N = 247 | Placebo N = 261 | P-waarde |
| Gemiddelde wijziging in BCVA-gemiddelde over 3 jaar, AUC-benadering (letters) | 3,2 | 1,5 | 0,024 |
| Verbetering BCVA ≥ 15 letters vanaf baseline in jaar 3/laatste bezoek (%) | 21,5 | 11,1 | 0,002 |
| Wijziging in gemiddelde BCVA vanaf baseline in jaar 3/laatste bezoek | 2,7 | 0,1 | 0,055 |
| Gemiddelde wijziging in gemiddelde retinale dikte OCT in centraal subveld over 3 jaar, AUC-benadering (µm) | -126,1 | -39,0 | < 0,001 |
BRVO/CRVO
De werkzaamheid van OZURDEX werd beoordeeld in twee multicenter, dubbelblinde, gerandomiseerde, placebogecontroleerde parallelonderzoeken met identieke opzet met in totaal 1267 patiënten, die werden gerandomiseerd voor behandeling met dexamethason 350 µg of 700 µg implantaten of placebo (onderzoeken 206207-008 en 206207-009). In totaal werden 427 patiënten gerandomiseerd toegewezen aan OZURDEX, 414 aan dexamethason 350 µg en 426 patiënten aan placebo.
Op basis van de gepoolde analyseresultaten liet de behandeling met OZURDEX-implantaten een statistisch significant grotere incidentie van responders zien, gedefinieerd als patiënten die 90 dagen na injectie van een enkel implantaat een verbetering van ≥ 15 letters bereikten ten opzichte van baseline in best gecorrigeerde gezichtsscherpte (BCVA, Best Corrected Visual Acuity), vergeleken met placebo (p < 0,001).
Het deel van de patiënten dat het primaire werkzaamheidseffect van een verbetering van ≥ 15 letters ten opzichte van baseline in BCVA na injectie van één implantaat bereikte, wordt weergegeven in tabel 5. Op het eerste observatietijdpunt op dag 30 werd een behandelingseffect gezien. Het maximale behandelingseffect werd gezien op dag 60 en het verschil in incidentie van responders was statistisch significant in het voordeel van OZURDEX, vergeleken met placebo, op
alle tijdpunten tot dag 90 na injectie. Op dag 180 was er nog steeds een numeriek groter aantal responders met een verbetering van ≥ 15 letters ten opzichte van baseline in BCVA onder de patiënten die werden behandeld met OZURDEX, vergeleken met placebo.
Tabel 5 Percentage van de patiënten met een verbetering van ≥ 15 letters ten opzichte van baseline best gecorrigeerde gezichtsscherpte in het studie-oog (gepoold, ITT-populatie)
| Bezoek | OZURDEX Placebo N = 427 N = 426 |
| Dag 30 Dag 60 Dag 90 Dag 180 | 21,3% a 7,5% 29,3% a 11,3% 21,8% a 13,1% 21,5% 17,6% |
a Percentage significant hoger met OZURDEX, vergeleken met placebo (p < 0,001)
De gemiddelde verandering ten opzichte van baseline BCVA was op alle tijdpunten aanzienlijk groter met OZURDEX, vergeleken met placebo.
In elk fase III-onderzoek en de gepoolde analyse bleek de tijd nodig om de verbetering van ≥ 15 letters (3 regels) in de cumulatieve BCVA-responscurves te bereiken, significant anders met OZURDEX in vergelijking met placebo (p < 0,001): de met OZURDEX behandelde patiënten bereikten eerder een verbetering van 3 regels in BCVA dan de placebobehandelde patiënten.
OZURDEX was numeriek superieur aan placebo voor wat betreft de preventie van visusverlies, zoals bleek uit een kleiner aantal patiënten in de OZURDEX-groep bij wie het zicht met ≥ 15 letters verslechterde gedurende de beoordelingsperiode van 6 maanden.
In elk van de fase III-onderzoeken en in de gepoolde analyse was de gemiddelde retinadikte significant kleiner en de gemiddelde afname ten opzichte van baseline significant groter met OZURDEX (-207,9 micron), vergeleken met placebo (-95,0 micron) op dag 90 (p < 0,001, gepoolde gegevens). Het behandelingseffect zoals dit werd beoordeeld aan de hand van BCVA op dag 90 werd derhalve door deze anatomische bevinding ondersteund. Op dag 180 was de gemiddelde afname van de retinadikte (-119,3 micron), vergeleken met placebo, niet significant.
Patiënten met een BCVA-score van < 84 OF een retinadikte > 250 micron bij optische coherentie tomografie (OCT) en bij wie, naar de mening van de onderzoeker, behandeling geen risico zou inhouden, kwamen in aanmerking voor een OZURDEX-behandeling in een open-labelverlengingsfase. Van de patiënten die in de open-labelfase werden behandeld, kreeg 98% 5 tot 7 maanden na de initiële behandeling een OZURDEX-injectie.
Voor wat betreft de initiële behandeling werd een piekrespons gezien op dag 60 van de open-labelfase. De cumulatieve responsfrequentie was hoger tijdens de open-labelfase bij de patiënten die twee opeenvolgende OZURDEX-injecties kregen, vergeleken met patiënten die in de initiële fase geen OZURDEX-injectie hadden gekregen.
Vergeleken met de eerste behandeling was het deel responders na de tweede behandeling op elk tijdpunt altijd groter. Uitstel van de behandeling met 6 maanden resulteert echter in een lager aantal responders op alle tijdpunten in de open-labelfase, vergeleken met die patiënten die een tweede OZURDEX-injectie kregen.
Uveïtis
De klinische werkzaamheid van OZURDEX is onderzocht in een enkelvoudig, multicenter, geblindeerd, gerandomiseerd onderzoek naar de behandeling van niet-infectieuze oculaire ontsteking van het posterieure segment bij patiënten met uveïtis.
In totaal werden 229 patiënten gerandomiseerd toegewezen aan dexamethason 350 µg- of 700 µg-implantaten of placebo. Van deze patiënten werden in totaal 77 patiënten gerandomiseerd toegewezen aan OZURDEX, 76 aan dexamethason 350 µg en 76 aan placebo. In totaal voltooide 95% van de patiënten het 26 weken durende onderzoek.
Het aantal patiënten met een glasvochttroebelingsscore van 0 in het studie-oog in week 8 (primaire eindpunt) bleek 4 maal hoger met OZURDEX (46,8%), vergeleken met placebo (11,8%), p < 0,001. De statistische superioriteit hield aan tot en met week 26 (p ≤ 0,014), zoals weergegeven in Tabel 6.
De cumulatieve responssnelheidscurves (tijd tot glasvochttroebelingsscore 0) waren significant anders voor de OZURDEX-groep vergeleken met de placebogroep (p < 0,001), waarbij de patiënten die dexamethason kregen een eerdere start en een grotere behandelingsrespons vertoonden.
De afname van de glasvochttroebeling ging vergezeld van een verbetering in visus. Het aantal patiënten met een verbetering van minimaal 15 letters ten opzichte van baseline BCVA in het studie-oog in week 8 was meer dan 6 maal hoger met OZURDEX (42,9%) vergeleken met placebo (6,6%), p < 0,001. De statistische superioriteit werd behaald in week 3 en hield aan tot en met week 26 (p < 0,001), zoals weergegeven in Tabel 6.
Het percentage patiënten dat escapemedicatie nodig had vanaf baseline tot week 8 was bijna 3 maal zo laag met OZURDEX (7,8%) vergeleken met placebo (22,4%), p = 0,012.
Tabel 6 Percentage van de patiënten met een glasvochttroebelingsscore van nul en een verbetering van ≥ 15 letters ten opzichte van baseline best gecorrigeerde gezichtsscherpte in het studie-oog (ITT-populatie)
| Bezoek | Glasvochttroebelingsscore van nul | BCVA-verbetering ten opzichte van baseline van ≥15 letters | ||
| DEX 700 N = 77 | Placebo N = 76 | DEX 700 N = 77 | Placebo N = 76 | |
| Week 3 | 23,4% | 11,8% | 32,5%a | 3,9% |
| Week 6 | 42,9%a | 9,2% | 41,6%a | 7,9% |
| Week 8 | 46,8%a | 11,8% | 42,9%a | 6,6% |
| Week 12 | 45,5%a | 13,2% | 41,6%a | 13,2% |
| Week 16 | 40,3%b | 21,1% | 39,0%a | 13,2% |
| Week 20 | 39,0%c | 19,7% | 40,3%a | 13,2% |
| Week 26 | 31,2%d | 14,5% | 37,7%a | 13,2% |
a p < 0,001; b p = 0,010; c p = 0,009; d p = 0,014
Pediatrische populatie
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met OZURDEX in alle subgroepen van pediatrische patiënten met retinale vasculaire occlusie en tevens voor diabetisch macula-oedeem (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Plasmaconcentraties werden verkregen van een subgroep van 21 patiënten in de twee zes maanden durende RVO-werkzaamheidsonderzoeken, voorafgaand aan plaatsing en op dag 7, 30, 60 en 90 na intravitreale injectie van een enkel intravitreaal implantaat met 350 µg of 700 µg dexamethason. Vijfennegentig procent van de plasmaconcentratiewaarden van dexamethason voor de 350 µg-dosisgroep en 86% voor de 700 µg-dosisgroep bleef onder de onderste kwantificeringslimiet (0,05 ng/ml). De hoogste plasmaconcentratiewaarde van 0,094 ng/ml werd gezien bij één patiënt uit de 700 µg-groep. De plasmaconcentratie van dexamethason leek geen verband te houden met leeftijd, lichaamsgewicht of het geslacht van de patiënt.
Plasmaconcentraties werden verkregen van een subgroep van patiënten in de twee hoofdonderzoeken naar DME voorafgaand aan toediening en op dag 1, 7, en 21, en vervolgens 1,5 en 3 maanden na intravitreale injectie van een enkel intravitreaal implantaat met 350 µg of 700 µg dexamethason. Honderd procent van de plasmaconcentratiewaarden van dexamethason voor de 350 µg-dosisgroep en 90% voor de 700 µg-dosisgroep bleef onder de onderste kwantificeringslimiet (0,05 ng/ml). De hoogste plasmaconcentratiewaarde van 0,102 ng/ml werd gezien bij één patiënt uit de 700 µg-groep. De plasmaconcentratie van dexamethason leek geen verband te houden met leeftijd, lichaamsgewicht of het geslacht van de patiënten.
In een zes maanden durend onderzoek bij apen was de Cmax van dexamethason in het glasvocht na één intravitreale injectie met OZURDEX, 100 ng/ml op dag 42 na de injectie en 5,57 ng/ml op dag 91. Dexamethason bleef tot 6 maanden na de injectie aantoonbaar in het glasvocht. De rangorde van dexamethasonconcentratie was retina > iris > corpus ciliare > glasvocht> kamerwater > plasma.
In een in vitro metabolismeonderzoek werden na incubatie van [14C]-dexamethason met humane cornea, iris-corpus ciliare, choroïd, retina, glasvocht en scleraweefsel, gedurende 18 uur, geen metabolieten waargenomen. Dit is in overeenstemming met de resultaten van de oculaire metabolismeonderzoeken bij konijnen en apen.
Dexamethason wordt uiteindelijk gemetaboliseerd tot in vet en water oplosbare metabolieten die kunnen worden uitgescheiden in gal en urine.
De OZURDEX-matrix wordt langzaam afgebroken tot melkzuur en glycolzuur door middel van simpele hydrolyse, waarna het verder wordt afgebroken tot koolstofdioxide en water.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Effecten bij niet-klinische onderzoeken werden uitsluitend waargenomen na blootstelling die geacht wordt beduidend hoger te liggen dan het maximale niveau waaraan de mens wordt blootgesteld, zodat deze weinig relevant zijn voor klinische doeleinden.
Voor OZURDEX zijn geen gegevens beschikbaar ten aanzien van mutageniciteit, carcinogeniciteit, reproductie- of ontwikkelingstoxiciteit. Van dexamethason is gebleken dat het teratogeen is in muizen en konijnen na lokale oftalmische applicatie.
Blootstelling van het gezonde/niet-behandelde oog aan dexamethason via contralaterale diffusie is waargenomen in konijnen na toediening van het implantaat aan het posterieure segment van het oog.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Ester terminus 50:50 poly-(D,L-lactide-co-glycolide).
Zuur terminus 50:50 poly-(D,L-lactide-co-glycolide).
Hypromellose.
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Elke verpakking bevat:
Eén steriel, implanteerbaar staafvormig implantaat met vertraagde afgifte dat 700 microgram dexamethason bevat, geplaatst in de naald (roestvrij staal) van een wegwerpapplicator.
De applicator bestaat uit een plunjer (roestvrij staal) in een naald waar het implantaat door een hypromellose-implantaatretentiesysteem in positie wordt gehouden. De plunjer wordt bediend door middel van een hendel aan de zijkant van de romp van de applicator. De naald wordt door een dop beschermd en de hendel door een veiligheidslip.
De applicator met het implantaat is verpakt in een verzegelde folieverpakking met een droogmiddel. De folieverpakking is verpakt in een thermoform schaaltje met deksel, dat in een kartonnen doosje zit.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
OZURDEX is uitsluitend bestemd voor eenmalig gebruik.
Elke applicator kan uitsluitend worden gebruikt voor de behandeling van één oog.
De applicator mag niet worden gebruikt als de verzegeling van de folieverpakking met de applicator is beschadigd. Na opening van de folieverpakking moet de applicator direct worden gebruikt. 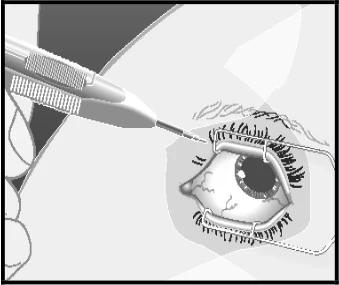
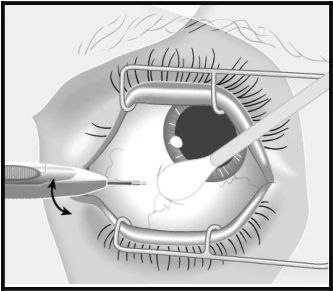
OZURDEX injecteren
- 1) Houd de lange as van de applicator evenwijdig met de limbus.
- 2) Laat de applicator in een schuine hoek tegen de sclera komen met de schuine rand van de naald naar boven gericht, weg van de sclera. Steek de tip van de naald ongeveer 1 mm in de sclera, parallel met de limbus.
- 3)
Richt de applicator op het midden van het oog in de
glasvochtholte. Hierdoor creëert u een zacht hellend traject in de sclera.
Duw de naald verder tot u de glasvochtholte binnengaat. Duw de naald niet verder zodra de huls van de applicator tegen de conjunctiva komt.
- 4) Druk langzaam op de toedieningsknop tot u een klik hoort en/of voelt. Voordat de applicator uit het oog wordt teruggetrokken, moet u controleren of de toedieningsknop wel volledig is ingedrukt en op gelijke hoogte met het oppervlak van de applicator is vergrendeld.
- 5) Trek de applicator terug in dezelfde richting als hoe u deze in de glasvochtholte hebt ingebracht.
- 6)
Gooi de applicator onmiddellijk na de behandeling op een
veilige manier weg.
De OZURDEX-applicator is uitsluitend bedoeld voor
eenmalig gebruik.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/10/638/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 juli 2010
Datum van laatste verlenging; 23 maart 2015
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.