


SmPC (samenvatting van de productkenmerken) - ILUVIEN
1. NAAM VAN HET GENEESMIDDEL
ILUVIEN 190 microgram, intravitreaal implant in applicator.
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elk implantaat bevat 190 microgram fluocinolonacetonide.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Intravitreaal implantaat in applicator.
Lichtbruine cilinder met een grootte van ongeveer 3,5 mm x 0,37 mm.
Implantaatapplicator met een 25-gauge naald.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
ILUVIEN is geïndiceerd voor de behandeling van verminderd gezichtsvermogen dat gepaard gaat met chronisch diabetisch macula-oedeem (DME) wanneer de respons op de beschikbare behandelingen onvoldoende wordt geacht (zie rubriek 5.1).
ILUVIEN is geïndiceerd voor de preventie van recidief van recidiverende niet-infectieuze uveïtis waarbij het posterieure segment van het oog is aangetast (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering is één ILUVIEN-implantaat in het aangedane oog. Gelijktijdige toediening in beide ogen wordt niet aanbevolen (zie rubriek 4.4).
Elk ILUVIEN-implantaat levert gedurende maximaal 36 maanden fluocinolonacetonide af.
Diabetisch macula-oedeem
Na 12 maanden kan een bijkomend implantaat worden toegediend, als de patiënt last heeft van een verminderd gezichtsvermogen of een verdikking van de retina als gevolg van een recidief of verergering van diabetisch macula-oedeem (zie rubriek 5.1).
De behandeling mag enkel herhaald worden wanneer de mogelijke voordelen opwegen tegen de risico’s.
Alleen patiënten die onvoldoende reageerden op een eerdere behandeling met laserfotocoagulatie of andere beschikbare behandelingen voor diabetisch macula-oedeem mogen met ILUVIEN behandeld worden.
Niet-infectieuze uveïtis met aantasting van het posterieure segment
Er zijn geen gegevens beschikbaar die een herhaling van de behandeling ondersteunen bij patiënten met een aanvullend implantaat ter voorkoming van recidief van recidiverende niet-infectieuze uveïtis waarbij het posterieure segment van het oog is aangetast.
Pediatrische patiënten
Er is geen relevante toepassing van intravitreaal toegediend fluocinolonacetonide bij pediatrische patiënten voor diabetisch macula-oedeem (DME).
De veiligheid en werkzaamheid voor de behandeling van uveïtis bij pediatrische patiënten zijn niet vastgesteld.
Speciale populaties
Er zijn geen dosisaanpassingen nodig voor oudere patiënten of patiënten met nier- of leverfunctiestoornissen.
Wijze van toediening
UITSLUITEND VOOR INTRAVITREAAL GEBRUIK.
De behandeling met ILUVIEN is uitsluitend bestemd voor intravitreaal gebruik en moet worden toegediend door een oogarts die ervaring heeft met intravitreale injecties. De intravitreale injectieprocedure moet worden uitgevoerd onder gecontroleerde aseptische omstandigheden, waaronder gebruik van steriele handschoenen, een steriele afdekdoek en een steriel ooglidspeculum (of soortgelijk instrument). Voordat het implantaat wordt geïnjecteerd, moeten adequate anesthesie en een breedspectrum-microbicide worden gegeven.
De injectieprocedure voor ILUVIEN verloopt als volgt:
- 1. Pre-operatieve antibioticadruppels mogen volgens het oordeel van de behandelende oogarts worden toegediend.
- 2. Breng net vóór het injecteren een lokaal anestheticum aan op de injectieplaats (bij voorkeur het inferotemporale kwadrant) in de vorm van één druppel gevolgd door ofwel een wattenstaafje gedrenkt in een anestheticum ofwel een subconjunctivale toediening van een gepast anestheticum.
- 3. Breng 2-3 druppels van een gepast lokaal antisepticum aan in de fornix conjunctivae inferior. De oogleden mogen met wattenstaafjes gedrenkt in een gepast lokaal antisepticum worden schoongemaakt. Plaats vervolgens een steriel ooglidspeculum. Vraag de patiënt om naar boven te kijken en breng een wattenstaafje gedrenkt in een gepast antisepticum aan op de injectieplaats. Laat het lokaal antisepticum 30-60 seconden drogen voordat ILUVIEN wordt geïnjecteerd.
- 4.
De buitenzijde van de voorgevormde verpakking mag niet als steriel worden beschouwd. Een assistent (niet-steriel) dient de voorgevormde verpakking uit de doos te nemen en de voorgevormde verpakking alsook de verwijderbare bovenzijde op schade te controleren. Indien er sprake is van beschadiging mag de geneesmiddeleenheid niet worden gebruikt.
Indien er geen beschadiging is, dient de assistent de bovenzijde van de voorgevormde verpakking te verwijderen zonder de binnenzijde aan te raken.
- 5. Kijk door het doorzichtig venstergedeelte van de voorgeladen applicator om te controleren of er een geneesmiddelimplantaat aanwezig is.
- 6.
Neem de applicator uit de voorgevormde verpakking met behulp van steriele handschoenen waarbij u enkel het steriele oppervlak en de applicator aanraakt.
Het beschermkapje op de naald mag pas worden verwijderd wanneer ILUVIEN klaar is om te worden geïnjecteerd.
Vóór de injectie moet het uiteinde van de applicator boven het horizontale vlak worden gehouden om ervoor te zorgen dat het implantaat correct gepositioneerd is in de applicator.
- 7.
Om de hoeveelheid lucht die met het implantaat wordt toegediend, te beperken, moet de procedure voor toediening in twee stappen worden uitgevoerd. Voordat de naald in het oog wordt ingebracht, drukt u de knop in en schuift u hem naar de eerste stand (bij de gebogen zwarte tekens naast het gleufje waarin de knop schuift). Bij de eerste stand laat u de knop los
- waarna hij weer NAAR BOVEN springt. Als de knop niet naar boven springt, mag de geneesmiddeleenheid niet worden gebruikt.
- 8. De optimale plaatsing van het implantaat is onder de optische schijf en achter de equator van het oog. Meet 4 millimeter inferotemporaal vanaf de limbus met behulp van een schuifmaat.
- 9. Verwijder het beschermkapje voorzichtig van de naald en controleer het uiteinde om er zeker van te zijn dat de naald niet gebogen is.
- 10. Verplaats voorzichtig de conjunctiva zodat de conjunctivale en sclerale injectieplaatsen niet op één lijn komen wanneer de naald verwijderd is. Elk contact tussen de naald en de ooglidrand of de wimpers moet vermeden worden. Breng de naald in het oog. Laat het implantaat van de applicator loskomen door de knop, terwijl die uitsteekt, tot het einde van het gleufje verder te schuiven. Verwijder vervolgens de naald. Opgelet: Zorg ervoor dat de knop het einde van het gleufje bereikt voordat de naald wordt verwijderd.
- 11. Verwijder het ooglidspeculum en verricht een indirecte oftalmoscopie ter controle van de plaatsing van het implantaat, adequate perfusie in de centrale retinale arterie en de afwezigheid van andere complicaties. Druk uitoefenen op de sclera kan de visualisatie van het implantaat verbeteren. Ook de doorbloeding van de optische schijf moet onmiddellijk na de injectie worden gecontroleerd. Naargelang het oordeel van de oogarts kan de intraoculaire druk (IOD) onmiddellijk worden gemeten.
Na de ingreep moeten patiënten gecontroleerd worden op mogelijke complicaties zoals endoftalmitis, een verhoogde intraoculaire druk, netvliesloslating en glasvochtbloeding of glasvochtloslating en oculaire hypotonie (tot 8 dagen na de behandeling waargenomen). Tussen twee en zeven dagen nadat het implantaat is geïnjecteerd, moet een biomicroscopie met tonometrie worden uitgevoerd.
Nadien is het aanbevolen om patiënten minstens om de drie maanden te controleren op mogelijke complicaties vanwege de verlengde duur van afgifte van fluocinolonacetonide over een periode van ongeveer 36 maanden (zie rubriek 4.4).
4.3 Contra-indicaties
Een intravitreaal implantaat met ILUVIEN is gecontra-indiceerd bij reeds bestaand glaucoom of een actieve of vermoedelijke oculaire of peri-oculaire infectie, waaronder de meeste virale aandoeningen van de cornea en conjunctiva, met inbegrip van actieve epitheliale herpes simplex keratitis (keratitis dendritica), vaccinia, varicella, mycobacteriële infecties en schimmelziekten.
ILUVIEN is gecontra-indiceerd bij patiënten met:
- overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen;
- infectieuze uveïtis.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Intravitreale injecties zijn in verband gebracht met endoftalmitis, een verhoging of verlaging van de intraoculaire druk, netvliesloslating en glasvochtbloeding of -loslating. Aan patiënten moet worden opgedragen om elk symptoom dat op endoftalmitis wijst zonder uitstel te melden. Door patiënten tussen twee en acht dagen na de injectie op te volgen, kunnen oculaire infecties, een verlaging of verhoging van de intraoculaire druk of andere complicaties tijdig worden vastgesteld en behandeld. Het is aanbevolen om de intraoculaire druk vervolgens om de drie maanden te controleren.
Het gebruik van intravitreale corticosteroïden kan cataract, verhoogde intraoculaire druk en glaucoom veroorzaken en kan het risico op secundaire infecties vergroten.
De veiligheid en werkzaamheid van ILUVIEN bij gelijktijdige toediening in beide ogen zijn niet onderzocht. Het is aangeraden dat een implantaat niet in beide ogen wordt toegediend tijdens eenzelfde bezoek. Gelijktijdige behandeling van beide ogen is niet aanbevolen zolang de systemische en oculaire respons van de patiënt op het eerste implantaat niet bekend is (zie rubriek 4.2).
Visusstoornis
Visusstoornis kan worden gemeld bij systemisch en topisch gebruik van corticosteroïden. Indien een patiënt symptomen ontwikkelt zoals wazig zien of andere visusstoornissen, dient te worden overwogen de patiënt door te verwijzen naar een oogarts ter beoordeling van mogelijke oorzaken waaronder cataract, glaucoom of zeldzame ziekten zoals centrale sereuze chorioretinopathie (CSCR) die zijn gemeld na gebruik van systemische en topische corticosteroïden.
Fase 3-onderzoeken naar diabetisch macula-oedeem (FAME-onderzoeken)
80% van de fake proefpersonen die met fluocinolonacetonide werden behandeld, onderging een cataractoperatie (zie rubriek 4.8). Na de behandeling moeten fake patiënten zorgvuldig worden gecontroleerd op tekenen van cataract.
38% van de patiënten die met fluocinolonacetonide werden behandeld, had nood aan behandeling met IOD-verlagende medicatie (zie rubriek 4.8). Fluocinolonacetonide moet daarom met voorzichtigheid worden gebruikt bij patiënten met een hoge basale IOD, en de IOD moet nauwlettend worden gecontroleerd. Wanneer verhogingen van de intraoculaire druk niet reageren op IOD-verlagende medicatie of IOD-verlagende ingrepen kan het ILUVIEN-implantaat door middel van vitrectomie worden verwijderd.
Er is beperkte ervaring met betrekking tot het effect van fluocinolonacetonide in de ogen na een vitrectomie. Na een vitrectomie wordt de geneesmiddelklaring waarschijnlijk versneld, hoewel er geen invloed wordt verwacht op de steady-state concentraties. Hierdoor kan de duur van de werking van het implantaat worden ingekort.
24% van de proefpersonen die een schijnbehandeling kregen, werd in de loop van het onderzoek met hetzij anticoagulantia hetzij anti-aggregantia behandeld ten opzichte van 27% in de ILUVIEN-groep. Proefpersonen die met ILUVIEN behandeld werden en die gelijktijdig of binnen de 30 dagen na stopzetting van de behandeling anticoagulantia of anti-aggregantia kregen, hadden een iets hogere incidentie van conjunctivale bloeding ten opzichte van de proefpersonen die een schijnbehandeling kregen (0,5% bij schijnbehandeling en 2,7% bij ILUVIEN). De enige andere bijwerking die vaker voorkwam bij de ILUVIEN-groep was een complicatie bij een oogoperatie (0% bij schijnbehandeling en 0,3% bij ILUVIEN).
Fase 3-onderzoeken naar uveïtis
In de onderzoeken naar uveïtis ondergingen de patiënten die behandeld werden met een intravitreaal implantaat met fluocinolonacetonide een cataractoperatie. Na de behandeling moeten patiënten met een phake lens zorgvuldig worden gecontroleerd op tekenen van cataract.
Daarnaast ontstond er bij sommige patiënten een verhoogde intraoculaire druk waarvoor een behandeling met IOD-verlagende medicatie vereist was.
Bij patiënten die in onderzoeken behandeld werden met fluocinolonacetonide ontstond hypotonie, die binnen enkele dagen na de behandeling, vaak op dag 1, optrad en meestal binnen 1 week na het ontstaan weer verdween. Het is aanbevolen patiënten te controleren op een verhoogde of verlaagde intraoculaire druk onmiddellijk na en tussen twee tot acht dagen na de injecties.
Bij de behandeling van patiënten met uveïtis is het zeer belangrijk om mogelijke infectieuze oorzaken van uveïtis uit te sluiten voordat de behandeling met ILUVIEN wordt ingesteld.
Het is mogelijk dat implantaten naar de voorkamer van het oog migreren, vooral bij patiënten met een afwezig posterieur lenskapsel, of een defect of scheurtje in het posterieure kapsel na intraoculaire chirurgie. Als dit onbehandeld blijft, kan een migratie van het implantaat tot cornea-oedeem leiden en in ernstige gevallen kan dit resulteren in een cornealetsel waarvoor een corneatransplantatie is vereist. Patiënten met symptomen van een visusstoornis moeten worden beoordeeld om vroege diagnose en behandeling van een migratie van het implantaat mogelijk te maken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn beperkte gegevens over het gebruik van intravitreaal toegediend fluocinolonacetonide bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft de reproductietoxiciteit van intravitreaal toegediend fluocinolonacetonide (zie rubriek 5.3). Hoewel fluocinolonacetonide na lokale, intraoculaire behandeling niet detecteerbaar is in de systemische circulatie, is fluocinolon toch een krachtig corticosteroïd en kunnen ook zeer lage niveaus van systemische blootstelling enig risico inhouden voor de ontwikkelende foetus. Uit voorzorg heeft het de voorkeur het gebruik van ILUVIEN te vermijden tijdens de zwangerschap.
Borstvoeding
Systemisch toegediend fluocinolonacetonide wordt uitgescheiden in de moedermelk. Hoewel verwacht wordt dat bij vrouwen die borstvoeding geven de systemische blootstelling aan intravitreaal toegediend fluocinolonacetonide zeer laag is, moet er worden besloten of borstvoeding moet worden gestaakt of dat behandeling met ILUVIEN niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect op de vruchtbaarheid. Effecten op zowel de mannelijke als de vrouwelijke vruchtbaarheid zijn onwaarschijnlijk aangezien na intravitreale toediening de systemische blootstelling aan fluocinolonacetonide zeer laag is.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ILUVIEN heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Na de toediening van ILUVIEN kunnen patiënten tijdelijk een verminderd gezichtsvermogen ervaren. Patiënten dienen daarom geen voertuigen te besturen of machines te bedienen totdat dit effect is verdwenen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Diabetisch macula-oedeem
In de klinische FAME-onderzoeken werd intravitreaal toegediend fluocinolonacetonide bij 768 proefpersonen (375 in de groep met 0,2 µg ILUVIEN/dag; 393 in de groep met 0,5 µg/dag) met diabetisch macula-oedeem onderzocht. De meest frequent gerapporteerde bijwerkingen waren cataractoperatie, cataract en verhoogde intraoculaire druk.
In de fase 3 onderzoeken had 38,4% van de proefpersonen die met ILUVIEN werden behandeld nood aan IOD-verlagende medicatie en 4,8% aan een IOD-verlagende operatie. Het gebruik van IOD-verlagende medicatie was vergelijkbaar bij proefpersonen die twee of meer behandelingen met ILUVIEN kregen.
Tijdens de fase 3 onderzoeken werden twee gevallen van endoftalmitis gemeld bij proefpersonen die met ILUVIEN werden behandeld. Dit komt overeen met een incidentiepercentage van 0,2% (2 gevallen gedeeld door 1.022 injecties).
Terwijl de meeste proefpersonen in de klinische FAME-onderzoeken slechts één implantaat kregen (zie rubriek 5.1), is niet bekend welke veiligheidsimplicaties op lange termijn verbonden zijn aan het achterblijven van het niet-bio-erodeerbare implantaat in het oog. In de klinische FAME-onderzoeken tonen gegevens van 3 jaar aan dat bijwerkingen zoals cataract, een verhoogde intraoculaire druk en ‘floaters’ slechts iets vaker optraden bij proefpersonen die 2 of meer implantaten kregen. Dit wordt eerder als een gevolg van de verhoogde blootstelling aan het geneesmiddel beschouwd dan als een effect van het implantaat zelf. In niet-klinische onderzoeken waren er geen aanwijzingen van een toename van veiligheidsproblemen, behalve veranderingen in de ooglenzen bij konijnen met 2-4 implantaten in een periode van 24 maanden. Het implantaat is vervaardigd uit polyimide en is in wezen vergelijkbaar met de haptiek van een intraoculaire lens. Naar verwachting blijft het daarom inert in het oog.
Niet-infectieuze uveïtis met aantasting van het posterieure segment
Het veiligheidsprofiel voor niet-infectieuze uveïtis met aantasting van het posterieure segment van het oog is gebaseerd op twee hoofdonderzoeken naar uveïtis met een duur van 36 maanden (PSV-FAI-001 en PSV-FAI-005). Er zijn momenteel gegevens beschikbaar voor 36 maanden van het PSV-FAI-001-onderzoek en voor 12 maanden van het PSV-FAI-005-onderzoek. De vaakst gemelde bijwerkingen waren een verhoogde intraoculaire druk, cataract en conjunctivale bloeding. Minder vaak gemelde, maar ernstigere bijwerkingen waren bloeding van de optische schijf en netvliesloslating.
Lijst van bijwerkingen in tabelvorm
De volgende bijwerkingen werden als behandelingsgerelateerde bijwerkingen beschouwd en zijn afkomstig van de klinische fase III-onderzoeken (DME en uveïtis) en spontane meldingen, en zijn als volgt ingedeeld: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); en zeer zelden (≤1/10.000). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
| Infecties en parasitaire aandoeningen | Soms: endoftalmitis |
|---|---|
| Zenuwstelselaandoeningen | Soms: hoofdpijn |
| Oogaandoeningen | Zeer vaak: cataract1, verhoogde intraoculaire druk2 Vaak: glaucoom3, netvliesloslating, bloeding van optische schijf*, glasvochtbloeding, verminderde gezichtsscherpte, gezichtsvelddefect*, maculaire fibrose*, conjunctivale bloeding4, wazig zien (zie ook rubriek 4.4)5, hypotonie van het oog*6, glasvochttroebeling7, cellen in de voorkamer*, verdichtingen in het glasvocht*, gevoel van een vreemd lichaam in de ogen*, droog oog*, fotopsie*, oogpijn8. Soms: retinale vasculaire occlusie9, aandoening van de nervus opticus, maculopathie, opticusatrofie, conjunctivale ulcus, neovascularisatie van de iris, retinale exsudaten, glasvochtdegeneratie, glasvochtloslating, choroïdloslating*, cornea-erosie*, afslijting van de cornea, opacificatie van het posterieure kapsel, adhesie van de iris, blefarospasme*, oogoedeem*10, oculaire hyperemie, verdunning van de sclera, oogafscheiding, oogpruritus |
| Letsels, intoxicaties en verrichtingscomplicaties | Soms: extrusie van het implantaat, implantaat in de gezichtslijn, verrichtingscomplicatie, procedurepijn |
| Chirurgische en medische verrichtingen | Zeer vaak: cataractoperatie Vaak: trabeculectomie, glaucoomoperatie, vitrectomie, trabeculoplastiek |
| Soms: verwijdering van het geëxtrudeerde implantaat uit de sclera | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Soms: verplaatsing van het implantaat (migratie van het implantaat), mogelijk leidend tot cornea-oedeem |
*Alleen waargenomen bij patiënten met uveïtis
1 Omvat de MedDRA-termen voor cataract (niet nader gespecificeerd), cataract subcapsulair, cataract corticaal, cataract nucleair en cataract diabetisch.
2 Omvat de MedDRA-termen voor intraoculaire druk verhoogd en oculaire hypertensie.
3 Omvat de MedDRA-termen voor glaucoom, openhoekglaucoom, borderline glaucoom, excavatie van de nervus opticus en verhoogde cup/disc-ratio van de nervus opticus.
4 Omvat de MedDRA-termen voor conjunctivale bloeding, conjunctivale hyperemie
5 Omvat de MedDRA-termen voor wazig zien en visusstoornissen.
6 Omvat de MedDRA-termen voor verlaagde intraoculaire druk
7 Omvat de MedDRA-termen voor myodesopsie
8 Omvat de MedDRA-termen voor oogpijn, oogirritatie en oculair ongemak
9 Omvat de MedDRA-termen voor occlusie van de retinale ader, occlusie van de retinale arterie en retinale vasculaire occlusie
10 Omvat de MedDRA-termen voor oogoedeem, conjunctivaal oedeem, cornea-oedeem.
Beschrijving van geselecteerde bijwerkingen
Langdurig gebruik van corticosteroïden kan cataract en een verhoogde intraoculaire druk veroorzaken. De frequenties die hieronder worden weergegeven, zijn gebaseerd op de bevindingen bij alle patiënten in de FAME-onderzoeken. De frequenties die werden waargenomen bij de patiënten met chronisch DME waren niet significant verschillend van die bij de algemene populatie.
Fase 3-onderzoeken naar diabetisch macula-oedeem
In de klinische fase 3 onderzoeken was de incidentie van cataract bij fake proefpersonen ongeveer 82% bij diegenen die ILUVIEN kregen en 50% bij diegenen die een schijnbehandeling kregen. Bij 80% van de fake proefpersonen die met ILUVIEN werden behandeld, was een cataractoperatie noodzakelijk tegen jaar 3, in vergelijking met 27% bij de proefpersonen die een schijnbehandeling kregen. Bij de meeste proefpersonen was een cataractoperatie noodzakelijk na 21 maanden. Posterieur subcapsulair cataract is het meest voorkomende type van corticosteroïd-gerelateerde cataract. Bij deze vorm van cataract is een operatie moeilijker en kan ze gepaard gaan met een groter risico op chirurgische complicaties.
In de DME-onderzoeken werden proefpersonen met een basale IOD van >21 mmHg uitgesloten. De incidentie van een verhoogde intraoculaire druk was 37%, en 38% van de proefpersonen had nood aan IOD-verlagende medicatie, van wie de helft minstens twee geneesmiddelen nodig had om de intraoculaire druk onder controle te houden. Het gebruik van IOD-verlagende medicatie was vergelijkbaar bij proefpersonen die tijdens het onderzoek een bijkomend implantaat kregen toegediend. Daarnaast had 5,6% (21/375) van de proefpersonen die een implantaat kregen, nood aan een operatie of laserbehandeling om de IOD onder controle te houden (trabeculoplastiek 5 (1,3%), trabeculectomie 10 (2,7%), endocycloablatie 2 (0,5%), en andere heelkundige ingrepen 6 (1,6%)).
Bij de subgroep van proefpersonen met een basale IOD die hoger lag dan de mediaan (≥15 mmHg), had 47% nood aan IOD-verlagende medicatie en steeg het aantal heelkundige of laserbehandelingen tevens tot 7,1%. In deze subgroep werden 5 (2,2%) proefpersonen behandeld met trabeculoplastiek, 7 (3,1%) met trabeculectomie, 2 (0,9%) met endocycloablatie en 4 (1,8%) met andere heelkundige ingrepen voor glaucoom.
Fase 3-onderzoeken naar uveïtis
Tabel 1: IOD, cataract en hypotonie als bijwerkingen bij de 'intent-to-treat' (ITT)-populaties in onderzoeken PSV-FAI-001 en PSV-FAI-005
| ITT-populatie | ||||
|---|---|---|---|---|
| PSV-FAI-001 (36 maanden) | PSV-FAI-005 (12 maanden) | |||
| FAI-implantaat | Schijninjectie | FAI-implantaat | Schijninjectie | |
| Aantal gerandomiseerde proefpersonen | 87 | 42 | 101 | 52 |
| Duur van de blootstelling (dagen) gemiddelde (SD) | 1055 (139,47) | 1029 (191,09) | 354 (37,56) | 354 (37,56) |
| IOD-verlagende medicatie n(%) | 37 (42,5) | 14 (33,3) | 51 (50,5) | 27 (51,9) |
| IOD > 25 mmHg, n(%) | 21 (24,1) | 10 (23,8) | 22 (21,8) | 2 (3,8) |
| IOD > 30 mmHg, n(%) | 14 (16,1) | 5 (11,9) | 15 (14,9) | 1 (1,9) |
| IOD-verlagende ingreep, n(%) | 5 (5,7) | 5 (11,9) | 1 (1,0) | 0 |
| IOD als bijwerking, n(%) | 28 (32,2) | 13 (31,0) | 30 (29,7) | 1 (1,9) |
| Cataractoperatie, n (%) gebaseerd op fake patiënten) | 31 (73,8) | 5 (23,8) | 11 (18) | 4 (11,4) |
| Cataract als bijwerking, n(%) | 37 (42,5) | 10 (23,8) | 29 (47,5) | 11 (31,4) |
| Hypotonie, n(%) | 9 (10,3) | 5 (11,9) | 13 (12,9) | 0 (0,0) |
Er waren geen gevallen van endoftalmitis in de groep die behandeld werd met fluocinolonacetonide in de fase 3-onderzoeken naar uveïtis.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl
4.9 Overdosering
Er zijn geen gevallen van overdosering gerapporteerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: ANTI-INFLAMMATOIRE MIDDELEN, corticosteroïden, normaal, ATC-code: S01BA15
Corticosteroïden remmen de inflammatoire respons op tal van stoffen die een infectie uitlokken. Ze remmen het oedeem, de afzetting van fibrine, capillaire dilatatie, de migratie van leukocyten, capillaire proliferatie, fibroblastenproliferatie, de afzetting van collageen, en littekenvorming die met een ontsteking gepaard gaan.
De werking van corticosteroïden wordt toegeschreven aan de inductie van fosfolipase-A-remmende proteïnen, lipocortinen genaamd. Het wordt aangenomen dat deze proteïnen de biosynthese van krachtige ontstekingsmediatoren zoals prostaglandinen en leukotriënen controleren door de afgifte van hun gemeenschappelijke voorloper, arachidonzuur, te remmen. Arachidonzuur wordt vrijgegeven uit membraanfosfolipiden door fosfolipase A2. Van corticosteroïden is ook vastgesteld dat ze een verlaging veroorzaken van de vasculaire endotheliale groeifactor, een proteïne dat de vasculaire permeabiliteit verhoogt en oedeem veroorzaakt.
Diabetisch macula-oedeem:
De werkzaamheid van ILUVIEN werd onderzocht in twee gerandomiseerde, multicentrische, dubbelblinde, parallelle onderzoeken waaraan proefpersonen deelnamen met diabetisch macula-oedeem die eerder minstens één keer behandeld waren met laserfotocoagulatie. In beide onderzoeken werden de proefpersonen gedurende drie jaar opgevolgd. 74,4% van de proefpersonen werd behandeld met 1 implantaat, 21,6% met 2 implantaten, 3,5% met 3 implantaten, 0,5% met 4 implantaten en 0% met >4 implantaten). In beide onderzoeken was het primaire eindpunt voor de werkzaamheid het aantal proefpersonen wier gezichtsvermogen met 15 letters of meer was verbeterd na 24 maanden. In elk van deze onderzoeken werd het primaire eindpunt voor ILUVIEN bereikt (zie Figuur 1 voor de geïntegreerde resultaten van het primaire eindpunt voor de werkzaamheid).
Figuur 1: Percentage proefpersonen met een verbetering van ≥15 letters ten opzichte van het uitgangspunt, geïntegreerde FAME-onderzoeken
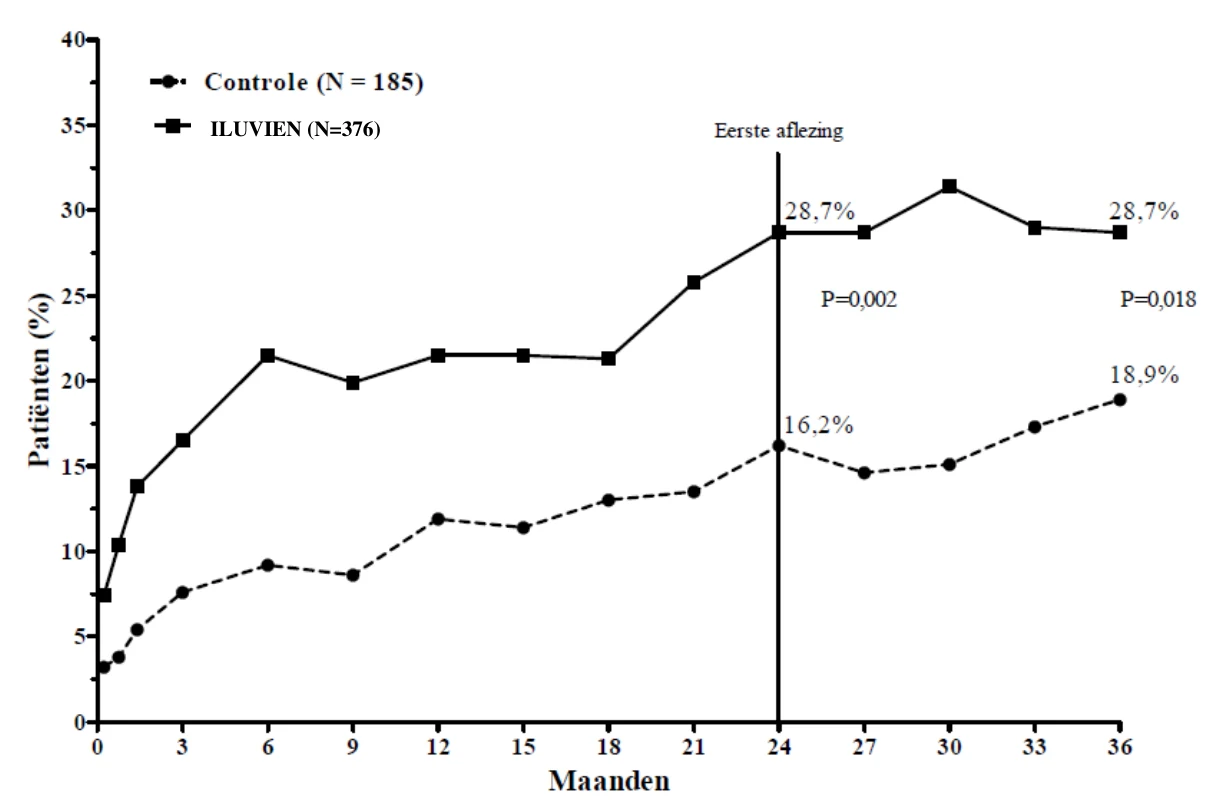
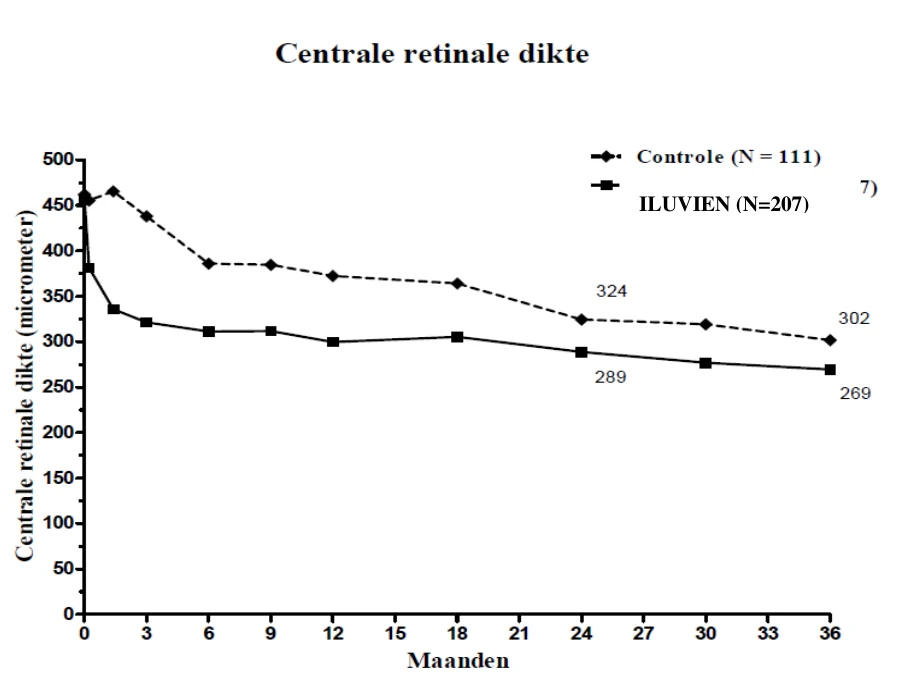
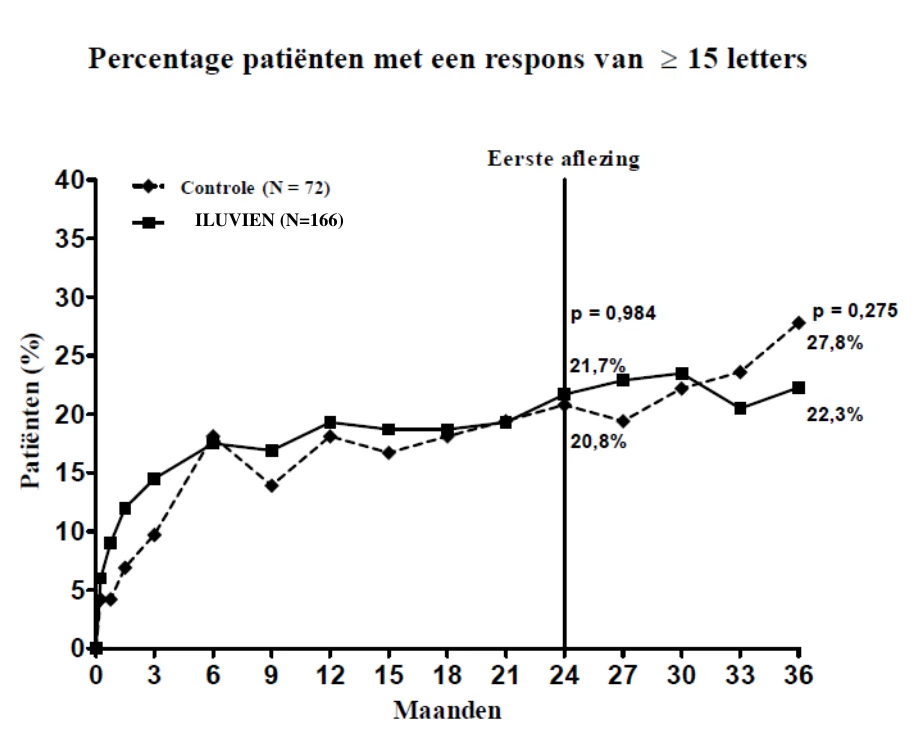
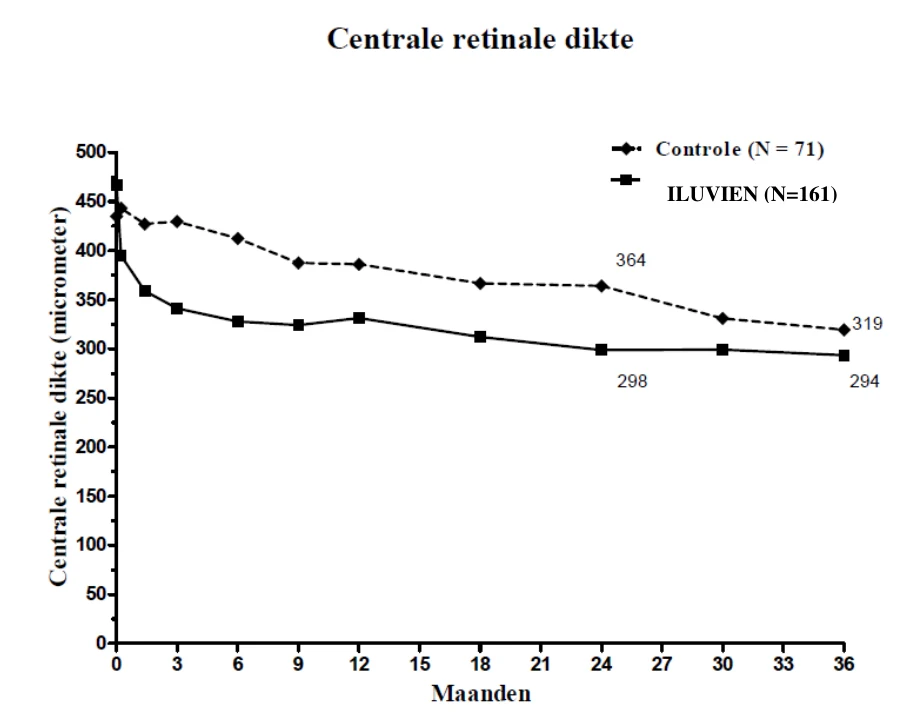
Wanneer de werkzaamheid werd beoordeeld in functie van de duur van de ziekte vertoonden de proefpersonen die reeds langer dan de mediane duur (≥3 jaar) DME hadden een significant gunstige respons op ILUVIEN, terwijl diegenen die gedurende een kortere tijd DME hadden geen bijkomend gunstig effect vertoonden ten opzichte van de controlebehandeling met betrekking tot een verbetering van het gezichtsvermogen (Figuren 2 en 3). De gegevens van deze subgroep ondersteunen de indicatie in rubriek 4.1 voor gebruik bij patiënten met chronisch DME (i.e. gedurende een periode van minstens 3 jaar).
ILUVIEN (N=376)
Figuur 2: Vergelijking van het percentage proefpersonen met een verbetering van ≥15 letters ten opzichte van de basale BCVA en de gemiddelde verandering ten opzichte van de basale ‘Excess Center Point Thickness’ volgens Duur van DME Subgroep ≥3 jaar
| DME ≥ 3 j aar | 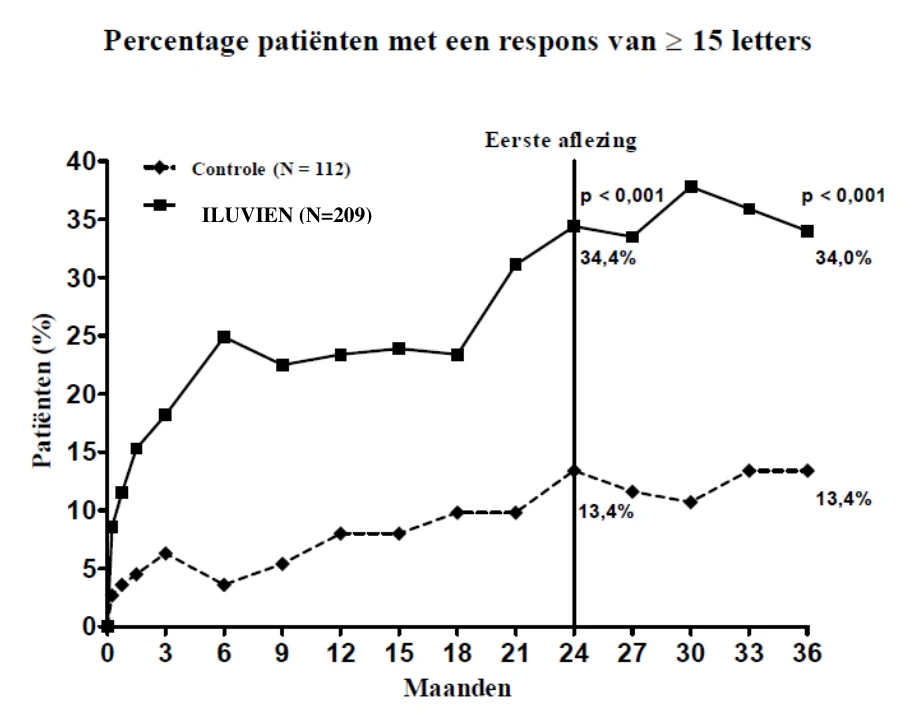 ILUVIEN (N=209) |
|---|---|
 ILUVIEN (N=207) |
Figuur 3: Vergelijking van de gemiddelde verandering ten opzichte van de basale ‘Excess Center Point Thickness’ en het percentage proefpersonen met een verbetering van ≥15 letters ten opzichte van de basale BCVA volgens Duur van DME Subgroep <3 jaar
| DME < 3 j aar |
|---|
Een veiligheidsregisteronderzoek dat gedurende 6 jaar na goedkeuring van het geneesmiddel werd uitgevoerd (M-01-12-001), het IRISS-onderzoek met gegevens afkomstig van 556 patiënten (695 ogen), is voltooid en heeft geen bijkomende veiligheidsrisico’s aangetoond naast de risico’s die zijn vastgesteld in de FAME-onderzoeken.
 ILUVIEN (N=166) | |
|---|---|
 ILUVIEN (N=161) |
Niet-infectieuze uveïtis – posterieur segment
Het ILUVIEN-ontwikkelingsprogramma voor niet-infectieuze uveïtis waarbij het posterieure segment van het oog is aangetast, bestaat uit twee fase 3-onderzoeken ter beoordeling van de veiligheid en de werkzaamheid van 0,2 µg fluocinolonacetonide per dag vergeleken met een schijninjectie over een periode van 36 maanden. Beide onderzoeken zijn prospectieve, gerandomiseerde, dubbel gemaskeerde, met schijninjectie gecontroleerde multicentrische onderzoeken waaraan in totaal 282 patiënten deelnamen die ofwel een eenmalige behandeling met fluocinolonacetonide (188 proefpersonen) ofwel een schijninjectie (94 proefpersonen) kregen. De criteria voor deelname aan het onderzoek waren opgesteld om proefpersonen met recidiverende en persisterende ziekte in het onderzoek op te nemen. De basale oculaire kenmerken van de patiënten die in de onderzoeken werden opgenomen, zijn weergegeven in Tabel 2:
Tabel 2: Basale oculaire kenmerken van het oog dat wordt onderzocht (ITT-populatie): PSV-FAI-001 en PSV-FAI-005
| ITT-populatie | ||||
|---|---|---|---|---|
| PSV-FAI-001 | PSV-FAI-005 | |||
| FAI-implantaat (N=87) | Schijn-injectie (N=42) | FAI-implantaat (N=101) | Schijn-injectie (N=52) | |
| BCVA-letters, gemiddelde (SD) | 66,9 (15,49) | 64,9 (15,53) | 66,4 (15,85) | 63,6 (16,82) |
| Ernst van glasvochttroebeling 0/0,5+ | 48 (55,2) | 21 (50,0) | 37 (36,6) | 14 (27,0) |
| 1/2+ | 39 (44,8) | 21 (50,0) | 64 (63,3) | 38 (73,1) |
| 3/4+ | 0 | 0 | 0 | 0 |
| Cellen in de voorkamer 0/0,5+ | 77 (88,5) | 33 (78,6) | 93 (92,0) | 49 (94,3) |
| 1/2+ | 10 (11,5) | 9 (21,4) | 8 (7,9) | 3 (5,8) |
| 3/4+ | 0 | 0 | 0 | 0 |
Intraoculaire druk (IOD) gemiddelde (SD) | 13,9 (3,12) | 13,6 (3,15) | 13,3 (3,07) | 13,1 (2,60) |
| Ernst van macula-oedeem (μm) CST < 300 | 37 (42,5) | 14 (33,3) | 70 (69,3) | 36 (69,2) |
| CST ≥ 300 | 48 (55,2) | 27 (64,3) | 30 (29,7) | 14 (26,9) |
BCVA = best gecorrigeerde gezichtsscherpte [best corrected visual acuity]; CST = centrale retinale dikte [central subfield thickness]; SD=standaardafwijking [standard deviation]
Gegevens weergegeven als aantal (%) tenzij gespecificeerd.
Het primaire eindpunt voor de werkzaamheid was gebaseerd op het aantal proefpersonen bij wie geen recidief van uveïtis optrad tussen de randomisatie en maand 6, waarbij recidief gedefinieerd was als:
(a) een toename van het aantal cellen per HPF (high power field) van ≥ 2 stappen ten opzichte van het uitgangspunt of elk bezoek vóór maand 6; of
(b) een toename van de gezichtstroebeling van ≥ 2 stappen ten opzichte van het uitgangspunt of elk bezoek vóór maand 6; of
(c) een verlies van best gecorrigeerde gezichtsscherpte van ≥ 15 letters vergeleken met elk bezoek vóór maand 6.
Elk criterium dat gebruikt werd om het recidief te definiëren, diende enkel van toepassing te zijn op niet-infectieuze uveïtis. Een proefpersoon die voordien geen recidief zoals gedefinieerd in (a), (b) of (c) had ervaren, en die op eender welk moment tijdens het onderzoek vóór maand 6 een systemisch corticosteroïd of immunosuppressivum, of een intra/perioculair of lokaal corticosteroïd in het onderzochte oog had gebruikt, werd beschouwd als een proefpersoon met een recidief. Recidieven konden behandeld worden met standaardzorg overeenkomstig de criteria in het protocol.
In elk klinisch fase 3-onderzoek werd het primaire eindpunt bereikt. Zie Tabel 3 en 4 voor de resultaten van het primaire werkzaamheidseindpunt ter vergelijking van het aantal recidieven van uveïtis in het onderzochte oog ten opzichte van de controlegroep met schijnbehandeling. Zie figuur 4 voor een vergelijking van de tijd tot recidief van uveïtis in deze behandelingsgroepen.
Tabel 3: Aantal proefpersonen met recidief van uveïtis in het onderzochte oog binnen 6 maanden (ITT-populatie): PSV-FAI-001 en PSV-FAI-005
| ITT-populatie | ||||
| PSV-FAI-001 | PSV-FAI-005 | |||
| FAI-implantaat (N=87) | Schijninjectie (N=42) | FAI-implantaat (N=101) | Schijninjectie (N=52) | |
| Recidief binnen 6 maanden, n (%) | 24 (27,6) | 38 (90.5) | 26 (25,7%) | 31 (59,6%) |
| Geen recidief binnen 6 maanden, n (%) | 63 (72,4) | 4 (9.5) | 75 (74,3%) | 21 (40,4%) |
| Verschil met schijnbehandeling1 | ||||
| Oddsratio | 24,94 | 4,26 | ||
| 95%-BI | 8,04; 77,39 | 2,09; 8,67 | ||
| P-waarde | < 0,001 | < 0,001 | ||
| Verschil met schijnbehandeling2 | ||||
| Procentueel verschil | 62,9% | 33,9% | ||
| 95%-BI | (50,0%; 75,8%) | (18,0%; 49,7%) | ||
| P-waarde | < 0,001 | < 0,001 | ||
1 De oddsratio en de 95%-betrouwbaarheidsinterval zijn gebaseerd op de Mantel-Haenszeltest. De p-waarde is afkomstig van een voor continuïteit gecorrigeerde chi-kwadraat-test ter vergelijking van het aantal proefpersonen met en zonder recidief van uveïtis na 6 maanden tussen de behandelingsgroepen.
2 De p-waarde is afkomstig van een Cochran-Mantel-Haenszel chi-kwadraat-test voor algemene associatie ter vergelijking van het aantal proefpersonen met en zonder recidief van uveïtis na 6 maanden tussen de behandelingsgroepen.
Tabel 4: Aantal proefpersonen met recidief van uveïtis in het onderzochte oog binnen 6 maanden (ITT-populatie): samengestelde gegevens van de uveïtis-onderzoeken
| ITT-populatie | ||
|---|---|---|
| FAI-implantaat (N=188) | Schijninjectie (N=94) | |
| Recidief binnen 6 maanden, n (%) | 50 (26,6) | 69 (73,4) |
| Geen recidief binnen 6 maanden, n (%) | 138 (73,4) | 25 (26,6) |
| Verschil met schijnbehandeling1 | ||
| Oddsratio | 7,62 | |
| 95%-BI | (4,35; 13,34) | |
| P-waarde | < 0,001 | |
| Verschil met schijnbehandeling2 | ||
| Procentueel verschil | 46,8% | |
| 95%-BI | (35,9%; 57,8%) | |
| P-waarde | < 0,001 | |
1 De oddsratio en de 95%-betrouwbaarheidsinterval zijn gebaseerd op de Mantel-Haenszeltest. De p-waarde is afkomstig van een voor continuïteit gecorrigeerde chi-kwadraat-test ter vergelijking van het aantal proefpersonen met en zonder recidief van uveïtis na 6 maanden tussen de behandelingsgroepen.
2 De p-waarde is afkomstig van een Cochran-Mantel-Haenszel chi-kwadraat-test voor algemene associatie ter vergelijking van het aantal proefpersonen met en zonder recidief van uveïtis na 6 maanden tussen de behandelingsgroepen.
Figuur 4: Kaplan-Meiergrafiek van de tijd tot eerste recidief van uveïtis in het onderzochte oog binnen 6 maanden (ITT-populatie): samengestelde gegevens van de uveïtis-onderzoeken
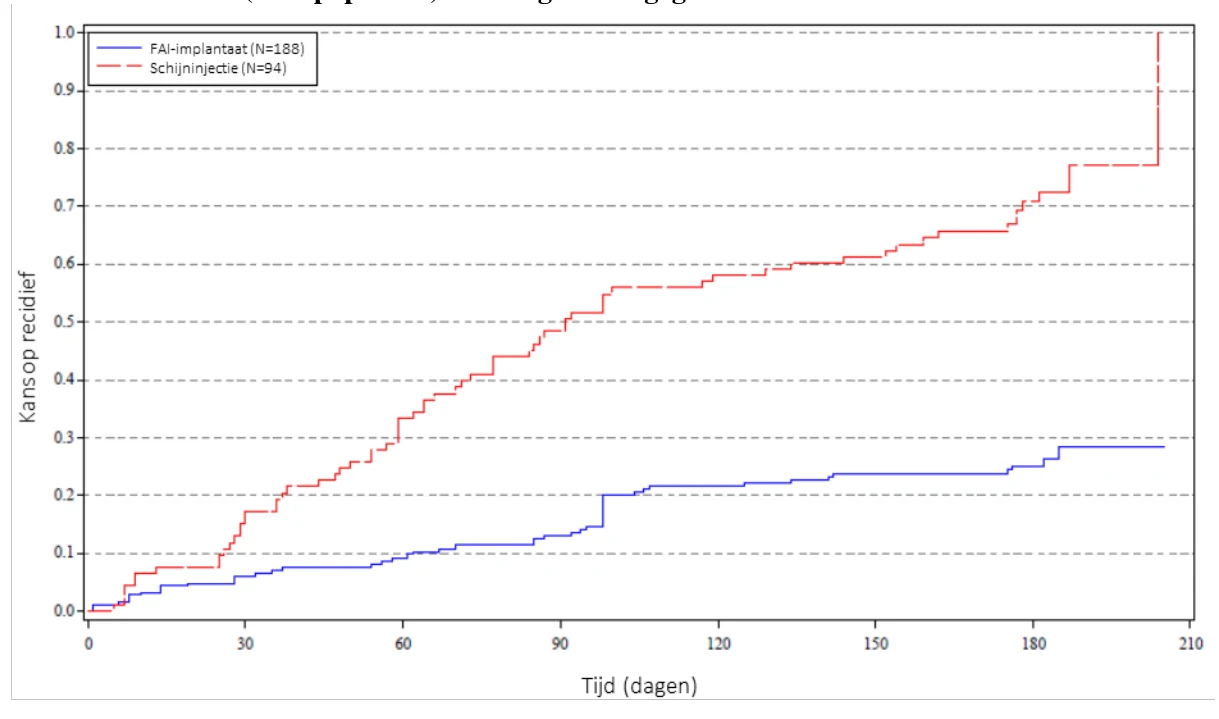
De p-waarde (p < 0,001) ter vergelijking van de twee verdelingen van de tijd tot recidief van uveïtis op basis van een log-rangorde-toets.
In de ITT-populatie was het aantal recidieven van uveïtis in het onderzochte oog dat na 6 maanden gemeld werd, opmerkelijk (p < 0,001) lager in de ILUVIEN-groep (37,9%) ten opzichte van de groep die de schijninjectie kreeg (97,6%); de oddsratio voor het verschil met de schijninjectie bedroeg 67,09 (95%-BI: 8,81; 511,06).
Het behoud van de werkzaamheid is aangetoond met behulp van de resultaten van het eerste fase 3-onderzoek na 36 maanden (PSV-FAI-001) (raadpleeg de tabel voor de resultaten van PSV-FAI-001 met betrekking tot het primaire werkzaamheidseindpunt ter vergelijking van het aantal recidieven van uveïtis in het onderzochte oog ten opzichte van de controlebehandeling, en raadpleeg de figuur voor een vergelijking van de tijd tot recidief van uveïtis in deze behandelingsgroepen).
Tabel 5: Aantal proefpersonen met recidief van uveïtis in het onderzochte oog binnen 36 maanden (ITT-populatie) PSV-FAI-001
| ITT-populatie | ||
|---|---|---|
| FAI-implantaat (N=87) | Schijninjectie (N=42) | |
| Recidief binnen 36 maanden, n (%) | 57 (65,5%) | 41 (97,6%) |
| Geen recidief binnen 36 maanden, n (%) | 30 (34,5%) | 1 (2,4%) |
| Verschil met schijnbehandeling1 | ||
| Oddsratio | 21,58 | |
| 95%-BI | (2,83; 164,70) | |
| P-waarde | < 0,001 | |
| Verschil met schijnbehandeling2 | ||
| Procentueel verschil | 32,1% | |
| 95%-BI | (21,1%; 43,1%) | |
| P-waarde | < 0,001 | |
1 De oddsratio en het 95%-betrouwbaarheidsinterval zijn gebaseerd op de Mantel-Haenszeltest. De p-waarde is afkomstig van een voor continuïteit gecorrigeerde chi-kwadraat-test ter vergelijking van het aantal proefpersonen met en zonder recidief van uveïtis na 36 maanden tussen de behandelingsgroepen.
2 De p-waarde is afkomstig van een Cochran-Mantel-Haenszel chi-kwadraat-test voor algemene associatie ter vergelijking van het aantal proefpersonen met en zonder recidief van uveïtis na 36 maanden tussen de behandelingsgroepen.
Figuur 5: Kaplan-Meiergrafiek van de tijd tot eerste recidief van uveïtis in het onderzochte oog binnen 36 maanden (ITT-populatie): PSV-FAI-001
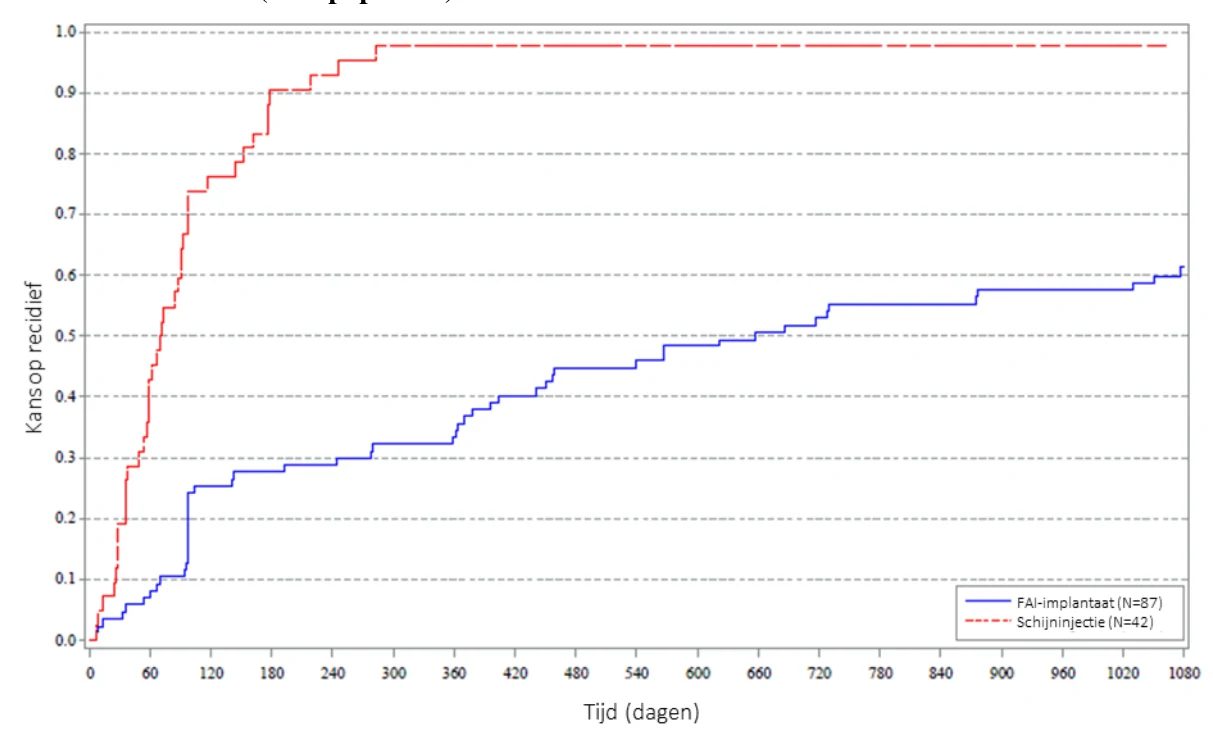
In de ITT-populatie was het recidief van uveïtis in het onderzochte oog binnen 36 maanden significant lager (p < 0,001) in de ILUVIEN-groep ten opzichte van de groep die de schijninjectie kreeg.
Tabel 6: Aantal recidieven van uveïtis in het onderzochte oog binnen 6 maanden (ITT-populatie): PSV-FAI-001 en PSV-FAI-005
| ITT-populatie | ||||
| PSV-FAI-001 | PSV-FAI-005 | |||
| FAI-implantaat (N=87) | Schijninjectie (N=42) | FAI-implantaat (N=101) | Schijninjectie (N=52) | |
| Totaal aantal recidieven | 36 | 70 | 59 | 53 |
| Aantal patiënten met ten minste één recidief | 24 | 38 | 26 | 31 |
| Aantal recidieven per patiënt | ||||
| N | 87 | 42 | 101 | 52 |
| Gemiddelde (SD) | 0,4 (0,76) | 1,7 (1,07) | 0,6 (1,34) | 1,0 (1,21) |
| Mediaan | 0,0 | 1,0 | 0,0 | 1,0 |
| Minimum, maximum | (0, 3) | (0, 5) | (0, 9) | (0, 6) |
| 0 | 63 (72,4%) | 4 (9,5%) | 75 (74,3%) | 21 (40,4%) |
| 1 | 14 (16,1%) | 18 (42,9%) | 12 (11,9%) | 18 (34,6%) |
| 2 | 8 (9,2%) | 10 (23,8%) | 4 (4,0%) | 8 (15,4%) |
| 3 | 2 (2,3%) | 9 (21,4%) | 7 (6,9%) | 3 (5,8%) |
| 4 | 0 (0,0%) | 0 (0,0%) | 1 (1,0%) | 1 (1,9%) |
| 5 | 0 (0,0%) | 1 (2,4%) | 1 (1,0%) | 0 (0,0%) |
| > 5 | 0 (0,0%) | 0 (0,0%) | 1 (1,0%) | 1 (1,9%) |
| Verschil met schijnbehandeling1 | ||||
| Schatting | -1,3 | -0,4 | ||
| 95%-BI | (-1,62; -0,88) | (-0,87; 0,00) | ||
| P-waarde | < 0,001 | 0,051 | ||
1 De p-waarde is afkomstig van een variantieanalyse op basis van één steekproef met behandelingsgroep als vast effect ter vergelijking van het gemiddeld aantal recidieven van uveïtis binnen 36 maanden.
Tabel 7: Aantal recidieven van uveïtis in het onderzochte oog binnen 36 maanden (ITT-populatie): PSV-FAI-001
| ITT-populatie | ||
|---|---|---|
| FAI-implantaat (N=87) | Schijninjectie (N=42) | |
| Totaal aantal recidieven | 149 | 223 |
| Aantal patiënten met ten minste één recidief | 57 | 41 |
| Aantal recidieven per patiënt | ||
| N | 87 | 42 |
| Gemiddelde (SD) | 1,7 (2,42) | 5,3 (3,84) |
| Mediaan | 1,0 | 5,0 |
| Minimum, maximum | (0, 15) | (0, 15) |
| 0 | 30 (34,5%) | 1 (2,4%) |
| 1 | 29 (33,3%) | 5 (11,9%) |
| 2 | 7 (8,0%) | 7 (16,7%) |
| 3 | 8 (9,2%) | 4 (9,5%) |
| 4 | 4 (4,6%) | 3 (7,1%) |
| 5 | 2 (2,3%) | 5 (11,9%) |
| > 5 | 7 (8,0%) | 17 (40,5%) |
| Verschil met schijnbehandeling1 | ||
| Schatting | -3,6 | |
| 95%-BI | (-4,89; -2,30) | |
| P-waarde | < 0,001 | |
1 De p-waarde is afkomstig van een variantieanalyse op basis van één steekproef met behandelingsgroep als vast effect ter vergelijking van het gemiddeld aantal recidieven van uveïtis binnen 36 maanden.
Bij patiënten die met ILUVIEN behandeld werden, traden significant minder recidieven op binnen 36 maanden dan bij patiënten die de schijnbehandeling kregen (respectievelijk 1,7 recidieven t.o.v. 5,3 recidieven, p < 0,001).
Tabel 8: Aantal aanvullende behandelingen voor uveïtis in het onderzochte oog binnen 6 maanden (ITT-populatie): PSV-FAI-001 en PSV-FAI-005
| ITT-populatie | ||||
| PSV-FAI-001 | PSV-FAI-005 | |||
| FAI-implantaat (N=87) | Schijninjectie (N=42) | FAI-implantaat (N=101) | Schijninjectie (N=52) | |
| Systemisch steroïd of immunosuppressivum | ||||
| Totaal aantal recidieven | 21 | 24 | 25 | 14 |
| Aantal proefpersonen met ten minste één recidief | 13 (14,9%) | 16 (38,1%) | 14 (13,9%) | 11 (21,2%) |
| Verschil met sham1 | ||||
| Procentueel verschil | 23,2% | 7,3% | ||
| 95%-BI | (6,7%; 39,6%) | (-5,7%; 20,3%) | ||
| P-waarde | 0,003 | 0,249 | ||
| Intra/perioculair steroïd | ||||
| Totaal aantal recidieven | 5 | 35 | 2 | 19 |
| Aantal proefpersonen met ten minste één recidief | 5 (5,7%) | 24 (57,1%) | 2 (2%) | 19 (36,5%) |
| Verschil met schijnbehandeling1 | ||||
| Procentueel verschil | 51,4% | 34,6% | ||
| 95%-BI | (35,7%; 67,1%) | (21,2%; 47,9%) | ||
| P-waarde | < 0,001 | < 0,001 | ||
| Lokaal steroïd | ||||
| Totaal aantal recidieven | 17 | 22 | 11 | 17 |
| Aantal proefpersonen met ten minste één recidief | 15 (17,2%) | 18 (42,9%) | 10 (9,9%) | 12 (23,1%) |
| Verschil met schijnbehandeling1 | ||||
| Procentueel verschil | 25,6% | 13,2% | ||
| 95%-BI | (8,7%; 42,6%) | (0,3%; 26,0%) | ||
| P-waarde | 0,002 | 0,028 | ||
1 De p-waarde is afkomstig van een Cochran-Mantel-Haenszel chi-kwadraat-test voor algemene associatie ter vergelijking van het aantal proefpersonen met en zonder het gebruik van een aanvullende behandeling tussen de behandelingsgroepen.
Tabel 9: Aantal aanvullende behandelingen voor uveïtis in het onderzochte oog binnen 36 maanden (ITT-populatie): PSV-FAI-001
| ITT-populatie | ||
|---|---|---|
| FAI-implantaat (N=87) | Schijninjectie (N=42) | |
| Systemisch steroïd of immunosuppressivum | ||
| Totaal aantal recidieven | 61 | 45 |
| Aantal proefpersonen met ten minste één recidief | 30 (34.5%) | 21 (50,0%) |
| Verschil met schijnbehandeling1 | ||
| Procentueel verschil | 15,5% | |
| 95%-BI | (-2,6%; 33,6%) | |
| P-waarde | 0,092 | |
| Intra/perioculair steroïd | ||
| Totaal aantal recidieven | 23 | 99 |
| Aantal proefpersonen met ten minste één recidief | 17 (19,5%) | 29 (69,0%) |
| Verschil met schijnbehandeling1 | ||
| Procentueel verschil | 49,5% | |
| 95%-BI | (33,2%; 65,8%) | |
| P-waarde | < 0,001 | |
| Lokaal steroïd | ||
| Totaal aantal recidieven | 40 | 47 |
| Aantal proefpersonen met ten minste één recidief | 24 (27,6%) | 24 (57,1%) |
| Verschil met schijnbehandeling1 | ||
| Procentueel verschil | 29,6% | |
| 95%-BI | (11,9%; 47,2%) | |
| P-waarde | 0,001 | |
1 De p-waarde is afkomstig van een Cochran-Mantel-Haenszel chi-kwadraat-test voor algemene associatie ter vergelijking van het aantal proefpersonen met en zonder het gebruik van een aanvullende behandeling tussen de behandelingsgroepen.
Er waren significant minder met ILUVIEN behandelde patiënten die aanvullende intra/perioculaire steroïden (respectievelijk 19,5% t.o.v. 69,0%, p < 0,001) of lokale steroïden (respectievelijk 27,6% t.o.v. 57,1%, p=0,001) nodig hadden ten opzichte van de schijnbehandeling. Minder patiënten vereisten een aanvullende behandeling met systemische steroïden of immunosuppressiva (respectievelijk 34,5% t.o.v. 50,0%, p=0,092).
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met intravitreaal toegediend fluocinolonacetonide in alle subgroepen van pediatrische patiënten voor de behandeling van diabetisch macula-oedeem (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
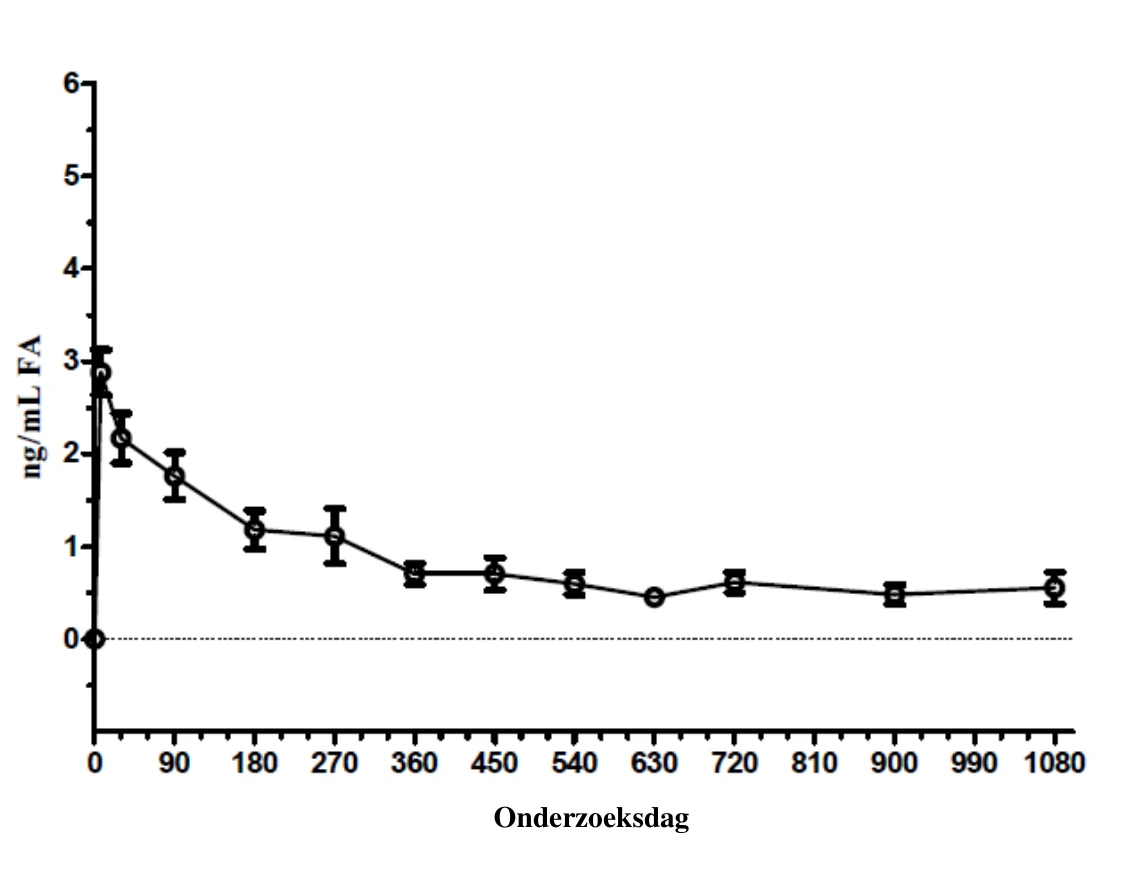
In een farmacokinetisch onderzoek bij mensen (C-01-06-002, het FAMOUS-onderzoek) was de fluocinolonacetonide-plasmaconcentratie lager dan de onderste kwantificatielimiet van de test (100 pg/mL) en dit op elk meetpunt vanaf dag 1 tot maand 36. De maximale fluocinolonacetonideconcentratie in kamervocht werd bij de meeste proefpersonen waargenomen op dag 7. De concentratie fluocinolonacetonide in kamervocht nam gedurende de eerste 3−6 maanden af en bleef vervolgens praktisch onveranderd tot maand 36 bij proefpersonen die niet opnieuw behandeld waren. Bij diegenen die opnieuw behandeld waren, werd een tweede piek in de fluocinolonacetonideconcentratie waargenomen die vergelijkbaar was met die na de eerste dosis. Na herhaling van de behandeling daalde de fluocinolonacetonideconcentratie in kamervocht tot een niveau dat ongeveer vergelijkbaar was met dat na de eerste behandeling.
Figuur 6: Concentratie fluocinolonacetonide in kamervocht bij proefpersonen die 1 ILUVIEN-implantaat kregen (FAMOUS-onderzoek)
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Fluocinolonacetonide is teratogeen gebleken bij muizen en konijnen na systemische toediening. Er zijn geen gegevens met betrekking tot mutageniteit, carcinogeniteit of ontwikkelingstoxiciteit beschikbaar voor intravitreaal toegediend fluocinolonacetonide. Intravitreaal toegediend fluocinolonacetonide was niet systemisch detecteerbaar en bijgevolg worden er geen systemische effecten verwacht.
Lokale effecten (focale degeneratieve letsels die de vezels in de posterieure polaire en posterieure corticale gebieden van de lens aantasten) werden waargenomen bij konijnen met doses intravitreaal toegediend fluocinolonacetonide die hoger waren dan de dosis die klinisch wordt gebruikt. Lokale effecten (focale retinale littekenvorming) werden ook gezien bij konijnen die werden behandeld met een implantaat dat placebo of fluocinolonacetonide bevatte. Deze littekenvorming werd niet klinisch waargenomen bij de mens en wordt toegeschreven aan de anatomische verschillen tussen het oog bij het konijn en dat bij de mens.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Polyvinylalcohol
Polyimide buisje
Siliconenkleefmiddel
Onderzoeksdag
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
Gebruik onmiddellijk na opening van de voorgevormde verpakking.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30°C. Niet in de koelkast of de vriezer bewaren.
De afgesloten voorgevormde verpakking pas net vóór gebruik openen.
6.5 Aard en inhoud van de verpakking
Het implantaat wordt geleverd in een applicator voor eenmalig gebruik met een 25-gauge naald. Elke steriele applicator bevat een lichtbruin cilindrisch implantaat met een lengte van 3,5 mm. De applicator is verpakt in een afgesloten plastic voorgevormde verpakking.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Verwijder de applicator op een veilige manier in een container voor risicohoudend medisch afval/biologisch gevaarlijk afval.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Alimera Sciences Europe Limited
77 Sir John Rogerson’s Quay
Dublin 2
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 115058
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/HERNIEUWING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 november 2014
Datum van hernieuwing van de vergunning: 27 februari 2017
10. DATUM VAN HERZIENING VAN DE TEKST
Laatst gedeeltelijke wijziging betreft rubriek 4.4 en 4.8: 15 augustus 2023