


SmPC (samenvatting van de productkenmerken) - Liraglutide Teva
1. NAAM VAN HET GENEESMIDDEL
Liraglutide Teva 6 mg/ml, oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml oplossing bevat 6 mg liraglutide. Elke voorgevulde pen van 3 ml bevat 18 mg liraglutide.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in een voorgevulde pen (injectie).
Heldere, kleurloze oplossing, vrij van zichtbare deeltjes; pH van de oplossing 7,9 - 8,4.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Volwassenen
Liraglutide is geïndiceerd als aanvulling op een caloriearm dieet en verhoogde lichamelijke activiteit ten behoeve van gewichtsbeheersing bij volwassen patiënten met een aanvankelijke BMI (Body Mass
Index) van:
- ≥ 30 kg/m2 (obesitas), of
- ≥ 27 kg/m2 tot < 30 kg/m2 (overgewicht) die ten minste één gewichtsgerelateerde comorbiditeit hebben, zoals dysglykemie (prediabetes of diabetes mellitus type 2), hypertensie, dyslipidemie of obstructieve slaapapneu.
Behandeling met liraglutide moet worden gestaakt als de patiënt na 12 weken gebruik van de dagdosering van 3,0 mg niet ten minste 5% van zijn aanvankelijke lichaamsgewicht is kwijtgeraakt.
Adolescenten (≥ 12 jaar)
Liraglutide kan worden gebruikt als toevoeging aan gezonde voeding en verhoogde lichamelijke activiteit ten behoeve van gewichtsbeheersing bij adolescente patiënten van 12 jaar en ouder met:
- obesitas (BMI overeenkomend met ≥ 30 kg/m2 voor volwassenen volgens internationale grenswaarden)* en
- lichaamsgewicht boven 60 kg.
Behandeling met liraglutide moet worden gestaakt en heroverwogen als de patiënt na 12 weken gebruik van de dagdosering van 3,0 mg of de maximaal verdraagbare dosis niet ten minste 4% van zijn BMI of van de BMI z-score is kwijtgeraakt.
* IOTF (International Obesity Task Force) BMI-grenswaarden voor obesitas naar geslacht tussen 12-
18 jaar (zie tabel 1), in overeenstemming met de studieopzet van studie 4180, zie rubriek 5.1.
Tabel 1. IOTF BMI-grenswaarden voor obesitas naar geslacht tussen 12–18 jaar
| Leeftijd (jaren) | BMI komt overeen met 30 kg/m2 voor volwassenen volgens internationale grenswaarden. | |
|---|---|---|
| Mannen | Vrouwen | |
| 12 | 26,02 | 26,67 |
| 12,5 | 26,43 | 27,24 |
| 13 | 26,84 | 27,76 |
| 13,5 | 27,25 | 28,20 |
| 14 | 27,63 | 28,57 |
| 14,5 | 27,98 | 28,87 |
| 15 | 28,30 | 29,11 |
| 15,5 | 28,60 | 29,29 |
| 16 | 28,88 | 29,43 |
| 16,5 | 29,14 | 29,56 |
| 17 | 29,41 | 29,69 |
| 17,5 | 29,70 | 29,84 |
| 18 | 30,00 | 30,00 |
Kinderen (6 tot < 12 jaar)
Liraglutide Teva is geïndiceerd als toevoeging aan gezonde voeding en verhoogde lichamelijke activiteit ten behoeve van gewichtsbeheersing bij kinderen van 6 tot < 12 jaar met:
- obesitas (BMI ≥ 95e percentiel)* en
- lichaamsgewicht ≥ 45 kg
Behandeling met Liraglutide Teva moet worden gestaakt en heroverwogen als de patiënt na 12 weken gebruik van de dagdosering van 3,0 mg of de maximaal verdraagbare dosis niet ten minste 4% van zijn BMI of van de BMI z-score is kwijtgeraakt.
*CDC BMI-grenswaarden voor obesitas (≥ 95e percentiel) naar geslacht bij 6 tot < 12-jarigen (zie tabel 2), in overeenstemming met de studieopzet van studie 4392, zie rubriek 5.1.
Tabel 2. BMI-grenswaarden (gewicht in kg/lengte in m2) voor obesitas (≥ 95e percentiel) naar geslacht bij kinderen van 6 tot < 12 jaar
| Leeftijd (jaren) | Obesitas BMI ≥ 95e percentiel | |
|---|---|---|
| Mannen | Vrouwen | |
| 6 | 18,41 | 18,84 |
| 6,5 | 18,76 | 19,23 |
| 7 | 19,15 | 19,68 |
| 7,5 | 19,59 | 20,17 |
| 8 | 20,07 | 20,70 |
| 8,5 | 20,57 | 21,25 |
| 9 | 21,09 | 21,82 |
| 9,5 | 21,62 | 22,40 |
| 10 | 22,15 | 22,98 |
| 10,5 | 22,69 | 23,57 |
| 11 | 23,21 | 24,14 |
| 11,5 | 23,73 | 24,71 |
4.2 Dosering en wijze van toediening
Dosering
Volwassenen
De startdosis is 0,6 mg eenmaal daags. De dosis moet worden verhoogd naar 3,0 mg eenmaal daags in stappen van 0,6 mg met tussenpozen van ten minste één week om de gastro-intestinale verdraagbaarheid te verbeteren (zie tabel 3). Als verhoging naar de volgende dosisstap gedurende twee opeenvolgende weken niet wordt verdragen, moet worden overwogen de behandeling te staken.
Doseringen hoger dan 3,0 mg per dag worden niet aanbevolen.
Tabel 3. Schema voor dosisverhoging
| Dosis | Weken | |
|---|---|---|
Dosisverhoging 4 weken | 0,6 mg | 1 |
| 1,2 mg | 1 | |
| 1,8 mg | 1 | |
| 2,4 mg | 1 | |
| Onderhoudsdosis | 3,0 mg | |
Adolescenten (≥ 12 jaar)
Voor adolescenten in de leeftijd van 12 tot 18 jaar dient een vergelijkbaar schema voor dosisverhoging te worden toegepast als voor volwassenen (zie tabel 3). De dosis moet worden verhoogd tot 3,0 mg (onderhoudsdosis) of tot de maximaal verdraagbare dosis is bereikt. Doseringen hoger dan 3,0 mg per dag worden niet aanbevolen.
Kinderen (6 tot < 12 jaar)
Bij kinderen in de leeftijd van 6 tot < 12 jaar dient een vergelijkbaar schema voor dosisverhoging te worden toegepast als voor volwassenen (zie tabel 3). De dosis moet worden verhoogd tot 3,0 mg (onderhoudsdosis) of tot de maximaal verdraagbare dosis is bereikt. Doseringen hoger dan 3,0 mg per dag worden niet aanbevolen. Liraglutide bij kinderen moet worden geïnitieerd door een arts met ervaring met het behandelen van obesitas bij kinderen.
Gemiste doses
Indien een dosis binnen 12 uur van de gebruikelijke toedieningstijd wordt gemist, moet de patiënt de dosis alsnog zo spoedig mogelijk toedienen. Indien er minder dan 12 uur resteert tot de volgende dosis, moet de patiënt de gemiste dosering niet toedienen en het eenmaaldaagse doseerschema hervatten bij de eerstvolgende geplande dosis. Een gemiste dosering mag niet gecompenseerd worden met de toediening van een extra dosis of met verhoging van de dosering.
Patiënten met diabetes mellitus type 2
Liraglutide mag niet worden gebruikt in combinatie met een andere GLP-1-receptoragonist.
Bij het instellen van de behandeling met liraglutide, dient een dosisverlaging van gelijktijdig gebruikte insuline of insulinesecretagogen (zoals sulfonylureumderivaten) te worden overwogen om het risico op hypoglykemie te verlagen. Zelfcontrole van de bloedglucose is nodig om de dosis van de insuline of insulinesecretagogen aan te passen (zie rubriek 4.4).
Specifieke doelgroepen
Ouderen (≥ 65 jaar)
Er is geen dosisaanpassing nodig op basis van leeftijd. De therapeutische ervaring bij patiënten van ≥ 75 jaar is beperkt en het gebruik bij deze patiënten wordt niet aanbevolen (zie rubrieken 4.4 en 5.2).
Nierinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met lichte of matig ernstige nierinsufficiëntie (creatinineklaring ≥ 30 ml/min). Liraglutide wordt niet aanbevolen voor gebruik bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min), waaronder patiënten met ‘End-Stage’ nierziekte (zie rubrieken 4.4, 4.8 en 5.2).
Leverinsufficiëntie
Dosisaanpassing wordt niet aanbevolen voor patiënten met lichte of matig ernstige leverinsufficiëntie. Liraglutide wordt niet aanbevolen voor gebruik bij patiënten met ernstige leverinsufficiëntie en moet met voorzichtigheid gebruikt worden bij patiënten met lichte of matig ernstige leverinsufficiëntie (zie rubrieken 4.4 en 5.2).
Pediatrische patiënten
Er is geen dosisaanpassing nodig voor adolescenten en kinderen van 6 jaar en ouder.
De veiligheid en werkzaamheid van liraglutide bij kinderen onder de 6 jaar is nog niet vastgesteld (zie rubriek 5.1).
Wijze van toediening
Liraglutide is uitsluitend bestemd voor subcutaan gebruik. Het mag niet intraveneus of intramusculair worden toegediend.
Liraglutide wordt eenmaal daags toegediend op een willekeurig tijdstip, onafhankelijk van de maaltijden. Het moet worden geïnjecteerd in de buik, de dij of de bovenarm. De injectieplaats en het injectietijdstip kunnen zonder aanpassing van de dosis worden gewijzigd. Heeft de patiënt het beste tijdstip van de dag eenmaal bepaald dan heeft het echter de voorkeur dat liraglutide op ongeveer hetzelfde tijdstip van de dag wordt geïnjecteerd. De injectieplaatsen dienen altijd te worden afgewisseld om de kans op amyloïdafzettingen op de injectieplaats te verminderen (zie rubriek 4.8).
Zie rubriek 6.6 voor verdere instructies voor de toediening.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Aspiratie in verband met algemene anesthesie of diepe sedatie
Er zijn gevallen van pulmonale aspiratie gemeld bij patiënten die GLP-1-receptoragonisten toegediend kregen tijdens algehele anesthesie of diepe sedatie. Daarom moet rekening worden gehouden met het verhoogde risico op residuale maaginhoud als gevolg van vertraagde maaglediging (zie rubriek 4.8) alvorens over te gaan tot procedures met algemene anesthesie of diepe sedatie.
Patiënten met hartfalen
Er is geen klinische ervaring bij patiënten met congestief hartfalen NYHA-klasse IV (New York Heart Association) en liraglutide wordt daarom niet aanbevolen voor gebruik bij deze patiënten.
Specifieke doelgroepen
De veiligheid en werkzaamheid van liraglutide voor gewichtsbeheersing zijn niet vastgesteld bij patiënten:
- van 75 jaar of ouder,
- behandeld met andere producten voor gewichtsbeheersing,
- met obesitas secundair aan endocrinologe stoornissen, aan eetstoornissen of aan de behandeling met geneesmiddelen die gewichtstoename kunnen veroorzaken,
- met ernstige nierinsufficiëntie,
- met ernstige leverinsufficiëntie.
Gebruik bij deze patiënten wordt niet aanbevolen (zie rubriek 4.2).
Omdat het gebruik van liraglutide voor gewichtsbeheersing niet is onderzocht bij patiënten met lichte of matig ernstige leverinsufficiëntie moet het met voorzichtigheid gebruikt worden bij deze patiënten (zie rubrieken 4.2 en 5.2).
Er is beperkte ervaring bij patiënten met IBD (Inflammatory Bowel Disease) en diabetische gastroparese. Het gebruik van liraglutide wordt niet aanbevolen bij deze patiënten omdat het in verband wordt gebracht met gastro-intestinale bijwerkingen van voorbijgaande aard waaronder misselijkheid, braken en diarree.
Pancreatitis
Acute pancreatitis is waargenomen bij het gebruik van GLP-1-receptoragonisten. Patiënten moeten geïnformeerd worden over de kenmerkende symptomen van acute pancreatitis. Als er een vermoeden van pancreatitis bestaat, moet het gebruik van liraglutide worden gestaakt. Als acute pancreatitis bevestigd is, moet niet opnieuw met liraglutide worden begonnen.
Cholelithiase en cholecystitis
In klinische studies voor gewichtsbeheersing zijn bij patiënten behandeld met liraglutide meer gevallen van cholelithiase en cholecystitis waargenomen dan bij patiënten behandeld met placebo. Het feit dat substantieel gewichtsverlies het risico op cholelithiase en daardoor cholecystitis kan doen toenemen, verklaarde slechts gedeeltelijk het hogere aantal gevallen bij gebruik van liraglutide. Cholelithiase en cholecystitis kunnen leiden tot ziekenhuisopname en cholecystectomie. Patiënten moeten geïnformeerd worden over de kenmerkende symptomen van cholelithiase en cholecystitis.
Schildklieraandoening
In klinische studies bij diabetes mellitus type 2 werden schildklierbijwerkingen, zoals struma, gemeld in het bijzonder bij patiënten met een voorgeschiedenis van schildklieraandoeningen. Liraglutide moet daarom met de nodige voorzichtigheid worden gebruikt bij patiënten met een schildklieraandoening.
Hartslag
Een stijging in de hartfrequentie is waargenomen bij gebruik van liraglutide in klinische studies (zie rubriek 5.1). De hartfrequentie moet regelmatig worden gecontroleerd, in overeenstemming met de gebruikelijke klinische praktijk. Patiënten moeten worden geïnformeerd over de symptomen van een verhoogde hartfrequentie (hartkloppingen of het gevoel van een snelkloppend hart in rust). Bij patiënten met een klinisch relevante blijvende stijging van de hartfrequentie in rust, moet de behandeling met liraglutide worden gestaakt.
Dehydratie
Klachten en symptomen van dehydratie, waaronder nierinsufficiëntie en acuut nierfalen, werden gemeld bij patiënten die behandeld zijn met GLP-1-receptoragonisten. Patiënten die behandeld worden met liraglutide moeten geïnformeerd worden over het potentiële risico op dehydratie met betrekking tot gastro-intestinale bijwerkingen en moeten voorzorgsmaatregelen nemen om een vochttekort te voorkomen.
Hypoglykemie bij patiënten met diabetes mellitus type 2
Patiënten met diabetes mellitus type 2 die liraglutide krijgen in combinatie met insuline en/of sulfonylureumderivaat hebben mogelijk een verhoogd risico op hypoglykemie. Het risico op hypoglykemie kan worden verlaagd door een dosisverlaging van insuline en/of sulfonylureumderivaat.
Pediatrische patiënten
Episodes van klinisch significante hypoglykemie zijn gemeld bij adolescenten (≥ 12 jaar) die werden behandeld met liraglutide. Patiënten moeten worden geïnformeerd over de kenmerkende symptomen van hypoglykemie en de toepasselijke maatregelen.
Hyperglykemie bij insuline-afhankelijke patiënten met diabetes mellitus
Bij patiënten met diabetes mellitus mag liraglutide niet worden gebruikt als een vervanger van insuline. Diabetische ketoacidose is gemeld bij insuline-afhankelijke patiënten na snelle stopzetting of dosisverlaging van insuline (zie rubriek 4.2).
Hulpstoffen
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Liraglutide heeft in vitro een zeer laag potentieel getoond voor betrokkenheid bij farmacokinetische interacties met andere werkzame stoffen gerelateerd aan het cytochroom-P450 enzym (CYP450) en plasma-eiwitbinding.
Het licht vertragende effect van liraglutide op de maaglediging kan de absorptie van gelijktijdig oraal toegediende geneesmiddelen beïnvloeden. Interactiestudies hebben geen klinisch relevante absorptievertraging getoond, zodat geen dosisaanpassing is vereist.
Interactiestudies zijn uitgevoerd met 1,8 mg liraglutide. Het effect op de snelheid van maaglediging was gelijk voor liraglutide 1,8 mg en 3,0 mg, (paracetamol AUC0-300 min). Enkele patiënten die met liraglutide werden behandeld, meldden ten minste één episode van ernstige diarree. Diarree kan de absorptie van gelijktijdig oraal toegediende geneesmiddelen beïnvloeden.
Warfarine en andere coumarinederivaten
Er is geen interactiestudie uitgevoerd. Een klinisch relevante interactie met werkzame stoffen met een lage oplosbaarheid of smalle therapeutische index, zoals warfarine, kan niet worden uitgesloten. Bij het instellen van de behandeling met liraglutide bij patiënten die warfarine of andere coumarinederivaten gebruiken, wordt frequentere controle van de INR (internationale genormaliseerde ratio) aanbevolen.
Paracetamol (acetaminofen)
Liraglutide veranderde de blootstelling aan paracetamol niet na een enkelvoudige dosis van 1.000 mg. De Cmax van paracetamol daalde met 31% en de mediaanwaarde van de tmax werd vertraagd met maximaal 15 minuten. Er is geen dosisaanpassing vereist bij gelijktijdig gebruik van paracetamol.
Atorvastatine
Liraglutide veranderde de blootstelling aan atorvastatine niet na toediening van een enkelvoudige dosis atorvastatine 40 mg. Er is daarom geen dosisaanpassing voor atorvastatine vereist bij gelijktijdig gebruik met liraglutide. De Cmax van atorvastatine daalde met 38% en de mediaanwaarde van de tmax werd met liraglutide van 1 uur tot 3 uur vertraagd.
Griseofulvine
Liraglutide veranderde de blootstelling aan griseofulvine niet na toediening van een enkelvoudige dosis griseofulvine 500 mg. De Cmax van griseofulvine steeg met 37% terwijl de mediaanwaarde van de tmax ongewijzigd bleef. Er is geen dosisaanpassing vereist voor griseofulvine en andere verbindingen met een lage oplosbaarheid en een hoge permeabiliteit.
Digoxine
De toediening van een enkelvoudige dosis digoxine 1 mg met liraglutide resulteerde in een daling van de AUC van digoxine met 16%; de Cmax daalde met 31%. De mediaanwaarde van de tmax van digoxine werd vertraagd van 1 uur tot 1,5 uur. Op basis van deze resultaten is er geen dosisaanpassing vereist voor digoxine.
Lisinopril
De toediening van een enkelvoudige dosis lisinopril 20 mg met liraglutide resulteerde in een daling van de AUC van lisinopril met 15%; de Cmax daalde met 27%. De mediaanwaarde van de tmax van lisinopril werd van 6 uur tot 8 uur vertraagd met liraglutide. Op basis van deze resultaten is er geen dosisaanpassing vereist voor lisinopril.
Orale anticonceptiva
Liraglutide verlaagde de Cmax van ethinylestradiol en levonorgestrel met respectievelijk 12% en 13% na toediening van een enkelvoudige dosis van een oraal anticonceptivum. De tmax werd met liraglutide vertraagd met 1,5 uur voor beide verbindingen. Er was geen klinisch relevant effect op de blootstelling aan ethinylestradiol of levonorgestrel. De anticonceptieve werking wordt daarom naar verwachting niet beïnvloed bij gelijktijdig gebruik van liraglutide.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van liraglutide bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend.
Liraglutide mag niet tijdens de zwangerschap worden gebruikt. Indien een patiënte zwanger wenst te worden of indien zwangerschap optreedt, moet de behandeling met liraglutide worden gestaakt.
Borstvoeding
Het is niet bekend of liraglutide in de moedermelk wordt uitgescheiden. Uit dieronderzoek is gebleken dat de overdracht van liraglutide en metabolieten met een nauwe structurele verwantschap in de melk laag is. Niet-klinisch onderzoek heeft een aan de behandeling gerelateerde neonatale groeivermindering van zogende jonge ratten aangetoond (zie rubriek 5.3). Wegens gebrek aan ervaring mag liraglutide niet worden gebruikt tijdens de borstvoeding.
Vruchtbaarheid
Afgezien van een lichte afname in het aantal levensvatbare innestelingen zijn in dieronderzoek geen aanwijzingen gevonden voor schadelijke effecten met betrekking tot de vruchtbaarheid (zie rubriek
5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Liraglutide heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Gedurende de eerste drie maanden van de behandeling met liraglutide kan echter duizeligheid optreden. Wanneer duizeligheid optreedt, dient voorzichtigheid in acht te worden genomen bij deelname aan het verkeer of bij het gebruik van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel:
Liraglutide werd op veiligheid geëvalueerd in 5 dubbelblinde, placebogecontroleerde studies bij 5.813 volwassen patiënten met overgewicht of obesitas en ten minste één gewichtsgerelateerde comorbiditeit. Gastro-intestinale bijwerkingen waren de meest frequent gemelde bijwerkingen tijdens de behandeling (67,9%) (zie rubriek ‘Beschrijving van een geselecteerd aantal bijwerkingen’).
Tabel met lijst van de bijwerkingen
In tabel 4 staan de bijwerkingen die zijn gemeld bij volwassenen. De bijwerkingen zijn onderverdeeld naar systeem/orgaanklasse en frequentie. De frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak
(≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep zijn de bijwerkingen gerangschikt in volgorde van afnemende ernst.
Tabel 4. Bijwerkingen gemeld bij volwassenen
| MedDRA systeem/orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
|---|---|---|---|---|---|
| Immuunsysteem-aandoeningen | Anafylactische reactie | ||||
Voedings- en stofwisselingsstoornissen | Hypoglykemie* | Dehydratie | |||
Psychische stoornissen | Insomnia** | ||||
| Zenuwstelsel-aandoeningen | Hoofdpijn | Duizeligheid Dysgeusie | |||
| Hartaandoeningen | Tachycardie | ||||
| Maagdarmstelsel-aandoeningen | Misselijkheid Braken Diarree Obstipatie | Droge mond Dyspepsie Gastritis Gastro-oesofageale refluxziekte Bovenbuikpijn Flatulentie Oprisping Abdominale distensie | Pancreatitis*** Vertraagde maaglediging**** | Darm-obstructie† | |
Lever- en galaandoeningen | Cholelithiase*** | Cholecystitis*** | |||
| Huid- en onderhuidaandoeningen | Huiduitslag | Urticaria | Huid-amyloïdose | ||
| Nier- en urinewegaandoeningen | Acuut nierfalen Nierfunctie verminderd | ||||
Algemene aandoeningen en toedieningsplaats-stoornissen | Reacties op de injectieplaats Asthenie Vermoeidheid | Malaise | |||
| Onderzoeken | Verhoogde lipase Verhoogde amylase |
*Hypoglykemie (op basis van zelf gemelde symptomen door patiënten en niet bevestigd door meting van bloedglucose) gemeld bij patiënten zonder diabetes mellitus type 2 en behandeld met liraglutide in combinatie met dieet en lichaamsbeweging. Zie rubriek ‘Beschrijving van een geselecteerd aantal bijwerkingen’ voor meer informatie.
**Insomnia werd voornamelijk gezien tijdens de eerste 3 maanden van behandeling.
***Zie rubriek 4.4.
****Uit gecontroleerde klinische fase 2-, 3a- en 3b-studies.
†ADR (Adverse Drug Reaction) afkomstig van postmarketingbronnen.
Beschrijving van een geselecteerd aantal bijwerkingen
Hypoglykemie bij patiënten zonder diabetes mellitus type 2
In klinische studies bij patiënten met obesitas of overgewicht zonder diabetes mellitus type 2 die werden behandeld met liraglutide in combinatie met dieet en lichaamsbeweging, zijn geen ernstige hypoglykemische episoden gemeld (waarbij hulp van derden nodig was). Symptomen van hypoglykemische episoden werden gemeld door 1,6% van de patiënten behandeld met liraglutide en door 1,1% van de patiënten behandeld met placebo; deze episoden werden echter niet bevestigd door bloedglucosemetingen. De meeste episoden waren mild van aard.
Hypoglykemie bij patiënten met diabetes mellitus type 2
In een klinische studie bij patiënten met obesitas of overgewicht in combinatie met diabetes mellitus type 2 die werden behandeld met liraglutide in combinatie met dieet en lichaamsbeweging, werd ernstige hypoglykemie (waarbij hulp van derden nodig was) gemeld door 0,7% van de patiënten behandeld met liraglutide en alléén bij patiënten die tegelijkertijd werden behandeld met sulfonylureumderivaten. Bij deze patiënten werd ook gedocumenteerde symptomatische hypoglykemie gemeld door 43,6% van de patiënten behandeld met liraglutide en 27,3% van de patiënten behandeld met placebo. Van de patiënten die niet gelijktijdig met sulfonylureumderivaten werden behandeld, maakte 15,7% van de patiënten behandeld met liraglutide en 7,6% van de patiënten behandeld met een placebo melding van gedocumenteerde symptomatische hypoglykemische episoden (gedefinieerd als plasmaglucose ≤ 3,9 mmol/l in combinatie met symptomen).
Hypoglykemie bij patiënten met diabetes mellitus type 2 behandeld met insuline
In een klinische studie bij patiënten met obesitas of overgewicht in combinatie met diabetes mellitus type 2 die werden behandeld met insuline en liraglutide 3,0 mg/dag in combinatie met dieet en lichaamsbeweging en maximaal 2 OAD’s was ernstige hypoglykemie gemeld (waarbij hulp van derden nodig was) bij 1,5% van de patiënten behandeld met liraglutide 3,0 mg/dag. In deze studie werd bij 47,2% van de patiënten die behandeld werden met liraglutide 3,0 mg/dag en bij 51,8% van de patiënten die behandeld werden met placebo gedocumenteerde symptomatische hypoglykemie (gedefinieerd als plasmaglucose ≤ 3,9 mmol/l in combinatie met symptomen) gemeld. Van de patiënten die gelijktijdig met sulfonylureumderivaten werden behandeld, maakte 60,9% van de patiënten behandeld met liraglutide 3,0 mg/dag en 60,0% van de patiënten behandeld met een placebo melding van gedocumenteerde symptomatische hypoglykemische episoden.
Gastro-intestinale bijwerkingen
De meeste gastro-intestinale bijwerkingen waren mild tot matig ernstig en voorbijgaand van aard, en de meeste leidden niet tot staken van de behandeling. De bijwerkingen deden zich meestal voor tijdens de eerste weken van behandeling en namen bij voortzetting van de behandeling binnen enkele dagen of weken af.
Patiënten ≥ 65 jaar ondervinden mogelijk meer gastro-intestinale klachten bij behandeling met liraglutide.
Patiënten met lichte of matig ernstige nierinsufficiëntie (creatinineklaring ≥ 30 ml/min) ondervinden mogelijk meer gastro-intestinale klachten bij behandeling met liraglutide.
Acuut nierfalen
Bij patiënten behandeld met GLP-1-receptoragonisten zijn gevallen van acuut nierfalen gemeld. De meeste meldingen betroffen patiënten die last hadden van misselijkheid, braken of diarree met volumedepletie als gevolg (zie rubriek 4.4).
Allergische reacties
Een klein aantal gevallen van anafylactische reacties met symptomen zoals hypotensie, palpitaties, dyspneu en oedeem zijn gemeld na het in de handel brengen van liraglutide. Anafylactische reacties zijn potentieel levensbedreigend. Als het vermoeden bestaat van een anafylactische reactie moet de behandeling met liraglutide worden gestaakt en niet opnieuw worden gestart (zie rubriek 4.3).
Reacties op de injectieplaats
Reacties op de injectieplaats zijn gemeld bij patiënten die behandeld werden met liraglutide. Deze reacties waren meestal mild en voorbijgaand van aard en de meeste verdwenen tijdens het voortzetten van de behandeling.
Tachycardie
In klinische studies werd tachycardie gemeld bij 0,6% van de patiënten behandeld met liraglutide en bij
0,1% van de patiënten behandeld met placebo. De meeste episoden waren mild of matig ernstig van aard. De episoden stonden op zichzelf en de meeste verdwenen tijdens het voortzetten van de behandeling vanzelf.
Huidamyloïdose
Huidamyloïdose kan optreden op de injectieplaats (zie rubriek 4.2).
Pediatrische patiënten
In een klinische studie uitgevoerd bij adolescenten van 12 tot 18 jaar met obesitas werden
125 patiënten blootgesteld aan liraglutide gedurende 56 weken.
Over het algemeen waren de frequentie, het type en de ernst van de bijwerkingen bij de adolescenten met obesitas vergelijkbaar met die waargenomen bij de volwassen populatie. Braken kwam tweemaal zo vaak voor bij adolescenten in vergelijking met volwassenen.
Het percentage patiënten dat ten minste één episode van klinisch significante hypoglykemie meldde, was hoger met liraglutide (1,6%) vergeleken met placebo (0,8%). Tijdens het onderzoek traden geen ernstige hypoglykemische episodes op.
In een klinische studie uitgevoerd bij kinderen van 6 tot < 12 jaar met obesitas (studie 4392) werden
56 patiënten blootgesteld aan liraglutide gedurende 56 weken.
Over het algemeen waren de frequentie, het type en de ernst van de bijwerkingen bij de kinderen met obesitas vergelijkbaar met die waargenomen bij de adolescente en volwassen populatie.
Kinderen rapporteerden meer gastro-intestinale bijwerkingen in zowel de liraglutide- als de placebogroepen in vergelijking met adolescenten en volwassenen. Daarbij werd een tweevoudige toename van braken gezien bij kinderen in vergelijking met adolescenten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
In klinische studies en na het in de handel brengen zijn overdoseringen met liraglutide gemeld van maximaal 72 mg (24 maal de aanbevolen dosis voor gewichtsbeheersing). Meldingen betroffen ernstige misselijkheid, ernstig braken en ernstige hypoglykemie.
In geval van een overdosis moet de aangewezen ondersteunende behandeling worden gestart afhankelijk van de klinische klachten en symptomen van de patiënt. De patiënt moet worden geobserveerd op klinische verschijnselen van dehydratie en de bloedglucose moet worden gemonitord.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen gebruikt bij diabetes, glucagonachtig peptide-1 (GLP-1) analogen. ATC-code: A10BJ02
Werkingsmechanisme
Liraglutide is een geacyleerd humaan glucagonachtig peptide-1 (GLP-1) analoog met 97% aminozuur-sequentiehomologie met endogeen humaan GLP-1. Liraglutide bindt zich aan de GLP-1-receptor
(GLP-1R) en activeert deze.
GLP-1 speelt een fysiologische rol bij de regulatie van eetlust en voedselinname, maar het precieze werkingsmechanisme is niet geheel duidelijk. In dierstudies heeft perifere toediening van liraglutide geleid tot opname in specifieke hersendelen die betrokken zijn bij het reguleren van de eetlust, waarbij liraglutide via specifieke activatie van de GLP-1R het verzadigingsgevoel verhoogde en belangrijke hongersignalen verminderde, en leidde op die manier tot een lager lichaamsgewicht.
GLP-1-receptoren komen ook tot uitdrukking op specifieke locaties in het hart, vaatstelsel, immuunsysteem en in de nieren. In muismodellen voor atherosclerose voorkwam liraglutide progressie van aortaplaque en verminderde ontsteking in de plaque. Daarbij had liraglutide een gunstig effect op plasmalipiden. Liraglutide verminderde niet de grootte van reeds aanwezige plaques.
Farmacodynamische effecten
Liraglutide verlaagt het lichaamsgewicht bij mensen voornamelijk door verlies van vetmassa waarbij de relatieve afname van visceraal vet groter is dan onderhuids vetverlies. Liraglutide reguleert de eetlust door het gevoel van verzadiging te verhogen en het gevoel van trek en honger te verlagen, waardoor een verlaging van de voedselinname wordt bereikt. Liraglutide leidt niet tot een hoger energieverbruik vergeleken met placebo.
Liraglutide stimuleert de insulinesecretie en verlaagt de glucagonsecretie op een glucoseafhankelijke manier wat leidt tot verlaging van nuchtere en postprandiale glucoseconcentraties. De glucoseverlaging is geprononceerder bij patiënten met prediabetes en diabetes dan bij patiënten met normoglykemie. Klinische studies suggereren dat liraglutide de bètacelfunctie verbetert en handhaaft, volgens HOMA-B en de pro-insuline/insulineratio.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van liraglutide voor gewichtsbeheersing in combinatie met een lagere calorie-inname en verhoogde lichamelijke activiteit zijn onderzocht in vier gerandomiseerde, dubbelblinde, placebogecontroleerde fase 3-studies bij in totaal 5.358 volwassen patiënten.
Studie 1 (SCALE obesitas & prediabetes - 1839): een totaal van 3.731 patiënten met obesitas (BMI ≥ 30 kg/m2) of met overgewicht (BMI ≥ 27 kg/m2) en dyslipidemie en/of hypertensie werden ingedeeld op hun prediabetes status ten tijde van screening en op hun BMI-uitgangswaarde (≥ 30 kg/m2 of <30 kg/m2). Alle 3.731 patiënten werden gerandomiseerd naar 56 weken behandeling. De 2.254 patiënten met status prediabetes ten tijde van screening werden gerandomiseerd naar 160 weken behandeling. Beide behandelperioden werden gevolgd door een 12-weken durende geneesmiddel-/placebovrije observationele follow-upperiode. Leefstijlinterventie in de vorm van een energiebeperkt dieet en lichaamsbeweging onder begeleiding, vormde de achtergrondbehandeling bij alle patiënten. Het 56-weken durende deel van studie 1 beoordeelde het gewichtsverlies bij alle 3.731 gerandomiseerde patiënten (2.590 voltooiden de studie).
Het 160-weken durende deel van studie 1 beoordeelde de tijd tot de aanvang van diabetes type 2 bij de 2.254 gerandomiseerde patiënten met status prediabetes (1.128 voltooiden de studie).
- Studie 2 (SCALE diabetes - 1922): een studie van 56 weken waarin het gewichtsverlies werd onderzocht bij 846 gerandomiseerde patiënten (628 voltooiden de studie) met obesitas of overgewicht in combinatie met diabetes mellitus type 2 en onvoldoende glykemische controle. (HbA1c bereik 7–10%). De voorafgaande behandeling bij aanvang van de studie was ofwel alleen dieet en lichaamsbeweging, ofwel metformine, een sulfonylureumderivaat of een glitazon als monotherapie of een combinatie van deze geneesmiddelen.
- Studie 3 (SCALE slaapapneu - 3970): een studie van 32 weken waarin de ernst van slaapapneu en gewichtsverlies werd onderzocht bij 359 gerandomiseerde patiënten (276 voltooiden de studie) met obesitas en matig ernstige of ernstige obstructieve slaapapneu.
- Studie 4 (SCALE onderhoud - 1923): een studie van 56 weken waarin behoud van lichaamsgewicht en gewichtsverlies werd onderzocht bij 422 gerandomiseerde patiënten (305 voltooiden de studie) met obesitas of overgewicht met hypertensie of dyslipidemie na een voorafgaand gewichtsverlies van ≥ 5% op een caloriearm dieet.
Lichaamsgewicht
Superieure gewichtsafname werd bereikt met liraglutide in vergelijking met placebo bij patiënten met obesitas/overgewicht in alle onderzochte studiepopulaties. In alle studiepopulaties bereikten meer patiënten ≥ 5% en > 10% gewichtsverlies met liraglutide dan met placebo (tabellen 5–7). In het 160 weken durende deel van studie 1 trad het gewichtsverlies voornamelijk op in het eerste jaar en hield gedurende 160 weken aan. In studie 4 behielden meer patiënten het gewichtsverlies van vóór het instellen van de behandeling met liraglutide dan met placebo (respectievelijk 81,4% en 48,9%).
Specifieke gegevens over gewichtsverlies, respondenten, tijdsduur en cumulatieve distributie van gewichtsverandering (%) voor de studies 1-4 worden weergegeven in de tabellen 5-9 en de afbeeldingen 1, 2 en 3.
Gewichtsverlies na 12 weken behandeling met liraglutide (3,0 mg)
Vroege respondenten werden gedefinieerd als patiënten die ≥ 5% gewichtsverlies behaalden na
12 weken behandeling met liraglutide (dosisverhogingsschema van 4 weken en onderhoudsdosis van
12 weken). In het 56-weken durende deel van studie 1 behaalde 67,5% van de patiënten ≥ 5% gewichtsverlies na 12 weken. In studie 2 behaalde 50,4% van de patiënten ≥ 5% gewichtsverlies na
12 weken. Bij voortzetting van de behandeling met liraglutide, wordt bij 86,2% van deze vroege respondenten een gewichtsverlies van ≥ 5% voorspeld en bij 51% een gewichtsverlies van ≥ 10% na
1 jaar behandeling. Het voorspelde gemiddelde gewichtsverlies bij vroege respondenten na 1 jaar behandeling is 11,2% ten opzichte van hun gewicht bij aanvang (9,7% voor mannen en 11,6% voor vrouwen). Van de patiënten die een gewichtsverlies van < 5% behaalden na 12 weken behandeling met liraglutide, is het percentage patiënten dat geen gewichtsverlies van ≥ 10% behaalde na 1 jaar behandeling 93,4%.
Glykemische controle
Behandeling met liraglutide verbeterde significant de glykemische parameters in alle subgroepen met normoglykemie, prediabetes en diabetes mellitus type 2. In het 56-weken durende deel van studie 1 ontwikkelden minder patiënten behandeld met liraglutide diabetes mellitus type 2 dan patiënten behandeld met placebo (0,2% vs. 1,1%). Bij meer patiënten met status prediabetes bij aanvang was er geen sprake meer van prediabetes vergeleken met behandeling met placebo (69,2% vs. 32,7%). In het
160-weken durende deel van studie 1 was het primaire effectiviteitseindpunt het aantal patiënten met aanvang van diabetes mellitus type 2, dit werd beoordeeld als de tijd tot aanvang van diabetes mellitus type 2. Bij week 160, terwijl ondertussen een behandeling gevolgd werd, werd bij 3% van de met liraglutide behandelde en bij 11% van de met placebo behandelde patiënten de diagnose diabetes mellitus type 2 gesteld. De geschatte tijd tot vaststelling van aanvang van diabetes mellitus type 2 was bij patiënten behandeld met 3,0 mg liraglutide 2,7 maal langer dan met placebo (95% betrouwbaarheidsinterval van [1,9; 3,9]). De hazard ratio voor het risico op het ontwikkelen van diabetes mellitus type 2 was 0,2 voor liraglutide vergeleken met placebo.
Cardiometabole risicofactoren
Bij behandeling met liraglutide was de verbetering van de systolische bloeddruk en tailleomtrek significant hoger dan bij behandeling met placebo (tabellen 5, 6 en 7).
Apneu-hypopneu-index (AHI)
Behandeling met liraglutide verlaagde significant de ernst van obstructieve slaapapneu zoals vastgesteld door de verandering ten opzichte van de uitgangswaarde in de AHI in vergelijking met placebo (tabel 8).
Tabel 5. Studie 1: Veranderingen t.o.v. de uitgangswaarde in lichaamsgewicht, glykemische en cardiometabole parameters in week 56
| Liraglutide (n=2437) | Placebo (n=1225) | Liraglutide vs. placebo | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Lichaamsgewicht | ||||||||||||||||
| Uitgangswaarde, kg (SD) | 106,3 (21,2) | 106,3 (21,7) | - | |||||||||||||
Gemiddelde verandering in week 56, % (95%-BI) | -8,0 | -2,6 | -5,4** (-5,8; -5,0) | |||||||||||||
Gemiddelde verandering in week 56, kg (95%-BI) | -8,4 | -2,8 | -5,6** (-6,0; -5,1) | |||||||||||||
Percentage patiënten met verlies van ≥ 5% lichaamsgewicht in week 56, % (95%-BI) | 63,5 | 26,6 | 4,8** (4,1; 5,6) | |||||||||||||
Percentage patiënten met verlies van > 10% lichaamsgewicht in week 56, % (95%-BI) | 32,8 | 10,1 | 4,3** (3,5; 5,3) | |||||||||||||
| Glykemie en cardiometabole factoren | Uitgangs-waarde | Verandering | Uitgangs-waarde | Verandering | ||||||||||||
| HbA1c, % | 5,6 | -0,3 | 5,6 | -0,1 | -0,23** (-0,25; -0,21) | |||||||||||
| FPG, mmol/l | 5,3 | -0,4 | 5,3 | -0,01 | -0,38** (-0,42; -0,35) | |||||||||||
| Systolische bloeddruk, mmHg | 123,0 | -4,3 | 123,3 | -1,5 | -2,8** (-3,6; -2,1) | |||||||||||
| Diastolische bloeddruk, mmHg | 78,7 | -2,7 | 78,9 | -1,8 | -0,9* (-1,4; -0,4) | |||||||||||
| Tailleomtrek, cm | 115,0 | -8,2 | 114,5 | -4,0 | -4,2** (-4,7; -3,7) | |||||||||||
Volledige analyseset. De uitgangswaarden voor lichaamsgewicht, HbA1c, FPG, bloeddruk en tailleomtrek zijn gemiddelden, veranderingen ten opzichte van de uitgangswaarde in week 56 zijn geschatte gemiddelden (kleinste kwadraten) en behandelingscontrasten in week 56 zijn geschatte behandelingsverschillen. Voor het deel van de patiënten met een gewichtsverlies van ≥ 5/> 10% worden geschatte odds ratio's getoond. Ontbrekende waarden na de uitgangswaarde werden ingevoerd met de analysemethode ‘Last observation carried forward’. * p< 0,05. ** p< 0,0001. BI=betrouwbaarheidsinterval. FPG=nuchtere plasmaglucose. SD=standaarddeviatie.
Tabel 6. Studie 1: Veranderingen t.o.v. de uitgangswaarde in het lichaamsgewicht, glykemische status en cardiometabole parameters in week 160
| Liraglutide (N=1472) | Placebo (N=738) | Liraglutide vs. placebo | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Lichaamsgewicht | |||||||||||||||
| Uitgangswaarde, kg (SD) | 107,6 (21,6) | 108,0 (21,8) | |||||||||||||
| Gemiddelde verandering in week 160, % (95%-BI) | -6,2 | -1,8 | -4,3** (-4,9; -3,7) | ||||||||||||
| Gemiddelde verandering in week 160, kg (95%-BI) | -6,5 | -2,0 | -4,6** (-5,3; -3,9) | ||||||||||||
| Percentage patiënten met verlies van ≥ 5% lichaamsgewicht in week 160, % (95%-BI) | 49,6 | 23,4 | 3,2** (2,6; 3,9) | ||||||||||||
| Percentage patiënten met verlies van > 10% lichaamsgewicht in week 160, % (95%-BI) | 24,4 | 9,5 | 3,1** (2,3; 4,1) | ||||||||||||
| Glykemie en cardiometabole factoren | Uitgangs-waarde | Verandering | Uitgangs-waarde | Verandering | |||||||||||
| HbA1c, % | 5,8 | -0,4 | 5,7 | -0,1 | -0,21** (-0,24; -0,18) | ||||||||||
| FPG, mmol/l | 5,5 | -0,4 | 5,5 | 0,04 | -0,4** (-0,5; -0,4) | ||||||||||
| Systolische bloeddruk, mmHg | 124,8 | -3,2 | 125,0 | -0,4 | -2,8** (-3,8; -1,8) | ||||||||||
| Diastolische bloeddruk, mmHg | 79,4 | -2,4 | 79,8 | -1,7 | -0,6 (-1,3; 0,1) | ||||||||||
| Tailleomtrek, cm | 116,6 | -6,9 | 116,7 | -3,4 | -3,5** (-4,2; -2,8) | ||||||||||
Volledige analyseset. De uitgangswaarden voor lichaamsgewicht, HbA1c, FPG, bloeddruk en tailleomtrek zijn gemiddelden. Veranderingen ten opzichte van de uitgangswaarde in week 160 zijn geschatte gemiddelden (kleinste kwadraten) en behandelingstegenstellingen in week 160 zijn geschatte behandelingsverschillen. Voor het deel van de patiënten met een gewichtsverlies van ≥ 5/> 10% worden geschatte odds ratio's getoond. Ontbrekende waarden na de uitgangswaarde werden ingevoerd met de analysemethode ‘Last observation carried forward’. ** p< 0,0001. BI=betrouwbaarheidsinterval. FPG=nuchtere plasmaglucose. SD=standaarddeviatie.
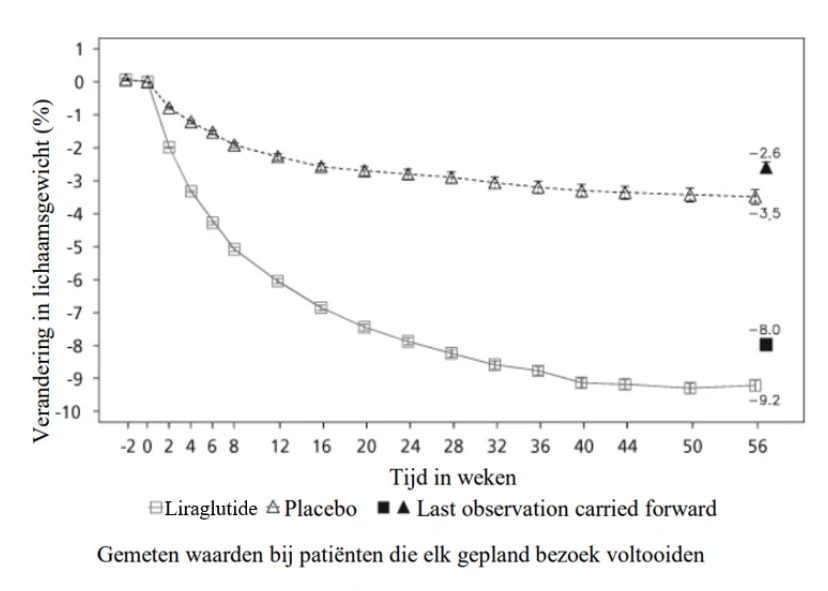
Afbeelding 1. Verandering t.o.v. de uitgangswaarde in lichaamsgewicht (%) in de tijd in studie 1
(0-56 weken)
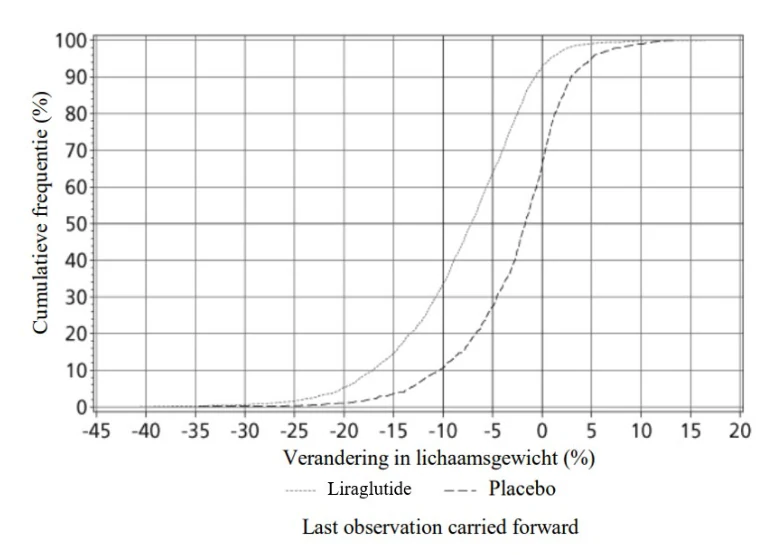
Afbeelding 2. Cumulatieve distributie van gewichtsverandering (%) na 56 weken behandeling in studie 1
Tabel 7. Studie 2: Veranderingen t.o.v. de uitgangswaarde in lichaamsgewicht, glykemische en cardiometabole parameters in week 56
| Liraglutide (N=412) | Placebo (N=211) | Liraglutide vs. placebo | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Lichaamsgewicht | |||||||||||||||
| Uitgangswaarde, kg (SD) | 105,6 (21,9) | 106,7 (21,2) | - | ||||||||||||
Gemiddelde verandering in week 56, % (95%-BI) | -5,9 | -2,0 | -4,0** (-4,8; -3,1) | ||||||||||||
Gemiddelde verandering in week 56, kg (95%-BI) | -6,2 | -2,2 | -4,1** (-5,0; -3,1) | ||||||||||||
Percentage patiënten met verlies van ≥ 5% lichaamsgewicht in week 56, % (95%-BI) | 49,8 | 13,5 | 6,4** (4,1; 10,0) | ||||||||||||
Percentage patiënten met verlies van > 10% lichaamsgewicht in week 56, % (95%-BI) | 22,9 | 4,2 | 6,8** (3,4; 13,8) | ||||||||||||
| Glykemie en cardiometabole factoren | Uitgangs-waarde | Veran-dering | Uitgangs-waard | Veran-dering | |||||||||||
| HbA1c, % | 7,9 | -1,3 | 7,9 | -0,4 | -0,9** (-1,1; -0,8) | ||||||||||
| FPG, mmol/l | 8,8 | -1,9 | 8,6 | -0,1 | -1,8** (-2,1; -1,4) | ||||||||||
| Systolische bloeddruk, mmHg | 128,9 | -3,0 | 129,2 | -0,4 | -2,6* (-4,6; -0,6) | ||||||||||
| Diastolische bloeddruk, mmHg | 79,0 | -1,0 | 79,3 | -0,6 | -0,4 (-1,7; 1,0) | ||||||||||
| Tailleomtrek, cm | 118,1 | -6,0 | 117,3 | -2,8 | -3,2** (-4,2; -2,2) | ||||||||||
Volledige analyseset. De uitgangswaarden voor lichaamsgewicht, HbA1c, FPG, bloeddruk en tailleomtrek zijn gemiddelden, veranderingen ten opzichte van de uitgangswaarde in week 56 zijn geschatte gemiddelden (kleinste kwadraten) en behandelingscontrasten in week 56 zijn geschatte behandelingsverschillen. Voor het deel van de patiënten met een gewichtsverlies van ≥ 5/> 10% worden geschatte odds ratio's getoond. Ontbrekende waarden na de uitgangswaarde werden ingevoerd met de analysemethode ‘Last observation carried forward’. * p < 0,05. ** p < 0,0001. BI=betrouwbaarheidsinterval. FPG=nuchtere plasmaglucose. SD=standaarddeviatie.
Tabel 8. Studie 3: Veranderingen t.o.v. de uitgangswaarde in lichaamsgewicht en apneu-hypopneu-index in week 32
| Liraglutide (N=180) | Placebo (N=179) | Liraglutide vs. placebo | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Lichaamsgewicht | |||||||||||||||
| Uitgangswaarde, kg (SD) | 116,5 (23,0) | 118,7 (25,4) | - | ||||||||||||
| Gemiddelde verandering in week 32, % (95-BI) | -5,7 | -1,6 | -4,2** (-5,2; -3,1) | ||||||||||||
| Gemiddelde verandering in week 32, kg (95%-BI) | -6,8 | -1,8 | -4,9** (-6,2; -3,7) | ||||||||||||
| Percentage patiënten met verlies van ≥ 5% lichaamsgewicht in week 32, % (95%-BI) | 46,4 | 18,1 | 3,9** (2,4; 6,4) | ||||||||||||
| Percentage patiënten met verlies van > 10% lichaamsgewicht in week 32, % (95%-BI) | 22,4 | 1,5 | 19,0** (5,7; 63,1) | ||||||||||||
| Uitgangs-waarde | Verandering | Uitgangs-waarde | Verandering | ||||||||||||
| Apneu-hypopneu-index, episoden/uur | 49,0 | -12,2 | 49,3 | -6,1 | -6,1* (-11,0; -1,2) | ||||||||||
Volledige analyseset. De uitgangswaarden zijn gemiddelden, veranderingen ten opzichte van de uitgangswaarde in week 32 zijn geschatte gemiddelden (kleinste kwadraten) en behandelingscontrasten in week 32 zijn geschatte behandelingsverschillen (95%-BI). Voor het deel van de patiënten met een gewichtsverlies van ≥ 5/> 10% worden geschatte odds ratio's getoond. Ontbrekende waarden na de uitgangswaarde werden ingevoerd met de analysemethode ‘Last observation carried forward’. * p< 0,05. ** p< 0,0001. BI=betrouwbaarheidsinterval. SD=standaarddeviatie
Tabel 9. Studie 4: Veranderingen t.o.v. de uitgangswaarde in lichaamsgewicht in week 56
| Liraglutide (N=207) | Placebo (N=206) | Liraglutide vs. placebo | |
|---|---|---|---|
| Uitgangswaarde, kg (SD) | 100,7 (20,8) | 98,9 (21,2) | - |
Gemiddelde verandering in week 56, % (95%-BI) | -6,3 | -0,2 | -6,1** (-7,5; -4,6) |
Gemiddelde verandering in week 56, kg (95%-BI) | -6,0 | -0,2 | -5,9** (-7,3; -4,4) |
Percentage patiënten met verlies van ≥ 5% lichaamsgewicht in week 56, % (95%-BI) | 50,7 | 21,3 | 3,8** (2,4; 6,0) |
Percentage patiënten met verlies van > 10% lichaamsgewicht in week 56, % (95%-BI) | 27,4 | 6,8 | 5,1** (2,7; 9,7) |
Volledige analyseset. De uitgangswaarden zijn gemiddelden, veranderingen ten opzichte van de uitgangswaarde in week 56 zijn geschatte gemiddelden (kleinste kwadraten) en behandelingscontrasten in week 56 zijn geschatte behandelingsverschillen. Voor het deel van de patiënten met een gewichtsverlies van ≥ 5/> 10% worden geschatte odds ratio's getoond. Ontbrekende waarden na de uitgangswaarde werden ingevoerd met de analysemethode ‘Last observation carried forward’. ** p < 0,0001. BI=betrouwbaarheidsinterval. SD=standaarddeviatie.
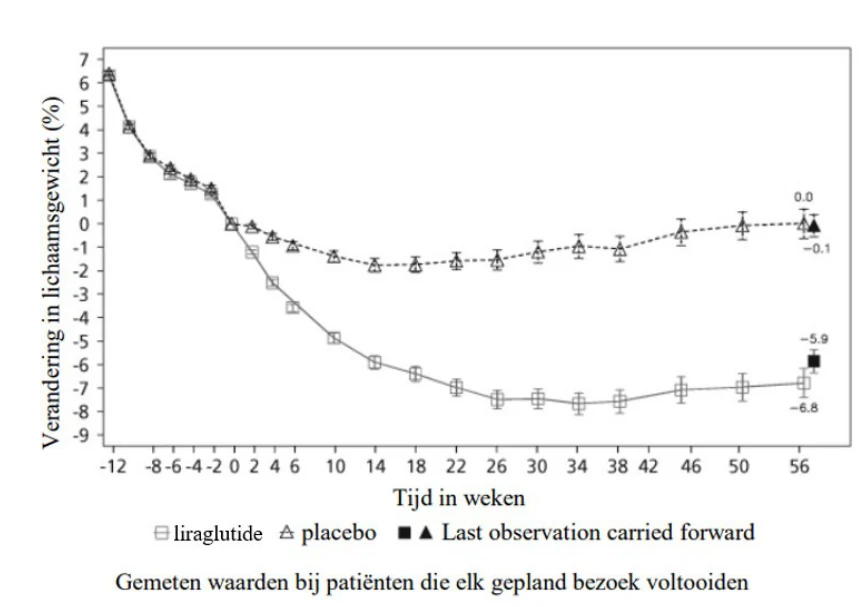
Afbeelding 3. Verandering t.o.v. randomisatie (week 0) in lichaamsgewicht (%) in tijd in studie 4
Voorafgaand aan week 0 werden patiënten alleen behandeld met een caloriearm dieet en lichaamsbeweging. In week 0 werden de patiënten gerandomiseerd naar behandeling met liraglutide of placebo.
Immunogeniciteit
In overeenstemming met de mogelijk immunogene eigenschappen van geneesmiddelen die eiwitten of peptiden bevatten, kunnen patiënten na behandeling met liraglutide antilichamen tegen liraglutide ontwikkelen. In klinische studies ontwikkelde 2,5% van de patiënten behandeld met liraglutide antilichamen tegen liraglutide. De vorming van antilichamen is niet in verband gebracht met een verminderde werkzaamheid van liraglutide.
Cardiovasculaire evaluatie
Ernstige cardiovasculaire bijwerkingen werden beoordeeld door een externe onafhankelijke groep deskundigen en gedefinieerd als niet-fataal myocardinfarct, niet-fatale beroerte en cardiovasculair overlijden. In alle klinische langetermijnstudies met liraglutide werden 6 ernstige cardiovasculaire bijwerkingen vastgesteld bij patiënten behandeld met liraglutide en 10 bij patiënten behandeld met placebo. De risicoverhouding en 95%-BI is 0,33 [0,12; 0,90] voor liraglutide versus placebo. Een gemiddelde stijging in hartfrequentie ten opzichte van de uitgangswaarde met 2,5 slagen per minuut (variërend tussen de verschillende studies van 1,6 tot 3,6 slagen per minuut) is waargenomen in klinische fase 3-studies met liraglutide. De hartfrequentie was na ongeveer 6 weken het hoogst. Het klinische langetermijneffect van deze gemiddelde stijging in hartfrequentie is niet vastgesteld. De verandering in hartfrequentie was omkeerbaar nadat behandeling met liraglutide werd gestaakt (zie rubriek 4.4).
De Liraglutide Effect and Action in Diabetes Evaluation of Cardiovascular Outcome Results
(LEADER) studie includeerde 9.340 patiënten met onvoldoende gereguleerd diabetes mellitus type 2.
Bij de overgrote meerderheid hiervan was een cardiovasculaire aandoening vastgesteld. Patiënten werden willekeurig toegewezen aan ofwel liraglutide op een dagelijkse dosis tot 1,8 mg (4.668) of aan placebo (4.672), beide met op de achtergrond standaardbehandeling.
De duur van de observatie was tussen 3,5 en 5 jaar. De gemiddelde leeftijd was 64 jaar en de gemiddelde BMI was 32,5 kg/m2. De gemiddelde HbA1c uitgangswaarde was 8,7 en deze was na 3 jaar verbeterd bij 1,2% van de patiënten toegewezen aan liraglutide en bij 0,8% van de patiënten toegewezen aan placebo. Het primaire eindpunt was de tijd sinds randomisering tot het eerste optreden van een ernstig cardiovasculair event (major adverse cardiovascular events - MACE): cardiovasculair overlijden, niet-fataal myocardinfarct of niet-fatale beroerte.
Liraglutide verlaagde significant het aantal ernstige cardiovasculaire aandoeningen (primair eindpunt events, MACE) versus placebo (3,41 versus 3,90 per 100 patiëntjaren observatie bij respectievelijk liraglutide en placebogroepen) met een risicovermindering van 13%, HR 0,87, [0,78, 0,97] [95%-BI]) (p=0,005) (zie Afbeelding 4).
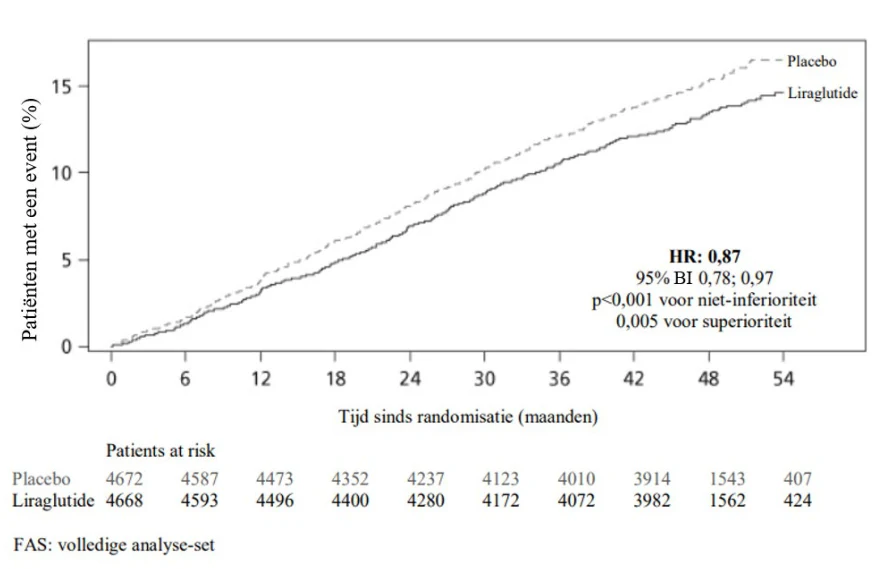
Afbeelding 4. Kaplan Meier plot van tijd tot eerste MACE – FAS populatie
Pediatrische patiënten
In een dubbelblinde studie waarin de werkzaamheid en veiligheid van liraglutide versus placebo op gewichtsverlies bij adolescente patiënten van 12 jaar en ouder met obesitas werden vergeleken, was liraglutide superieur aan placebo wat betreft gewichtsafname (beoordeeld als BMI-standaarddeviatiescore) na 56 weken behandeling (tabel 10).
Een BMI-verlaging van ≥ 5% en ≥ 10% werd door een groter deel van de patiënten bereikt met liraglutide dan met placebo. Ook was er een grotere verlaging van gemiddelde BMI en gemiddeld lichaamsgewicht (tabel 10). Na een follow-up periode van 26 weken zonder studiemedicatie werd gewichtstoename waargenomen bij liraglutide versus placebo (tabel 10).
Tabel 10. Studie 4180: Veranderingen ten opzichte van de uitgangswaarde in lichaamsgewicht en
BMI in week 56 en verandering in BMI SDS van week 56 tot week 82
| Liraglutide (N=125) | Placebo (N=126) | Liraglutide vs. placebo | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
BMI SDS Uitgangswaarde, BMI SDS (SD) | 3,14 (0,65) | 3,20 (0,77) | ||||||||
Gemiddelde verandering in week 56, (95%-BI) | -0,23 | 0,00 | -0,22* (-0,37; -0,08) | |||||||
| Week 56, BMI SDS (SD) | 2,88 (0,94) | 3,14 (0,98) | ||||||||
Gemiddelde verandering van week 56 tot 82, BMI SDS (95%-BI) | 0,22 | 0,07 | 0,15** (0,07; 0,23) | |||||||
| Lichaamsgewicht | ||||||||||
| Uitgangswaarde, kg (SD) | 99,3 (19,7) | 102,2 (21,6) | - | |||||||
Gemiddelde verandering in week 56, % (95%-BI) | -2,65 | 2,37 | -5,01** (-7,63; -2,39) | |||||||
Gemiddelde verandering in week 56, kg (95%-BI) | -2,26 | 2,25 | -4,50** (-7,17; -1,84) | |||||||
BMI Uitgangswaarde, kg/m2 (SD) | 35,3 (5,1) | 35,8 (5,7) | - | |||||||
Gemiddelde verandering in week 56, kg/m2 (95%-BI) | -1,39 | 0,19 | -1,58** (-2,47; -0,69) | |||||||
| Percentage patiënten met ≥ 5% verlaging van de BMI-uitgangswaarde in week 56, % (95%-BI) | 43,25 | 18,73 | 3,31** (1,78; 6,16) | |||||||
| Percentage patiënten met ≥ 10% verlaging van de BMI-uitgangswaarde in week 56, % (95%-BI) | 26,08 8,11 | 4,00** (1,81; 8,83) | ||||||||
Volledige analyseset. Voor BMI SDS, lichaamsgewicht en BMI zijn uitgangswaarden gemiddelden, veranderingen ten opzichte van de uitgangswaarde in week 56 zijn geschatte gemiddelden (kleinste kwadraten) en behandelingscontrasten in week 56 zijn geschatte behandelingsverschillen. Voor BMI SDS zijn de waarden in week 56 gemiddelden, veranderingen van week 56 naar week 82 zijn geschatte gemiddelden (kleinste kwadraten) en behandelingscontrasten in week 82 zijn geschatte behandelingsverschillen. Voor het percentage patiënten dat ≥5% / ≥10% BMI-uitgangswaarde verliest, worden geschatte odds ratio’s weergegeven. Ontbrekende waarnemingen werden ingevoerd vanuit de placebo-arm op basis van J2R (Jump to reference) meervoudige (x100) imputatie benadering. *p < 0,01, **p < 0,001. BI = betrouwbaarheidsinterval. SD = standaarddeviatie.
Op basis van verdraagbaarheid bleven 103 patiënten (82,4%) na dosisverhoging op een dosis van
3,0 mg, bleven 11 patiënten (8,8%) na dosisverhoging op een dosis van 2,4 mg, bleven 4 patiënten
(3,2%) na dosisverhoging op een dosis van 1,8 mg, bleven 4 patiënten (3,2%) na dosisverhoging op een dosis van 1,2 mg, en bleven 3 patiënten (2,4%) op een dosis van 0,6 mg.
Na 56 weken behandeling werden geen effecten op de groei of puberale ontwikkeling gevonden.
Een 16-weken dubbelblinde, 36 weken open-labelstudie werd uitgevoerd om de werkzaamheid en veiligheid van liraglutide bij pediatrische patiënten met het Prader-Willi-syndroom en obesitas te evalueren. De studie includeerde 32 patiënten in de leeftijd van 12 tot 18 jaar oud (deel A) en
24 patiënten in de leeftijd van 6 tot 12 jaar oud (deel B). De patiënten werden in een verhouding van 2:1 gerandomiseerd naar behandeling met liraglutide of placebo. Patiënten met een lichaamsgewicht onder 45 kg begonnen dosisverhoging met een lagere dosis; 0,3 mg in plaats van 0,6 mg en de dosis werd verhoogd tot een maximale dosis van 2,4 mg.
Het verwachtte behandelingsverschil op basis van de gemiddelde BMI SDS na 16 weken (deel A: -0,20 versus -0,13, deel B: -0,50 versus -0,44) en 52 weken (deel A: -0,31 versus -0,17, deel B: -0,73 versus -0,67) was vergelijkbaar tussen liraglutide en placebo.
Er werden in de studie geen extra veiligheidsoverwegingen gezien.
In een 56-weken durende dubbelblinde studie werden 82 kinderen, 6 tot < 12 jaar, met obesitas gerandomiseerd 2:1 naar eenmaaldaags liraglutide 3,0 mg of placebo. Alle patiënten kregen begeleiding bij gezonde voeding en fysieke activiteit gedurende de studie.
Aan het einde van de behandeling (week 56) was de verbetering in BMI met liraglutide superieur en klinisch betekenisvol in vergelijking met placebo (zie tabel 11). Bovendien bereikte een groter deel van de patiënten ≥ 5% BMI reductie met liraglutide vergeleken met placebo (zie tabel 11).
Tabel 11 SCALE KIDS 4392: Resultaten in week 56
Liraglutide (N=56) | Placebo (N=26) | Liraglutide vs. Placebo | |
| BMI | |||
Uitgangswaarde gemiddelde BMI, kg/m2 (SD) | 30,9 (4,7) | 31,3 (7,0) | |
Gemiddelde verandering t.o.v. uitgangswaarde, % (95%-BI) | -5,80 | 1,60 | -7,40 (-11,56, -3,24) |
Percentage patiënten met ≥ 5% verlaging van de BMI-uitgangswaarde in week 56, OR (95%-BI) | 46,2% | 8,7% | 6,27 (1,36, 28,79) |
| Lichaamsgewicht | |||
Uitgangswaarde gemiddeld lichaamsgewicht, kg (SD) | 69,8 (17,7) | 71,0 (23,2) | |
Gemiddelde verandering t.o.v. uitgangswaarde, % (95%-BI) | 1,59 | 9,96 | -8,37 (-13,39, -3,34) |
BMI: body mass index, SD: standaarddeviatie, BI: betrouwbaarheidsinterval.
Voor BMI en lichaamsgewicht zijn uitgangswaarden gemiddelden, verandering t.o.v. uitgangswaarde in week 56 zijn geschatte gemiddelden (kleinste kwadraten) en behandelverschillen in week 56 zijn geschatte behandelverschillen. Voor het percentage patiënten dat ≥5% BMI-uitgangswaarde verliest, worden geschatte odds ratio’s weergegeven.
ANCOVA: de uitkomsten in week 56 werden geanalyseerd door middel van een analyse van het covariantiemodel met gerandomiseerde behandeling, stratificatiegroepen (gender en Tanner-stadium bij start) en de interactie tussen stratificatiegroepen als factoren en start van het respectievelijke eindpunt als covariant. RD-MI: ontbrekende waarnemingen werden van teruggehaalde deelnemers op basis van meervoudige (1000x) imputatiebenadering ingevoerd ongeacht de gerandomiseerde behandelarm.
5.2 Farmacokinetische eigenschappen
Absorptie
De absorptie van liraglutide na subcutane toediening is traag. Maximale concentraties worden ongeveer 11 uur na toediening bereikt. De gemiddelde steady-state-concentratie van liraglutide (AUCτ//24) was circa 31 nmol/l bij obese patiënten (BMI 30-40 kg/m2) na toediening van 3 mg liraglutide. Blootstelling aan liraglutide nam proportioneel toe met de dosis. De absolute biologische beschikbaarheid van liraglutide na subcutane toediening bedraagt ongeveer 55%.
Distributie
Het gemiddelde schijnbare verdelingsvolume na subcutane toediening bedraagt 20-25 l (voor personen met een gewicht van ongeveer 100 kg). Liraglutide wordt in grote mate (> 98%) gebonden aan plasma-eiwit.
Biotransformatie
Gedurende 24 uur na toediening van een enkelvoudige dosis [3H]-liraglutide aan gezonde personen, was de meest voorkomende component in plasma het intacte liraglutide. Er werden in geringere mate twee metabolieten in plasma aangetroffen (≤ 9% en ≤ 5% van de totale blootstelling aan plasmaradioactiviteit).
Eliminatie
Liraglutide wordt endogeen gemetaboliseerd op een vergelijkbare manier als grote eiwitten, zonder een specifiek orgaan als belangrijkste eliminatieweg. Na een dosis van [3H]-liraglutide werd geen intacte liraglutide aangetroffen in urine of feces. Slechts een klein gedeelte van de toegediende radioactiviteit werd als aan liraglutide verwante metabolieten uitgescheiden in urine of feces (respectievelijk 6% en 5%). De radioactiviteit in urine en feces werd hoofdzakelijk gedurende de eerste 6-8 dagen uitgescheiden en kwam overeen met respectievelijk drie kleinere metabolieten.
De gemiddelde klaring na subcutane toediening van liraglutide bedraagt ca. 0,9-1,4 l/uur met een eliminatiehalfwaardetijd van ca. 13 uur.
Specifieke doelgroepen
Ouderen
Op basis van de resultaten van een farmacokinetische populatieanalyse van gegevens over patiënten met obesitas of overgewicht (18 tot 82 jaar), had leeftijd geen klinisch relevante invloed op de farmacokinetiek van liraglutide. Er is geen dosisaanpassing nodig op basis van leeftijd.
Geslacht
Op basis van de resultaten van farmacokinetische populatieanalyses, hadden vrouwen een 24% lagere voor gewicht gecorrigeerde liraglutideklaring dan mannen. Op basis van blootstellingsgegevens is een dosisaanpassing voor geslacht niet nodig.
Ras
Op basis van de resultaten van farmacokinetische populatieanalyse van patiënten met obesitas of overgewicht uit blanke, zwarte, Aziatische en Latijns-Amerikaanse/Amerikaanse groepen, had ras geen klinisch relevante invloed op de farmacokinetiek van liraglutide.
Lichaamsgewicht
De blootstelling aan liraglutide neemt af met een toename in de uitgangswaarde van het lichaamsgewicht. De dagelijkse dosis liraglutide van 3,0 mg zorgde voor adequate systemische blootstelling in het bereik van lichaamsgewicht tussen 60-234 kg dat in de klinische studies op blootstellingsrespons werd onderzocht. De blootstelling aan liraglutide is niet onderzocht bij patiënten met een lichaamsgewicht van > 234 kg.
Leverinsufficiëntie
De farmacokinetiek van liraglutide werd geëvalueerd bij patiënten met een verschillende mate van leverinsufficiëntie in een studie met een enkelvoudige dosis (0,75 mg). Blootstelling aan liraglutide was 13-23% lager bij patiënten met een lichte tot matig ernstige leverinsufficiëntie in vergelijking met gezonde personen. De blootstelling was significant lager (44%) bij patiënten met een ernstige leverinsufficiëntie (Child-Pugh score > 9).
Nierinsufficiëntie
De blootstelling aan liraglutide was verminderd bij patiënten met nierinsufficiëntie in vergelijking met personen met een normale nierfunctie in een studie met een enkelvoudige dosis (0,75 mg).
Blootstelling aan liraglutide werd verlaagd met respectievelijk 33%, 14%, 27% en 26% bij patiënten met lichte (creatinineklaring, CrCl 50-80 ml/min), matig ernstige (CrCl 30-50 ml/min) en ernstige (CrCl < 30 ml/min) nierinsufficiëntie en bij personen met ”End-stage”-nierziekte die werden gedialyseerd.
Pediatrische patiënten
De farmacokinetische eigenschappen voor liraglutide 3,0 mg werden beoordeeld in klinische studies bij adolescente patiënten met obesitas in de leeftijd 12 tot 18 jaar (134 patiënten, lichaamsgewicht 62-
178 kg). De blootstelling aan liraglutide bij adolescenten (leeftijd 12 tot 18 jaar) was gelijk aan die van volwassenen met obesitas.
Farmacokinetische eigenschappen van liraglutide 3,0 mg werden ook beoordeeld in klinische studies bij kinderen met obesitas in de leeftijd van 6 tot <12 jaar (59 patiënten, lichaamsgewicht 35-114 kg).
Blootstelling aan liraglutide bij kinderen (van 6 tot < 12 jaar) was hoger dan die bij volwassenen en adolescenten. Na correctie voor lichaamsgewicht was de blootstelling vergelijkbaar met die bij volwassenen en adolescenten.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering of genotoxiciteit.
Bij twee-jaar durende carcinogeniciteitsstudies bij ratten en muizen werden niet-letale C-celtumoren in de schildklier waargenomen. Bij ratten werd geen NOAEL (no observed adverse effect level) waargenomen. Deze tumoren werden niet waargenomen bij apen die 20 maanden werden behandeld.
Deze resultaten bij knaagdieren worden veroorzaakt door een niet-genotoxisch, specifiek GLP-1 receptorgemedieerd mechanisme waarvoor knaagdieren bijzonder gevoelig zijn. De relevantie voor de mens is waarschijnlijk klein maar kan niet volledig worden uitgesloten. Er zijn geen andere behandelingsgerelateerde tumoren waargenomen.
Dieronderzoeken duidden niet op directe schadelijke effecten wat betreft vruchtbaarheid maar wel op een licht verhoogde, vroege embryosterfte bij de hoogste dosis. Toediening van liraglutide halverwege de zwangerschap verminderde het gewicht van de moeder en de foetusgroei, met gelijksoortige effecten op de ribben bij ratten en skeletverandering bij konijnen. De neonatale groei verminderde bij ratten die werden blootgesteld aan liraglutide. Dit duurde voort in de periode na het spenen in de groep die de hoogste dosis kreeg. Het is onbekend of de verminderde groei van de jongen wordt veroorzaakt door een lagere melkinname door een direct GLP-1-effect of door een verminderde melkproductie bij de moeder door een verminderde calorie-inname.
Bij jonge ratten veroorzaakte liraglutide vertraagde seksuele rijping bij zowel mannetjes als vrouwtjes bij klinisch relevante blootstellingen. Deze vertragingen hadden geen invloed op de vruchtbaarheid en voortplantingscapaciteit van beide geslachten, of op het vermogen van de vrouwtjes om de zwangerschap te behouden.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dinatriumfosfaatdihydraat
Propyleenglycol (E-1520)
Fenol
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Stoffen die aan Liraglutide Teva worden toegevoegd, kunnen degradatie van liraglutide veroorzaken. Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
18 maanden
Na ingebruikname: 1 maand
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C–8°C).
Niet in de vriezer bewaren.
Na ingebruikname: Bewaren beneden 30°C of bewaren in de koelkast (2°C–8°C). Niet in de vriezer bewaren. Laat de pendop op de pen ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking en andere instructies
Transparant patroon (glas) met een zuiger (broombutyl) en een gelamineerd rubberen laag in een voorgevulde wegwerppen voor meervoudig gebruik, gemaakt van acrylonitril-butadieen-styreen en polycyclohexyleen-dimethyleentereftalaat.
Elke pen bevat 3 ml oplossing voor de toediening van doses van 0,6 mg, 1,2 mg, 1,8 mg, 2,4 mg en
3,0 mg.
Verpakkingsgrootten met 1, 3 of 5 voorgevulde pennen.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Liraglutide mag niet worden gebruikt als deze niet helder en vrij van zichtbare deeltjes is.
Liraglutide dient niet meer te worden gebruikt als het bevroren is geweest.
De pen is ontworpen voor gebruik met naalden met een maximale lengte van 8 mm en een dikte van 32G.
Naalden worden niet meegeleverd.
De patiënt moet worden aangeraden om na elke injectie de naald weg te gooien en de pen zonder de injectienaald te bewaren. Dit voorkomt besmetting, infectie en lekken. Tevens garandeert dit dat de dosering nauwkeurig is.
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
TEVA GmbH
Graf-Arco-Str. 3
89079 Ulm
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 135832
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 21 augustus 2026