


SmPC (samenvatting van de productkenmerken) - Ambrisentan Devatis
1. NAAM VAN HET GENEESMIDDEL
Ambrisentan Devatis 5 mg filmomhulde tabletten
Ambrisentan Devatis 10 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
5 mg tabletten
Elke tablet bevat 5 mg ambrisentan.
10 mg tabletten
Elke tablet bevat 10 mg ambrisentan.
Hulpstoffen met bekend effect
5 mg tabletten
Elke tablet bevat ongeveer 67,2 mg lactose (als monohydraat), ongeveer 0,11 mg lecithine (soja) en ongeveer 0,04 mg allurarood AC aluminiumlak (E129).
10 mg tabletten
Elke tablet bevat 134,4 mg lactose (als monohydraat), ongeveer 0,21 mg lecithine (soja) en ongeveer 0,35 mg allurarood AC aluminiumlak (E129).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
5 mg tabletten
Lichtroze, vierkante, biconvexe, filmomhulde tabletten (ongeveer 6 mm x 6 mm x 3,3 mm).
10 mg tabletten
Donkerroze, ovale, biconvexe, filmomhulde tabletten (ongeveer 10,1 mm x 6,6 mm x 4,4 mm).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ambrisentan Devatis is geïndiceerd voor de behandeling van pulmonale arteriële hypertensie (PAH) bij volwassen patiënten geclassificeerd als WHO functionele klasse (FC) II of III, waaronder gebruik in een combinatietherapie (zie rubriek 5.1). De werkzaamheid is aangetoond bij idiopathische PAH (IPAH) en bij PAH geassocieerd met bindweefselaandoening.
Ambrisentan Devatis is geïndiceerd voor de behandeling van PAH bij adolescenten en kinderen (van 8 tot jonger dan 18 jaar) geclassificeerd als WHO functionele klasse (FC) II of III, waaronder gebruik in een combinatietherapie. De werkzaamheid is aangetoond bij IPAH, bij familiaire, gecorrigeerde congenitale PAH en bij PAH geassocieerd met bindweefselaandoening (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
De behandeling dient ingesteld te worden door een arts die ervaring heeft met de behandeling van PAH.
Dosering
Volwassenen
Ambrisentan als monotherapie
Ambrisentan Devatis dient oraal te worden ingenomen in een startdosering van 5 mg eenmaal daags. Deze startdosering mag worden verhoogd tot 10 mg eenmaal daags, op basis van de klinische respons en de verdraagbaarheid.
Ambrisentan in combinatie met tadalafil
Indien het in combinatie met tadalafil wordt gebruikt, moet ambrisentan getitreerd worden tot 10 mg eenmaal daags.
In het AMBITION-onderzoek kregen patiënten gedurende de eerste acht weken 5 mg ambrisentan per dag, waarna dit werd getitreerd tot 10 mg, op basis van verdraagbaarheid (zie rubriek 5.1). Indien het in combinatie met tadalafil werd gebruikt, kregen patiënten als startdosering 5 mg ambrisentan en 20 mg tadalafil. Op basis van de verdraagbaarheid werd de dosis tadalafil na 4 weken getitreerd naar 40 mg en werd de dosis ambrisentan na 8 weken getitreerd naar 10 mg. Dit werd bij meer dan 90% van de patiënten bereikt. De doses konden ook worden verlaagd, op basis van verdraagbaarheid.
Er zijn beperkte gegevens die erop duiden dat plotseling stoppen van ambrisentan niet geassocieerd kan worden met een reboundverergering van PAH.
Ambrisentan in combinatie met ciclosporine A
Indien ambrisentan bij volwassenen wordt toegediend in combinatie met ciclosporine A moet de dosering worden beperkt tot 5 mg eenmaal daags en moet de patiënt goed gecontroleerd worden (zie rubrieken 4.5 en 5.2).
Pediatrische patiënten van 8 tot en met 17 jaar
Ambrisentan als monotherapie of in combinatie met andere therapieën tegen PAH.
Ambrisentan Devatis dient oraal te worden ingenomen op basis van het hieronder beschreven doseerschema:
| Lichaamsgewicht (kg) | Eenmaaldaagse startdosis (mg) | Daaropvolgende eenmaaldaagse dosistitratie (mg)a |
|---|---|---|
≥50 ≥35 tot <50 ≥20 tot <35 | 5 5 2,5* | 10 7,5* 5 |
a = op basis van klinische respons en verdraagbaarheid (zie rubriek 5.1) * Ambrisentan Devatis is niet beschikbaar in deze dosis. Er dient een ander medicijn te worden gebruikt dat ambrisentan bevat. | ||
Ambrisentan in combinatie met ciclosporine A
Indien ambrisentan bij pediatrische patiënten wordt toegediend in combinatie met ciclosporine A moet de dosering worden beperkt tot 5 mg eenmaal daags voor patiënten van ≥ 50 kg, of tot 2,5 mg eenmaal daags voor patiënten van ≥ 20 tot < 50 kg. De patiënt moet goed gecontroleerd worden (zie rubrieken 4.5 en 5.2).
Bijzondere populaties
Oudere patiënten
Er is geen dosisaanpassing nodig voor patiënten vanaf 65 jaar (zie rubriek 5.2).
Patiënten met verminderde nierfunctie
Er is geen dosisaanpassing nodig voor patiënten met een verminderde nierfunctie (zie rubriek 5.2). Er is beperkte ervaring met ambrisentan bij personen met een ernstig verminderde nierfunctie (creatinineklaring <30 ml/min); bij deze subgroep dient de behandeling met de nodige voorzichtigheid gestart te worden en dient men bijzonder voorzichtig te zijn als de dosering wordt verhoogd tot 10 mg ambrisentan.
Patiënten met verminderde leverfunctie
Ambrisentan is niet onderzocht bij personen met een afgenomen verminderde leverfunctie (met of zonder cirrose). De belangrijkste klaringsroutes van ambrisentan zijn glucuronidatie en oxidatie met de daarop volgende eliminatie in de gal. Daarom kan bij een verminderde leverfunctie verwacht worden dat de blootstelling (Cmax en AUC) aan ambrisentan verhoogd zou kunnen zijn. Vandaar dat niet met ambrisentan gestart moet worden bij patiënten met een ernstig verminderde leverfunctie, of met klinisch significant verhoogde leveraminotransferasen (hoger dan driemaal de normaalwaarde bovengrens (>3xBGN); zie rubrieken 4.3 en 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van ambrisentan bij kinderen jonger dan 8 jaar zijn niet vastgesteld. Er zijn geen klinische gegevens beschikbaar (zie rubriek 5.3 voor beschikbare gegevens bij jonge dieren).
Wijze van toediening
Amrisentan Devatis is voor oraal gebruik. Het wordt aanbevolen de tablet in zijn geheel door te slikken; de tablet kan met of zonder voedsel ingenomen worden. Het wordt aanbevolen de tablet niet te breken, vermalen of erop te kauwen.
4.3 Contra-indicaties
- Overgevoeligheid voor het actieve bestanddeel, voor soja, pinda of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Zwangerschap (zie rubriek 4.6)
- Vrouwen in de vruchtbare leeftijd die geen betrouwbare anticonceptiemethode gebruiken (zie rubrieken 4.4 en 4.6).
- Borstvoeding (zie rubriek 4.6)
- Ernstig verminderde leverfunctie (met of zonder cirrose) (zie rubriek 4.2)
- Uitgangswaarden van leveraminotransferasen (aspartaataminotransferase (AST) en/of alanineaminotransferase (ALT)) >3xBGN (zie rubrieken 4.2 en 4.4)
- Idiopathische pulmonale fibrose (IPF), met of zonder secundaire pulmonale hypertensie (zie rubriek 5.1)
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Ambrisentan is niet bij een voldoende aantal patiënten bestudeerd om de voordeel/risicobalans van PAH, geclassificeerd als WHO functionele klasse I, te kunnen vaststellen.
De werkzaamheid van ambrisentan als monotherapie is niet vastgesteld bij patiënten met PAH geclassificeerd als WHO functionele klasse IV. Als de klinische toestand achteruit gaat, dient de therapie overwogen te worden die wordt aanbevolen voor de ernstige ziektefase (bijv. epoprostenol).
Leverfunctie
Abnormale leverfuncties zijn met PAH in verband gebracht. Er zijn gevallen die overeenkomen met auto-immuunhepatitis, waaronder mogelijke exacerbaties van onderliggende auto-immuunhepatitis, leverschade en verhoging van leverenzymen, mogelijk gerelateerd aan de behandeling, waargenomen met ambrisentan (zie rubrieken 4.8 en 5.1). Daarom moeten leveraminotransferasen (ALT en AST) voor het begin van de behandeling met ambrisentan worden bepaald en mag de behandeling niet worden gestart bij patiënten met een ALT- en/of AST-uitgangswaarde van >3xBGN (zie rubriek 4.3).
Patiënten moeten worden gecontroleerd op tekenen van leverschade en maandelijkse controles van de ALT- en de AST-waarden worden aanbevolen. Indien bij patiënten een aanhoudende, onverklaarbare, klinisch significante ALT- en/of AST-verhoging wordt gevonden, of als de ALT- en/of AST-verhoging gepaard gaat met tekenen of symptomen van een leverschade (bijv. geelzucht), dient de behandeling met ambrisentan gestaakt te worden.
Bij patiënten zonder klinische symptomen van leverschade of geelzucht kan een herstart van de behandeling met ambrisentan overwogen worden nadat de leverenzymen zijn genormaliseerd. Het advies van een hepatoloog wordt aanbevolen.
Hemoglobineconcentratie
Afnames in de hemoglobine- en hematocrietwaardes zijn in verband gebracht met endothelinereceptorantagonisten (ERA's), zoals ambrisentan. Meestal werden deze afnames gedetecteerd tijdens de eerste vier weken van de behandeling. Over het algemeen stabiliseerde de hemoglobineconcentratie hierna. De gemiddelde afnamen in hemoglobineconcentratie ten opzichte van de uitgangswaarde (variërend van 0,9 tot 1,2 g/dl) hielden in de langetermijn open label extensie van de klinische fase 3-kernonderzoeken aan tot vier jaar behandeling met ambrisentan. In de postmarketingperiode zijn gevallen van anemie gemeld waarbij bloedceltransfusie nodig was (zie rubriek 4.8).
Het starten van de behandeling met ambrisentan wordt niet aanbevolen bij patiënten met een klinisch significante anemie. Er wordt aanbevolen de hemoglobine- en/of hematocrietwaardes te meten tijdens de behandeling met ambrisentan, bijvoorbeeld na 1 maand, na 3 maanden en hierna periodiek zoals gebruikelijk in de klinische praktijk. Indien een klinisch significante afname in hemoglobine of hematocriet wordt waargenomen, en nadat andere oorzaken zijn uitgesloten, dient een dosisreductie of staken van de behandeling te worden overwogen. Er was een toegenomen incidentie van anemie als ambrisentan werd toegediend in combinatie met tadalafil (frequentie van bijwerkingen 15%), in vergelijking met de incidentie van anemie als ambrisentan en tadalafil als monotherapie werden gegeven (respectievelijk 7% en 11%).
Vochtretentie
Perifeer oedeem is waargenomen bij ERA's, waaronder ambrisentan. De meeste gevallen van perifeer oedeem in klinische onderzoeken met ambrisentan waren mild tot matig van ernst, hoewel het vaker en ernstiger kan voorkomen bij patiënten van 65 jaar en ouder. Perifeer oedeem werd met 10 mg ambrisentan vaker gemeld in kortdurende klinische onderzoeken (zie rubriek 4.8).
Er zijn postmarketingmeldingen ontvangen over vochtretentie die optrad binnen enkele weken na het begin van de behandeling met ambrisentan en die in sommige gevallen een behandeling met een diureticum of ziekenhuisopname voor vochtmanagement of gedecompenseerd hartfalen vereiste. Als patiënten een reeds bestaande vochtophoping hebben, dient dit op klinisch juiste wijze te worden behandeld voordat met ambrisentan wordt begonnen.
Als zich klinisch significante vochtretentie ontwikkelt gedurende therapie met ambrisentan, met of zonder gewichtstoename, moet verder onderzoek worden gedaan om de oorzaak, zoals ambrisentan of een onderliggend hartfalen, en de mogelijke noodzaak voor specifieke behandeling of het stoppen van de ambrisentanbehandeling vast te stellen. De incidentie van perifeer oedeem was verhoogd als ambrisentan werd gegeven in combinatie met tadalafil (frequentie van bijwerkingen 45%), vergeleken met de incidentie van perifeer oedeem als ambrisentan en tadalafil als monotherapie werden gegeven (respectievelijk 38% en 28%). Het vóórkomen van perifeer oedeem was het hoogst in de eerste maand van de start van de behandeling.
Vrouwen in de vruchtbare leeftijd
Behandeling van vrouwen in de vruchtbare leeftijd met ambrisentan dient niet te worden begonnen, tenzij het resultaat van een zwangerschapstest voorafgaand aan de behandeling negatief is en een betrouwbare anticonceptie wordt toegepast. Indien niet zeker is welk anticonceptie-advies aan de individuele patiënt moet worden gegeven, dient een consult met een gynaecoloog te worden overwogen. Maandelijkse zwangerschapstests tijdens het gebruik van ambrisentan worden aanbevolen (zie rubrieken 4.3 en 4.6).
Pulmonale veno-occlusieve ziekte
Er zijn gevallen van longoedeem gemeld wanneer vaatverwijdende geneesmiddelen, zoals ERA’s, werden gebruikt bij patiënten met pulmonale veno-occlusieve ziekte. Vandaar dat bij PAH-patiënten die acuut longoedeem ontwikkelen tijdens de behandeling met ambrisentan de mogelijkheid van pulmonale veno-occlusieve ziekte moet worden overwogen.
Gelijktijdig gebruik met andere geneesmiddelen
Patiënten die een behandeling met ambrisentan ondergaan moeten nauwkeurig gecontroleerd worden als ze starten met een behandeling met rifampicine (zie rubrieken 4.5 en 5.2).
Hulpstoffen
Lactose
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucosegalactose malabsorptie, dienen dit geneesmiddel niet in te nemen.
Allurarood AC aluminiumlak
Dit geneesmiddel bevat de azokleurstof allurarood AC aluminiumlak (E129), die allergische reacties kan veroorzaken.
Lecithine (soja)
Dit geneesmiddel bevat lecithine afkomstig uit soja. Als een patiënt overgevoelig is voor soja of pinda’s, mag ambrisentan niet worden gebruikt (zie rubriek 4.3).
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In niet-klinische onderzoeken in vitro en in vivo werden fase I of II geneesmiddelmetaboliserende enzymen niet in klinisch relevante concentraties door ambrisentan geremd of geïnduceerd. Dit suggereert dat ambrisentan een lage potentie heeft om het profiel van geneesmiddelen, die via deze routes worden gemetaboliseerd, te wijzigen.
De potentie van ambrisentan om de CYP3A4-activiteit te induceren is bij gezonde vrijwilligers onderzocht; de resultaten suggereren een afwezigheid van een inducerend effect van ambrisentan op het CYP3A4 iso-enzym.
Ciclosporine A
Toediening van ambrisentan tegelijkertijd met ciclosporine A bij steady state resulteerde bij gezonde vrijwilligers in een tweevoudige toename van de blootstelling aan ambrisentan. Dit kan het gevolg zijn van remming door ciclosporine A van de transporters en metabole enzymen betrokken bij de farmacokinetiek van ambrisentan. Vandaar dat, als het tegelijkertijd wordt toegediend met ciclosporine A, de dosis ambrisentan bij volwassen patiënten of pediatrische patiënten van ≥ 50 kg beperkt dient te worden tot 5 mg eenmaal daags; voor pediatrische patiënten van ≥ 20 kg tot < 50 kg dient de dosis beperkt te worden tot 2,5 mg eenmaal daags (zie rubriek 4.2). Meerdere doses ambrisentan hadden geen effect op de ciclosporine A blootstelling, en een doseringsaanpassing van ciclosporine A is niet gerechtvaardigd.
Rifampicine
Bij gezonde vrijwilligers is gelijktijdige toediening van rifampicine (een remmer van het organische aniontransporterende polypeptide [OATP-remmer], een sterke CYP3A- en 2C19-inductor, en een inductor van P-gp en uridinedifosfaat-glucuronosyltransferasen [UGT's]) na de eerste doses in verband gebracht met een voorbijgaande (ongeveer tweevoudige) toename van de blootstelling aan ambrisentan. Vanaf dag 8 had steady state toediening van rifampicine echter geen klinisch relevant effect op de blootstelling aan ambrisentan. Patiënten die een behandeling met ambrisentan ondergaan moeten nauwkeurig gecontroleerd worden als ze starten met een behandeling met rifampicine (zie rubrieken 4.4 en 5.2).
Fosfodiësteraseremmers
Gelijktijdige toediening van ambrisentan met een fosfodiësteraseremmer, sildenafil of tadalafil (beide substraten van CYP3A4) bij gezonde vrijwilligers had geen significant effect op de farmacokinetiek van de fosfodiësteraseremmer of van ambrisentan (zie rubriek 5.2).
Andere gerichte PAH-behandelingen
De werkzaamheid en veiligheid van ambrisentan bij gelijktijdige toediening met een ander geneesmiddel voor de behandeling van PAH (bijv. prostanoïden en stimulatoren van oplosbaar guanylaatcyclase) zijn niet specifiek bestudeerd in gecontroleerde klinische onderzoeken bij PAH-patiënten (zie rubriek 5.1). Er worden geen specifieke interacties verwacht tussen ambrisentan en stimulatoren van oplosbaar guanylaatcyclase of prostanoïden, gebaseerd op de bekende biotransformatiegegevens (zie rubriek 5.2). Echter, er is geen specifiek onderzoek naar interacties uitgevoerd met deze geneesmiddelen. Vandaar dat wordt aanbevolen voorzichtig te zijn bij gelijktijdige toediening.
Orale anticonceptiva
Steady state toediening van ambrisentan 10 mg bij gezonde vrijwilligers had in een klinisch onderzoek geen significant effect op de farmacokinetiek van een enkelvoudige dosering ethinylestradiol, noch op de norethisteron-componenten van een oraal combinatieanticonceptivum (zie rubriek 5.2). Op basis van dit farmacokinetiekonderzoek ligt het niet in de verwachting dat ambrisentan een significant effect heeft op de blootstelling aan anticonceptiva op basis van oestrogeen of progestageen.
Warfarine
In een onderzoek bij gezonde vrijwilligers had ambrisentan geen effect op de farmacokinetiek bij steady state en op de antistollingsactiviteit van warfarine (zie rubriek 5.2). Warfarine had ook geen klinisch significant effect op de farmacokinetiek van ambrisentan. Bovendien had ambrisentan bij patiënten geen netto effect op de wekelijkse warfarine-type antistollingsdosering, de protrombinetijd (PT) en op de internationale genormaliseerde ratio (INR).
Ketoconazol
Toediening van ketoconazol (een krachtige CYP3A4-remmer) bij steady state resulteerde niet in een klinisch significante toename van de blootstelling aan ambrisentan (zie rubriek 5.2).
Effect van ambrisentan op xenobiotische transporteiwitten
In vitro had ambrisentan geen remmend effect op de menselijke transporteurs bij klinisch relevante concentraties, waaronder P-glycoproteïne (P-gp), borstkankerresistent eiwit (BCRP - breast cancer resistance protein), multigeneesmiddel resistentie gerelateerd eiwit 2 (MRP2 – multidrug resistance related protein), galzuur exportpomp (BSEP – bile salt export pump), organische anion-transporterende polypeptiden (OATP1B1 en OATP1B3) en het natrium-afhankelijke taurocholaat co-transporterende polypeptide (NTCP).
Ambrisentan is een substraat voor P-gp-gemedieerde efflux.
In vitro-onderzoeken van hepatocyten van ratten toonden eveneens aan dat ambrisentan de Pgp-, BSEP- of MRP2-eiwitexpressie niet induceerde.
Steady state toediening van ambrisentan bij gezonde vrijwilligers had geen klinisch relevant effect op de farmacokinetiek van een enkelvoudige dosis digoxine, een substraat voor P-gp (zie rubriek 5.2).
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
De behandeling met ambrisentan mag niet worden gestart bij vrouwen die zwanger kunnen worden, tenzij het resultaat van een zwangerschapstest voorafgaand aan de behandeling negatief is en er betrouwbare anticonceptie wordt toegepast. Maandelijkse zwangerschapstests tijdens de behandeling met ambrisentan worden aanbevolen.
Zwangerschap
Ambrisentan is gecontra-indiceerd bij zwangerschap (zie rubriek 4.3). Onderzoeken bij dieren hebben aangetoond dat ambrisentan teratogeen is. Er is geen ervaring opgedaan bij mensen.
Vrouwen die ambrisentan gebruiken, dienen geïnformeerd te worden over het risico voor de foetus en in geval er een zwangerschap optreedt, dient een alternatieve behandeling gestart te worden (zie rubrieken 4.3, 4.4 en 5.3).
Borstvoeding
Het is niet bekend of ambrisentan bij de mens wordt uitgescheiden in de moedermelk. De uitscheiding van ambrisentan in de moedermelk is niet onderzocht bij dieren. Ambrisentan is dan ook gecontra-indiceerd tijdens borstvoeding (zie rubriek 4.3).
Mannelijke vruchtbaarheid
Bij mannelijke dieren is het ontwikkelen van testiculaire tubulaire atrofie in verband gebracht met de chronische toediening van ERA's, waaronder ambrisentan (zie rubriek 5.3). Hoewel er geen duidelijk bewijs is gevonden van een schadelijk effect op de spermatelling door langdurige blootstelling aan ambrisentan in het ARIES-E-onderzoek, is chronische toediening van ambrisentan geassocieerd met markers van veranderingen in de spermatogenese. Een verlaging van de inhibine-B-concentratie in plasma en een verhoging van de FSH-concentratie in plasma zijn waargenomen. Het effect op de menselijke mannelijke vruchtbaarheid is onbekend, maar een verslechtering van de spermatogenese kan niet worden uitgesloten. In klinische onderzoeken is chronische toediening van ambrisentan niet in verband gebracht met een verandering in het plasmatestosteron.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Ambrisentan heeft een kleine of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. De klinische toestand van de patiënt en het bijwerkingenprofiel van ambrisentan (zoals hypotensie, duizeligheid, asthenie, vermoeidheid) moeten in overweging worden genomen bij het beoordelen van het vermogen van de patiënt om taken uit te voeren die beoordelingsvermogen, rij- of cognitieve vaardigheden vereisen (zie rubriek 4.8). Patiënten dienen zich ervan bewust te zijn hoe zij op ambrisentan reageren voordat zij gaan rijden of machines bedienen.
4.8 Bijwerkingen
Samenvatting van het bijwerkingenprofiel
Perifeer oedeem (37%) en hoofdpijn (28%) waren de meest vaak voorkomende bijwerkingen die met ambrisentan zijn waargenomen. De hogere dosis (10 mg) werd in verband gebracht met een hogere incidentie van deze bijwerkingen, en perifeer oedeem neigt bij patiënten van 65 jaar en ouder ernstiger te zijn in kortdurende klinische onderzoeken (zie rubriek 4.4).
Ernstige bijwerkingen geassocieerd met het gebruik van ambrisentan omvatten anemie (verlaagde hemoglobinewaarde, verlaagde hematocrietwaarde) en hepatotoxiciteit.
Afnames in de hemoglobine- en hematocrietconcentraties (10%) zijn geassocieerd met ERA’s, inclusief ambrisentan. De meeste van deze afnames werden waargenomen tijdens de eerste vier weken van behandeling en over het algemeen stabiliseerde de hemoglobine daarna (zie rubriek 4.4).
Verhoging van leverenzymen (2%), leverschade en auto-immuunhepatitis (waaronder exacerbatie van onderliggende ziekte) zijn waargenomen met ambrisentan (zie rubrieken 4.4 en 5.1).
Tabel met bijwerkingen
De frequentiegroepen zijn gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100 tot <1/10), soms (≥1/1.000 tot <1/100), zelden (≥1/10.000 tot <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Voor dosisgerelateerde bijwerkingen geeft de frequentiegroep de hogere dosering van ambrisentan weer. Binnen elke frequentiecategorie worden de bijwerkingen weergegeven naar afnemende ernst.
| Systeem/orgaanklasse | Frequentie | Bijwerking(en) |
|---|---|---|
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Anemie (verlaagde hemoglobinewaarde, verlaagde hematocrietwaarde)1 |
| Immuunsysteemaandoeningen | Vaak | Overgevoeligheidsreacties (bijv. angio-oedeem, rash, pruritus) |
| Zenuwstelselaandoeningen | Zeer vaak | Hoofdpijn (waaronder sinushoofdpijn, migraine)2, duizeligheid |
| Oogaandoeningen | Vaak | Wazig zien, afgenomen gezichtsvermogen |
| Evenwichtsorgaan- en ooraandoeningen | Vaak | Tinnitus3 |
| Soms | Plotseling gehoorverlies3 | |
| Hartaandoeningen | Zeer vaak | Palpitaties |
| Vaak | Hartfalen4 | |
| Bloedvataandoeningen | Zeer vaak | Blozen5 |
| Vaak | Hypotensie, syncope | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Zeer vaak | Dyspneu6, verstopping van de bovenste luchtwegen (bijv. nasaal, sinus)7, nasofaryngitis7 |
| Vaak | Epistaxis, rinitis7, sinusitis7 | |
| Maagdarmstelselaandoeningen | Zeer vaak | Misselijkheid, diarree, braken5 |
| Vaak | Buikpijn, obstipatie | |
| Lever- en galaandoeningen | Vaak | Levertransaminasen verhoogd |
| Soms | Leverschade (zie rubriek 4.4), Auto-immuunhepatitis (zie rubriek 4.4) | |
| Huid- en onderhuidaandoeningen | Vaak | Rash8 |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Perifeer oedeem, vochtretentie, pijn/ongemak op de borst5, vermoeidheid |
| Vaak | Asthenie |
1 Zie rubriek Omschrijving van geselecteerde bijwerkingen
2 De frequentie van hoofdpijn leek hoger met 10 mg ambrisentan.
- 3 Gevallen werden alleen waargenomen in een placebogecontroleerd klinisch onderzoek naar ambrisentan in combinatie met tadalafil.
- 4 De meeste gevallen waarin hartfalen werd gemeld gingen gepaard met vochtretentie.
- 5 De frequenties werden gezien in placebogecontroleerd klinisch onderzoek naar ambrisentan in combinatie met tadalafil. Een lagere incidentie werd gezien bij ambrisentan als monotherapie.
- 6 Gevallen van verergering van dyspneu met een onduidelijke oorsprong zijn gemeld kort na het starten van de behandeling met ambrisentan.
- 7 Het optreden van nasale verstopping was dosisgerelateerd tijdens de behandeling met ambrisentan.
- 8 Rash omvat erythemateuze rash, gegeneraliseerde rash, papulaire rash en pruritische rash.
Omschrijving van geselecteerde bijwerkingen
Verlaagd hemoglobinegehalte
In de postmarketingperiode zijn gevallen van anemie gemeld waarvoor een bloedtransfusie nodig was (zie rubriek 4.4). De frequentie van een verlaagd hemoglobinegehalte (anemie) was hoger met 10 mg ambrisentan. Tijdens de 12 weken durende placebogecontroleerde klinische fase 3-onderzoeken namen de gemiddelde hemoglobineconcentraties bij patiënten in de ambrisentan-groepen af; deze werden al in week 4 waargenomen (afgenomen met 0,83 g/dl). De gemiddelde veranderingen ten opzichte van de beginwaarden leken zich te stabiliseren tijdens de volgende acht weken. In totaal kwamen bij 17 patiënten (6,5%) in de ambrisentan-behandelgroepen verlagingen van de hemoglobinewaarden voor van ≥15% ten opzichte van de beginwaarden, en die onder de ondergrens van de normaalwaarde vielen.
Pediatrische patiënten
De veiligheid van ambrisentan bij pediatrische patiënten met PAH van 8 tot en met 17 jaar werd beoordeeld bij 41 patiënten die werden behandeld met ambrisentan 2,5 mg of 5 mg eenmaal daags (groep met lage dosering) of met ambrisentan 2,5 mg of 5 mg eenmaal daags getitreerd tot 5 mg, 7,5 mg of 10 mg op basis van lichaamsgewicht (groep met hoge dosering) alleen of in combinatie met andere geneesmiddelen voor PAH gedurende 24 weken in een open-label fase 2b-onderzoek. De veiligheid werd verder beoordeeld in een langetermijn-extensieonderzoek bij 38 van de 41 personen. De waargenomen bijwerkingen die werden beoordeeld als gerelateerd aan ambrisentan kwamen overeen met de bijwerkingen die zijn gezien in gecontroleerde onderzoeken met volwassen patiënten, waarbij hoofdpijn (15%, 6/41 personen gedurende de 24 weken van het open-label fase 2b-onderzoek en 8%, 3/38 personen gedurende het langetermijn-extensieonderzoek) en neusverstopping (7%, 3/41 personen gedurende de 24 weken van het open-label fase 2b-onderzoek) het vaakst optraden.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Bij gezonde vrijwilligers werden enkelvoudige doses van 50 mg en 100 mg (5 tot 10 maal de maximaal aanbevolen dosering) geassocieerd met hoofdpijn, overmatig blozen, duizeligheid, misselijkheid en neusverstopping.
Vanwege het werkingsmechanisme kan een overdosering ambrisentan mogelijk resulteren in hypotensie (zie rubriek 5.3). In het geval van een uitgesproken hypotensie kunnen actieve cardiovasculaire maatregelen noodzakelijk zijn. Er is geen specifiek antidotum beschikbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihypertensiva, overige antihypertensiva, ATC-code:
C02KX02
Werkingsmechanisme
Ambrisentan is een oraal actieve ERA-selectieve receptorantagonist voor de endotheline A (ETA) receptor, behorend tot de propanoïdezuurklasse. Endotheline speelt een belangrijke rol in de pathofysiologie van PAH.
- Ambrisentan is een ETA-antagonist (ongeveer 4.000 maal selectiever voor ETA in vergelijking met ETB).
- Ambrisentan blokkeert het ETA-receptorsubtype, dat zich voornamelijk bevindt op de gladde vasculaire spiercellen en cardiale myocyten. Dit voorkomt endotheline gemedieerde activatie van 'second messenger'-systemen, die resulteren in vasoconstrictie en proliferatie van de gladde spiercellen.
- Er wordt verwacht dat, gezien de voorkeur van ambrisentan voor de ETA- boven de ETBreceptor, de door de ETB-receptor gemedieerde productie van de vasodilatoren stikstofmonoxide en prostacycline behouden blijft.
Klinische werkzaamheid en veiligheid
Er zijn twee gerandomiseerde, dubbelblinde, multicenter, placebogecontroleerde fase 3 pivotal onderzoeken uitgevoerd (ARIES-1 en -2). Aan onderzoek ARIES-1 namen 201 patiënten deel en hierin werden ambrisentan 5 mg en 10 mg met placebo vergeleken. Aan onderzoek ARIES-2 namen 192 patiënten deel en hierin werden ambrisentan 2,5 mg en 5 mg met placebo vergeleken. In beide onderzoeken werd ambrisentan toegevoegd aan de ondersteunende en overige geneesmiddelen van de patiënten; dit kan een combinatie van digoxine, anticoagulantia, diuretica, zuurstof en vasodilatoren (calciumkanaalblokkers, ACE-remmers) zijn geweest. De deelnemende patiënten hadden IPAH of PAH geassocieerd met bindweefselaandoening (PAH-CTD). De meerderheid van de patiënten had symptomen die vielen binnen de functionele klassen II (38,4%) of III (55,0%) van de WHO. Patiënten met pre-existente leverziekte (cirrose of klinisch significant verhoogde aminotransferases) en patiënten die andere specifieke therapie voor PAH kregen (bijv. prostanoïden) waren uitgesloten. Hemodynamische parameters werden in deze onderzoeken niet beoordeeld.
Het primaire eindpunt gedefinieerd voor de fase 3-onderzoeken was een verbetering in de inspanningscapaciteit beoordeeld aan de hand van de verandering vanaf de startwaarde na een wandelafstand binnen 6 minuten (6MWA) na 12 weken. In beide onderzoeken resulteerde de behandeling met ambrisentan in een significante verbetering in de 6MWA bij elke dosering ambrisentan.
De placebo-gecorrigeerde verbetering van de gemiddelde 6MWA in week 12 was, vergeleken met de uitgangswaarde, 30,6 meter (95% BI: 2,9 tot 58,3 meter; p = 0,008) en
59,4 meter (95% BI: 29,6 tot 89,3 meter; p < 0,001) voor de 5 mg-groep in respectievelijk ARIES-1 en -2. De placebo-gecorrigeerde verbetering van de gemiddelde 6MWA in week 12 voor patiënten in de 10 mg groep in ARIES-1 was 51,4 meter (95% BI: 26,6 tot 76,2 meter; p < 0,001).
Er werd een van tevoren gespecificeerde, gecombineerde analyse van de fase 3-studies
(ARIES-C) uitgevoerd. De placebo-gecorrigeerde gemiddelde verbetering voor 6MWA was 44,6 meter (95% BI: 24,3 tot 64,9 meter; p<0,0001) voor de 5 mg dosering, en 52,5 meter (95% BI: 28,8 tot 76,2 meter; p<0,0001) voor de 10 mg dosering.
In ARIES-2 leidde de behandeling met ambrisentan (gecombineerde doseringsgroep) tot een aanzienlijk uitstel van het tijdstip van klinische regressie van PAH in vergelijking met placebo (p< 0,001); het relatief risico vertoonde een reductie van 80% (95% BI: 47% tot 92%). De meting betrof: overlijden, longtransplantatie, ziekenhuisopname voor PAH, atriale septostomie, toevoegen van andere geneesmiddelen voor PAH en vroegtijdige stopcriteria. Er werd op de fysieke functioneringsschaal van het SF-36 gezondheidsonderzoek een statistisch significante toename (3,41 ± 6,96) waargenomen voor de gecombineerde doseringsgroep vergeleken met placebo (-0,20 ± 8,14, p=0,005). De behandeling met ambrisentan leidde tot een statistisch significante verbetering in de Borg Dyspnoe Index (BDI) in week 12 (placebo-gecorrigeerde BDI van -1,1 (95% BI: -1,8 tot -0,4; p=0,019; gecombineerde doseringsgroep)).
Langetermijngegevens
Patiënten die deelnamen aan ARIES-1 en -2 waren ook geschikt voor deelname aan een langdurig open extensieonderzoek ARIES-E (n=383). De gecombineerde gemiddelde blootstelling bedroeg ongeveer 145 ± 80 weken en de maximale blootstelling bedroeg ongeveer 295 weken. De belangrijkste primaire eindpunten van dit onderzoek waren de incidentie en de ernst van de bijwerkingen geassocieerd met langdurige blootstelling aan ambrisentan, waaronder leverfunctiewaarden in serum. De veiligheidsbevindingen die zijn waargenomen na langdurige blootstelling aan ambrisentan in dit onderzoek waren over het algemeen consistent met de bevindingen van de 12 weken durende placebogecontroleerde onderzoeken.
De waargenomen waarschijnlijkheid van overleving van personen die ambrisentan kregen (gecombineerde ambrisentan-doseringsgroep) na 1, 2 en 3 jaar bedroeg respectievelijk 93%, 85% en 79%.
In een open label onderzoek (AMB222) is ambrisentan bestudeerd bij 36 patiënten om de incidentie te evalueren van toegenomen serum-aminotransferaseconcentraties bij patiënten die al eerder met een andere ERA-therapie waren gestopt vanwege abnormale aminotransferasewaarden. Tijdens een gemiddelde behandelduur van 53 weken met ambrisentan, had geen van de deelnemende patiënten een bevestigde serum-ALT >3xBGN die een permanent staken van de behandeling vereiste. Bij vijftig procent van de patiënten was in deze periode de dosering verhoogd van 5 mg naar 10 mg ambrisentan.
De cumulatieve incidentie van abnormale serum-aminotransferasewaarden >3xBGN in alle fase II- en fase III-onderzoeken (inclusief respectievelijke open extensies) bedroeg 17 van de 483 patiënten met een gemiddelde blootstellingsduur van 79,5 weken. Dit is een event rate van 2,3 per 100 patiëntenjaren blootstelling aan ambrisentan. In het ARIES-E open langlopende extensie-onderzoek was het twee-jaarsrisico op het ontwikkelen van serumaminotransferaseverhogingen >3xBGN bij patiënten die behandeld werden met ambrisentan 3,9%.
Andere klinische informatie
Er werd een verbetering in hemodynamische parameters waargenomen bij PAH-patiënten na 12 weken behandeling (n=29) in een fase II-onderzoek (AMB220). De behandeling met ambrisentan resulteerde in een toename in gemiddelde cardiale index, een afname in de gemiddelde pulmonale arteriële druk en een afname in de gemiddelde pulmonale vasculaire weerstand.
Tijdens behandeling met ambrisentan zijn afnames van de systolische en diastolische bloeddruk gemeld. In placebogecontroleerde klinische onderzoeken met een duur van 12 weken bedroegen de afnames van de systolische en diastolische bloeddruk van de uitgangssituatie tot einde van de behandeling respectievelijk 3 mmHg en 4,2 mmHg. De gemiddelde afname van de systolische en diastolische bloeddruk hield aan tot 4 jaar behandeling met ambrisentan in het langetermijn open label ARIES E-onderzoek.
Er zijn geen klinisch belangrijke effecten op de farmacokinetiek van ambrisentan of sildenafil waargenomen tijdens een interactie-onderzoek bij gezonde vrijwilligers, en de combinatie werd goed verdragen. Het aantal patiënten dat gelijktijdig ambrisentan en sildenafil kreeg in de onderzoeken ARIES-E en AMB222, bedroeg respectievelijk 22 patiënten (5,7%) en 17 patiënten (47%). Additioneel traden er bij deze patiënten geen bijwerkingen op.
Klinische werkzaamheid in combinatie met tadalafil
Er werd een multicenter, dubbelblind, gebeurtenisgestuurd fase 3-uitkomstenonderzoek met een werkzaam vergelijkingsmiddel (AMB112565/AMBITION) uitgevoerd om de werkzaamheid te beoordelen van een startcombinatie van ambrisentan en tadalafil versus monotherapie met of alleen ambrisentan of alleen tadalafil. Dit onderzoek werd uitgevoerd bij 500 niet eerder behandelde PAH-patiënten, respectievelijk gerandomiseerd 2:1:1. Geen enkele patiënt kreeg alleen placebo. De primaire analyse betrof de combinatiegroep versus de gepoolde monotherapiegroepen. Er werden eveneens ondersteunende vergelijkingen van de combinatietherapiegroep versus de individuele monotherapiegroepen gemaakt. Patiënten met significante anemie, vochtretentie of zeldzame retinaziektes werden uitgesloten, zoals beschreven in de criteria die de onderzoekers hanteerden. Patiënten met ALT- en AST-waarden >2xBGN bij de uitgangssituatie werden eveneens uitgesloten van deelname.
Bij de uitgangssituatie was 96% van de patiënten niet eerder met enige PAH-specifieke behandeling behandeld, en de mediane tijd van diagnose tot deelname aan het onderzoek bedroeg 22 dagen. Patiënten begonnen met 5 mg ambrisentan en 20 mg tadalafil en werden getitreerd tot 40 mg tadalafil in week 4 en 10 mg ambrisentan in week 8, tenzij er problemen met de verdraagbaarheid waren. De mediane dubbelblinde behandelduur voor combinatietherapie was meer dan 1,5 jaar.
Het primaire eindpunt was de tijd totdat voor het eerst een gebeurtenis van klinisch falen optrad, gedefinieerd als:
- overlijden of
- ziekenhuisopname vanwege verergering van de PAH
- ziekteprogressie
- onbevredigende klinische lange-termijnrespons
De gemiddelde leeftijd van alle patiënten was 54 jaar (SD 15; variërend van 18-75 jaar oud).
Bij de uitgangssituatie hadden patiënten WHO FC II (31%) en FC III (69%). Idiopathische of erfelijke PAH was de vaakst voorkomende ziekteoorzaak in de onderzoekspopulatie (56%), gevolgd door PAH veroorzaakt door bindweefselaandoening (37%), PAH geassocieerd met geneesmiddelen en toxinen (3%), gecorrigeerde enkelvoudige congenitale hartafwijking (2%) en hiv (2%). Patiënten met WHO FC klassen II en III hadden een gemiddelde uitgangswaarde 6MWA van 353 m.
Uitkomst eindpunten
Een behandeling met combinatietherapie resulteerde in een risicoreductie van 50% (hazardratio [HR] 0,502; 95% BI: 0,348 tot 0,724; p=0,0002) van het samengestelde eindpunt voor klinisch falen tot het afsluitende beoordelingsbezoek bij vergelijking met de gepoolde monotherapiegroep [Figuur 1 en Tabel 1]. Het behandeleffect werd gedreven door een 63% reductie in ziekenhuisopnamen bij combinatietherapie, was vroeg vastgesteld en werd gehandhaafd. De werkzaamheid van de combinatietherapie betreffende het primaire eindpunt was consistent in de vergelijking met individuele monotherapie en binnen de subgroepen van leeftijd, etnische origine, geografische regio, ziekteoorzaak (IPAH/hPAH en PAH-CTD). Het effect was significant voor patiënten met zowel FC II als FC III.
Figuur 1
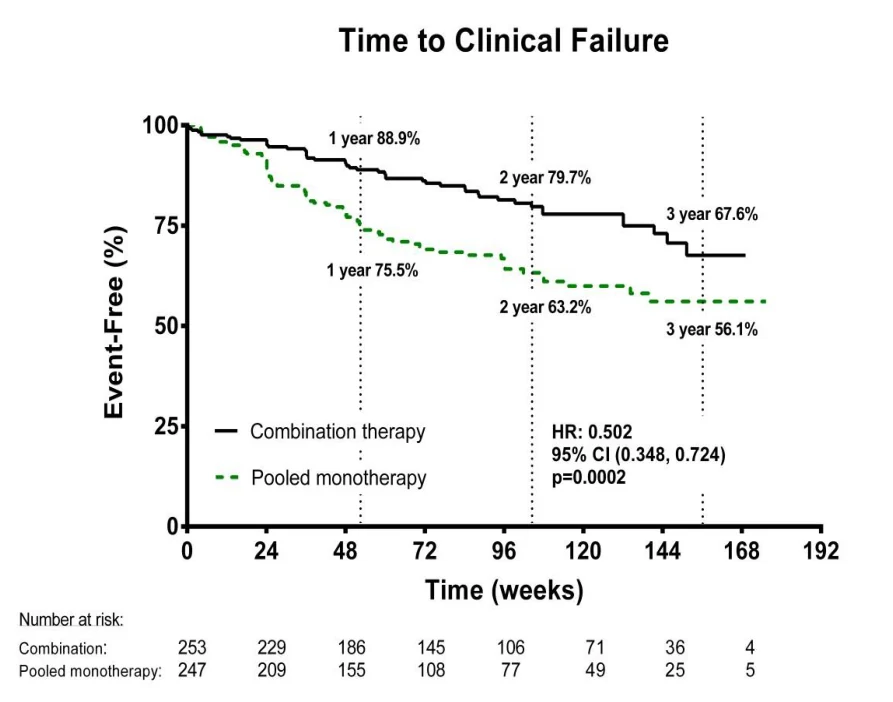
Time to Clinical Failure = tijd tot klinisch falen
Event-Free (%) = Het percentage personen dat geen gebeurtenis van klinisch falen heeft meegemaakt
Time (weeks) = Tijd (in weken)
Number at risk = Aantal at risk
Combination = Combinatie
Pooled monotherapy = Gepoolde monotherapie
Tabel 1
Ambrisentan + Tadalafil (N=253) | Gepoolde monotherapie (N=247) | Ambrisentan monotherapie (N=126) | Tadalafil monotherapie (N=121) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tijd tot eerste gebeurtenis van klinisch falen (beoordeeld) | ||||||||||||
| Klinisch falen, aant. (%) | 46 (18%) | 77 (31%) | 43 (34%) | 34 (28%) | ||||||||
| Hazardratio (95% BI) | 0,502 (0,348, 0,724) | 0,477 (0,314, 0,723) | 0,528 (0,338, 0,827) | |||||||||
| P-waarde, Log-ranktoets | 0,0002 | 0,0004 | 0,0045 | |||||||||
| Component als eerste gebeurtenis van klinisch falen (beoordeeld) | ||||||||||||
| Overlijden (alle oorzaken) | 9 (4%) | 8 (3%) | 2 (2%) | 6 (5%) | ||||||||
| Ziekenhuisopname voor verergering PAH | 10 (4%) | 30 (12%) | 18 (14%) | 12 (10%) | ||||||||
| Ziekteprogressie | 10 (4%) | 16 (6%) | 12 (10%) | 4 (3%) | ||||||||
| Onbevredigende klinische langetermijnrespons | 17 (7%) | 23 (9%) | 11 (9%) | 12 (10%) | ||||||||
| Tijd tot eerste ziekenhuisopname voor verergering van PAH (beoordeeld) | ||||||||||||
| Eerste ziekenhuisopname, aant. (%) | 19 (8%) | 44 (18%) | 27 (21%) | 17 (14%) | ||||||||
| Hazardratio (95% BI) | 0,372 | 0,323 | 0,442 | |||||||||
| P-waarde, Log-ranktoets | 0,0002 | <0,0001 | 0,0124 | |||||||||
Secundaire eindpunten
Secundaire eindpunten zijn getoetst:
Tabel 2
| Secundaire eindpunten (verandering vanaf de uitgangssituatie tot week 24) | Ambrisentan + Tadalafil | Monotherapie gepoold | Verschil en betrouwbaar-heidsinterval | p-waarde |
| NT-proBNP (% reductie) | -67,2 | -50,4 | % verschil -33,8; 95% BI: -44,8, -20,7 | p<0,0001 |
% personen dat een bevredigende klinische respons vertoonde bij week 24 | 39 | 29 | Odds ratio 1,56; 95% BI: 1,05, 2,32 | p=0,026 |
| 6MWA (m, mediane verandering) | 49,0 | 23,8 | 22,75m; 95% BI: 12,00, 33,50 | p<0.0001 |
Idiopathische pulmonale fibrose
Er is een onderzoek uitgevoerd bij 492 patiënten met idiopathische pulmonale fibrose (IPF)
(ambrisentan N=329, placebo N=163), van wie 11% secundaire pulmonale hypertensie (WHO-groep 3) had. Dit onderzoek werd voortijdig stopgezet toen bleek dat het primaire eindpunt voor werkzaamheid niet bereikt kon worden (ARTEMIS-IPV-onderzoek). In de ambrisentangroep deden zich 90 gevallen (27%) van IPF-progressie (waaronder ziekenhuisopname als gevolg van ademhalingsproblemen) of overlijden voor, ten opzichte van 28 gevallen (17%) in de placebogroep. Daarom is ambrisentan gecontra-indiceerd bij patiënten met IPF met of zonder secundaire pulmonale hypertensie (zie rubriek 4.3).
Pediatrische patiënten
AMB112529-onderzoek
De veiligheid en verdraagbaarheid van ambrisentan eenmaal daags gedurende 24 weken werd beoordeeld in een open-label ongecontroleerd onderzoek bij 41 pediatrische patiënten met PAH van 8 tot en met 17 jaar (mediaan: 13 jaar). De etiologie van PAH was idiopathisch (n = 26; 63%), persistente congenitale PAH ondanks een chirurgische ingreep (n = 11; 27%), secundair aan een bindweefselaandoening (n = 1; 2%) of familiaal (n = 3; 7,3%). Van de 11 personen met een congenitale hartaandoening hadden 9 ventriculaire septumdefecten, 2 hadden atrium-septumdefecten en 1 had een persistente open ductus. Aan het begin van de onderzoeksbehandeling zaten patiënten in WHO functionele klasse II (n = 32; 78%) of klasse III (n = 9; 22%). Bij opname in het onderzoek werden de patiënten behandeld met geneesmiddelen tegen PAH (meestal monotherapie met PDE5-remmers [n = 18; 44%], combinatiebehandelingen met PDE5-remmers en prostanoïden [n = 8; 20%]) of prostanoïden monotherapie [n = 1; 2%] en tijdens het onderzoek bleven ze hun PAH-behandeling gebruiken. Patiënten werden in twee doseringsgroepen verdeeld: ambrisentan 2,5 mg of 5 mg eenmaal daags (lage dosering, n = 21) en ambrisentan 2,5 mg of 5 mg eenmaal daags getitreerd tot 5 mg, 7,5 mg of 10 mg op basis van lichaamsgewicht (hoge dosering, n = 20). Na 2 weken werden in totaal 20 patiënten uit beide doseringsgroepen getitreerd op basis van klinische respons en verdraagbaarheid; 37 patiënten rondden het onderzoek af; 4 patiënten trokken zich terug uit het onderzoek.
Er werd geen dosistrend waargenomen in het effect van ambrisentan op inspanningscapaciteit (6MWA), de voornaamste werkzaamheidsuitkomst. De gemiddelde verandering vanaf de startwaarde na 24 weken in 6MWA voor patiënten in de groepen met de lage en hoge dosering, waarbij een meting werd gedaan op startwaarde en na 24 weken, was respectievelijk + 55,14 m (95% BI: 4,32 tot 105,95) bij 18 patiënten en + 26,25 m (95% BI: -4,59 tot 57,09) bij 18 patiënten. De gemiddelde verandering vanaf de startwaarde na 24 weken in 6MWA voor alle 36 patiënten samen (beide doseringen gepoold) was + 40,69 m (95% BI: 12,08 tot 69,31). Deze resultaten kwamen overeen met die welke zijn waargenomen bij volwassenen. Na 24 weken bleef respectievelijk 95% en 100% van de patiënten in de groep met de lage dosering en de groep met de hoge dosering stabiel (functionele klasse onveranderd of verbeterd). De Kaplan-Meierschatting voor voorvalvrije overleving voor verslechtering van PAH (overlijden [alle oorzaken], longtransplantatie of ziekenhuisopname voor verergering van PAH of verslechtering in verband met PAH) na 24 weken was respectievelijk 86% en 85% in de groep met de lage dosering en de groep met de hoge dosering.
Hemodynamische gegevens werden verzameld van 5 patiënten (groep met lage dosering). De gemiddelde toename vanaf de startwaarde in hartindex was + 0,94 l/min/m2, de gemiddelde afname in gemiddelde pulmonale arteriële druk was - 2,2 mmHg en de gemiddelde afname in pulmonale vasculaire weerstand was - 277 dyn s/cm2 (- 3,46 mmHg/l/min).
Bij pediatrische patiënten met PAH die 24 weken lang ambrisentan kregen, was de geometrisch gemiddelde afname vanaf de startwaarde in NT-proBNP 31% in de groep met de lage dosering (2,5 en 5 mg) en 28% in de groep met de hoge dosering (5, 7,5 en 10 mg).
AMB114588-onderzoek
Langetermijngegevens werden gegenereerd van 38 van de 41 pediatrische patiënten met PAH in de leeftijd van 8 tot 18 jaar die werden behandeld met ambrisentan in het gerandomiseerde onderzoek van 24 weken. Bij de meeste proefpersonen die na dat onderzoek werden opgenomen in deze langetermijn-extensie was sprake van idiopathische of erfelijke PAH (68%) in de uitgangssituatie van AMB112529. De gemiddelde blootstellingsduur (± standaarddeviatie) aan de behandeling met ambrisentan was ongeveer 4,0 ± 2,5 jaar (bereik: 3 maanden tot 10,0 jaar). Patiënten konden aanvullende PAH-behandeling krijgen in de open-label extensie indien nodig en de dosis ambrisentan kon aangepast worden in stappen van 2,5 mg. In totaal bleef 66% van de patiënten die doorgingen in het extensieonderzoek, dezelfde dosis ambrisentan gebruiken als in AMB112529.
Klinische verslechtering was gedefinieerd als overlijden (alle oorzaken), op de wachtlijst worden geplaatst voor een longtransplantatie of atriale septostomie, of verslechtering van PAH die leidt tot ziekenhuisopname, aanpassing van de ambrisentandosis, toevoeging of dosisaanpassing van een bestaand tegen PAH gericht geneesmiddel, verhoging van de WHO functionele klasse; een afname van 20% in de 6MWA, of tekenen/symptomen van rechtszijdig hartfalen. In totaal bleef 71% van de patiënten gevrijwaard van verslechtering van PAH, terwijl op hetzelfde moment bij 11 deelnemers (29%) verspreid over alle 4 de doseringsgroepen sprake was van klinische verslechtering van PAH op basis van ten minste 1 criterium, en 5 van deze 11 deelnemers (45%) voldeed aan meer dan 1 criterium voor klinische verslechtering. De Kaplan-Meierschattingen voor overleving waren 94,74% en 92,11% voor respectievelijk 3 jaar en 4 jaar na de start van de behandeling.
De veranderingen vanaf de uitgangssituatie van AMB112529 tot het einde van het extensieonderzoek lieten ten aanzien van de 6MWA een gemiddelde toename van 58,4 ± 88 meter (een verbetering van 17% ten opzichte van de uitgangswaarde) zien voor alle doseringsgroepen samen.
Ten tijde van de opname in het AMB114588-onderzoek waren de 4 verschillende WHO functionele klassen (I, II, III en IV) allemaal vertegenwoordigd door onderzoeksdeelnemers; meer dan de helft van de deelnemers bevond zich in klasse II (n = 22; 58%), en de overige deelnemers bevonden zich in klasse I (n = 9; 24%), klasse III (n = 6; 16%) of klasse IV (n = 1; 3%). De veranderingen vanaf de uitgangssituatie van AMB112529 tot het einde van het extensieonderzoek (N = 29) lieten ten aanzien van de WHO functionele klasse een verbetering (45%) of geen verandering (55%), en geen verslechtering, zien, naast een gemiddelde toename van 17,0% in de 6MWA.
5.2 Farmacokinetische eigenschappen
Absorptie
Bij mensen wordt ambrisentan snel geabsorbeerd. Na orale toediening treden de maximale plasmaconcentraties (Cmax) van ambrisentan in het algemeen na ongeveer 1,5 uur op, zowel met als zonder voedsel. Cmax en het oppervlak onder de plasmaconcentratie-tijdcurve (AUC) nemen proportioneel toe met de dosering in het gehele therapeutische dosisbereik. De steady state wordt over het algemeen bereikt na vier dagen herhaalde toediening.
Een onderzoek naar het effect van voedsel, waarbij de toediening van ambrisentan aan gezonde vrijwilligers in vastende toestand werd vergeleken met toediening na een maaltijd met een hoog vetgehalte, liet zien dat de Cmax met 12 % was afgenomen terwijl de AUC onveranderd bleef. Deze afname in piekconcentratie is niet klinisch significant, vandaar dat ambrisentan met of zonder voedsel ingenomen kan worden.
Distributie
Ambrisentan heeft een hoge plasma-eiwitbinding. De in vitro plasma-eiwitbinding van ambrisentan was gemiddeld 98,8% en niet afhankelijk van de concentratie in het bereik van 0,2-20 microgram/ml.
Ambrisentan wordt voornamelijk gebonden aan albumine (96,5%) en in mindere mate aan alfa1-zuur glycoproteïne.
De distributie van ambrisentan in de rode bloedcellen is laag, met een gemiddelde bloed:plasmaratio van respectievelijk 0,57 en 0,61 bij mannen en vrouwen.
Biotransformatie
Ambrisentan is een non-sulfonamide (propionzuur) ERA.
Ambrisentan wordt geglucuronideerd via diverse UGT-isoenzymen (UGT1A9S, UGT2B7S en UGT1A3S) tot ambrisentanglucuronide (13%). Ambrisentan ondergaat ook oxidatieve omzetting, hoofdzakelijk door CYP3A4 en in mindere mate door CYP3A5 en CYP2C19 tot
4-hydroxymethylambrisentan (21%), dat verder wordt geglucuronideerd tot 4-hydroxymethylambrisentanglucuronide (5%). De bindingsaffiniteit van 4-hydroxymethylambrisentan aan de menselijke endothelinereceptor is een factor 65 kleiner dan van ambrisentan. Vandaar dat bij concentraties die in het plasma worden waargenomen
(ongeveer 4% gerelateerd aan het oorspronkelijke ambrisentan) van 4-hydroxymethylambrisentan niet wordt verwacht dat het bijdraagt aan de farmacologische activiteit van ambrisentan.
In vitro-gegevens wijzen erop dat ambrisentan bij 300 µM resulteerde in minder dan 50% remming van UGT1A1, UGT1A6, UGT1A9, UGT2B7 (tot 30%) of van cytochroom-P450-enzymen 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 en 3A4 (tot 25%). In vitro heeft ambrisentan geen remmend effect op menselijke transporteiwitten, zoals P-gp, BCRP, MRP2, BSEP, OATP1B1, OATP1B3 en NTCP bij klinisch relevante concentraties. Bovendien induceerde ambrisentan geen MRP2-, P-gp- of BSEP-eiwitexpressie in rattenhepatocyten. Alles bij elkaar genomen wijzen de in vitro-gegevens erop dat ambrisentan bij klinisch relevante concentraties (plasma-Cmax tot 3,2 µM) waarschijnlijk geen effect zal hebben op UGT1A1, UGT1A6, UGT1A9, UGT2B7 of cytochroom-
P450enzymen 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, 3A4 of op transport via BSEP, BCRP, P-gp, MRP2, OATP1B1/3 of NTCP.
De effecten bij steady state van ambrisentan (10 mg eenmaal daags) op de farmacokinetiek en farmacodynamiek van een enkelvoudige dosis warfarine (25 mg), gemeten in PT en INR, zijn onderzocht bij 20 gezonde vrijwilligers. Ambrisentan had geen enkel klinisch significant effect op de farmacokinetiek of de farmacodynamiek van warfarine. Gelijktijdige toediening met warfarine had evenmin effect op de farmacokinetiek van ambrisentan (zie rubriek 4.5).
Het effect van een zevendaagse dosering sildenafil (20 mg driemaal daags) op de farmacokinetiek van een enkelvoudige dosis ambrisentan en het effect van een zevendaagse dosering ambrisentan (10 mg eenmaal daags) op de farmacokinetiek op een enkelvoudige dosis sildenafil zijn onderzocht bij 19 gezonde vrijwilligers. Met uitzondering van een 13% toename in de sildenafil Cmax na gelijktijdige toediening met ambrisentan waren er geen veranderingen in de farmacokinetische parameters van de sildenafil, N-desmethyl-sildenafil en ambrisentan. Deze geringe toename van de sildenafil Cmax wordt niet als klinisch relevant beschouwd (zie rubriek 4.5).
De effecten bij steady state van ambrisentan (10 mg eenmaal daags) op de farmacokinetiek van een enkelvoudige dosis tadalafil en de effecten bij steady state van tadalafil (40 mg eenmaal daags) op de farmacokinetiek van een enkelvoudige dosis ambrisentan zijn onderzocht bij 23 gezonde vrijwilligers. Ambrisentan had geen enkel klinisch significant effect op de farmacokinetiek van tadalafil. Gelijktijdige toediening met tadalafil had evenmin effect op de farmacokinetiek van ambrisentan (zie rubriek 4.5).
De effecten van herhaalde dosering van ketoconazol (400 mg eenmaal daags) op de farmacokinetiek van een enkelvoudige dosis van 10 mg ambrisentan zijn onderzocht bij 16 gezonde vrijwilligers. Blootstelling aan ambrisentan zoals gemeten via de AUC(0-inf) en Cmax waren respectievelijk met 35% en 20% toegenomen. Deze verandering in blootstelling is waarschijnlijk niet van enig klinisch belang, vandaar dat ambrisentan gelijk met ketoconazol toegediend mag worden.
De effecten van herhaalde doseringen ciclosporine A (100-150 mg tweemaal daags) op de steady state farmacokinetiek van ambrisentan (5 mg eenmaal daags) en de effecten van de herhaalde doseringen ambrisentan (5 mg eenmaal daags) op de steady state farmacokinetiek van ciclosporine A (100-150 mg tweemaal daags) zijn onderzocht bij gezonde vrijwilligers. De Cmax en de AUC(0–t) van ambrisentan namen toe (met respectievelijk 48% en 121%) in de combinatie met herhaalde doseringen ciclosporine A. Gebaseerd op deze veranderingen dient, als het in combinatie met ciclosporine A wordt toegediend, de dosering ambrisentan bij volwassen of pediatrische patiënten van ≥ 50 kg tot 5 mg eenmaal daags te worden beperkt; voor pediatrische patiënten van ≥ 20 tot < 50 kg dient de dosering te worden beperkt tot 2,5 mg eenmaal daags (zie rubriek 4.2). Herhaalde doseringen ambrisentan hadden echter geen klinisch relevant effect op de ciclosporine A blootstelling, en een doseringsaanpassing van ciclosporine A is niet gerechtvaardigd.
De effecten van een acute en een herhaalde dosering rifampicine (600 mg eenmaal daags) op de farmacokinetiek bij steady state van ambrisentan (10 mg eenmaal daags) zijn bestudeerd bij gezonde vrijwilligers. Na de startdoseringen rifampicine werd een voorbijgaande toename in ambrisentan AUC(0–τ) (respectievelijk 121% en 116% na eerste en tweede doses rifampicine) waargenomen, waarschijnlijk door een rifampicinegemedieerde remming van OATP. Er was echter vanaf dag 8 geen klinisch relevant effect op de ambrisentanblootstelling na toediening van meerdere doses rifampicine. Patiënten die een behandeling met ambrisentan ondergaan moeten nauwkeurig gecontroleerd worden als ze starten met een behandeling met rifampicine (zie rubrieken 4.4 en 4.5).
De effecten van een herhaalde dosering ambrisentan (10 mg) op de farmacokinetiek van een enkelvoudige dosis digoxine zijn onderzocht bij 15 gezonde vrijwilligers. Meervoudige doses ambrisentan resulteerden in een kleine toename van digoxine wat betreft AUC0-last, de dalconcentraties en een 29% toename in de digoxine Cmax. De toename in de blootstelling aan digoxine bij meervoudige doses ambrisentan werd niet als klinisch relevant beschouwd en rechtvaardigt geen aanpassing van de dosis digoxine (zie rubriek 4.5).
De effecten van 12 dagen toediening van ambrisentan (10 mg eenmaal daags) op de farmacokinetiek van een enkelvoudige dosis van een oraal anticonceptivum dat ethinylestradiol (35 μg) en norethindron (1 mg) bevat, zijn onderzocht bij gezonde vrouwelijke vrijwilligers. De Cmax en AUC(0–∞) waren voor ethinylestradiol enigszins afgenomen (met respectievelijk 8% en 4%) en voor norethindron enigszins toegenomen (met respectievelijk 13% en 14 %). Deze veranderingen in blootstelling aan ethinylestradiol of norethindron waren klein en het is niet waarschijnlijk dat ze klinisch significant zullen zijn (zie rubriek 4.5).
Eliminatie
Ambrisentan en zijn metabolieten worden voornamelijk uitgescheiden in de gal na metabolisering door de lever en/of metabolisering buiten de lever om. Ongeveer 22% van een oraal toegediende dosis wordt in de urine teruggevonden met 3,3% onveranderd ambrisentan. De eliminatiehalfwaardetijd in plasma bij mensen varieert van 13,6 tot 16,5 uur.
Speciale populaties
Volwassen patiënten (geslacht, leeftijd)
Gebaseerd op de resultaten van een populatiefarmacokinetische analyse bij gezonde vrijwilligers en patiënten met PAH bleek de farmacokinetiek van ambrisentan niet significant beïnvloed te worden door geslacht of leeftijd (zie rubriek 4.2).
Pediatrische patiënten
Er zijn beperkte farmacokinetiekgegevens beschikbaar voor de pediatrische populatie. De farmacokinetiek werd in één klinisch onderzoek (AMB112529) bestudeerd bij pediatrische personen van 8 tot en met 17 jaar oud.
De farmacokinetiek van ambrisentan na orale toediening bij personen van 8 tot en met 17 jaar oud met PAH kwam globaal overeen met de farmacokinetiek bij volwassenen na correctie voor lichaamsgewicht. Uit een model afgeleide blootstellingen van pediatrische patiënten bij steady-state (AUCss) voor de lage en hoge doseringen voor alle groepen lichaamsgewicht waren binnen de 5e en 95e percentielen van de historische volwassen blootstelling voor respectievelijk de lage dosering (5 mg) of de hoge dosering (10 mg).
Verminderde nierfunctie
Ambrisentan wordt niet significant door de nieren gemetaboliseerd of uitgescheiden (excretie). In een populatiefarmacokinetische analyse bleek de creatinineklaring een statistisch significante covariant te zijn, die de orale klaring van ambrisentan beïnvloedde. De grootte van de afname in orale klaring is bescheiden (20-40%) bij patiënten met een matig verminderde nierfunctie en is daarom waarschijnlijk niet van enig klinisch belang. Het moet echter met de nodige voorzichtigheid worden gebruikt bij patiënten met ernstig verminderde nierfunctie (zie rubriek 4.2).
Verminderde leverfunctie
De belangrijkste metabole routes van ambrisentan zijn glucuronidatie en oxidatie met de daaropvolgende eliminatie via de gal; vandaar dat bij een verminderde leverfunctie verwacht zou kunnen worden dat de blootstelling (Cmax en AUC) van ambrisentan verhoogd zal zijn. In een populatiefarmacokinetische analyse bleek de orale klaring afgenomen te zijn als functie van de toegenomen bilirubinespiegels. De omvang van het effect van bilirubine is echter bescheiden (vergeleken met een doorsneepatiënt met een bilirubinewaarde van 0,6 mg/dl zal een patiënt met een verhoogde bilirubinewaarde van 4,5 mg/dl een ongeveer 30% lagere orale klaring van ambrisentan hebben). De farmacokinetiek van ambrisentan is niet onderzocht bij patiënten met een afgenomen leverfunctie (met of zonder cirrose). Daarom moet niet met ambrisentan gestart worden bij patiënten met een ernstig verminderde leverfunctie, of met klinisch significant verhoogde waarden van leveraminotransferasen (>3xBGN) (zie rubrieken 4.3 en 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Door het primaire farmacologische klasse-effect kan een hoge enkelvoudige dosis ambrisentan (bijv. een overdosering) de arteriële druk verlagen met de potentie om hypotensie en symptomen gerelateerd aan vaatverwijding te veroorzaken.
Ambrisentan bleek geen remmer te zijn van het galzuurtransport en het produceert geen zichtbare hepatotoxiciteit.
Ontstekingen en veranderingen van het epitheel in de neusholte zijn waargenomen na chronische toediening aan knaagdieren bij blootstellingsniveaus onder de therapeutische niveaus die worden bereikt bij mensen. Bovendien zijn kleine ontstekingsreacties waargenomen na chronische toediening van hoge doseringen ambrisentan bij honden met blootstellingen van meer dan 20 maal hoger dan waargenomen bij patiënten.
Neusbeenhyperplasie van het zeefbeen in de neusschelp is waargenomen in de neusholte van ratten behandeld met ambrisentan bij een blootstelling van het drievoud van de klinische AUC. Neusbeenhyperplasie werd niet waargenomen met ambrisentan bij muizen of honden. Bij de rat is hyperplasie van de neusschelp een bekende respons van nasale inflammatie, gebaseerd op ervaring met andere stoffen.
Ambrisentan bleek clastogeen te zijn bij testen van hoge doseringen in zoogdiercellen in vitro. Er kon bij bacteriën en in twee in vivo-onderzoeken bij knaagdieren geen bewijs worden gevonden dat ambrisentan mutagene of genotoxische effecten had.
Er was geen bewijs voor carcinogeen potentieel in twee jaar durende onderzoeken met orale toediening bij ratten en muizen. Er was bij mannelijke ratten alleen bij de hoogste dosering een kleine toename in fibroadenomen van de melkklieren, een goedaardige tumor. Systemische blootstelling aan ambrisentan bij mannelijke ratten bij deze dosis (gebaseerd op steady-state AUC) was zes keer hoger dan de klinische dosis die wordt bereikt met 10 mg per dag.
Tubulaire atrofie van de testes, in sommige gevallen in verband gebracht met aspermie, is waargenomen bij herhaalde orale dosis in toxiciteits- en fertiliteitsonderzoeken bij mannelijke ratten en muizen zonder veiligheidsmarge. De testiculaire veranderingen waren niet volledig genezen gedurende de beoordeelde dosisvrije periodes. Er werden echter geen veranderingen van de testes waargenomen in onderzoeken bij honden met een maximale duur van 39 weken bij een blootstelling die het 35-voudige bedroeg van die gezien is bij mensen, gebaseerd op AUC. Bij mannelijke ratten is er geen effect van ambrisentan op de bewegelijkheid van het sperma waargenomen bij alle geteste doseringen (tot 300 mg/kg/dag). Een kleine afname (<10%) in het percentage morfologisch normale spermatozoïden werd gezien bij 300 mg/kg/dag, maar niet bij 100 mg/kg/dag (>9-maal de klinische blootstelling bij 10 mg/dag). Het effect van ambrisentan op de mannelijke vruchtbaarheid bij mensen is niet bekend.
Er is aangetoond dat ambrisentan teratogeen is bij ratten en konijnen. Bij alle geteste doseringen werden afwijkingen aan de onderkaak, de tong en/of het verhemelte waargenomen. Bovendien werd in het onderzoek bij ratten een toegenomen incidentie waargenomen van interventriculaire septumdefecten, afwijkingen van de lichaamsvaten, afwijkingen van de schildklier en thymus, ossificatie van het basisfenoïdbeen, en het vóórkomen van de navelstrengader aan de linkerkant van de urineblaas in plaats van aan de rechterkant. Teratogeniciteit is een klasse-effect van ERA's.
Toediening van ambrisentan aan vrouwelijke ratten in de periode van het derde semester van de zwangerschap tot borstvoeding veroorzaakte bijwerkingen op moedergedrag, verminderde overleving van jongen en verslechtering van het voortplantingsvermogen van de jongen (met waarneming van kleine testes bij obductie) bij blootstelling aan 3-maal de AUC van de maximaal aanbevolen menselijke dosis.
Bij jonge ratten die eenmaal daags oraal ambrisentan toegediend kregen tijdens postnatale dag 7 tot 26, 36 of 62 (overeenkomend met pasgeborenen tot late adolescentie bij mensen), trad een daling van het hersengewicht (-3% tot -8%) zonder morfologische of neurologische gedragsveranderingen op nadat ademhalingsgeluiden, apneu en hypoxie werden waargenomen. Deze effecten traden op bij AUC-niveaus die 1,8 tot 7 maal hoger waren dan de blootstelling bij kinderen bij 10 mg. In een ander onderzoek, toen 5 weken oude ratten werden behandeld (wat overeenkomt met een leeftijd van ongeveer 8 jaar bij mensen), werd een afname van het hersengewicht alleen bij een zeer hoge dosis alleen bij mannetjes waargenomen. De beschikbare non-klinische gegeven geven geen inzicht in de klinische relevantie van deze bevinding bij kinderen jonger dan 8 jaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Lactose monohydraat
Microkristallijne cellulose (E460(i))
Natriumcroscarmellose (E468)
Magnesiumstearaat (E470b)
Filmomhulling
Polyvinylalcohol (E1203)
Talk (E553b)
Titaniumdioxide (E171)
Macrogol (E1521)
Lecithine (soja) (E322)
Allurarood AC aluminiumlak (E129)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/PVDC blisterverpakkingen met aluminiumfolie, bedekt met hitteverzegelingslak.
Verpakkingsgrootten met 10 of 30 filmomhulde tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Geen bijzondere vereisten voor verwijdering.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Devatis GmbH
Spitalstr. 22
79539 Lörrach
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ambrisentan Devatis 5 mg filmomhulde tabletten RVG 123658
Ambrisentan Devatis 10 mg filmomhulde tabletten RVG 123659
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 september 2019
Datum van laatste verlenging: 22 augustus 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.1, 4.2, 4.4, 4.5, 4.8-5.3: 12 juni 2025