


SmPC (samenvatting van de productkenmerken) - Beyfortus
1. NAAM VAN HET GENEESMIDDEL
Beyfortus 50 mg oplossing voor injectie in een voorgevulde spuit
Beyfortus 100 mg oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Beyfortus 50 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 50 mg nirsevimab in 0,5 ml (100 mg/ml).
Beyfortus 100 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 100 mg nirsevimab in 1 ml (100 mg/ml).
Nirsevimab is een humaan immunoglobuline G1 kappa (IgG1κ) monoklonaal antilichaam dat geproduceerd wordt uit ovariumcellen van de Chinese hamster (Chinese hamster ovary, CHO) met behulp van recombinant-DNA-technologie.
Hulpstoffen met bekend effect
Dit middel bevat 0,1 mg polysorbaat 80 (E433) in elke doseringseenheid van 50 mg (0,5 ml) en 0,2 mg in elke doseringseenheid van 100 mg (1 ml) (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Heldere tot opalescente, kleurloze tot gele oplossing met een pH-waarde van 6,0.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Beyfortus is geïndiceerd voor de preventie van lagere-luchtwegaandoeningen veroorzaakt door het respiratoir syncytieel virus (RSV) bij:
i. Pasgeborenen en zuigelingen tijdens hun eerste RSV-seizoen.
ii. Kinderen tot 24 maanden oud die kwetsbaar blijven voor ernstige RSV-ziekte tijdens hun tweede
RSV-seizoen (zie rubriek 5.1).
Beyfortus dient te worden gebruikt in overeenstemming met officiële aanbevelingen.
4.2 Dosering en wijze van toediening
Dosering
Zuigelingen tijdens hun eerste RSV-seizoen
De aanbevolen dosering is een enkelvoudige dosis van 50 mg intramusculair toegediend voor zuigelingen met een lichaamsgewicht < 5 kg en een enkelvoudige dosis van 100 mg intramusculair toegediend voor zuigelingen met een lichaamsgewicht ≥ 5 kg.
Beyfortus moet worden toegediend vanaf de geboorte voor zuigelingen die tijdens het RSV-seizoen zijn geboren. Voor diegenen die buiten het seizoen geboren zijn, dient Beyfortus idealiter te worden toegediend voorafgaand aan het RSV-seizoen.
De dosering bij zuigelingen met een lichaamsgewicht van 1,0 kg tot < 1,6 kg is gebaseerd op extrapolatie. Hiervoor zijn geen klinische gegevens beschikbaar. Naar verwachting zal blootstelling bij zuigelingen van < 1 kg hogere blootstellingen opleveren dan bij zuigelingen die meer wegen. De voordelen en risico's van het gebruik van nirsevimab bij zuigelingen van <1 kg moeten zorgvuldig worden afgewogen.
Er zijn beperkte gegevens beschikbaar over extreem premature zuigelingen (zwangerschapsduur < 29 weken) jonger dan 8 weken. Er zijn geen klinische gegevens beschikbaar over zuigelingen met een postmenstruele leeftijd (zwangerschapsduur bij geboorte plus chronologische leeftijd) van minder dan 32 weken (zie rubriek 5.1).
Kinderen die kwetsbaar blijven voor ernstige RSV-ziekte tijdens hun tweede RSV-seizoen
De aanbevolen dosis is een enkelvoudige dosis van 200 mg intramusculair toegediend als twee injecties (2 x 100 mg). Beyfortus dient idealiter te worden toegediend voorafgaand aan aanvang van het tweede RSV-seizoen.
Voor personen die een hartoperatie ondergaan met cardiopulmonale bypass, kan zodra de persoon stabiel is na de operatie een extra dosis toegediend worden om adequate nirsevimab-serumspiegels te garanderen. Als dit binnen 90 dagen na ontvangst van de eerste dosis Beyfortus plaatsvindt, dient de aanvullende dosis tijdens het eerste RSV-seizoen 50 mg of 100 mg te zijn, afhankelijk van het lichaamsgewicht, of 200 mg tijdens het tweede RSV-seizoen. Als er meer dan 90 dagen zijn verstreken sinds de eerste dosis, kan de aanvullende dosis een enkelvoudige dosis van 50 mg zijn, ongeacht het lichaamsgewicht, tijdens het eerste RSV-seizoen of 100 mg tijdens het tweede RSV-seizoen om de rest van het RSV-seizoen te dekken.
De veiligheid en werkzaamheid van nirsevimab bij kinderen in de leeftijd van 2 tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Beyfortus is alleen voor intramusculaire injectie.
Het wordt intramusculair toegediend, bij voorkeur in de anterolaterale zijde van de dij. De gluteale spieren mogen niet routinematig als injectieplaats worden gebruikt vanwege het risico op beschadiging van de ischiaszenuw. Zijn er twee injecties nodig, gebruik dan twee verschillende injectieplaatsen.
Zie rubriek 6.6 voor instructies inzake speciale hanteringsvereisten.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid waaronder anafylaxie
Ernstige overgevoeligheidsreacties zijn gemeld na toediening van Beyfortus. Anafylaxie is waargenomen met humane immunoglobuline G1 (IgG1) monoklonale antilichamen. Als tekenen en symptomen van anafylaxie of een andere klinisch significante overgevoeligheidsreactie optreden, stop dan onmiddellijk met de toediening en start geschikte geneesmiddelen en/of ondersteunende therapie.
Klinisch significante bloedingsstoornissen
Zoals bij alle andere intramusculaire injecties dient nirsevimab met voorzichtigheid te worden gebruikt bij personen met trombocytopenie of andere stollingsstoornissen.
Immuungecompromitteerde kinderen
Bij sommige immuungecompromitteerde kinderen met eiwitverlies is een hoge klaring van nirsevimab waargenomen in klinische onderzoeken (zie rubriek 5.2), en nirsevimab biedt mogelijk niet hetzelfde niveau van bescherming bij die personen.
Polysorbaat 80 (E433)
Dit middel bevat 0,1 mg polysorbaat 80 in elke doseringseenheid van 50 mg (0,5 ml) en 0,2 mg in elke doseringseenheid van 100 mg (1 ml). Polysorbaten kunnen overgevoeligheidsreacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Monoklonale antilichamen hebben doorgaans geen significant interactiepotentieel, aangezien ze geen directe invloed hebben op cytochroom P450-enzymen en geen substraten zijn van hepatische- of renale transporters. Indirecte effecten op cytochroom P450-enzymen zijn onwaarschijnlijk aangezien het doelwit van nirsevimab een exogeen virus is.
Nirsevimab leidt niet tot verstoring van reverse transcriptase-polymerasekettingreactie (RT-PCR) of snelle antigeendetectie RSV-diagnostische testen die gebruikmaken van commercieel beschikbare antilichamen gericht op antigeenregio I, II of IV op het RSV-fusie (F)-eiwit.
Gelijktijdige toediening met vaccins
Aangezien nirsevimab een monoklonaal antilichaam is, met een passieve immunisatie specifiek tegen RSV, wordt niet verwacht dat het interfereert met de actieve immuunrespons op gelijktijdig toegediende vaccins.
Er is beperkte ervaring met gelijktijdige toediening van vaccins. Wanneer nirsevimab tijdens klinische onderzoeken werd gegeven met routinematige kindervaccins, was het veiligheids- en reactogeniciteitsprofiel van het gelijktijdig toegediende regime vergelijkbaar met dat van de kindervaccins die alleen werden gegeven. Nirsevimab kan gelijktijdig met kindervaccins worden gegeven.
Nirsevimab mag met geen enkel vaccin in dezelfde spuit of injectieflacon worden gemengd (zie rubriek 6.2). Wanneer het gelijktijdig wordt toegediend met injecteerbare vaccins, moeten de injecties worden gegeven met aparte spuiten en op verschillende injectieplaatsen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Niet van toepassing.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Niet van toepassing.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking was rash (0,7%) die binnen 14 dagen na toediening optrad. Het merendeel van deze bijwerking was licht tot matig van intensiteit. Aanvullend werden pyrexie en injectieplaatsreacties binnen 7 dagen na toediening gemeld met een prevalentie van respectievelijk 0,5% en 0,3%. Injectieplaatsreacties waren niet ernstig.
Tabel met lijst van bijwerkingen
Tabel 1 geeft de bijwerkingen weer die zijn gemeld bij 2.966 voldragen en premature zuigelingen (zwangerschapsduur, Gestational Age (GA) ≥ 29 weken) die nirsevimab kregen in klinische onderzoeken, en tijdens het toezicht na het in de handel brengen (zie rubriek 4.4).
De bijwerkingen die zijn gemeld in gecontroleerde klinische onderzoeken zijn ingedeeld volgens systeem/orgaanklasse (SOC) van MedDRA. Binnen elke SOC zijn voorkeurstermen gerangschikt op afnemende frequentie en vervolgens op afnemende ernst. De frequenties van optreden van bijwerkingen wordt gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1.000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen
| MedDRA systeem/orgaanklasse | MedDRA voorkeurstermen | Frequentie |
| Immuunsysteemaandoeningen | Overgevoeligheida | Niet bekend |
| Huid- en onderhuidaandoeningen | Rashb | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectieplaatsreactiec | Soms |
| Pyrexie | Soms |
a Bijwerkingen uit spontane melding.
b Rash is gedefinieerd door de volgende gegroepeerde voorkeurstermen: rash, maculo-papulaire rash, vlekkerige rash c Injectieplaatsreactie is gedefinieerd door de volgende gegroepeerde voorkeurstermen: injectieplaatsreactie, injectieplaatspijn, injectieplaatsverharding, injectieplaatsoedeem, zwelling van injectieplaats
Zuigelingen met een verhoogd risico op ernstige RSV-ziekte in hun eerste seizoen
De veiligheid is onderzocht in MEDLEY bij 918 zuigelingen met een verhoogd risico op ernstige RSV-ziekte, onder wie 196 extreem premature zuigelingen (GA < 29 weken) en 306 zuigelingen met chronische longziekte van prematuriteit of hemodynamisch significante aangeboren hartziekte die hun eerste RSV-seizoen ingingen, die nirsevimab (n=614) of palivizumab (n=304) kregen. Het veiligheidsprofiel van nirsevimab bij zuigelingen die nirsevimab ontvingen in hun eerste RSV-seizoen was vergelijkbaar met het vergelijkende geneesmiddel palivizumab en consistent met het veiligheidsprofiel van nirvesimab bij voldragen en premature zuigelingen GA ≥ 29 weken (D5290C00003 en MELODY).
Kinderen die kwetsbaar blijven voor ernstige RSV-ziekte in hun tweede seizoen
De veiligheid werd beoordeeld in MEDLEY bij 220 kinderen met chronische longziekte van prematuriteit of hemodynamisch significante congenitale hartziekte die nirsevimab of palivizumab kregen in hun eerste RSV-seizoen en vervolgens nirsevimab kregen in hun tweede RSV-seizoen (180 proefpersonen kregen nirsevimab in zowel seizoen 1 als 2, 40 kregen palivizumab in seizoen 1 en nirsevimab in seizoen 2). Het veiligheidsprofiel van nirsevimab bij kinderen die nirsevimab kregen in hun tweede RSV-seizoen was consistent met het veiligheidsprofiel van nirsevimab bij voldragen en premature zuigelingen GA ≥29 weken (D5290C00003 en MELODY).
De veiligheid werd ook onderzocht in MUSIC, een open-label onderzoek zonder controlegroep met enkelvoudige dosis bij 100 immuungecompromitteerde zuigelingen en kinderen ≤24 maanden die nirsevimab ontvingen in hun eerste of tweede RSV-seizoen. Dit omvatte deelnemers met ten minste een van de volgende aandoeningen: immunodeficiëntie (gecombineerd, antilichaam of andere etiologie) (n=33); systemische behandeling met hoge doses corticosteroïden (n=29); orgaan- of beenmergtransplantatie (n=16); gebruik van immunosuppressieve chemotherapie (n=20); andere immunosuppressieve behandeling (n=15) en HIV-infectie (n=8). Het veiligheidsprofiel van nirsevimab was consistent met wat werd verwacht voor een populatie van immuungecompromitteerde kinderen en met het veiligheidsprofiel van nirsevimab bij voldragen en premature zuigelingen GA ≥29 weken (D5290C00003 en MELODY).
Het veiligheidsprofiel van nirsevimab bij kinderen tijdens hun tweede RSV-seizoen was consistent met het veiligheidsprofiel van nirsevimab dat werd waargenomen tijdens hun eerste RSV-seizoen.
Voldragen en premature zuigelingen die hun eerste RSV-seizoen beginnen
De veiligheid van nirsevimab werd ook beoordeeld in HARMONIE, een gerandomiseerd, multicenter open-labelonderzoek bij 8.034 voldragen en premature zuigelingen (GA ≥29 weken) die hun eerste RSV-seizoen begonnen (en niet geschikt waren voor palivizumab), die nirsevimab (n=4.016) of geen interventie (n=4.018) kregen ter preventie van ziekenhuisopname voor respiratoire syncytiale virusinfectie van de onderste luchtwegen (RSV LRTI). Het veiligheidsprofiel van nirsevimab toegediend in het eerste RSV-seizoen was consistent met het veiligheidsprofiel van nirsevimab in de placebogecontroleerde onderzoeken (D5290C00003 en MELODY).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen specifieke behandeling voor een overdosering met nirsevimab. In het geval van een overdosis moet de betreffende persoon worden gemonitord op het optreden van bijwerkingen en worden ondersteund met passende, symptomatische behandeling.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: sera en immunoglobulinen, antivirale monoklonale antilichamen, ATC-code: J06BD08
Werkingsmechanisme
Nirsevimab is een recombinant neutraliserend langwerkend humaan IgG1κ monoklonaal antilichaam tegen de prefusieconformatie van het RSV F-eiwit dat is gemodificeerd met een drievoudige aminozuursubstitutie (YTE) in het Fc-domein om de serumhalfwaardetijd te verlengen. Nirsevimab bindt aan een sterk geconserveerd epitoop in de Ø antigene kant van het prefusie-eiwit met respectievelijk de dissociatieconstanten KD = 0,12 nM en KD = 1,22 nM voor RSV-subtype A en B stammen. Nirsevimab remt de essentiële membraanfusiestap in het virale binnendringingsproces, neutraliseert het virus en blokkeert cel-tot-cel fusie.
Farmacodynamische effecten
Antivirale activiteit
De neutraliserende activiteit in celcultuur van nirsevimab tegen RSV werd gemeten in een dosis-responsmodel met behulp van gekweekte Hep-2 cellen. Nirsevimab neutraliseerde RSV A- en RSV B-isolaten met mediane EC50-waarden van respectievelijk 3,2 ng/ml (bereik 0,48 tot 15 ng/ml) en 2,9 ng/ml (bereik 0,3 tot 59,7 ng/ml). De klinische RSV-isolaten (70 RSV A en 49 RSV B) werden tussen 2003 en 2017 verzameld bij proefpersonen in de Verenigde Staten, Australië, Nederland, Italië, China en Israël en codeerden voor de meest voorkomende RSV F-sequentiepolymorfismen die werden gevonden onder circulerende stammen.
Nirsevimab vertoonde in vitro binding aan geïmmobiliseerde menselijke FcγR's (FcγRI, FcγRIIA, FcγRIIB en FcγRIII) en neutraliserende activiteit equivalent aan die van de ouderlijke monoklonale antilichamen, IG7 en IG7 TM (Fc-domein gemodificeerd om FcR-binding en effectorfunctie te verminderen). In een katoenrattenmodel van RSV-infectie vertoonden IG7 en IG7 TM een vergelijkbare dosisafhankelijke vermindering van RSV-replicatie in de longen en neusschelpen, wat sterk suggereert dat bescherming tegen RSV-infectie afhankelijk is van nirsevimab-neutralisatie-activiteit in plaats van Fc-gemedieerde effectorfunctie.
Antivirale resistentie
In celcultuur
Resistente varianten werden geselecteerd door drie passages in celkweek van RSV A2- en B9320-stammen in aanwezigheid van nirsevimab uit te voeren. Bij de recombinante RSV A-varianten die verminderde gevoeligheid voor nirsevimab vertoonden, waren onder andere de met geïdentificeerde substituties N67I+N208Y (103-voudig in vergelijking met referentie) inbegrepen. Recombinante RSV B-varianten die verminderde gevoeligheid voor nirsevimab vertoonden, waren die met geïdentificeerde substituties N208D (> 90.000-voudig), N208S (> 24.000-voudig), K68N+N201S (> 13.000-voudig) of K68N+N208S (> 90.000-voudig). Alle met resistentie geassocieerde substituties die werden geïdentificeerd onder neutralisatie-resistente varianten waren gelokaliseerd in de nirsevimab-bindingsplaats (aminozuren 62 69 en 196 212) en er werd aangetoond dat ze de bindingsaffiniteit voor RSV F-eiwit verminderen.
In klinische onderzoeken
In MELODY, MEDLEY en MUSIC had geen enkele proefpersoon met medically attended RSV lower respiratory tract infection (MA RSV LRTI) een RSV-isolaat met nirsevimab-resistentie geassocieerde substituties. Dit gold voor alle behandelgroepen.
In D5290C00003 (proefpersonen die een enkele dosering 50 mg nirsevimab kregen, ongeacht het gewicht op het moment van toediening), hadden 2 van de 40 proefpersonen in de nirsevimab-groep met MA RSV LRTI een RSV-isolaat dat nirsevimab-resistentie-geassocieerde substituties bevatte. Geen van de proefpersonen in de placebogroep had een RSV-isolaat dat met nirsevimab resistentie geassocieerde substitutie bevatte. Recombinante RSV B-varianten die de geïdentificeerde I64T+K68E+I206M+Q209R (> 447,1-voudig) of N208S (> 386,6-voudig) F-eiwitsequentievariaties in de nirsevimab-bindingsplaats herbergen, zorgden voor verminderde gevoeligheid voor neutralisatie van nirsevimab.
Nirsevimab behield de activiteit tegen recombinant RSV met palivizumab-resistentie geassocieerde substituties die zijn geïdentificeerd in moleculaire epidemiologische onderzoeken en in neutralisatie-resistente varianten van palivizumab. Het is mogelijk dat varianten die resistent zijn tegen nirsevimab kruisresistentie hebben tegen andere monoklonale antilichamen die gericht zijn op het F-eiwit van RSV.
Immunogeniciteit
Antilichamen tegen het geneesmiddel (ADA - anti-drug antibodies) werden vaak gedetecteerd.
De gebruikte immunogeniciteitstest heeft beperkingen in het detecteren van ADA’s bij het vroege begin (vóór dag 361) bij hoge concentraties geneesmiddel. Daarom is de incidentie van ADA mogelijk niet overtuigend vastgesteld. De invloed op de klaring van nirsevimab is onzeker. Proefpersonen die ADA-positief waren op dag 361 hadden verlaagde concentraties nirsevimab op dag 361 in vergelijking met proefpersonen die nirsevimab kregen en ADA-negatief waren.
De invloed van ADA op de werkzaamheid van nirsevimab is niet vastgesteld. Er werd geen bewijs van invloed van ADA op de veiligheid waargenomen.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van nirsevimab werden geëvalueerd in twee gerandomiseerde, dubbelblinde, placebogecontroleerde multicenter onderzoeken (D5290C00003 [Fase IIb] en MELODY [Fase III]) voor de preventie van MA RSV LRTI bij voldragen en premature zuigelingen (GA ≥ 29 weken) tijdens hun eerste RSV-seizoen. De veiligheid en farmacokinetiek van nirsevimab werden ook geëvalueerd in een gerandomiseerd, dubbelblind, palivizumab-gecontroleerd multicenter onderzoek (MEDLEY [Fase II/III]) bij zuigelingen GA < 35 weken met een hoger risico op ernstige RSV-ziekte, inclusief extreem premature zuigelingen (GA < 29 weken) en zuigelingen met chronische longziekte van prematuriteit, of hemodynamisch significante aangeboren hartziekte, die hun eerste RSV-seizoen ingingen en kinderen met chronische longziekte van prematuriteit of hemodynamisch significante aangeboren hartziekte die hun tweede RSV-seizoen ingingen.
De veiligheid en farmacokinetiek van nirsevimab werden ook beoordeeld in een open-label multicenter onderzoek zonder controlegroep met enkelvoudige dosis (MUSIC [fase II]) bij immuungecompromitteerde zuigelingen en kinderen ≤24 maanden oud.
De werkzaamheid en veiligheid van nirsevimab werden ook geëvalueerd in één gerandomiseerd multicenter open-labelonderzoek (HARMONIE, fase IIIb), in vergelijking met geen interventie, voor de preventie van ziekenhuisopname voor LRTI door RSV bij voldragen en premature zuigelingen (GA ≥29 weken) die waren geboren in hun eerste RSV-seizoen of die hun eerste RSV-seizoen ingingen (en niet geschikt waren voor palivizumab).
Werkzaamheid tegen MA RSV LRTI, ziekenhuisopname door MA RSV LRTI en zeer ernstige MA RSV LRTI bij voldragen en premature zuigelingen (D5290C00003 en MELODY)
D5290C00003 randomiseerde in totaal 1453 matig en zeer premature zuigelingen (GA ≥ 29 tot < 35 weken) die hun eerste RSV-seizoen (2:1) ingingen. De zuigelingen ontvingen een enkelvoudige intramusculaire dosis van 50 mg nirsevimab of placebo. Bij randomisatie had 20,3% van de zuigelingen een GA van ≥ 29 tot < 32 weken, 79,7% had een GA van ≥ 32 tot < 35 weken; 52,4% was mannelijk; 72,2% was blank, 17,6% was van Afrikaanse origine en 1,0% was Aziatisch; 59,5% woog < 5 kg (17,0% < 2,5 kg); 17,3% van de zuigelingen was ≤ 1,0 maand oud, 35,9% was > 1,0 tot ≤ 3,0 maanden oud, 32,6% was > 3,0 tot ≤ 6,0 maanden oud en 14,2% was > 6,0 maanden oud.
MELODY (primaire cohort) randomiseerde in totaal 1.490 voldragen en laat premature zuigelingen (GA ≥ 35 weken) die hun eerste RSV-seizoen ingingen (2:1) om een enkelvoudige intramusculaire dosis nirsevimab te krijgen (50 mg nirsevimab bij < 5 kg gewicht of 100 mg nirsevimab bij ≥ 5 kg gewicht op het moment van dosering) of placebo. Bij randomisatie had 14,0% van de zuigelingen een GA van ≥ 35 tot < 37 weken en 86,0% had een GA van ≥ 37 weken; 51,6% was mannelijk; 53,5% was blank, 28,4% was van Afrikaanse origine, 3,6% was Aziatisch; 40,0% woog < 5 kg (2,5% < 2,5 kg); 24,5% van de zuigelingen was ≤ 1,0 maand oud; 33,4% was > 1,0 tot ≤ 3,0 maanden oud; 32,1% was > 3,0 tot ≤ 6,0 maanden oud en 10,0% was > 6,0 maanden oud.
De onderzoeken sloten zuigelingen uit met een voorgeschiedenis van chronische longziekte van prematuriteit/bronchopulmonale dysplasie of hemodynamisch significante aangeboren hartziekte (behalve voor zuigelingen met ongecompliceerde aangeboren hartziekte). Demografische kenmerken en baselinekenmerken waren in beide onderzoeken vergelijkbaar tussen de nirsevimab- en de placebogroep.
Het primaire eindpunt voor D5290C00003 en MELODY (primaire cohort) was de incidentie van medically attended lower respiratory tract infection (inclusief ziekenhuisopname) veroorzaakt door RT-PCR-bevestigde RSV (MA RSV LRTI), voornamelijk gekenmerkt als bronchiolitis of pneumonie, tot 150 dagen na toediening. Tekenen van LRTI werden gedefinieerd door het hebben van een van de volgende bevindingen bij lichamelijk onderzoek die wijzen op betrokkenheid van de lagere luchtwegen (bijv. rhonchi, crepitaties, knetteren of piepen); en ten minste één teken van klinische ernst (verhoogde ademhalingsfrequentie, hypoxemie, acuut hypoxisch of ademhalingsfalen, nieuw ontstane apneu, opengesperde neusgaten, intrekking van de thoraxwand, knorrende expiratie of uitdroging als gevolg van ademnood). Het secundaire eindpunt was de incidentie van ziekenhuisopname bij zuigelingen met MA RSV LRTI. RSV-hospitalisatie werd gedefinieerd als ziekenhuisopname voor LRTI met een positieve RSV-test, of verslechtering van de ademhalingsstatus en positieve RSV-test bij een reeds in het ziekenhuis opgenomen patiënt. Zeer ernstige MA RSV LRTI werd ook geëvalueerd, gedefinieerd als MA RSV LRTI met ziekenhuisopname en behoefte aan aanvullende zuurstof of intraveneuze vloeistoffen.
De werkzaamheid van nirsevimab bij voldragen en premature zuigelingen (GA ≥ 29 weken) die hun eerste RSV-seizoen ingingen tegen MA RSV LRTI, MA RSV LRTI met ziekenhuisopname en zeer ernstige MA RSV LRTI wordt weergegeven in tabel 2.
Tabel 2: Werkzaamheid bij voldragen en premature zuigelingen tegen MA RSV LRTI, MA RSV LRTI met ziekenhuisopname en zeer ernstige MA RSV LRTI tot 150 dagen na toediening, D5290C00003 en MELODY (primaire cohort)
| Groep | Behandeling | N | Incidentie % (N) | Werkzaamheida (95% BI) |
| Werkzaamheid bij zuigelingen tegen MA RSV LRTI tot 150 dagen na toediening | ||||
| Zeer en matig prematuur GA ≥ 29 tot < 35 weken (D5290C00003)b | Nirsevimab | 969 | 2,6 (25) | 70,1% (52,3; 81,2)c |
| Placebo | 484 | 9,5 (46) | ||
| Voldragen en laat prematuur GA ≥ 35 weken (MELODY primaire cohort) | Nirsevimab | 994 | 1,2 (12) | 74,5% (49,6; 87,1)c |
| Placebo | 496 | 5,0 (25) | ||
| Werkzaamheid bij zuigelingen tegen MA RSV LRTI met ziekenhuisopname tot 150 dagen na toediening | ||||
| Zeer en matig prematuur GA ≥ 29 tot < 35 weken (D5290C00003)b | Nirsevimab | 969 | 0,8 (8) | 78,4% (51,9; 90,3)c |
| Placebo | 484 | 4,1 (20) | ||
| Voldragen en laat prematuur GA ≥ 35 weken (MELODY primaire cohort) | Nirsevimab | 994 | 0,6 (6) | 62,1% (-8,6; 86,8) |
| Placebo | 496 | 1,6 (8) | ||
| Werkzaamheid bij zuigelingen tegen zeer ernstige MA RSV LRTI tot 150 dagen na toediening | ||||
| Zeer en matig prematuur GA ≥ 29 tot < 35 weken (D5290C00003)b | Nirsevimab | 969 | 0,4 (4) | 87,5% (62,9; 95,8)d |
| Placebo | 484 | 3,3 (16) | ||
| Voldragen en laat prematuur GA ≥ 35 weken (MELODY primaire cohort) | Nirsevimab | 994 | 0,5 (5) | 64,2% (-12,1; 88,6)d |
| Placebo | 496 | 1,4 (7) | ||
a Gebaseerd op relatieve risicoreductie t.o.v. placebo.
b Alle proefpersonen die 50 mg kregen onafhankelijk van hun gewicht op het moment van doseren. c Vooraf gespecificeerde multipliciteit gecontroleerd; p-waarde = < 0,001.
d Niet multipliciteit gecontroleerd.
Subgroepanalyses van het primaire werkzaamheidseindpunt per zwangerschapsduur, geslacht, ras en regio toonden aan dat de resultaten consistent waren met de totale populatie.
De ernst van doorbraakgevallen van patiënten die in het ziekenhuis waren opgenomen voor MA RSV LRTI is geanalyseerd. Het percentage proefpersonen dat aanvullende zuurstof nodig had, was 44,4% (4/9) vs. 81,0% (17/21), het percentage dat continue positievedrukbeademing [CPAP]/high-flowzuurstoftoediening met een neuscanule [HFNC] nodig had, was 11,1% (1/9) vs. 23,8% (5/21) en het percentage dat werd opgenomen op de intensive care was 0% (0/9) vs. 28,6% (6/21), voor respectievelijk nirsevimab en placebo.
Na de primaire analyse werden er nog zuigelingen in MELODY opgenomen en in totaal werden 3.012 zuigelingen gerandomiseerd om Beyfortus (2.009) of placebo (1.003) te krijgen. De werkzaamheid van nirsevimab tegen MA RSV LRTI, MA RSV LRTI met ziekenhuisopname en zeer ernstige MA RSV LRTI tot 150 dagen na toediening was een relatieve risicoreductie van respectievelijk 76,4% (95% BI 62,3; 85,2), 76,8% (95% BI 49,4; 89,4) en 78,6% (95% BI 48,8; 91,0).
De percentages MA RSV LRTI-voorvallen in het tweede seizoen (dag 361 tot en met dag 510 na de dosis) waren vergelijkbaar in beide behandelgroepen [19 (1,0%) proefpersonen van nirsevimab en 10 (1,0%) kregen placebo].
Werkzaamheid tegen MA RSV LRTI bij zuigelingen met een verhoogd risico op en kinderen die kwetsbaar blijven voor ernstige RSV-ziekte in hun tweede seizoen (MEDLEY en MUSIC)
MEDLEY randomiseerde in totaal 925 zuigelingen met een verhoogd risico op ernstige RSV-ziekte, onder wie zuigelingen met chronische longziekte van prematuriteit of hemodynamisch significante aangeboren hartziekte en premature zuigelingen GA < 35 weken, die hun eerste RSV-seizoen ingingen. Zuigelingen kregen een enkelvoudige intramusculaire dosis (2:1) nirsevimab (50 mg nirsevimab bij gewicht < 5 kg of 100 mg nirsevimab bij gewicht ≥ 5 kg op het moment van dosering) gevolgd door 4 intramusculaire doses placebo eenmaal per maand, of 5 intramusculaire doses van 15 mg/kg palivizumab eenmaal per maand. Bij randomisatie was 21,6% < 29 weken GA; 21,5% ≥ 29 tot < 32 weken GA; 41,9% ≥ 32 tot < 35 weken GA; 14,9% ≥ 35 weken GA. Van deze zuigelingen had 23,5% een chronische longziekte van prematuriteit; had 11,2% een hemodynamisch significante aangeboren hartaandoening; was 53,5% mannelijk; was 79,2% blank; was 9,5% van Afrikaanse afkomst; was 5,4% Aziatisch; woog 56,5% < 5 kg (9,7% was < 2,5 kg); 11,4% van de zuigelingen was ≤ 1,0 maand oud, 33,8% was > 1,0 tot ≤ 3,0 maanden oud, 33,6% was > 3,0 maanden tot ≤ 6,0 maanden oud en 21,2% was > 6,0 maanden oud.
Kinderen die een hoger risico lopen op ernstige RSV-ziekte met chronische longziekte van prematuriteit of hemodynamisch significante aangeboren hartziekte die ≤24 maanden oud zijn en kwetsbaar blijven, bleven in het onderzoek voor een tweede RSV-seizoen. Proefpersonen die nirsevimab ontvingen tijdens hun eerste RSV-seizoen ontvingen een tweede enkelvoudige dosis van 200 mg nirsevimab bij aanvang van hun tweede RSV-seizoen (n=180) gevolgd door 4 intramusculaire doses placebo eenmaal per maand. Proefpersonen die in hun eerste RSV-seizoen palivizumab hadden gekregen, werden opnieuw gerandomiseerd 1:1 naar hetzij de nirsevimab-, hetzij de palivizumabgroep bij aanvang van hun tweede RSV-seizoen. Proefpersonen in de nirsevimabgroep (n=40) ontvingen een enkelvoudige vaste dosis van 200 mg gevolgd door 4 intramusculaire doses placebo eenmaal per maand. Proefpersonen in de palivizumabgroep (n=42) ontvingen 5 intramusculaire doses van 15 mg/kg palivizumab eenmaal per maand. Van deze kinderen hadden 72,1% chronische longziekte van prematuriteit, 30,9% had hemodynamisch significante aangeboren hartziekte; was 57,6% mannelijk; was 85,9% blank; was 4,6% van Afrikaanse afkomst; was 5,7% Aziatisch en woog 2,3% <7 kg. Demografische en baselinekenmerken waren vergelijkbaar tussen de nirsevimab/nirsevimab-, palivizumab/nirsevimab- en palivizumab/palivizumabgroepen.
De werkzaamheid van nirsevimab bij zuigelingen met een verhoogd risico op ernstige RSV-ziekte, onder wie extreem premature zuigelingen (GA <29 weken) die hun eerste RSV-seizoen ingingen en kinderen met chronische longziekte van prematuriteit of hemodynamisch significante aangeboren hartziekte ≤24 maanden oud die hun eerste of tweede RSV-seizoen ingingen, is vastgesteld door middel van extrapolatie van de werkzaamheid van nirsevimab in D5290C00003 en MELODY (primaire cohort) op basis van farmacokinetische blootstelling (zie rubriek 5.2). In MEDLEY was de incidentie van MA RSV LRTI tot 150 dagen na dosis 0,6% (4/616) in de nirsevimab-groep en 1,0% (3/309) in de palivizumab-groep in het eerste RSV-seizoen. Er waren geen gevallen van MA RSV LRTI tot 150 dagen na dosis in het tweede RSV-seizoen.
In MUSIC werd de werkzaamheid bij 100 immuungecompromitteerde zuigelingen en kinderen ≤24 maanden die de aanbevolen dosis nirsevimab ontvingen, vastgesteld door middel van extrapolatie van de werkzaamheid van nirsevimab in D5290C00003 en MELODY (primaire cohort) op basis van farmacokinetische blootstelling (zie rubriek 5.2). Er waren geen gevallen van MA RSV LRTI tot 150 dagen na dosis.
Werkzaamheid tegen ziekenhuisopname voor LRTI door RSV bij voldragen en premature zuigelingen (HARMONIE)
In HARMONIE zijn in totaal 8.058 voldragen en premature zuigelingen (GA ≥29) die zijn geboren in hun eerste RSV-seizoen of die hun eerste RSV-seizoen ingingen gerandomiseerd naar een enkelvoudige IM-dosis nirsevimab (50 mg bij gewicht <5 kg of 100 mg bij gewicht ≥5 kg op het moment van toediening) of geen interventie. Bij randomisatie was de mediane leeftijd 4 maanden (bereik: 0 tot 12 maanden). 48,6% van de zuigelingen was ≤3 maanden; 23,7% was >3 tot ≤6 maanden; en 27,7% was >6 maanden. Van deze zuigelingen was 52,1% mannelijk en 47,9% vrouwelijk. De helft van de zuigelingen werd geboren tijdens het RSV-seizoen. De meeste deelnemers waren voldragen zuigelingen, met een zwangerschapsduur ≥37 weken bij de geboorte (85,2%).
Het primaire eindpunt voor HARMONIE was de totale incidentie van ziekenhuisopname voor LRTI door RSV gedurende het RSV-seizoen bij voldragen en premature zuigelingen, veroorzaakt door bevestigde RSV-infectie. De werkzaamheid van nirsevimab bij het voorkomen van ziekenhuisopname voor LRTI door RSV in vergelijking met geen interventie werd geschat, rekening houdend met de follow-upduur om het gebruik in echte omstandigheden na te streven. De mediane follow-upduur van deelnemers was 2,3 maanden (bereik: 0 tot 7,0 maanden) in de nirsevimab-groep en 2,0 maanden (bereik: 0 tot 6,8 maanden) in de groep zonder interventie.
Ziekenhuisopname voor LRTI door RSV trad op bij 11 van de 4.037 zuigelingen in de nirsevimab-groep (incidentiecijfer = 0,001) en bij 60 van de 4.021 zuigelingen in de groep zonder interventie (incidentiecijfer = 0,006), wat overeenkomt met een werkzaamheid van 83,2% (95% BI, 67,8 tot 92,0) bij het voorkomen van ziekenhuisopname voor LRTI door RSV gedurende het RSV-seizoen, en de werkzaamheid hield aan tot en met 180 dagen na toediening/randomisatie (82,7%; 95% BI, 67,8 tot 91,5).
Duur van bescherming
Op basis van klinische en farmacokinetische gegevens is de beschermingsduur van nirsevimab ten minste 5 tot 6 maanden.
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van nirsevimab zijn gebaseerd op gegevens uit individuele onderzoeken en populatiefarmacokinetische analyses. De farmacokinetiek van nirsevimab was dosisproportioneel bij kinderen en volwassenen na toediening van klinisch relevante intramusculaire doses over een dosisbereik van 25 mg tot 300 mg.
Absorptie
Na intramusculaire toediening werd de maximale concentratie bereikt binnen 6 dagen (bereik 1 tot 28 dagen) en was de geschatte absolute biologische beschikbaarheid 84%.
Distributie
Het geschatte centrale en perifere distributievolume van nirsevimab was respectievelijk 216 ml en 261 ml voor een zuigeling van 5 kg. Het distributievolume neemt toe met toenemend lichaamsgewicht.
Biotransformatie
Nirsevimab is een humaan IgG1κ monoklonaal antilichaam dat wordt afgebroken door proteolytische enzymen die wijd verspreid in het lichaam voorkomen en wordt niet gemetaboliseerd door leverenzymen.
Eliminatie
Zoals typerend voor een monoklonaal antilichaam wordt nirsevimab geëlimineerd door intracellulair katabolisme en is er geen bewijs voor target-gemedieerde klaring bij de klinisch geteste doses.
De geschatte klaring van nirsevimab is 3,42 ml/dag voor een zuigeling van 5 kg en de terminale halfwaardetijd is ongeveer 71 dagen. De klaring van nirsevimab neemt toe met toenemend lichaamsgewicht.
Speciale populaties
Ras
Er was geen klinisch relevant effect van ras.
Nierinsufficiëntie
Zoals typerend voor een IgG monoklonaal antilichaam wordt nirsevimab niet via de nieren geklaard vanwege het hoge molecuulgewicht. Veranderingen in de nierfunctie zullen naar verwachting geen invloed hebben op de klaring van nirsevimab. Tijdens klinische onderzoeken werd echter bij één persoon met nefrotisch syndroom een verhoogde klaring van nirsevimab waargenomen.
Leverinsufficiëntie
IgG monoklonale antilichamen worden niet primair via de lever geklaard. Tijdens klinische onderzoeken werd echter bij een aantal personen met chronische leverziekte, die die gepaard kan gaan met eiwitverlies, een verhoogde klaring van nirsevimab waargenomen.
Zuigelingen met een verhoogd risico op en kinderen die kwetsbaar blijven voor ernstige RSV-ziekte in hun tweede seizoen
Er was geen significante invloed van chronische longziekte van prematuriteit of hemodynamisch significante aangeboren hartziekte op de farmacokinetiek van nirsevimab. Serumconcentraties op dag 151 in MEDLEY waren vergelijkbaar met die in MELODY.
Bij kinderen met chronische longziekte van prematuriteit of hemodynamisch significante aangeboren hartziekte (MEDLEY) en immuungecompromitteerde kinderen (MUSIC) die een intramusculaire dosis van 200 mg nirsevimab ontvingen in hun tweede seizoen, waren de serumblootstellingen aan nirsevimab licht hoger met substantiële overlapping in vergelijking met degenen in MELODY (zie Tabel 3).
Tabel 3: blootstelling nirsevimab intramusculaire dosis, gemiddelde (standaardafwijking) [bereik], afgeleid op basis van individuele farmacokinetische parameters in de populatie
AUC0-365 = gebied onder de concentratie-tijdscurve van 0-365 dagen na dosering, AUCbaseline CL = gebied onder de serumconcentratie-tijdscurve afgeleid van post hoc klaringswaarden bij dosering, dag 151 serumconc. = concentratie op dag 151, bezoek dag 151 ± 14 dagen.
| Studie/seizoen | N (AUC) | AUC0-365 mg*dag/ml | AUCbaseline CL mg*dag/ml | N (dag 151 serumconc.) | Dag 151 serumconc. µg/ml |
| MELODY (primair cohort) | 954 | 12,2 (3,5) [3,3-24,9] | 21,3 (6,5) [5,2- 48,7] | 636 | 26,6 (11,1) [2,1-76,6] |
| MEDLEY/seizoen 1 | 591 | 12,3 (3,3) [4,1-23,4] | 22,6 (6,2) [7- 43,8] | 457 | 27,8 (11,1) [2,1-66,2] |
| MEDLEY/seizoen 2 | 189 | 21,5 (5,5) [7,5-41,9] | 23,6 (7,8) [8,2- 56,4] | 163 | 55,6 (22,8) [11,2-189,3] |
| MUSIC/seizoen 1 | 46 | 11,2 (4,3) [1,2-24,6] | 16,7 (7,3) [3,1- 43,4] | 37 | 25,6 (13,4) [5,1-67,4] |
| MUSIC/seizoen 2 | 50 | 16 (6,3) [2,2- 25,5] | 21 (8,4) [5,6- 35,5] | 42 | 33,2 (19,3) [0,9-68,5] |
Farmacokinetische/farmacodynamische relatie(s)
In D5290C00003 en MELODY (primaire cohort) werd een positieve correlatie waargenomen tussen een serum-AUC (oppervlakte onder de curve), gebaseerd op klaring bij baseline, van meer dan 12,8 mg*dag/ml en een lagere incidentie van MA RSV LRTI. Op basis van deze resultaten werd het aanbevolen doseringsschema vastgesteld, bestaande uit een intramusculaire dosis van 50 mg of 100 mg voor zuigelingen in hun eerste RSV-seizoen en een intramusculaire dosis van 200 mg voor kinderen die hun tweede seizoen ingingen.
In MEDLEY bereikte > 80% van de zuigelingen met een verhoogd risico op ernstige RSV-ziekte, onder wie zuigelingen die extreem prematuur waren (< 29 weken GA) en hun eerste RSV-seizoen ingingen, en zuigelingen/kinderen met chronische longziekte van prematuriteit of hemodynamisch significante aangeboren hartziekte die hun eerste of tweede RSV-seizoen ingingen, een blootstelling aan nirsevimab die geassocieerd is met RSV-bescherming (serum-AUC hoger dan 12,8 mg* dag/ml) na een enkele dosis (zie rubriek 5.1).
In MUSIC bereikte 75% (72/96) van de immuungecompromitteerde zuigelingen/kinderen die hun eerste of tweede RSV-seizoen ingingen een blootstelling aan nirsevimab die geassocieerd is met RSV-bescherming. Bij het uitsluiten van 14 kinderen met verhoogde klaring van nirsevimab bereikte 87% (71/82) blootstellingen aan nirsevimab die geassocieerd is met RSV-bescherming.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en onderzoek naar de kruisreactiviteit in weefsel.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-histidine
L-histidinehydrochloride
L-argininehydrochloride
Sucrose
Polysorbaat 80 (E433)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
4 jaar
Beyfortus kan maximaal 48 uur op kamertemperatuur bewaard worden (20°C - 25°C) mits beschermd tegen licht. Na deze tijd moet de spuit worden weggegooid.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C).
Niet in de vriezer bewaren.
Niet schudden of aan hitte blootstellen.
De voorgevulde spuit in de buitenverpakking bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Gesiliconiseerde voorgevulde spuit van type I-glas met Luer-lock-aansluiting en met een FluroTec-gecoate zuigerstop.
Elke voorgevulde spuit bevat 0,5 ml of 1 ml oplossing.
Verpakkingsgrootten:
- 1 of 5 voorgevulde spuit(en) zonder naalden.
- 1 voorgevulde spuit verpakt met twee aparte naalden van verschillende grootte.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Dit geneesmiddel moet worden toegediend door een getrainde beroepsbeoefenaar in de gezondheidszorg gebruikmakend van een aseptische techniek om de steriliteit te waarborgen.
Inspecteer het geneesmiddel vóór toediening visueel op de aanwezigheid van deeltjes en verkleuring. Het geneesmiddel is een heldere tot opalescente, kleurloze tot gele oplossing. Injecteer niet als de vloeistof troebel is, verkleurd is, of grote of vreemde deeltjes bevat.
Gebruik het geneesmiddel niet als de voorgevulde spuit gevallen of beschadigd is of als de veiligheidszegel op de doos is verbroken.
Instructies voor toediening
Beyfortus is verkrijgbaar in een voorgevulde spuit van 50 mg of 100 mg. Controleer de etiketten op de doos en de voorgevulde spuit om er zeker van te zijn dat u de juiste presentatie (50 mg of 100 mg) heeft gekozen.
Beyfortus 50 mg (50 mg/0,5 ml) voorgevulde
spuit met een paarse zuigerstang.
Beyfortus 100 mg (100 mg/1 ml) voorgevulde spuit met een lichtblauwe zuigerstang.
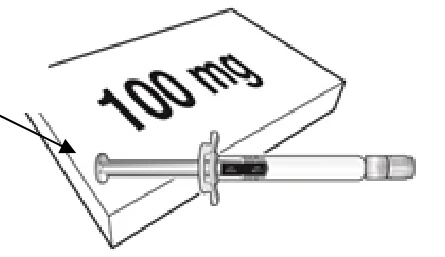
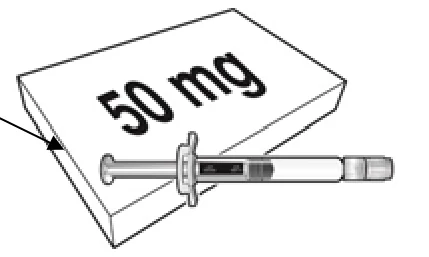
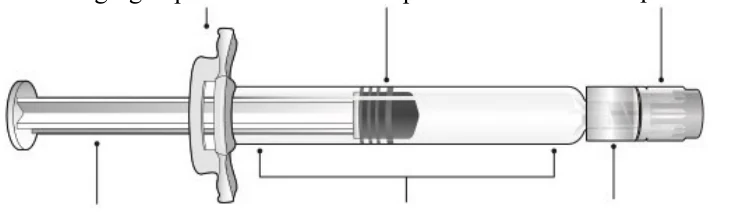
Raadpleeg afbeelding 1 voor de onderdelen van de voorgevulde spuit.
Lichtblauw
Paars
Afbeelding 1: Onderdelen van de injectiespuit met Luer-lock
Stap 1: Terwijl u de Luer-lock met één hand vasthoudt (vermijd het vasthouden van de zuigerstang of de cilinder), draait u de naalddop van de spuit los door deze met de andere hand tegen de klok in te draaien.
Stap 2: Bevestig een Luer-lock-naald aan de voorgevulde spuit door de naald voorzichtig met de klok mee op de voorgevulde spuit te draaien totdat u lichte weerstand voelt.
Stap 3: Houd de cilinder met één hand vast en trek met de andere hand voorzichtig de naaldbeschermer met een rechte beweging van de naald af. Houd de zuigerstang niet vast terwijl u de naaldbeschermer verwijdert, anders kan de rubberen stop bewegen. Raak de naald niet aan en zorg ervoor dat deze met geen enkel oppervlak in contact komt. Plaats de naalddop niet terug op de naald en haal de naald niet los van de spuit.
Stap 4: Dien de volledige inhoud van de voorgevulde spuit toe als een intramusculaire injectie, bij voorkeur in de anterolaterale zijde van de dij. De gluteale spieren mogen niet routinematig als injectieplaats worden gebruikt vanwege het risico op beschadiging van de ischiaszenuw.
Stap 5: Gooi de gebruikte spuit onmiddellijk weg, samen met de naald, in een naaldencontainer of volgens de plaatselijke vereisten.
Indien twee injecties nodig zijn, herhaal stappen 1-5 op een andere injectieplaats.
Verwijderen
Elke voorgevulde spuit is uitsluitend voor eenmalig gebruik. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sanofi Winthrop Industrie
82 avenue Raspail
94250 Gentilly
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1689/001 50 mg, 1 voorgevulde spuit voor eenmalig gebruik
EU/1/22/1689/002 50 mg, 1 voorgevulde spuit voor eenmalig gebruik met naalden EU/1/22/1689/003 50 mg, 5 voorgevulde spuiten voor eenmalig gebruik
EU/1/22/1689/004 100 mg, 1 voorgevulde spuit voor eenmalig gebruik
EU/1/22/1689/005 100 mg, 1 voorgevulde spuit voor eenmalig gebruik met naalden EU/1/22/1689/006 100 mg, 5 voorgevulde spuiten voor eenmalig gebruik
Vingergreep Rubberen stop Naalddop
Luer-lock Cilinder Zuigerstang
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 31 oktober 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.