


SmPC (samenvatting van de productkenmerken) - Hizentra
1. NAAM VAN HET GENEESMIDDEL
Hizentra, 200 mg/ml-oplossing voor subcutane injectie
Hizentra, 200 mg/ml-oplossing voor subcutane injectie in voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Humane normale immunoglobuline (SCIg)
Eén ml bevat:
Humaan normaal immunoglobuline plasma-eiwit .................................................... 200 mg (zuiverheid: minstens 98% is immunoglobuline type G (IgG))
Injectieflacons
Elke injectieflacon van 5 ml oplossing bevat: 1 g humaan normaal immunoglobuline Elke injectieflacon van 10 ml oplossing bevat: 2 g humaan normaal immunoglobuline Elke injectieflacon van 20 ml oplossing bevat: 4 g humaan normaal immunoglobuline Elke injectieflacon van 50 ml oplossing bevat: 10 g humaan normaal immunoglobuline
Voorgevulde spuiten
Elke voorgevulde spuit van 5 ml oplossing bevat: 1 g humaan normaal immunoglobuline Elke voorgevulde spuit van 10 ml oplossing bevat: 2 g humaan normaal immunoglobuline Elke voorgevulde spuit van 20 ml oplossing bevat: 4 g humaan normaal immunoglobuline Elke voorgevulde spuit van 50 ml oplossing bevat: 10 g humaan normaal immunoglobuline
Verdeling van de IgG-subklassen (geschatte waarden):
IgG1 ............ 69 %
IgG2 ............ 26 % IgG3 ............ 3 %
IgG4 ............ 2 %
Het maximale IgA-gehalte bedraagt 50 microgram/ml.
Gemaakt uit plasma van menselijke donors.
Hulpstoffen met bekend effect
Hizentra bevat ongeveer 250 mmol/l (bereik: 210 tot 290) L-proline.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor subcutane injectie.
De oplossing is helder en lichtgeel of lichtbruin.
Hizentra heeft een geschatte osmolaliteit van 380 mOsmol/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Substitutietherapie bij volwassenen, kinderen en adolescenten (0-18 jaar) met:
- Primaire immunodeficiëntie syndromen met verminderde antilichaamproductie (zie rubriek 4.4)
- Secundaire immunodeficiëntie (SID) bij patiënten met ernstige of recidiverende infecties, falen van een behandeling met antibiotica en ofwel bewezen falen van specifieke antilichamen (PSAF)* of een IgG-serumspiegel <4 g/l.
* PSAF = het falen van een stijging met factor 2 of meer van de concentratie van IgG-antilichamen na toediening van vaccins met het pneumokokkenpolysacharide- en met het polypeptide-antigen.
Immunomodulerende therapie bij volwassenen, kinderen en adolescenten (0-18 jaar): Hizentra is geïndiceerd voor de behandeling van patiënten met chronische inflammatoire demyeliniserende polyneuropathie (CIDP) als onderhoudstherapie na stabilisatie met IVIg
4.2 Dosering en wijze van toediening
De dosis en het doseringsschema zijn afhankelijk van de indicatie
Behandeling moet worden ingezet en gecontroleerd onder supervisie van een zorgverlener die ervaring heeft met de behandeling van immunodeficiëntie/CIDP met SCIg.
Dosering
Volwassenen en kinderen (0-18 jaar)
Substitutietherapie
Het geneesmiddel dient subcutaan toegediend te worden.
Bij substitutietherapie kan het nodig zijn de dosering per patiënt te individualiseren afhankelijk van de klinische reactie en serum IgG-dalconcentraties. De volgende doseringsschema’s worden als richtsnoer gegeven.
De doseringsschema’s moeten IgG dalconcentraties (gemeten vóór de volgende infusie) bereiken van ten minste 6 g/l of binnen de normale referentiewaarden voor de leeftijd van de populatie liggen. Een oplaaddosis van minstens 0,2 tot 0,5 g/kg (1,0 tot 2,5 ml/kg) lichaamsgewicht kan vereist zijn. Dit moet mogelijk worden verdeeld over verschillende dagen. Nadat constante IgG-niveaus bereikt zijn, worden onderhoudsdoses toegediend met herhaalde tussenpozen om een cumulatieve maandelijkse dosis van ongeveer 0,4 tot 0,8 g/kg (2,0 tot 4,0 ml/kg) lichaamsgewicht te bereiken. Het kan zijn dat elke enkelvoudige dosis op verschillende anatomische plaatsen dient geïnjecteerd te worden.
Dalconcentraties moeten worden gemeten en samen met de klinische respons van de patiënt worden geëvalueerd. Afhankelijk van de klinische respons (bv. graad van infectie), kan aanpassing van de dosis en/of het dosisinterval worden overwogen om hogere dalconcentraties te bereiken.
Immunomodulerende therapie bij CIDP
De behandeling met Hizentra wordt 1 week na de laatste IVIg-infusie gestart. De aanbevolen subcutane dosis is 0,2 tot 0,4 g/kg lichaamsgewicht per week toegediend in 1 of 2 sessies over 1 of 2 opeenvolgende dagen. De eerste subcutane dosis kan een 1:1 omrekening van de oude IVIG-dosis zijn (berekend als weekdosis).
Bijvoorbeeld: een toediening van IVIG 1 g/kg om de 3 weken wordt na omrekening een wekelijkse Hizentra-dosis van 0,33 g/kg/week.
De wekelijkse dosis kan over kleinere doses worden verdeeld en in een gewenst aantal keren per week worden toegediend. Voor toediening om de twee weken moet de wekelijkse dosis van Hizentra verdubbeld worden.
De dosis moet eventueel worden aangepast om de gewenste klinische respons te verkrijgen. Bij een aanpassing van de dosering moet de klinische respons van de individuele patiënt de voornaamste overweging zijn. Bij klinische achteruitgang mag de dosis worden verhoogd tot de aanbevolen maximumdosis van 0,4 g/kg/week.
Een onderhoudstherapie met Hizentra bij CIDP werd niet onderzocht voor perioden langer dan 18 maanden. Pas de duur van een behandeling langer dan 18 maanden aan volgens de respons van de patiënt en de bewezen noodzaak tot voortzetting van de behandeling.
Een placebogecontroleerde studie heeft de werkzaamheid van Hizentra aangetoond na overschakeling van intraveneuze toediening van immunoglobulines (IVIG). Directe vergelijkende data van Hizentra ten opzichte van IVIG zijn niet beschikbaar. Zie ook rubriek 5.1.
Pediatrische patiënten
De dosering bij kinderen en adolescenten (0 – 18 jaar) is niet anders dan bij volwassenen aangezien de dosering voor elke indicatie wordt gegeven op basis van lichaamsgewicht en aangepast wordt aan het klinische resultaat bij substitutietherapie-indicaties.
Hizentra werd geëvalueerd bij 68 pediatrische patiënten met PID van 2 tot 12 jaar en bij 57 adolescenten van 12 tot 18 jaar. Er zijn geen pediatrisch-specifieke dosisvereisten die nodig waren om de gewenste serum IgG-concentraties te bereiken. Hizentra werd niet geëvalueerd in klinische onderzoeken bij pediatrische patiënten met CIDP jonger dan 18 jaar.
Ouderen
Aangezien de dosering wordt bepaald op basis van het lichaamsgewicht en wordt aangepast op basis van het klinische resultaat van de bovenvermelde aandoeningen, wordt ervan uitgegaan dat de dosering bij ouderen niet verschilt van die bij patiënten van 18 tot en met 65 jaar. Hizentra werd geëvalueerd in klinische studies bij 13 patiënten met PID ouder dan 65 jaar en er zijn geen specifieke aanpassingen van de dosis vereist om de gewenste serum IgG-concentraties te bereiken.
Hizentra werd geëvalueerd in klinische studies bij 61 patiënten met CIDP ouder dan 65 jaar en er zijn geen specifieke aanpassingen van de dosis vereist om het gewenste klinische resultaat te bereiken.
Wijze van toediening
Alleen voor subcutaan gebruik.
Thuisbehandeling
Subcutane infusie voor thuisbehandeling moet worden gestart en gecontroleerd door een zorgverlener die ervaring heeft met de begeleiding van patiënten bij thuisbehandeling. De zorgverlener dient de geschikte infusiemethode te bepalen (infusie met infusiehulpmiddel of door handmatige toediening), gebaseerd op de individuele medische situatie en voorkeur van de patiënt. Infusiehulpmiddelen geschikt voor subcutane toediening van immunoglobulines kunnen worden gebruikt. De patiënt of een zorgverlener dient opgeleid en getraind te worden in het gebruik van infusiehulpmiddelen, het bijhouden van een behandelingsdagboek, herkennen van ernstige bijwerkingen en de maatregelen die dan moeten worden genomen.
Hizentra kan geïnfundeerd worden op plaatsen zoals buik, dij, bovenarm en/of laterale heup. Er kan meer dan één infusiehulpmiddel tegelijkertijd gebruikt worden. De hoeveelheid product die op een bepaalde infusieplaats wordt toegediend kan variëren. Bij zuigelingen en kinderen kan de infusieplaats om de 5-15 ml gewijzigd worden. Bij volwassenen kunnen doses tot 50 ml/plaats gegeven worden. Er is geen limiet wat het aantal infusieplaatsen betreft. De infusieplaatsen moeten minstens 5 cm van elkaar verwijderd zijn.
Infusiesnelheid
Hizentra kan geïnfundeerd worden
- met een infusiehulpmiddel, of
- door handmatige toediening met een spuit.
De aanbevolen initiële infusiesnelheid is afhankelijk van de persoonlijke behoefte van de patiënt.
Infusie met infusiehulpmiddel
De initiële infusiesnelheid mag niet hoger liggen dan 20 ml/uur/plaats.
Als dit goed wordt verdragen (zie ook rubriek 4.4), kan de infusiesnelheid geleidelijk verhoogd worden tot 35 ml/uur/plaats voor de volgende 2 infusies.
Als de patiënt de initiële infusies met de volledige dosis per locatie en maximale snelheid verdraagt, kan daarna een verhoging van de infusiesnelheid bij de opeenvolgende infusies worden overwogen naar goeddunken van de patiënt en op basis van het oordeel van de zorgverleners.
Infusie door handmatige toediening
De aanbevolen initiële infusiesnelheid mag niet hoger liggen dan 0,5 ml/min/plaats (30 ml/uur/plaats). Als dit goed wordt verdragen (zie ook rubriek 4.4), kan de infusiesnelheid verhoogd worden tot 2,0 ml/min/plaats (120 ml/uur/plaats). Als de patiënt de initiële infusies met de volledige dosis per locatie en maximale snelheid verdraagt, kan daarna een verhoging van de infusiesnelheid bij de opeenvolgende infusies worden overwogen naar goeddunken van de patiënt en op basis van het oordeel van de zorgverleners.
Het kan nodig zijn om een injectienaald van 24 gauge of groter (d.w.z. met een lager gaugenummer) te gebruiken om het patiënten mogelijk te maken om hogere infusiesnelheden te hanteren. Met kleinere injectienaalden (d.w.z. met een hoger gaugenummer) kan het moeilijker zijn om Hizentra handmatig toe te dienen. Per injectienaald kan maar op 1 infusieplaats geïnfundeerd worden. Indien toediening met een bijkomende Hizentra spuit vereist is, dient op een nieuwe infusieplaats een nieuwe steriele injectienaald gebruikt te worden.
Als een Hizentra voorgevulde spuit wordt gebruikt voor handmatige toediening, wordt het gebruik van een voorgevulde spuit van 5 ml, 10 ml of 20 ml aanbevolen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen (zie rubriek 4.4).
Patiënten met hyperprolinemie type I of II.
Hizentra mag niet intravasculair worden toegediend.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Hizentra is uitsluitend bestemd voor subcutaan gebruik. Als Hizentra per ongeluk toegediend wordt in een bloedvat, kunnen patiënten in shock gaan.
Het aanbevolen infusietempo vermeld onder rubriek 4.2 moet nageleefd worden. Tijdens de infusieperiode moeten patiënten nauwgezet gemonitord en opgevolgd worden voor eventuele bijwerkingen.
Bepaalde bijwerkingen kunnen vaker voorkomen bij patiënten die voor de eerste keer humane normale immunoglobuline krijgen, of - in zeldzame gevallen - wanneer het product met humane normale immunoglobuline vervangen wordt of de behandeling gedurende meer dan acht weken is stopgezet.
Eventuele complicaties kunnen vaak worden vermeden door ervoor te zorgen dat de patiënten:
- niet gevoelig zijn voor humane normale immunoglobuline, door het product aanvankelijk langzaam toe te dienen (zie rubriek 4.2);
- zorgvuldig gemonitord worden op allerlei symptomen gedurende de hele infusieperiode. Vooral patiënten die nooit eerder humane normale immunoglobuline toegediend kregen of die overgestapt zijn van een ander geneesmiddel of waarbij er een lang interval was sinds de vorige infusie, moeten tijdens de eerste infusie en tijdens het eerste uur erna nauwlettend worden gemonitord om mogelijke bijwerkingen op te sporen. Alle andere patiënten moeten gedurende minstens 20 minuten na de toediening worden geobserveerd.
Een vermoeden van allergische of anafylactische reacties vereist onmiddellijke stopzetting van de injectie. Bij shock moet een medische standaardbehandeling worden ingesteld.
Overgevoeligheid
Echte allergische reacties komen zelden voor. Ze kunnen vooral voorkomen bij patiënten met anti-IgA antistoffen die zeer voorzichtig moeten worden behandeld. Patiënten met anti-IgA antistoffen bij wie behandeling met subcutane IgG-producten de enige optie blijft, zouden uitsluitend met Hizentra mogen worden behandeld onder strikte medische supervisie.
In zeldzame gevallen kan humane normale immunoglobuline een daling van de bloeddruk veroorzaken met een anafylactische reactie, zelfs bij patiënten die goed reageerden op eerdere behandeling met humane normale immunoglobuline.
Trombo-embolie
Het gebruik van immunoglobulinen is in verband gebracht met arteriële en veneuze trombo-embolische voorvallen zoals myocardinfarct, beroerte, diepe veneuze trombose en longembolie. Voorzichtigheid is geboden bij patiënten met reeds bestaande risicofactoren voor trombotische voorvallen (zoals gevorderde leeftijd, hypertensie, diabetes mellitus en een voorgeschiedenis met vaatziekte of trombotische episodes, patiënten met verworven of erfelijke trombofiele aandoeningen, patiënten met langdurige periodes van immobilisatie, ernstig hypovolemische patiënten, patiënten met ziekten waarbij de viscositeit van het bloed toeneemt). Patiënten moeten worden geïnformeerd over de eerste symptomen van trombo-embolische voorvallen zoals kortademigheid, pijn in en het opzwellen van een lidmaat, focale neurologische uitvalsverschijnselen en pijn op de borst en ze moeten geadviseerd worden om onmiddellijk contact met hun arts op te nemen zodra deze symptomen zich voordoen. Voorafgaand aan het gebruik van immunoglobulinen moeten patiënten voldoende gehydrateerd zijn.
Syndroom van Aseptische Meningitis (AMS)
Bij intraveneus of subcutaan gebruik van immunoglobulinen is AMS gemeld. Het syndroom begint gewoonlijk verscheidene uren tot 2 dagen na behandeling met immunoglobulinen. AMS wordt gekenmerkt door de volgende klachten en symptomen: ernstige hoofdpijn, nekstijfheid, duizeligheid, koorts, fotofobie, misselijkheid en braken. Patiënten die klachten en symptomen van AMS vertonen, moeten een grondig neurologisch onderzoek ondergaan, inclusief onderzoek van het cerebrospinaal vocht, om andere oorzaken van meningitis uit te sluiten. Staken van de behandeling met immunoglobulinen kan binnen enkele dagen resulteren in remissie van AMS zonder restverschijnselen.
Informatie over veiligheid met betrekking tot overdraagbare agentia
Standaardmaatregelen om infecties te vermijden die het gevolg zijn van het gebruik van geneesmiddelen gemaakt uit humaan bloed of plasma omvatten onder meer selectie van donoren, screening van individuele donaties en plasmapools op specifieke infectiemarkers en de inclusie van doeltreffende productiestappen om virussen te deactiveren of verwijderen. Ondanks deze voorzorgsmaatregelen, kan de kans op het overdragen van infectieuze agentia niet volledig worden uitgesloten wanneer geneesmiddelen worden toegediend die gemaakt zijn uit humaan bloed of plasma. Dit geldt ook voor onbekende of pas ontdekte virussen en overige pathogenen.
Deze genomen maatregelen worden beschouwd als effectief voor ingekapselde virussen zoals HIV, HBV en HCV en voor de niet ingekapselde virussen HAV en parvovirus B19.
Er bestaat een geruststellende klinische ervaring met betrekking tot het uitblijven van overdracht van hepatitis A of parvovirus B19 met immunoglobulinen en er wordt ook aangenomen dat het gehalte aan antilichamen een belangrijke bijdrage levert aan de virale veiligheid.
Interferentie met serologische tests
Na infusie met immunoglobuline kan de tijdelijke toename van de diverse passief overgedragen antilichamen in het bloed van de patiënt leiden tot misleidende positieve resultaten bij serologische tests.
Passieve overdracht van antilichamen tegen erytrocyten antigenen, bijv. A, B, D kan interfereren met sommige serologische tests op allo-antilichamen tegen rode bloedcellen (Coomb’s test).
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon/voorgevulde spuit, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Pediatrische patiënten
Dezelfde waarschuwingen en voorzorgsmaatregelen gelden voor pediatrische patiënten.
Ouderen
Bij ouderen gelden dezelfde waarschuwingen en voorzorgen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Verzwakte levende virusvaccins
Toediening van immunoglobuline kan de doeltreffendheid van levende verzwakte virusvaccins zoals mazelen, rode hond, bof, en waterpokken verminderen gedurende een periode van ten minste zes weken tot drie maanden. Na de toediening van dit geneesmiddel moet een interval van 3 maanden worden aangehouden vóór vaccinatie met levende verzwakte virusvaccins. In het geval van mazelen kan deze verminderde doeltreffendheid tot 1 jaar aanhouden. Patiënten die een mazelenvaccin krijgen, moeten dan ook hun antilichaamstatus laten controleren.
Pediatrische patiënten
Dezelfde interacties kunnen optreden bij pediatrische patiënten.
Ouderen
Bij ouderen gelden dezelfde waarschuwingen en voorzorgen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er bestaan niet veel gegevens uit prospectieve klinische onderzoeken over het gebruik van humane normale immunoglobuline bij zwangere vrouwen. Daarom moet Hizentra met de nodige voorzichtigheid worden toegediend bij zwangere vrouwen. Klinische ervaring met immunoglobulinen leert ons dat er geen schadelijke gevolgen te verwachten zijn tijdens de zwangerschap, op de foetus of pasgeborene.
Het is belangrijk dat de behandeling bij zwangere vrouwen wordt voortgezet om de passieve immuniteit van pasgeborenen te verzekeren.
Borstvoeding
Er zijn beperkte gegevens van prospectieve klinische studies over het gebruik van humane normale immunoglobulinen bij vrouwen die borstvoeding geven. Daarom mag Hizentra enkel met de nodige voorzichtigheid worden toegediend aan moeders die borstvoeding geven. De klinische ervaring met immunoglobulines wijst er evenwel op dat er geen schadelijke effecten op de pasgeborene te verwachten zijn. Immunoglobulinen worden afgescheiden in de melk en kunnen bijdragen aan de overdracht van beschermende antilichamen naar de pasgeborene.
Vruchtbaarheid
Klinische ervaring met immunoglobulinen leert ons dat er geen schadelijke gevolgen te verwachten zijn voor de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Hizentra heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen, bijv. duizeligheid (zie rubriek 4.8). Patiënten die bijwerkingen vertonen tijdens de behandeling moeten wachten tot die zijn verdwenen voor ze een voertuig besturen of een machine bedienen.
4.8 Bijwerkingen
Samenvatting van veiligheidsprofiel
Bijwerkingen zoals rillingen, hoofdpijn, koorts, braken, allergische reacties, misselijkheid, gewrichtspijn, lage bloeddruk en matige lage rugpijn kunnen soms voorkomen.
In zeldzame gevallen kunnen humane normale immunoglobulinen een plotse daling van de bloeddruk veroorzaken en in uitzonderlijke gevallen anafylactische shock, zelfs wanneer de patiënt niet overgevoelig is gebleken bij eerdere toediening.
Lokale reacties op de plaats van toediening zijn: zwelling, pijn, roodheid, verharding, plaatselijk warm gevoel, jeuk, kneuzingen en huiduitslag.
Voor veiligheid met betrekking tot infectieuze agentia, zie rubriek 4.4.
Tabelgegevens van bijwerkingen
Bijwerkingen (AR’ s) werden verzameld tijdens klinische studies met Hizentra in 7 fase III-onderzoeken bij patiënten met primaire immunodeficiëntie (n = 231), 2 fase IV-onderzoeken bij patiënten met PID (n=74), 1 fase III-onderzoek (n = 115) en 1 extensiestudie (n=82) bij patiënten met CIDP (totaal N = 502 patiënten; 26.646 infusies). De bijwerkingen die gerapporteerd werden in deze klinische onderzoeken zijn hieronder samengevat en gecategoriseerd volgens de MedDRA-Systeem orgaanklasse en frequentie (SOC en Preferred Term level).
De frequentie per patiënt of per infusie is geëvalueerd aan de hand van volgende criteria: Zeer vaak (≥1/10), Vaak (≥1/100, <1/10), Soms (≥1/1.000, <1/100), Zelden (≥1/10.000, <1/1.000) en Zeer zelden (<1/10.000). De frequentie van spontaan gemelde bijwerkingen tijdens de postmarketingfase wordt gerangschikt in de categorie 'niet bekend'.
Binnen elke frequentiegroep worden de bijwerkingen weergegeven in volgorde van afnemende frequentie.
Frequentie van bijwerkingen (ADR’ s) die in verband gebracht worden met Hizentra, afkomstig uit klinische studies en de postmarketingbewaking – aantal meldingen per patiënt of per infusie
| Systeem/orgaanklasse (SOC, MedDRA) | Bijwerking (MedDRA, Preferred Term) | Frequentie per patiënt | Frequentie per infusie |
| Immuunsysteemaandoeningen | Overgevoeligheid | Soms | Zelden |
| Anafylactische reactie | Niet bekend | Niet bekend | |
| Zenuwstelselaandoeningen | Hoofdpijn | Zeer vaak | Soms |
| Duizeligheid, migraine | Vaak | Zelden | |
| Tremor (waaronder Psychomotorische hyperactiviteit) | Soms | Zelden | |
| Aseptische meningitis | Soms | Zeer zelden | |
| Brandend gevoel | Niet bekend | Niet bekend | |
| Hartaandoeningen | Tachycardie | Soms | Zeer zelden |
| Bloedvataandoeningen | Hypertensie | Vaak | Zelden |
| Blozen | Soms | Zelden | |
| Embolische en trombotische voorvallen | Niet bekend | Niet bekend |
| Maagdarmstelselaandoeningen | Diarree, Buikpijn | Vaak | Soms |
| Misselijkheid, Braken | Vaak | Zelden | |
| Huid- en onderhuid- aandoeningen | Huiduitslag | Zeer vaak | Soms |
| Pruritus, Netelroos | Vaak | Zelden | |
Skeletspierstelsel- en bindweefsel- aandoeningen | Musculoskeletale pijn, Gewrichtspijn | Vaak | Soms |
| Spierspasmen, Spierzwakte | Soms | Zelden | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Reactie op de plaats van infusie | Zeer vaak | Zeer vaak |
| Vermoeidheid (waaronder Malaise), Koorts | Vaak | Soms | |
| Pijn op de borst, Griepachtige ziekte, Pijn | Vaak | Zelden | |
| Rillingen (waaronder Hypothermie) | Soms | Zelden | |
| Zweervorming op de plaats van infusie | Niet bekend | Niet bekend | |
| Onderzoeken | Verhoogde creatinine in bloed | Soms | Zelden |
Pediatrische patiënten
Klinische studies met Hizentra toonden een vergelijkbaar algeheel veiligheidsprofiel aan bij pediatrische en volwassen patiënten met PID.
Hizentra werd niet geëvalueerd in klinische studies bij pediatrische patiënten met CIDP jonger dan 18 jaar.
Ouderen
Bij ouderen kunnen dezelfde bijwerkingen optreden. De informatie van klinische studies wees niet op een verschil in veiligheidsprofiel tussen patiënten ≥ 65 jaar en jongere patiënten. De postmarketingervaring met Hizentra bij patiënten ≥ 65 jaar wijst al met al op eenzelfde veiligheidsprofiel in die leeftijdsgroep als bij jongere patiënten.
Zie rubriek 4.4 voor details over risicofactoren en aanbevelingen voor monitoring.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
De gevolgen van een overdosering zijn niet bekend.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immuunsera en immunoglobulinen: immunoglobulinen, normaal humaan, voor extravasculaire toediening, ATC-code: J06BA01.
Humaan normaal immunoglobuline bevat hoofdzakelijk immunoglobuline G (IgG) met een breed spectrum van antilichamen tegen infectieuze agentia.
Humaan normaal immunoglobuline bevat de IgG-antilichamen die aanwezig zijn in de normale populatie. Het wordt meestal bereid uit gepoold plasma van niet minder dan 1000 donoren. Het heeft een distributie van immunoglobuline G-subklassen die evenredig is aan die in natuurlijk humaan plasma.
Werkingsmechanisme
Bij immunodeficiëntie kan een adequate doses Hizentra abnormaal lage immunoglobuline G-antilichaam-niveaus herstellen tot het normale bereik en helpt het dus tegen infecties. Het werkingsmechanisme bij andere indicaties dan substitutietherapie is niet volledig opgehelderd, maar omvat immunomodulerende effecten.
PID
In het Europese centrale prospectieve, open-label, eenarmige multicentrische onderzoek werden 51 tussen 3 en 60 jaar oude patiënten met primaire immunodeficiëntiesyndromen behandeld met Hizentra gedurende een periode van maximaal 41 weken. De gemiddelde dosis die wekelijks werd toegediend was 0,12 g/kg lichaamsgewicht. Hierdoor werden constante IgG-dalspiegels bereikt met een gemiddelde concentratie van 7,99 – 8,25 g/l gedurende de behandelingsperiode. Patiënten kregen in totaal 1.831 wekelijkse Hizentra-infusies.
In het Amerikaanse prospectieve, open-label, eenarmige multicentrische onderzoek werden 49 patiënten met primaire immunodeficiëntiesyndromen tussen 5 en 72 jaar, behandeld met Hizentra gedurende een periode van maximaal 15 maanden. De gemiddelde dosis die wekelijks werd toegediend was 0,23 g/kg lichaamsgewicht. Hierdoor werden constante IgG-dalspiegels met een gemiddelde concentratie van 12,53 g/l gedurende de behandelingsperiode bereikt. Patiënten kregen in totaal 2.264 wekelijkse Hizentra-infusies.
Er werden geen ernstige bacteriële infecties gerapporteerd tijdens de werkzaamheidsperiode bij patiënten die tijdens klinisch onderzoek Hizentra kregen.
Om de veiligheid en verdraagbaarheid van hogere infusiesnelheden toegediend met behulp van een injectiespuit waarvan de zuiger manueel wordt ingedrukt of met behulp van een injectiespuit met een spuitpomp te beoordelen, werden 49 proefpersonen met PID tussen 2 en 75 jaar oud opgenomen in een multicentrische, niet-gerandomiseerde open-label fase IV-studie met parallelle groepen, de HILO-studie (Hizentra Label Optimization). De 11 pediatrische patiënten (2 tot < 18 jaar), 35 volwassen patiënten (18 tot 65 jaar) en 3 geriatrische patiënten (> 65 jaar) werden gedurende minstens 12 weken behandeld met Hizentra. De eerste groep kreeg Hizentra 2 tot 7 keer per week toegediend via een injectiespuit waarvan de zuiger manueel werd ingedrukt (n = 16) met infusiesnelheden van 30, 60 en 120 ml/uur/plaats (zie rubriek 4.2). De tweede groep kreeg Hizentra 1 keer per week toegediend met behulp van een spuitpomp (n = 18) met infusiesnelheden van 25, 50, 75 en 100 ml/uur/plaats. In de derde groep werden infusievolumes van 25, 40 en 50 ml per plaats bijkomend beoordeeld bij toediening van wekelijkse doses Hizentra met een spuitpomp (n = 15). In alle drie de groepen werd elke infusieparameter 4 weken lang toegepast, waarna de proefpersonen die het vereiste minimale aantal geldige infusies hadden gekregen, konden overschakelen naar de volgende, hogere infusieparameter.
Het primaire eindpunt was het percentage proefpersonen dat reageerde op een hogere infusieparameter:
Groep Infusieparameter en percentage responders (%)
| 30 ml/uur/plaats | 60 ml/uur/plaats | 120 ml/uur/plaats | - |
| 100,0% | 100,0% | 87,5% | - | |
| 25 ml/uur/plaats | 50 ml/uur/plaats | 75 ml/uur/plaats | 100 ml/uur/plaats |
| 77,8% | 77,8% | 66,7% | 61,1% | |
| 25 ml/plaats | 40 ml/plaats | 50 ml/plaats | - |
| 86,7% | 73,3% | 73,3% | - |
Responder: in de groep met spuitpomp, een proefpersoon bij wie ≥ 3 op 4 uitgevoerde infusies geldig waren voor een infusieparameter; in de groep met manuele druk op de zuiger, een proefpersoon bij wie ≥ 60% van de uitgevoerde infusies geldig was voor een infusieparameter. Een infusie werd als geldig beschouwd als ≥ 95% van de beoogde infusiesnelheid/volume werd bereikt voor ≥ 1 infusieplaats.
Voor alle groepen en infusieparameters samen bedroeg het aantal infusies zonder ernstige reacties op de injectieplaats versus het totale aantal infusies (verdraagbaarheid) ≥ 0,98. Er werden voor alle proefpersonen samen geen klinisch relevante verschillen waargenomen tussen de serum-IgG-dalconcentraties op de baseline (dag 1) en die op het eind van de studie.
CIDP
De veiligheid, werkzaamheid en verdraagbaarheid van Hizentra bij patiënten met CIDP werden beoordeeld in een multicentrische, dubbelblinde, gerandomiseerde, placebogecontroleerde fase III-studie met parallelle groepen, de PATH [Polyneuropathy and Treatment with Hizentra]-studie. 172 volwassenen met duidelijke of waarschijnlijke CIDP die voorheen behandeld waren met IVIg en hierop reageerden, werden gerandomiseerd naar wekelijks 0,2 g/kg lichaamsgewicht Hizentra, wekelijks 0,4 g/kg lichaamsgewicht Hizentra of de placebogroepen, en werden vervolgens gedurende 24 weken gevolgd. De gemiddelde duur van de blootstelling bedroeg 118,9 dagen in de groep die behandeld werd met Hizentra 0,2 g/kg lichaamsgewicht en 129 dagen in de groep die behandeld werd met Hizentra 0,4 g/kg lichaamsgewicht (maximale blootstelling 167 en 166 dagen in deze respectievelijke groepen). De proefpersonen gebruikten in het algemeen 4 injectieplaatsen tegelijk (maximaal 8 plaatsen tegelijk). In totaal kregen 57 proefpersonen 1.514 infusies in de placebogroep, 57 proefpersonen kregen 2.007 infusies in de groep die behandeld werd met Hizentra 0,2 g/kg lichaamsgewicht, en 58 proefpersonen kregen 2.218 infusies in de groep die behandeld werd met Hizentra 0,4 g/kg lichaamsgewicht (in totaal 5.739 infusies).
Het primaire eindpunt van de werkzaamheid was het percentage proefpersonen met een relaps van CIDP (gedefinieerd als een stijging van de gecorrigeerde INCAT-score [Inflammatory Neuropathy Cause and Treatment] van ≥ 1 punt ten opzichte van de beginscore) of die tijdens de behandelingsperiode met Hizentra om welke andere reden dan ook uit de studie gehaald waren. Met betrekking tot het primaire eindpunt werd aangetoond dat beide doses Hizentra superieur waren ten opzichte van de placebo. In de groepen van proefpersonen die met Hizentra werden behandeld was het percentage proefpersonen dat een relaps van CIDP kreeg of om andere redenen uit de studie werd gehaald statistisch significant lager dan in de placebogroep: 32,8 % van de proefpersonen die Hizentra 0,4 g/kg lichaamsgewicht kregen en 38,6% van de proefpersonen die 0,2 g/kg lichaamsgewicht kregen, tegen 63,2% van de proefpersonen die de placebo kregen (respectievelijk p < 0,001 of p = 0,007). Wanneer enkel relaps in beschouwing werd genomen, bedroeg het percentage relaps van CIDP 19,0% in de groep met Hizentra 0,4 g/kg lichaamsgewicht en 33,3% in de groep met Hizentra 0,2 g/kg lw, in vergelijking met 56,1% in de placebogroep (respectievelijk p < 0,001 of p = 0,012). Dienovereenkomstig kon Hizentra over de behandelingsperiode van maximaal 24 weken een relaps voorkomen bij 81% van de proefpersonen in de groep met Hizentra 0,4 g/kg lichaamsgewicht en bij 67% van de proefpersonen met Hizentra 0,2 g/kg lichaamsgewicht, terwijl 44% van de proefpersonen in de placebogroep relapsvrij bleef.
De tijd tot relaps van CIDP (figuur 1) werd geëvalueerd en de overeenstemmende waarschijnlijkheden van een CIDP-relaps bedroegen op basis van Kaplan-Meierramingen: 58,8% voor placebo; 35,0% voor 0,2 /kg lichaamsgewicht Hizentra en 22,4% voor 0,4 g/kg lichaamsgewicht Hizentra. De hazard ratio (95%-BI) voor de lagere dosis en de hogere dosis in vergelijking met placebo bedroeg respectievelijk 0,48 (0,27-0,85) en 0,25 (0,12-0,49).
Het verschil dat werd waargenomen tussen de groep met Hizentra 0,2 g/kg lichaamsgewicht en de groep met Hizentra 0,4 g/kg lichaamsgewicht was niet statistisch significant.
Figuur 1. Kaplan-Meiergrafiek Tijd tot CIDP-relaps
Met betrekking tot de scores voor werkzaamheid (INCAT-score, gemiddelde grijpkracht en de totale score volgens de Medical Research Council) bleven de beide groepen die Hizentra toegediend kregen stabiel, terwijl de proefpersonen in de placebogroep verslechterden. De proefpersonen in de groep met de hoge dosis Hizentra bleven stabiel met betrekking tot de centielscore op de R-ODS-schaal (Rasch-built Overall Disability Scale). Bij de proefpersonen in de beide Hizentra-dosisgroepen bleven de elektrofysiologische parameters stabiel.
82 patiënten met CIDP van de PATH-studie hebben deelgenomen aan een multicentrische, open-label fase III-extensiestudie van 48 weken. De extensiestudie heeft de veiligheid en werkzaamheid op de lange termijn onderzocht van een onderhoudstherapie met Hizentra in twee doseringen: 0,2 g/kg lichaamsgewicht en 0,4 g/kg lichaamsgewicht. Omwille van de studieopzet kon eenzelfde patiënt beide doseringen krijgen tijdens de studie. 72 patiënten hebben tijdens de evaluatieperiode van de werkzaamheid een dosering van 0,4 g/kg gekregen en 73 een dosering van 0,2 g/kg. De gemiddelde duur van de evaluatieperiode van de werkzaamheid was 125,8 dagen (bereik: 1-330) in de 0,2 g/kg-groep en 196,1 dagen (bereik: 1-330) in de 0,4 g/kg lichaamsgewicht-groep. Bij de patiënten die de centrale PATH-studie zonder relaps hadden afgerond met een dosering van 0,4 g/kg lichaamsgewicht en aanvankelijk diezelfde dosering kregen in de extensiestudie, bedroeg het relapspercentage 5,6% (1/18 patiënten). In de totale groep van patiënten die 0,4 g/kg lichaamsgewicht kregen tijdens de extensiefase van de PATH-studie, bedroeg het relapspercentage 9,7% (7/72 patiënten). Bij de patiënten die de centrale PATH-studie zonder relaps hadden afgerond met een dosering van 0,2 g/kg lichaamsgewicht en aanvankelijk diezelfde dosering kregen in de extensiestudie, bedroeg het relapspercentage 50% (3/6 patiënten). In de totale groep van patiënten die 0,2 g/kg lichaamsgewicht kregen tijdens de extensiestudie, bedroeg het relapspercentage 47,9% (35/73 patiënten). Bij 67,9% van de patiënten (19/28 patiënten) die de PATH-studie hadden afgerond met één van beide doseringen, 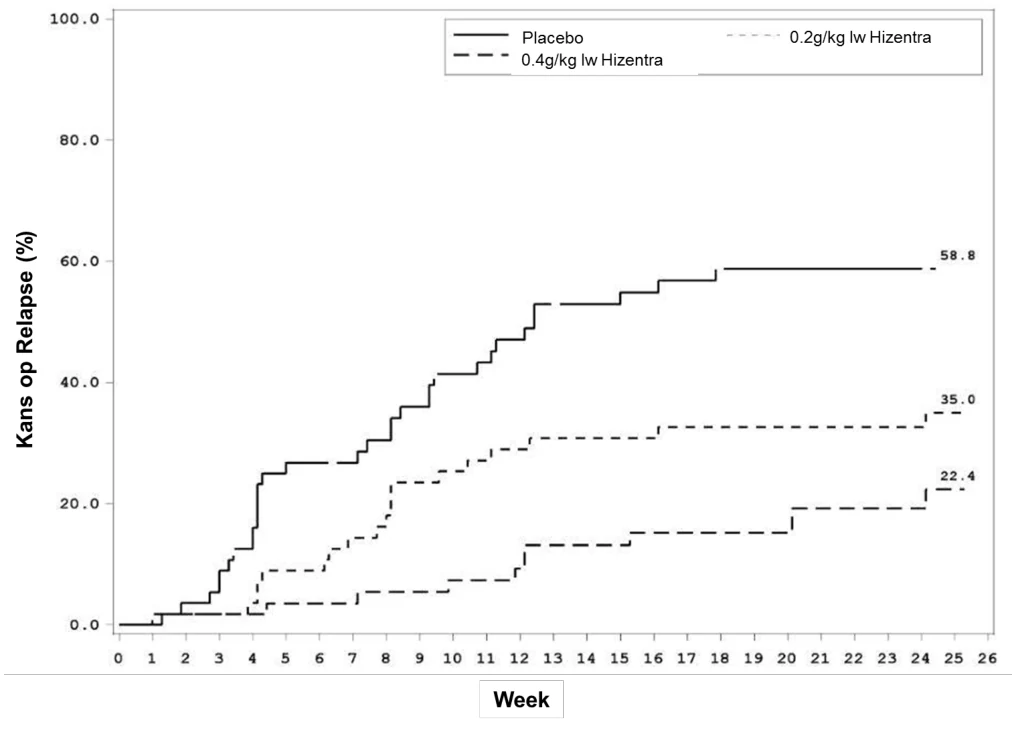 kon de dosering tijdens de extensiestudie worden verlaagd van 0,4 g/kg naar 0,2 g/kg lichaamsgewicht, zonder dat er een relaps optrad. Alle 9 patiënten die een relaps hadden ontwikkeld, herstelden binnen 4 weken na behandeling met de dosering van 0,4 g/kg lichaamsgewicht. De grijpkracht, de MRC-somscore en de R-ODS-centielscore bleven stabiel in vergelijking met de beginwaarde bij de patiënten die tijdens de extensiefase nooit een relaps hadden vertoond.
Pediatrische patiënten
De veiligheid en werkzaamheid van Hizentra werd vastgesteld bij pediatrische patiënten tussen 2 en 18 jaar. Hizentra werd geëvalueerd bij 68 pediatrische patiënten met PID tussen 2 en 12 jaar en bij 57 pediatrische patiënten tussen 12 en 18 jaar. Vergeleken met volwassen patiënten werden er geen verschillen gezien in de werkzaamheid en in de farmacokinetische en veiligheidsprofielen. Er zijn geen specifieke doseringsaanpassingen voor pediatrische patiënten nodig om de gewenste serum IgG-concentraties te bereiken.
Tijdens onderzoek werden geen verschillen in de farmacodynamische eigenschappen gezien tussen volwassen en pediatrische patiënten met PID.
Hizentra werd niet geëvalueerd in klinische onderzoeken bij pediatrische patiënten met CIDP jonger dan 18 jaar.
Ouderen
Er werden geen algemene verschillen in veiligheid en werkzaamheid gezien tussen PID-patiënten ouder dan 65 jaar en PID-patiënten tussen 18 en 65 jaar. In de klinische studies werd Hizentra geëvalueerd bij 13 patiënten met PID, ouder dan 65 jaar.
Er werden geen algemene verschillen in veiligheid en werkzaamheid gezien tussen CIDP-patiënten ouder dan 65 jaar en CIDP-patiënten tussen 18 en 65 jaar. In de klinische studies met CIDP-patiënten werden 61 patiënten ouder dan 65 jaar behandeld met Hizentra.
5.2 Farmacokinetische eigenschappen
Absorptie en distributie
Tijdens subcutane toediening van Hizentra worden de piekconcentraties in het serum bereikt na ongeveer 2 dagen.
Eliminatie
IgG en IgG-complexen worden afgebroken in cellen van het reticulo-endotheliale systeem.
PID
Bij een klinisch fase III-onderzoek met Hizentra (n = 46), bereikten patiënten gedurende een periode van 29 weken constante dalspiegels (gemiddeld 8,1 g/l) als ze een gemiddelde wekelijkse dosis kregen toegediend van 0,06 tot 0,24 g/kg lichaamsgewicht.
Simulaties met empirische populatiefarmacokinetische modellen suggereerden dat vergelijkbare blootstellingsniveaus van IgG (AUC0-14dagen, Cmin 14dagen) kunnen worden verkregen als Hizentra om de twee weken subcutaan wordt toegediend, waarbij tweemaal de wekelijkse dosis wordt gebruikt tijdens de onderhoudstherapie.
Daarnaast suggereerden deze simulaties dat vergelijkbare serum IgG-dalconcentraties kunnen worden verkregen als de wekelijkse onderhoudsdosis van Hizentra in evenredige hoeveelheden, meer dan eens per week (bv. 2 maal per week, 3 maal per week, 5 maal per week of dagelijks), wordt toegediend.
Een simulatie van 2-3 gemiste dagelijkse doses had een mediane vermindering van het serum IgG-niveau van ≤ 4% tot gevolg in vergelijking met een consistente dagelijkse dosering. Door de gemiste doses te vervangen nadat de dagelijkse dosering werd hervat, werd het mediane concentratieprofiel binnen 2-3 dagen opnieuw bereikt. Als gemiste doses echter niet werden vervangen nadat de dosering werd hervat, duurde het tot 5-6 weken alvorens de IgG-dalconcentraties opnieuw werden gestabiliseerd.
Pediatrische patiënten
Er werden geen verschillen geobserveerd tussen de farmacokinetische eigenschappen van volwassen en pediatrische PID-studiepatiënten.
Ouderen
Er werden geen algemene verschillen in de farmacokinetische eigenschappen gezien tussen PID-patiënten ouder dan 65 jaar en patiënten tussen 18 en 65 jaar.
CIDP
In de PATH-studie bereikten de proefpersonen (n = 172) dalwaarden die over een periode van 24 weken aanhielden wanneer ze wekelijkse doses van respectievelijk 0,2 g/kg lichaamsgewicht en 0,4 g/kg lichaamsgewicht toegediend kregen. De gemiddelde (SD) IgG-dalconcentratie na behandeling met Hizentra bedroeg in de groep met 0,4 g/kg lichaamsgewicht 20,4 (3,24) g/l en in de groep met 0,2 g/kg lichaamsgewicht 15,4 (3,06) g/l. Simulaties met populatie-farmacokinetische modellen in de PATH-studie wijzen erop dat een vergelijkbare IgG-blootstelling (Cmax, AUC0-14dagen, Cmin, 14 dagen) wordt bereikt als proefpersonen met CIDP om de twee weken de dubbele wekelijkse dosis van Hizentra toegediend krijgen. Deze simulaties duiden er tevens op dat dienovereenkomstig een vergelijkbare IgG-blootstelling wordt bereikt als de wekelijkse onderhoudsdosis van Hizentra wordt verdeeld over meerdere, frequentere doses (2- tot 7-maal per week) bij de patiëntenpopulatie met CIDP.
Pediatrische patiënten
Hizentra werd niet geëvalueerd in klinische onderzoeken bij pediatrische patiënten met CIDP jonger dan 18 jaar.
Ouderen
Er werden geen algehele verschillen in de farmacokinetische eigenschappen vastgesteld tussen CIDP-patiënten ouder dan 65 jaar en patiënten tussen 18 en 65 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Immunoglobuline is een normaal bestanddeel van het menselijk lichaam. L-proline is een fysiologisch, niet-essentieel aminozuur.
De veiligheid van Hizentra is onderzocht in verschillende preklinische onderzoeken, met speciale aandacht voor de hulpstof L-proline. Niet-klinische gegevens duiden niet op een speciaal risico voor mensen op basis van onderzoek op het gebied van veiligheidsfarmacologie en toxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
L-proline
Polysorbaat 80
Water voor injectie
Zoutzuur (voor pH-aanpassing)
Natriumhydroxide (voor pH-aanpassing)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
30 maanden
Zodra een injectieflacon of de blisterverpakking van de voorgevulde spuit geopend is, moet de oplossing onmiddellijk worden gebruikt.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C
Niet in de vriezer bewaren
De injectieflacon of de voorgevulde spuit in blisterverpakking bewaren in de buitenverpakking ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacons
5, 10 of 20 ml oplossing in een injectieflacon (type I glas) en 50 ml oplossing in een injectieflacon (type II glas), met een stop (halobutyl polymeer), een kapje (krimpaluminium) en een schijfje (plastic).
Verpakkingsgrootte van 1, 10 of 20 injectieflacons:
1 g / 5 ml
2 g / 10 ml
4 g / 20 ml
10 g / 50 ml
Voorgevulde spuiten
5, 10, 20 of 50 ml oplossing in een voorgevulde spuit (cyclisch olefinecopolymeer (COC)), verpakt in een blisterverpakking met een zuurstofabsorberende verpakking.
Verpakkingsgrootte van 1 voorgevulde spuit:
1 g / 5 ml
2 g / 10 ml
4 g / 20 ml
10 g / 50 ml
Verpakkingsgrootte van 10 voorgevulde spuiten:
1 g / 5 ml
2 g / 10 ml
4 g / 20 ml
10 g / 50 ml
Verpakkingsgrootte van 20 voorgevulde spuiten:
2 g / 10 ml
4 g / 20 ml
Alcoholdoekjes, naalden en andere benodigdheden of apparatuur zijn niet aanwezig in de verpakking.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Hizentra wordt geleverd als een gebruiksklare oplossing in injectieflacons of voorgevulde spuiten voor eenmalig gebruik. Hizentra moet zo snel mogelijk na het openen van de injectieflacon of de blisterverpakking van de voorgevulde spuit worden gebruikt/als infusie worden toegediend. Gebruik Hizentra niet als de injectieflacon of de blisterverpakking van de voorgevulde spuit open is of gebreken vertoont.
Het geneesmiddel moet voor gebruik op kamer- of lichaamstemperatuur worden gebracht.
De oplossing moet helder en lichtgeel of lichtbruin zijn.
Oplossingen die troebel zijn of deeltjes bevatten mogen niet gebruikt worden.
Al het ongebruikte geneesmiddel, afvalmateriaal en de zuurstofabsorberende verpakking dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
CSL Behring GmbH
Emil-von-Behring-Strasse 76
D-35041 Marburg
Duitsland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Injectieflacons
EU/1/11/687/001
EU/1/11/687/002
EU/1/11/687/003
EU/1/11/687/004
EU/1/11/687/005
EU/1/11/687/006
EU/1/11/687/010
EU/1/11/687/011
EU/1/11/687/012
EU/1/11/687/013
EU/1/11/687/014
Voorgevulde spuiten
EU/1/11/687/015
EU/1/11/687/016
EU/1/11/687/017
EU/1/11/687/018
EU/1/11/687/019
EU/1/11/687/020
EU/1/11/687/021
EU/1/11/687/022
EU/1/11/687/023
EU/1/11/687/024
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 14 april 2011
Datum van eerste verlenging: 18 februari 2016
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europese Geneesmiddelen Bureau: http://www.ema.europa.eu/