


SmPC (samenvatting van de productkenmerken) - Azacitidine Vivanta 200 mg / 300 mg filmomhulde tablet
1. NAAM VAN HET GENEESMIDDEL
Azacitidine Vivanta 200 mg filmomhulde tabletten
Azacitidine Vivanta 300 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Azacitidine Vivanta 200 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 200 mg azacitidine.
Azacitidine Vivanta 300 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 300 mg azacitidine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Azacitidine Vivanta 200 mg filmomhulde tabletten
Roze, ovale, biconvexe, filmomhulde tablet, ongeveer 17 mm lang en 7 mm breed, met de inscriptie ‘MA’ aan één zijde en ‘24’ aan de andere zijde.
Azacitidine Vivanta 300 mg filmomhulde tabletten
Bruine, ovale, biconvexe, filmomhulde tablet, ongeveer 19 mm lang en 9 mm breed, met de inscriptie ‘MA’ aan één zijde en ‘25’ aan de andere zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Azacitidine Vivanta is geïndiceerd als onderhoudstherapie bij volwassen patiënten met acute myeloïde leukemie (AML) die complete remissie (CR) of complete remissie met onvolledig herstel van de bloedtelling (CRi) bereikten na een inductietherapie met of zonder consolidatiebehandeling en die niet in aanmerking komen voor hematopoëtische stamceltransplantatie (HSCT), met inbegrip van wie kiest om verdere behandeling daarmee niet te ondergaan.
4.2 Dosering en wijze van toediening
Behandeling met Azacitidine Vivanta moet worden geïnitieerd en gecontroleerd onder toezicht van een arts die ervaring heeft met het gebruik van chemotherapeutica.
Patiënten moeten gedurende de eerste 2 behandelingscycli 30 minuten vóór elke dosis Azacitidine Vivanta met een anti-emeticum worden behandeld. Als er geen sprake was van misselijkheid en braken kan profylaxe met een anti-emeticum na 2 cycli worden weggelaten (zie rubriek 4.4).
Dosering
De aanbevolen dosis is eenmaal daags 300 mg azacitidine oraal ingenomen. Elke herhalingscyclus bestaat uit een behandelingsperiode van 14 dagen en daarna een behandelingsvrije periode van 14 dagen (behandelingscyclus van 28 dagen).
De behandeling met Azacitidine Vivanta moet worden voortgezet totdat er niet meer dan 15% blasten worden waargenomen in perifeer bloed of beenmerg of tot het optreden van een onaanvaardbare toxiciteit (zie het advies voor aanpassing van het doseringsschema bij recidief van de ziekte).
Azacitidine Vivanta mag voor gebruik niet onderling worden verwisseld met injecteerbaar azacitidine vanwege de verschillen in blootstelling, dosis en behandelingsschema. Beroepsbeoefenaren in de gezondheidszorg wordt aanbevolen om de naam van het geneesmiddel, de dosis en de toedieningsweg te controleren.
Laboratoriumonderzoek
Complete bloedtellingen moeten worden verricht voorafgaand aan het starten van de behandeling. Controle van de complete bloedtelling wordt ook om de twee weken aanbevolen gedurende de eerste 2 cycli (56 dagen), om de twee weken gedurende de 2 cycli volgend na een dosisaanpassing en daarna maandelijks, voordat wordt gestart met daaropvolgende behandelingscycli (zie rubriek 4.4).
Aanpassing van het doseringsschema bij recidief van AML
In geval van recidief van de ziekte, met 5% tot 15% blasten in perifeer bloed of beenmerg, in combinatie met een klinische evaluatie, dient een verlenging van het doseringsschema van 14 tot 21 dagen van herhalingscycli van 28 dagen te worden overwogen. De toedieningsperiode mag niet langer zijn dan 21 dagen tijdens een periode van 28 dagen. De behandeling met Azacitidine Vivanta moet worden stopgezet als meer dan 15% blasten wordt waargenomen in perifeer bloed of beenmerg, of naar het oordeel van de arts.
Dosisaanpassing in geval van bijwerkingen
Richtlijnen voor een dosisaanpassing in geval van hematologische en niet-hematologische bijwerkingen zijn aanbevolen op basis van klinische en laboratoriumbevindingen (zie tabel 1).
Tabel 1: Dosisaanpassingen in geval van hematologische en niet-hematologische bijwerkingen
Criteria*
Aanbevolen maatregel
Neutropenie graad 4 of neutropenie graad 3 met koorts
Eerste optreden
- Behandeling met Azacitidine Vivanta onderbreken. De behandelingscyclus hervatten met dezelfde dosis wanneer neutrofielen opnieuw graad 2 of lager zijn.
- Ondersteunende behandeling zoals granulocyten-koloniestimulerende factor (G-CSF) toepassen, zoals klinisch geïndiceerd (zie rubriek 4.4).
Optreden in 2 opeenvolgende cycli
- Behandeling met Azacitidine Vivanta onderbreken. De behandelingscyclus hervatten met een verlaagde dosis van 200 mg wanneer neutrofielen opnieuw graad 2 of lager zijn.
- Als een patiënt na de dosisverlaging de toxiciteit blijft hebben, de behandelingsduur verkorten met 7 dagen.
- Als de toxiciteit aanhoudt of opnieuw optreedt na een dosisverlaging of verkorten van het schema, de behandeling met Azacitidine Vivanta stopzetten.
- Ondersteunende behandeling zoals G-CSF toepassen, zoals klinisch geïndiceerd (zie rubriek 4.4).
Trombocytopenie graad 4 of trombocytopenie graad 3 met bloeding
Eerste optreden
- Behandeling met Azacitidine Vivanta onderbreken. De behandelingscyclus hervatten met dezelfde dosis wanneer de trombocyten opnieuw graad 2 of lager zijn.
Optreden in 2 opeenvolgende cycli
- Behandeling met Azacitidine Vivanta onderbreken. De behandelingscyclus hervatten met een verlaagde dosis van 200 mg wanneer de trombocyten opnieuw graad 2 of lager zijn.
- Als een patiënt na de dosisverlaging de toxiciteit blijft hebben, de behandelingsduur verkorten met 7 dagen.
- Als de toxiciteit aanhoudt of opnieuw optreedt na een dosisverlaging of verkorten van het schema, de behandeling met Azacitidine Vivanta stopzetten.
Misselijkheid, braken of diarree graad 3 of hoger
- Behandeling met Azacitidine Vivanta onderbreken. De behandelingscyclus hervatten met dezelfde dosis wanneer de toxiciteit is hersteld tot graad 1 of lager.
- Ondersteunende behandeling zoals een behandeling met een anti-emeticum toepassen en diarree behandelen zodra de symptomen zich voordoen (zie rubriek 4.4).
- Als het voorval zich opnieuw voordoet, de behandeling onderbreken tot het hersteld is tot graad 1 of lager en de dosis verlagen naar 200 mg.
- Als een patiënt na de dosisverlaging de toxiciteit blijft hebben, de behandelingsduur verkorten met 7 dagen.
- Als de toxiciteit aanhoudt of opnieuw optreedt na een dosisverlaging of verkorten van het schema, de behandeling met Azacitidine Vivanta stopzetten.
Andere niet-hematologische voorvallen graad 3 of hoger
- De behandeling met Azacitidine Vivanta onderbreken en medische ondersteuning bieden volgens de lokale aanbevelingen. De behandelingscyclus hervatten met dezelfde dosis wanneer de toxiciteit is hersteld tot graad 1 of lager.
- Als de toxiciteit zich opnieuw voordoet, de behandeling met Azacitidine Vivanta onderbreken tot herstel tot graad 1 of lager en de dosis verlagen naar 200 mg.
- Als een patiënt na de dosisverlaging de toxiciteit blijft hebben, de behandelingsduur verkorten met 7 dagen.
- Als de toxiciteit aanhoudt of opnieuw optreedt na een dosisverlaging of verkorten van het schema, de behandeling met Azacitidine Vivanta stopzetten.
* Graad 1 is licht, graad 2 is matig, graad 3 is ernstig, graad 4 is levensbedreigend. De graden van toxiciteit zijn in overeenstemming met National Cancer Institute Common Terminology Criteria for Adverse Events versie 4.3 (NCI-CTCAE v4.3).
Overgeslagen of uitgestelde doses
Als een dosis Azacitidine Vivanta is overgeslagen, of niet op het gebruikelijke tijdstip is ingenomen, moet de dosis diezelfde dag zo snel mogelijk worden ingenomen. Daarna moet de volgende, geplande dosis de volgende dag op het gebruikelijke tijdstip worden ingenomen. Er mogen geen twee doses op dezelfde dag worden ingenomen.
Als een dosis wordt overgegeven, mag diezelfde dag niet nog een dosis worden ingenomen. In plaats daarvan moet de volgende dosis de volgende dag op het gebruikelijke tijdstip worden ingenomen.
Speciale populaties
Oudere patiënten
Er worden geen dosisaanpassingen aanbevolen bij patiënten ouder dan 65 jaar (zie rubriek 5.2).
Nierfunctiestoornis
Azacitidine Vivanta kan zonder aanpassing van de startdosis worden toegediend aan patiënten met een lichte, matige of ernstige nierfunctiestoornis (zie rubriek 5.2).
Leverfunctiestoornis
Er wordt geen dosisaanpassing aanbevolen bij patiënten met een lichte leverfunctiestoornis (totaal bilirubine [BIL] ≤ bovengrens van het normale bereik [ULN] en aspartaataminotransferase (ASAT) > ULN, of BIL 1 tot 1,5 × ULN en elke ASAT-waarde) (zie rubriek 5.2).
Patiënten met een matige (BIL > 1,5 tot 3 × ULN) en ernstige leverfunctiestoornis (BIL > 3 × ULN) moeten vaker worden gecontroleerd op bijwerkingen en de dosis moet op gepaste wijze worden aangepast (zie tabel 1).
Pediatrische patiënten
De veiligheid en werkzaamheid van Azacitidine Vivanta bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Azacitidine Vivanta is bestemd voor oraal gebruik.
Azacitidine Vivanta kan met of zonder voedsel worden ingenomen. De tabletten moeten elke dag op ongeveer hetzelfde tijdstip in hun geheel worden doorgeslikt met een glas water. Ze mogen niet worden gedeeld, fijngemaakt, opgelost of gekauwd (zie rubriek 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hematologische toxiciteit
De behandeling met azacitidine kan gepaard gaan met neutropenie, trombocytopenie en febriele neutropenie (zie rubriek 4.8 voor frequenties). De behandeling met azacitidine onderbreken, de dosis verlagen of de behandeling stopzetten is mogelijk noodzakelijk om hematologische toxiciteiten onder controle te brengen. Aan patiënten moet worden geadviseerd om febriele episodes onmiddellijk te melden. Aan patiënten met een laag aantal trombocyten moet worden geadviseerd om vroege tekenen of symptomen van een bloeding te melden. Een ondersteunende behandeling zoals antibiotica en/of antipyretica voor de behandeling van een infectie/koorts en G-CSF voor neutropenie moet worden toegepast op basis van de individuele kenmerken van de patiënt, de respons op de behandeling en volgens de huidige klinische richtlijnen (zie rubriek 4.2, tabel 1).
Complete bloedtellingen moeten worden verricht voorafgaand aan het starten van de behandeling. Controle van de complete bloedtelling wordt ook om de twee weken aanbevolen gedurende de eerste 2 cycli (56 dagen), om de twee weken gedurende de 2 cycli volgend na een dosisaanpassing en daarna maandelijks, voordat wordt gestart met daaropvolgende behandelingscycli.
Patiënten met matige (BIL > 1,5 tot 3 × ULN) en een ernstige leverfunctiestoornis (BIL > 3 × ULN) moeten vaker worden gecontroleerd op bijwerkingen en de dosis moet zo nodig worden aangepast (zie rubriek 4.2 tabel 1)
Differentiatiesyndroom
Gevallen van differentiatiesyndroom (ook bekend als retinoïnezuursyndroom) zijn gemeld bij patiënten die azacitidine oraal toegediend kregen. Het differentiatiesyndroom kan fataal zijn en de symptomen en klinische bevindingen omvatten respiratoire distress, longinfiltraten, koorts, huiduitslag, longoedeem, perifeer oedeem, snelle gewichtstoename, pleurale effusie, pericardeffusie, hypotensie en nierfunctiestoornis (zie rubriek 4.8). Behandeling met hooggedoseerde intraveneuze corticosteroïden en hemodynamische bewaking moet worden overwogen bij het eerste begin van symptomen of tekenen die wijzen op het differentiatiesyndroom. Tijdelijke stopzetting van oraal azacitidine dient overwogen te worden tot de symptomen zijn verdwenen en bij hervatting is voorzichtigheid geboden.
Gastro-intestinale toxiciteit
Gastro-intestinale toxiciteiten waren de meest frequente bijwerkingen bij patiënten die werden behandeld met azacitidine (zie rubriek 4.8). Patiënten moeten gedurende de eerste 2 cycli van de behandeling met azacitidine een profylactische behandeling met een anti-emeticum toegediend krijgen (zie rubriek 4.2). Diarree moet onmiddellijk bij het optreden van symptomen worden behandeld. De behandeling met azacitidine onderbreken, de dosis verlagen of de behandeling stopzetten is mogelijk noodzakelijk om gastro-intestinale toxiciteiten onder controle te brengen (zie rubriek 4.2).
Vrouwen die zwanger kunnen worden/Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en tot 6 maanden na de behandeling. Mannen moeten effectieve anticonceptie gebruiken tijdens en tot 3 maanden na de behandeling (zie rubriek 4.6).
Natriumgehalte
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen formeel klinisch onderzoek uitgevoerd naar de interacties van azacitidine met andere geneesmiddelen.
Bij gelijktijdige toediening met andere antineoplastische middelen worden voorzichtigheid en controle aanbevolen aangezien een antagonistisch, additief of synergistisch farmacodynamisch effect niet kan worden uitgesloten. Deze effecten kunnen afhankelijk zijn van de dosis, de volgorde van toediening en het toedieningsschema.
De blootstelling aan azacitidine werd minimaal beïnvloed bij gelijktijdige toediening met een protonpompremmer (omeprazol). Daarom is een dosisaanpassing niet noodzakelijk wanneer azacitidine gelijktijdig wordt toegediend met protonpompremmers of andere pH-modificatoren.
Een in-vitro-onderzoek van azacitidine met fracties van humane lever duidde erop dat azacitidine niet werd gemetaboliseerd door cytochroom-P450-isovormen (CYP’s). Daarom worden interacties met CYP-inductoren of -remmers onwaarschijnlijk geacht (zie rubriek 5.2).
Klinisch relevante remmende of inducerende effecten van azacitidine op het metabolisme van cytochroom-P450-substraten zijn onwaarschijnlijk (zie rubriek 5.2). Er worden geen klinisch relevante geneesmiddeleninteracties verwacht wanneer azacitidine gelijktijdig wordt toegediend met substraten van P-glycoproteïne (P-gp), borstkankerresistentie-eiwit (Breast Cancer Resistance Protein, BCRP), organisch-aniontransporteiwitten (OAT) OAT1 en OAT3, organisch-aniontransporterende polypeptiden (OATP) OATP1B1 en OATP1B3, of organisch-kationtransporteiwit (OCT) OCT2.
Azacitidine is geen substraat van P-gp. Daarom wordt niet verwacht dat het een interactie vertoont met P-gp-inductoren of -remmers.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens en tot 6 maanden na de behandeling. Aan mannen moet worden geadviseerd geen kind te verwekken tijdens de periode van behandeling en zij moeten tijdens en tot 3 maanden na de behandeling effectieve anticonceptie gebruiken (zie rubriek 4.4 en 5.3).
Zwangerschap
Er zijn geen toereikende gegevens over het gebruik van azacitidine bij zwangere vrouwen. Uit dieronderzoek bij muizen en ratten is reproductie- en ontwikkelingstoxiciteit gebleken (zie rubriek 5.3).
Het potentiële risico voor de mens is niet bekend. Op basis van de resultaten van dieronderzoek en zijn werkingsmechanisme wordt azacitidine niet aanbevolen voor gebruik tijdens de zwangerschap (in het bijzonder niet tijdens het eerste trimester, tenzij dit duidelijk noodzakelijk is) en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen. De voordelen van de behandeling moeten per individueel geval worden afgewogen tegen het mogelijke risico voor de foetus. Als een patiënt of partner zwanger wordt tijdens de behandeling met azacitidine, moet de patiënt worden geïnformeerd over het potentiële risico voor de foetus.
Borstvoeding
Het is niet bekend of azacitidine of zijn metabolieten in de moedermelk wordt/worden uitgescheiden. Vanwege de mogelijke ernstige bijwerkingen bij met moedermelk gevoede zuigelingen is het geven van borstvoeding tijdens behandeling met azacitidine gecontra-indiceerd (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van azacitidine op de vruchtbaarheid bij de mens.
Bij dieren zijn bijwerkingen bij gebruik van azacitidine gedocumenteerd wat betreft de mannelijke vruchtbaarheid (zie rubriek 5.3). Patiënten die een kind willen verwekken, moet worden aangeraden om vóór het begin van de behandeling met azacitidine vruchtbaarheidsadvies te vragen over het cryoconserveren van eicellen of sperma.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Azacitidine heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Vermoeidheid is gemeld bij het gebruik van azacitidine. Daarom wordt bij het besturen van een voertuig of het bedienen van machines voorzichtigheid aanbevolen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerkingen zijn misselijkheid (64,8%), braken (59,7%), diarree (50,4%), neutropenie (44,5%), vermoeidheid/asthenie (44,1%)5, constipatie (38,6%), trombocytopenie (33,5%), abdominale pijn (21,6%)4, ademhalingsweginfectie (17%)2, artralgie (13,6%), verminderde eetlust (12,7%), febriele neutropenie (11,9%), rugpijn (11,9%), leukopenie (10,6%), pijn in extremiteit (10,6%) en pneumonie (10,2%)1.
Ernstige bijwerkingen kwamen voor bij 16,1% van de patiënten die werden behandeld met azacitidine. De meest voorkomende ernstige bijwerkingen zijn febriele neutropenie (6,8%) en pneumonie (5,1%)1.
Definitief stopzetten van de behandeling met azacitidine als gevolg van een bijwerking kwam voor bij 6,8% van de patiënten. De meest voorkomende bijwerkingen waardoor de behandeling definitief moest worden stopgezet, zijn misselijkheid (2,1%), diarree (1,7%) en braken (1,3%).
Een onderbreking van de toediening als gevolg van een bijwerking kwam voor bij 36,4% van de patiënten die werden behandeld met azacitidine. Bijwerkingen waardoor de toediening moest worden onderbroken, omvatten neutropenie (19,9%), trombocytopenie (8,5%), misselijkheid (5,5%), diarree (4,2%), braken (3,8%), pneumonie (3,4%)1, leukopenie (2,5%), febriele neutropenie (2,1%) en abdominale pijn (2,1%)4.
Dosisverlagingen als gevolg van een periode met een bijwerking kwamen voor bij 14% van de patiënten die werden behandeld met azacitidine. Bijwerkingen waarvoor een dosisverlaging noodzakelijk was, omvatten neutropenie (5,5%), diarree (3,4%), trombocytopenie (1,7%) en misselijkheid (1,7%).
Lijst van bijwerkingen in tabelvorm
Tabel 2 geeft de frequentiecategorie weer van bijwerkingen die zijn gemeld tijdens klinische onderzoeken met azacitidine en na het in de handel brengen. In totaal werden 236 patiënten behandeld met azacitidine in de belangrijkste fase 3-studie. De mediane behandelingsduur was 11,6 maanden (bereik: 0,5 tot 74,3 maanden) in de azacitidine-groep.
De frequenties worden gedefinieerd als: zeer vaak (≥1/10); vaak (≥1/100, < 1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De bijwerkingen worden in de tabel hieronder vermeld volgens de hoogste frequentie die werd waargenomen.
Tabel 2: Bijwerkingen bij patiënten met AML die een onderhoudstherapie met azacitidine kregen
| Systeem/orgaanklasse | Frequentie van alle gradena |
|---|---|
| Infecties en parasitaire aandoeningen | Zeer vaak Pneumonie1, 6 Ademhalingsweginfectie2 Vaak Sepsis Griep Urineweginfectie3, bronchitis rhinitis Soms Neutropenische sepsis |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | Niet bekend Differentiatiesyndroom |
| Bloed- en lymfestelselaandoeningen | Zeer vaak Neutropenie Trombocytopenie6 Febriele neutropenie6 Leukopenie |
| Voedings- en stofwisselingsstoornissen | Zeer vaak Verminderde eetlust |
| Psychische stoornissen | Vaak Angst |
| Maagdarmstelselaandoeningen | Zeer vaak Misselijkheid Braken Diarree Constipatie Abdominale pijn4 |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak Artralgie Rugpijn Pijn in extremiteit |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak Vermoeidheid/asthenie5 |
| Onderzoeken | Vaak Gewicht verlaagd |
a Alle bijwerkingen met een frequentie van ten minste 5,0% van de patiënten in de azacitidine-groep en een frequentie van ten minste 2,0% hoger dan in de placebogroep.
1 Gegroepeerde termen omvatten pneumonie, bronchopulmonaire aspergillose, longinfectie, Pneumocystis jiroveci-pneumonie, atypische pneumonie, bacteriële pneumonie en pneumonie door schimmels.
2 Gegroepeerde termen omvatten bovenste-luchtweginfectie, ademhalingsweginfectie en virale luchtweginfectie.
3 Gegroepeerde termen omvatten urineweginfectie, bacteriële urineweginfectie, urineweginfectie met Escherichia en cystitis.
4 Gegroepeerde termen omvatten abdominale pijn, bovenbuikpijn, abdominaal ongemak en gastro-intestinale pijn.
5 Gegroepeerde termen omvatten vermoeidheid en asthenie.
6 Bijwerkingen waarvan ten minste één als levensbedreigend werd beschouwd (als de bijwerking leidde tot overlijden, wordt die vermeld met de gevallen van overlijden).
Beschrijving van geselecteerde bijwerkingen
Hematologische toxiciteit
Ontstaan of verergering van neutropenie (41,1%), trombocytopenie (22,5%) of febriele neutropenie (11,4%) graad 3 of hoger waren vaak gemelde bijwerkingen bij patiënten die werden behandeld met azacitidine. Het eerste optreden van neutropenie, trombocytopenie of febriele neutropenie graad 3 of 4 deed zich voor binnen de eerste 2 cycli bij respectievelijk 19,9%, 10,6% en 1,7% van de patiënten die werden behandeld met azacitidine (zie rubriek 4.2).
Gastro-intestinale toxiciteit
Gastro-intestinale toxiciteiten waren de meest frequente bijwerkingen bij patiënten die werden behandeld met azacitidine. Misselijkheid (64,8%), braken (59,7%) en diarree (50,4%) werden gemeld bij patiënten die werden behandeld met azacitidine. Diarree graad 3 of hoger kwam voor bij 5,1% van de patiënten en braken en misselijkheid graad 3 of hoger kwamen voor bij respectievelijk 3,0% en 2,5% van de patiënten die werden behandeld met azacitidine. Het eerste optreden van misselijkheid, braken of diarree graad 3 of 4 deed zich voor binnen de eerste 2 cycli bij respectievelijk 1,7%, 3,0% en 1,3% van de patiënten die werden behandeld met azacitidine. Zie rubriek 4.2 voor advies voor controle en behandeling.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
In geval van overdosering moet de patiënt met behulp van geschikte bloedtellingen worden gecontroleerd en moet, indien nodig, ondersteunende behandeling worden gegeven volgens de lokale aanbevelingen. Er is geen specifiek antidotum bekend voor overdosering met azacitidine.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, antimetabolieten, pyrimidineanalogen, ATC-code: L01BC07
Werkingsmechanisme
Azacitidine is een DNA-methyltransferaseremmer en epigenetische modificator. Na opname in de cellen en enzymatische biotransformatie tot nucleotidetrifosfaten wordt azacitidine geïncorporeerd in DNA en RNA. Incorporatie van azacitidine in het DNA van AML-cellen wijzigde de epigenetische routes via de remming van DNA-methyltransferasen en reductie van DNA-methylering. Dit leidde tot wijziging van genexpressie, waaronder herexpressie van genen die de tumoronderdrukking, immuunroutes, celcyclus en celdifferentiatie reguleren. Incorporatie van azacitidine in het RNA van AML-cellen leidde tot een remmend effect op RNA-methyltransferase, een reductie van RNA-methylering, een vermindering van RNA-stabiliteit en een afname van eiwitsynthese.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van azacitidine zijn bestudeerd in de multicentrische, placebogecontroleerde fase 3-studie QUAZAR AML-001 (CC-486-AML-001) met een dubbelblinde, gerandomiseerde opzet met parallelle groepen waarin een onderhoudstherapie met azacitidine ten opzichte van placebo werd geëvalueerd bij AML-patiënten. Patiënten werden opgenomen met AML de novo, AML secundair aan een voorafgaande diagnose van myelodysplastische syndromen (MDS) of chronische myelomonocytaire leukemie (CMML). De patiënten waren ≥ 55 jaar oud en hadden een eerste complete remissie (CR) of complete remissie met onvolledig herstel van de bloedtelling (CRi) bereikt binnen 4 maanden (+/- 7 dagen) na een intensieve inductiechemotherapie met of zonder consolidatiebehandeling. Patiënten kwamen niet in aanmerking voor HSCT op het moment van randomisatie, onder wie patiënten die geen transplantatiedonor hadden of die ervoor kozen om geen HSCT te ondergaan.
In beide behandelingsgroepen kregen de patiënten de optimale ondersteunende behandeling die de onderzoeker noodzakelijk achtte. De optimale ondersteunende behandeling omvatte, maar was niet beperkt tot, behandeling met transfusies met rode bloedcellen (RBC), transfusies met trombocyten, gebruik van een erytropoësestimulerend middel, antibioticum, antivirale therapie en/of antischimmeltherapie, G-CSF, therapie met een anti-emeticum en nutritionele ondersteuning.
Patiënten die een CR/CRi bereikten na voltooiing van een intensieve inductietherapie met of zonder consolidatiebehandeling, kregen 300 mg azacitidine (n = 236) of placebo (n = 233) eenmaal daags toegediend op dag 1 tot en met 14 van elke cyclus van 28 dagen. In geval van recidief van de ziekte (5% tot 15% blasten in perifeer bloed of beenmerg) werd, naar medisch oordeel, het doseringsschema verlengd tot 21 dagen van herhaalde behandelingscycli van 28 dagen. De behandeling werd voortgezet tot ziekteprogressie (meer dan 15% blasten waargenomen in perifeer bloed of beenmerg) of tot het optreden van een onaanvaardbare toxiciteit.
In totaal werden 472 patiënten in een verhouding van 1:1 gerandomiseerd naar de behandelingsgroep met azacitidine en die met placebo. De demografische gegevens en ziektekenmerken in de uitgangssituatie voor de patiëntenpopulatie met AML waren gelijkmatig verdeeld tussen de behandelingsgroepen, zoals vermeld in tabel 3. De mediane behandelingsduur was 11,6 maanden (bereik: 0,5 tot 74,3 maanden) voor de azacitidine-groep versus 5,7 maanden (bereik: 0,7 tot 68,5 maanden) voor de placebogroep. Vanwege recidief van AML werd bij in totaal 51 patiënten (21%) die azacitidine kregen en bij 40 patiënten (17%) die placebo kregen, het doseringsschema verlengd tot 300 mg per dag gedurende 21 dagen.
Van de 469 patiënten in de fase 3-studie die een behandeling kregen, was 61% (285/469) 65 jaar of ouder en was 11% (51/469) 75 jaar of ouder. Er werden geen algemene verschillen in de veiligheid of werkzaamheid van azacitidine waargenomen tussen deze patiënten en jongere patiënten.
Tabel 3: Demografische gegevens en ziektegerelateerde kenmerken in de uitgangssituatie in studie CC-486-AML-001
Parameter
Azacitidine (n = 238)
Placebo (n = 234)
Leeftijd (jaar)
Mediaan (min., max.)
68,0 (55; 86)
68,0 (55; 82)
Leeftijdscategorie, n (%)
< 65 jaar
66 (27,7)
68 (29,1)
≥ 65 jaar tot < 75 jaar
144 (60,5)
142 (60,7)
≥ 75 jaar
28 (11,8)
24 (10,3)
Geslacht, n (%)
Man
118 (49,6)
127 (54,3)
Vrouw
120 (50,4)
107 (45,7)
Ras, n (%)
Blank
216 (90,8)
197 (84,2)
Zwart of Afro-Amerikaans
2 (0,8)
6 (2,6)
Aziatisch
6 (2,5)
20 (8,5)
Overig
12 (5,0)
11 (4,7)
Niet verzameld of gemeld
2 (0,8)
0 (0)
ECOG-prestatiestatus, n (%)
0
116 (48,7)
111 (47,4)
1
101 (42,4)
106 (45,3)
2
21 (8,8)
15 (6,4)
3
0 (0)
2 (0,9)
Parameter
Azacitidine (n = 238)
Placebo (n = 234)
Cytogenetische risicostatus bij de diagnose, n (%)
Intermediair risico1
203 (85,3)
203 (86,6)
Ongunstig risico2
35 (14,7)
31 (13,2)
Initiële classificatie van AML, n (%)
AML met recidiverende genetische afwijkingen
39 (16,4)
46 (19,7)
AML met myelodysplasiegerelateerde veranderingen
49 (20,6)
42 (17,9)
Behandelingsgerelateerde myeloïde neoplasmata
2 (0,8)
0 (0)
AML niet verder gespecificeerd
148 (62,2)
145 (62,0)
Ontbreekt
0 (0)
1 (0,4)
Type AML, n (%)
Primair (de novo)
213 (89,5)
216 (92,3)
Secundair
25 (10,5)
18 (7,7)
MRD-status bij de randomisatie3, n (%)
Negatief
133 (55,9)
111 (47,4)
Positief
103 (43,3)
116 (49,6)
Ontbreekt
2 (0,8)
7 (3,0)
AML = acute myeloïde leukemie; MDS = myelodysplastisch syndroom; CMML = chronische myelomonocytaire leukemie; ECOG = Eastern Cooperative Oncology Group; CR = morfologische complete remissie;
CRi = morfologische CR met onvolledig herstel van de bloedtelling.
1 Intermediair risico werd gedefinieerd als normale cytogenetica +8, t(9;11) of overig niet gedefinieerd.
2 Ongunstig risico werd gedefinieerd als complex (≥ 3 afwijkingen): -5; 5q-; -7; 7q-; 11q23 - niet t(9;11); inv(3);
t(3;3); t(6;9) of t(9;22). Bron voor intermediair en ongunstig risico: National Comprehensive Cancer Network Clinical Practice Guidelines in Oncology for AML.
3 De MRD-status in beenmerg werd gemeten tijdens de screeningperiode met behulp van een flowcytometrische analyse met een gevoeligheidsniveau van 0,1%.
De meeste patiënten in zowel de behandelingsgroep met azacitidine (78%) als die met placebo (82%) kregen na inductietherapie een consolidatiebehandeling; in elke behandelingsgroep kreeg meer dan 90% van die patiënten na de inductietherapie 1 of 2 cycli van de consolidatiebehandeling (tabel 4).
Tabel 4: Consolidatiebehandeling in studie CC-486-AML-001
Parameter
Azacitidine (n = 238)
Placebo (n = 234)
Kreeg na inductie een consolidatiebehandeling
Ja, n (%)
186 (78,2)
192 (82,1)
1 cyclus, n (%)
110 (46,2)
102 (43,6)
2 cycli, n (%)
70 (29,4)
77 (32,9)
3 cycli, n (%)
6 (2,5)
13 (5,6)
Nee, n (%)
52 (21,8)
42 (17,9)
CR/CRi-status bij de randomisatie
CR, n (%)
183 (76,9)
177 (75,6)
CRi, n (%)
50 (21,0)
44 (18,8)
Niet in CR/CRia, n (%)
5 (2,1)
11 (4,7)
Ontbreekt, n (%)
0 (0)
2 (0,9)
CR = complete remissie; CRi = morfologische CR met onvolledig herstel van de bloedtelling.
a Deze patiënten hadden in de uitgangssituatie beenmerg met minder dan 5% blasten en zowel ANC < 1 x 10⁹ als trombocyten < 100 x 109.
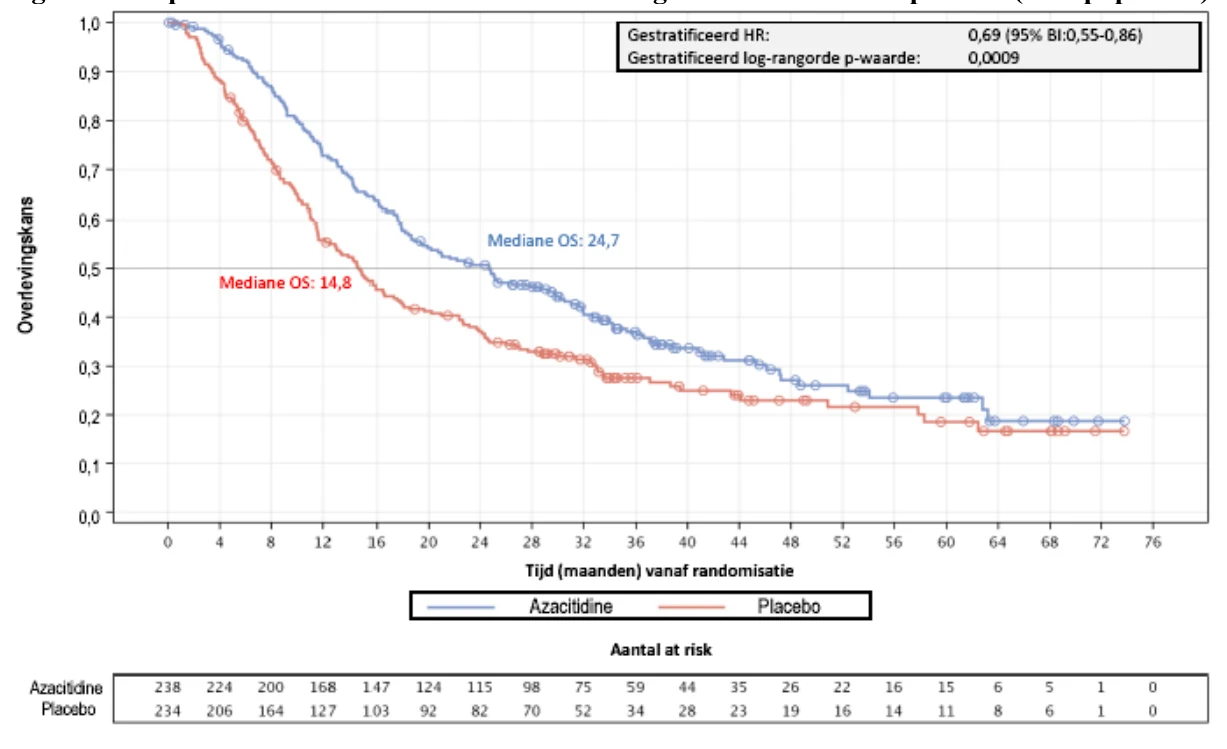
De werkzaamheid van azacitidine bij volwassen patiënten met AML werd vastgesteld op basis van totale overleving (overall survival, OS) en recidiefvrije overleving (relapse-free survival, RFS).
De werkzaamheidsresultaten worden samengevat in tabel 5.
Tabel 5: Werkzaamheidsresultaten van CC-486-AML-001 (ITT-populatie)
Eindpunten
Azacitidine Vivanta (n = 238)
Placebo (n = 234)
Totale overleving
OS-voorvallen, n (%)
158 (66,4)
171 (73,1)
Mediane OS, maanden (95%-BI)
24,7 (18,7; 30,5)
14,8 (11,7; 17,6)
Hazardratio (95%-BI) p-waarde
0,69 (0,55; 0,86) 0,0009
Recidiefvrije overleving
Voorvallen, n (%)
164 (68,9)
181 (77,4)
Mediane RFS, maanden (95%-BI)
10,2 (7,9; 12,9)
4,8 (4,6; 6,4)
Hazardratio (95%-BI) p-waarde
0,65 (0,52; 0,81) 0,0001
Tijd tot recidief
Recidief, n (%)
154 (64,7)
179 (76,5)
Mediane tijd tot recidief, maanden (95%-BI)
10,2 (8,3; 13,4)
4,9 (4,6; 6,4)
Tijd tot stopzetting van behandeling
Behandeling stopgezet, n (%)
193 (81,1)
208 (88,9)
Mediane tijd tot stopzetting van behandeling, maanden (95%-BI)
11,4 (9,8; 13,6)
6,1 (5,1; 7,4)
Behandeling stopgezet – recidief van ziekte, n (%)
143 (60,1)
180 (76,9)
BI = betrouwbaarheidsinterval.
Vooraf gespecificeerde subgroepanalyses van OS en RFS duidden op een consistent behandelingseffect voor azacitidine in alle demografische en ziektegerelateerde subgroepen, waaronder cytogenetisch risico in de uitgangssituatie, het aantal vooraf ontvangen consolidatiecycli en CR/CRi-status.
De Kaplan-Meier-curves geven de resultaten voor OS (zie figuur 1) en RFS (zie figuur 2) weer.
Figuur 1: Kaplan-Meier-curve voor totale overleving: Azactidine versus placebo (ITT-populatie)
Figuur 2: Kaplan-Meier-curve voor recidiefvrije overleving: Azacitidine versus placebo (ITT-populatie)
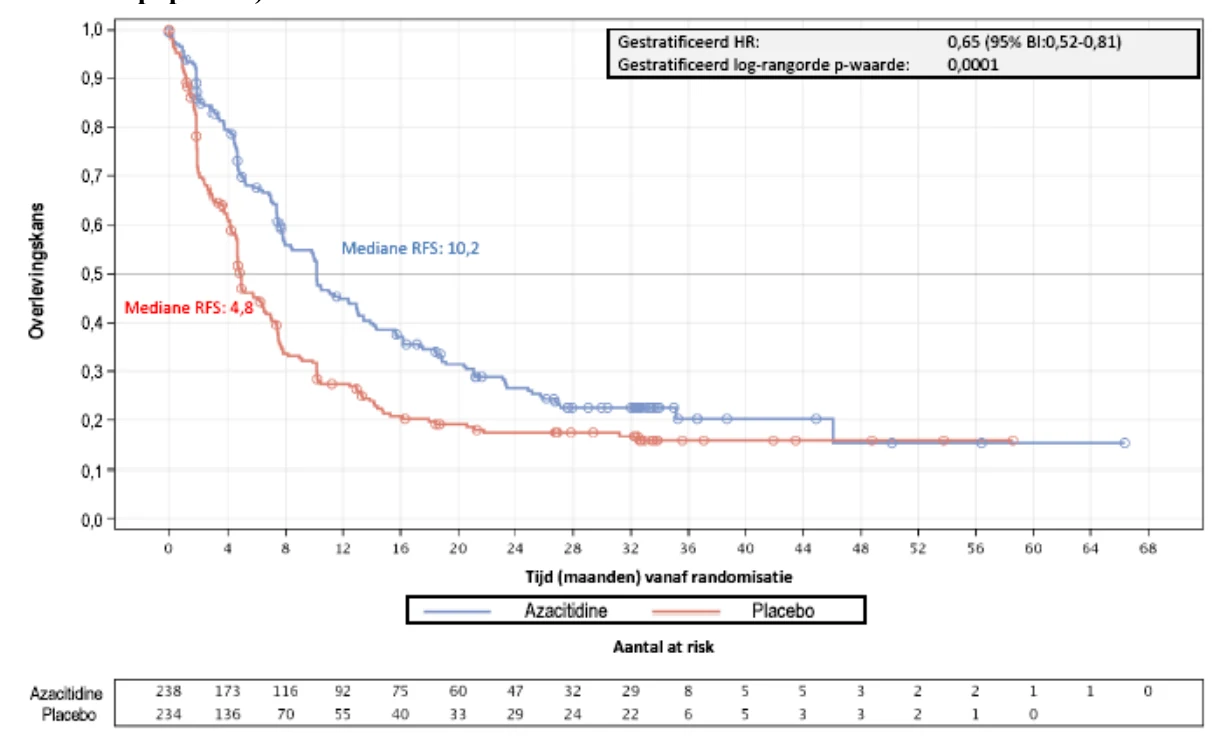
Bij patiënten bij wie als gevolg van recidief van de ziekte het doseringsschema werd verlengd tot 300 mg gedurende 21 dagen, waren de mediane OS (22,8 maanden voor azacitidine en 14,6 maanden voor placebo) en mediane RFS (7,4 maanden voor azacitidine en 4,6 maanden voor placebo) vergelijkbaar met de algemene studieresultaten.
Azacitidine vertoonde een gunstig behandelingseffect voor OS vergeleken met placebo bij patiënten die zowel positief als negatief waren voor minimale restziekte (minimal residual disease, MRD). Het behandelingseffect voor OS was duidelijker bij MRD-positieve patiënten (HR = 0,69; 95%-BI: 0,51; 0,93) dan bij MRD-negatieve patiënten (HR = 0,81; 95%-BI: 0,59; 1,12).
Gezondheidsgerelateerde kwaliteit van leven (Health-related quality of life, HRQoL)
De HRQoL werd beoordeeld met behulp van de Functional assessment of chronic illness therapy-fatigue scale (FACIT-vermoeidheidsschaal), de Five dimensions three levels (EQ-5D-3L) health utility index en de visueel analoge schaal (VAS). In de uitgangssituatie hadden patiënten een geringe mate van vermoeidheid en een goed niveau voor HRQoL die in het algemeen vergelijkbaar waren met die van de algemene populatie met een vergelijkbare leeftijd. Dit niveau van HRQoL bleef met azacitidine in de loop van de tijd gehandhaafd, vergeleken met de uitgangssituatie en ook vergeleken met placebo. Zowel de tijd tot definitieve verslechtering als het aantal patiënten met klinisch betekenisvolle verslechtering bleken vergelijkbaar te zijn voor wie azacitidine en placebo kreeg. In het algemeen duiden de bevindingen erop dat de HRQoL vergelijkbaar was voor de behandelingsgroep met azacitidine en die met placebo, zonder klinisch betekenisvolle verslechtering in de loop van de tijd.
5.2 Farmacokinetische eigenschappen
Absorptie
De blootstelling was in het algemeen lineair met dosisproportionele toenamen van de systemische blootstelling; er werd een grote variabiliteit tussen patiënten waargenomen. De geometrisch gemiddelde (variatiecoëfficiënt [%CV]) Cmax- en AUC-waarden na orale toediening van een enkele dosis van 300 mg waren respectievelijk 145,1 ng/ml (63,7) en 241,6 ng.uur/ml (64,5). Meervoudige dosering bij het aanbevolen doseringsschema leidde niet tot accumulatie van het geneesmiddel. Azacitidine werd snel geabsorbeerd, met een mediane Tmax van 1 uur na de dosis. De gemiddelde orale biologische beschikbaarheid in verhouding tot de subcutane (s.c.) toediening was ongeveer 11%.
Effect van voedsel
De invloed van voedsel op de blootstelling aan azacitidine was minimaal. Daarom kan azacitidine met of zonder voedsel worden toegediend.
Distributie
Na orale toediening was het geometrisch gemiddelde, schijnbare distributievolume 12,6 l/kg voor een persoon die 70 kg weegt. De binding van azacitidine aan plasma-eiwit bedroeg 6 tot 12%.
Biotransformatie
Op basis van in-vitrogegevens lijkt het metabolisme van azacitidine niet te worden gemedieerd door cytochroom-P450-iso-enzymen (CYP’s). Azacitidine ondergaat spontane hydrolyse en deaminatie gemedieerd door cytidinedeaminase.
Eliminatie
De geometrisch gemiddelde, schijnbare klaring was 1.242 l/uur en de geometrisch gemiddelde halfwaardetijd ongeveer 0,5 uur. Na intraveneuze toediening van 14C-azacitidine aan 5 kankerpatiënten bedroeg de cumulatieve uitscheiding via de urine 85% van de radioactieve dosis. Van de toegediende radioactiviteit werd < 1% uitgescheiden in de feces over een periode van 3 dagen. De gemiddelde uitscheiding van radioactiviteit in de urine na subcutane toediening van 14C-azacitidine was 50%. De hoeveelheid ongewijzigd azacitidine die in de urine werd teruggevonden in verhouding tot de dosis was < 2% na ofwel subcutane (s.c.) ofwel orale toediening. De uitscheiding in de feces werd niet gemeten na orale toediening.
Farmacodynamische effecten
Het epigenetische regulerende effect van azacitidine op de algemene afname van DNA-methylering in het bloed bleef gehandhaafd met langdurige blootstelling aan dagelijkse toediening van 300 mg gedurende 14 of 21 dagen van een cyclus van 28 dagen bij myeloïde kankers, waaronder AML-patiënten in een fase 1/2-studie. Er werd een positieve correlatie waargenomen tussen de plasmablootstelling van azacitidine en het farmacodynamische effect van afname van de algemene DNA-methylering in bloed.
Speciale populaties
Ouderen
In een farmacokinetische populatieanalyse van 286 AML-patiënten had de leeftijd (46 tot 93 jaar) geen klinisch betekenisvolle effecten op de farmacokinetiek van azacitidine. Daarom is een dosisaanpassing van azacitidine niet noodzakelijk, ongeacht de leeftijd van de patiënt.
Leverfunctiestoornis
Er is geen formeel onderzoek uitgevoerd bij patiënten met een leverfunctiestoornis. Het is onwaarschijnlijk dat een leverfunctiestoornis een klinisch relevante invloed heeft op de farmaco-kinetiek, omdat azacitidine spontane hydrolyse en deaminatie gemedieerd door cytidine-deaminase ondergaat. In een farmacokinetische populatieanalyse is vastgesteld dat ASAT (8 tot 155 E/l), ALAT (5 tot 185 E/l) en een lichte leverfunctiestoornis (BIL ≤ ULN en ASAT > ULN, of BIL 1 tot 1,5 × ULN en elke ASAT-waarde) geen klinisch betekenisvolle effecten hadden op de farmacokinetiek van azacitidine. De effecten van een matige tot ernstige leverfunctiestoornis (BIL > 1,5 × ULN en elke ASAT-waarde) op de farmacokinetiek van azacitidine zijn niet bekend.
Nierfunctiestoornis
Bij patiënten met kanker werd de farmacokinetiek van azacitidine vergeleken bij 6 patiënten met een normale nierfunctie (CrCl >80 ml/min) en 6 patiënten met een ernstige nierfunctiestoornis (CrCl <30 ml/min) na dagelijkse subcutane toediening (dag 1 tot en met 5) van 75 mg/m2/dag. Bij een ernstige nierfunctiestoornis nam de blootstelling aan azacitidine toe met ongeveer 70% na een enkele subcutane toediening en met 41% na meervoudige subcutane toedieningen. Deze toename in blootstelling was niet gecorreleerd aan een toename van bijwerkingen.
In een farmacokinetische populatieanalyse na een dosis azacitidine van 300 mg werd vastgesteld dat bij patiënten met een lichte (CrCl: ≥ 60 tot < 90 ml/min), matige (CrCl: ≥ 30 tot < 60 ml/min) en ernstige (CrCl: < 30 ml/min) nierfunctiestoornis de AUC van azacitidine in het plasma toenam met respectievelijk 19%, 25% en 38%. Het effect van een ernstige nierfunctiestoornis op azacitidine was vergelijkbaar met de hierboven vermelde klinische studie naar nierfunctiestoornis met injecteerbaar azacitidine (toename van AUC met ~40%). De blootstelling aan azacitidine (AUC) is ongeveer 75% lager na orale toediening ten opzichte van de blootstelling die wordt bereikt na s.c. toediening; daarom wordt een toename van de blootstelling met ongeveer 40% na orale toediening nog steeds als veilig en verdraagbaar beschouwd. Bijgevolg wordt er geen dosisaanpassing van azacitidine aanbevolen bij patiënten met een lichte, matige of ernstige nierfunctiestoornis.
Ras/etnische afkomst
De effecten van ras/etnische afkomst op de farmacokinetiek van azacitidine zijn niet bekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In een 14 dagen durende orale toxiciteitsstudie bij honden kwam mortaliteit voor bij doses van 8 en 16 mg/m2/dag. De maximaal getolereerde dosis (maximum tolerated dose, MTD) was 4 mg/m2/dag. Bij 1 of alle doses werden met beenmerghypoplasie gecorreleerde pancytopenie, lymfoïde depletie, dilatatie van klier/lumen en enkelvoudige celnecrose in slijmvliescrypten van de dunne en dikke darm en/of centrilobulaire hepatocellulaire vacuolisatie waargenomen. Bij de MTD waren deze bevindingen na 3 weken gedeeltelijk of volledig verdwenen. Na parenterale toedieningen van azacitidine met een vergelijkbaar dosisbereik werden bij knaagdieren, honden en apen mortaliteit en vergelijkbare toxiciteiten van doelorganen waargenomen. Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van toxiciteit bij herhaalde dosering met azacitidine.
Azacitidine induceert in vitro zowel genmutaties als chromosomale afwijkingen in bacteriële en zoogdiercelsystemen. De potentiële carcinogeniteit van azacitidine werd onderzocht bij muizen en ratten. Azacitidine veroorzaakte tumoren van het hematopoëtische systeem bij vrouwtjesmuizen, wanneer het 3 maal per week gedurende 52 weken intraperitoneaal werd toegediend. Een hogere incidentie van tumoren in het lymforeticulaire systeem, de longen, de borstklier en de huid werd gezien bij muizen die gedurende 50 weken via intraperitoneale toediening met azacitidine werden behandeld. In een tumorigeniciteitsonderzoek bij ratten werd een verhoogde incidentie van testiculaire tumoren gevonden.
Vroege embryotoxiciteitsonderzoeken bij muizen toonden een frequentie van 44% van intra-uterien embryonaal overlijden (toegenomen resorptie) na een enkele intraperitoneale injectie met azacitidine tijdens de organogenese. Bij muizen waaraan azacitidine was gegeven tijdens of vóór het sluiten van het harde gehemelte zijn afwijkingen in de ontwikkeling van de hersenen waargenomen. Bij ratten heeft azacitidine geen nadelige reacties veroorzaakt wanneer het voorafgaand aan de innesteling werd toegediend, maar het was duidelijk embryotoxisch wanneer het tijdens de organogenese werd gegeven. Tot de foetale afwijkingen tijdens de organogenese bij ratten behoren onder meer: afwijkingen aan het centraal zenuwstelsel (exencefalie/encefalokèle), afwijkingen aan de ledematen (micromelie, klompvoet, syndactylie, oligodactylie) en andere afwijkingen (microftalmie, micrognathie, gastroschisis, oedeem en ribafwijkingen).
Toediening van azacitidine aan mannetjesmuizen voorafgaand aan paring met onbehandelde vrouwtjesmuizen resulteerde in een verminderde fertiliteit en verlies van jongen gedurende de daaropvolgende embryonale en postnatale ontwikkeling. De behandeling van mannetjesratten resulteerde in een lager gewicht van de testes en de epididymides, een lager aantal spermacellen, een lager percentage zwangerschappen, een toename van het aantal abnormale embryo’s en een toename van het embryoverlies bij bevruchte vrouwtjes (zie rubriek 4.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Gesilicificeerde microkristallijne cellulose (bevat microkristallijne cellulose (E460) en siliciumdioxide (E551)) Mannitol (E421)
Croscarmellosenatrium (E468) Magnesiumstearaat (E572)
Tabletomhulling
Azacitidine Vivanta 200 mg filmomhulde tabletten
Macrogol – 8000 (E1521)
Hypromellose (E464)
Titaandioxide (E171)
Macrogol (E1521)
Triacetine (E1518)
Rood ijzeroxide (E172)
Azacitidine Vivanta 300 mg filmomhulde tabletten
Macrogol – 8000 (E1521)
Hypromellose 2910 (E464)
Titaandioxide (E171)
Macrogol (E1521)
Triacetine (E1518)
Geel ijzeroxide (E172)
Rood ijzeroxide (E172)
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 ºC.
6.5 Aard en inhoud van de verpakking
De filmomhulde tabletten zijn verpakt in OPA/Aluminium/Droogmiddel-PE-Aluminium/PE blisters.
Het droogmiddel dat in de folie wordt gebruikt bestaat uit fijn calciumoxidepoeder.
Verpakkingsgrootte:
Kartonnen omdoos van 7 of 14 filmomhulde tabletten in een blisterverpakking of 7 x 1 of 14 x 1 filmomhulde tabletten in een geperforeerde eenheidsdosisblisterverpakking.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Azacitidine Vivanta is een cytotoxisch geneesmiddel. Als poeder van de filmomhulde tabletten in contact komt met de huid, moet de huid onmiddellijk grondig met water en zeep worden gewassen. Als het poeder in contact komt met de slijmvliezen, moet het gebied grondig met water worden gespoeld.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vivanta Generics s.r.o.
Třtinová 260/1, Čakovice
19600 Praag 9
Tsjechië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Azacitidine Vivanta 200 mg filmomhulde tabletten RVG 132161
Azacitidine Vivanta 300 mg filmomhulde tabletten RVG 132162
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING / VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 1 april 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.4 en 4.8: 2 april 2026