


SmPC (samenvatting van de productkenmerken) - Apacross
1. NAAM VAN HET GENEESMIDDEL
Apacross 5 mg/ml poeder voor dispersie voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 100 mg paclitaxel geformuleerd als albumine-gebonden nanodeeltjes.
Na reconstitutie bevat elke ml dispersie 5 mg paclitaxel geformuleerd als albumine-gebonden nanodeeltjes.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor dispersie voor infusie.
Wit tot geel gekleurd poeder of gelyofiliseerde cake.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Apacross monotherapie is geïndiceerd voor de behandeling van gemetastaseerd mammacarcinoom bij volwassen patiënten bij wie de eerstelijnsbehandeling voor gemetastaseerde ziekte heeft gefaald en voor wie een standaardbehandeling met anthracycline niet geïndiceerd is (zie rubriek 4.4).
Apacross in combinatie met gemcitabine is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met gemetastaseerd adenocarcinoom van de pancreas.
Apacross in combinatie met carboplatine is geïndiceerd voor de eerstelijnsbehandeling van niet-kleincellige longkanker bij volwassen patiënten die niet in aanmerking komen voor potentieel curatieve chirurgie en/of radiotherapie.
4.2 Dosering en wijze van toediening
Apacross dient alleen onder toezicht van een gekwalificeerde oncoloog te worden toegediend op afdelingen die zijn gespecialiseerd in het toedienen van cytotoxische middelen. Het dient niet te worden vervangen door of gebruikt ter vervanging van andere formuleringen van paclitaxel.
Dosering
Borstkanker
De aanbevolen dosis Apacross is 260 mg/m2, elke 3 weken gedurende 30 minuten intraveneus toegediend.
Dosisaanpassing tijdens de behandeling van borstkanker
Voor patiënten die ernstige neutropenie (aantal neutrofielen < 500 cellen/mm3 gedurende een week of langer) of ernstige sensorische neuropathie ondervinden tijdens de behandeling met Apacross, dient de dosering verlaagd te worden tot 220 mg/m2 voor volgende kuren. Als opnieuw ernstige neutropenie of ernstige sensorische neuropathie optreedt, dient de dosis nogmaals verlaagd te worden tot 180 mg/m2. Apacross mag pas weer worden toegediend nadat het aantal neutrofielen hersteld is tot > 1500 cellen/mm3. Voor graad 3 sensorische neuropathie dient de behandeling te worden gestaakt tot een herstel tot graad 1 of 2, gevolgd door een dosisvermindering voor alle volgende kuren.
Adenocarcinoom van de pancreas
De aanbevolen dosis Apacross in combinatie met gemcitabine is 125 mg/m2 gedurende 30 minuten intraveneus toegediend op Dag 1, 8 en 15 van elke cyclus van 28 dagen. De gelijktijdig aanbevolen dosis gemcitabine is 1000 mg/m2 gedurende 30 minuten intraveneus toegediend onmiddellijk na afloop van de Apacross -toediening op Dag 1, 8 en 15 van elke cyclus van 28 dagen.
Dosisaanpassing tijdens de behandeling van adenocarcinoom van de pancreas
Tabel 1: Verlaging van het dosisniveau voor patiënten met adenocarcinoom van de pancreas
| Dosisniveau | Apacross-dosis (mg/m2) | Gemcitabine-dosis (mg/m2) |
|---|---|---|
| Volledige dosis | 125 | 1000 |
| 1e verlaging van het dosisniveau | 100 | 800 |
| 2e verlaging van het dosisniveau | 75 | 600 |
| Indien verdere dosisverlaging noodzakelijk is | Behandeling stoppen | Behandeling stoppen |
Tabel 2: Dosisveranderingen voor neutropenie en/of trombocytopenie bij aanvang van een cyclus of tijdens een cyclus voor patiënten met adenocarcinoom van de pancreas
| Cyclusdag | ANC-telling (cellen/mm3) | Trombocytentelling (cellen/mm3) | Apacross‑dosis | Gemcitabinedosis | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Dag 1 | < 1500 | OF | < 100.000 | Doses uitstellen tot herstel | ||||||||
| Dag 8 | ≥ 500 maar < 1000 | OF | ≥ 50.000 maar < 75.000 | Doses 1 dosisniveau verlagen | ||||||||
| < 500 | OF | < 50.000 | Doses niet geven | |||||||||
| Dag 15: Als de doses van Dag 8 ongewijzigd werden gegeven: | ||||||||||||
| Dag 15 | ≥ 500 maar < 1000 | OF | ≥ 50.000 maar < 75.000 | Behandel met het dosisniveau van Dag 8 met daarna WBC-groeifactoren OF Verlaag met 1 dosisniveau t.o.v. Dag 8 | ||||||||
| < 500 | OF | < 50.000 | Doses niet geven | |||||||||
| Dag 15: Als de doses van Dag 8 werden verlaagd: | ||||||||||||
| Dag 15 | ≥ 1000 | EN | ≥ 75.000 | Ga terug naar het dosisniveau van Dag 1 met daarna WBC-groeifactoren OF Behandel met dezelfde doses als Dag 8 | ||||||||
| ≥ 500 maar < 1000 | OF | ≥ 50.000 maar < 75.000 | Behandel met het dosisniveau van Dag 8 met daarna WBC-groeifactoren OF Verlaag met 1 dosisniveau t.o.v. Dag 8 | |||||||||
| < 500 | OF | < 50.000 | Doses niet geven | |||||||||
| Dag 15: Als de doses van Dag 8 niet werden gegeven: | ||||||||||||
| Dag 15 | ≥ 1000 | EN | ≥ 75.000 | Ga terug naar het dosisniveau van Dag 1 met daarna WBC-groeifactoren OF Verlaag met 1 dosisniveau t.o.v. Dag 1 | ||||||||
| ≥ 500 maar < 1000 | OF | ≥ 50.000 maar < 75.000 | Verlaag met 1 dosisniveau met daarna WBC-groeifactoren OF Verlaag met 2 dosisniveaus t.o.v. Dag 1 | |||||||||
| < 500 | OF | < 50.000 | Doses niet geven | |||||||||
Afkortingen: ANC = absolute neutrofielentelling (ANC = Absolute Neutrophil Count); WBC = witte bloedcel
Tabel 3: Dosisveranderingen voor andere bijwerkingen bij patiënten met adenocarcinoom van de pancreas
| Bijwerking | Apacross-dosis |
|---|---|
| Gemcitabine-dosis | |
Febriele neutropenie: Graad 3 of 4 | De doses niet geven totdat de koorts is verdwenen en ANC ≥ 1500; hervat de behandeling met het eerstvolgende lagere dosisniveaua |
Perifere neuropathie: Graad 3 of 4 | |
De dosis niet geven totdat er een verbetering optreedt ≤ graad 1; hervat de behandeling met het eerstvolgende lagere dosisniveaua a | Behandel met dezelfde dosis |
Huidtoxiciteit: Graad 2 of 3 | Verlaag met 1 dosisniveaua; stop de behandeling indien de bijwerking blijft aanhouden |
Gastro-intestinale toxiciteit: Graad 3 mucositis of diarree | De doses niet geven totdat er een verbetering optreedt naar ≤ graad 1; hervat de behandeling met het eerstvolgende lagere dosisniveau a |
a Zie Tabel 1 voor verlagingen van het dosisniveau
Niet-kleincellige longkanker:
De aanbevolen dosering Apacross is 100 mg/m2 toegediend als een intraveneuze infusie gedurende 30 minuten op Dag 1, 8 en 15 van elke cyclus van 21 dagen. De aanbevolen dosering carboplatine is AUC = 6 mg•min/ml alleen op Dag 1 van elke cyclus van 21 dagen, die onmiddellijk na afloop van de toediening van Apacross begint.
Dosisaanpassingen tijdens de behandeling van niet-kleincellige longkanker:
Apacross mag pas worden toegediend op Dag 1 van een cyclus als de absolute neutrofielentelling (ANC) ≥ 1500 cellen/mm3 en de trombocytentelling ≥ 100.000 cellen/mm3 is. Voor elke opeenvolgende wekelijkse dosis Apacross moet de patiënt een ANC ≥ 500 cellen/mm3 en een trombocytentelling > 50.000 cellen/mm3 hebben. Anders moet de dosis uitgesteld worden totdat de waarden zijn hersteld. Wanneer de waarden zijn hersteld, kan de toediening de volgende week worden hervat volgens de criteria in Tabel 4. De volgende dosering mag alleen worden verlaagd wanneer aan de criteria in Tabel 4 is voldaan.
Tabel 4: Dosisverlagingen voor hematologische toxiciteit bij patiënten met niet-kleincellige longkanker
| Hematologische toxiciteit | Voorval | Dosis Apacross (mg/m2)1 | Dosis carboplatine (AUC mg•min/ml)1 | ||||
|---|---|---|---|---|---|---|---|
Dalwaarde ANC < 500/mm3 met neutropene koorts > 38°C OF Volgende cyclus uitgesteld vanwege persisterende neutropenie2 (Dalwaarde ANC < 1500/mm3) OF Dalwaarde ANC < 500/mm3 gedurende > 1 week | Eerste | 75 | 4,5 | ||||
| Tweede | 50 | 3,0 | |||||
| Derde | Behandeling stoppen | ||||||
| Dalwaarde trombocytenaantal < 50.000/mm3 | Eerste | 75 | 4,5 | ||||
| Tweede | Behandeling stoppen | ||||||
1Op Dag 1 van de cyclus van 21 dagen de dosering van Apacross en carboplatine gelijktijdig verlagen. Op Dag 8 of 15 van de cyclus van 21 dagen de Apacross-dosering verlagen; de carboplatine-dosering in de volgende cyclus verlagen.
2Maximaal 7 dagen na de geplande dosering op Dag 1 van de volgende cyclus.
Bij graad 2 of 3 huidtoxiciteit, graad 3 diarree of graad 3 mucositis moet de behandeling worden onderbroken totdat de toxiciteit verbetert tot ≤ graad 1, waarna de behandeling wordt hervat volgens de richtlijnen in Tabel 5. Bij ≥ graad 3 perifere neuropathie moet de behandeling worden uitgesteld tot een verbetering naar ≤ graad 1. De behandeling kan worden hervat op het eerstvolgende lagere dosisniveau in de daaropvolgende cycli volgens de richtlijnen in Tabel 5. Bij alle andere gevallen van graad 3 of 4 niet-hematologische toxiciteit moet de behandeling worden onderbroken, totdat de toxiciteit verbetert tot ≤ graad 2, waarna de behandeling wordt hervat volgens de richtlijnen in Tabel 5.
Tabel 5: Dosisverlagingen voor niet-hematologische toxiciteit bij patiënten met niet-kleincellige longkanker
| Niet-hematologische toxiciteit | Voorval | Dosis Apacross (mg/m2)1 | Dosis carboplatine (AUC mg•min/ml)1 | ||||
|---|---|---|---|---|---|---|---|
Graad 2 of 3 huidtoxiciteit Graad 3 diarree Graad 3 mucositis ≥ Graad 3 perifere neuropathie Alle andere graad 3 of 4 niet-hematologische toxiciteit | Eerste | 75 | 4,5 | ||||
| Tweede | 50 | 3,0 | |||||
| Derde | Behandeling stoppen | ||||||
| Graad 4 huidtoxiciteit, diarree of mucositis | Eerste | Behandeling stoppen | |||||
1 Op Dag 1 van de cyclus van 21 dagen de dosering van Apacross en carboplatine gelijktijdig verlagen. Op Dag 8 of 15 van de cyclus van 21 dagen de Apacross-dosering verlagen; de carboplatine-dosering in de volgende cyclus verlagen.
Speciale patiëntgroepen
Leverfunctiestoornis
Voor patiënten met een lichte leverfunctiestoornis (totaal bilirubine > 1 tot ≤ 1,5 x ULN en aspartaataminotransferase [ASAT] ≤ 10 x ULN) hoeft de dosering niet te worden aangepast, ongeacht de indicatie. Deze patiënten dienen met dezelfde dosering te worden behandeld als patiënten met een normale leverfunctie.
Voor patiënten met gemetastaseerde borstkanker en patiënten met niet-kleincellige longkanker die een matige tot ernstige leverfunctiestoornis hebben (totaal bilirubine > 1,5 tot ≤ 5 x ULN en ASAT ≤ 10 x ULN), wordt een dosisverlaging van 20% aanbevolen. De verlaagde dosis kan worden verhoogd tot de dosis voor patiënten met een normale leverfunctie als de patiënt de behandeling gedurende minstens twee cycli goed verdraagt (zie rubrieken 4.4 en 5.2).
Voor patiënten met gemetastaseerd adenocarcinoom van de pancreas die een matige tot ernstige leverfunctiestoornis hebben, zijn er onvoldoende gegevens om een doseringsadvies te kunnen doen (zie rubrieken 4.4 en 5.2).
Voor patiënten met een totaal bilirubine > 5 x ULN of ASAT > 10 x ULN zijn er onvoldoende gegevens om een doseringsadvies te doen, ongeacht de indicatie (zie rubrieken 4.4 en 5.2).
Nierfunctiestoornis
Voor patiënten met een lichte tot matige nierfunctiestoornis (geschatte creatinineklaring ≥ 30 tot < 90 ml/min) hoeft de aanvangsdosis van Apacross niet te worden aangepast. Er zijn onvoldoende gegevens beschikbaar om dosisveranderingen van Apacross aan te bevelen bij patiënten met een ernstige nierfunctiestoornis of een terminale nieraandoening (geschatte creatinineklaring < 30 ml/min) (zie rubriek 5.2).
Ouderen
Naast die voor alle patiënten, worden geen verdere dosisverlagingen aanbevolen voor patiënten van 65 jaar en ouder.
Van de 229 patiënten in het gerandomiseerde onderzoek die humaan serum albumine-paclitaxel nanodeeltjes monotherapie voor borstkanker hebben gekregen, was 13% ten minste 65 jaar oud en < 2% was 75 jaar en ouder. Geen enkele toxiciteit trad duidelijk vaker op bij patiënten van ten minste 65 jaar die humaan serum albumine-paclitaxel nanodeeltjes hebben gekregen. Een latere analyse bij 981 patiënten die humaan serum albumine-paclitaxel nanodeeltjes monotherapie kregen voor gemetastaseerde borstkanker, waarvan 15% ≥ 65 jaar oud was en 2% ≥ 75 jaar oud was, vertoonde echter een hogere incidentie van bloedneus, diarree, dehydratatie, vermoeidheid en perifeer oedeem bij patiënten van ≥ 65 jaar oud.
Van de 421 patiënten met adenocarcinoom van de pancreas die humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine kregen in het gerandomiseerde onderzoek, was 41% 65 jaar en ouder en 10% 75 jaar en ouder. Bij patiënten van 75 jaar en ouder die humaan serum albumine-paclitaxel nanodeeltjes en gemcitabine kregen, was er een hogere incidentie van ernstige bijwerkingen en bijwerkingen die tot stopzetting van de behandeling leidden (zie rubriek 4.4). Patiënten met adenocarcinoom van de pancreas die 75 jaar en ouder zijn, dienen zorgvuldig te worden beoordeeld voordat behandeling wordt overwogen (zie rubriek 4.4).
Van de 514 patiënten met niet-kleincellige longkanker in het gerandomiseerde onderzoek die humaan serum albumine-paclitaxel nanodeeltjes in combinatie met carboplatine toegediend kregen, was 31% 65 jaar of ouder en was 3,5% 75 jaar of ouder. Gevallen van myelosuppressie, perifere neuropathie en artralgie kwamen vaker voor bij patiënten van 65 jaar of ouder dan bij patiënten die jonger waren dan 65 jaar. Er is beperkte ervaring met het gebruik van humaan serum albumine-paclitaxel nanodeeltjes/carboplatine bij patiënten van 75 jaar of ouder.
Farmacokinetische/farmacodynamische modellering met behulp van gegevens van 125 patiënten met gevorderde vaste tumoren geeft aan dat patiënten van ≥ 65 jaar oud gevoeliger kunnen zijn voor de ontwikkeling van neutropenie in de eerste behandelingscyclus.
Pediatrische patiënten
De veiligheid en werkzaamheid van humaan serum albumine-paclitaxel nanodeeltjes bij kinderen en adolescenten in de leeftijd van 0 tot jonger dan 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 4.8, 5.1 en 5.2, maar er kan geen doseringsadvies worden gegeven. Er is geen relevante toepassing van humaan serum albumine-paclitaxel nanodeeltjes bij pediatrische patiënten voor de indicatie gemetastaseerde borstkanker of adenocarcinoom van de pancreas of niet-kleincellige longkanker.
Wijze van toediening
Gereconstitueerde Apacross-dispersie moet intraveneus worden toegediend via een infuusset met een 15 μm-filter. Om toediening van de volledige dosis zeker te stellen, wordt aanbevolen de intraveneuze lijn na toediening door te spoelen met een 9 mg/ml (0,9%) natriumchloride oplossing voor injectie.
De gerereconstitueerde dispersie moet een wit tot gele melksuspensie zijn.
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Borstvoeding (zie rubriek 4.6).
Patiënten van wie op uitgangsniveau het aantal neutrofielen < 1500 cellen/mm3 is.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Apacross is een albumine-gebonden nanodeeltjesformulering van paclitaxel, die aanzienlijk andere farmacologische eigenschappen kan hebben dan andere formuleringen van paclitaxel (zie rubrieken 5.1 en
5.2). Het dient niet te worden vervangen door of gebruikt ter vervanging van andere formuleringen van paclitaxel.
Overgevoeligheid
Er zijn zeldzame gevallen gemeld van ernstige overgevoeligheidsreacties, inclusief zeer zeldzame gevallen van anafylactische reacties met dodelijke afloop. Indien een overgevoeligheidsreactie optreedt, dient de toediening van het product onmiddellijk gestaakt te worden, dient er met behandeling van de symptomen te worden begonnen, en mag de patiënt niet opnieuw met paclitaxel worden behandeld.
Hematologie
Beenmergsuppressie (voornamelijk neutropenie) treedt vaak op met humaan serum albumine-paclitaxel nanodeeltjes. Neutropenie is dosisafhankelijk en een dosisbeperkende toxiciteit. Tijdens de behandeling met Apacross dient het aantal bloedcellen veelvuldig gecontroleerd te worden. Patiënten mogen niet worden behandeld met volgende Apacross-cycli totdat het aantal neutrofielen zich hersteld heeft tot > 1500 cellen/mm3 en het aantal trombocyten zich hersteld heeft tot > 100.000 cellen/mm3 (zie rubriek 4.2).
Neuropathie
Sensorische neuropathie treedt vaak op met humaan serum albumine-paclitaxel nanodeeltjes, hoewel de ontwikkeling van ernstige symptomen minder vaak voorkomt. Het optreden van graad 1 of 2 sensorische neuropathie vereist over het algemeen geen dosisvermindering. Als er zich graad 3 sensorische neuropathie ontwikkelt bij gebruik van Apacross als monotherapie, dient de behandeling te worden gestaakt tot herstel tot graad 1 of 2 optreedt, gevolgd door een dosisvermindering voor alle volgende kuren met Apacross (zie rubriek 4.2). Als er zich graad 3 of hoger perifere neuropathie ontwikkelt bij gecombineerd gebruik van Apacross en gemcitabine, mag Apacross niet worden gegeven; zet de behandeling met gemcitabine voort met dezelfde dosis. Hervat de behandeling met Apacross met een lagere dosis wanneer de perifere neuropathie is verbeterd tot graad 0 of 1 (zie rubriek 4.2). Als er zich graad 3 of hoger perifere neuropathie ontwikkelt bij gecombineerd gebruik van Apacross en carboplatine, moet de behandeling worden uitgesteld totdat een verbetering tot graad 0 of 1 optreedt, gevolgd door een dosisvermindering voor alle volgende kuren met Apacross en carboplatine (zie rubriek 4.2).
Sepsis
Sepsis is gemeld bij 5% van de patiënten met of zonder neutropenie die humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine kregen. Complicaties als gevolg van de onderliggende pancreaskanker, met name galwegobstructie of de aanwezigheid van een galwegstent, werden als significant bijdragende factoren beschouwd. Als een patiënt koorts ontwikkelt (ongeacht de neutrofielentelling) dient behandeling met breedspectrumantibiotica te worden ingesteld. Bij febriele neutropenie dienen Apacross en gemcitabine niet te worden toegediend totdat de koorts is verdwenen en ANC ≥ 1500 cellen/mm3. De behandeling dient vervolgens te worden hervat met een lager dosisniveau (zie rubriek 4.2).
Pneumonitis
Pneumonitis trad op bij 1% van de patiënten wanneer humaan serum albumine-paclitaxel nanodeeltjes als monotherapie werd gebruikt en bij 4% van de patiënten wanneer humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine werd gebruikt. Alle patiënten dienen nauwgezet te worden gecontroleerd op klachten en verschijnselen van pneumonitis. Na uitsluiting van infectieuze etiologie en diagnose van pneumonitis moet de behandeling met Apacross en gemcitabine permanent worden stopgezet en dient er onmiddellijk gestart te worden met een geschikte behandeling en ondersteunende maatregelen (zie rubriek 4.2).
Leverfunctiestoornis
Daar de toxiciteit van paclitaxel bij een leveraandoening kan worden verhoogd, dient men voorzichtig te zijn met het toedienen van Apacross aan patiënten met een leveraandoening. Patiënten met een leveraandoening lopen een verhoogde kans op toxiciteit, in het bijzonder als gevolg van myelosuppressie. Dergelijke patiënten dienen nauwgezet te worden gevolgd met betrekking tot de ontwikkeling van verregaande myelosuppressie.
Apacross wordt niet aanbevolen bij patiënten met een totaal bilirubine > 5 x ULN of ASAT > 10 x ULN. Bovendien wordt Apacross niet aanbevolen bij patiënten met gemetastaseerd adenocarcinoom van de pancreas die een matige of ernstige leverfunctiestoornis hebben (totaal bilirubine > 1,5 x ULN en ASAT ≤ 10 x ULN) (zie rubriek 5.2).
Cardiotoxiciteit
Zeldzame meldingen van congestief hartfalen en linkerventriculaire disfunctie zijn waargenomen bij personen die humaan serum albumine-paclitaxel nanodeeltjes gebruiken. De meeste van deze personen waren eerder blootgesteld aan cardiotoxische geneesmiddelen, zoals anthracyclinen, of hadden een onderliggende cardiale voorgeschiedenis. Patiënten die Apacross krijgen moeten daarom door artsen nauwgezet gevolgd worden met betrekking tot het optreden van hartproblemen.
CZS-metastasen
De werkzaamheid en veiligheid van humaan serum albumine-paclitaxel nanodeeltjes bij patiënten met metastasen in het centrale zenuwstelsel is niet vastgesteld. Metastasen in het centrale zenuwstelsel worden over het algemeen niet goed onder controle gehouden door systemische chemotherapie.
Gastro-intestinale symptomen
Indien patiënten misselijkheid, braken en diarree ondervinden na de toediening van Apacross, kunnen ze worden behandeld met gebruikelijke anti-emetica en obstipatiemiddelen.
Oogaandoeningen
Cystoïd macula-oedeem (CMO) werd gemeld bij patiënten behandeld met humaan serum albumine-paclitaxel nanodeeltjes. Patiënten met een verminderd gezichtsvermogen moeten onmiddellijk een volledig oftalmologisch onderzoek ondergaan. Indien CMO wordt gediagnosticeerd, dient de behandeling met Apacross gestopt te worden en moet een geschikte behandeling worden opgestart (zie rubriek 4.8).
Patiënten van 75 jaar en ouder
Voor patiënten van 75 jaar en ouder is geen voordeel aangetoond van de combinatiebehandeling met humaan serum albumine-paclitaxel nanodeeltjes en gemcitabine ten opzichte van gemcitabine monotherapie. Bij zeer oude patiënten (≥ 75 jaar) die humaan serum albumine-paclitaxel nanodeeltjes en gemcitabine kregen, was er een hogere incidentie van ernstige bijwerkingen en bijwerkingen die tot stopzetting van de behandeling leidden, inclusief hematologische toxiciteit, perifere neuropathie, verlies van eetlust en dehydratie. Bij patiënten met adenocarcinoom van de pancreas van 75 jaar en ouder dient zorgvuldig te worden nagegaan of zij Apacross in combinatie met gemcitabine verdragen. Hierbij dient speciaal gelet te worden op performance status, co-morbiditeit en verhoogd risico op infecties (zie rubrieken 4.2 en 4.8).
Overige
Hoewel beperkte gegevens beschikbaar zijn, is geen duidelijk voordeel aangetoond wat betreft een verlenging van de totale overleving bij patiënten met adenocarcinoom van de pancreas met normale CA 19-9 waarden vóór aanvang van de behandeling met humaan serum albumine-paclitaxel nanodeeltjes en gemcitabine (zie rubriek 5.1).
Erlotinib mag niet gelijktijdig met de combinatie Apacross en gemcitabine worden toegediend (zie rubriek 4.5).
Hulpstoffen
Dit middel bevat minder dan 1 mmol natrium (23 mg) per 100 mg, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Het metabolisme van paclitaxel wordt gedeeltelijk gekatalyseerd door cytochroom P450 iso-enzymen CYP2C8 en CYP3A4 (zie rubriek 5.2). Bij gebrek aan onderzoek naar farmacokinetische geneesmiddelinteracties dient er daarom voorzichtigheid in acht te worden genomen bij het toedienen van paclitaxel in combinatie met geneesmiddelen waarvan bekend is dat zij of CYP2C8 of CYP3A4 remmen (bijv. ketoconazol en andere imidazol-antischimmelmiddelen, erytromycine, fluoxetine, gemfibrozil, clopidogrel, cimetidine, ritonavir, saquinavir, indinavir en nelfinavir) omdat de toxiciteit van paclitaxel mogelijk verhoogd is ten gevolge van een hogere blootstelling aan paclitaxel. Het toedienen van paclitaxel in combinatie met geneesmiddelen waarvan bekend is dat zij of CYP2C8 of CYP3A4 induceren (bijv. rifampicine, carbamazepine, fenytoïne, efavirenz, nevirapine), wordt niet aanbevolen omdat de werkzaamheid verminderd kan zijn vanwege een lagere blootstelling aan paclitaxel.
Paclitaxel en gemcitabine hebben geen gemeenschappelijke metabole route. De klaring van paclitaxel wordt voornamelijk bepaald door CYP2C8- en CYP3A4-gemedieerd metabolisme gevolgd door excretie via de gal, terwijl gemcitabine door cytidinedeaminase geïnactiveerd wordt gevolgd door excretie via de urine. De farmacokinetische interacties tussen Apacross en gemcitabine zijn niet onderzocht bij de mens.
Er is een farmacokinetisch onderzoek met humaan serum albumine-paclitaxel nanodeeltjes en carboplatine uitgevoerd bij patiënten met niet-kleincellige longkanker. Er waren geen klinisch relevante farmacokinetische interacties tussen humaan serum albumine-paclitaxel nanodeeltjes en carboplatine.
Apacross is geïndiceerd als monotherapie bij borstkanker in combinatie met gemcitabine voor adenocarcinoom van de pancreas of in combinatie met carboplatine voor niet-kleincellige longkanker (zie rubriek 4.1).
Apacross dient niet gebruikt te worden in combinatie met andere antikankergeneesmiddelen.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptie voor mannen en vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste zes maanden na de laatste dosis Apacross. Mannelijke patiënten met een vrouwelijke partner die zwanger kan worden, wordt geadviseerd effectieve anticonceptie te gebruiken en geen kind te verwekken tijdens de behandeling met Apacross en gedurende ten minste drie maanden na de laatse dosis Apacross.
Zwangerschap
Er zijn zeer beperkte gegevens beschikbaar over het gebruik van paclitaxel tijdens de zwangerschap bij de mens. Paclitaxel veroorzaakt vermoedelijk ernstige geboorteafwijkingen wanneer het tijdens de zwangerschap wordt toegediend. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Vrouwen die zwanger kunnen worden, dienen vóór aanvang van de behandeling met Apacross een zwangerschapstest te ondergaan. Apacross mag niet worden gebruikt tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden die geen effectieve anticonceptie toepassen, tenzij de klinische toestand van de moeder een behandeling met paclitaxel noodzakelijk maakt.
Borstvoeding
Paclitaxel en/of zijn metabolieten werden uitgescheiden in de melk van zogende ratten (zie rubriek 5.3). Het is niet bekend of paclitaxel in de moedermelk wordt uitgescheiden. Vanwege mogelijke ernstige bijwerkingen bij baby's die borstvoeding krijgen, is Apacross gecontra-indiceerd tijdens borstvoeding. Borstvoeding moet worden gestaakt tijdens de behandeling.
Vruchtbaarheid
Humaan serum albumine-paclitaxel nanodeeltjes heeft onvruchtbaarheid veroorzaakt bij mannelijke ratten (zie rubriek 5.3). Op basis van bevindingen bij dieren kunnen de mannelijke en vrouwelijke vruchtbaarheid afnemen. Mannelijke patiënten dienen advies in te winnen over het conserveren van sperma vóór de behandeling vanwege de mogelijkheid van onomkeerbare onvruchtbaarheid ten gevolge van een behandeling met Apacross.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Paclitaxel heeft geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Paclitaxel kan bijwerkingen zoals vermoeidheid (zeer vaak) en duizeligheid (vaak) veroorzaken die het vermogen om een auto te besturen en machines te gebruiken, kunnen beïnvloeden. Patiënten moet aangeraden worden geen auto te rijden en machines te gebruiken wanneer zij moe of duizelig zijn.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst voorkomende, klinisch significante bijwerkingen die in verband zijn gebracht met het gebruik van humaan serum albumine-paclitaxel nanodeeltjes waren neutropenie, perifere neuropathie, artralgie/myalgie en maagdarmstelselaandoeningen.
Lijst van bijwerkingen in tabelvorm
In Tabel 6 staan de bijwerkingen vermeld die in verband zijn gebracht met de toediening van humaan serum albumine-paclitaxel nanodeeltjes aan patiënten tijdens klinische onderzoeken waarin humaan serum albumine-paclitaxel nanodeeltjes is toegediend als monotherapie bij welke dosis en bij welke indicatie ook (n = 789), humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine voor pancreatisch adenocarcinoom uit het fase 3 klinische onderzoek (n = 421), humaan serum albumine-paclitaxel nanodeeltjes in combinatie met carboplatine voor niet-kleincellige longkanker uit het fase III klinische onderzoek (n = 514) en uit post-marketing-gebruik.
De frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 6: Bijwerkingen gemeld met humaan serum albumine-paclitaxel nanodeeltjes
| Monotherapie (n = 789) | Combinatietherapie met gemcitabine (n =421) | Combinatietherapie met carboplatine (n = 514) | |
|---|---|---|---|
| Infecties en parasitaire aandoeningen | |||
| Vaak: | Infectie, urineweginfectie, folliculitis, bovensteluchtweginfectie, candidiasis, sinusitis | Sepsis, pneumonie, orale candidiasis | Pneumonie, bronchitis, bovensteluchtweginfectie, urineweginfectie |
| Soms: | Sepsis1, neutropenische sepsis1, pneumonie, orale candidiasis, nasofaryngitis, cellulitis, herpes simplex, virusinfectie, herpes zoster, schimmelinfectie, kathetergerelateerde infectie, infectie op de injectieplaats | Sepsis, orale candidiasis | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd (inclusief cysten en poliepen) | |||
| Soms: | Tumornecrose, metastatische pijn | ||
| Bloed- en lymfestelselaandoeningen | |||
| Zeer vaak: | Beenmergsuppressie, neutropenie, trombocytopenie, anemie, leukopenie, lymfopenie | Neutropenie, trombocytopenie, anemie | Neutropenie3, thrombocytopenie3, anemie3, leukopenie3 |
| Vaak: | Febriele neutropenie | Pancytopenie | Febriele neutropenie, lymfopenie |
| Soms: | Trombotische trombocytopenische purpura | Pancytopenie | |
| Zelden: | Pancytopenie | ||
| Immuunsysteemaandoeningen | |||
| Soms: | Overgevoeligheid | Overgevoeligheid voor het geneesmiddel, overgevoeligheid | |
| Zelden: | Ernstige overgevoeligheid1 | ||
| Voedings- en stofwisselingsstoornissen | |||
| Zeer vaak: | Anorexia | Dehydratatie, verminderde eetlust, hypokaliëmie | Verminderde eetlust |
| Vaak: | Dehydratatie, verminderde eetlust, hypokaliëmie | Dehydratatie | |
| Soms: | Hypofosfatemie, vochtophoping, hypoalbuminemie, polydipsie, hyperglykemie, hypercalciëmie, hypoglykemie, hyponatriëmie | ||
| Niet bekend: | Tumorlysesyndroom1 | ||
| Psychische stoornissen | |||
| Zeer vaak: | Depressie, slapeloosheid | ||
| Common: | Depressie, slapeloosheid, angst | Angst | Slapeloosheid |
| Soms: | Rusteloosheid | ||
| Zenuwstelselaandoeningen | |||
| Zeer vaak: | Perifere neuropathie, neuropathie, hypo- esthesie, paresthesie | Perifere neuropathie, duizeligheid, hoofdpijn, dysgeusie | Perifere neuropathie |
| Vaak: | Perifere sensorische neuropathie, duizeligheid, perifere motorneuropathie, ataxie, hoofdpijn, sensorische stoornis, slaperigheid, dysgeusie | Duizeligheid, hoofdpijn dysgeusie | |
| Soms: | Polyneuropathie, areflexie, syncope, posturale duizeligheid, dyskinesie, hyporeflexie, neuralgie, neuropathische pijn, tremor, gevoelsverlies | Verlamming VIIe hersenzenuw | |
| Niet bekend: | Hersenzenuwverlammingen meerdere1 | ||
| Oogaandoeningen | |||
| Vaak: | Wazig zicht, toegenomen traanproductie, droge ogen, keratoconjunctivitis sicca, madarose | Toegenomen traanproductie | Wazig zicht |
| Soms: | Verminderde gezichtsscherpte, abnormaal zicht, oogirritatie, oogpijn, conjunctivitis, gezichtsstoornis, jeukende ogen, keratitis | Cystoïde maculair oedeem | |
| Zelden: | Cystoïde maculair oedeem1 | ||
| Evenwichtsorgaan- en ooraandoeningen | |||
| Vaak: | Vertigo | ||
| Soms: | Tinnitus, oorpijn | ||
| Hartaandoeningen | |||
| Vaak: | Aritmie, tachycardie, supraventriculaire tachycardie | Congestief hartfalen, tachycardie | |
| Zelden: | Hartstilstand, congestief hartfalen, linkerventrikeldysfunctie, atrioventriculair blok1, bradycardie | ||
| Bloedvataandoeningen | |||
| Vaak: | Hypertensie, lymfoedeem, blozen, opvliegers | Hypotensie, hypertensie | Hypotensie, hypertensie |
| Soms: | Hypotensie, orthostatische hypotensie, perifere koudheid | Blozen | Blozen |
| Zelden: | Trombose | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |||
| Zeer vaak: | Dyspnoe, epistaxis, hoesten | Dyspnoe | |
| Vaak: | Interstitiële pneumonitis2, dyspnoe, epistaxis, faryngolaryngeale pijn, hoesten, rinitis, postnasale drip | Pneumonitis, verstopte neus | Hemoptyse, epistaxis, hoesten |
| Soms: | Pulmonaire embolie, pulmonaire trombo-embolie, pleurale effusie, inspanningsdyspneu, verstopte neus, verminderd ademhalingsgeluid, productieve hoest, allergische rinitis, heesheid, verstopte neus, droge neus, piepende ademhaling | Droge keel, droge neus | Pneumonitis |
| Niet bekend: | Stembandparese1 | ||
| Maagdarmstelselaandoeningen | |||
| Zeer vaak: | Diarree, braken, misselijkheid verstopping, stomatitis | Diarree, braken, misselijkheid, verstopping, buikpijn, pijn in de bovenbuik | Diarree, braken, misselijkheid, verstopping |
| Vaak: | Gastro-oesofageale refluxziekte, dyspepsie, buikpijn, opgeblazen buik, pijn in de bovenbuik, orale hypo-esthesie | Darmobstructie, colitis, stomatitis, droge mond | Stomatitis, dyspepsie, dysfagie, buikpijn |
| Soms: | Rectale bloeding, dysfagie, winderigheid, glossodynie, droge mond, tandvleespijn, dunne ontlasting, oesofagitis, pijn in de onderbuik, mondzweren, orale pijn | ||
| Lever- en galaandoeningen | |||
| Vaak: | Cholangitis | Hyperbilirubinemie | |
| Soms: | Hepatomegalie | ||
| Huid- en onderhuidaandoeningen | |||
| Zeer vaak: | Alopecia, uitslag | Alopecia, uitslag | Alopecia, uitslag |
| Vaak: | Pruritus, droge huid, nagelaandoening, erytheem, nagelpigmentatie/- verkleuring, hyperpigmentatie van de huid, onycholyse, nagelveranderingen | Pruritus, droge huid, nagelaandoening | Pruritus, nagelaandoening |
| Soms: | Lichtgevoeligheidsreactie, urticaria, huidpijn, gegeneraliseerde pruritus, jeukende uitslag, huidaandoening, pigmentatie-aandoening, hyperhidrose, onychomadese, erythemateuze uitslag, gegeneraliseerde uitslag, dermatitis, nachtelijk zweten, maculo-papulaire uitslag, vitiligo, hypotrichose, gevoeligheid van het nagelbed, nagelongemak, maculaire uitslag, papulaire uitslag, huidlaesie, opgezwollen gezicht | Huidafschilfering, contactdermatitis, urticaria | |
| Zeer zelden: | Stevens-Johnson-syndroom1, toxische epidermale necrolyse1 | ||
| Niet bekend: | Palmoplantair erytrodysesthesie syndroom1, 4, scleroderma1 | ||
| Skeletspierstelsel- en bindweefselaandoeningen | |||
| Zeer vaak: | Artralgie, myalgie | Artralgie, myalgie, pijn in de ledematen | Artralgie, myalgie |
| Vaak: | Rugpijn, pijn in de ledematen, botpijn, spierkrampen, ledemaatpijn | Spierzwakte, botpijn | Rugpijn, pijn in de ledematen, musculoskeletale pijn |
| Soms: | Borstkaspijn, spierzwakte, nekpijn, liespijn, spierspasmen, musculoskeletale pijn, pijn in de zij, ongemak in de ledematen, spierzwakte | ||
| Nier- en urinewegaandoeningen | |||
| Vaak: | Acute nierinsufficiëntie | ||
| Soms: | Hematurie, dysurie, pollakiurie, nocturie, polyurie, urine-incontinentie | Hemolytisch uremisch syndroom | |
| Zwangerschap, perinatale periode en puerperium | |||
| Soms: | Borstpijn | ||
| Algemene aandoeningen en toedieningsplaatsstoornissen | |||
| Zeer vaak: | Vermoeidheid, asthenie, pyrexie | Vermoeidheid, asthenie, pyrexie, perifeer oedeem, rillingen | Vermoeidheid, asthenie, perifeer oedeem |
| Vaak: | Malaise, lethargie, zwakte, perifeer oedeem, slijmvliesontsteking, pijn, rillingen, oedeem, afgenomen prestatiestatus, pijn in borstkas, griepachtige ziekte, hyperpyrexie | Reactie op de infusieplaats | Pyrexie, pijn in de borstkas |
| Soms: | Ongemak op de borst, afwijkende loopgang, zwelling, reactie op de infusieplaats | Slijmvliesontsteking, extravasatie op de infusieplaats, ontsteking van de infusieplaats, uitslag op de infusieplaats | |
| Zelden: | Extravasatie | ||
| Onderzoeken | |||
| Zeer vaak: | Gewichtsafname, toegenomen alanine- aminotransferase | ||
| Vaak: | Gewichtsafname, toegenomen alanine- aminotransferase, toegenomen aspartaat- aminotransferase, afgenomen hematocriet, afgenomen aantal rode bloedcellen, hogere lichaamstemperatuur, toegenomen gamma-glutamyltransferase, toegenomen alkalinefosfatase in het bloed | Toegenomen aspartaat - aminotransferase, toegenomen bilirubine in het bloed, toegenomen creatinine in het bloed | Gewichtsafname, toegenomen alanine- aminotransferase, toegenomen aspartaat aminotransferase, toegenomen alkaline fosfatase in het bloed |
| Soms: | Hogere bloeddruk, gewichtstoename, toegenomen lactaatdehydrogenase in het bloed, toegenomen creatinine in het bloed, toegenomen bloedglucose, toegenomen fosfor in het bloed, afgenomen kalium in het bloed, toegenomen bilirubine | ||
| Letsels, intoxicaties en verrichtingscomplicaties | |||
| Soms: | Contusie | ||
| Zelden: | Radiatie-recallfenomeen, bestralingspneumonitis | ||
1 Zoals gerapporteerd in de postmarketingsurveillance van humaan serum albumine-paclitaxel nanodeeltjes.
2 De frequentie van pneumonitis is berekend op basis van gepoolde gegevens bij 1310 patiënten die in klinisch onderzoek humaan serum albumine-paclitaxel nanodeeltjes monotherapie kregen voor borstkanker en voor andere indicaties.
3 Op basis van laboratoriumbeoordelingen: maximale mate van myelosuppressie (behandelde populatie).
4 Bij sommige patiënten eerder blootgesteld aan capecitabine.
Beschrijving van geselecteerde bijwerkingen
Dit deel bevat de vaakst voorkomende en klinisch relevante bijwerkingen bij humaan serum albumine-paclitaxel nanodeeltjes.
Bijwerkingen werden beoordeeld bij 229 patiënten met gemetastaseerde borstkanker die behandeld werden met 260 mg/m2 humaan serum albumine-paclitaxel nanodeeltjes om de drie weken in het belangrijkste fase 3-, klinisch onderzoek (paclitaxel monotherapie).
Bijwerkingen werden beoordeeld bij 421 patiënten met gemetastaseerde pancreaskanker die humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine kregen (125 mg/m2 humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine met een dosis van 1000 mg/m2 gegeven op Dag 1, 8 en 15 van elke cyclus van 28 dagen) en 402 patiënten die gemcitabine monotherapie kregen als systemische eerstelijnsbehandeling voor gemetastaseerd adenocarcinoom van de pancreas (humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine).
Bijwerkingen werden beoordeeld bij 514 patiënten met niet-kleincellige longkanker behandeld met humaan serum albumine-paclitaxel nanodeeltjes in combinatie met carboplatine (100 mg/m2 paclitaxel gegeven op Dag 1, 8 en 15 van elke cyclus van 21 dagen in combinatie met carboplatine gegeven op Dag 1 van iedere cyclus) in het fase 3 gerandomiseerd, gecontroleerd klinisch onderzoek (humaan serum albumine-paclitaxel nanodeeltjes/carboplatine). De door patiënten gemelde taxaantoxiciteit werd beoordeeld op basis van de 4 subschalen van de Functional Assessment of Cancer Therapy (FACT)-Taxaan vragenlijst. Op basis van een analyse van herhaalde metingen waren 3 van de 4 subschalen (perifere neuropathie, pijn in handen/voeten, en gehoor) ten gunste van humaan serum albumine-paclitaxel nanodeeltjes en carboplatine (p ≤ 0,002). Voor de andere subschaal (oedeem) was er geen verschil tussen de behandelingsgroepen.
Infecties en parasitaire aandoeningen
Humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine
Sepsis is gemeld bij 5% van de patiënten met of zonder neutropenie die humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine kregen tijdens een onderzoek naar adenocarcinoom van de pancreas. Van de 22 meldingen van sepsis bij patiënten behandeld met humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine was de uitkomst bij 5 fataal. Complicaties als gevolg van de onderliggende pancreaskanker, met name galwegobstructie of de aanwezigheid van een galwegstent, werden als significant bijdragende factoren beschouwd. Als een patiënt koorts ontwikkelt (ongeacht de neutrofielentelling) dient behandeling met breedspectrumantibiotica te worden ingesteld. Bij febriele neutropenie dienen Apacross en gemcitabine niet te worden toegediend totdat de koorts is verdwenen en ANC ≥ 1500 cellen/mm3; de behandeling dient vervolgens te worden hervat met een lager dosisniveau (zie rubriek 4.2).
Bloed- en lymfestelselaandoeningen
Humaan serum albumine-paclitaxel nanodeeltjes monotherapie-gemetastaseerde borstkanker
Bij patiënten met gemetastaseerde borstkanker was neutropenie de meest opvallende hematologische toxiciteit (gemeld bij 79% van de patiënten) en was snel omkeerbaar en dosisafhankelijk; leukopenie werd gemeld bij 71% van de patiënten. Graad 4 neutropenie (< 500 cellen/mm3) trad op bij 9% van de met humaan serum albumine-paclitaxel nanodeeltjes behandelde patiënten. Febriele neutropenie trad op bij vier patiënten die met humaan serum albumine-paclitaxel nanodeeltjes behandeld zijn. Anemie (Hb < 10 g/dl) werd waargenomen bij 46% van de patiënten die met humaan serum albumine-paclitaxel nanodeeltjes behandeld werden en was in drie gevallen ernstig (Hb < 8 g/dl). Lymfopenie werd waargenomen bij 45% van de patiënten.
Humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine
Tabel 7 geeft de frequentie en ernst van hematologische afwijkingen gedetecteerd via laboratoriumonderzoek weer voor patiënten die behandeld werden met humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine of met gemcitabine alleen.
Tabel 7: Hematologische afwijkingen gedetecteerd via laboratoriumonderzoek in een onderzoek naar adenocarcinoom van de pancreas
| Humaan serum albumine-paclitaxel nanodeeltjes (125 mg/m2)/ gemcitabine | Gemcitabine | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Graad 1-4 (%) | Graad 3-4 (%) | Graad 1-4 (%) | Graad 3-4 (%) | |||||||
| Anemiea,b | 97 | 13 | 96 | 12 | ||||||
| Neutropeniea,b | 73 | 38 | 58 | 27 | ||||||
| Trombocytopenieb,c | 74 | 13 | 70 | 9 | ||||||
a 405 patiënten beoordeeld in de groep behandeld met humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine b 388 patiënten beoordeeld in de groep behandeld met gemcitabine
c 404 patiënten beoordeeld in de groep behandeld met humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine
Humaan serum albumine-paclitaxel nanodeeltjes/carboplatine
Anemie en trombocytopenie werden vaker gemeld in de behandelingsgroep met humaan serum albumine-paclitaxel nanodeeltjes dan in de behandelingsgroep met Taxol en carboplatine (respectievelijk 54% versus 28% en 45% versus 27%).
Zenuwstelselaandoeningen
Humaan serum albumine-paclitaxel nanodeeltjes monotherapie-gemetastaseerde borstkanker
In het algemeen was de frequentie en ernst van neurotoxiciteit dosisafhankelijk bij patiënten die humaan serum albumine-paclitaxel nanodeeltjes kregen. Perifere neuropathie (voor het grootste deel graad 1 of 2 sensorische neuropathie) werd waargenomen bij 68% van de patiënten die humaan serum albumine-paclitaxel nanodeeltjes kregen, waarbij 10% graad 3 was en er geen gevallen van graad 4 waren.
Humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine
Voor patiënten behandeld met humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine bedroeg de mediane tijd tot het eerste optreden van graad 3 perifere neuropathie 140 dagen. De mediane tijd tot verbetering met minstens 1 graad bedroeg 21 dagen en de mediane tijd tot verbetering van graad 3 perifere neuropathie tot graad 0 of 1 bedroeg 29 dagen. Van de patiënten bij wie de behandeling werd onderbroken wegens perifere neuropathie kon 44% (31/70 patiënten) de behandeling met humaan serum albumine-paclitaxel nanodeeltjes hervatten met een lagere dosis. Geen van de patiënten die met humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine behandeld werden, ontwikkelde graad 4 perifere neuropathie.
Humaan serum albumine-paclitaxel nanodeeltjes/carboplatine
Voor patiënten met niet-kleincellige longkanker die met humaan serum albumine-paclitaxel nanodeeltjes en carboplatine behandeld werden, bedroeg de mediane tijd tot het eerste optreden van graad 3 behandelingsgerelateerde perifere neuropathie 121 dagen en bedroeg de mediane tijd tot verbetering van graad 3 behandelingsgerelateerde perifere neuropathie tot graad 1 38 dagen. Geen van de patiënten die met humaan serum albumine-paclitaxel nanodeeltjes en carboplatine werden behandeld, ontwikkelde graad 4 perifere neuropathie.
Oogaandoeningen
Er zijn zeldzame meldingen geweest tijdens postmarketingsurveillance van verminderde gezichtsscherpte als gevolg van cystoïde maculaoedeem tijdens behandeling met humaan serum albumine-paclitaxel nanodeeltjes (zie rubriek 4.4).
Ademhalingsstelsel, borstkas en mediastinumaandoeningen
Humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine
Pneumonitis is gemeld bij 4% van de patiënten wanneer humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine werd gebruikt. Van de 17 gevallen van pneumonitis gemeld bij patiënten die behandeld werden met humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine, hadden 2 gevallen een fatale afloop. Patiënten dienen nauwgezet te worden gecontroleerd op klachten en verschijnselen van pneumonitis.
Na uitsluiting van infectieuze etiologie en diagnose van pneumonitis moet de behandeling met Apacross en gemcitabine permanent worden stopgezet en dient onmiddellijk gestart te worden met een geschikte behandeling en ondersteunende maatregelen (zie rubriek 4.2).
Maagdarmstelselaandoeningen
Humaan serum albumine-paclitaxel nanodeeltjes monotherapie-gemetastaseerde borstkanker
Misselijkheid trad op bij 29% van de patiënten en diarree bij 25% van de patiënten.
Huid- en onderhuidaandoeningen
Humaan serum albumine-paclitaxel nanodeeltjes monotherapie-gemetastaseerde borstkanker
Alopecia werd waargenomen bij > 80% van de met humaan serum albumine-paclitaxel nanodeeltjes behandelde patiënten. De meeste gevallen van alopecia traden minder dan een maand na aanvang van de behandeling met humaan serum albumine-paclitaxel nanodeeltjes op. Bij de meeste patiënten die alopecia ontwikkelen, is ernstige haaruitval van ≥ 50% te verwachten.
Skeletspierstelsel- en bindweefselaandoeningen
Humaan serum albumine-paclitaxel nanodeeltjes monotherapie-gemetastaseerde borstkanker
Artralgie trad op bij 32% van de patiënten die humaan serum albumine-paclitaxel nanodeeltjes kregen en was in 6% van de gevallen ernstig. Myalgie trad op bij 24% van de patiënten die humaan serum albumine-paclitaxel nanodeeltjes kregen en was in 7% van de gevallen ernstig. De symptomen waren gewoonlijk van voorbijgaande aard, traden gewoonlijk drie dagen na de toediening van humaan serum albumine-paclitaxel nanodeeltjes op en waren binnen een week verdwenen.
Algemene aandoeningen en toedieningsplaatsstoornissen
Humaan serum albumine-paclitaxel nanodeeltjes monotherapie-gemetastaseerde borstkanker
Asthenie/vermoeidheid werd gemeld bij 40% van de patiënten.
Pediatrische patiënten
Het onderzoek bestond uit 106 patiënten, van wie 104 pediatrische patiënten in de leeftijd van 6 maanden tot jonger dan 18 jaar (zie rubriek 5.1). Elke patiënt ondervond minstens 1 bijwerking. De meest frequent gemelde bijwerkingen waren neutropenie, anemie, leukopenie en pyrexie. Ernstige bijwerkingen gemeld bij meer dan 2 patiënten waren pyrexie, rugpijn, perifeer oedeem en braken. Er werden geen nieuwe veiligheidssignalen geïdentificeerd bij het beperkte aantal pediatrische patiënten behandeld met humaan serum albumine-paclitaxel nanodeeltjes en het veiligheidsprofiel was vergelijkbaar met dat van de volwassen populatie.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Er is geen tegengif bekend voor overdosering met paclitaxel. In het geval van een overdosis dient de patiënt nauwgezet te worden bewaakt. De behandeling dient gericht te worden op de belangrijkste verwachte toxiciteiten: beenmergsuppressie, mucositis en perifere neuropathie.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, plantenalkaloïden en andere natuurlijke producten, taxanen, ATC-code: L01CD01
Werkingsmechanisme
Paclitaxel is een antimicrotubulaire stof die de aanmaak van microtubuli vanuit tubuline-dimeren bevordert en de microtubuli stabiliseert door depolymerisatie te verhinderen. Deze stabiliteit resulteert in de remming van de normale dynamische reorganisatie van het microtubuli-netwerk dat essentieel is voor de vitale interfase en celfuncties tijdens de mitose. Bovendien induceert paclitaxel de vorming van abnormale reeksen of bundels van microtubuli tijdens de gehele celcyclus en de vorming van meerdere centriolen tijdens de mitose.
Apacross bevat humaan serum albumine-paclitaxel nanodeeltjes ter grootte van ongeveer 130 nm, waar de paclitaxel aanwezig is in een niet-kristallijne, amorfe toestand. Bij intraveneuze toediening dissociëren de nanodeeltjes in oplosbare, albumine-gebonden paclitaxelcomplexen ter grootte van ongeveer 10 nm. Van albumine is bekend dat het endotheliale caveolaire transcytose van plasmabestanddelen medieert en in vitro onderzoeken hebben aangetoond dat de aanwezigheid van albumine het transport van paclitaxel over endotheliale cellen verbetert. Er is verondersteld dat dit verbeterde transendotheliale caveolaire transport wordt gemedieerd door de gp-60 albuminereceptor en dat er verhoogde accumulatie van paclitaxel in het tumorgebied optreedt vanwege het albumine-bindende eiwit Secreted Protein Acidic Rich in Cysteine (SPARC).
Klinische werkzaamheid en veiligheid
Borstkanker
Gegevens van 106 patiënten verzameld in twee open-label onderzoeken met enkele behandelingsgroepen en van 454 patiënten die behandeld werden in een gerandomiseerd vergelijkend fase 3-onderzoek zijn beschikbaar om het gebruik van humaan serum albumine-paclitaxel nanodeeltjes bij gemetastaseerde borstkanker te ondersteunen. Deze informatie wordt hieronder getoond.
Open-label onderzoeken met een enkele behandelingsgroep
In één onderzoek werd humaan serum albumine-paclitaxel nanodeeltjes toegediend als een 30-minuten durend infuus bij een dosis van 175 mg/m2 aan 43 patiënten met gemetastaseerde borstkanker. In het tweede onderzoek werd een dosis van 300 mg/m2 gebruikt als een 30 minuten durend infuus bij 63 patiënten met gemetastaseerde borstkanker. De patiënten werden behandeld zonder steroïde premedicatie of geplande G-CSF-ondersteuning. De cycli werden met tussenpozen van 3 weken toegediend. De responspercentages bij alle patiënten waren respectievelijk 39,5% (95%-BI: 24,9% - 54,2%) en 47,6% (95%-BI: 35,3% - 60,0%). De mediane tijd tot ziekteprogressie was 5,3 maanden (175 mg/m2; 95%-BI: 4,6 - 6,2 maanden) en 6,1 maanden (300 mg/m2; 95%-BI: 4,2 - 9,8 maanden).
Gerandomiseerd vergelijkend onderzoek
Dit onderzoek bij meerdere centra werd uitgevoerd bij patiënten met gemetastaseerde borstkanker die om de 3 weken werden behandeld met uitsluitend paclitaxel, hetzij als paclitaxel op oplossingsbasis 175 mg/m2 toegediend als een 3 uur durend infuus met premedicatie om overgevoeligheid te voorkomen (N = 225) of als humaan serum albumine-paclitaxel nanodeeltjes 260 mg/m2 toegediend als een 30 minuten durend infuus zonder premedicatie (N = 229).
Vierenzestig procent van de patiënten had een verminderde performance-status (ECOG 1 of 2) bij het ingaan van het onderzoek; 79% had viscerale metastasen; en 76% had > 3 metastaseplaatsen. Veertien procent van de patiënten had niet eerder chemotherapie gekregen; 27% had alleen chemotherapie als adjuvante behandeling gekregen, 40% alleen bij metastasen en 19% zowel als adjuvante behandeling als bij metastasen. Negenenvijftig procent kreeg het onderzoeksgeneesmiddel als tweede of meer dan tweedelijnsbehandeling. Zevenenzeventig procent van de patiënten was eerder blootgesteld aan anthracyclinen.
De resultaten voor het totaal responspercentage en de tijd tot ziekteprogressie, de progressievrije overleving en de overleving van patiënten die > 1ste-lijnsbehandeling kregen worden hieronder weergegeven.
Tabel 8: Resultaten voor het totaal responspercentage, mediane tijd tot ziekteprogressie en progressievrije overleving zoals beoordeeld door de onderzoeker
| Werkzaamheidsvariabele | Humaan serum albumine-paclitaxel nanodeeltjes (260 mg/m2) | Paclitaxel op oplossingsbasis (175 mg/m2) | p-waarde | |||
|---|---|---|---|---|---|---|
| Responspercentage [95%-BI] (%) | ||||||
| > 1ste-lijnsbehandeling | 26,5 [18,98; 34,05] (n = 132) | 13,2 [7,54; 18,93] (n = 136) | 0,006a | |||
| *Mediane tijd tot ziekteprogressie [95%-BI] (weken) | ||||||
| > 1ste-lijnsbehandeling | 20,9 [15,7; 25,9] (n = 131) | 16,1 [15,0; 19,3] (n = 135) | 0,011b | |||
| *Mediane progressievrije overleving [95%-BI] (weken) | ||||||
| > 1ste-lijnsbehandeling | 20,6 [15,6; 25,9] (n = 131) | 16,1 [15,0; 18,3] (n = 135) | 0,010b | |||
| *Overleving [95%-BI] (weken) | ||||||
| > 1ste-lijnsbehandeling | 56,4 [45,1; 76,9] (n = 131) | 46,7 [39,0; 55,3] (n = 136) | 0,020b | |||
*Deze gegevens zijn gebaseerd op klinisch onderzoeksrapport: CA012-0 Addendum gedateerd Final (23 maart-2005)
a Chikwadraattest
b Log-rank test
De veiligheidsgegevens van 229 patiënten die behandeld zijn met humaan serum albumine-paclitaxel nanodeeltjes in het gerandomiseerde, gecontroleerde klinische onderzoek zijn geëvalueerd. De neurotoxiciteit ten aanzien van paclitaxel werd geëvalueerd middels een verbetering met één graad voor patiënten die op enig moment tijdens de behandeling graad 3 perifere neuropathie vertoonden. Het natuurlijke verloop van een perifere neuropathie tot de oplossing ervan tot uitgangsniveau wegens cumulatieve toxiciteit van humaan serum albumine-paclitaxel nanodeeltjes na > 6 kuren is niet geëvalueerd en blijft onbekend.
Adenocarcinoom van de pancreas
Er is een multicentrisch, multinationaal, gerandomiseerd, open-label onderzoek verricht met 861 patiënten om humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine te vergelijken met gemcitabine monotherapie als eerstelijnsbehandeling bij patiënten met gemetastaseerd adenocarcinoom van de pancreas. Humaan serum albumine-paclitaxel nanodeeltjes werd toegediend aan de patiënten (n = 431) als een intraveneuze infusie gedurende 30-40 minuten met een dosis van 125 mg/m2 gevolgd door gemcitabine als een intraveneuze infusie gedurende 30-40 minuten met een dosis van 1000 mg/m2 gegeven op Dag 1, 8 en 15 van elke cyclus van 28 dagen. In de vergelijkingsgroep werd gemcitabine als monotherapie toegediend aan de patiënten (n = 430) in overeenstemming met de aanbevolen dosis en het aanbevolen doseringsschema. De behandeling werd toegediend tot ziekteprogressie of ontwikkeling van onaanvaardbare toxiciteit optrad. Van de 431 patiënten met adenocarcinoom van de pancreas die naar humaan serum albumine-paclitaxel nanodeeltjes in combinatie met gemcitabine gerandomiseerd waren, was de meerderheid (93%) blank, 4% zwart en 2% Aziatisch. Zestien procent had een Karnofsky Performance Status (KPS) van 100; 42% had een KPS van 90, 35% had een KPS van 80,7% had een KPS van 70; en < 1% van de patiënten had een KPS van minder dan 70. Patiënten met een hoog cardiovasculair risico, een voorgeschiedenis van perifere arteriële ziekte en/of bindweefselziekte en/of interstitiële longziekte werden uitgesloten van deelname aan het onderzoek.
Patiënten kregen een mediane behandelingsduur van 3,9 maanden in de humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine behandelingsgroep en 2,8 maanden in de gemcitabine behandelingsgroep. Tweeëndertig procent van de patiënten in de humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine behandelingsgroep ten opzichte van 15% van de patiënten in de gemcitabine behandelingsgroep kregen 6 of meer maanden behandeling. Voor de behandelde populatie was de mediane relatieve dosisintensiteit voor gemcitabine 75% in de humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine behandelingsgroep en 85% in de gemcitabine behandelingsgroep. De mediane relatieve dosisintensiteit voor humaan serum albumine-paclitaxel nanodeeltjes was 81%. In de humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine behandelingsgroep werd een hogere mediane cumulatieve dosis gemcitabine toegediend (11400 mg/m2) in vergelijking met de gemcitabine behandelingsgroep (9000 mg/m2).
Het primaire eindpunt voor de werkzaamheid was totale overleving (OS). De belangrijkste secundaire eindpunten waren progressievrije overleving (PFS) en totaal responspercentage (ORR), beide werden beoordeeld aan de hand van onafhankelijke, centrale, geblindeerde, radiologische beoordeling waarbij gebruik werd gemaakt van de RECIST-richtlijnen (Versie 1.0).
Tabel 9: Resultaten betreffende de werkzaamheid afkomstig van gerandomiseerd onderzoek bij patiënten met adenocarcinoom van de pancreas (intent-to-treat populatie)
| Humaan serum albumine-paclitaxel nanodeeltjes(125 mg/m2)/gemcitabine (n = 431) | Gemcitabine (n = 430) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Totale overleving | ||||||||||||||
| Aantal sterfgevallen (%) | 333 (77) | 359 (83) | ||||||||||||
| Mediane totale overleving, in maanden (95%-BI) | 8,5 (7,89; 9,53) | 6,7 (6,01; 7,23) | ||||||||||||
| HRA+G/G (95%-BI)a | 0,72 (0,617; 0,835) | |||||||||||||
| P-waardeb | < 0,0001 | |||||||||||||
| Overlevingspercentage % (95%-BI) na | ||||||||||||||
| 1 jaar | 35% (29,7; 39,5) | 22% (18,1; 26,7) | ||||||||||||
| 2 jaar | 9% (6,2; 13,1) | 4% (2,3; 7,2) | ||||||||||||
| 75e Percentiel totale overleving (maanden) | 14,8 | 11,4 | ||||||||||||
| Progressievrije overleving | ||||||||||||||
| Overlijden of progressie, n (%) | 277 (64) | 265 (62) | ||||||||||||
| Mediane progressievrije overleving, in maanden (95%-BI) | 5,5 (4,47; 5,95) | 3,7 (3,61; 4,04) | ||||||||||||
| HRA+G/G (95%-BI)a | 0,69 (0,581; 0,821) | |||||||||||||
| P-waardeb | < 0,0001 | |||||||||||||
| Totaal responspercentage | ||||||||||||||
| Bevestigde volledige of partiële totaal respons, n (%) | 99 (23) | 31 (7) | ||||||||||||
| 95%-BI | 19,1; 27,2 | 5,0; 10,1 | ||||||||||||
| pA+G/pG (95%-BI) | 3,19 (2,178; 4,662) | |||||||||||||
| P-waarde (chi-kwadraat-test) | < 0,0001 | |||||||||||||
BI = betrouwbaarheidsinterval, HRA+G/G = hazard ratio voor humaan serum albumine-paclitaxel nanodeeltjes+gemcitabine/gemcitabine, pA+G/pG = responspercentage ratio voor humaan serum albumine-paclitaxel nanodeeltjes+gemcitabine/gemcitabine
a gestratificeerd Cox proportional hazard model
b gestratificeerde log-rank test, gestratificeerd per geografische regio (Noord-Amerika versus andere), KPS (70 tot 80 versus 90 tot 100), en aanwezigheid van levermetastase (ja versus nee).
Er was een statistisch significante verbetering van de totale overleving voor patiënten die behandeld werden met humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine versus gemcitabine alleen, met een toename van de mediane totale overleving van 1,8 maanden, een algemene verlaging van het risico op overlijden van 28%, een verbetering van de overleving na 1 jaar van 59% en een verbetering van de overleving na 2 jaar van 125%.
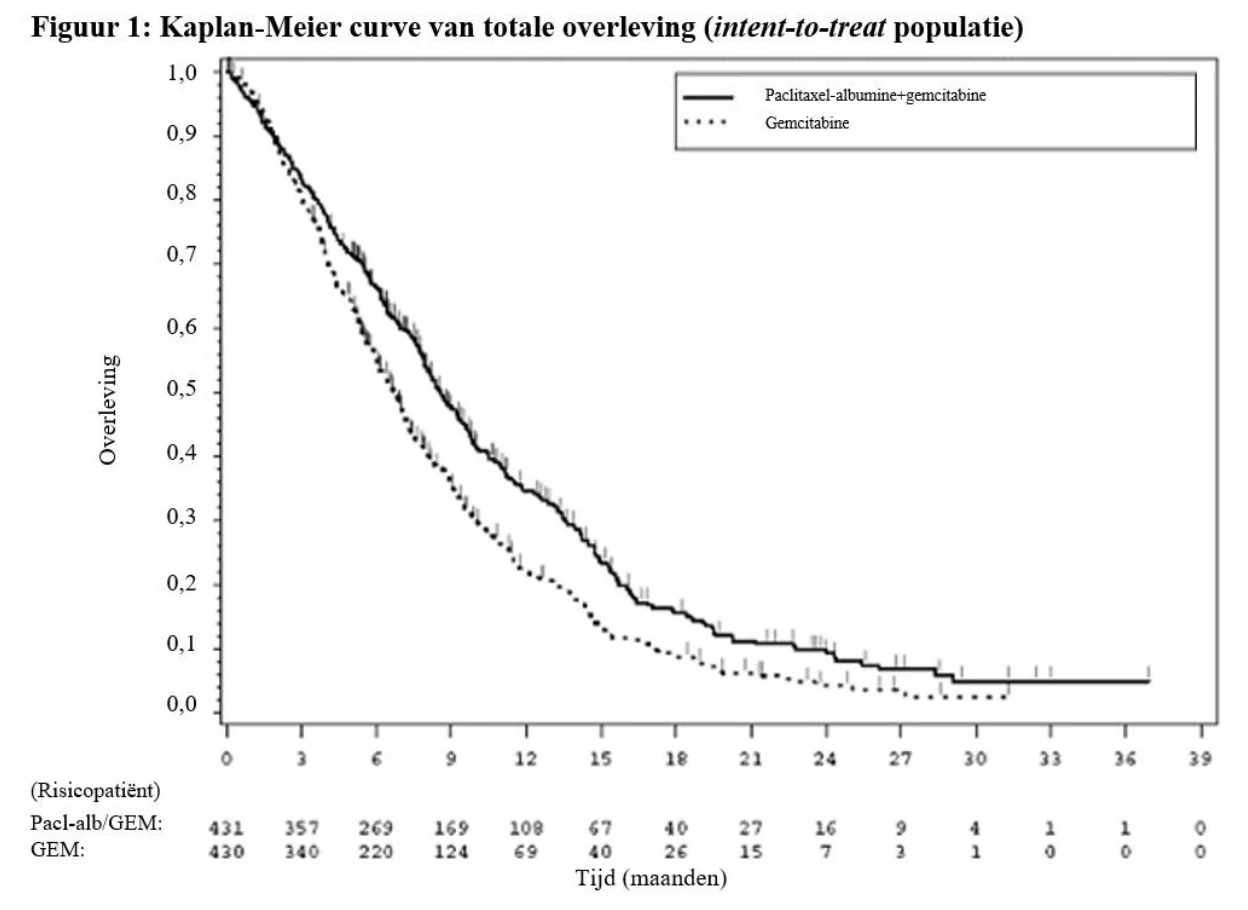
De effecten van de behandeling op de totale overleving waren groter in de humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine behandelingsgroep bij de meeste vooraf gespecificeerde subgroepen (inclusief geslacht, KPS, geografische regio, primaire locatie van pancreaskanker, stadium bij diagnose, aanwezigheid van levermetastasen, aanwezigheid van peritoneale carcinomatose, eerdere Whipple-operatie, aanwezigheid van galwegstent in de uitgangssituatie, aanwezigheid van pulmonale metastasen en het aantal locaties van metastasen). Voor patiënten ≥ 75 jaar in de humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine behandelingsgroep en in de gemcitabine behandelingsgroep bedroeg de Hazard Ratio (HR) voor overleving 1,08 (95%-BI 0,653; 1,797). Voor patiënten met normale CA 19-9 waarden in de uitgangssituatie bedroeg de HR voor overleving 1,07 (95%-BI 0,692; 1,661).
Er was een statistisch significante verbetering in progressievrije overleving voor patiënten behandeld met humaan serum albumine-paclitaxel nanodeeltjes/gemcitabine versus gemcitabine alleen, met een toename van de mediane progressievrije overleving van 1,8 maanden.
Niet-kleincellige longkanker
Een multicenter, gerandomiseerd, open-label onderzoek werd verricht bij 1052 chemotherapie-naïeve patiënten met stadium 3b/4 niet-kleincellige longkanker. Het onderzoek vergeleek humaan serum albumine-paclitaxel nanodeeltjes in combinatie met carboplatine versus paclitaxel in een oplosmiddel in combinatie met carboplatine als eerstelijnsbehandeling bij patiënten met gevorderde niet-kleincellige longkanker. Meer dan 99% van de patiënten had een ECOG (Eastern Cooperative Oncology Group) performance status van 0 of 1. Patiënten met pre-existente graad ≥ 2 neuropathie of ernstige medische risicofactoren met betrekking tot een van de belangrijke orgaansystemen werden uitgesloten. Humaan serum albumine-paclitaxel nanodeeltjes werd toegediend bij de patiënten (n = 521) als een intraveneuze infusie gedurende 30 minuten in een dosering van 100 mg/m2 op Dag 1, 8 en 15 van elke cyclus van 21 dagen zonder steroïde premedicatie en zonder profylaxe met granulocyte-colony stimulating factor. Onmiddellijk na afloop van de toediening van humaan serum albumine-paclitaxel nanodeeltjes werd carboplatine in een dosering van AUC = 6 mg•min/ml intraveneus toegediend, alleen op Dag 1 van elke cyclus van 21 dagen. Paclitaxel in een oplosmiddel werd toegediend aan de patiënten (n = 531) in een dosering van 200 mg/m2 als een intraveneuze infusie gedurende 3 uur met de standaard premedicatie, onmiddellijk gevolgd door de intraveneuze toediening van carboplatine op AUC = 6 mg•min/ml. Elk geneesmiddel werd toegediend op Dag 1 van elke cyclus van 21 dagen. In beide onderzoeksgroepen werd de behandeling toegediend tot ziekteprogressie of het ontstaan van onaanvaardbare toxiciteit. In beide onderzoeksgroepen kregen de patiënten mediaan 6 behandelingscycli.
Het primaire eindpunt voor de werkzaamheid was het totaal responspercentage gedefinieerd als het percentage patiënten dat een objectief bevestigde volledige respons of partiële respons bereikte op basis van een onafhankelijke, centrale, geblindeerde radiologische beoordeling met behulp van RECIST (Versie 1.0). De patiënten in de behandelingsgroep met humaan serum albumine-paclitaxel nanodeeltjes/carboplatine hadden een significant hoger totaal responspercentage vergeleken met de patiënten in de controlegroep: 33% versus 25%, p = 0,005 (Tabel 10). Er zat een aanzienlijk verschil in het totale responspercentage van de humaan serum albumine-paclitaxel nanodeeltjes/carboplatine arm vergeleken met de controle-arm bij patiënten met niet-kleincellige longkanker van plaveiselhistologie (n = 450, 41% vs. 24%, p < 0,001), maar dit verschil vertaalde zich niet in een verschil in PFS of OS. Er was geen verschil in ORR tussen de behandelingsarmen bij patiënten met niet-plaveiselcelhistologie (n = 602, 26% vs. 25%, p = 0,808).
Tabel 10: Totaal responspercentage in het gerandomiseerde onderzoek naar niet-kleincellige longkanker (intent-to-treat populatie)
| Parameter voor werkzaamheid | Humaan serum albumine-paclitaxel nanodeeltjes (100 mg/m2/week) + carboplatine (n = 521) | Paclitaxel in oplosmiddel (200 mg/m2 om de 3 weken) + carboplatine (n = 531) | |||||
|---|---|---|---|---|---|---|---|
| Totaal responspercentage (onafhankelijke beoordeling) | |||||||
| Bevestigde volledige of partiële totale respons, n (%) | 170 (33%) | 132 (25%) | |||||
| 95% BI (%) | 28,6; 36,7 | 21,2; 28,5 | |||||
| pA/pT (95,1% BI) | 1,313 (1,082; 1,593) | ||||||
| P-waardea | 0,005 | ||||||
BI = betrouwbaarheidsinterval, HRA+T = hazard ratio van humaan serum albumine-paclitaxel nanodeeltjes/carboplatine versus paclitaxel met oplosmiddel/carboplatine, pA/pT = responspercentage ratio van humaan serum albumine-paclitaxel nanodeeltjes/carboplatine versus paclitaxel met oplosmiddel/carboplatine.
a P-waarde op basis van een chi-kwadraat-test.
Er was geen statistisch significant verschil in progressievrije overleving (op basis van geblindeerde radiologische beoordeling) en totale overleving tussen de twee behandelingsgroepen. Er werd een non-inferioriteitsanalyse voor progressievrije overleving en totale overleving uitgevoerd, met een vooraf bepaalde non-inferioriteitsmarge van 15%. Het criterium voor non-inferioriteit werd zowel voor progressievrije overleving als voor totale overleving bereikt, waarbij de bovengrens van het 95% betrouwbaarheidsinterval voor de betreffende hazard ratio’s minder dan 1,176 bedroeg (Tabel 11).
Tabel 11: Non-inferioriteitsanalyses van progressievrije overleving en totale overleving in gerandomiseerd onderzoek naar niet-kleincellige longkanker (intent-to-treat populatie)
| Parameter voor werkzaamheid | Humaan serum albumine-paclitaxel nanodeeltjes (100 mg/m2/week) + carboplatine (n = 521) | Paclitaxel in oplosmiddel (200 mg/m2 om de 3 weken) + carboplatine (n = 531) | |||||||
|---|---|---|---|---|---|---|---|---|---|
| Progressievrije overlevinga (onafhankelijke beoordeling) | |||||||||
| Overlijden of progressie, n (%) | 429 (82%) | 442 (83%) | |||||||
| Mediane progressievrije overleving (95% BI) (maanden) | 6,8 (5,7; 7,7) | 6,5 (5,7; 6,9) | |||||||
| HRA/T (95% BI) | 0,949 (0,830; 1,086) | ||||||||
| Totale overleving | |||||||||
| Aantal overlijdens, n (%) | 360 (69%) | 384 (72%) | |||||||
| Mediane totale overleving (95% BI) (maanden) | 12,1 (10,8; 12,9) | 11,2 (10,3; 12,6) | |||||||
| HRA/T (95,1% BI) | 0,922 (0,797; 1,066) | ||||||||
BI = betrouwbaarheidsinterval, HRA+T = hazard ratio van humaan serum albumine-paclitaxel nanodeeltjes/carboplatine versus paclitaxel in oplosmiddel/carboplatine, pA/pT = responspercentage ratio van humaan serum albumine-paclitaxel nanodeeltjes/carboplatine versus paclitaxel in oplosmiddel/carboplatine.
a Volgens de methodologische overwegingen van de EMA betreffende het eindpunt voor progressievrije overleving werden ontbrekende observaties of het starten van een volgende nieuwe behandeling niet gebruikt voor censuur.
Pediatrische patiënten
De veiligheid en werkzaamheid bij pediatrische patiënten zijn niet vastgesteld (zie rubriek 4.2).
Onderzoek ABI-007-PST-001, een open-label, dosisbepalend, fase 1/2-onderzoek in meerdere centra voor het beoordelen van de veiligheid, verdraagbaarheid en voorlopige werkzaamheid van wekelijks humaan serum albumine-paclitaxel nanodeeltjes bij pediatrische patiënten met terugkerende of refractaire solide tumoren, omvatte in totaal 106 patiënten van ≥ 6 maanden tot ≤ 24 jaar oud.
Het fase 1-deel van het onderzoek omvatte in totaal 64 patiënten van 6 maanden tot jonger dan 18 jaar oud en stelde vast dat de maximale verdragen dosis (maximum tolerated dose, MTD) 240 mg/m2 was, toegediend als intraveneus infuus gedurende 30 minuten, op dag 1, 8 en 15 van elke cyclus van 28 dagen.
In het fase 2-deel werden in totaal 42 patiënten ingeschreven met behulp van een Simon tweestaps minimax ontwerp, in de leeftijd van 6 maanden tot 24 jaar oud met terugkerend of refractair Ewingsarcoom, neuroblastoom en rabdomyosarcoom, voor het beoordelen van de antitumoractiviteit, zoals beoordeeld door het totaal responspercentage (overall response rate, ORR). Van de 42 patiënten was 1 patiënt < 2 jaar oud, 27 waren ≥ 2 tot < 12 jaar oud, 12 waren ≥ 12 tot < 18 jaar oud en 2 volwassen patiënten waren ≥ 18 tot 24 jaar oud.
Patiënten werden gedurende een mediaan van 2 cycli behandeld met de MTD. Van de 41 patiënten die geschikt waren voor beoordeling van de werkzaamheid in stadium 1, had 1 patiënt in de rabdomyosarcoomgroep (n = 14) een bevestigde gedeeltelijke respons (partial response, PR) wat resulteerde in een ORR van 7,1% (95%-BI: 0,2, 33,9). Geen bevestigde volledige respons (complete response, CR) of PR werd waargenomen in de Ewing-sarcoomgroep (n = 13) of de neuroblastoomgroep (n = 14). Geen van de onderzoeksgroepen ging door naar stadium 2 omdat niet werd voldaan aan de door het protocol gedefinieerde vereiste dat ≥ 2 patiënten een bevestigde respons moesten hebben.
De mediane totale overlevingsresultaten, waaronder de follow-upperiode van 1 jaar, waren 32,1 week (95%-BI): 21,4, 72,9), 32,0 weken (95%-BI: 12, niet vastgesteld) en 19,6 weken (95%-BI: 4, 25,7) voor respectievelijk Ewing-sarcoom, neuroblastoom en rabdomyosarcoom.
Het totale veiligheidsprofiel van humaan serum albumine-paclitaxel nanodeeltjes bij pediatrische patiënten kwam overeen met het bekende veiligheidsprofiel van humaan serum albumine-paclitaxel nanodeeltjes bij volwassenen (zie rubriek 4.8). Op basis van deze resultaten werd geconcludeerd dat humaan serum albumine-paclitaxel nanodeeltjes als monotherapie geen zinvolle klinische activiteit of overlevingsvoordeel heeft dat verdere ontwikkeling bij pediatrische patiënten rechtvaardigt.
5.2 Farmacokinetische eigenschappen
De farmacokinetische eigenschappen van totale paclitaxel na 30 en 180 minuten durende infusies van humaan serum albumine-paclitaxel nanodeeltjes op een dosisniveau van 80 tot 375 mg/m2 zijn vastgesteld in klinische onderzoeken. De blootstelling (AUC) aan paclitaxel nam lineair toe van 2653 tot 16736 ng.u/ml na een dosis van 80 tot 300 mg/m2.
In een onderzoek bij patiënten met gevorderde vaste tumoren zijn de farmacokinetische eigenschappen van paclitaxel na intraveneuze toediening van 260 mg/m2 humaan serum albumine-paclitaxel nanodeeltjes gedurende 30 minuten vergeleken met de farmacokinetische eigenschappen na 175 mg/m2 paclitaxel op oplossingsbasis via injectie toegediend gedurende 3 uur. Op basis van een niet-compartimentele analyse van de farmacokinetiek was de plasmaklaring van paclitaxel met humaan serum albumine-paclitaxel nanodeeltjes groter (43%) dan na een paclitaxelinjectie op oplossingsbasis en het verdelingsvolume ervan was ook hoger (53%). Er waren geen verschillen in de terminale halfwaardetijden.
In een onderzoek met herhaalde dosis met 12 patiënten die 260 mg/m2 humaan serum albumine-paclitaxel nanodeeltjes intraveneus kregen toegediend, was het onderlinge verschil tussen patiënten in AUC 19% (bereik = 3,21%-37,70%). Bij meerdere behandelingskuren waren er geen aanwijzingen voor accumulatie van paclitaxel.
Distributie
Na toediening van humaan serum albumine-paclitaxel nanodeeltjes aan patiënten met vaste tumoren wordt paclitaxel gelijkmatig verdeeld naar de bloedcellen en het plasma en bindt het zich sterk aan plasma-eiwitten (94%).
De eiwitbinding van paclitaxel na humaan serum albumine-paclitaxel nanodeeltjes werd geëvalueerd door middel van ultrafiltratie in een vergelijkend intrapatiëntonderzoek. De fractie van vrije paclitaxel was met humaan serum albumine-paclitaxel nanodeeltjes (6,2%) aanzienlijk hoger dan met paclitaxel op oplossingsbasis (2,3%). Dit resulteerde bij humaan serum albumine-paclitaxel nanodeeltjes in aanzienlijk hogere blootstelling aan ongebonden paclitaxel in vergelijking met paclitaxel op oplossingsbasis, ondanks het feit dat de totale blootstelling vergelijkbaar is. Dit is mogelijk het gevolg van het feit dat paclitaxel niet wordt vastgehouden in Cremophor EL-micellen zoals bij paclitaxel op oplossingsbasis. Gebaseerd op de gepubliceerde literatuur, tonen in vitro onderzoeken van humane serum-eiwitbinding (met gebruik van paclitaxel in een concentratie van 0,1 tot 50 μg/ml) aan dat de aanwezigheid van cimetidine, ranitidine, dexamethason of difenhydramine geen invloed had op de eiwitbinding van paclitaxel.
Op basis van een farmacokinetische populatieanalyse is het totale verdelingsvolume ongeveer 1741 liter. Dit grote verdelingsvolume duidt op een uitgebreide extravasculaire verdeling en/of weefselbinding van paclitaxel.
Biotransformatie en eliminatie
Gebaseerd op de gepubliceerde literatuur blijkt uit in vitro onderzoeken met humane levermicrosomen en weefselplakken dat paclitaxel voornamelijk wordt gemetaboliseerd in 6α-hydroxypaclitaxel en twee kleinere metabolieten, 3’-p-hydroxypaclitaxel en 6α-3’-p-dihydroxypaclitaxel. De vorming van deze gehydroxyleerde metabolieten wordt gekatalyseerd door respectievelijk CYP2C8, CYP3A4 en beide iso-enzymen CYP2C8 en CYP3A4.
Bij patiënten met gemetastaseerde borstkanker bedroeg de gemiddelde waarde voor cumulatieve urine-uitscheiding van onveranderde werkzame stof 4% van de totale toegediende dosis na een infusie van 30 minuten met 260 mg/m2 humaan serum albumine-paclitaxel nanodeeltjes. Minder dan 1% van de totale toegediende dosis werd uitgescheiden als de metabolieten 6α-hydroxypaclitaxel en 3’-p-hydroxypaclitaxel, wat op een uitgebreide niet-renale klaring duidt. Paclitaxel wordt hoofdzakelijk geëlimineerd door het levermetabolisme en uitscheiding via de gal.
In het klinisch dosisbereik van 80 tot 300 mg/m2 ligt de gemiddelde plasmaklaring van paclitaxel tussen 13 en 30 l/u/m2, terwijl de gemiddelde terminale halfwaardetijd tussen 13 en 27 uur ligt.
Leverfunctiestoornis
Het effect van leverfunctiestoornissen op de populatiefarmacokinetiek van humaan serum albumine-paclitaxel nanodeeltjes werd onderzocht bij patiënten met gevorderde, vaste tumoren. In deze analyse werden patiënten opgenomen met een normale leverfunctie (n = 130) en vooraf bestaande lichte (n = 8), matige (n = 7) of ernstige (n = 5) leverfunctiestoornis (volgens de criteria van de ‘Organ Dysfunction Working Group’ van het National Cancer Institute). De resultaten tonen aan dat een lichte leverfunctiestoornis (totaal bilirubine > 1 tot ≤ 1,5 x ULN) geen klinisch belangrijk effect heeft op de farmacokinetiek van paclitaxel. Patiënten met een matige leverfunctiestoornis (totaal bilirubine > 1,5 tot ≤ 3 x ULN) of een ernstige leverfunctiestoornis (totaal bilirubine > 3 tot ≤ 5 x ULN) vertonen een daling van 22% tot 26% in de maximale eliminatiesnelheid van paclitaxel en een stijging van ongeveer 20% in de gemiddelde AUC van paclitaxel ten opzichte van patiënten met een normale leverfunctie. Leverfunctiestoornissen hebben geen effect op de gemiddelde Cmax van paclitaxel. Bovendien vertoont de eliminatie van paclitaxel een omgekeerde correlatie met het totaal bilirubine en een positieve correlatie met het serumalbumine.
Farmacokinetische/farmacodynamische modellen tonen aan dat er geen correlatie bestaat tussen de leverfunctie (op basis van het albumine of totaal bilirubine op uitgangsniveau) en neutropenie na een aanpassing vanwege de blootstelling aan humaan serum albumine-paclitaxel nanodeeltjes.
Er zijn geen farmacokinetische gegevens beschikbaar voor patiënten met een totaal bilirubine > 5 x ULN of voor patiënten met gemetastaseerd adenocarcinoom van de pancreas (zie rubriek 4.2).
Nierfunctiestoornis
In de farmacokinetische populatieanalyse werden patiënten opgenomen met een normale nierfunctie (n = 65), en een vooraf bestaande lichte (n = 61), matige (n = 23) of ernstige (n = 1) nierfunctiestoornis (volgens het ontwerp van FDA-criteria in 2010). Een lichte tot matige nierfunctiestoornis (creatinineklaring ≥ 30 tot < 90 ml/min) heeft geen klinisch belangrijk effect op de maximale eliminatiesnelheid en de systemische blootstelling (AUC en Cmax) van paclitaxel. Er zijn onvoldoende farmacokinetische gegevens voor patiënten met een ernstige nierfunctiestoornis en er zijn geen farmacokinetische gegevens beschikbaar voor patiënten met een terminale nieraandoening.
Ouderen
In de farmacokinetische populatieanalyse voor humaan serum albumine-paclitaxel nanodeeltjes werden patiënten opgenomen in de leeftijd van 24 tot 85 jaar en werd aangetoond dat leeftijd geen significante invloed heeft op de maximale eliminatiesnelheid en de systemische blootstelling (AUC en Cmax) van paclitaxel.
Farmacokinetische/farmacodynamische modellering met behulp van gegevens van 125 patiënten met gevorderde vaste tumoren geeft aan dat patiënten van ≥ 65 jaar oud gevoeliger kunnen zijn voor de ontwikkeling van neutropenie in de eerste behandelingscyclus, hoewel leeftijd geen invloed heeft op de plasmablootstelling van paclitaxel.
Pediatrische patiënten
De farmacokinetiek van paclitaxel na 30 minuten intraveneuze toediening van dosisniveaus van 120 mg/m2 tot 270 mg/m2 werd vastgesteld bij 64 patiënten (2 tot ≤ 18 jaar oud) in fase 1 van een fase 1/2 onderzoek bij terugkerende of refractaire solide tumoren. Na verhoging van de dosis van 120 naar 270 mg/m2 varieerden de gemiddelde AUC(0-inf) en Cmax van paclitaxel respectievelijk van 8867 tot 14361 ng*u/ml en van 3488 tot 8078 ng/ml.
Dosisgenormaliseerde piekwaarden voor geneesmiddelblootstelling waren vergelijkbaar binnen het onderzochte dosisbereik; echter, dosisgenormaliseerde totale geneesmiddelblootstellingswaarden waren alleen vergelijkbaar binnen 120 mg/m2 tot 240 mg/m2, met lagere dosisgenormaliseerde AUC∞ op het 270 mg/m2 dosisniveau. Bij de MTD van 240 mg/m2 was de gemiddelde CL 19,1 l/u en de gemiddelde terminale halfwaardetijd was 13,5 uur.
Bij kinderen en adolescenten is de blootstelling aan paclitaxel bij hogere dosering verhoogd, en de wekelijkse geneesmiddelblootstelling was hoger dan bij volwassen patiënten.
Andere intrinsieke factoren
Farmacokinetische populatieanalyses voor humaan serum albumine-paclitaxel nanodeeltjes geven aan dat geslacht, ras (Aziatisch t.o.v. blank) en het type vaste tumor geen klinisch belangrijk effect hebben op de systemische blootstelling (AUC en Cmax) van paclitaxel. Bij patiënten die 50 kg wogen was de AUC van paclitaxel ongeveer 25% lager dan bij patiënten die 75 kg wogen. De klinische relevantie van deze bevinding is onzeker.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
De carcinogeniciteit van paclitaxel is niet bestudeerd. Op basis van het farmacodynamische werkingsmechanisme is paclitaxel echter volgens de gepubliceerde literatuur in klinische doses potentieel carcinogeen en genotoxisch. In in vitro (chromosoomafwijkingen in humane lymfocyten) en in vivo (micronucleustest bij muizen) testen blijkt paclitaxel clastogeen. Paclitaxel is in vivo (micronucleustest bij muizen) genotoxisch gebleken, maar wekte geen mutageniciteit op in de Ames-test of de hypoxanthine-guanine fosforibosyltransferase genmutatieanalyse op Chinese hamster ovarium-cellen (CHO/HGPRT).
Paclitaxel in doseringen onder de humane therapeutische dosis, toegediend vóór en tijdens de paring van mannelijke en vrouwelijke ratten, is in verband gebracht met lage vruchtbaarheid en foetustoxiciteit bij ratten. Onderzoeken met humaan serum albumine-paclitaxel nanodeeltjes bij dieren hebben niet-omkeerbare, toxische effecten op de mannelijke voortplantingsorganen aangetoond bij klinisch relevante blootstellingniveaus.
Paclitaxel en/of zijn metabolieten werden uitgescheiden in de melk van zogende ratten. Na intraveneuze toediening van radioactief gelabelde paclitaxel aan ratten op dag 9 en 10 post partum was de concentratie radioactiviteit in de melk hoger dan in het plasma en nam de melkconcentratie gelijktijdig met de plasmaconcentratie af.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Humaan albumine oplossing (bevat natriumcaprylaat en N-acetyl-L-tryptofaan).
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
Ongeopende injectieflacons
36 maanden
Stabiliteit van dispersie in de injectieflacon na reconstitutie
Chemische en fysische stabiliteit bij gebruik is aangetoond gedurende 7 dagen bij 2°C-8°C in de oorspronkelijke doos, beschermd tegen licht.
Stabiliteit van de dispersie na reconstitutie in de infuuszak
Chemische en fysische stabiliteit bij gebruik is aangetoond gedurende 7 dagen bij 2°C-8°C, gevolgd door 8 uur bij 25°C, beschermd tegen licht.
Vanuit microbiologisch oogpunt dient het product na reconstitutie en het vullen van de infuuszakken echter meteen te worden gebruikt, tenzij de methode voor reconstitutie en het vullen van de infuuszakken microbiële contaminatie uitsluit.
Indien het product niet meteen wordt gebruikt, zijn de bewaartijd en bewaarcondities bij gebruik de verantwoordelijkheid van de gebruiker.
De totale gecombineerde bewaartijd van gereconstitueerd geneesmiddel in de injectieflacon en in de infuuszak, indien bewaard in de koelkast en beschermd tegen licht, bedraagt 7 dagen. Hierna kan het in de infuuszak gedurende 8 uur worden bewaard bij een temperatuur beneden 25°C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Ongeopende injectieflacons
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht. Invriezen of bewaren in de koelkast heeft geen nadelige invloed op de stabiliteit van het product. Voor dit geneesmiddel zijn er geen speciale bewaarcondities wat betreft de temperatuur.
Gereconstitueerde dispersie
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
50 ml doorzichtige glazen flacon met een butylrubberen stopper en een aluminium overseal. Elke verpakking bevat 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Voorzorgsmaatregelen bij de bereiding en toediening
Paclitaxel is een cytotoxisch antikankergeneesmiddel waarmee, net als bij andere mogelijk toxische stoffen, voorzichtig moet worden omgegaan. Het gebruik van handschoenen, een beschermbril en beschermende kleding wordt aanbevolen. Indien de dispersie in aanraking komt met de huid, dient de huid onmiddellijk en grondig met water en zeep te worden gewassen. Indien de dispersie in aanraking komt met slijmvliezen, dienen de slijmvliezen met overvloedig water te worden gespoeld. Apacross mag alleen worden klaargemaakt en toegediend door personeel dat op de juiste wijze is opgeleid in de hantering van cytotoxische middelen. Zwanger personeel mag Apacross niet hanteren.
Met het oog op de mogelijkheid van extravasatie, is het raadzaam de infusieplaats zorgvuldig te monitoren voor mogelijke infiltratie tijdens het toedienen van het geneesmiddel. Door de infusie van Apacross zoals aangegeven te beperken tot 30 minuten wordt de kans op infusie-gerelateerde reacties verminderd.
Reconstitutie en toediening van het product
Apacross wordt als steriel gelyofiliseerd poeder voor reconstitutie vóór gebruik geleverd. Na reconstitutie bevat elke ml dispersie 5 mg paclitaxel geformuleerd als albumine-gebonden nanodeeltjes. De gerereconstitueerde dispersie moet een wit tot gele melksuspensie zijn.
De reconstitueerde dispersie heeft een pH van 6-7,5 en een osmolaliteit van 300-360 mOsm/kg.
Het product moet binnen 15 minuten volledig en gelijkmatig worden dispergeerd, vrij van ongedispergeerde vaste stoffen.
100 mg injectieflacon: injecteer met behulp van een steriele injectiespuit langzaam gedurende minimaal 1 minuut 20 ml natriumchloride 9 mg/ml (0,9%) oplossing voor infusie in een injectieflacon Apacross.
De oplossing dient te worden gericht op de binnenwand van de injectieflacon. De oplossing mag niet rechtstreeks op het poeder worden gespoten, aangezien dit tot schuimvorming leidt. Na deze toevoeging, dient de injectieflacon minimaal 5 minuten met rust gelaten te worden om ervoor te zorgen dat de vaste stof goed bevochtigd wordt. De injectieflacon dient vervolgens gedurende ten minste 2 minuten voorzichtig en langzaam omgezwenkt en/of omgekeerd te worden tot volledige dispersie van alle aanwezige poeder optreedt. Schuimvorming moet worden vermeden. Indien schuimvorming of klonteren optreedt, dient u de oplossing ten minste 15 minuten te laten staan totdat het schuim verdwijnt.
De gereconstitueerde dispersie dient melkachtig en homogeen te zijn zonder zichtbare neerslag. Er kan enige bezinking van de gereconstitueerde dispersie optreden. Indien neerslag of bezinking zichtbaar is, dient de injectieflacon weer zachtjes te worden omgekeerd om vóór gebruik voor volledige redispersie te zorgen.
De dispersie in de injectieflacon dient te worden geïnspecteerd op de aanwezigheid van deeltjes. De gereconstitueerde dispersie mag niet worden toegediend als er deeltjes worden waargenomen in de injectieflacon.
Het exacte doseringsvolume van 5 mg/ml dispersie vereist voor de patiënt dient te worden berekend en de gepaste hoeveelheid gereconstitueerde Apacross dient te worden geïnjecteerd in een lege, steriele PVC- of niet-PVC-houdende infuuszak.
Het gebruik van medische hulpmiddelen die siliconenolie als lubricans bevatten (d.w.z. spuiten en infuuszakken) voor de reconstitutie en de toediening van Apacross kan resulteren in de vorming van eiwitachtige draden. Apacross dient via een infuusset met een 15 μm-filter te worden toegediend om toediening van deze draden te vermijden. Het gebruik van een 15 μm-filter zorgt voor verwijdering van de draden zonder dat de fysische en chemische eigenschappen van het gereconstitueerde geneesmiddel worden gewijzigd.
Het gebruik van een filter met een poriegrootte die kleiner is dan 15 μm kan tot verstopping van het filter leiden.
Het gebruik van gespecialiseerde bis(2-ethylhexyl) ftalaat (DEHP)-vrije vloeistofzakken of toedieningssets is niet nodig voor de bereiding of toediening van Apacross-infusies.
Om toediening van de volledige dosis zeker te stellen, wordt aanbevolen de intraveneuze lijn na toediening door te spoelen met een 9 mg/ml (0,9%) natriumchloride oplossing voor injectie. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Seacross Pharma (Europe) Limited
POD 13, The Old Station House
15A Main Street, Blackrock
Dublin, A94 T8P8
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 133489
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 12 september 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 6.3: 5 februari 2026