


SmPC (samenvatting van de productkenmerken) - Cabazitaxel MSN
1. NAAM VAN HET GENEESMIDDEL
Cabazitaxel MSN 60 mg concentraat en oplosmiddel voor oplossing voor infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml concentraat bevat 40 mg cabazitaxel.
Eén injectieflacon met 1,5 ml (nominaal volume) concentraat bevat 60 mg cabazitaxel.
Na verdunning met de volledige oplossing oplosmiddel bevat elke ml oplossing 10 mg cabazitaxel.
Opmerking: zowel de injectieflacon met Cabazitaxel MSN 60 mg/1,5 ml concentraat (vulvolume: 73,2 mg cabazitaxel/1,83 ml) als de injectieflacon met oplosmiddel (vulvolume: 5,67 ml) bevatten een overvulling om vloeistofverlies tijdens de bereiding te compenseren. Deze overvulling verzekert dat na verdunning met AL het bijgeleverde oplosmiddel, de oplossing 10 mg/ml cabazitaxel bevat.
Hulpstof met bekend effect
Polysorbaat 80 (E 433) 1,56 g in elke injectieflacon met 60 mg concentraat. Dit komt overeen met 1,04 g/ml (zie rubriek 4.4).
Eén injectieflacon oplosmiddel bevat 573,3 mg ethanol 96%.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat en oplosmiddel voor oplossing voor infusie (steriel concentraat).
Het concentraat is een heldere kleurloze tot lichtgele viskeuze oplossing, praktisch vrij van deeltjes.
Het oplosmiddel is een heldere en kleurloze oplossing, praktisch vrij van deeltjes.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Cabazitaxel MSN in combinatie met prednison of prednisolon is bestemd voor de behandeling van volwassen patiënten met gemetastaseerde castratieresistente prostaatkanker die voorheen behandeld werden op basis van een docetaxel-behandelingsschema (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Het gebruik van Cabazitaxel MSN dient beperkt te worden tot ziekenhuisafdelingen die gespecialiseerd zijn in het toedienen van cytotoxica en het dient alleen te worden toegediend onder de supervisie van een arts die gekwalificeerd is voor de toepassing van chemotherapie bij kanker. De faciliteiten en de benodigdheden voor de behandeling van ernstige overgevoeligheidsreacties zoals hypotensie en bronchospasmen dienen beschikbaar te zijn (zie rubriek 4.4).
Premedicatie
Het aanbevolen premedicatieschema moet minstens 30 minuten vóór elke toediening met cabazitaxel uitgevoerd worden met de volgende geneesmiddelen, intraveneus toegediend, om het risico op en de ernst van overgevoeligheid te verminderen:
- antihistaminicum (5 mg dexchloorfeniramine of 25 mg difenhydramine of equivalent antihistaminicum),
- corticosteroïd (8 mg dexamethason of equivalent steroïd), en
- H2-antagonist (zie rubriek 4.4).
Anti-emetische profylaxe wordt aanbevolen en kan indien nodig oraal of intraveneus toegediend worden.
Gedurende de gehele behandeling dient de vochthuishouding van de patiënt nauwgezet gevolgd te worden, om complicaties zoals nierinsufficiëntie te voorkomen.
Dosering
De aanbevolen dosis cabazitaxel is 25 mg/m2 toegediend als een 1-uur-durende intraveneuze infusie om de 3 weken in combinatie met 10 mg oraal prednison of prednisolon per dag gedurende de gehele behandeling met cabazitaxel.
Dosisaanpassingen
De dosis dient aangepast te worden als patiënten de volgende bijwerkingen vertonen (de graden verwijzen naar de CTCAE (Common Terminology Criteria for Adverse Events) versie 4.0):
Tabel 1 – Aanbevolen dosisaanpassingen in geval van bijwerkingen bij patiënten behandeld met cabazitaxel
| Bijwerkingen | Dosisaanpassing |
|---|---|
Langdurige neutropenie ≥ graad 3 (langer dan 1 week) ondanks aangepaste medicatie waaronder G-CSF | Stel de behandeling uit tot het aantal neutrofielen >1500 cellen/mm³ bedraagt, verlaag daarna de dosis cabazitaxel van 25 mg/m² naar 20 mg/m². |
| Febriele neutropenie of neutropenische infectie | Stel de behandeling uit tot verbetering of verdwijning en tot het aantal neutrofielen >1500 cellen/mm³ bedraagt, verlaag daarna de dosis cabazitaxel van 25 mg/m² naar 20 mg/m². |
| Diarree ≥ graad 3 of persistente diarree ondanks aangepaste medicatie, incl. vocht- en elektrolytensubstitutie | Stel de behandeling uit tot verbetering of verdwijning, verlaag daarna de dosis cabazitaxel van 25 mg/m² naar 20 mg/m². |
| Perifere neuropathie ≥ graad 2 | Stel de behandeling uit tot verbetering, verlaag daarna de dosis cabazitaxel van 25 mg/m² naar 20 mg/m². |
Indien patiënten deze bijwerking(en) blijven vertonen bij een dosis van 20 mg/m², kan verdere dosisverlaging naar 15 mg/m² of het staken van de behandeling met cabazitaxel worden overwogen. Patiëntengegevens over gebruik bij een dosis lager dan 20 mg/m2 zijn beperkt.
Speciale patiëntengroepen
Patiënten met leverfunctiestoornissen
Cabazitaxel wordt uitgebreid gemetaboliseerd door de lever. Bij patiënten met een lichte vorm van leverfunctiestoornis (totale bilirubine >1 tot ≤ 1,5 x de bovengrens van het normale (upper limit of normal, ULN) of aspartaataminotransferase (ASAT) >1,5 x ULN) moet de dosis cabazitaxel worden verlaagd tot 20 mg/m2. De toediening van cabazitaxel aan patiënten met een lichte vorm van leverfunctiestoornis moet met de nodige voorzichtigheid gebeuren en met een strikte controle van de veiligheid.
Bij patiënten met een matig ernstige vorm van leverfunctiestoornis (totale bilirubine >1,5 tot ≤ 3,0 x ULN) bedroeg de maximale verdraagbare dosis (maximum tolerated dose, MTD) 15mg/m2. Als de behandeling wordt overwogen bij patiënten met een matig ernstige vorm van leverfunctiestoornis, mag de dosis cabazitaxel niet meer dan 15 mg/m2 bedragen. Er zijn echter beperkte gegevens beschikbaar over de doeltreffendheid van deze dosis.
Cabazitaxel mag niet worden toegediend aan patiënten met een ernstige vorm van leverfunctiestoornis (totale bilirubine ≥3 x ULN) (zie rubrieken 4.3, 4.4 en 5.2).
Patiënten met nierfunctiestoornissen
Cabazitaxel wordt in geringe mate uitgescheiden door de nieren. Er is geen dosisaanpassing nodig bij patiënten met nierfunctiestoornissen die geen hemodialyse nodig hebben. Patiënten met terminaal nierlijden (creatinineklaring CLCR < 15 ml/min/1,73 m2), dienen, door hun toestand en de beperkte hoeveelheid beschikbare gegevens, met voorzichtigheid behandeld te worden en zorgvuldig opgevolgd tijdens de behandeling (zie rubrieken 4.4 en 5.2).
Ouderen
Er wordt geen specifieke dosisaanpassing aanbevolen voor het gebruik van cabazitaxel bij ouderen (zie ook de rubrieken 4.4, 4.8 en 5.2).
Gelijktijdig gebruik met andere geneesmiddelen
Gelijktijdig gebruik met geneesmiddelen die sterke inductoren of sterke remmers van CYP3A zijn, dient vermeden te worden. Indien gelijktijdige toediening van een sterke CYP3A-remmer echter nodig is, moet voor cabazitaxel een dosisvermindering van 25% overwogen worden (zie rubrieken 4.4 en 4.5).
Pediatrische patiënten
Er is geen relevante toepassing van cabazitaxel bij pediatrische patiënten.
De veiligheid en de werkzaamheid van cabazitaxel bij kinderen en adolescenten onder 18 jaar zijn niet vastgesteld (zie rubriek 5.1).
Wijze van toediening
Cabazitaxel is voor intraveneus gebruik.
Voor instructies over bereiding en toediening van het geneesmiddel, zie rubriek 6.6.
Gebruik geen PVC infusiecontainers of polyurethaan infusiesets.
Cabazitaxel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
4.3 Contra-indicaties
- Overgevoeligheid voor cabazitaxel, andere taxanen, polysorbaat 80 of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
- Aantal neutrofielen minder dan 1500 cellen/mm3.
- Ernstige vorm van leverfunctiestoornis (totale bilirubine ≥ 3 x ULN).
- Gelijktijdige toediening van het gele koorts vaccin (zie rubriek 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Overgevoeligheidsreacties
Alle patiënten dienen premedicatie te krijgen voordat de infusie met cabazitaxel wordt gestart (zie rubriek 4.2).
Patiënten dienen strikt geobserveerd te worden om eventuele overgevoeligheidsreacties op te sporen, in het bijzonder tijdens de eerste twee infusies. Overgevoeligheidsreacties kunnen binnen enkele minuten na het starten van de infusie met cabazitaxel optreden; daarom dienen de faciliteiten en de benodigdheden voor de behandeling van hypotensie en bronchospasmen beschikbaar te zijn. Ernstige reacties kunnen optreden en kunnen bestaan uit veralgemeende rash/erytheem, hypotensie en bronchospasmen. Ernstige overgevoeligheidsreacties vereisen onmiddellijke stopzetting van de behandeling met cabazitaxel en het instellen van een geschikte behandeling. Bij patiënten met overgevoeligheidsreacties dient de behandeling met cabazitaxel gestaakt te worden (zie rubriek 4.3).
Beenmergsuppressie
Beenmergsuppressie kan voorkomen, wat zich manifesteert als neutropenie, trombocytopenie of pancytopenie (zie “Risico op neutropenie” en “Patiënten met anemie” in rubriek 4 hieronder).
Risico op neutropenie
Patiënten die behandeld worden met cabazitaxel, mogen profylactisch G-CSF krijgen, volgens de richtlijnen van de American Society of Clinical Oncology (ASCO) en/of de huidige institutionele richtlijnen om het risico te verminderen of de complicaties van neutropenie te behandelen (febriele neutropenie, langdurige neutropenie of neutropene infectie). Primaire profylaxis met G-CSF moet overwogen worden bij patiënten met klinische kenmerken van hoog risico (leeftijd >65 jaar, slechte functionele index, vroegere episoden van febriele neutropenie, intensieve voorafgaande radiotherapie, slechte voedingstoestand, of andere ernstige comorbiditeiten) die hen vatbaar maken voor toegenomen complicaties als gevolg van langdurige neutropenie. Er is aangetoond dat het gebruik van G-CSF de incidentie en de ernst van neutropenie beperkt.
Neutropenie is de meest frequente bijwerking van cabazitaxel (zie rubriek 4.8). Het is noodzakelijk om het volledige bloedbeeld wekelijks te controleren tijdens cyclus 1 en daarna vóór elke behandelings-cyclus om, indien nodig, de dosis te kunnen aanpassen.
Verlaag de dosis in geval van febriele neutropenie of langdurige neutropenie ondanks een geschikte behandeling (zie rubriek 4.2).
Herstart de behandeling alleen als het aantal neutrofielen hersteld is tot ≥1500 cellen/mm3 (zie rubriek 4.3).
Gastrointestinale aandoeningen
Symptomen zoals abdominale pijn en gevoeligheid, koorts, aanhoudende constipatie, diarree, met of zonder neutropenie, kunnen vroegtijdige tekens zijn van ernstige gastrointestinale toxiciteit en moeten onmiddellijk worden geëvalueerd en behandeld. De behandeling met cabazitaxel moet zo nodig worden uitgesteld of gestopt.
Risico op misselijkheid, braken, diarree en dehydratatie
Als de patiënten diarree krijgen na toediening van cabazitaxel, mogen ze behandeld worden met geneesmiddelen die gebruikt worden tegen diarree. Er dienen geschikte maatregelen genomen te worden om de patiënten te rehydrateren. Diarree kan vaker optreden bij patiënten die vroeger bestraling hebben gekregen in de abdomino-pelviene regio. Dehydratatie treedt vaker op bij patiënten van 65 jaar of ouder. Er dienen geschikte maatregelen genomen te worden om de patiënten te rehydrateren en om de serumspiegels van de elektrolyten, in het bijzonder kalium, op te volgen en te corrigeren. In geval van diarree ≥ graad 3 kan het nodig zijn om de behandeling uit te stellen of de dosis te verlagen (zie rubriek 4.2). Als patiënten misselijk zijn of braken, mogen ze behandeld worden met de algemeen gebruikte anti-emetica.
Risico op ernstige gastrointestinale reacties
Gastrointestinale (GI) bloedingen en perforatie, ileus, colitis, inbegrepen met fatale afloop, werden gerapporteerd bij patiënten behandeld met cabazitaxel (zie rubriek 4.8). Voorzichtigheid is aangewezen bij de behandeling van patiënten met een hoog risico op gastrointestinale complicaties: patiënten met neutropenie, ouderen, patiënten die gelijktijdig NSAID’s, antibloedplaatjestherapie of anticoagulantia gebruiken en patiënten met een voorgeschiedenis van bekkenradiotherapie of gastrointestinale ziekte zoals ulceraties en GI-bloedingen.
Perifere neuropathie
Gevallen van perifere neuropathie, perifere sensorische neuropathie (bijv. paresthesie, dysesthesie) en perifere motorische neuropathie zijn gerapporteerd bij patiënten die cabazitaxel kregen. Patiënten die behandeld worden met cabazitaxel dienen hun arts te informeren voordat de behandeling wordt voortgezet als zij symptomen van neuropathie vertonen, zoals pijn, brandend gevoel, tintelingen, verlamd gevoel of een gevoel van zwakte ervaren. Artsen dienen vóór elke behandeling de aanwezigheid of verergering van neuropathie te beoordelen. De behandeling dient uitgesteld te worden totdat verbetering van de symptomen optreedt. De dosis cabazitaxel dient verlaagd te worden van 25 mg/m² naar 20 mg/m² voor persistente perifere neuropathie ≥ graad 2 (zie rubriek 4.2).
Patiënten met anemie
Anemie werd waargenomen bij patiënten die cabazitaxel kregen (zie rubriek 4.8). Hemoglobine en hematocriet moeten gecontroleerd worden vóór behandeling met cabazitaxel en indien patiënten klachten of symptomen vertonen van anemie of bloedverlies.Voorzichtigheid is aanbevolen bij patiënten met een hemoglobinegehalte <10 g/dl en er dienen geschikte maatregelen genomen te worden zoals klinisch aangewezen.
Risico op nierinsufficiëntie
Nierstoornissen werden gerapporteerd in associatie met sepsis, ernstige dehydratatie als gevolg van diarree, braken en obstructieve uropathie. Nierinsufficiëntie, waaronder gevallen met fatale afloop, zijn waargenomen. Als dit gebeurt, dienen geschikte maatregelen genomen te worden om de oorzaak te identificeren en de patiënten intensief te behandelen.
Gedurende de gehele behandeling met cabazitaxel dient de vochthuishouding in de gaten te worden gehouden. Patiënten dienen het advies te krijgen om elke significante verandering in het dagelijks urinevolume onmiddellijk te melden. Het serum creatinine dient in het begin gemeten te worden, bij elke bloedtelling en telkens als de persoon een verandering in zijn urinedebiet rapporteert. De behandeling met cabazitaxel dient gestaakt te worden in geval van elke achteruitgang van de nierfunctie naar nierinsufficiëntie ≥ graad 3 volgens CTCAE versie 4.0.
Ademhalingsstelselaandoeningen
Interstitiële pneumonie/ pneumonitis en interstitiële longziekte zijn gemeld, mogelijk met fatale afloop (zie rubriek 4.8).
Indien zich nieuwe longsymptomen voordoen of indien bestaande longsymptomen verergeren, dienen patiënten nauwkeurig te worden opgevolgd, direct onderzocht te worden en op de aangewezen manier te worden behandeld. Het is aanbevolen om de behandeling met cabazitaxel te onderbreken totdat een diagnose beschikbaar is. Vroegtijdig gebruik van ondersteunende verzorgingsmaatregelen kan helpen om de aandoening te verbeteren. Het voordeel van het afmaken van de behandeling met cabazitaxel dient nauwkeurig te worden geëvalueerd.
Risico op hartaritmieën
Hartaritmieën zijn gemeld; tachycardie en atriumfibrilleren zijn vaak gemeld (zie rubriek 4.8).
Ouderen
Ouderen (≥65 jaar) kunnen sneller bepaalde bijwerkingen vertonen waaronder neutropenie en febriele neutropenie (zie rubriek 4.8).
Patiënten met leverfunctiestoornissen
De behandeling met cabazitaxel is gecontra-indiceerd bij patiënten met een ernstige vorm van leverfunctiestoornis (totale bilirubine > 3 x ULN) (zie rubrieken 4.3 en 5.2).
De dosis moet worden verlaagd bij patiënten met een lichte vorm (totale bilirubine >1 tot ≤ 1,5 x ULN of ASAT >1,5 x ULN) van leverfunctiestoornis (zie rubrieken 4.2 en 5.2).
Interacties
Gelijktijdige toediening met sterke CYP3A-remmers dient vermeden te worden, aangezien deze de plasmaconcentraties van cabazitaxel kunnen verhogen (zie rubrieken 4.2 en 4.5). Indien gelijktijdige toediening met een sterke CYP3A-remmer niet vermeden kan worden, moet nauwlettende controle op toxiciteit en een dosisvermindering van cabazitaxel worden overwogen (zie rubrieken 4.2 en 4.5).
Gelijktijdige toediening met sterke CYP3A-inductoren dient vermeden te worden, aangezien deze de plasmaconcentraties van cabazitaxel kunnen verlagen (zie rubrieken 4.2 en 4.5).
Hulpstoffen
Dit geneesmiddel bevat 573 mg alcohol (ethanol) per flacon met oplossingsmiddel. De hoeveelheid per dosis in dit middel is equivalent aan minder dan 11 ml bier of 5 ml wijn.
De kleine hoeveelheid alcohol in dit geneesmiddel zal geen merkbare effecten hebben. Er moeten echter speciale voorzorgsmaatregelen worden genomen bij groepen met een hoog risico, zoals patiënten met leverziekte, epilepsie en patiënten met een voorgeschiedenis van alcoholisme.
Polysorbaat 80 (E 433)
Dit geneesmiddel bevat 1,56 g polysorbaat 80 in elke injectieflacon met 60 mg concentraat. Dit komt overeen met 1,04 g/ml. Polysorbaten kunnen allergische reacties veroorzaken. Polysorbaten kunnen een cardiovasculair effect hebben (hypotensie/cardiale depressie). Om het risico op cardiovasculaire effecten te minimaliseren moet een verlaging van de infusiesnelheid worden overwogen.
Het potentieel van polysorbaat voor QT-verlenging en torsades de pointes moet worden overwogen bij gelijktijdig gebruik met geneesmiddelen die het QT/QTc-interval kunnen verlengen of bij patiënten met een congenitaal syndroom.
Anticonceptieve maatregelen
Mannen moeten tijdens de behandeling en tot 4 maanden na het einde van de behandeling met cabazitaxel anticonceptieve maatregelen nemen (zie rubriek 4.6).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In vitro studies hebben aangetoond dat cabazitaxel voornamelijk wordt gemetaboliseerd door CYP3A (80% tot 90%) (zie rubriek 5.2).
CYP3A-remmers
Herhaalde toediening van ketoconazol (400 mg eenmaal daags), een sterke CYP3A-remmer, veroorzaakte een afname van de cabazitaxelklaring met 20%, wat overeenkwam met een toename in de AUC van 25%. Daarom dient gelijktijdige toediening van sterke CYP3A-remmers (bijv. ketoconazol, itraconazol, clarithromycine, indinavir, nefazodon, nelfinavir, ritonavir, saquinavir, telithromycine, voriconazol) vermeden te worden aangezien er een verhoging van de plasmaconcentraties van cabazitaxel kan optreden (zie rubrieken 4.2 en 4.4).
Gelijktijdige toediening van aprepitant, een matige CYP3A-remmer, had geen effect op de cabazitaxelklaring.
CYP3A-inductoren
Herhaalde toediening van rifampine (600 mg eenmaal daags), een sterke CYP3A-inductor, veroorzaakte een toename van de cabazitaxelklaring met 21%, wat overeenkwam met een afname in de AUC van 17%.
Daarom dient gelijktijdige toediening van sterke CYP3A-inductoren (bijv. fenytoïne, carbamazepine, rifampine, rifabutine, rifapentine, fenobarbital) vermeden te worden aangezien er een afname van de plasmaconcentraties van cabazitaxel kan optreden (zie rubrieken 4.2 en 4.4). Bovendien dienen patiënten geen Sint-janskruid te gebruiken.
OATP1B1
In vitro studies hebben aangetoond dat cabazitaxel tevens de transportproteïnen van de Organic Anion Transport Polypeptides OATP1B1 inhibeert. Het risico op interacties met OATP1B1-substraten (zoals statines, valsartan, repaglinide) bestaat, met name tijdens de duur van de infusie (1 uur) en tot maximaal 20 minuten na het einde van de infusie. Een interval van 12 uur is aanbevolen vóór de infusie en van minstens 3 uur na het einde van de infusie voordat OATP1B1-substraten worden toegediend.
Vaccinaties
Toediening van levende of levend verzwakte vaccins aan patiënten die immunodepressief zijn door chemotherapeutica kan leiden tot ernstige of fatale infecties. Vaccinatie met een levend verzwakt vaccin dient vermeden te worden bij patiënten die cabazitaxel krijgen. Gedode of geïnactiveerde vaccins mogen toegediend worden; de respons op dergelijke vaccins kan echter verminderd zijn.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Anticonceptieve maatregelen
Wegens het genotoxisch risico van cabazitaxel (zie rubriek 5.3) moeten mannen tijdens de behandeling en tot vier maanden na het einde van de behandeling met cabazitaxel een effectieve anticonceptiemethode gebruiken.
Zwangerschap
Er bestaan geen gegevens over het gebruik van cabazitaxel bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken in dosissen die toxisch zijn voor de moeder (zie rubriek 5.3) en er is aangetoond dat cabazitaxel de placenta passeert (zie rubriek 5.3). Zoals bij andere cytotoxische geneesmiddelen, kan cabazitaxel schade aan de foetus toebrengen wanneer het wordt toegediend aan zwangere vrouwen.
Cabazitaxel is niet geïndiceerd voor gebruikbij vrouwen.
Borstvoeding
Uit beschikbare farmacodynamische gegevens bij dieren blijkt dat cabazitaxel en zijn metabolieten in de melk worden uitgescheiden (zie rubriek 5.3).
Vruchtbaarheid
Dierstudies hebben aangetoond dat cabazitaxel invloed heeft op het reproductiesysteem bij mannetjes-ratten en reuen, maar er werd geen functionele invloed op de vruchtbaarheid waargenomen (zie rubriek 5.3). Echter, rekening houdend met de farmacologische activiteit van taxanen, hun genotoxisch vermogen door een aneugenisch mechanisme en het effect van verschillende stoffen van deze klasse op de vruchtbaarheid in dierstudies, kan een effect op de vruchtbaarheid bij de man niet uitgesloten worden.
Mannen die behandeld worden met cabazitaxel, worden geadviseerd om advies in te winnen over het conserveren van sperma vóór de behandeling.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Cabazitaxel heeft matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen, aangezien het vermoeidheid en duizeligheid kan veroorzaken. Patiënten dienen het advies te krijgen om geen voertuig te besturen of machines te bedienen als ze last hebben van deze bijwerkingen tijdens de behandeling.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van cabazitaxel in combinatie met prednison of prednisolon is geëvalueerd in 3 gerandomiseerde, gecontroleerde open-labelonderzoeken (TROPIC, PROSELICA en CARD), met in totaal 1092 patiënten met gemetastaseerde castratieresistente prostaatkanker die behandeld werden met 25 mg/m2 cabazitaxel eenmaal om de 3 weken. De patiënten kregen een mediaan aantal van 6 tot 7 cycli met cabazitaxel.
De incidenties van de gepoolde analyse van deze 3 onderzoeken worden hieronder en in de tabellijst weergegeven. De meest voorkomende bijwerkingen van alle graden waren anemie (99,0%), leukopenie (93,0%), neutropenie (87,9%), trombocytopenie (41,1%), diarree (42,1%), vermoeidheid (25,0%) en asthenie (15,4%). De meest voorkomende bijwerkingen van graad ≥ 3 die optraden bij ten minste 5% van de patiënten waren neutropenie (73,1%), leukopenie (59,5%), anemie (12,0%), febriele neutropenie (8,0%) en diarree (4,7%).
In de 3 onderzoeken trad stopzetting van de behandeling vanwege bijwerkingen met vergelijkbare frequenties op (18,3% in TROPIC, 19,5% in PROSELICA en 19,8% in CARD) bij patiënten die cabazitaxel kregen. De meest frequente bijwerkingen (> 1,0%) die leidden tot stopzetting van cabazitaxel waren hematurie, vermoeidheid en neutropenie.
Tabel van de bijwerkingen in tabelvorm
De bijwerkingen zijn vermeld in tabel 2 volgens de MedDRA systeem/orgaanklassen en frequentiecategorieën. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst. De intensiteit van de bijwerkingen is geklasseerd volgens de CTCAE versie 4.0 (graad ≥3 = G≥3). De frequenties zijn gebaseerd op alle graden en worden gedefinieerd als: zeer vaak (≥1/10), vaak (≥1/100 tot <1/10), soms (≥1/1000 tot <1/100), zelden (≥1/10.000 tot <1/1000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2: Gerapporteerde bijwerkingen en hematologische afwijkingen met cabazitaxel in combinatie met prednison of prednisolon in de gepoolde analyse (n = 1092)
| MedDRA systeem/ orgaanklasse | Bijwerking | Alle graden n (%) | Graad>3 n (%) | |||
|---|---|---|---|---|---|---|
| MedDRA systeem/ orgaanklasse | Bijwerking | Alle graden n (%) | Graad>3 n (%) | |||
| MedDRA systeem/ orgaanklasse | Bijwerking | Alle graden n (%) | Graad>3 n (%) | |||
| Zeer vaak | Vaak | Soms | ||||
| Zeer vaak | Vaak | Soms | ||||
| Zeer vaak | Vaak | Soms | ||||
| Infecties en parasitaire aandoeningen | Neutropene infectie/sepsis* | 48 (4,4) | 42 (3,8) | |||
| Septische shock | 10 (0,9) | 10 (0,9) | ||||
| Sepsis | 13 (1,2) | 13 (1,2) | ||||
| Cellulitis | 8 (0,7) | 3 (0,3) | ||||
| Urineweginfectie | 103 (9,4) | 19 (1,7) | ||||
| Influenza | 22 (2,0) | 0 | ||||
| Cystitis | 22 (2,0) | 2 (0,2) | ||||
| Bovenste luchtweginfectie | 23 (2,1) | 0 | ||||
| Herpes zoster | 14 (1,3) | 0 | ||||
| Candidiasis | 11 (1,0) | 1 (< 0,1) | ||||
| Bloed- en lymfestelselaandoeningen | Neutropeniea* | 950 (87,9) | 790 (73,1) | |||
| Anemie a | 1073 (99,0) | 130 (12,0) | ||||
| Leukopeniea | 1008 (93,0) | 645 (59,5) | ||||
| Trombocytopeniea | 478 (44,1) | 44 (4,1) | ||||
| Febriele neutropenie | 87 (8,0) | 87 (8,0) | ||||
| Immuunsysteemaandoeningen | Hypersensitiviteit | 7 (0,6) | 0 | |||
| Voedings- en stofwisselingsstoornissen | Verminderde eetlust | 192 (17,6) | 11 (1,0) | |||
| Dehydratie | 27 (2,5) | 11 (1,0) | ||||
| Hyperglykemie | 11 (1,0) | 7 (0,6) | ||||
| Hypokaliëmie | 8 (0,7) | 2 (0,2) | ||||
| Psychische stoornissen | Slapeloosheid (insomnia) | 45 (4,1) | 0 | |||
| Angst | 13 (1,2) | 0 | ||||
| Verwardheid | 12 (1,1) | 2 (0,2) | ||||
| Zenuwstelselaandoeningen | Dysgeusie | 64 (5,9) | 0 | |||
| Smaakstoornis | 56 (5,1) | 0 | ||||
| Perifere neuropathie | 40 (3,7) | 2 (0,2) | ||||
| Perifere sensorische neuropathie | 89 (8,2) | 6 (0,5) | ||||
| Zenuwstelselaandoeningen | Polyneuropathie | 9 (0,8) | 2 (0,2) | |||
| Paresthesie | 46 (4,2) | 0 | ||||
| Hypo-esthesie | 18 (1,6) | 1 (< 0,1) | ||||
| Duizeligheid | 63 (5,8) | 0 | ||||
| Hoofdpijn | 56 (5,1) | 1 (< 0,1) | ||||
| Lethargie | 15 (1,4) | 1 (< 0,1) | ||||
| Sciatica | 9 (0,8) | 1 (< 0,1) | ||||
| Oogaandoeningen | Conjunctivitis | 11 (1,0) | 0 | |||
| Toegenomen traan-afscheiding | 22 (2,0) | 0 | ||||
| Evenwichtsorgaan- en ooraandoeningen | Tinnitus | 7 (0,6) | 0 | |||
| Vertigo | 15 (1,4) | 1 (< 0,1) | ||||
| Hartaandoeningen* | Atriumfibrilleren | 14 (1,3) | 5 (0,5) | |||
| Tachycardie | 11 (1,0) | 1 (< 0,1) | ||||
| Bloedvataandoeningen | Hypotensie | 38 (3,5) | 5 (0,5) | |||
| Diepe veneuze trombose | 12 (1,1) | 9 (0,8) | ||||
| Hypertensie | 29 (2,7) | 12 (1,1) | ||||
| Orthostatische hypotensie | 6 (0,5) | 1 (< 0,1) | ||||
| Opvliegers | 23 (2,1) | 1 (< 0,1) | ||||
| Blozen | 9 (0,8) | 0 | ||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dyspneu | 97 (8,9) | 9 (0,8) | |||
| Hoesten | 79 (7,2) | 0 | ||||
| Orofaryngeale pijn | 26 (2,4) | 1 (< 0,1) | ||||
| Pneumonie | 26 (2,4) | 16 (1,5) | ||||
| Longembolie | 30 (2,7) | 23 (2,1) | ||||
| Maagdarmstelselaandoeningen | Diarree | 460 (42,1) | 51 (4,7) | |||
| Misselijkheid | 347 (31,8) | 14 (1,3) | ||||
| Braken | 207 (19,0) | 14 (1,3) | ||||
| Maagdarmstelselaandoeningen | Constipatie | 202 (18,5) | 8 (0,7) | |||
| Buikpijn | 105 (9,6) | 15 (1,4) | ||||
| Dyspepsie | 53 (4,9) | 0 | ||||
| Buikpijn (bovenin) | 46 (4,2) | 1 (< 0,1) | ||||
| Hemorroïden | 22 (2,0) | 0 | ||||
| Gastro-oesofageale refluxziekte | 26 (2,4) | 1 (< 0,1) | ||||
| Rectale hemorragie | 14 (1,3) | 4 (0,4) | ||||
| Droge mond | 19 (1,7) | 2 (0,2) | ||||
| Opgezette buik | 14 (1,3) | 1 (< 0,1) | ||||
| Stomatitis | 46 (4,2) | 2 (0,2) | ||||
| Ileus* | 7 (0,6) | 5 (0,5) | ||||
| Gastritis | 10 (0,9) | |||||
| Colitis* | 10 (0,9) | 5 (0,5) | ||||
Gastrointestinale perforatie | 3 (0,3) | 1 (<0,1) | ||||
Gastrointestinale bloeding | 2 (0,2) | 1 (<0,1) | ||||
| Huid- en onderhuidaandoeningen | Droge huid | 23 (2,1) | 0 | |||
| Alopecia | 80 (7,3) | 0 | ||||
| Erytheem | 8 (0,7) | 0 | ||||
| Nagelafwijking | 18 (1,6) | 0 | ||||
Skeletspierstelsel- en bindweefselaandoeningen | Rugpijn | 166 (15,2) | 24 (2,2) | |||
| Artralgie | 88 (8,1) | 9 (0,8) | ||||
| Pijn in de extremiteiten | 76 (7,0) | 9 (0,8) | ||||
| Spierspasmen | 51 (4,7) | 0 | ||||
| Myalgie | 40 (3,7) | 2 (0,2) | ||||
| Musculoskeletale borstpijn | 34 (3,1) | 3 (0,3) | ||||
| Spierzwakte | 31 (2,8) | 1 (0,2) | ||||
| Pijn in de flanken | 17 (1,6) | 5 (0,5) | ||||
| Nier- en urinewegaandoeningen | Acute nierinsufficiëntie | 21 (1,9) | 14 (1,3) | |||
| Nierinsufficiëntie | 8 (0,7) | 6 (0,5) | ||||
| Dysurie | 52 (4,8) | 0 | ||||
| Nierkoliek | 14 (1,3) | 2 (0,2) | ||||
| Hematurie | 205 (18,8) | 33 (3,0) | ||||
| Pollakisurie | 26 (2,4) | 2 (0,2) | ||||
| Hydronefrose | 25 (2,3) | 13 (1,2) | ||||
| Urine retentie | 36 (3,3) | 4 (0,4) | ||||
| Urine incontinentie | 22 (2,0) | 0 | ||||
| Ureterobstructie | 8 (0,7) | 6 (0,5) | ||||
| Voortplantingsstelsel- en borstaandoeningen | Bekkenpijn | 20 (1,8) | 5 (0,5) | |||
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid | 333 (30,5) | 42 (3,8) | |||
| Asthenie | 227 (20,8) | 32 (2,9) | ||||
| Pyrexie | 90 (8,2) | 5 (0,5) | ||||
| Perifeer oedeem | 96 (8,8) | 2 (0,2 ) | ||||
| Ontsteking van de slijmvliezen | 23 (2,1) | 1 (< 0,1) | ||||
| Pijn | 36 (3,3) | 7 (0,6) | ||||
| Pijn op de borst | 11 (1,0) | 2 (0,2) | ||||
| Oedeem | 8 (0,7) | 1 (< 0,1) | ||||
| Rillingen | 12 (1,1) | 0 | ||||
| Malaise | 21 (1,9) | 0 | ||||
| Onderzoeken | Gewichtsafname | 81 (7,4) | 0 | |||
Verhoogd aspartaataminotransferase | 13 (1,2) | 1 (< 0,1) | ||||
| Verhoogde transaminasen | 7 (0,6) | 1 (< 0,1) | ||||
a gebaseerd op laboratoriumwaarden
* zie gedetailleerde beschrijving op de volgende pagina
Beschrijving van geselecteerde bijwerkingen
Neutropenie en geassocieerde klinische voorvallen
Er is aangetoond dat het gebruik van G-CSF de incidentie en de ernst van neutropenie beperkt (zie rubrieken 4.2 en 4.4).
De incidentie van neutropenie graad ≥ 3 op basis van laboratoriumgegevens varieerde van 44,7% tot 76,7%, afhankelijk van het gebruik van G-CSF, met de laagste incidentie gemeld bij gebruik van GCSF-profylaxe. Evenzo varieerde de incidentie van febriele neutropenie graad ≥ 3 van 3,2% tot 8,6%. Neutropene complicaties (waaronder febriele neutropenie, neutropene infectie/sepsis en neutropene colitis), in sommige gevallen met een fatale afloop, werden gemeld bij 4,0% van de patiënten bij wie primaire G-CSF-profylaxe werd gebruikt, en bij 12,8% van de andere patiënten.
Hartaandoeningen en –aritmieën
In de gepoolde analyse werden hartvoorvallen gemeld bij 5,5% van de patiënten, van wie 1,1% hartritmestoornissen graad ≥ 3 had. De incidentie van tachycardie bij cabazitaxel was 1,0%, waarvan minder dan 0,1% graad ≥ 3 was. De incidentie van atriumfibrilleren was 1,3%. Voorvallen van hartfalen werden gemeld bij 2 patiënten (0,2%), van wie één met fatale afloop. Fataal ventrikelfibrilleren werd gerapporteerd bij 1 patiënt (0,3%) en hartstilstand bij 3 patiënten (0,5%). Geen van de gevallen werd door de onderzoeker gerelateerd bevonden.
Hematurie
In de gepoolde analyse had hematurie van alle graden een incidentie van 18,8% bij 25 mg/m2 (zie rubriek 5.1). In bijna de helft van de gevallen werden verwarrende oorzaken gedocumenteerd, zoals ziekteprogressie, instrumentatie, infectie of antistollings-/NSAID-/acetylsalicylzuurtherapie.
Andere afwijkingen in laboratoriumwaarden
In de gepoolde analyse bedroeg de incidentie van anemie ≥ graad 3, verhoogd ASAT, ALAT en bilirubine, op basis van afwijkingen in laboratoriumwaarden, respectievelijk 12,0%, 1,3%, 1,0% en 0,5%.
Gastrointestinale aandoeningen
Colitis (waaronder enterocolitis en neutropene enterocolitis) en gastritis werden waargenomen. Gastrointestinale bloedingen, gastrointestinale perforatie en ileus (intestinale obstructie) werden eveneens gerapporteerd (zie rubriek 4.4).
Ademhalingsstelselaandoeningen
Gevallen van interstitiële pneumonie/pneumonitis en interstitiële longziekte, soms met fatale afloop, zijn gemeld met frequentie niet bekend (kan met de beschikbare gegevens niet worden bepaald) (zie rubriek 4.4).
Nier- en urinewegaandoeningen
Soms is cystitis gemeld als gevolg van bestralingsrecallfenomeen, inclusief hemorragische cystitis.
Pediatrische patiënten
Zie rubriek 4.2
Andere patiëntengroepen
Ouderen
Van de 1092 met cabazitaxel 25 mg/m2 behandelde patiënten in de prostaatkankeronderzoeken waren 755 patiënten 65 jaar of ouder, onder wie 238 patiënten ouder dan 75 jaar. De volgende niet-hematologische bijwerkingen werden gemeld in percentages ≥ 5% hoger bij patiënten van 65 jaar en ouder, in vergelijking met jongere patiënten: vermoeidheid (respectievelijk 33,5% en 23,7%), asthenie (23,7 en 14,2%), obstipatie (20,4% en 14,2%) en dyspneu (10,3% en 5,6%). Neutropenie (90,9% vs. 81,2%) en trombocytopenie (48,8% vs. 36,1%) waren ook 5% hoger bij patiënten van 65 jaar en ouder in vergelijking met jongere patiënten. Graad ≥ 3 neutropenie en febriele neutropenie hadden de hoogste verschilpercentages tussen beide leeftijdsgroepen (respectievelijk 14% en 4% hoger bij patiënten ≥ 65 jaar in vergelijking met patiënten < 65 jaar) (zie rubriek 4.2 en 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website www.lareb.nl.
4.9 Overdosering
Er bestaat geen bekend antidotum tegen cabazitaxel. De verwachte complicaties van overdosering zouden bestaan uit de exacerbatie van bijwerkingen zoals beenmergsuppressie en gastrointestinale stoornissen.
In geval van overdosering moet de patiënt in een gespecialiseerde dienst verzorgd worden en strikt opgevolgd worden. Patiënten moeten zo snel mogelijk na de ontdekking van overdosering therapeutisch G-CSF krijgen. Andere geschikte ondersteunende maatregelen moeten genomen worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antineoplastische middelen, taxanen. ATC-code: L01CD04.
Werkingsmechanisme
Cabazitaxel is een antineoplastische stof die het microtubuli-netwerk in de cellen verstoort. Cabazitaxel bindt zich aan tubuline en bevordert de aanmaak van microtubuli uit tubuline en remt tegelijkertijd hun afbraak. Dit leidt tot een stabilisatie van de microtubuli, wat leidt tot de remming van de cellulaire functies tijdens de mitose en de interfase.
Farmacodynamische effecten
Cabazitaxel toonde een breed spectrum van antitumorale activiteit tegen gevorderde humane tumoren die getransplanteerd werden in muizen. Cabazitaxel is actief in docetaxel-gevoelige tumoren. Bovendien toonde cabazitaxel activiteit in tumormodellen die ongevoelig waren voor chemotherapie met inbegrip van docetaxel.
Klinische werkzaamheid en veiligheid
De werkzaamheid en de veiligheid van cabazitaxel in combinatie met prednison of prednisolon zijn geëvalueerd in een gerandomiseerde, open label, internationale, multicenter fase III studie (EFC6193 studie), bij patiënten met gemetastaseerde castratieresistente prostaatkanker die voorheen behandeld werden met een docetaxel-behandelingsschema.
De totale overleving (OS: overall survival) was het primaire eindpunt van de studie.
Secundaire eindpunten waren de progressievrije overleving [PFS: progression free survival (gedefinieerd als de tijd vanaf de randomisatie tot progressie van de tumor, progressie van het prostaatspecifiek antigen (PSA), progressie van pijn, of overlijden door welke oorzaak dan ook, afhankelijk van wat het eerst optrad], de tumorresponssnelheid gebaseerd op de RECIST criteria (response evaluation criteria in solid tumours), progressie van PSA (gedefinieerd als een stijging van ≥25% of >50% bij PSA non-responders of responders, respectievelijk), PSA respons (dalingen van serum PSA spiegels van minstens 50%), progressie van de pijn [geëvalueerd met behulp van de PPI (present pain intensity) schaal van de McGill-Melzack vragenlijst en een analgetische score (AS)] en de pijnrespons (gedefinieerd als een reductie van meer dan 2 punten ten opzichte van de mediane PPI score op uitgangsniveau zonder gelijktijdige toename van AS, of een reductie van ≥50% van het gebruik van analgetica ten opzichte van de gemiddelde AS op uitgangsniveau zonder gelijktijdige toename van de pijn).
In totaal werden 755 patiënten gerandomiseerd die of 25 mg/m2 cabazitaxel intraveneus kregen toegediend om de 3 weken gedurende maximaal 10 cycli in combinatie met 10 mg prednison of prednisolon oraal per dag (n = 378), of die 12 mg/m2 mitoxantron intraveneus kregen toegediend om de 3 weken gedurende maximaal 10 cycli in combinatie met 10 mg prednison of prednisolon oraal per dag (n = 377).
Deze studie sloot patiënten in die ouder dan 18 jaar waren met gemetastaseerde castratieresistente prostaatkanker, hetzij meetbaar volgens de RECIST criteria of niet meetbaar met stijgende PSA spiegels of het optreden van nieuwe letsels, en de ECOG (Eastern Cooperative Oncology Group) functionele index van 0 tot 2. De patiënten moesten de volgende waarden hebben: aantal neutrofielen >1500 cellen/mm3, bloedplaatjes >100.000/mm3, hemoglobine >10 g/dl, creatinine <1,5 x ULN, totale bilirubine <1 x ULN, ASAT en ALAT <1,5 x ULN.
Patiënten met een voorgeschiedenis van congestief hartfalen, of myocardinfarct tijdens de laatste 6 maanden, of patiënten met ongecontroleerde hartaritmieën, angina pectoris, en/of hypertensie werden niet ingesloten in de studie.
De demografische kenmerken, met inbegrip van leeftijd, ras en ECOG functionele index (0 tot 2), waren evenwichtig verdeeld tussen de behandelingsarmen. In de cabazitaxel groep was de gemiddelde leeftijd 68 jaar (range 46-92 jaar) en de verdeling tussen de rassen was 83,9% Kaukasisch, 6,9% Aziatisch/oosters, 5,3% negroïde en 4% overige.
Het mediane aantal cycli bedroeg 6 in de cabazitaxel groep en 4 in de mitoxantron groep. Het aantal patiënten die de studiebehandeling voltooiden (10 cycli), bedroeg respectievelijk 29,4% en 13,5% in de cabazitaxel groep en in de vergelijkende groep.
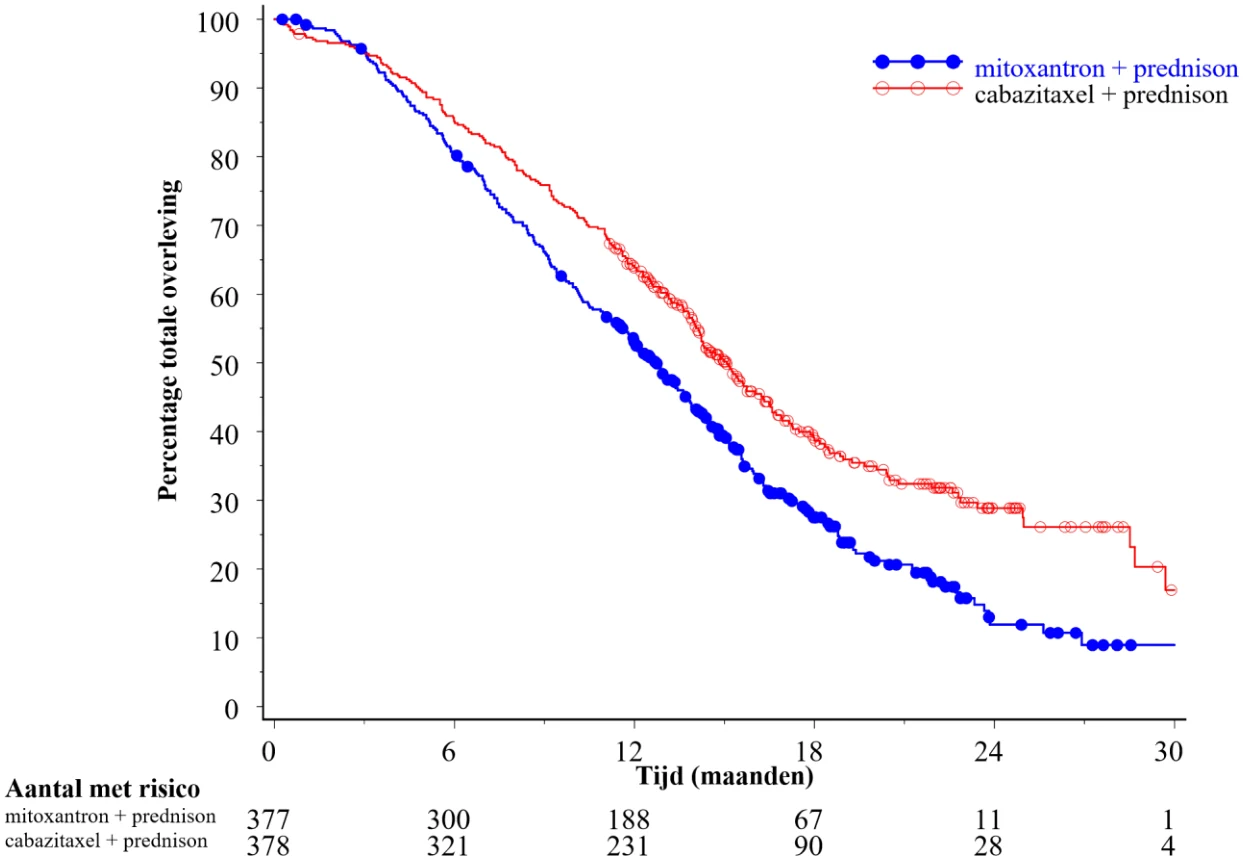
De totale overleving was significant langer met cabazitaxel vergeleken met mitoxantron (15,1 maanden versus 12,7 maanden, respectievelijk), met een risicoreductie van 30% op overlijden in vergelijking met mitoxantron (zie tabel 3 en figuur 1).
Een subgroep van 59 patiënten ontving vóór de behandeling een cumulatieve dosis van <225 mg/m2 docetaxel (29 patiënten in de cabazitaxel arm, 30 patiënten in de mitoxantron arm). Er was geen significant verschil in de totale overleving in deze groep patiënten (HR (95% CI) 0,96 (0,49-1,86)).
Tabel 3 - Werkzaamheid van cabazitaxel in de EFC6193 studie bij de behandeling van patiënten met gemetastaseerde castratieresistente prostaatkanker
cabazitaxel + prednison mitoxantron + prednison n = 378 n = 377
Totale overleving
Aantal patiënten die overleden (%)
234 (61,9%) 279 (74%)
Mediane overleving (maanden) (95% BI)
15.1 (14.1-16.3) 12.7 (11.6-13.7)
Hazard Ratio (HR)1 (95% BI)
(0,70 (0,59-0,83)
p-waarde
<0,0001
1HR geschat op basis van een Cox model; een hazard ratio van minder dan 1 is in het voordeel van cabazitaxel
Figuur 1: Kaplan Meier curven van de totale overleving (EFC6193)
Er was een verbetering in PFS in cabazitaxel-arm in vergelijking met de mitoxantron-arm, 2,8 (2,43,0) maanden versus 1,4 (1,4-1,7) maanden, respectievelijk, HR (95% CI) 0,74 (0,64-0,86), p<0,0001.
Er was een significant hogere tumorrespons van 14,4% (95% CI: 9,6-19,3) bij de patiënten in de cabazitaxel-arm in vergelijking met 4,4% (95% CI: 1,6-7,2) bij de patiënten in de mitoxantron-arm, p = 0,0005.
De PSA secundaire eindpunten waren positief in de cabazitaxel-arm. Er was een mediane PSA progressie van 6,4 maanden (95% CI: 5,1-7,3) bij de patiënten in de cabazitaxel-arm, in vergelijking met 3,1 maanden (95% CI: 2,2-4,4) in de mitoxantron-arm, HR 0,75 maanden (95% CI 0,63-0,90), p = 0,0010. De PSA respons was 39,2% bij de patiënten in de cabazitaxel-arm (95% CI: 33,9-44,5) versus 17,8% bij de patiënten in de mitoxantron-arm (95% CI: 13,7-22,0), p = 0,0002.
Er was geen statistisch verschil tussen beide behandelingsarmen in pijnprogressie en pijnrespons.
In een non-inferioriteit, multicenter, multinationale, gerandomiseerde open label fase III studie (EFC11785 studie) werden 1200 patiënten gerandomiseerd die voorheen behandeld werden met een docetaxel-behandelingsschema. Deze patiënten kregen cabazitaxel 25 mg/m2 (n = 602) of 20 mg/m2 (n = 598). De totale overleving (OS: overall survival) was het primaire eindpunt van de studie. Het primaire eindpunt van de studie werd behaald in termen van non-inferioriteit van cabazitaxel 20 mg/m2 in vergelijking met 25 mg/m2 (zie tabel 4). Een statistisch significant hoger percentage (p<0.001) patiënten toonde een PSA response in de 25 mg/m2 groep (42,9%) in vergelijking tot de 20 mg/m2 groep (29,5%). Bij patiënten met de 20 mg/m2 dosering werd een statistisch significant hoger risico op PSA progressie waargenomen (HR 1,195 ; 95%CI: 1,025 tot 1,393), in vergelijking met de 25 mg/m2 dosering. Er was geen statistisch verschil in de andere secundaire eindpunten (PFS, tumor- en pijnresponse, tumor- en pijnprogressie en vier subcategorieën van FACT-P).
Tabel 4 Totale overleving in EFC11785 studie in cabazitaxel 25 mg/m2 arm versus cabazitaxel 20 mg/m2 arm (intent to treat analyse) - primair eindpunt
CBZ20 + PRED
n = 598
CBZ25 + PRED n = 602
Totale overleving
Aantal patiënten die overleden, n (%)
497 (83,1 %)
501 (83,2%)
Mediane overleving (maanden)
(95% BI)
13,4 (12,19-14,88)
14,5 (13,47-15,28)
Hazard Ratioa
versus CBZ25 + PRED
1,024
-
1-zijdig 98.89% UBI
1,184
-
1-zijdig 95% LBI
0,922
-
CBZ20 = Cabazitaxel 20 mg/m2, CBZ25 = Cabazitaxel 25 mg/m2, PRED = Prednison/Prednisolon BI = betrouwbaarheidsinterval, LBI=ondergrens van het betrouwbaarheidsinterval, UBI = bovengrens van het betrouwbaarheidsinterval
a Hazard ratio geschat op basis van een Cox Proportional Hazards regression model. Een hazard ratio < 1 duidt op een lager risico van cabazitaxel 20 mg/m2 ten opzichte van 25 mg/m2.
Het waargenomen veiligheidsprofiel van cabazitaxel 25 mg/m2 in studie EFC11785 is kwalitatief en kwantitatief gelijk aan het profiel waargenomen in de EFC6193 studie. De EFC11785 studie toonde een beter veiligheidsprofiel voor de cabazitaxel 20 mg/m2 dosis.
Tabel 5 - Samenvatting van veiligheidsgegevens voor cabazitaxel 25 mg/m2 arm versus cabazitaxel 20 mg/m2 arm in de EFC11785 studie
CBZ20+PRED
n = 580
CBZ25+PRED n = 595
Mediane aantal cycli/ mediane duur van behandeling
6/ 18 weken
7/ 21 weken
Aantal patiënten met dosisverlaging n (%)
Van 20 tot 15 mg/m2: 58 (10,0%) Van 15 tot 12 mg/m2: 9 (1,6%)
Van 25 tot 20 mg/m2: 128 (21,5%)
Van 20 tot 15 mg/m2: 19 (3,2%)
Van 15 tot 12 mg/m2: 1 (0,2%)
Alle graden bijwerkingena (%)
Diarree
30,7
39,8
Misselijkheid
24,5
32,1
Vermoeidheid
24,7
27,1
Hematurie
14,1
20,8
Asthenie
15,3
19,7
Verminderde eetlust
13,1
18,5
Braken
14,5
18,2
Constipatie
17,6
18,0
Rugpijn
11,0
13,9
Klinische neutropenie
3,1
10,9
Urineweginfectie
6,9
10,8
Perifere sensorische neuropathie
6,6
10,6
Dysgeusie
7,1
10,6
Graad ≥ 3 bijwerkingenb (%)
Klinische neutropenie
2,4
9,6
Febriele neutropenie
2,1
9,2
Hematologische afwijkingenc (%)
Graad ≥ 3 neutropenie
41,8
73,3
Graad ≥ 3 anemie
9,9
13,7
Graad ≥ 3 trombocytopenie
2,6
4,2
CBZ20 = Cabazitaxel 20 mg/m2, CBZ25 = Cabazitaxel 25 mg/m2, PRED = Prednison/Prednisolon aAlle graden bijwerkingen met een incidentie hoger dan 10%
bGraad ≥ 3 bijwerkingen met een incidentie hoger dan 5%
cGebaseerd op laboratoriumwaarden
In een prospectief, multinationaal, gerandomiseerd, open-label-, fase IV-onderzoek (LPS14201/ CARD-onderzoek) met werkzame controle werden 255 patiënten met gemetastaseerde castratieresistente prostaatkanker (mCRPC), die eerder in welke volgorde dan ook zijn behandeld met een docetaxelbevattend regime en een AR-gericht middel (abirateron of enzalutamide, met ziekte-progressie binnen 12 maanden na aanvang van de behandeling) gerandomiseerd naar cabazitaxel 25 mg/m2 elke 3 weken plus prednison/prednisolon 10 mg per dag (n = 129), of op AR gerichte middelen (abirateron 1000 mg eenmaal daags plus prednison/prednisolon 5 mg tweemaal daags of enzalutamide 160 mg eenmaal daags) (n = 126). Radiografische progressievrije overleving (rPFS), gedefinieerd door Prostaatkankerwerkgroep 2 (PCWG2), was het primaire eindpunt. Secundaire eindpunten omvatten totale overleving, progressievrije overleving, PSA-respons en tumorrespons.
Demografische gegevens en ziektekenmerken waren tussen de behandelingsgroepen in evenwicht. Bij baseline was de totale mediane leeftijd 70 jaar, had 95% van de patiënten een ECOG-PS van 0 tot 1 en was de mediane gleasonscore 8. Eenenzestig procent (61%) van de patiënten onderging een eerdere behandeling met een op AR gericht middel na eerdere docetaxel.
Het onderzoek voldeed aan het primaire eindpunt: rPFS was significant langer met cabazitaxel dan met een AR-gericht middel (respectievelijk 8,0 en 3,7 maanden), met een vermindering van 46% in het risico op radiografische progressie in vergelijking met een AR-gericht middel (zie tabel 6 en afbeelding 2).
Tabel 6 – Werkzaamheid van cabazitaxel in het CARD-onderzoek, bij de behandeling van patiënten met gemetastaseerde castratieresistente prostaatkanker (intent‐to-treat-analyse) – Radiografische progressievrije overleving (rPFS)
cabazitaxel
+ prednison/prednisolon
+ G-CSF
n=129
AR-gericht middel:
Abirateron + prednison/prednisolon of enzalutamide n=126
Aantal voorvallen op de afkapdatum (%)
95 (73,6%)
101 (80,2%)
Mediane rPFS (maanden) (95%-BI)
8,0 (5,7 tot 9,2)
3,7 (2,8 tot 5,1)
Risicoverhouding (HR) [95%-BI]
0,54 (0,40 tot 0,73)
p-waarde1
< 0,0001
1gestratificeerde log-ranktoets, significantiedrempel = 0,05
Afbeelding 2 – Primair eindpunt: Kaplan-meiergrafiek van radiografische PFS (ITT-populatie)
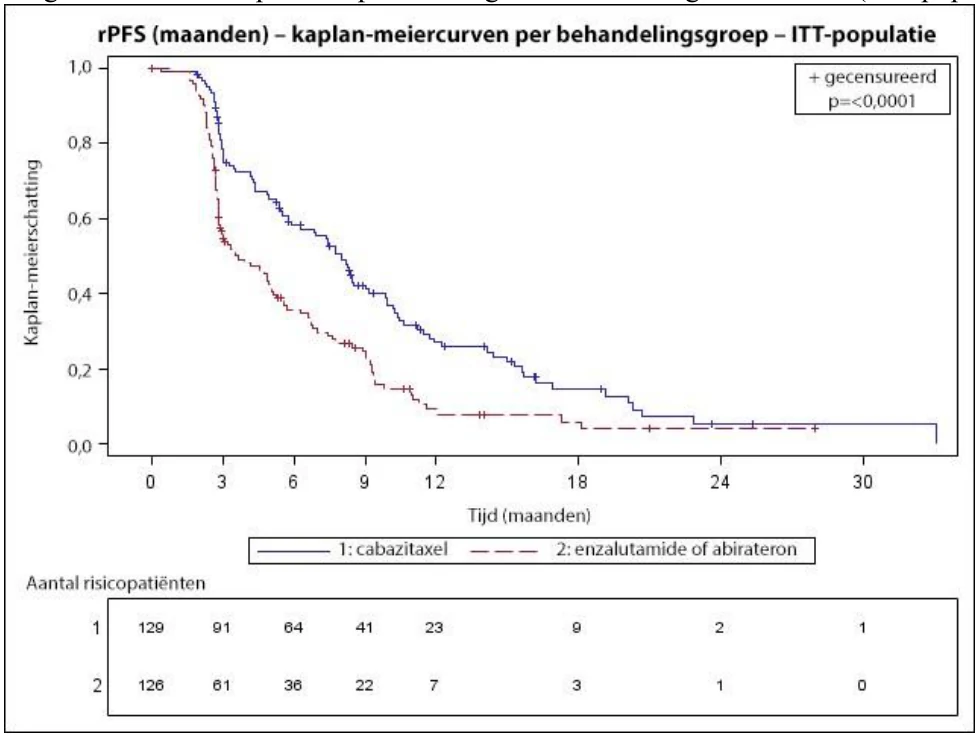
De vinkjes geven gecensureerde gegevens aan.
Geplande subgroepanalyses voor rPFS op basis van stratificatiefactoren bij randomisatie leverden een risicoverhouding op van 0,61 (95%-BI: 0,39 tot 0,96) bij patiënten die een eerder AR-gericht middel kregen voorafgaand aan docetaxel, en een risicoverhouding van 0,48 (95%-BI: 0,32 tot 0,70) bij patiënten die eerder een AR-gericht middel kregen na docetaxel.
Cabazitaxel was statistisch superieur aan de AR-gerichte comparatoren in elk van de alfa-beschermde belangrijkste secundaire eindpunten, waaronder totale overleving (13,6 maanden voor de cabazitaxel groep versus 11,0 maanden voor de groep met AR-gerichte middelen, HR 0,64, 95% BI: 0,46 tot 0,89; p = 0,008), progressievrije overleving (4,4 maanden voor cabazitaxel-groep versus 2,7 maanden voor groep met AR-gerichte middelen, HR 0,52; 95%-BI: 0,40 tot 0,68), bevestigde PSA-respons (36,3% voor de cabazitaxel-groep versus 14,3% voor de groep met AR-gerichte middelen, p = 0,0003) en beste tumorrespons (36,5% voor de cabazitaxel-groep versus 11,5% voor de groep met AR-gerichte middelen, p = 0,004).
Het in het CARD-onderzoek waargenomen veiligheidsprofiel van cabazitaxel 25 mg/m2 was over het algemeen consistent met de waarnemingen in het TROPIC- en PROSELICA-onderzoek (zie rubriek 4.8). De incidentie van graad ≥ 3 bijwerkingen was 53,2% in de cabazitaxel-groep versus 46,0% in de groep met AR-gerichte middelen. De incidentie van graad ≥ 3 ernstige bijwerkingen was 31,7% in de cabazitaxel-groep versus 37,1% in de groep met AR-gerichte middelen. De incidentie van patiënten die permanent stopten met de onderzoeksbehandeling vanwege bijwerkingen was 19,8% in de cabazitaxel-groep versus 8,1% in de groep met AR-gerichte middelen. De incidentie van patiënten met een bijwerking die tot de dood leidde was 5,6% in de cabazitaxel-groep versus 10,5% in de groep met AR-gerichte middelen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met cabazitaxel in alle subgroepen van pediatrische patiënten voor de indicatie prostaatkanker (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Cabazitaxel werd geëvalueerd in een open-label, multicenter fase 1/2-studie, uitgevoerd bij in totaal 39 pediatrische patiënten (tussen de 4 en 18 jaar voor het fase 1-gedeelte van de studie en tussen de 3 en 16 jaar voor het fase 2-gedeelte van de studie). Het fase 2-gedeelte heeft geen werkzaamheid aangetoond van behandeling met cabazitaxel 30 mg/m2 als enkelvoudig middel in de pediatrische populatie met terugkerend of refractair diffuus intrinsiek ponsglioom (DIPG) en hooggradige gliomen (HGG).
5.2 Farmacokinetische eigenschappen
Een populatie farmacokinetische analyse werd uitgevoerd bij 170 patiënten waaronder patiënten met gevorderde solide tumoren (n = 69), gemetastaseerde borstkanker (n = 34) en gemetastaseerde prostaatkanker (n = 67). Deze patiënten kregen cabazitaxel in dosissen van 10 tot 30 mg/m2 eenmaal per week of eenmaal om de 3 weken.
Absorptie
Na intraveneuze toediening gedurende 1 uur in een dosis van 25 mg/m2 cabazitaxel bij patiënten met gemetastaseerde prostaatkanker (n = 67), was de Cmax 226 ng/ml (Coefficient of Variation (CV): 107%) en deze werd bereikt aan het einde van de 1-uur-durende infusie (Tmax). De gemiddelde AUC was 991 ng.uur/ml (CV: 34%).
Er werd geen grote afwijking van de dosisproportionaliteit waargenomen in een dosis van 10 tot 30 mg/m² bij patiënten met gevorderde solide tumoren (n = 126).
Distributie
Het distributievolume (Vss) bedroeg 4870 l (2640 l/m² voor een patiënt met een mediane lichaamsoppervlakte (BSA: body surface area) van 1,84 m²) in steady state.
In vitro bedroeg de binding van cabazitaxel aan humane serumeiwitten 89-92% en was niet verzadigbaar tot 50.000 ng/ml, wat de maximale concentratie dekt die werd waargenomen in klinische studies. Cabazitaxel is voornamelijk gebonden aan humaan serumalbumine (82,0%) en lipoproteïnen (87,9% voor HDL, 69,8% voor LDL en 55,8% voor VLDL). De in vitro verhoudingen bloed/plasma in humaan bloed varieerden van 0,90 tot 0,99 wat erop wijst dat cabazitaxel gelijk verdeeld was tussen bloed en plasma.
Biotransformatie
Cabazitaxel wordt uitgebreid gemetaboliseerd in de lever (>95%), voornamelijk door het iso-enzym CYP3A (80% tot 90%). Cabazitaxel is de belangrijkste circulerende stof in humaan plasma. Zeven metabolieten werden gedetecteerd in plasma (waaronder 3 actieve metabolieten afkomstig van O-demethyleringen), waarbij de belangrijkste metaboliet verantwoordelijk was voor 5% van de blootstelling aan de oorspronkelijke stof. Er worden ongeveer 20 metabolieten van cabazitaxel uitgescheiden in de urine en de feces bij de mens.
Op basis van in vitro studies bestaat het potentiële risico van remming door cabazitaxel in klinisch relevante concentraties van geneesmiddelen die voornamelijk een substraat van CYP3A zijn. Een klinische studie heeft echter aangetoond dat cabazitaxel (25 mg/m2 toegediend als een eenmalige 1 uur durende infusie) de plasmaspiegels van midazolam, een CYP3A-testsubstraat, niet wijzigde. Daarom is het onwaarschijnlijk dat bij therapeutische dosissen de gelijktijdige toediening van CYP3Asubstraten met cabazitaxel een klinische impact zal hebben.
Er bestaat geen potentieel risico van remming van geneesmiddelen die substraten van andere CYP enzymen zijn (1A2, 2B6, 2C9, 2C8, 2C19, 2E1, en 2D6), evenals geen potentieel risico van inductie door cabazitaxel van geneesmiddelen die substraten van CYP1A, CYP2C9 en CYP3A zijn.
Cabazitaxel remde in vitro niet de majeure biotransformatieweg van warfarine tot 7-hydroxywarfarine, die gemedieerd wordt door CYP2C9. Daarom wordt in vivo geen farmacokinetische interactie van cabazitaxel op warfarine verwacht.
In vitro remde cabazitaxel niet de Multidrug-Resistant Proteins (MRP): MRP1 en MRP2 of Organic Cation Transporter (OCT1). Cabazitaxel remde het transport van P-glycoproteïne (PgP) (digoxine, vinblastine), Breast-Cancer-Resistant-Proteins (BCRP) (methotrexaat) en Organic Anion Transporting Polypeptide OATP1B3 (CCK8) bij concentraties die minstens 15 maal hoger waren dan in de kliniek wordt waargenomen, terwijl cabazitaxel het transport van OATP1B1 (oestradiol-17β-glucuronide) remde bij concentraties die slechts 5 maal hoger waren dan in de kliniek wordt waargenomen. Daarom is het risico op in-vivo-interacties met MRP-, OCT1-, PgP-, BCRP- en OATP1B3-substraten onwaarschijnlijk bij de dosis van 25 mg/m2. Het risico op interacties met OATP1B1-transporter bestaat, met name tijdens de duur van de infusie (1 uur) en tot maximaal 20 minuten na het einde van de infusie (zie rubriek 4.5).
Eliminatie
Na een 1-uur-durende IV infusie van 25 mg/m2 [14C]-cabazitaxel bij patiënten werd ongeveer 80% van de toegediende dosis binnen 2 weken geëlimineerd. Cabazitaxel wordt voornamelijk uitgescheiden in de feces in de vorm van verschillende metabolieten (76% van de dosis), terwijl de renale excretie van cabazitaxel en de metabolieten verantwoordelijk is voor minder dan 4% van de dosis (2,3% in de vorm van ongewijzigd geneesmiddel in de urine).
Cabazitaxel had een hoge plasmaklaring van 48,5 l/uur (26,4 l/uur/m² voor een patiënt met een mediane BSA van 1,84 m²) en een lange terminale halfwaardetijd van 95 uur.
Speciale patiëntengroepen
Ouderen
In de populatie farmacokinetische analyse bij 70 patiënten van 65 jaar en ouder (57 patiënten van 65 tot 75 jaar en 13 patiënten ouder dan 75 jaar), werd geen effect van de leeftijd op de farmacokinetiek van cabazitaxel waargenomen.
Pediatrische patiënten
De veiligheid en de werkzaamheid van cabazitaxel bij kinderen en adolescenten onder 18 jaar zijn niet vastgesteld.
Leverfunctiestoornissen
Cabazitaxel wordt voornamelijk via het levermetabolisme geëlimineerd.
Uit een specifiek onderzoek bij 43 kankerpatiënten met leverfunctiestoornissen bleek dat een lichte (totale bilirubine >1 tot ≤ 1,5 x ULN of ASAT >1,5 x ULN) of matig ernstige (totale bilirubine >1,5 tot ≤ 3,0 x ULN) vorm van leverfunctiestoornis geen invloed had op de farmacokinetiek van cabazitaxel. De maximale verdraagbare dosis (maximum tolerated dose, MTD) van cabazitaxel bedroeg respectievelijk 20 en 15 mg/m2.
Bij 3 patiënten met een ernstige vorm van leverfunctiestoornis (totale bilirubine >3 ULN) werd een daling van 39% van de klaring vastgesteld in vergelijking met patiënten met een lichte vorm van leverfunctiestoornis. Dit wijst erop dat een ernstige vorm van leverfunctiestoornis enigszins invloed heeft op de farmacokinetiek van cabazitaxel. De MTD van cabazitaxel bij patiënten met een ernstige vorm van leverfunctiestoornis werd niet bepaald.
Op basis van gegevens over de veiligheid en verdraagbaarheid moet de dosis cabazitaxel verlaagd worden bij patiënten met een lichte vorm van leverfunctiestoornis (zie rubrieken 4.2 en 4.4). cabazitaxel is gecontra-indiceerd bij patiënten met een ernstige vorm van leverfunctiestoornis (zie rubriek 4.3).
Nierfunctiestoornissen
Cabazitaxel wordt in geringe mate uitgescheiden via de nieren (2,3% van de dosis). Een populatie farmacokinetische analyse die uitgevoerd werd bij 170 patiënten waaronder 14 patiënten met een matige nierfunctiestoornis (creatinineklaring in het interval van 30 tot 50 ml/min) en 59 patiënten met een lichte nierfunctiestoornis (creatinineklaring in het interval van 50 tot 80 ml/min), toonde aan dat lichte tot matige nierfunctiestoornissen geen significante effecten hadden op de farmacokinetiek van cabazitaxel. Dit werd bevestigd in een specifieke, vergelijkende farmacokinetische studie bij patiënten met solide tumoren met een normale nierfunctie (8 patiënten), matig ernstige (8 patiënten) en ernstige (9 patiënten) nierfunctiestoornissen, die verschillende cabazitaxelcycli kregen in eenmalige IV infusies tot 25 mg/m2.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bijwerkingen die niet waargenomen werden in klinische studies maar wel bij honden zijn waar-genomen na toediening van een eenmalige dosis, 5-daagse en wekelijkse toediening met bloot-stellingsniveaus die lager waren dan de klinische blootstellingsniveaus en met mogelijke klinische relevantie waren: arteriolaire/peri-arteriolaire necrose in de lever, hyperplasie van de galkanaaltjes en/of hepatocellulaire necrose (zie rubriek 4.2).
Bijwerkingen die niet waargenomen werden in klinische studies maar wel bij ratten zijn waargenomen tijdens toxiciteitsstudies met herhaalde doseringen bij blootstellingsniveaus die hoger waren dan de klinische blootstellingsniveaus en met mogelijke klinische relevantie waren: oogaandoeningen gekenmerkt door subcapsulaire zwelling/degeneratie van de lensvezels. Deze effecten waren partieel reversibel na 8 weken.
Er werden geen carcinogeniciteitsstudies uitgevoerd met cabazitaxel.
Cabazitaxel induceerde geen mutaties in de bacteriële reverse mutatie (Ames) test. Het was niet clastogeen in een in vitro test in humane lymfocyten (geen inductie van structurele chromosoom-afwijkingen maar het verhoogde het aantal polyploïde cellen) en het induceerde een toename van micronuclei in de in vivo test bij ratten. Deze genotoxiciteitsresultaten (door een aneugenisch mechanisme) zijn inherent aan de farmacologische activiteit van de stof (remming van de depolymerisatie van tubuline).
Cabazitaxel had geen invloed op het paarvermogen of de vruchtbaarheid van behandelde mannelijke ratten. In toxiciteitsstudies met herhaalde doseringen werd echter degeneratie van de vesicula seminalis en atrofie van de tubuli seminiferi in de testis waargenomen bij ratten, en testiculaire degeneratie (minimale epitheliale enkelvoudige celnecrose in de epididymis) werd waargenomen bij honden. De blootstellingen bij dieren waren vergelijkbaar of lager dan die waargenomen werden bij mensen die klinisch relevante dosissen cabazitaxel kregen.
Cabazitaxel induceerde embryofoetale toxiciteit bij vrouwelijke ratten die eenmaal per dag intraveneus werden behandeld vanaf zwangerschapsdagen 6 tot 17, waarbij tevens maternale toxiciteit optrad en omvatte foetaal overlijden en een verminderd gemiddeld foetaal gewicht geassocieerd met een vertraagde ossificatie van het skelet. De blootstellingen bij dieren waren lager dan die waargenomen werden bij mensen die klinisch relevante dosissen cabazitaxel kregen. Cabazitaxel passeerde de placentabarrière bij ratten.
Bij ratten worden cabazitaxel en zijn metabolieten uitgescheiden in de moedermelk in een hoeveelheid tot maximaal 1,5% van de toegediende dosis gedurende 24 uur.
Environmental risk assessment (ERA – Milieu- en effectbeoordeling)
De resultaten van environmental risk assessment studies toonden aan dat het gebruik van cabazitaxel geen significant risico zal bieden voor het watermilieu (zie rubriek 6.6 voor het verwijderen van ongebruikte geneesmiddelen).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Concentraat
Polysorbaat 80, bevattend sporen van citroenzuur tot pH 3,5 (in 5% waterige oplossing)
Oplosmiddel
Ethanol 96 %
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
PVC infusiecontainers of polyurethaan infusiesets dienen niet gebruikt te worden voor de bereiding en toediening van de infusieoplossing.
6.3 Houdbaarheid
Ongeopende injectieflacon
Concentraat: 3 jaar.
Oplosmiddel: 3 jaar.
Na de initiële verdunning van het concentraat met het oplosmiddel
De chemische en fysische stabiliteit zijn aangetoond gedurende 1 uur bij kamertemperatuur (15°C – 30°C). Vanuit microbiologisch standpunt dient het concentraat-oplosmiddel mengsel onmiddellijk gebruikt te worden. Indien dit niet onmiddellijk wordt gebruikt, vallen de bewaartijden en -condities voor gebruik onder de verantwoordelijkheid van de bereider.
Na de laatste verdunning in de infusiezak/fles
De chemische en fysische stabiliteit van de infusieoplossing zijn aangetoond gedurende 8 uur bij kamertemperatuur (inclusief de 1-uur-durende infusietijd) en gedurende 48 uur bij bewaring in de koelkast (inclusief de 1-uur-durende infusietijd).
Vanuit microbiologisch standpunt dient de infusieoplossing onmiddellijk gebruikt te worden. Indien dit niet onmiddellijk wordt gebruikt, vallen de bewaartijden en -condities voor gebruik onder de verantwoordelijkheid van de bereider en zouden normaliter niet langer mogen zijn dan 24 uur bij 2°C – 8°C, tenzij de verdunning heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische condities.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
Voor de bewaarcondities van het geneesmiddel na opening en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Eén verpakking bevat 1 injectieflacon concentraat en 1 injectieflacon oplosmiddel:
- Concentraat: 1,5 ml concentraat in een 15 ml heldere glazen (type I) injectieflacon afgesloten met een chloorbutyl rubberen dop, verzegeld met een aluminiumdop met plastic flip-off cap.
- Oplosmiddel: 4,5 ml oplosmiddel in een 15 ml heldere glazen (type I) injectieflacon afgesloten met een chloorbutyl rubberen dop, verzegeld met een aluminiumdop met plastic flip-off cap.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Cabazitaxel dient alleen bereid en toegediend te worden door personeel dat gekwalificeerd is voor de toepassing van cytotoxische middelen. Personeel dat zwanger is, dient het geneesmiddel niet te hanteren. Zoals met andere antineoplastische stoffen dient voorzichtigheid te worden betracht wanneer cabazitaxel wordt gehanteerd en oplossingen worden bereid. Het gebruik van afschermende hulpmiddelen, persoonlijke beschermingsmiddelen (bijv. handschoenen) en procedures voor de bereiding worden aangeraden. Indien cabazitaxel, bij welke stap dan ook in het bereidingsproces, in contact met de huid mocht komen, was deze dan onmiddellijk en grondig met zeep en water. Indien cabazitaxel in contact met de slijmvliezen mocht komen, was deze dan onmiddellijk en grondig met water.
Verdun het concentraat voor oplossing voor infusie altijd met al het bijgeleverde oplosmiddel voordat het wordt toegevoegd aan de infusieoplossing.
Lees deze HELE rubriek aandachtig vóór het mengen en verdunnen. Cabazitaxel moet TWEE MAAL verdund worden vóór toediening. Volg de bereidingsaanwijzingen die hieronder staan.
Het volgende verdunningsproces in twee stappen moet op een aseptische manier worden uitgevoerd om de oplossing voor infusie te bereiden.
Stap 1: Eerste verdunning van het concentraat voor oplossing voor infusie met het bijgeleverde oplosmiddel
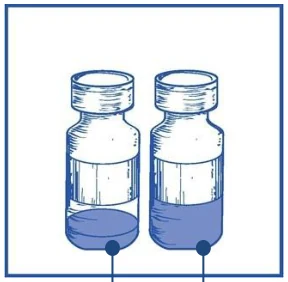
Stap 1.1
Controleer de injectieflacon met concentraat en het bijgeleverde oplosmiddel. De concentraatoplossing en het oplosmiddel
moeten helder zijn, praktisch vrij van deeltjes.
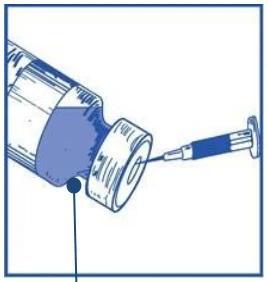
Stap 1.2
Gebruik een spuit met een naald en trek de volledige inhoud van het bijgeleverde oplosmiddel aseptisch op door de injectieflacon gedeeltelijk om te keren.
Stap 1.3
Injecteer de volledige inhoud in de overeenstemmende injectieflacon met concentraat.
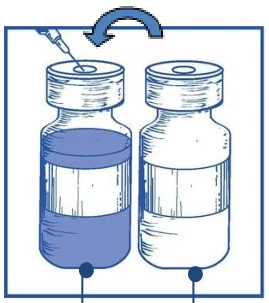
Richt de naald naar de binnenwand van de injectieflacon met concentraatoplossing om schuimvorming zo veel mogelijk te beperken wanneer u het oplosmiddel injecteert. Injecteer langzaam.
Na reconstitutie bevat de resulterende oplossing
10 mg/ml cabazitaxel.
Injectieflacon met oplosmiddel
Injectieflacon met oplosmiddel
Injectieflacon met
concentraat
(60
mg – 1,5 ml)
Injectieflacon met oplosmiddel
Mengsel concentraat
oplosmiddel 10 mg/ml
Stap 1.4
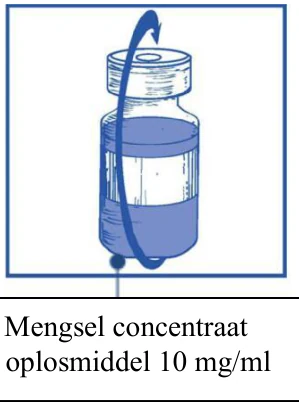
Verwijder de spuit en naald; meng handmatig en
zachtjes door herhaaldelijk om te keren totdat u een heldere en homogene oplossing verkrijgt. Dit kan ongeveer 45 seconden in beslag nemen.
Stap 1.5
Laat deze oplossing gedurende ongeveer 5 minuten staan en controleer dan of de oplossing homogeen en helder is.
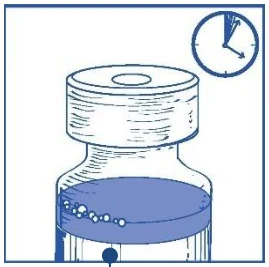
Het is normaal dat er na deze tijdspanne nog schuim overblijft.
Dit resulterende mengsel van concentraat en oplosmiddel bevat 10 mg/ml cabazitaxel (minstens 6 ml leverbaar volume). De tweede verdunning moet onmiddellijk daarna gebeuren (binnen 1 uur) zoals beschreven in Stap 2.
Er kan meer dan één injectieflacon van het mengsel concentraat-oplosmiddel nodig zijn om de voorgeschreven
dosis toe te dienen.
Stap 2: Tweede (finale) verdunning voor infusie
Stap 2.1
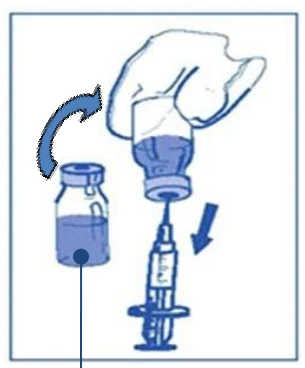
Gebruik een gegradueerde spuit met een naald en trek de nodige hoeveelheid van het mengsel concentraat-oplosmiddel (10 mg/ml cabazitaxel) aseptisch op. Als voorbeeld zou een dosis van 45 mg cabazitaxel 4,5 ml vereisen van het mengsel concentraat-oplosmiddel, zoals bereid in Stap 1.
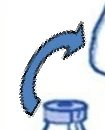
Omdat er na de bereiding, zoals beschreven in Stap 1, schuim kan achterblijven op de wand van de injectieflacon van deze oplossing, plaatst u de naald van de spuit bij voorkeur in het midden wanneer u de oplossing optrekt.
Mengsel concentraat oplosmiddel 10 mg/ml
Mengsel concentraat
- oplosmiddel 10 mg/ml
Mengsel concentraat oplosmiddel 10 mg/ml
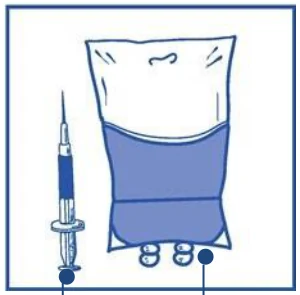
Stap 2.2
Injecteer in een steriele PVC-vrije container met 5% glucoseoplossing of met 9 mg/ml (0,9%) natriumchlorideoplossing voor infusie. De concentratie van de oplossing voor infusie moet zich tussen 0,10 mg/ml en 0,26 mg/ml bevinden.
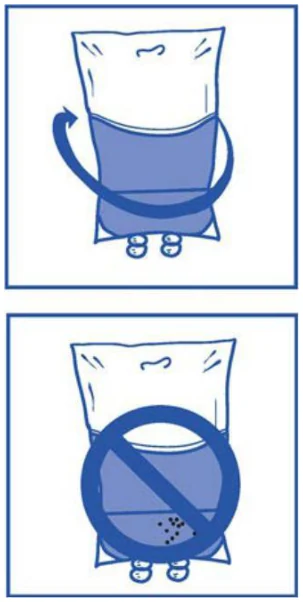
Stap 2.3
Verwijder de spuit en meng de inhoud van de
infusiezak of -fles handmatig door middel van een schommelende beweging.
Stap 2.4
Zoals bij alle parenterale producten moet de resulterende
oplossing voor infusie visueel gecontroleerd worden vóór gebruik. Aangezien de infusieoplossing oververzadigd is, kan deze in de loop der tijd kristalliseren. In dit geval dient de oplossing niet gebruikt te worden en te worden afgevoerd.
De oplossing voor infusie dient onmiddellijk gebruikt te worden. Echter, de bewaartermijn kan langer zijn onder de specifieke voorwaarden vermeld in rubriek 6.3.
Een in-line filter van 0,22 micrometer nominale poriegrootte (ook aangeduid als 0,2 micrometer) wordt aanbevolen tijdens de toediening.
Gebruik geen PVC infusiecontainers of polyurethaan infusiesets voor de bereiding en toediening van cabazitaxel.
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
5% glucoseoplossing of 9 mg/ml (0,9%) natriumchlorideoplossing voor infusie
Vereiste hoeveelheid mengsel concentraat - oplosmiddel
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Vivanta Generics s.r.o.
Třtinová 260/1, Čakovice
196 00 Praag 9
Tsjechië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Cabazitaxel MSN 60 mg concentraat en oplosmiddel voor oplossing voor infusie: RVG 124781
9. DATUM EERSTE VERGUNNINGVERLENING / VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 december 2021
Datum van verlenging van de vergunning: 4 november 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 9: 4 april 2026.