


SmPC (samenvatting van de productkenmerken) - XEOMIN
1. NAAM VAN HET GENEESMIDDEL
XEOMIN 50 eenheden poeder voor oplossing voor injectie
XEOMIN 100 eenheden poeder voor oplossing voor injectie
XEOMIN 200 eenheden poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
XEOMIN 50 eenheden poeder voor oplossing voor injectie
Een injectieflacon bevat 50 eenheden Clostridium Botulinum neurotoxine type A (150 kD), vrij van complexerende proteïnen*.
XEOMIN 100 eenheden poeder voor oplossing voor injectie
Een injectieflacon bevat 100 eenheden Clostridium Botulinum neurotoxine type A (150 kD), vrij van complexerende proteïnen*.
XEOMIN 200 eenheden poeder voor oplossing voor injectie
Een injectieflacon bevat 200 eenheden Clostridium Botulinum neurotoxine type A (150 kD), vrij van complexerende proteïnen*.
* Botulinum neurotoxine type A, gezuiverd uit Clostridium Botulinum culturen (Hall stam)
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie
Wit poeder
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
XEOMIN is geïndiceerd voor de symptomatische behandeling bij volwassenen van
- blefarospasme en hemifaciaal spasme,
- cervicale dystonie van voornamelijk rotatie vorm (spasmodic torticollis),
- spasticiteit van de bovenste ledematen,
- chronische sialorroe ten gevolge van neurologische aandoeningen.
XEOMIN is geïndiceerd voor de symptomatische behandeling bij kinderen en adolescenten van 2 tot 17 jaar en met een gewicht ≥ 12 kg van:
- chronische sialorroe ten gevolge van neurologische / neuro-ontwikkelingsstoornissen.
4.2 Dosering en wijze van toediening
Door de eenheidsverschillen in de potency-test zijn dosiseenheden voor XEOMIN niet uitwisselbaar met die van andere preparaten met Botulinum toxine type A.
Voor gedetailleerde informatie betreffende klinische studies met XEOMIN in vergelijking met conventioneel Botulinum toxine type A complex (900 kD), zie rubriek 5.1.
XEOMIN mag alleen worden gebruikt door artsen met de juiste kwalificaties en de vereiste ervaring in het toepassen van Botulinum toxine type A.
De optimale dosis, de frequentie en het aantal injectieplaatsen moet per patiënt door de arts worden vastgesteld. Er dient een dosistitratie plaats te vinden.
De aanbevolen enkelvoudige doses XEOMIN mogen niet overschreden worden.
Dosering
Blefarospasme en hemifaciaal spasme
De aanbevolen startdosis bedraagt 1,25 tot 2,5 eenheden per injectieplaats. De startdosis mag niet hoger zijn dan 25 eenheden per oog. De totale dosering mag niet hoger zijn dan 50 eenheden per oog per behandelsessie. Herhaalbehandeling mag in het algemeen niet vaker gebeuren dan elke 12 weken.
Behandelingsintervallen moeten worden bepaald op basis van de actuele klinische behoeften van de individuele patiënt.
De mediane tijd voor de aanvang van het effect wordt binnen vier dagen na de injectie waargenomen. Het effect van een behandeling met XEOMIN duurt gewoonlijk ongeveer 3-5 maanden, dit kan echter ook aanzienlijk langer of korter zijn.
Bij herhaalde behandelsessies mag de dosis worden verhoogd tot tweemaal de aanvangsdosis als de reactie op de eerste behandeling als onvoldoende werd ervaren. Er blijkt echter geen extra voordeel te bereiken door het injecteren van meer dan 5,0 eenheden per injectieplaats.
Patiënten met hemifaciaal spasme moeten op dezelfde manier worden behandeld als unilateraal belefarospasme.
Torticollis spasmodica
Bij de behandeling van torticollis spasmodica moet de dosering XEOMIN per patiënt worden aangepast op basis van de positie van hoofd en nek van de patiënt, de locatie van mogelijke pijn, spierhypertrofie, het lichaamsgewicht van de patiënt en de reactie op de injectie.
Niet meer dan 200 eenheden moeten worden geïnjecteerd voor de eerste behandeling, met aanpassingen in de opvolgende behandelingen afhankelijk van de response. Een totaal van 300 eenheden mag niet overschreden worden per enige behandelsessie. Per injectieplaats mag niet meer dan 50 eenheden worden toegediend.
De mediane tijd voor de aanvang van het effect wordt binnen zeven dagen na de injectie waargenomen. Het effect van een behandeling met XEOMIN duurt gewoonlijk ongeveer 3-4 maanden, dit kan echter ook aanzienlijk langer of korter zijn. Behandelingsintervallen van minder dan 10 weken worden niet aanbevolen. Behandelingsintervallen moeten worden bepaald op basis van de actuele klinische behoeften van de individuele patiënt.
Spasticiteit van de bovenste ledematen
De juiste dosis en aantal injectieplaatsen dienen per individu aangepast te worden, op basis van de grootte, het aantal en de ligging van de betrokken spieren, de ernst van de spasticiteit en de aanwezigheid van lokale spierzwakte.
Aanbevolen behandeldosis per spier:
Klinisch patroon Spier
Eenheden
(Bereik)
Aantal injectieplaatsen per spier
Gebogen pols
Flexor carpi radialis
25-100
1-2
Flexor carpi ulnaris
20-100
1-2
Gebalde vuist
Flexor digitorum superficialis
25-100
2
Flexor digitorum profundus
25-100
2
Gebogen elleboog
Brachioradialis
25-100
1-3
Biceps
50-200
1-4
Brachialis
25-100
1-2
Pronatie van de onderarm
Pronator quadratus
10-50
1
Pronator teres
25-75
1-2
Duim-in-palm
Flexor pollicis longus
10-50
1
Adductor pollicis
5-30
1
Flexor pollicis brevis/ Opponens pollicis
5-30
1
Intern geroteerde/hyperextensie/ geadduceerde schouder
Deltoideus, pars clavicularis
20-150
1-3
Latissimus dorsi
25-150
1-4
Pectoralis major
20-200
1-6
Subscapularis
15-100
1-4
Teres major
20-100
1-2
De maximale totale dosis voor de behandeling van spasticiteit van de bovenste ledematen mag niet hoger zijn dan 500 eenheden per behandelsessie en er mag niet meer dan 250 eenheden toegediend worden in de schouderspieren.
Patiënten rapporteerden de aanvang van het effect 4 dagen na de behandeling. Het maximaal effect als een verbetering van de spiertonus werd waargenomen binnen de 4 weken. In het algemeen hield het effect van de behandeling gedurende 12 weken aan, maar dit kan echter aanzienlijk langer of korter aanhouden. Herhalingen van behandelingen mogen over het algemeen niet vaker plaatsvinden dan iedere 12 weken. Behandelingsintervallen moeten worden bepaald op basis van de actuele klinische behoeften van de individuele patiënt.
Chronische sialorroe (volwassenen)
Een gereconstitueerde oplossing in een concentratie van 5 eenheden/0,1 ml dient te worden gebruikt.
XEOMIN wordt aan beide zijden in de parotis- en submandibulaire klieren geïnjecteerd (per behandeling vier injecties in totaal). De dosis wordt als volgt verdeeld in een verhouding van 3:2 tussen de parotis- en submandibulaire klieren:
| Klieren | Eenheden | Volume |
|---|---|---|
| Parotisklieren | 30 per zijde | 0,6 ml per injectie |
| Submandibulaire klieren | 20 per zijde | 0,4 ml per injectie |
De injectieplaats dient zich dicht bij het midden van de klier te bevinden.
De aanbevolen dosis per behandelingssessie is 100 eenheden. Deze maximale dosis mag niet worden overschreden.
Behandelingsintervallen moeten worden bepaald op basis van de werkelijke klinische behoefte van de individuele patiënt.
Herhaalde behandeling vaker dan elke 16 weken wordt niet aanbevolen.
Chronische sialorroe (kinderen/adolescenten)
Een gereconstitueerde oplossing in een concentratie van 2,5 eenheden/0,1 ml dient te worden gebruikt.
XEOMIN wordt aan beide zijden in de parotis- en submandibulaire klieren geïnjecteerd (per behandeling vier injecties in totaal). De aan het lichaamsgewicht aangepaste dosis wordt verdeeld in een verhouding van 3:2 tussen de parotis- en submandibulaire klieren zoals aangegeven in de tabel hieronder.
Er kan geen doseringsadvies worden gegeven voor kinderen die minder dan 12 kg wegen.
Lichaams- gewicht | Parotisklier, elke zijde | Submandibulaire klier, elke zijde | Totale dosis, beide klieren, beide zijden | |||||||||||
| Dosis per klier | Volume per injectie | Dosis per klier | Volume per injectie | |||||||||||
| [kg] | [Eenheden] | [ml] | [Eenheden] | [ml] | [Eenheden] | |||||||||
| ≥ 12 en < 15 | 6 | 0,24 | 4 | 0,16 | 20 | |||||||||
| ≥ 15 en < 19 | 9 | 0,36 | 6 | 0,24 | 30 | |||||||||
| ≥ 19 en < 23 | 12 | 0,48 | 8 | 0,32 | 40 | |||||||||
| ≥ 23 en < 27 | 15 | 0,60 | 10 | 0,40 | 50 | |||||||||
| ≥ 27 en < 30 | 18 | 0,72 | 12 | 0,48 | 60 | |||||||||
| ≥ 30 | 22.5 | 0,90 | 15 | 0,60 | 75 | |||||||||
De injectieplaats dient zich dicht bij het midden van de klier te bevinden.
Behandelingsintervallen moeten worden bepaald op basis van de werkelijke klinische behoefte van de individuele patiënt.
Herhaalde behandeling mag niet vaker dan elke 16 weken plaatsvinden.
Alle indicaties
Als binnen een maand na de eerste injectie geen effect van de behandeling optreedt, moeten de volgende maatregelen worden genomen:
- klinische verificatie van het effect van het neurotoxine op de geïnjecteerde spier: bijvoorbeeld een elektromyografisch onderzoek in een gespecialiseerde instelling
- analyse van de redenen voor het ontbreken van een reactie, bijvoorbeeld een slechte isolatie van de te injecteren spieren, een te lage dosis, een slechte injectietechniek, een vaste contractuur, een te zwakke antagonist, mogelijke ontwikkeling van antistoffen
- herbeoordeling van de behandeling met Botulinum neurotoxine type A als adequate therapie
- als tijdens de eerste behandeling geen bijwerkingen zijn opgetreden, kan onder de volgende voorwaarden een extra behandelkuur worden verricht: 1) een dosisaanpassing aan de hand van de analyse van de meest recente reden waarom geen reactie is opgetreden, 2) lokalisatie van de betrokken spieren met technieken zoals elektromyografische controle, 3) het aanbevolen minimale interval tussen de eerste en de volgende behandeling wordt gevolgd
Pediatrische patiënten
De veiligheid en werkzaamheid van XEOMIN in andere indicaties dan deze beschreven voor pediatrische patiënten in rubriek 4.1 zijn niet vastgesteld. Er kunnen geen aanbevelingen over de dosering worden gedaan voor andere indicaties dan chronische sialorroe bij kinderen en adolescenten van 2 tot 17 jaar en met een gewicht ≥ 12 kg.
De momenteel beschikbare pediatrische klinische gegevens met XEOMIN worden beschreven in rubriek 5.1.
Wijze van toediening
Alle indicaties
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6. Na reconstitutie mag XEOMIN voor slechts één injectiesessie en bij slechts één patiënt worden gebruikt.
XEOMIN is bedoeld voor intramusculair en intraglandulair (in de speekselklier) gebruik.
Blefarospasme en hemifaciaal spasme
Na reconstitutie wordt de XEOMIN-oplossing met behulp van een hiervoor geschikte steriele naald intramusculair geïnjecteerd (bijvoorbeeld 27-30 gauge/0,30-0,40 mm diameter/12,5 mm lengte). Het is niet nodig dit onder elektromyografische controle te doen. Een injectievolume van ongeveer 0,05 tot 0,1 ml wordt aanbevolen.
XEOMIN wordt geïnjecteerd in de mediale en laterale M. orbicularis oculi van het bovenste ooglid en in de laterale M. orbicularis oculi van het onderste ooglid. Eventueel kan in het gebied van de wenkbrauwen, in de laterale M. orbicularis oculi en in het bovenste deel van het gezicht, nog op extra plaatsen worden geïnjecteerd indien de spasmen hier het gezichtsvermogen belemmeren.
In gevallen van unilateraal blefarospasme moeten de injecties beperkt blijven tot het aangedane oog.
Patiënten met hemifaciaal spasme moeten worden behandeld als voor unilateraal blefarospasme.
Er is geen ervaring met injecties in het onderste gezichtsveld uit klinische studies met XEOMIN. Spieren in het onderste gezichtsveld mogen niet worden geïnjecteerd vanwege het uitgesproken risico op lokale zwakte zoals gemeld in de literatuur na injecties van Botulinum toxine in dit gebied bij patiënten met hemifaciaal spasme.
Torticollis spasmodica
Voor injecties in oppervlakkige spieren wordt een hiervoor geschikte steriele naald (bijvoorbeeld 25-30 gauge/ 0,30-0,50 mm diameter/37 mm lengte) gebruikt, en voor injecties in de dieperliggende musculatuur bijvoorbeeld een 22 gauge/0,70 mm diameter/75 mm lengte naald. Een injectievolume van ongeveer 0,1 tot 0,5 ml wordt aanbevolen.
Bij de behandeling van torticollis spasmodica wordt XEOMIN geïnjecteerd in de M. sternocleidomastoideus, M. levator scapulae, M. scalenus, M. splenius capitis en/of de M. trapezius. Deze lijst is niet volledig, omdat elke spier die verantwoordelijk is voor het reguleren van de positie van het hoofd hierbij betrokken kan zijn, waardoor ook behandeling van andere spieren noodzakelijk kan zijn. Als zich problemen voordoen bij het isoleren van individuele spieren moeten de injecties mits gebruik van technieken zoals elektromyografische controle of ultrasound plaatsvinden. De spiermassa en de mate van hypertrofie of atrofie zijn factoren waarmee bij het selecteren van de juiste dosis rekening moet worden gehouden.
Bij gebruik van meerdere injectieplaatsen kan XEOMIN zorgen voor een meer uniforme dekking van de geïnnerveerde gebieden van de dystonische spier; dit is met name nuttig bij grote spieren. Het optimale aantal injectieplaatsen is afhankelijk van de grootte van de chemisch te verslappen spier.
De M. sternocleidomastoideus mag niet bilateraal worden geïnjecteerd, omdat het risico op bijwerkingen (met name dysfagie) bij bilaterale injecties verhoogd is, wat ook het geval is indien in deze spier doses hoger dan 100 eenheden worden toegediend.
Spasticiteit van de bovenste ledematen
Gereconstitueerd XEOMIN wordt geïnjecteerd door middel van een geschikte steriele naald (bijvoorbeeld 26 gauge/0,45 mm diameter/37 mm lengte, voor oppervlakkige spieren en een langere naald, bijvoorbeeld 22 gauge/0,7 mm diameter/75 mm lengte, voor diepere musculatuur).
Indien het moeilijk is om de individuele spieren te isoleren, wordt lokalisatie van de betrokken spieren met technieken zoals elektromyografische controle of ultrasound aanbevolen. Bij gebruik van meerdere injectieplaatsen kan XEOMIN zorgen voor een meer uniforme dekking van de geïnnerveerde gebieden van de spier; dit is met name nuttig wanneer grotere spieren geïnjecteerd worden.
Chronische sialorroe (volwassenen/kinderen/adolescenten)
Na reconstitutie wordt de XEOMIN oplossing intraglandulair geïnjecteerd door middel van een geschikte steriele naald (bv. 27-30 gauge/0,30-0,40 mm diameter/12,5 mm lengte).
Bij volwassenen zijn anatomische oriëntatiepunten of ultrasound geleiding beide mogelijk voor de lokalisatie van de betrokken speekselklieren, maar de ultrasound geleide methode verdient de voorkeur aangezien dit tot een betere therapeutische uitkomst kan leiden (zie rubriek 5.1).
Voor de behandeling van kinderen en adolescenten dient ultrasound geleiding gebruikt te worden.
Plaatselijke verdoving (zoals plaatselijk verdovende crème), sedatie of verdoving in combinatie met sedatie kan aan kinderen en adolescenten worden aangeboden voorafgaand aan de injectie na een zorgvuldige afweging van voordelen en risico's en volgens de plaatselijke gebruiken.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Gegeneraliseerde aandoeningen van spieractiviteit (bijvoorbeeld myasthenia gravis, syndroom van Eaton-Lambert).
- Infectie of ontsteking op de voorgestelde injectieplaats.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid:
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Algemeen:
Alvorens XEOMIN toe te dienen, moet de arts zichzelf vertrouwd maken met de anatomie van de patiënt en elke verandering daarin als gevolg van eerdere operaties.
Voorzichtigheid is geboden om zeker te zijn dat XEOMIN niet wordt geïnjecteerd in een bloedvat.
XEOMIN moet met voorzorg worden gebruikt:
- als een bloedingsstoornis van enig type bestaat
- bij patiënten die antistollingstherapie ontvangen of andere middelen die een anticoagulerend effect hebben.
De klinische effecten van Botulinum neurotoxine type A kunnen door herhaalde injecties toenemen of afnemen. De mogelijke redenen voor wijzigingen in klinische effecten zijn verschillende reconstitutietechnieken, het gekozen injectie-interval, de injectieplaatsen en marginaal variërende toxine-activiteit als gevolg van de gebruikte biologische testprocedure of secundaire non-respons.
Plaatselijke en verder gelegen verspreiding van het toxine effect
Er kunnen door verkeerd geplaatste injecties van Botulinum toxine type A bijwerkingen voorkomen die dichtbijgelegen spiergroepen tijdelijk verlammen. Hoge doses kunnen spieren die verder van de injectieplaats zijn gelegen verlammen.
Er zijn meldingen van bijwerkingen die gerelateerd kunnen zijn aan de verspreiding van Botulinum toxine type A naar plaatsen die verder gelegen zijn van de injectieplaats (zie rubriek 4.8). Sommige van deze kunnen levensbedreigend zijn en er zijn meldingen van een dodelijke afloop, wat in sommige gevallen werd geassocieerd met dysfagie, pneumonie en/of aanzienlijk krachtverlies.
Patiënten die met therapeutische doses worden behandeld, kunnen overmatige spierzwakte ervaren.
Er zijn gevallen van iatrogeen botulisme gemeld na injectie van Botulinum toxine producten.
Patiënten of zorgverleners moeten worden geadviseerd om onmiddellijk medische hulp in te roepen als zij tekenen of symptomen ervaren die consistent zijn met de verspreiding van het effect van Botulinum toxine of als er slik-, spraak- of ademhalingsstoornissen optreden (zie rubriek 4.9).
Dysfagie werd ook gemeld na injectie op andere plaatsen dan de cervicale musculatuur.
Voorafbestaande neuromusculaire stoornissen
Patiënten met neuro-musculaire aandoeningen kunnen een verhoogd risico hebben op overmatige spierzwakte, in het bijzonder bij intramusculaire behandeling. Het Botulinum toxine type A product dient bij deze patiënten onder supervisie van een specialist te worden gebruikt en mag alleen worden gebruikt als wordt aangenomen dat de voordelen van de behandeling opwegen tegen het risico.
In het algemeen moeten patiënten met aspiratie of dysfagie in de anamnese met voorzichtigheid worden behandeld. Men dient uiterst voorzichtig te zijn bij het behandelen van deze patiënten voor cervicale dystonie.
XEOMIN moet met voorzichtigheid worden gebruikt:
- bij patiënten die aan amyotrofische laterale sclerose lijden
- bij patiënten met andere ziekten die leiden tot perifere neuromusculaire disfunctie
- in te behandelen spieren met een duidelijke zwakte of atrofie
Overgevoeligheidsreacties
Er zijn overgevoeligheidsreacties gemeld met Botulinum neurotoxine type A producten. Indien er zich ernstige (anafylactische reacties) en/of onmiddellijke overgevoeligheidsreacties voordoen, moet er adequate medische behandeling worden ingesteld.
Antilichaamvorming
Het te frequent doseren, kan het risico op antilichaamvorming verhogen, wat kan resulteren in het falen van de behandeling (zie rubriek 4.2).
Het potentieel voor antilichaamvorming kan worden geminimaliseerd door het injecteren van de laagst effectieve dosis met het langst mogelijke interval tussen injecties zoals klinisch geïndiceerd.
Pediatrische patiënten
Spontane meldingen van mogelijke verspreiding van toxine op afstand zijn zeer zelden gemeld voor andere preparaten van Botulinum toxine type A bij pediatrische patiënten met comorbiditeiten, voornamelijk met hersenverlamming. Over het algemeen was de dosis die in deze gevallen werd gebruikt hoger dan de aanbevolen dosis voor deze producten.
Er zijn zeldzame spontane sterfgevallen gemeld, soms geassocieerd met aspiratiepneumonie bij kinderen met ernstige hersenverlamming na behandeling met Botulinum toxine producten, inclusief off-label gebruik (bijv. nekgebied). Het risico wordt vooral als hoog beschouwd bij pediatrische patiënten met een slechte onderliggende gezondheidstoestand of bij patiënten met een significante neurologische zwakte, dysfagie, of bij patiënten met een recente geschiedenis van aspiratiepneumonie of longziekte.
Indicatiespecifieke waarschuwingen
Blefarospasme en hemifaciaal spasme
Om het ontstaan van ptosis te voorkomen, moeten injecties in de buurt van de M. levator palpebrae superioris worden vermeden. Diplopie kan ontstaan als gevolg van diffusie van Botulinum neurotoxine type A in de M. obliquus inferior. Door het vermijden van mediale injecties in het onderste ooglid neemt de kans op deze bijwerking af.
Vanwege het anticholinerge effect van Botulinum neurotoxine type A moet XEOMIN bij patiënten met een verhoogd risico op het ontwikkelen van een nauwe kamerhoekglaucoom met de benodigde voorzichtigheid gebruikt worden.
Om ectropion te voorkomen, moet het geven van een injectie in het gebied van het onderste ooglid worden vermeden, en is een actieve behandeling van elk epitheeldefect noodzakelijk. Hiervoor zijn mogelijk beschermende druppels, zalf, zachte verband contact lenzen, of het afsluiten van het oog met een pleister of andere middelen nodig.
Als na een injectie met XEOMIN in de M. orbicularis minder wordt geknipperd, kan dit leiden tot blootstelling van de cornea, aanhoudende epitheeldefecten en zweervorming van de cornea, met name bij patiënten met craniale zenuwaandoeningen (aangezichtszenuw). Bij patiënten die eerder aan hun oog zijn geopereerd moet de gevoeligheid van de cornea zorgvuldig worden getest.
Ecchymose ontstaat makkelijk in de weke delen van het ooglid. Door onmiddellijk zachte druk uit te oefenen op de plaats van injectie kan dat risico worden beperkt.
Torticollis spasmodica
XEOMIN moet voorzichtig worden geïnjecteerd bij injectie op plaatsen dicht bij gevoelige structuren zoals de halsslagader, de longtoppen en de oesofagus.
Patiënten die eerder akinetisch waren of een zittend leven leidden, moeten eraan worden herinnerd dat zij na de injectie met XEOMIN geleidelijk hun activiteiten moeten gaan hervatten.
Patiënten moeten worden geïnformeerd dat injecties met XEOMIN voor de behandeling van torticollis spasmodica matige tot ernstige dysfagie kunnen veroorzaken met het risico van aspiratie en dyspneu. Medische interventie kan noodzakelijk zijn (bijvoorbeeld in de vorm van een maagsonde) (zie ook rubriek 4.8). Het beperken van de dosis die in de M. sternocleidomastoideus wordt geïnjecteerd tot minder dan 100 eenheden kan de kans op dysfagie verminderen. Patiënten met een smallere nekspiermassa, of patiënten bij wie bilaterale injecties in de M. sternocleidomastoideus noodzakelijk zijn, hebben een verhoogd risico. Het optreden van dysfagie kan worden toegeschreven aan de verspreiding van het farmacologische effect van XEOMIN als gevolg van de verspreiding van het neurotoxine in de oesofageale musculatuur.
Spasticiteit van de bovenste ledematen
XEOMIN moet voorzichtig worden geïnjecteerd bij injectie op plaatsen dicht bij gevoelige structuren zoals de halsslagader, de longtoppen en de oesofagus.
Patiënten die eerder akinetisch waren of een zittend leven leidden, moeten eraan worden herinnerd dat zij na de injectie met XEOMIN geleidelijk hun activiteiten moeten gaan hervatten.
XEOMIN als behandeling voor focale spasticiteit werd onderzocht in combinatie met de gebruikelijke standaardbehandeling, en dient niet om die behandelingen te vervangen. XEOMIN zal het bewegingsbereik van een gewricht dat aangetast is door een gefixeerde spiercontractuur wellicht niet verbeteren.
Nieuwe of herhaalde aanvallen werden gemeld, typisch bij patiënten die aanleg hebben om deze voorvallen te ervaren. De exacte relatie tussen deze voorvallen en Botulinum toxine injectie is niet vastgesteld.
Chronische sialorroe (volwassenen/kinderen/adolescenten)
In gevallen van medicatie-geïnduceerde sialorroe (bv. door aripiprazol, clozapine, pyridostigmine) dient allereerst de mogelijkheid van vervanging, reductie of zelfs stopzetting van de inducerende medicatie overwogen te worden alvorens XEOMIN te gebruiken voor de behandeling van sialorroe.
De werkzaamheid en veiligheid van XEOMIN bij patiënten met medicatie-geïnduceerde sialorroe werden niet onderzocht.
Als zich gevallen van "droge mond" ontwikkelen in verband met de toediening van XEOMIN, moet een verlaging van de dosis worden overwogen.
Een tandartsbezoek aan het begin van de behandeling wordt aanbevolen. De tandarts moet worden geïnformeerd over de behandeling van de sialorroe met XEOMIN om te kunnen beslissen over geschikte maatregelen voor de profylaxe van cariës.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Theoretisch gezien kan het effect van Botulinum neurotoxine worden versterkt door aminoglycoside antibiotica of andere geneesmiddelen die de neuromusculaire transmissie verstoren, bijvoorbeeld tubocurarine-achtige spierontspanners.
Daarom vereist het gelijktijdig gebruik van XEOMIN met aminoglycosiden of spectinomycine speciale zorg. Het gebruik van perifere spierontspanners moeten met de nodige voorzichtigheid in acht worden genomen, waarbij indien noodzakelijk de aanvangsdosis van de spierontspanner wordt verminderd, of een middel met een middellange werkingsduur moet worden gekozen, zoals vecuronium of atracurium, in plaats van een middel met een langer aanhoudend effect.
Bovendien kan, indien gebruikt voor de behandeling van chronische sialorroe, bestraling van het hoofd en de nek met inbegrip van de speekselklieren en/of gelijktijdige toediening van anticholinergica (bv. atropine, glycopyrronium, scopolamine) het effect van het toxine verhogen. De behandeling van sialorroe met XEOMIN tijdens radiotherapie wordt niet aanbevolen.
4-Aminoquinolines kunnen het effect van XEOMIN verminderen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen toereikende gegevens over het gebruik van Botulinum neurotoxine type A bij zwangere vrouwen. Uit experimenteel onderzoek bij dieren is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. Daarom mag XEOMIN niet tijdens de zwangerschap worden gebruikt, tenzij strikt noodzakelijk en tenzij het mogelijke voordeel opweegt tegen het risico.
Borstvoeding
Het is onbekend of Botulinum neurotoxine type A in de moedermelk wordt uitgescheiden. Daarom moet XEOMIN niet worden gebruikt tijdens het borstvoeden.
Vruchtbaarheid
Er zijn geen klinische gegevens bij gebruik van Botulinum neurotoxine type A. Er werden geen nadelige effecten op de mannelijke of vrouwelijke vruchtbaarheid bij konijnen aangetoond (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
XEOMIN heeft een lichte tot matige invloed op de rijvaardigheid en het gebruik van machines. Patiënten moet worden geadviseerd dat indien zich asthenie, spierzwakte, duizeligheid, visusstoornissen of hangende oogleden voorkomen, ze geen voertuigen moeten besturen en andere mogelijke gevaarlijke activiteiten achterwege moeten laten.
4.8 Bijwerkingen
Gewoonlijk worden bijwerkingen binnen de eerste week na de behandeling waargenomen en zijn ze tijdelijk van aard. Bijwerkingen kunnen gerelateerd zijn aan de werkzame stof, de injectieprocedure of beide.
Bijwerkingen onafhankelijk van de indicatie.
Toedieningsgerelateerde bijwerkingen
Plaatselijke pijn, inflammatie, paresthesie, hypesthesie, gevoeligheid, zwelling,oedeem, erytheem, jeuk, plaatselijke infectie, hematoom, bloeding en/of blauwe plekken kunnen in verband worden gebracht met de injectie. Pijn door en/of angst voor de naald kunnen resulteren in een vasovagale reactie, waaronder voorbijgaande symptomatische hypotensie, misselijkheid, tinnitus en syncope.
Bijwerkingen van de geneesmiddel klasse Botulinum toxine type A
Plaatselijke spierzwakte is een van de te verwachten farmacologische effecten van Botulinum toxine type A.
Verspreiding van toxine
Bijwerkingen gerelateerd aan verspreiding van het toxine op verder weg gelegen plaatsen van de toedieningsplaats zijn zeer zelden gemeld, die symptomen veroorzaken die consistent zijn met Botulinum toxine type A effecten (overmatige spierzwakte, dysfagie en aspiratiepneumonie met in sommige gevallen een dodelijke afloop) (zie rubriek 4.4).
Overgevoeligheidsreacties
Ernstige en/of onmiddellijke overgevoeligheidsreacties waaronder anafylaxie, serumziekte, urticaria, wekedelen oedeem en dyspneu zijn zelden gerapporteerd. Sommige van deze reacties zijn gerapporteerd na het gebruik van conventionele Botulinum toxine type A complex als zodanig of in combinatie met andere stoffen waarvan bekend is dat ze soortgelijke reacties veroorzaken.
Bijwerkingen op basis van klinische ervaring
De volgende bijwerkingen zijn gemeld met Xeomin. De frequenties worden als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1.000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1000); zeer zelden (< 1/10.000), niet bekend (kan niet worden vastgesteld met de beschikbare data)
Blefarospasme
| Systeem/orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Zenuwstelselaandoeningen | Hoofdpijn, gezichtsparese | Soms |
| Oogaandoeningen | Ooglid ptosis | Zeer vaak |
| Droge ogen, wazig zicht, gezichtsstoornissen | Vaak | |
| Diplopie, verhoogde traanvorming | Soms | |
| Maagdarmstelselaandoeningen | Droge mond | Vaak |
| Dysfagie | Soms | |
| Huid- en onderhuidaandoeningen | Huiduitslag | Soms |
| Skeletspierstelsel- en bindweefselaandoeningen | Spierzwakte | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pijn op de injectieplaats | Vaak |
| Moeheid | Soms |
Hemifaciaal spasme
Bij blefarospasme kunnen soortgelijke bijwerkingen worden verwacht als bij hemifaciaal spasme.
Torticollis spasmodica
| Systeem/orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Infecties en parasitaire aandoeningen | Infectie van de bovenste luchtwegen | Vaak |
| Zenuwstelselaandoeningen | Hoofdpijn, presyncope, duizeligheid | Vaak |
| Spraakstoornissen | Soms | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Dysfonie, dyspneu | Soms |
| Maagdarmstelselaandoeningen | Dysfagie | Zeer vaak |
| Droge mond, misselijkheid | Vaak | |
| Huid- en onderhuidaandoeningen | Hyperhidrose | Vaak |
| Huiduitslag | Soms | |
| Skeletspierstelsel- en bindweefselaandoeningen | Nekpijn, spierzwakte, myalgie, spierspasmen, stijfheid van de skeletmusculatuur | Vaak |
| Algemene aandoeningen en | Pijn op de injectieplaats, asthenie | Vaak |
| toedieningsplaatsstoornissen |
De behandeling van torticollis spasmodica kan dysfagie in verschillende graden van ernst veroorzaken, waarbij de mogelijkheid van aspiratie bestaat, waardoor medische interventie noodzakelijk kan zijn. Dysfagie kan tot twee tot drie weken na de injectie aanhouden, maar in één geval is een duur van maximaal vijf maanden gemeld.
Spasticiteit van de bovenste ledematen
| Systeem/orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Zenuwstelselaandoeningen | Hoofdpijn, hypesthesie | Soms |
| Maagdarmstelselaandoeningen | Droge mond | Vaak |
| Dysfagie, misselijkheid | Soms | |
| Skeletspierstelsel- en bindweefselaandoeningen | Spierzwakte, pijn in extremiteiten, myalgie | Soms |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Asthenie | Soms |
| Pijn op de injectieplaats | Niet bekend |
Chronische sialorroe (volwassenen)
| Systeem/orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Zenuwstelselaandoeningen | Paresthesie | Vaak |
| Spraakstoornis | Soms | |
| Maagdarmstelselaandoeningen | Droge mond, dysfagie | Vaak |
| Veranderd (verdikt) speeksel, dysgeusie | Soms |
Gevallen van aanhoudende droge mond (> 110 dagen) van ernstige intensiteit zijn gemeld, wat verdere complicaties kon veroorzaken als gingivitis, dysfagie en cariës.
Chronische sialorroe (kinderen/adolescenten)
| Systeem/orgaanklasse | Bijwerking | Frequentie |
|---|---|---|
| Maagdarmstelselaandoeningen | Dysfagie | Soms |
| Veranderd (verdikt) speeksel, droge mond, pijn in de mond, tandcariës | Niet bekend |
Ervaring na het in de handel brengen
De volgende bijwerkingen zijn gemeld met frequentie niet bekend voor het gebruik van Xeomin sinds marktintroductie, onafhankelijk van de indicatie:
| Systeem/orgaanklasse | Bijwerking |
|---|---|
| Immuunsysteemaandoeningen | Overgevoeligheidsreacties zoals zwelling, oedeem (ook op enige afstand gelegen dan de injectieplaats), erytheem, pruritus, huiduitslag (lokaal en algemeen) en kortademigheid |
| Skeletspierstelsel- en bindweefselaandoeningen | Spieratrofie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Griepachtige symptomen |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website www.lareb.nl
4.9 Overdosering
Zie de informatie over risico's die samenhangen met de plaatselijke en verder gelegen verspreiding van het toxine-effect in rubriek 4.4.
Symptomen van een overdosis
Hogere doses Botulinum neurotoxine type A kunnen resulteren in een duidelijke neuromusculaire paralyse verder gelegen dan de injectieplaats met een verscheidenheid aan symptomen. De symptomen kunnen bestaan uit algehele zwakte, ptosis, diplopie, ademhalingsproblemen, spraakstoornissen, verlamming van de ademhalingsspieren of slikproblemen wat tot een aspiratiepneumonie kan leiden.
Maatregelen in geval van een overdosis
In geval van een overdosis of verspreiding van toxine moet de patiënt medisch gecontroleerd worden op symptomen van overmatige spierzwakte of spierverlamming. Symptomatische behandeling kan nodig zijn. Ondersteunende beademing kan noodzakelijk zijn bij paralyse van de ademhalingsspieren.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere spierrelaxantia, perifeer werkende stoffen,
ATC-code: M03AX01
Botulinum neurotoxine type A blokkeert de cholinerge transmissie bij de neuromusculaire verbinding door het remmen van de vrijzetting van acetylcholine. De zenuwuiteinden van de neuromusculaire verbinding reageren niet meer op de zenuwimpulsen, en secretie van de neurotransmitters op de motorische eindplaat wordt voorkomen (chemische denervatie). Herstel van de impulstransmissie wordt opnieuw tot stand gebracht door de vorming van nieuwe zenuwuiteinden en herstel van de verbinding met motorische eindplaten.
Werkingsmechanisme
Het werkingsmechanisme via welke Botulinum neurotoxine type A zijn effect uitoefent op de cholinerge zenuwuiteinden kan via een vier-stappen-proces worden beschreven, dat de volgende stappen omvat:
- Binding: De zware keten van Botulinum neurotoxine type A bindt met een uitzonderlijk hoge selectiviteit en affiniteit aan receptoren die enkel gevonden worden op cholinerge zenuwuiteinden.
- Internalisering: Constrictie van het membraan van het zenuwuiteinde en absorptie van het toxine in het zenuwuiteinde (endocytosis).
- Translocatie: Het animo-uiteinde segment van de zware keten van het neurotoxine vormt een porie in het membraan van het blaasje, de disulfide binding wordt gesplitst en de lichte keten van het neurotoxine passeert door de porie in het cytosol.
- Effect: Nadat de lichte keten is vrijgelaten, klieft het zeer specifiek het doeleiwit (SNAP 25) dat van essentieel belang is voor het vrijkomen van acetylcholine.
Compleet herstel van de eindplaat functie/impuls overdracht na intramusculaire injectie vindt gewoonlijk binnen 3-4 maanden plaats als de zenuwuiteinden groeien en zich opnieuw met de motorische eindplaat verbinden.
Resultaten van klinische studies
Therapeutische equivalentie van XEOMIN in vergelijking met de comparator Botox die conventioneel Botulinum toxine type A complex bevat (onabotulinumtoxinA, 900 kD) werd aangetoond in twee vergelijkende enkele-dosis Fase III studies, één bij patiënten met blefarospasme (studie MRZ 60201-0003, n=300) en één bij patiënten met cervicale dystonie (studie MRZ 60201-0013, n=463). Studieresultaten suggereren eveneens dat XEOMIN en dit comparator product een gelijkaardige werkzaamheid en veiligheidsprofiel hebben bij patiënten met blefarospasme of cervicale dystonie wanneer gebruikt met een dosis conversie ratio van 1:1 (zie rubriek 4.2).
Blefarospasme
XEOMIN is onderzocht in een Fase III, gerandomiseerd, dubbel-blind, placebo-gecontroleerd, multicenter onderzoek bij een totaal van 109 patiënten met blefarospasmen. Patiënten hadden een klinische diagnose van benigne essentiële blefarospasme, met een baseline Jankovich Rating Schaal (JRS) ernst subscore van ≥ 2, en een stabiele voldoende therapeutische response op eerdere toediening van het comparator product (onabotulinumtoxine A).
Patiënten werden gerandomiseerd (2:1) om of een enkelvoudige toediening van XEOMIN (n=75) te krijgen of placebo (n=34) bij een dosis gelijkaardig (+/-10%) aan de twee meest recente Botox injectiesessies voorafgaand aan de studie toegang. De hoogst toegestane dosis in deze studie was 50 eenheden per oog; gemiddelde XEOMIN dosering was 32 eenheden per oog.
Het primaire effectiviteitseindpunt was de verandering in de JRS ernst subscore van baseline tot week 6 post-injectie, in de intention-to-treat (ITT) populatie, met ontbrekende waarden vervangen door de meest recente waarde van de patiënt (laatste waarneming naar voren gezet). In de ITT populatie was het verschil tussen de XEOMIN groep en de placebo-groep in de verandering van de JRS ernst subscore van baseline tot week 6 was -1,0 (95 BI-1,4; 0,5) punt en statistisch significant (p<0,01). Patiënten kunnen doorgaan in de Extensie Periode als een nieuwe injectie nodig was. De patiënten ontvingen tot wel 5 injecties met XEOMIN met een minimum interval tussen twee injecties van op zijn minst 6 weken (48-69 weken totale studieduur en een maximum dosis van 50 eenheden per oog). Over de gehele studie varieerde de mediane injectie-interval in proefpersonen behandeld met NT201 van 10,14 (1ste interval) tot 12,00 weken (2e tot 5e interval).
Een andere dubbelblinde, placebo-gecontroleerde klinische Fase III studie met een open-label verlengingsperiode onderzocht de werkzaamheid van XEOMIN bij in totaal 61 patiënten, met een klinische diagnose van goedaardig essentieel blefarospasme en baseline Jankovic Rating Schaal (JRS) ernst subscore ≥ 2 , die Botulinum toxinebehandeling-naïef waren, dat wil zeggen dat ze geen Botulinum toxinebehandeling van blepharospasme hadden ontvangen gedurende ten minste 12 maanden voorafgaand aan de toediening van XEOMIN. In de hoofdperiode (6-20 weken) werden de patiënten gerandomiseerd om een enkele toediening van XEOMIN te ontvangen in doses van 12,5 eenheden per oog (n = 22), 25 eenheden per oog (n = 19) of placebo (n = 20), respectievelijk. De patiënten die een nieuwe injectie nodig hadden, konden de verlengingsperiode voortzetten en kregen nog een bijkomende injectie met XEOMIN.
In de hoofdperiode was de mediane duur van het behandelingsinterval 6 weken in de placebogroep, 11 weken in de groep behandeld met 12,5 eenheden per oog en 20 weken in de groep behandeld met 25 eenheden per oog. Het gemiddelde verschil van ANCOVA LS versus placebo (95% BI) in de verandering van de JRS ernst subscore van baseline tot week 6 was -1,2 (-1,9, -0,6) in de groep waaraan 25 eenheden XEOMIN per oog werd toegediend en werd statistisch significant gevonden, terwijl het respectievelijke verschil met placebo in de groep die XEOMIN 12,5 eenheden kreeg -0,5 (-1,1, 0,2) was, wat niet statistisch significant was.
Tijdens de verlengingsperiode ontvingen de patiënten een injectie van XEOMIN (n = 39) met een gemiddelde dosis dicht bij 25 eenheden (bereik: 15-30 eenheden) per oog, en de mediane duur van het behandelingsinterval was 19,9 weken.
Spasmodische torticollis
XEOMIN is onderzocht in een Fase III, gerandomiseerd, dubbel-blind, placebo-gecontroleerd, multicenter onderzoek bij een totaal van 233 patiënten met cervicale dystonie. Patiënten hadden een klinische diagnose van met name cervicale dystonie van de rotatievorm met baseline Toronto Western Spasmodic Torticollis Rating Scale (TWSTRS) -Totale score ≥ 20. Patiënten werden gerandomiseerd (1:1:1) om een enkelvoudige toediening van XEOMIN 240 eenheden (n=81), XEOMIN 120 eenheden (n=78) of placebo (n=74) te ontvangen. Het aantal en plaats van de injecties werden bepaald door de onderzoeker.
De primaire effectiviteitsvariabele was de LS gemiddelde verandering in de TWSTRS-Totale score van Baseline tot Week 4, in de Intention-To-Treat (ITT) populatie met ontbrekende waarden vervangen door de baseline-waarde van de patiënt (volledig statistisch model). De verandering in TWSTRS-Totale score van Baseline tot Week 4 was significant groter dan in de NT201 groep, vergeleken met de verandering in de placebogroep (p<0,001 volgens alle statistische modellen). Deze veranderingen waren ook klinisch relevant : bijv. -9,0 punten voor 240 eenheden vs. placebo, en -7,5 punten voor 120 eenheden vs. placebo volgens alle statistische modellen. Patiënten konden doorgaan in de Extensie Periode als een nieuwe injectie nodig was. De patiënten kregen tot wel 5 injecties van 120 eenheden of 240 eenheden XEOMIN met een minimum interval tussen twee injecties van tenminste 6 weken (48-69 weken totale studieduur).
Op basis van het verzoek van de patiënt om herbehandeling, bedroeg de mediane duur van de respons na behandeling met XEOMIN in deze studie (zowel de dubbelblinde als de open-label extensie periode) 12 weken (interkwartielbereik: 9 tot 15 weken). In de meerderheid van de injectiecycli (96,3%) lag de tijd tot herbehandeling tussen 6 en 22 weken en in individuele gevallen tot 28 weken.
Spasticiteit van de bovenste ledematen (volwassenen)
In de pivotale studie (dubbel-blind, placebo-gecontroleerd, multicenter) uitgevoerd bij patiënten met spasticiteit van de bovenste ledematen ten gevolge van een CVA, werden 148 patiënten gerandomiseerd om XEOMIN (n=73) of Placebo (n=75) te krijgen. De cumulatieve dosis na maximaal 6 herhaalde behandelingen in een klinische studie was gemiddeld 1333 eenheden (maximum 2395 eenheden) over een periode van maximaal 89 weken.
Zoals bepaald voor de primaire werkzaamheidsparameter (responspercentage voor pols flexor Ashworth Scale score in Week 4, respons gedefinieerd als verbetering met minstens 1 punt in de 5-punts Ashworth Scale score), hadden patiënten behandeld met XEOMIN (responspercentage: 68,5 %) een 3,97 keer grotere kans om responder te zijn in vergelijking met patiënten behandeld met placebo (responspercentage: 37,3 %; 95 % BI: 1,90 tot 8,30: p < 0,001, ITT populatie).
Deze studie met vaste dosis was niet ontwikkeld om een onderscheid te maken tussen vrouwelijke en mannelijke patiënten. Desondanks was het responspercentage in een post-hoc analyse hoger bij vrouwelijke patiënten (89,3 %) in vergelijking met mannelijke patiënten (55,6 %), het verschil was alleen statistisch significant voor vrouwen. Echter, bij mannelijke patiënten waren de responspercentages in de Ashworth Scale na 4 weken bij met XEOMIN behandelde patiënten aanzienlijk hoger in alle behandelde spiergroepen in vergelijking met placebo. Op basis van het verzoek van de patiënt om herbehandeling, bedroeg de mediane duur van het effect in deze pivotale studie, gevolgd door de open label extensie periode, 14 weken (interkwartielbereik: 13 tot 17 weken) en in de meerderheid van de injectiecycli (95,9%) lag de tijd tot herbehandeling tussen 12 en 28 weken.
Graad van respons was gelijkaardig bij mannen in vergelijking met vrouwen in de open label extensie periode van de pivotale studie (variabele dosis was mogelijk in deze periode van de studie) waarbij 145 patiënten werden opgenomen en tot 5 injectie-cycli werden uitgevoerd, alsook in de waarnemer-blinde studie (EudraCT Nummer 2006-003036-30) waarin werkzaamheid en veiligheid van XEOMIN in twee verschillende verdunningen bij 192 patiënten werd geëvalueerd bij patiënten met spasticiteit van de bovenste ledematen van diverse etiologie.
Een andere dubbelblinde, placebo-gecontroleerde Fase III klinische studie omvatte in totaal 317 onbehandelde patiënten met spasticiteit van de bovenste ledematen die minstens drie maanden ervoor een beroerte hadden. In de hoofdperiode (MP) werd een vaste totale dosis XEOMIN (400 eenheden) intramusculair toegediend aan het gedefinieerde primaire doel klinische patroon gekozen uit de gebogen elleboog, gebogen pols, of gebalde vuist patronen en aan andere getroffen spiergroepen (n = 210). De bevestigende analyse van de primaire en co-primaire effectiviteitsvariabelen op week 4 na de injectie vertoonde statistisch significante verbeteringen in de respondersnelheid van de Ashworth-score, of veranderingen van de basiswaarde in de Ashworth-score en de Investigator’s Global Impression of Change.
296 behandelde patiënten hebben de MP voltooid en hebben deelgenomen aan de eerste Open-label Extension (OLEX) cyclus. Tijdens de verlengingsperiode kregen patiënten maximaal drie injecties. Elke OLEX cyclus bestond uit een enkele behandelingssessie (400 eenheden XEOMIN totale dosis, flexibel verdeeld onder alle getroffen spieren) gevolgd door een observatieperiode van 12 weken. De totale studietijd was 48 weken.
Behandeling van schouderspieren werd onderzocht in een open-label Fase III studie waarbij 155 patiënten een klinische behoefte hadden aan behandeling van gecombineerde spasticiteit van bovenste en onderste ledematen. Het studieprotocol liet toediening toe van doses tot 600 eenheden XEOMIN in het bovenste ledemaat.
Deze studie liet een positieve relatie zien tussen toenemende doses XEOMIN en verbetering van de conditie van de patiënten, zoals beoordeeld door de Ashworth Scale en andere effectiviteitsvariabelen zonder de veiligheid van de patiënten of de tolerantie van XEOMIN in gevaar te brengen.
Spasticiteit van de onderste en bovenste ledematen als gevolg van hersenverlamming (kinderen/adolescenten)
Evaluatie van de onderste ledematen
In een dubbelblinde, parallel-groep, dosis-respons klinische Fase III studie werden 311 kinderen en adolescenten (in de leeftijd van 2 tot 17 jaar) met uni- of bilaterale spasticiteit van de onderste ledematen als gevolg van hersenverlamming opgenomen. Voor de behandeling van spasticiteit van de onderste ledematen werd XEOMIN toegediend in drie behandelingsgroepen (4 eenheden/kg lichaamsgewicht met een maximum van 100 eenheden, 12 eenheden/kg lichaamsgewicht met een maximum van 300 eenheden of 16 eenheden/kg lichaamsgewicht met een maximum van 400 eenheden, respectievelijk) voor de behandeling van twee geselecteerde klinische patronen van de onderste ledematen (pes equinus, gebogen knie, geadduceerde dij).
In deze studie was de groep met lage dosis bedoeld als controlegroep. Er werden geen statistisch significante verschillen aangetoond in de vergelijking van de hoge dosis versus de lage dosis, noch wat betreft het primaire, noch het co-primaire eindpunt. LS-gemiddelde verandering (SE, 95% BI) vanaf baseline in de Ashworth Schaal van plantaire flexoren 4 weken na injectie was -0,70 (0,061, 95% BI: -0,82; -0,58) voor de hoge dosis en -0,66 (0,084, 95 % BI: -0,82; -0,50) voor de lage dosis met een p-waarde van 0,650. Verbetering van de spiertonus werd niet weerspiegeld in een effect op de functie of de Investigator's Global Impression of Change. Adequate dosering van XEOMIN voor de behandeling van spasticiteit van de onderste ledematen bij kinderen en adolescenten kan niet worden bepaald. Er werden geen onverwachte bijwerkingen waargenomen bij de dubbelblinde behandeling en de open-label langdurige behandeling met XEOMIN gedurende vier injectiecycli.
Evaluatie van de bovenste ledematen
In een tweede dubbelblinde, parallel-groep, dosis-respons Fase III-studie werden in totaal 350 kinderen en adolescenten (in de leeftijd van 2 tot 17 jaar) met spasticiteit van de bovenste ledematen alleen of met gecombineerde spasticiteit van de bovenste en onderste ledematen als gevolg van hersenverlamming behandeld met XEOMIN. Voor de behandeling van de bovenste ledematen (gebogen elleboog, gebogen pols, gebalde vuist, pronatie van de onderarm, duim-in-palm) of gecombineerde spasticiteit van de bovenste en onderste ledematen (pes equinus, gebogen knie, geadduceerde dij) werd XEOMIN toegediend in drie behandelingsgroepen in de hoofdperiode met één injectiecyclus: 2 tot 5 eenheden/kg lichaamsgewicht met een maximum van 50 tot 125 eenheden, 6 tot 15 eenheden/kg lichaamsgewicht met een maximum van 150 tot 375 eenheden en 8 tot 20 eenheden/kg lichaamsgewicht met een maximum van 200 tot 500 eenheden. Patiënten gingen door met de hoogste dosis in de open-label verlengingsperiode van het onderzoek met drie injectiecycli.
Een statistisch significant verschil tussen de lage en hoge dosis werd gezien in de verandering ten opzichte van de baseline in de Ashworth Scale voor elleboogflexoren of polsflexoren in week 4 na injectie (-0,22 (95% BI: -0,40; -0,04) p=0,017). Verbetering van de spiertonus werd niet weerspiegeld in een effect op de functie of de Investigator's Global Impression of Change. Adequate dosering van XEOMIN voor de behandeling van spasticiteit van de bovenste ledematen bij kinderen en adolescenten kan niet worden bepaald uit deze studie.
Er werden geen onverwachte veiligheidsproblemen gemeld bij de behandeling van spasticiteit van de bovenste en onderste ledematen met XEOMIN in tot vier injectiecycli (elk 14 ± 2 weken).
Chronische sialorroe (volwassenen)
De pivotale, dubbelblinde, placebo-gecontroleerde Fase III klinische studie omvatte in totaal 184 patiënten die ten minste drie maanden leden aan sialorroea als gevolg van de ziekte van Parkinson, atypisch parkinsonisme, beroerte of traumatisch hersenletsel. Tijdens de hoofdperiode (MP) werd een vaste totale dosis van XEOMIN (100 of 75 eenheden) of placebo intraglandulair toegediend in een gedefinieerde dosisverhouding van 3:2 in de parotide en submandibulaire speekselklieren, respectievelijk.
| uSFR (g/min) | GICS (score punten) | ||||||||||
| Behandeling | Tijdstip | n obs | Gemiddelde LS (SE) | n obs | Gemiddelde LS (SE) | ||||||
| Placebo | Week 4 | 36 | -0,04 (0,033) | 36 | 0,67 (0,186) | ||||||
| 100 eenheden | Week 4 | 73 | -0,13 (0,026) | 74 | 1,25 (0,144) | ||||||
| 100 eenheden | Week 8 | 73 | -0,13 (0,026) | 74 | 1,30 (0,148) | ||||||
| 100 eenheden | Week 12 | 73 | -0,12 (0,026) | 74 | 1,21 (0,152) | ||||||
| 100 eenheden | Week 16 | 73 | -0,11 (0,027) | 74 | 0,93 (0,152) | ||||||
uSFR: Unstimulated Salivary Flow Rate; GICS: Global Impression of Change Scale n obs: Aantal waargenomen; LS: Gemiddeld verschil ten opzichte van baseline; SE: Standaard fout | |||||||||||
In week 4 werd ten minste 1 punt verbetering op GICS (co-primair eindpunt) waargenomen bij 73% van de patiënten behandeld met 100 eenheden XEOMIN in vergelijking met 44% van de patiënten in de placebogroep. De confirmatieve analyse van beide co-primaire werkzaamheidsvariabelen (uSFR en GICS in week 4 na de injectie) toonden statistisch significante verbeteringen van de met 100 eenheden behandelde groep in vergelijking met placebo. Verbeteringen in de werkzaamheidsparameters in weken 8 en 12 na de injectie konden worden aangetoond en werden gehandhaafd tot het laatste observatiepunt van de MP in week 16. Co-primaire werkzaamheidsvariabelen in week 4 toonden superieure resultaten voor ultrasound geleide toepassing in vergelijking met de methode van anatomische oriëntatiepunten (uSFR p-waarde 0,019 vs 0,099 en GICS 0,003 vs 0,171).
173 behandelde patiënten voltooiden de MP en namen deel aan de verlengingsperiode (EP). De EP bestond uit drie dosisblinde cycli, elk met een enkele behandelingssessie (100 of 75 eenheden van de totale dosis XEOMIN, met dezelfde dosisverhouding als in de MP) gevolgd door een observatieperiode van 16 weken. 151 patiënten voltooiden de EP. De resultaten van het EP bevestigden de bevindingen van de MP met aanhoudende behandelingsvoordelen van 100 eenheden XEOMIN.
Chronische sialorroe (kinderen/adolescenten)
In één dubbelblinde, placebo-gecontroleerde Fase III klinische studie werden in totaal 255 kinderen en adolescenten (in de leeftijd van 2 tot 17 jaar) met een lichaamsgewicht (LG) van ten minste 12 kg behandeld die leden aan chronische sialorroe ten gevolge van neurologische aandoeningen en/of een verstandelijke handicap. Tijdens de hoofdperiode (MP) kregen 220 patiënten in de leeftijd van 6-17 jaar een behandeling met XEOMIN, afhankelijk van de LG-klasse en tot 75 eenheden, of placebo. De behandeling werd met ultrasound geleiding intraglandulair toegediend met een gedefinieerde dosisverhouding van 3:2 in respectievelijk de parotis- en submandibulaire speekselklieren.
| uSFR (g/min) | GICS (score punten) | ||||||||||
| Behandeling | Tijdstip | n obs | Gemiddelde LS (SE) | n obs | Gemiddelde LS (SE) | ||||||
| Placebo | Week 4 | 72 | -0,07 (0,015) | 72 | 0,63 (0,104) | ||||||
| XEOMIN volgens LG-klasse | Week 4 | 148 | -0,14 (0,012) | 148 | 0,91 (0,075) | ||||||
| Week 8 | 146 | -0,16 (0,012) | 146 | 0,94 (0,068) | |||||||
| Week 12 | 147 | -0,16 (0,013) | 147 | 0,87 (0,073) | |||||||
| Week 16 | 145 | -0,15 (0,013) | 146 | 0,77 (0,070) | |||||||
uSFR: Unstimulated Salivary Flow Rate; GICS: Global Impression of Change Scale; LG: Lichaamsgewicht; n obs: Aantal waargenomen; LS: Gemiddeld verschil ten opzichte van baseline; SE: Standaard fout | |||||||||||
De bevestigende analyse van de co-primaire werkzaamheidsvariabelen (uSFR en GICS in week 4 na de injectie) toonde statistisch significante en klinisch relevante verbeteringen aan van de XEOMIN-groep in vergelijking met placebo. Voor beide werkzaamheidsparameters werden statistisch significante verschillen tussen de behandelingsgroepen waargenomen tot het einde van de MP in week 16.
Alle 35 kinderen van 2 tot 5 jaar werden behandeld met XEOMIN volgens hun LG-klasse, er werd geen placebo-arm gebruikt als controle, waarbij een verbetering van de onderzochte werkzaamheidsvariabelen werd waargenomen die vergelijkbaar was met die welke werd waargenomen in de 6 tot 17 jaar XEOMIN-behandelingsgroep.
247 patiënten namen deel aan de daaropvolgende eerste cyclus van de Open-Label Verlengingsperiode (OLEX). De OLEX bestond uit drie extra cycli, elk met één behandelsessie gevolgd door een observatieperiode van 16 weken. Alle patiënten kregen XEOMIN volgens hetzelfde vooraf bepaalde doseringsschema en dezelfde dosisverhouding die in de MP werden gebruikt. In totaal voltooiden 222 patiënten de OLEX. De resultaten van de OLEX bevestigden de bevindingen van de MP, waaruit voortdurende voordelen van de behandeling bleken. Er werden geen nieuwe of onverwachte veiligheidsproblemen vastgesteld.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met XEOMIN:
- in alle subgroepen van pediatrische patiënten bij de behandeling van dystonie
- bij zuigelingen en peuters van 0-24 maanden voor de behandeling van spierspasticiteit en chronische sialorroe.
Zie rubriek 4.2 voor informatie over pediatrisch gebruik.
5.2 Farmacokinetische eigenschappen
Algemene kenmerken van de werkzame stof
Met Botulinum neurotoxine type A kunnen geen klassieke onderzoeken naar kinetiek en distributie worden verricht omdat het werkzaam bestanddeel in zulke kleine hoeveelheden wordt toegepast (picogrammen per injectie), en omdat het snel en irreversibel aan de cholinerge zenuwuiteinden bindt.
Onbewerkte Botulinum toxine type A is een complex met een hoog moleculair gewicht dat naast het neurotoxine (150 kD) andere niet-toxische eiwitten bevat, zoals hemagglutininen en non-hemagglutininen. In tegenstelling tot conventionele preparaten met Botulinum toxine type A complex, bevat XEOMIN zuivere (150 kD) neurotoxine omdat het vrij is van complexerende proteïnen en zodoende een lage hoeveelheid een vreemde eiwitten bevat. De hoeveelheid aan vreemde eiwitten toegediend, wordt beschouwd als één van de factoren van secundair therapie falen.
Van Botulinum neurotoxine type A is aangetoond dat het na intramusculaire injectie retrograde axonaal transport ondergaat. Echter, retrograde transsynaptische passage van actief Botulinum neurotoxine type A in het centraal zenuwstelsel is niet aangetroffen aan therapeutisch relevante doses.
Receptorgebonden Botulinum neurotoxine type A wordt in het zenuwuiteinde geëndocytoseerd voordat het zijn doel (SNAP 25) bereikt en wordt dan intracellulair afgebroken. Vrij circulerende moleculen Botulinum neurotoxine type A welke niet aan presynaptische cholinerge zenuwuiteindereceptoren zijn gebonden worden net als elk ander vrij circulerend eiwit gefagocyteerd of gepinocyteerd en afgebroken.
Verdeling van het werkzame bestanddeel bij patiënten
Om bovenstaande redenen is geen farmacokinetisch onderzoek met XEOMIN bij de mens verricht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig uit conventioneel onderzoek naar de cardiovasculaire en intestinale veiligheidsfarmacologie.
De bevindingen van toxiciteitsonderzoek met herhaalde dosering over de systemische toxiciteit van XEOMIN na intramusculaire injectie in dieren waren voornamelijk gerelateerd aan de farmacodynamische werking zoals atonie, parese en atrofie van de geïnjecteerde spier.
Ook was bij ratten het gewicht van de geïnjecteerde submandibulaire speekselklier bij alle dosisniveaus verlaagd en werd acinaire atrofie van de speekselklier waargenomen bij de hoogste dosis van 40 eenheden/kg na vier herhaalde injecties met XEOMIN met tussenpozen van 8 weken.
Er werden geen aanwijzingen voor lokale overdraagbaarheid opgemerkt. Reproductietoxiciteitsonderzoek met XEOMIN, uitgevoerd bij konijnen, vertoonde ook geen negatieve effecten op de mannelijke of vrouwelijke fertiliteit bij konijnen noch directe effecten op de embryofoetale ontwikkeling of op pre- of postnatale ontwikkeling in ratten en/of konijnen. Echter, de toediening van XEOMIN met dagelijkse, wekelijkse of met een interval van twee weken in embryotoxiciteitstudies bij dosiswaarden die afname van het maternale lichaamsgewicht veroorzaakten, verhoogde het aantal abortussen bij konijnen en verlaagde licht het foetale lichaamsgewicht bij ratten. Continue systemische blootstelling van de moederdieren tijdens de (onbekende) gevoelige fase van organogenese als voorwaarde voor de inductie van teratogene effecten kan niet noodzakelijkerwijs worden aangenomen in deze onderzoeken.
In een post-spenen juveniel toxiciteitsonderzoek bij ratten werden atrofie van het testiculaire germinale epitheel en hypospermie waargenomen bij de hoogste geteste dosis (30 eenheden/kg/toediening) zonder enige invloed op de mannelijke vruchtbaarheid. Wanneer mannetjes en vrouwtjes op een leeftijd van 14 weken werden gepaard, was de paringsprestatie bij de hoge dosis mannetjes verminderd, mogelijk vanwege de ledematenzwakte of het aanzienlijk lagere lichaamsgewicht. Bij afwezigheid van enig effect op het gemiddelde aantal corpora lutea, nam het pre-implantatieverlies toe met 10 eenheden/kg/toediening en hoger. Of deze bevinding een mannelijk of vrouwelijk gemedieerd effect was, kon niet eenduidig worden opgehelderd.
Daarom zijn veiligheidsmarges met betrekking tot de klinische therapie over het algemeen laag in termen van hoge klinische doses.
Er is met XEOMIN geen onderzoek gedaan naar genotoxiciteit of carcinogeniciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Humaan albumine
Sucrose
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet worden gemengd met andere geneesmiddelen dan die welke vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
XEOMIN 50 eenheden poeder voor oplossing voor injectie: 3 jaar
XEOMIN 100 eenheden poeder voor oplossing voor injectie: 4 jaar
XEOMIN 200 eenheden poeder voor oplossing voor injectie: 3 jaar
Oplossing na reconstitutie:
De chemische en fysische stabiliteit bij gebruik is bij 2 °C tot 8 °C gedurende 24 uur aangetoond.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Indien niet onmiddellijk gebruikt, vallen de bewaartijd en -omstandigheden voorafgaand aan het gebruik onder de verantwoordelijkheid van de gebruiker en mag het product normaal gesproken niet langer worden bewaard dan 24 uur bij 2 °C tot 8 °C, tenzij reconstitutie heeft plaatsgevonden in gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon (type 1 glas) met een stop (broombutyl rubber) met garantiesluiting (aluminium).
XEOMIN 50 eenheden poeder voor oplossing voor injectie: Verpakkingsgrootten van 1, 2, 3 of 6 injectieflacons, elk met 50 eenheden.
XEOMIN 100 eenheden poeder voor oplossing voor injectie: Verpakkingsgrootten van 1, 2, 3, 4 of 6 injectieflacons, elk met 100 eenheden.
XEOMIN 200 eenheden poeder voor oplossing voor injectie: verpakkingsgrootten van 1, 2, 3, 4 of 6 injectieflacons, elk met 200 eenheden.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Reconstitutie:
XEOMIN wordt voorafgaand aan gebruik gereconstitueerd met natriumchloride 9 mg/ml (0,9 %) oplossing voor injectie. Reconstitutie en verdunning moeten plaatsvinden in overeenstemming met de richtlijnen voor goede klinische praktijken, met name met betrekking tot de asepsis.
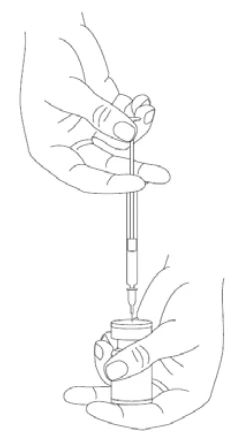
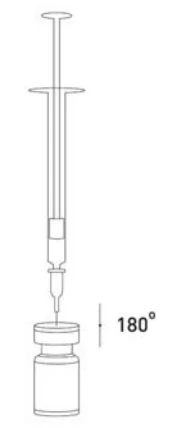
Het is een juiste werkwijze om reconstitutie van de inhoud van de injectieflacon en bereiding van de injectiespuit boven met plastic beklede papieren doeken uit te voeren, zodat eventueel gemorst product kan worden opgevangen. De juiste hoeveelheid natriumchloride oplossing (zie verdunningstabel) wordt in de spuit opgetrokken. Een 20-27 gauge naald met afgeronde punt wordt aanbevolen voor reconstitutie. Na het verticaal insteken van de naald door de rubber stopper, moet het oplosmiddel voorzichtig in de injectieflacon worden geïnjecteerd om schuimvorming te voorkomen. Als het vacuüm het oplosmiddel niet in de injectieflacon trekt, moet de injectieflacon weggegooid worden.
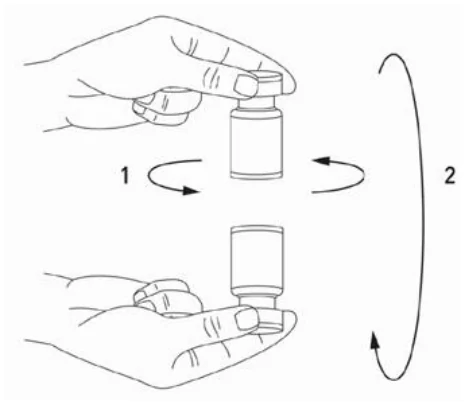
De naald moet uit de injectieflacon gehaald worden en XEOMIN moet gemengd worden met het oplosmiddel door de injectieflacon zorgvuldig te zwenken en om te keren/om te draaien – De oplossing mag niet heftig geschud worden. Indien nodig moet de naald die gebruikt is voor het reconstitueren in de injectieflacon blijven en de benodigde hoeveelheid oplossing moet worden opgetrokken met een nieuwe steriele naald die geschikt is voor injectie.
Gereconstitueerd XEOMIN is een heldere kleurloze oplossing.
XEOMIN mag niet worden gebruikt als de gereconstitueerde oplossing (bereid zoals hierboven is aangegeven) troebel is of vlokjes of deeltjes bevat.
Voorzichtigheid moet in acht worden genomen om het juiste volume oplosmiddel voor de gekozen sterkte te kiezen om onbedoelde overdosering te voorkomen. Als verschillende injectieflacongroottes van Xeomin worden gebruikt als onderdeel van een injectiebehandeling, moet veel zorg worden besteed om de juiste hoeveelheid toe te voegen oplosmiddel te gebruiken voor reconstitutie van een bepaald aantal eenheden per 0,1 ml. De hoeveelheid oplosmiddel varieert bij XEOMIN 50 eenheden, XEOMIN 100 eenheden en XEOMIN 200 eenheden. Elke spuit moet dienovereenkomstig geëtiketteerd te worden.
Mogelijke concentraties voor XEOMIN 50, 100 of 200 eenheden worden in de volgende tabel aangegeven:
| Resulterende dosis (in eenheden per 0,1 ml) | Toegevoegd oplosmiddel (natriumchloride-oplossing voor injectie 9 mg/ml (0,9 %)) | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Injectieflacon met 50 eenheden | Injectieflacon met 100 eenheden | Injectieflacon met 200 eenheden | |||||||||||||
| 20 eenheden | 0,25 ml | 0,5 ml | 1 ml | ||||||||||||
| 10 eenheden | 0,5 ml | 1 ml | 2 ml | ||||||||||||
| 8 eenheden | 0,625 ml | 1,25 ml | 2,5 ml | ||||||||||||
| 5 eenheden | 1 ml | 2 ml | 4 ml | ||||||||||||
| 4 eenheden | 1,25 ml | 2,5 ml | 5 ml | ||||||||||||
| 2,5 eenheden | 2 ml | 4 ml | Niet toepasbaar | ||||||||||||
| 2 eenheden | 2,5 ml | 5 ml | Niet toepasbaar | ||||||||||||
| 1,25 eenheden | 4 ml | Niet toepasbaar | Niet toepasbaar | ||||||||||||
Elke oplossing voor injectie die gedurende langer dan 24 uur is bewaard en eventuele ongebruikte oplossing voor injectie moeten worden weggegooid.
Te volgen procedure voor het veilig verwijderen van injectieflacons, spuiten en gebruikte materialen
Ongebruikte injectieflacons of overblijvende oplossing in de injectieflacon en/of spuiten moeten worden geautoclaveerd. Als alternatief kan overgebleven XEOMIN worden geïnactiveerd door het toevoegen van een van de volgende oplossingen 70% ethanol, 50%isopropranolol, 0,1% SDS (anionisch schoonmaakmiddel), verdunde natriumhydroxide oplossing (0,1 N NaOH) of verdunde natriumhypochloriet oplossing (tenminste 0,1% NaOCl).
Na inactivatie mogen gebruikte injectieflacons, spuiten en materialen niet leeggemaakt worden en dienen ze verwijderd te worden in aangepaste containers en overeenkomstig lokale voorschriften.
Aanbevelingen in het geval zich een incident voordoet tijdens de behandeling met Botulinum toxine type A
- Gemorst product dient opgeveegd te worden: ofwel met absorberend materiaal dat doordrenkt is met een van de bovengenoemde oplossingen in geval van poeder, of met droog, absorberend materiaal in geval van gereconstitueerd product.
- Gecontamineerde oppervlakken dienen gereinigd te worden met absorberend materiaal dat doordrenkt is met van de bovengenoemde oplossingen en vervolgens gedroogd te worden.
- Als een injectieflacon gebroken wordt, moet men zoals hierboven beschreven tewerk gaan door voorzichtig de stukken gebroken glas te verzamelen en het product op te vegen, waarbij snijden in de huid vermeden wordt.
- Als product in contact komt met de huid, moet het aangedane gebied overvloedig gespoeld worden met water.
- Als product in de ogen komt, moeten ze grondig gespoeld worden met veel water of met een oogspoelmiddel.
- Als product in contact komt met een wond, een snede of beschadigde huid, moet de huid grondig gespoeld worden met veel water. De gepaste medische maatregelen moeten genomen worden volgens de geïnjecteerde dosis.
Deze instructies voor gebruik, manipuleren en verwijderen dienen nauwkeurig gevolgd te worden.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Merz Pharmaceuticals GmbH
Eckenheimer Landstraße 100
60318 Frankfurt/Main
Postbus 11 13 53
60048 Frankfurt/Main
Duitsland
Telefoon: +49-69/1503-1
Fax: +49-69/1503-200
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
XEOMIN 50 eenheden: RVG 113963
XEOMIN 100 eenheden: RVG 113961
XEOMIN 200 eenheden: RVG 115734
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
XEOMIN 50 en 100 eenheden:
Datum van eerste verlening van de vergunning: 25 maart 2014
Datum van laatste verlenging: 31 mei 2015
XEOMIN 200 eenheden:
Datum van eerste verlening van de vergunning: 31 mei 2016
Datum van laatste verlenging: 31 januari 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.4 en 4.9: 18 december 2025