


SmPC (samenvatting van de productkenmerken) - BOTOX
1. NAAM VAN HET GENEESMIDDEL
BOTOX,
50 Allerganeenheden,
poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
botulinumtoxine* type A, 50 Allerganeenheden per injectieflacon.
* van Clostridium botulinum
Botulinumtoxine-eenheden van verschillende producten zijn niet onderling uitwisselbaar.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie.
Wit poeder.
BOTOX verschijnt als een dunne witte afzetting die op de bodem van de injectieflacon moeilijk zichtbaar kan zijn.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Neurologische aandoeningen:
BOTOX is geïndiceerd voor de symptomatische behandeling van:
- Focale spasticiteit van de enkel en voet bij ambulante pediatrische patiënten met hersenverlamming van twee jaar of ouder als aanvulling op revalidatietherapie.
- Focale spasticiteit van de pols en hand bij volwassen patiënten na een beroerte.
- Focale spasticiteit van de enkel en de voet bij volwassen patiënten na een beroerte (zie rubriek 4.4).
- Blefarospasme, hemifaciale spasme en geassocieerde focale dystonieën.
- Cervicale dystonie (torticollis spastica).
- Symptoomverlichting bij volwassenen die voldoen aan de criteria voor chronische migraine (elke maand op ≥15 of meer dagen hoofdpijn, waarvan er op ten minste 8 dagen sprake is van migraine) bij patiënten die onvoldoende hebben gereageerd op of die intolerant zijn voor profylactische migrainemedicatie (zie rubriek 4.4).
BOTOX is geïndiceerd voor de behandeling van:
Blaasaandoeningen:
- Idiopathische overactieve blaas met symptomen van urine-incontinentie, aandrang en frequentie bij volwassen patiënten die onvoldoende hebben gereageerd op of die intolerant zijn voor anticholinergische medicatie.
- Urine-incontinentie bij volwassenen met een neurogene detrusoroveractiviteit als gevolg van een stabiel subcervicaal ruggenmergletsel of multiple sclerose.
Huid- en huidgerelateerde aandoeningen:
- Aanhoudende ernstige primaire hyperhidrose van de oksels, die de dagelijkse activiteiten belemmert en resistent is tegen een plaatselijke behandeling.
4.2 Dosering en wijze van toediening
Dosering
Botulinumtoxine-eenheden van verschillende producten zijn niet onderling uitwisselbaar. De aanbevolen dosering voor Allerganeenheden (E) is niet dezelfde als die van andere preparaten van botulinumtoxine.
Chronische migraine moet worden vastgesteld door neurologen en BOTOX mag uitsluitend worden toegediend onder toezicht van neurologen die gespecialiseerd zijn in de behandeling van chronische migraine.
Oudere patiënten
Er is geen specifieke dosisaanpassing vereist voor het gebruik bij ouderen. De eerste dosis dient de laagste aanbevolen dosis voor de specifieke indicatie te zijn. Voor herhaalinjecties wordt de laagste doeltreffende dosis met het langste, klinisch aangewezen interval tussen injecties aanbevolen. Oudere patiënten met een significante medische voorgeschiedenis en die tegelijkertijd andere geneesmiddelen gebruiken, moeten met voorzichtigheid worden behandeld. Er zijn beperkte klinische gegevens bij patiënten ouder dan 65 jaar die met BOTOX worden behandeld voor spasticiteit van de bovenste en onderste ledematen na een beroerte. Zie rubriek 4.4, 4.8 en 5.1 voor meer informatie.
Pediatrische patiënten
De veiligheid en werkzaamheid van BOTOX voor andere indicaties dan beschreven voor pediatrische patiënten in rubriek 4.1, zijn niet vastgesteld. Er kan dan ook geen doseringsadvies worden gegeven voor die indicaties met uitzondering van pediatrische focale spasticiteit geassocieerd met hersenverlamming. Voor deze indicatie mag BOTOX alleen worden toegediend door artsen die ervaring hebben met de beoordeling en behandeling van focale spasticiteit bij kinderen en als onderdeel van een gestructureerd revalidatieprogramma.
De momenteel beschikbare gegevens voor de pediatrische populaties worden beschreven in rubriek 4.2, 4.4, 4.8 en 5.1 zoals weergegeven in onderstaande tabel.
| 12 jaar (zie rubriek 4.4 en 4.8) |
|---|---|
| 12 jaar (zie rubriek 4.4 en 4.8) |
| 2 jaar (zie rubriek 4.2, 4.4 en 4.8) |
| 12 jaar (beperkte ervaring bij adolescenten tussen 12 en 17 jaar, zie rubriek 4.4, 4.8 en 5.1) |
| 5-17 jaar (zie rubriek 4.8 en 5.1) |
| 12-17 jaar (zie rubriek 4.8 en 5.1) |
De volgende informatie is belangrijk:
Als u bij één injectieprocedure verschillende maten van injectieflacons BOTOX gebruikt, moet u goed opletten dat u de juiste hoeveelheid verdunningsmiddel gebruikt om een bepaald aantal eenheden per 0,1 ml te bereiden. De hoeveelheid verdunningsmiddel verschilt tussen BOTOX 50 Allerganeenheden, BOTOX 100 Allerganeenheden en BOTOX 200 Allerganeenheden. Elke spuit moet worden voorzien van een correct etiket.
BOTOX mag alleen gereconstitueerd worden met een steriele niet-geconserveerde 0,9% natriumchloride oplossing voor injectie. De juiste hoeveelheid verdunningsmiddel moet in een spuit worden opgetrokken. Zie de verdunningstabellen in rubriek 6.6.
Dit product is uitsluitend bestemd voor eenmalig gebruik en alle ongebruikte oplossing moet worden weggegooid.
Voor instructies over het gebruik, de hantering en de verwijdering van de injectieflacons, zie rubriek 6.6.
 |
Wijze van toediening
Raadpleeg de specifieke richtlijnen voor elke indicatie die hieronder wordt beschreven.
BOTOX mag alleen worden toegediend door artsen met de juiste kwalificaties en met ervaring in de behandeling en het gebruik van de benodigde apparatuur.
De algemeen geldende optimale dosisniveaus en het aantal injectieplaatsen per spier werden niet voor alle indicaties vastgesteld. In die gevallen moet de arts individuele behandelschema’s opstellen. De optimale dosisniveaus moeten door middel van titratie worden bepaald maar de aanbevolen maximale dosis mag niet worden overschreden.
NEUROLOGISCHE AANDOENINGEN:
Focale spasticiteit van de onderste ledematen bij pediatrische patiënten
| Aanbevolen naald: | Steriele naald met juiste maatvoering. De lengte van de naald moet worden bepaald op basis van de plaats en de diepte van de spieren. |
|---|---|
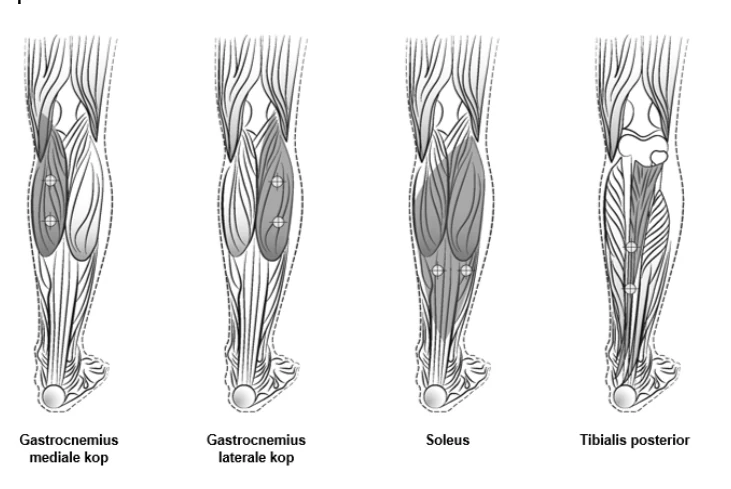
| Richtlijn voor toediening: | Lokalisatie van de betrokken spieren met technieken zoals naald elektromyografische (EMG) begeleiding, zenuwstimulatie of echografie wordt aanbevolen. Voorafgaand aan de injectie kan lokale anesthesie of lokale anesthesie in combinatie met minimale of matige sedatie worden toegepast, volgens de richtlijnen van het ziekenhuis. De veiligheid en werkzaamheid van BOTOX bij de behandeling van pediatrische spasticiteit zijn niet onderzocht onder algemene verdoving of diepe sedatie/analgesie. Het volgende schema geeft de injectieplaatsen voor pediatrische spasticiteit van de onderste ledematen aan: |
| Aanbevolen dosis: | De aanbevolen dosis voor de behandeling van pediatrische spasticiteit van de onderste ledematen is 4 eenheden/kg tot 8 eenheden/kg lichaamsgewicht verdeeld over de aangetaste spieren. Dosering van BOTOX per spier voor pediatrische spasticiteit van de onderste ledematen: |
| Geïnjecteerde spieren | BOTOX 4 eenheden/kg* (maximale eenheden per spier) | BOTOX 8 eenheden/kg** (maximale eenheden per spier) | Aantal Injectieplaatsen |
|---|---|---|---|
Enkelspieren Gastrocnemius mediale kop | 1 eenheid/kg (37,5 eenheden) | 2 eenheden/kg (75 eenheden) | 2 |
| Gastrocnemius laterale kop | 1 eenheid/kg (37,5 eenheden) | 2 eenheden/kg (75 eenheden) | 2 |
| Soleus | 1 eenheid/kg (37,5 eenheden) | 2 eenheden/kg (75 eenheden) | 2 |
| Tibialis posterior | 1 eenheid/kg (37,5 eenheden) | 2 eenheden/kg (75 eenheden) | 2 |
* niet hoger dan een totale dosis van 150 eenheden ** niet hoger dan een totale dosis van 300 eenheden | |||
| Maximale totale dosis: | De totale dosis BOTOX die per behandelingssessie in het onderste ledemaat wordt toegediend, mag niet hoger zijn dan 8 eenheden/kg lichaamsgewicht of 300 eenheden, afhankelijk van welke van de twee het laagst is. Indien de behandelende arts dit nodig acht, dient de patiënt in aanmerking te komen voor herinjectie wanneer het klinische effect van de vorige injectie is afgenomen, niet eerder dan 12 weken na de vorige injectie. Bij de behandeling van beide onderste ledematen mag de totale dosis niet hoger zijn dan de laagste van 10 eenheden/kg lichaamsgewicht of 340 eenheden, in een interval van 12 weken. | ||
| Meer informatie: | De behandeling met BOTOX is niet bedoeld ter vervanging van de gebruikelijke standaard van revalidatiezorg. Gewoonlijk wordt een klinische verbetering gezien binnen de eerste twee weken na injectie. Herhaalbehandelingen moeten worden toegediend wanneer het klinisch effect van een vorige injectie afneemt, maar niet vaker dan eenmaal per 3 maanden. | ||
Focale spasticiteit van de bovenste ledematen als gevolg van een beroerte bij volwassenen
Aanbevolen naald: Steriele naald met maatvoering 25, 27 of 30. De naaldlengte moet worden bepaald op basis van de locatie en diepte van de spier.
Richtlijn voor toediening: Het kan nuttig zijn om de betrokken spieren te lokaliseren met behulp van elektromyografie of zenuwstimulatietechnieken of echografie. Injectie van BOTOX op meerdere plaatsen kan resulteren in een gelijkmatiger contact met de innervatiegebieden van de spier, wat vooral nuttig is in grotere spieren.
Het volgende schema geeft de injectieplaatsen voor spasticiteit van de bovenste ledematen bij volwassenen:
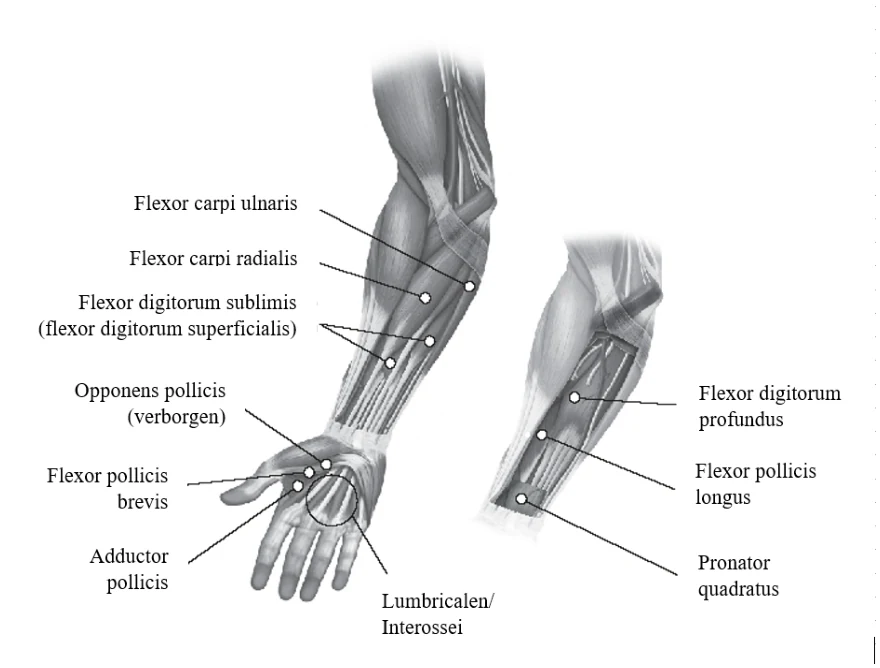
Aanbevolen dosis: De aanbevolen dosis voor de behandeling van spasticiteit van de bovenste ledematen bij volwassenen is maximaal 240 eenheden, verdeeld over de aangetaste spieren, zoals vermeld in de volgende tabel. De maximale dosis in één behandeling is 240 eenheden.
De exacte dosering en het aantal injectieplaatsen dienen individueel te worden bepaald op basis van de grootte, het aantal en de ligging van de betrokken spieren, de ernst van de spasticiteit, de aanwezigheid van plaatselijke spierzwakte en de respons van de patiënt op de vorige behandeling.
| Spier | Aanbevolen dosering; Aantal plaatsen |
|---|---|
Onderarm Pronator quadratus | 10 – 50 eenheden; 1 plaats |
Pols Flexor carpi radialis Flexor carpi ulnaris | 15 – 60 eenheden; 1-2 plaatsen 10 – 50 eenheden; 1-2 plaatsen |
Vingers/hand Flexor digitorum profundus Flexor digitorum sublimis/superficialis Lumbricalen* Interossei* | 15 – 50 eenheden; 1-2 plaatsen 15 – 50 eenheden; 1-2 plaatsen 5 – 10 eenheden; 1 plaats 5 – 10 eenheden; 1 plaats |
Duim Adductor pollicis Flexor pollicis longus Flexor pollicis brevis Opponens pollicis | 20 eenheden; 1-2 plaatsen 20 eenheden; 1-2 plaatsen 5 – 25 eenheden; 1 plaats 5 – 25 eenheden; 1 plaats |
*Wanneer zowel lumbricalen en/of interossei worden geïnjecteerd, is de aanbevolen maximale dosis 50 eenheden per hand.
Meer informatie: In gecontroleerde klinische onderzoeken werden de patiënten gedurende 12 weken na een enkele behandeling gevolgd. Verbetering in spiertonus trad op binnen twee weken en het maximale effect was meestal na vier tot zes weken merkbaar. In een open-label
vervolgonderzoek werden de meeste patiënten opnieuw geïnjecteerd na een interval van 12 tot 16 weken, wanneer het effect op de spiertonus was afgenomen. Deze patiënten kregen maximaal vier injecties toegediend met een maximale cumulatieve dosis van 960 eenheden in de loop van 54 weken. Als de behandelend arts dit wenselijk acht, kunnen herhaaldoses worden toegediend wanneer het effect van een vorige injectie is afgenomen, niet eerder dan 12 weken na de vorige injectie. Afhankelijk van de ernst en aard van de spierspasticiteit op het moment van de herhaalinjectie kan het nodig zijn om de dosis van BOTOX aan te passen en andere spieren te behandelen. De laagste doeltreffende dosis moet worden gebruikt.
Focale spasticiteit van de onderste ledematen als gevolg van een beroerte bij volwassenen
Aanbevolen naald: Steriele naald met maatvoering 25, 27 of 30. De naaldlengte moet worden bepaald op basis van de locatie en diepte van de spier.
Richtlijn voor toediening: Het kan nuttig zijn om de betrokken spieren te lokaliseren met behulp van elektromyografie of zenuwstimulatietechnieken. Injectie van BOTOX op meerdere plaatsen kan resulteren in een gelijkmatiger contact met de innervatiegebieden van de spier, wat vooral nuttig is in grotere spieren.
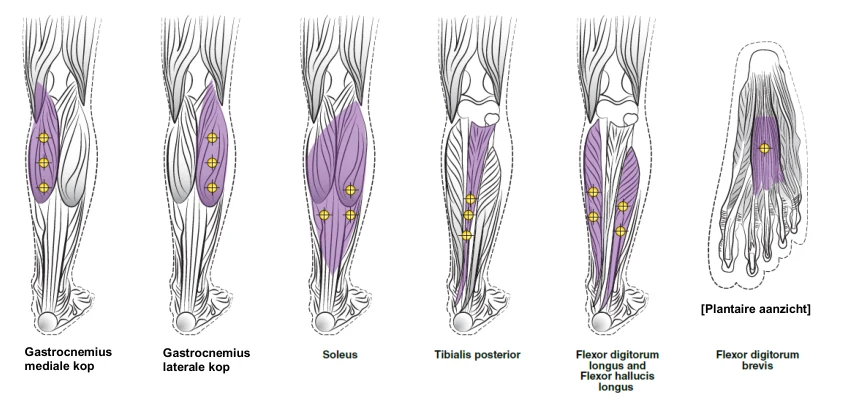
Het volgende schema geeft de injectieplaatsen weer voor spasticiteit van de onderste ledematen bij volwassenen:
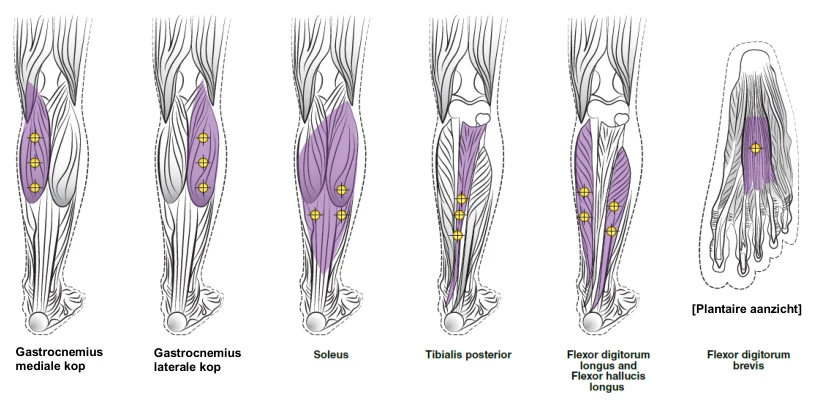
Aanbevolen dosis: De aanbevolen dosis voor de behandeling van spasticiteit van de onderste ledematen bij volwassenen, met name de enkel en de voet, bedraagt 300 tot 400 eenheden, verdeeld over hoogstens 6 spieren, zoals beschreven in onderstaande tabel. De maximale aanbevolen dosis in een behandeling is 400 eenheden.
Dosering van BOTOX per spier voor spasticiteit van de onderste ledematen bij volwassenen:
| Spier | Aanbevolen dosis Totale dosering; aantal plaatsen |
|---|---|
Gastrocnemius mediale kop laterale kop | 75 eenheden; 3 plaatsen 75 eenheden; 3 plaatsen |
| Soleus | 75 eenheden; 3 plaatsen |
| Tibialis posterior | 75 eenheden; 3 plaatsen |
| Flexor hallucis longus | 50 eenheden; 2 plaatsen |
| Flexor digitorum longus | 50 eenheden; 2 plaatsen |
| Flexor digitorum brevis | 25 eenheden; 1 plaats |
Meer informatie: Als de behandelend arts dit wenselijk acht, moet een herhaalinjectie bij de patiënt worden overwogen wanneer het klinische effect van een vorige injectie is afgenomen, maar dit mag niet eerder dan 12 weken na de vorige injectie plaatsvinden.
Blefarospasme/hemifaciale spasme
Aanbevolen naald: Steriele naald met maatvoering van 27 tot 30 en naaldlengte van 0,40 tot 0,30 mm.
Richtlijn voor toediening: Elektromyografie is niet nodig.
Aanbevolen dosis: De aanbevolen eerste dosis is 1,25-2,5 eenheden geïnjecteerd in de mediale en laterale orbicularis oculi van het bovenste ooglid en de laterale orbicularis oculi van het onderste ooglid. Aanvullende plaatsen rond de wenkbrauw, de laterale orbicularis en het bovenste gedeelte van het gezicht kunnen eveneens worden geïnjecteerd als spasmen op die plaatsen het zicht belemmeren.
Maximale totale dosis: De eerste dosis mag niet hoger zijn dan 25 eenheden per oog. Bij het behandelen van blefarospasme mag de totale dosering niet hoger liggen dan 100 eenheden per 12 weken.
Meer informatie: Injecteer niet in de buurt van m. levator palpebrae superioris want dit kan leiden tot de complicatie ptosis. Als u niet injecteert in het mediale gedeelte van het onderste ooglid, beperkt u de diffusie naar de m. obliquus inferior, waardoor de kans op diplopie kleiner wordt. De volgende schema's geven de mogelijke injectieplaatsen weer:
| Oog open | Oog gesloten | |||
|---|---|---|---|---|
| Mediaal | Lateraal | Mediaal | Lateraal | |
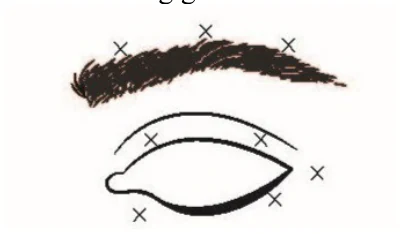
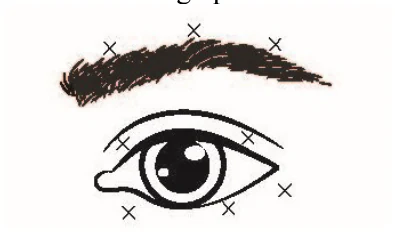
Doorgaans is het aanvankelijke effect van de injecties binnen drie dagen merkbaar en is dit één tot twee weken na de behandeling het grootst. Het effect van elke behandeling houdt ongeveer drie maanden aan, waarna de behandeling zo nodig kan worden herhaald. Bij vervolgbehandelingen kan de dosis worden verdubbeld als de respons op de eerste behandeling onvoldoende wordt geacht. Een injectie van meer dan 5 eenheden per plaats levert echter weinig voordelen op. Normaal gesproken is er geen extra voordeel te behalen door vaker dan iedere drie maanden te behandelen.
Patiënten met hemifaciaal spasme of aandoeningen van de VIIe zenuw moeten worden behandeld zoals voor unilateraal blefarospasme, waarbij andere aangetaste gezichtsspieren (bijv. de m. zygomaticus maior, de m. orbicularis oris) waar nodig worden geïnjecteerd.
Cervicale dystonie
Aanbevolen naald: Naald van een gepast formaat (meestal maatvoering 25 tot 30/naaldlengte 0,50 tot 0,30 mm).
Richtlijn voor toediening: In klinische onderzoeken werd bij de behandeling van cervicale dystonie BOTOX geïnjecteerd in de m. sternocleidomastoideus, m. levator scapulae, m. scalenus, m. splenius capitis, m. semispinalis, m. longissimus en/of m. trapezius. Deze lijst is niet volledig aangezien elke spier die betrokken is bij de positie van het hoofd kan zijn aangetast en dus eventueel moet worden behandeld.
De spiermassa en de ernst van hypertrofie of atrofie zijn bepalend bij de selectie van de juiste dosis. Spieractiveringspatronen kunnen bij cervicale dystonie spontaan wijzigen zonder dat de klinische toestand van dystonie verandert.
Als de afzonderlijke spieren moeilijk te isoleren zijn, moet u de injecties toedienen met elektromyografische assistentie.
Aanbevolen dosis: Er mogen tijdens de eerste behandelronde in totaal niet meer dan 200 eenheden worden geïnjecteerd, waarbij aanpassingen in de volgende rondes plaatsvinden op basis van de eerste respons.
In de eerste gecontroleerde klinische onderzoeken waarin de veiligheid en werkzaamheid voor cervicale dystonie werden beoordeeld, werd gereconstitueerde BOTOX toegediend in doses van 140 tot 280 eenheden. In recentere onderzoeken werden doses toegediend van 95 tot 360 eenheden (gemiddeld ongeveer 240 eenheden). Zoals bij elke behandeling met geneesmiddelen moet de startdosis voor een nieuwe patiënt de laagste doeltreffende dosis zijn. Op één plaats mogen niet meer dan 50 eenheden worden toegediend. Er mogen niet meer dan 100 eenheden worden ingespoten in de m. sternocleidomastoideus. Om de incidentie van dysfagie te beperken, mag m. sternocleidomastoideus niet bilateraal worden geïnjecteerd.
Maximale totale dosis: Per sessie mogen in totaal niet meer dan 300 eenheden worden ingespoten. Het optimale aantal injectieplaatsen is afhankelijk van de grootte van de spier. Een behandelingsinterval van minder dan 10 weken wordt niet aanbevolen.
Meer informatie: Doorgaans is klinische verbetering merkbaar in de eerste twee weken na injectie. Doorgaans is de klinische verbetering ongeveer zes weken na injectie het duidelijkst. De duur van de gunstige effecten die in klinische onderzoeken werd gemeld, schommelde sterk (van 2 tot 33 weken), met een gemiddelde van ongeveer 12 weken.
Chronische migraine
Aanbevolen naald: Steriele naald met maatvoering van 30 en naaldlengte van 1,27 cm
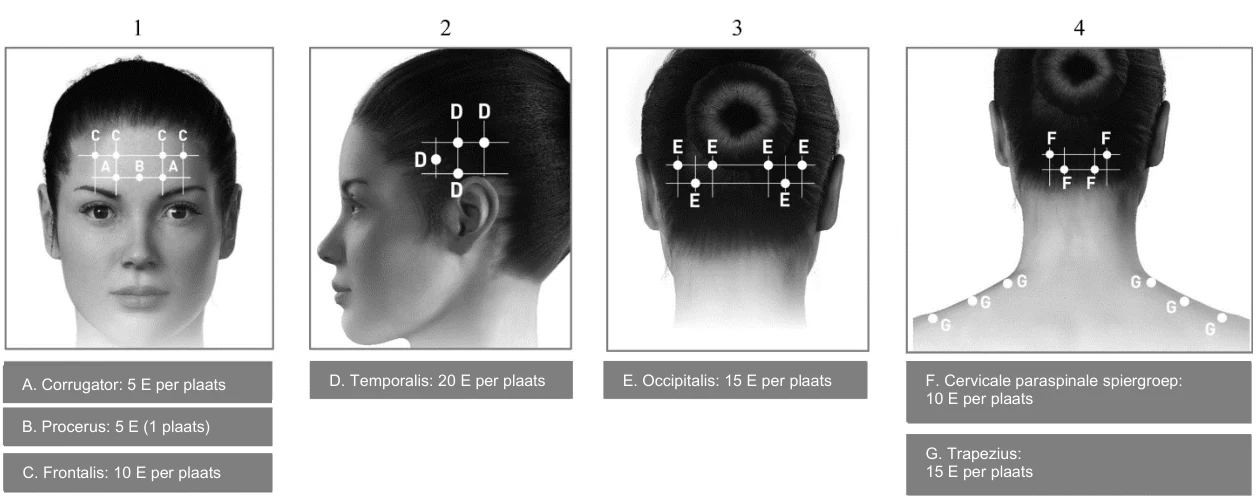
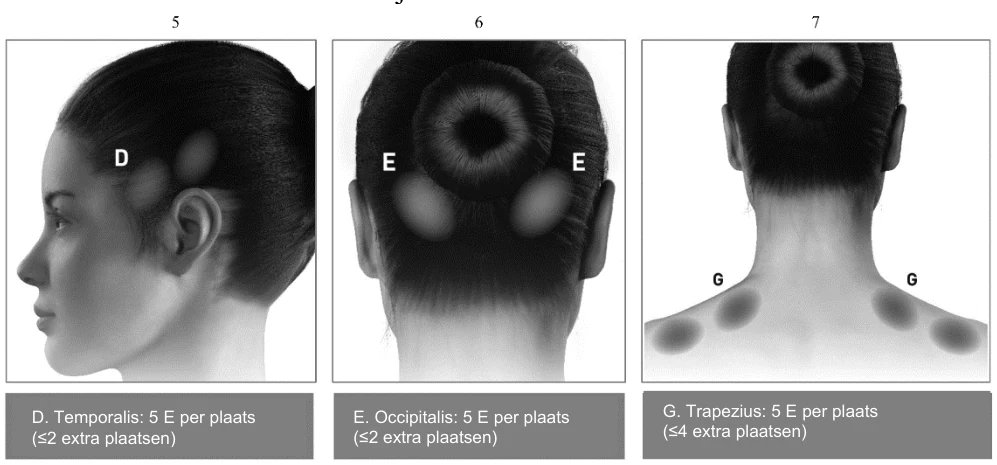
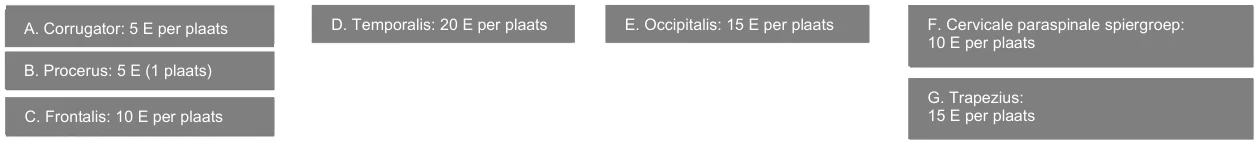
Richtlijn voor toediening: De injecties moeten worden verdeeld over 7 specifieke spiergroepen van het hoofd en de nek, zoals aangegeven in de onderstaande tabel. Bij patiënten met bijzonder dikke nekspieren kan voor de nek een naald met een lengte van 2,54 cm nodig zijn. Met uitzondering van de m. procerus die op 1 plaats moet worden geïnjecteerd (middenlijn), moeten alle spieren bilateraal worden geïnjecteerd, waarbij de helft van de injecties aan de linkerkant en de andere helft aan de rechterkant van het hoofd en de nek worden toegediend. Als een bepaalde pijnlocatie overheerst, kunnen aan één of beide kanten extra injecties worden toegediend in maximaal 3 specifieke spiergroepen (occipitalis, temporalis en trapezius), tot de maximale dosis per spier zoals aangegeven in de onderstaande tabel.
De volgende schema's geven de injectieplaatsen weer:
De volgende schema's geven de aanbevolen spiergroepen aan voor eventueel extra injecties:
.
Aanbevolen dosis: 155 tot 195 eenheden, intramusculair (IM) toegediend als injecties van 0,1 ml (5 eenheden) op 31 tot 39 plaatsen.
Dosering van BOTOX per spier voor chronische migraine:
| Aanbevolen dosis | |
|---|---|
| Hoofd/nek | Totale dosering (aantal plaatsen*) |
| Corrugator** | 10 eenheden (2 plaatsen) |
| Procerus | 5 eenheden (1 plaats) |
| Frontalis** | 20 eenheden (4 plaatsen) |
| Temporalis** | 40 eenheden (8 plaatsen) tot 50 eenheden (maximaal 10 plaatsen) |
| Occipitalis** | 30 eenheden (6 plaatsen) tot 40 eenheden (maximaal 8 plaatsen) |
| Cervicale paraspinale spiergroep** | 20 eenheden (4 plaatsen) |
| Trapezius** | 30 eenheden (6 plaatsen) tot 50 eenheden (maximaal 10 plaatsen) |
D. Temporalis: 5 E per plaats (≤2 extra plaatsen)
E. Occipitalis: 5 E per plaats (≤2 extra plaatsen)
G. Trapezius: 5 E per plaats (≤4 extra plaatsen)
| Totaal dosisbereik: | 155 tot 195 eenheden 31 tot 39 plaatsen |
|---|
*1 IM injectieplaats = 0,1 ml = 5 eenheden BOTOX
**Dosis bilateraal toegediend
Meer informatie: Het aanbevolen schema voor herhaling van de behandeling is om de 12 weken.
BLAASAANDOENINGEN:
De patiënten mogen geen urineweginfectie hebben op het tijdstip van de behandeling.
Profylactische antibiotica moeten 1-3 dagen vóór de behandeling, op de behandeldag en 1-3 dagen na de behandeling worden toegediend.
Het wordt aanbevolen dat patiënten ten minste 3 dagen vóór de injectieprocedure het gebruik van trombocytenaggregatieremmers stopzetten. Patiënten die anticoagulantia gebruiken, moeten aandachtig worden gevolgd om het risico op bloedingen te verlagen.
Bij de behandeling van urine-incontinentie moet BOTOX worden toegediend door artsen die ervaring hebben met de evaluatie en de behandeling van blaasdisfunctie (bijv. urologen en urogynaecologen).
Overactieve blaas
Aanbevolen naald: U kunt een flexibele of starre cystoscoop gebruiken. De injectienaald moet vóór de start van de injecties worden gevuld (volgezogen) met ongeveer 1 ml gereconstitueerde BOTOX (afhankelijk van de lengte van de naald) om eventuele lucht te verwijderen.
Richtlijn voor toediening: Vóór de injectie kan in de blaas via instillatie een verdund lokaal anestheticum, met of zonder sedatie, worden toegediend volgens de richtlijnen van het ziekenhuis. Als een lokaal anestheticum via instillatie wordt toegediend, moet de blaas worden gedraineerd en gespoeld met een steriele natriumchloride oplossing voordat de behandeling wordt voortgezet.
Gereconstitueerde BOTOX (100 eenheden/10 ml) wordt via een flexibele of starre cystoscoop in de detrusorspier geïnjecteerd, waarbij het trigonium en de blaasbodem worden vermeden. De blaas moet worden gevuld met voldoende natriumchloride oplossing voor een goede zichtbaarheid tijdens de injecties, maar een te sterke distensie van de blaas moet worden vermeden.
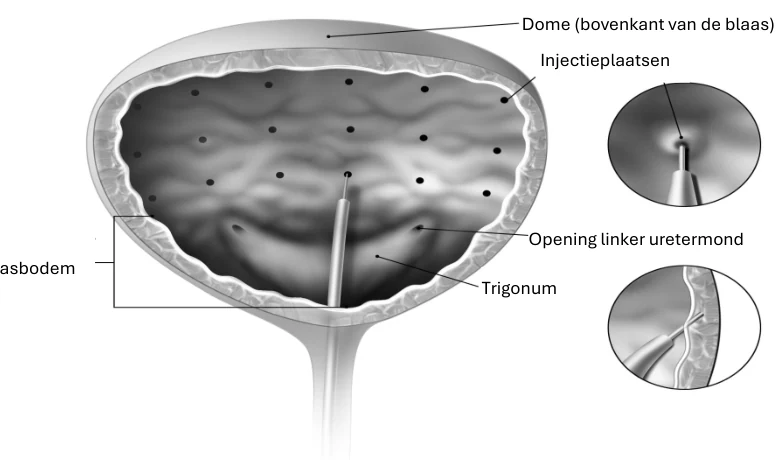
De naald moet ongeveer 2 mm in de detrusor worden gestoken en er moeten 20 injecties van telkens 0,5 ml worden gegeven (totaal volume 10 ml) op ongeveer 1 cm van elkaar (zie onderstaande afbeelding). Bij de laatste injectie moet ongeveer 1 ml steriele 0,9% natriumchloride oplossing voor injectie worden geïnjecteerd zodat de volledige dosis wordt toegediend. De natriumchloride oplossing die wordt gebruikt om de blaaswand te visualiseren, mag na toediening van de injecties niet worden gedraineerd zodat kan worden nagegaan of de patiënten de blaas kunnen ledigen voordat ze het ziekenhuis verlaten. De patiënt moet gedurende ten minste 30 minuten na de injectie worden geobserveerd tot er een spontane urinelozing heeft plaatsgevonden.
Aanbevolen dosis: De aanbevolen dosis is 100 eenheden BOTOX als injecties van 0,5 ml (5 eenheden) verdeeld over 20 plaatsen in de detrusor.
Meer informatie: De klinische verbetering kan binnen 2 weken optreden. Patiënten komen in aanmerking voor een nieuwe injectie als het klinische effect van de vorige injectie afgenomen is (de mediane duur in de klinische fase 3-studies was 166 dagen (~24 weken), gebaseerd op de vraag van de patiënt naar een nieuwe behandeling), maar niet vroeger dan 3 maanden na de vorige injectie in de blaas.
Urine-incontinentie door neurogene detrusoroveractiviteit
Aanbevolen naald: U kunt een flexibele of starre cystoscoop gebruiken. De injectienaald moet vóór de start van de injecties worden gevuld (volgezogen) met ongeveer 1 ml (afhankelijk van de lengte van de naald) om eventuele lucht te verwijderen.
Richtlijn voor toediening: Vóór de injectie kan in de blaas via instillatie een verdund lokaal anestheticum (met of zonder sedatie) of algemene anesthesie worden toegediend volgens de richtlijnen van het ziekenhuis. Als een lokaal anestheticum via instillatie wordt toegediend, moet de blaas worden gedraineerd en gespoeld met een steriele natriumchloride oplossing voordat de behandeling wordt voortgezet.
Gereconstitueerde BOTOX (200 eenheden/30 ml) wordt via een flexibele of starre cystoscoop in de detrusorspier geïnjecteerd, waarbij het trigonium en de blaasbodem worden vermeden. De blaas moet worden gevuld met voldoende natriumchloride oplossing voor een goede zichtbaarheid tijdens de injecties, maar een te sterke distensie van de blaas moet worden vermeden.
De naald moet ongeveer 2 mm in de detrusor worden gestoken en er moeten 30 injecties van telkens 1 ml worden gegeven (totaal volume 30 ml) op ongeveer 1 cm van elkaar (zie bovenstaande afbeelding). Bij de laatste injectie moet ongeveer 1 ml steriele 0,9% natriumchloride oplossing voor injectie worden geïnjecteerd zodat de volledige dosis wordt toegediend. De natriumchloride oplossing die wordt gebruikt om de blaaswand te visualiseren, dient na toediening van de injecties te worden gedraineerd. De patiënt moet gedurende ten minste 30 minuten na de injectie worden geobserveerd.
Aanbevolen dosis: De aanbevolen dosis is 200 eenheden BOTOX als injecties van 1 ml (~6,7 eenheden) verdeeld over 30 plaatsen in de detrusor.
Meer informatie: Klinische verbetering treedt in het algemeen op binnen 2 weken. Herhalingsinjectie dient te worden overwogen wanneer het klinische
Blaasbodem
Trigonum
Opening linker uretermond
Injectieplaatsen
Dome (bovenkant van de blaas)
effect van de voorafgaande injectie is afgenomen (mediane duur in klinische fase 3-studies was 256-295 dagen (~36-42 weken) voor BOTOX 200 eenheden) gebaseerd op de vraag van de patiënt naar een nieuwe behandeling, maar mag niet eerder plaatsvinden dan 3 maanden na de voorafgaande injectie in de blaas.
HUID- EN HUIDGERELATEERDE AANDOENINGEN:
Primaire hyperhidrose van de oksels
Aanbevolen naald: Steriele naald met maatvoering 30.
Richtlijn voor toediening: De zone van hyperhidrose kan worden bepaald met standaard kleurtechnieken, zoals de jodiumzetmeeltest van Minor.
Aanbevolen dosis: 50 eenheden BOTOX wordt intradermaal geïnjecteerd, gelijkmatig verdeeld over meerdere plaatsen op ongeveer 1-2 cm van elkaar binnen de zone van hyperhidrose van elke oksel.
Maximale totale dosis: Andere doses dan 50 eenheden per oksel worden niet aanbevolen. De injecties mogen niet vaker dan eenmaal per 16 weken worden herhaald (zie rubriek 5.1).
Meer informatie: Doorgaans is klinische verbetering merkbaar in de eerste week na injectie. Een herhaalinjectie met BOTOX kan worden toegediend als het klinische effect van een vorige injectie afneemt en de behandelende arts dit nodig acht.
ALLE INDICATIES:
Als een eerste behandelingssessie geen resultaat oplevert, d.w.z. een maand na de injectie geen significante klinische verbetering ten opzichte van baseline, dienen de volgende maatregelen te worden genomen:
- Klinische controle, eventueel met een elektromyografisch (EMG) onderzoek door een specialist, van de werking van de toxine op de geïnjecteerde spier(en);
- Analyse van de oorzaken van het mislukken van de behandeling, bijv. slechte keuze van de te behandelen spieren, te lage dosis, slechte injectietechniek, een gefixeerde contractuur, te zwakke antagonistische spieren, vorming van toxineneutraliserende antilichamen;
- Nieuwe evaluatie van de indicatie voor de behandeling met botulinumtoxine type A;
- Als er bij de eerste behandeling geen bijwerkingen zijn opgetreden, kan een tweede sessie als volgt worden uitgewerkt: i) de dosis aanpassen rekening houdende met de oorzaken van het mislukken van de eerdere behandeling; ii) gebruik maken van EMG; en iii) een interval van drie maanden laten tussen twee behandelingssessies.
Als de behandeling geen resultaat oplevert of als het effect bij herhaalde injecties vermindert, moet een alternatieve behandeling worden overwogen.
Bij de behandeling van volwassen patiënten, waaronder ook de behandeling voor meerdere indicaties, mag de maximale cumulatieve dosis niet hoger zijn dan 400 eenheden, in een interval van 12 weken.
4.3 Contra-indicaties
BOTOX is gecontra-indiceerd:
- voor personen met een bekende overgevoeligheid voor botulinumtoxine type A of voor een van de in rubriek 6.1 vermelde hulpstoffen;
- bij een infectie op de voorgestelde injectieplaats(en).
Bij de behandeling van blaasaandoeningen is BOTOX ook gecontra-indiceerd:
- voor patiënten met een urineweginfectie op het tijdstip van de behandeling;
- voor patiënten met acute urineretentie op het tijdstip van de behandeling, die niet routinematig katheteriseren;
- voor patiënten die niet bereid en/of in staat zijn om, indien vereist, met katheterisatie te starten.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
De aanbevolen doses en toedieningsfrequenties van BOTOX mogen niet worden overschreden omdat de patiënt dan risico loopt op overdosis, overmatige spierzwakte, grote verspreiding van de toxine en de vorming van neutraliserende antilichamen. De eerste dosis voor een nieuwe patiënt dient de laagste aanbevolen dosis voor de specifieke indicatie te zijn.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per flacon, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
Voorschrijvers en patiënten moeten zich ervan bewust zijn dat bijwerkingen kunnen optreden, ook al werden eerdere injecties goed verdragen. Daarom is voorzichtigheid geboden bij elke toediening.
Bijwerkingen door verspreiding van de toxine weg van de plaats van toediening werden gemeld (zie rubriek 4.8), soms met een dodelijke afloop, die in sommige gevallen in verband werd gebracht met dysfagie, longontsteking en/of significante zwakte. Deze symptomen komen overeen met het werkingsmechanisme van botulinumtoxine en werden uren tot weken na de injectie gemeld. Het risico op symptomen is waarschijnlijk het grootst bij patiënten met onderliggende aandoeningen of met comorbiditeiten die hen vatbaar maken voor deze symptomen; waaronder kinderen en volwassenen die worden behandeld voor spasticiteit en hoge doses krijgen.
Patiënten die worden behandeld met therapeutische doses kunnen ook meer spierzwakte vertonen.
Er moet rekening worden gehouden met de risico's en voordelen voor elke afzonderlijke patiënt voordat de behandeling met BOTOX wordt gestart.
Dysfagie werd ook gemeld na injectie op andere plaatsen dan de halsspieren (zie rubriek 4.4 ‘Cervicale dystonie’).
BOTOX mag alleen met zeer veel voorzichtigheid en onder streng toezicht worden gebruikt bij patiënten met subklinische of klinische symptomen van gebrekkige neuromusculaire overdracht, zoals myasthenia gravis of het eaton-lambertsyndroom bij patiënten met perifere motorneuropathische aandoeningen (zoals amyotrofe laterale sclerose of motorische neuropathie) en bij patiënten met onderliggende neurologische aandoeningen. Deze patiënten kunnen gevoeliger zijn voor middelen zoals BOTOX, zelfs bij toediening van therapeutische doseringen. Het gebruik bij deze patiënten kan leiden tot extreme spierzwakte en een verhoogd risico op klinisch significante systemische effecten, waaronder ernstige dysfagie en ademhalingsproblemen. De botulinumtoxine dient bij die patiënten te worden gebruikt onder toezicht van een specialist en het mag alleen worden gebruikt als de voordelen van de behandeling opwegen tegen het risico. Bijzondere voorzichtigheid is geboden bij de behandeling van patiënten met een voorgeschiedenis van dysfagie en aspiratie.
Patiënten of verzorgers moeten onmiddellijk een arts raadplegen als er slik-, spraak- of ademhalingsproblemen optreden.
Zoals bij elke behandeling waarbij patiënten die voorheen niet-mobiel waren hun activiteiten kunnen hervatten, moet de niet-mobiele patiënt worden gewaarschuwd om de activiteit geleidelijk te hervatten.
De relevante anatomie en alle wijzigingen van de anatomie als gevolg van eerdere operaties moeten duidelijk zijn voordat BOTOX wordt toegediend en injectie in kwetsbare anatomische structuren moet worden vermeden.
Pneumothorax geassocieerd met de injectieprocedure werd gemeld na de toediening van BOTOX in de buurt van de borstkas. Voorzichtigheid is geboden bij het injecteren in de buurt van de longen (vooral de toppen) of andere kwetsbare anatomische structuren.
Ernstige bijwerkingen, waaronder fatale afloop, zijn gemeld bij patiënten die niet-geregistreerde injecties (off-label) van BOTOX rechtstreeks in de speekselklieren, het orolinguaal-faryngeaal gebied, de slokdarm en de maag kregen toegediend. Sommige patiënten hadden reeds bestaande dysfagie of significante zwakte.
Ernstige en/of onmiddellijke overgevoeligheidsreacties, waaronder anafylaxie, serumziekte, urticaria, oedeem van de weke delen en dyspneu, zijn slechts zelden gemeld. Sommige van deze reacties zijn gemeld na het gebruik van BOTOX, afzonderlijk of in combinatie met andere producten die worden gekoppeld aan vergelijkbare reacties. Als een dergelijke reactie zich voordoet, mogen geen injecties met BOTOX meer worden toegediend en moet er onmiddellijk een geschikte medische behandeling, zoals epinefrine, worden toegepast. Eén geval van anafylaxie werd gemeld waarbij de patiënt is overleden nadat hij werd ingespoten met BOTOX die niet correct werd verdund met 5 ml van 1% lidocaïne.
Zoals bij elke injectie kan er procedure-gerelateerd letsel optreden. Een injectie kan leiden tot plaatselijke infectie, pijn, ontsteking, paresthesie, hypesthesie, gevoeligheid, zwelling, erytheem en of bloeding/blauwe plekken. Naaldgerelateerde pijn en/of angst kunnen leiden tot vasovagale reacties, zoals syncope, hypotensie enzovoort.
Voorzichtigheid is geboden als BOTOX wordt gebruikt in de aanwezigheid van ontstekingen op de voorgenomen injectieplaats(en) of als de te behandelen spier overmatige zwakte of atrofie vertoont. Voorzichtigheid is ook geboden als BOTOX wordt gebruikt voor de behandeling van patiënten met perifere motorische neuropathische ziekten (zoals amyotrofe laterale sclerose of motorische neuropathie).
Er zijn ook meldingen van bijwerkingen na de toediening van BOTOX met betrekking tot het cardiovasculair systeem, met inbegrip van aritmie en myocardinfarct, soms met fatale afloop. Sommige van deze patiënten vertoonden risicofactoren, zoals een cardiovasculaire ziekte.
Nieuwe of terugkerende epileptische aanvallen zijn gemeld, in het bijzonder bij volwassen en pediatrische patiënten die daarvoor vatbaar zijn. Het exacte verband tussen deze aanvallen en de injectie van botulinumtoxine is niet vastgesteld. Bij kinderen kwamen de meldingen voornamelijk van patiënten met hersenverlamming die werden behandeld voor spasticiteit.
De vorming van neutraliserende antilichamen tegen botulinumtoxine type A kan de doeltreffendheid van een BOTOX-behandeling verminderen, doordat deze de biologische activiteit van de toxine inactiveren. Resultaten uit sommige onderzoeken suggereren dat BOTOX-injecties met frequentere intervallen of met hogere doses kunnen leiden tot een grotere incidentie van de vorming van antilichamen. Indien van toepassing, kan de kans op de vorming van antilichamen worden geminimaliseerd door te injecteren met de laagste doeltreffende dosis en met de langste klinisch geïndiceerde intervallen tussen injecties.
Klinische fluctuaties tijdens het herhaaldelijk gebruik van BOTOX (evenals bij alle botulinumtoxines) kunnen het gevolg zijn van andere procedures voor de reconstitutie van injectieflacons, injectie-intervallen, geïnjecteerde spieren en ietwat afwijkende potentiewaarden die door de gebruikte biologische testmethode worden gegeven.
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Pediatrische patiënten
De veiligheid en werkzaamheid van BOTOX voor andere indicaties dan beschreven voor pediatrische patiënten in rubriek 4.1 zijn niet vastgesteld. Nadat het geneesmiddel op de markt verscheen, zijn er zeer zeldzame meldingen geweest van toxineverspreiding naar andere plaatsen in het lichaam bij pediatrische patiënten met comorbiditeiten, vooral bij hersenverlamming. Over het algemeen was de gebruikte dosis in deze gevallen hoger dan de aanbevolen dosis (zie rubriek 4.8).
Er zijn zeldzame, spontane meldingen van overlijden, soms geassocieerd met aspiratiepneumonie bij kinderen met ernstige hersenverlamming na de behandeling met botulinumtoxine, inclusief na off-label gebruik (bijv. in de nek). Uiterste voorzichtigheid is geboden bij de behandeling van pediatrische patiënten met significante neurologische zwakte, dysfagie of een recent verleden van aspiratiepneumonie of longziekte. Patiënten met een slechte gezondheidstoestand mogen alleen worden behandeld als de mogelijke voordelen van de behandeling voor de individuele patiënt opwegen tegen de risico's.
NEUROLOGISCHE AANDOENINGEN:
Focale spasticiteit van de enkel en voet als gevolg van hersenverlamming bij kinderen en focale spasticiteit van de enkel, voet, pols, en hand bij volwassen patiënten na een beroerte
BOTOX is een behandeling voor focale spasticiteit die alleen werd onderzocht in combinatie met de gebruikelijke standaardbehandelingen en is niet bedoeld als vervanging van deze behandelingmethoden. BOTOX is waarschijnlijk niet effectief in het verbeteren van het bewegingsbereik van een gewricht dat is aangetast door een gefixeerde contractuur.
BOTOX mag niet worden gebruikt bij de behandeling van focale spasticiteit van de bovenste ledematen (hand en pols) en onderste ledematen (enkel en voet) bij volwassenen na een beroerte als verminderde spiertonus naar verwachting niet zal leiden tot verbetering van de werking (bijv. beter kunnen wandelen) of verlichting van de symptomen (bijv. pijnverlichting), of de patiëntenzorg niet zal vergemakkelijken. Bij spasticiteit van de onderste ledematen kan de verbetering van actieve werking beperkt zijn als de behandeling met BOTOX meer dan 2 jaar na de beroerte wordt gestart of bij patiënten met minder ernstige spasticiteit van de enkel (Modified Ashworth Scale (MAS) < 3).
Voorzichtigheid is geboden bij de behandeling van volwassenen met spasticiteit na een beroerte die risico lopen op vallen.
- BOTOX moet met voorzichtigheid worden gebruikt bij de behandeling van focale spasticiteit van de bovenste ledematen (pols en hand) en de onderste ledematen (enkel en voet) bij volwassen patiënten na een beroerte met significante comorbiditeiten. De behandeling mag alleen worden gestart als wordt verwacht dat het voordeel van de behandeling opweegt tegen de mogelijke risico's.
- BOTOX mag bij de behandeling van spasticiteit van de bovenste en/of onderste ledematen na een beroerte alleen worden gebruikt na een evaluatie van zorgverleners met ervaring in het begeleiden van de revalidatie van patiënten na een beroerte.
Nadat het geneesmiddel op de markt verscheen, zijn er meldingen geweest van overlijden (soms geassocieerd met aspiratiepneumonie) en mogelijke verdere verspreiding van de toxine bij kinderen met comorbiditeiten, vooral hersenverlamming, na de behandeling met botulinumtoxine. Zie de waarschuwingen in rubriek 4.4, “Pediatrische patiënten”.
Blefarospasme
Minder knipperen met de ogen na de injectie van botulinumtoxine in de m. orbicularis kan leiden tot blootstelling van het hoornvlies, aanhoudend epitheeldefect en verzwering van het hoornvlies, vooral bij patiënten met aandoeningen van de VIIe zenuw. Als de ogen eerder zijn geopereerd, moet de gevoeligheid van het hoornvlies zorgvuldig worden getest. Injectie in het onderste ooglidgebied moet worden vermeden om ectropion te voorkomen en een eventueel epitheeldefect moet grondig worden behandeld. Hiervoor kunnen beschermende druppels, zalf, therapeutische zachte contactlenzen of sluiting van het oog met een pleister of andere middelen worden gebruikt.
Ecchymose kan optreden in de weke delen van het ooglid. U kunt dit voorkomen door onmiddellijk na de injectie voorzichtig op de injectieplaats te drukken.
Gezien de anticholinergische werking van botulinumtoxine moet u voorzichtig zijn bij de behandeling van patiënten met een risico op een geslotenkamerhoekglaucoom, waaronder patiënten met anatomisch nauwe hoeken.
Cervicale dystonie
Patiënten met cervicale dystonie moeten worden ingelicht over de mogelijkheid van dysfagie. Die kan zeer licht, maar kan ook ernstig zijn. Dysfagie kan twee tot drie weken na de injectie aanhouden, maar er zijn ook gevallen gemeld waarbij de dysfagie tot vijf maanden na de injectie heeft geduurd. Mogelijke gevolgen van dysfagie zijn aspiratie, dyspneu en soms de noodzaak tot sondevoeding. In zeldzame gevallen is dysfagie gevolgd door aspiratiepneumonie en overlijden gemeld.
Het ontstaan van dysfagie kan worden tegengegaan door niet meer dan 100 eenheden te injecteren in de m. sternocleidomastoideus. Patiënten met een kleinere nekspiermassa of patiënten die bilaterale injecties in de m. sternocleidomastoideus krijgen, lopen een hoger risico op dysfagie.
Dysfagie wordt veroorzaakt door de verspreiding van de toxine naar de slokdarmspieren. Injecties in de m. levator scapulae kunnen het risico op een infectie van de bovenste luchtwegen en dysfagie verhogen.
Dysfagie kan leiden tot een verminderde voedsel- en vochtinname met gewichtsverlies en uitdroging als gevolg. Patiënten met subklinische dysfagie lopen meer kans op ernstigere dysfagie na injectie van BOTOX.
Chronische migraine
De veiligheid en werkzaamheid zijn niet vastgesteld voor profylaxe van hoofdpijn bij patiënten met episodische migraine (hoofdpijn op <15 dagen per maand) of chronische spanningshoofdpijn. De veiligheid en werkzaamheid van BOTOX bij patiënten met hoofdpijn door overmatig gebruik van geneesmiddelen (secundaire hoofdpijn) zijn niet onderzocht.
BLAASAANDOENINGEN:
Een cystoscopie dient met de vereiste medische zorgvuldigheid te worden uitgevoerd.
Bij patiënten die niet katheteriseren dient het volume van het urineresidu na mictie te worden beoordeeld binnen 2 weken na de behandeling en regelmatig tot 12 weken na de behandeling, wanneer dat medisch wenselijk is. Patiënten moeten weten dat ze contact moeten opnemen met hun arts als ze moeilijk kunnen urineren, aangezien katheterisatie nodig kan zijn.
Overactieve blaas
Mannen met een overactieve blaas en tekenen of symptomen van urinewegobstructie mogen niet worden behandeld met BOTOX.
Urine-incontinentie door neurogene detrusoroveractiviteit
Autonome disreflexie geassocieerd met de procedure kan optreden. Onmiddellijke medische verzorging kan vereist zijn.
HUID- EN HUIDGERELATEERDE AANDOENINGEN:
Primaire hyperhidrose van de oksels
Een anamnese, een lichamelijk onderzoek en zo nodig specifieke aanvullende onderzoeken dienen te worden uitgevoerd om mogelijke oorzaken van secundaire hyperhidrose uit te sluiten (bijv. hyperthyroïdie, feochromocytoom). Op die manier kan worden vermeden dat een symptomatische behandeling voor hyperhidrose wordt uitgevoerd zonder de diagnose en/of behandeling van de onderliggende ziekte.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
In theorie kan het effect van botulinumtoxine worden versterkt door aminoglycosiden of spectinomycine of andere geneesmiddelen die de neuromusculaire transmissie beïnvloeden (zoals neuromusculaire blokkers).
Het effect van het gelijktijdig of binnen enkele maanden na elkaar toedienen van verschillende serotypen van botulinumneurotoxine is onbekend. Overmatige neuromusculaire zwakte kan worden verergerd door het toedienen van een ander botulinumtoxine voordat de effecten van een eerder toegediend botulinumtoxine zijn verdwenen.
Er is geen onderzoek naar interacties uitgevoerd. Er werden geen klinisch significante interacties gemeld.
Pediatrische patiënten
Er is geen onderzoek naar interacties bij kinderen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens beschikbaar over het gebruik van botulinumtoxine type A bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is onbekend. BOTOX mag niet tijdens de zwangerschap worden gebruikt en niet bij vrouwen die zwanger kunnen worden en geen effectieve anticonceptie gebruiken, tenzij echt noodzakelijk.
Borstvoeding
Het is niet bekend of BOTOX in de moedermelk wordt uitgescheiden. Het gebruik van BOTOX bij vrouwen die borstvoeding geven, kan niet worden aanbevolen.
Vruchtbaarheid
Er zijn geen of een beperkte hoeveelheid gegevens beschikbaar over de effecten op de vruchtbaarheid van gebruik van botulinumtoxine type A bij vrouwen die zwanger kunnen worden. Dieronderzoeken hebben een verminderde vruchtbaarheid aangetoond bij mannelijke en vrouwelijke ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek uitgevoerd naar de rijvaardigheid en het vermogen om machines te bedienen. BOTOX kan echter asthenie, spierzwakte, duizeligheid en zichtstoornissen veroorzaken, die de rijvaardigheid en het vermogen om machines te bedienen kunnen beïnvloeden.
4.8 Bijwerkingen
Algemeen
In gecontroleerde klinische onderzoeken werden bijwerkingen gemeld die door de onderzoekers in verband werden gebracht met BOTOX bij 35% van de patiënten met blefarospasme, bij 28% met cervicale dystonie, bij 8% met pediatrische spasticiteit, bij 11% met primaire hyperhydrose van de oksels en bij 16% met focale spasticiteit van de bovenste ledematen als gevolg van een beroerte en 15% met focale spasticiteit van de onderste ledematen als gevolg van een beroerte. In klinische onderzoeken voor overactieve blaas was de incidentie 26% bij de eerste behandeling en 22% bij een tweede behandeling. In klinische onderzoeken voor neurogene detrusoroveractiviteit bij volwassenen was de incidentie 32% bij de eerste behandeling en nog slechts 18% bij een tweede behandeling. Voor neurogene detrusoroveractiviteit bij kinderen was de incidentie 6,2% bij de eerste behandeling. In klinische onderzoeken voor chronische migraine was de incidentie 26% bij de eerste behandeling en nog slechts 11% bij een tweede behandeling.
Doorgaans treden de bijwerkingen op in de eerste dagen na de injectie. Hoewel ze gewoonlijk van voorbijgaande aard zijn, kunnen ze meerdere maanden of, in zeldzame gevallen, langer aanhouden.
Plaatselijke spierzwakte wijst op de verwachte farmacologische werking van botulinumtoxine in spierweefsel. Er werd echter zwakte van aangrenzende spieren en/of spieren ver van de injectieplaats gemeld.
Zoals bij elke injectie kan de procedure resulteren in plaatselijke pijn, ontsteking, paresthesie, hypesthesie, gevoeligheid, zwelling/oedeem, erytheem, plaatselijke infectie, bloeding en/of blauwe plekken. Pijn en/of angst gerelateerd met de naald kunnen leiden tot vasovagale reacties, waaronder voorbijgaande symptomatische hypotensie en syncope. Koorts en een griepachtig syndroom werden eveneens gemeld na injectie van botulinumtoxine.
De bijwerkingen zijn onderverdeeld in onderstaande categorieën, afhankelijk van hun frequentie: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), of niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Hieronder vindt u de bijwerkingen, die verschillen afhankelijk van het deel van het lichaam waar BOTOX wordt ingespoten.
NEUROLOGISCHE AANDOENINGEN:
Focale spasticiteit van de onderste ledematen bij kinderen
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Huid- en onderhuidaandoeningen | Huiduitslag (rash) | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Spierzwakte | Zelden |
| Letsels, intoxicaties en verrichtingscomplicaties | Ligamentverstuiking, huidschaafwond | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Loopstoornis, pijn op de injectieplaats | Vaak |
Focale spasticiteit van de bovenste ledematen als gevolg van een beroerte bij volwassenen
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Maagdarmstelselaandoeningen | Misselijkheid | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Pijn in de ledematen, spierzwakte | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid, perifere oedeem | Vaak |
Er werd geen verandering waargenomen in het algemene veiligheidsprofiel bij herhaalde toediening.
Focale spasticiteit van de onderste ledematen als gevolg van een beroerte bij volwassenen
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Huid- en onderhuidaandoeningen | Huiduitslag (rash) | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Gewrichtspijn, stijfheid van de skeletspieren, spierzwakte | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Perifeer oedeem | Vaak |
| Letsels, intoxicaties en verrichtingscomplicaties | Vallen | Vaak |
Er werd geen verandering waargenomen in het algemene veiligheidsprofiel bij herhaalde toediening.
Blefarospasme, hemifaciaal spasme en geassocieerde dystonieën
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Zenuwstelselaandoeningen | Duizeligheid, gezichtsparese, gezichtsverlamming | Soms |
Oogaandoeningen Ulcereuze hoornvliesontsteking (keratitis ulerosa), epitheeldefect van het hoornvlies, perforatie van het hoornvlies | Ptosis | Zeer vaak |
| Puntvormige hoornvliesontsteking (keratitis punctata), lagoftalmus, droog oog, fotofobie, oogirritatie, meer traansecretie | Vaak | |
| Hoornvliesontsteking (keratitis), ectropion, diplopie, inwaarts groeiende wimpers (entropion), zichtstoornissen, wazig zicht | Soms | |
| Ooglidoedeem | Zelden | |
| Zeer zelden | ||
| Huid- en onderhuidaandoeningen | Ecchymose | Vaak |
| Huiduitslag (rash)/huidontsteking (dermatitis) | Soms | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Irritatie, oedeem in het gezicht | Vaak |
| Vermoeidheid | Soms |
Cervicale dystonie
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Infecties en parasitaire aandoeningen | Irritatie in de neus (rhinitis), infectie van de bovenste luchtwegen | Vaak |
| Zenuwstelselaandoeningen | Duizeligheid, hypertonie, hypo-esthesie, slaperigheid, hoofdpijn | Vaak |
| Oogaandoeningen | Diplopie (dubbelzien), ptosis | Soms |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Ademnood (dyspneu), stemstoornis (dysfonie) | Soms |
| Maagdarmstelselaandoeningen | Slikstoornis (dysfagie) | Zeer vaak |
| Droge mond, misselijkheid | Vaak | |
| Skeletspierstelsel- en bindweefselaandoeningen | Spierzwakte | Zeer vaak |
| Stijfheid en pijn in de skeletspieren | Vaak | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pijn | Zeer vaak |
| Asthenie, griepachtige ziekte, malaise | Vaak | |
| Verhoogde lichaamstemperatuur (pyrexie) | Soms |
Chronische migraine
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Zenuwstelselaandoeningen | Hoofdpijn, migraine inclusief verergering van migraine, gezichtsparese | Vaak |
| Oogaandoeningen | Ptosis | Vaak |
| Huid- en onderhuidaandoeningen | Jeuk (pruritus), huiduitslag (rash) | Vaak |
| Pijn op de huid | Soms | |
| Skeletspierstelsel- en bindweefselaandoeningen | Pijn in de nek, spierpijn (myalgie), pijn in de skeletspieren, stijfheid van de skeletspieren, spierspasmen, strak aanvoelende spieren, spierzwakte | Vaak |
| Kaakpijn | Soms | |
| Mephisto-effect (lateraal optrekken van de wenkbrauwen) | Niet bekend | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pijn op de injectieplaats | Vaak |
| Maagdarmstelselaandoeningen | Slikstoornis (dysfagie) | Soms |
Het uitvalpercentage als gevolg van bijwerkingen in deze fase 3-onderzoeken was 3,8% voor BOTOX en 1,2% voor placebo.
BLAASAANDOENINGEN:
Overactieve blaas bij volwassenen
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Infecties en parasitaire aandoeningen | Urineweginfectie | Zeer vaak |
| Bacteriurie | Vaak | |
| Nier- en urinewegaandoeningen | Plasklachten (dysurie) | Zeer vaak |
| Urineretentie, frequente urinelozing (pollakisurie), aanwezigheid van leukocyten in de urine (leukocyturie) | Vaak | |
| Onderzoeken | Volume van het postmictioneel urineresidu* | Vaak |
*verhoogd volume urineresidu waarbij katheterisatie niet nodig is
Dysurie en hematurie zijn bijwerkingen geassocieerd met de procedure die vaak voorkomen.
Zelfkatheterisatie (clean intermittent catheterisation) werd gestart bij 6,5% van de patiënten na behandeling met BOTOX 100 eenheden versus 0,4% in de placebogroep.
Van de 1242 patiënten in de placebogecontroleerde klinische onderzoeken was 41,4% van de patiënten (n=514) ≥ 65 jaar oud en 14,7% (n = 182) was ≥75 jaar oud. In deze onderzoeken werd geen algemeen verschil in het veiligheidsprofiel na behandeling met BOTOX waargenomen tussen patiënten ≥65 jaar in vergelijking met patiënten <65 jaar, met uitzondering van urineweginfecties waarbij de incidentie hoger was bij oudere patiënten in zowel de placebogroep als de BOTOX-groep vergeleken met de jongere patiënten.
Er werd geen verandering waargenomen in het algemene veiligheidsprofiel bij herhaalde toediening.
Overactieve blaas bij kinderen
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Infecties en parasitaire aandoeningen | Urineweginfectie | Vaak |
| Nier- en urinewegaandoeningen | Dysurie*, urethrale pijn* | Vaak |
| Maagdarmstelselaandoeningen | Buikpijn, pijn laag in de onderbuik | Vaak |
* Bijwerkingen geassocieerd met de procedure
In één dubbelblind, gerandomiseerd multicenter klinisch onderzoek met parallelle groepen dat werd uitgevoerd met 55 patiënten in de leeftijd van 12 tot 17 jaar waren de bijwerkingen in het algemeen vergelijkbaar met het bekende veiligheidsprofiel voor een overactieve blaas bij volwassenen. In dit kleine pediatrische OAB-onderzoek werden echter ook voorvallen van urethrale en buikpijn gezien.
Zie rubriek 4.2 en 5.1.
Urine-incontinentie door neurogene detrusoroveractiviteit bij volwassenen
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Infecties en parasitaire aandoeningen | Urineweginfectiea,b, bacteriurieb | Zeer vaak |
| Onderzoeken | Volume van het postmictioneel urine residu**b | Zeer vaak |
| Psychische stoornissen | Slapeloosheid (insomnie) a | Vaak |
| Maagdarmstelselaandoeningen | Verstopping (obstipatie) a | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Spierzwakte a, spierspasme a | Vaak |
| Nier- en urinewegaandoeningen | Urineretentie a,b | Zeer vaak |
| Haematurie* a,b, dysurie* a,b, uitstulping van de blaaswand (blaasdiverticulum) a | Vaak | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid a, loopstoornisa | Vaak |
| Letsels, intoxicaties en verrichtingscomplicaties | Autonome disreflexie* a, vallen a | Vaak |
* Bijwerkingen geassocieerd met de procedure
**Verhoogde PVR waarvoor geen katheterisatie vereist is a Bijwerkingen uit fase 2 studie en klinische fase 3 hoofdstudie
b Bijwerkingen uit de post-marketingstudie met BOTOX 100 eenheden bij MS-patiënten zonder blaaskatheter bij baseline
In klinische onderzoeken werden urineweginfecties gemeld bij 49,2% van de patiënten behandeld met 200 eenheden BOTOX en bij 35,7% van de patiënten behandeld met placebo (53,0% van de patiënten met multiple sclerose behandeld met 200 eenheden versus 29,3% met placebo; 45,4% van de patiënten met een ruggenmergletsel behandeld met 200 eenheden versus 41,7% met placebo). Urineretentie werd gemeld bij 17,2% van de patiënten behandeld met 200 eenheden BOTOX en bij 2,9% van de patiënten behandeld met placebo (28,8% van de patiënten met multiple sclerose behandeld met 200 eenheden versus 4,5% met placebo; 5,4% van de patiënten met ruggenmergletsel behandeld met 200 eenheden versus 1,4% met placebo).
Er werd geen verandering waargenomen in het type bijwerkingen bij herhaalde toediening.
Bij de patiënten met multiple sclerose (MS) die aan de hoofdonderzoeken deelnamen, werd geen verschil waargenomen in het aantal keer dat de MS verergerde (exacerbaties) per patiëntjaar (BOTOX = 0,23, placebo = 0,20), noch in de post-marketingstudie met BOTOX 100 eenheden bij MS-patiënten zonder blaaskatheter bij baseline (BOTOX=0, placebo=0,07).
Van de deelnemende patiënten die voorafgaand aan de behandeling niet katheteriseerden, werd in de hoofdonderzoeken bij 38,9% met katheterisatie gestart na de behandeling met BOTOX 200 eenheden versus 17,3% met placebo.
In een postmarketingstudie met BOTOX 100 eenheden bij MS-patiënten zonder blaaskatheter bij baseline, werd gestart met katheterisatie bij 15,2% van de patiënten die een behandeling met BOTOX 100 eenheden hadden gekregen, versus 2,6% met de placebo (zie rubriek 5.1).
Neurogene detrusoroveractiviteit bij kinderen
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Infecties en parasitaire aandoeningen | Bacteriurie | Zeer vaak |
| Urineweginfectie, leukocyturie | Vaak | |
| Nier- en urinewegaandoeningen | Haematurie, blaaspijn* | Vaak |
* procedure-gerelateerde bijwerking
Er werd geen verandering waargenomen in het type bijwerkingen bij herhaalde toediening.
Zie rubriek 4.2 en 5.1.
HUID- EN HUIDGERELATEERDE AANDOENINGEN:
Primaire hyperhidrose van de oksels
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
|---|---|---|
| Zenuwstelselaandoeningen | Hoofdpijn, paresthesie | Vaak |
| Bloedvataandoeningen | Opvliegers | Vaak |
| Maagdarmstelselaandoeningen | Misselijkheid | Soms |
| Huid- en onderhuidaandoeningen | Overmatig zweten (hyperhidrose) (niet in de oksels), abnormale geur van de huid, jeuk (pruritus), onderhuidse knobbel (nodulus), kaalheid (alopecia) | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | Pijn in de ledematen | Vaak |
| Spierzwakte, spierpijn (myalgie), artropathie | Soms | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pijn op de injectieplaats | Zeer vaak |
| Pijn, oedeem op de injectieplaats, bloeding op de injectieplaats, overgevoeligheid van de injectieplaats, irritatie van de injectieplaats, asthenie, reacties van de injectieplaats | Vaak |
Bij de behandeling van primaire hyperhidrose van de oksels meldde 4,5% van de patiënten een toename van het zweten buiten de oksels binnen 1 maand na de injectie. Er werd geen patroon waargenomen wat de aangetaste anatomische plaatsen betreft. Bij ongeveer 30% van de patiënten verdween dat probleem binnen vier maanden.
Soms (0,7%) werd zwakte van de arm gemeld; die zwakte was licht en kortstondig, hoefde niet te worden behandeld en herstelde zonder gevolgen. Deze bijwerking kan een gevolg zijn van de behandeling, de injectietechniek, of beide. Soms treedt spierzwakte op, in dat geval kan een neurologisch onderzoek worden overwogen. Bovendien is het raadzaam de injectietechniek vóór de volgende injectie opnieuw te evalueren om er zeker van te zijn dat de injecties intradermaal worden toegediend.
In een niet-gecontroleerd onderzoek naar de veiligheid van BOTOX (50 eenheden per oksel) bij pediatrische patiënten van 12 tot 17 jaar (n=144) waren pijn op de injectieplaats en hyperhidrose (niet onder de oksels) de bijwerkingen die bij meer dan één patiënt (telkens 2 patiënten) optraden.
Aanvullende informatie
De onderstaande lijst bevat geneesmiddelbijwerkingen of andere medisch relevante bijwerkingen die zijn gemeld sinds het geneesmiddel op de markt werd gebracht, ongeacht de indicatie, en kan een aanvulling zijn op rubriek 4.4 (Bijzondere waarschuwingen en voorzorgen bij gebruik) en rubriek 4.8 (Bijwerkingen).
| Systeem/orgaanklasse | Voorkeursterm |
|---|---|
| Immuunsysteemaandoeningen | Anafylaxie, angio-oedeem, serumziekte, urticaria |
| Voedings- en stofwisselingsstoornissen | Anorexie |
| Zenuwstelselaandoeningen | Zenuwbeschadiging (brachiale plexopathie), stemstoornis (dysfonie), spraakstoornis (dysartrie), gezichtsparese, hypesthesie, spierzwakte, myasthenia gravis, perifere neuropathie, paresthesie, radiculopathie, epileptische aanvallen, syncope, gezichtsverlamming |
| Oogaandoeningen | Geslotenkamerhoekglaucoom (voor de behandeling van blefarospasme), scheelzien (strabisme), wazig zicht, zichtstoornissen, droge ogen (geassocieerd met peri-oculaire injecties), ooglidoedeem |
| Evenwichtsorgaan- en ooraandoeningen | Slechthorendheid (hypacusis), oorsuizen (tinnitus), draaiduizeligheid (vertigo) |
| Hartaandoeningen | Hartritmestoornis (aritmie), hartaanval (myocardinfarct) |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Aspiratiepneumonie (soms met fatale afloop), ademnood (dyspneu), ademhalingsdepressie, ademhalingsstilstand |
| Maagdarmstelselaandoeningen | Buikpijn, diarree, verstopping (obstipatie), droge mond, dysfagie, misselijkheid, braken |
| Huid- en onderhuidaandoeningen | Kaalheid (alopecia), psoriasis-achtige huidontsteking (dermatitis psoriasiformis), erythema multiforme, hyperhidrose, verlies van de oogharen of wenkbrauwen (madarose), jeuk (pruritus), huiduitslag (rash) |
| Skeletspierstelsel- en bindweefselaandoeningen | Spieratrofie, spierpijn (myalgie), lokale spiertrekkingen/onvrijwillige spiercontracties |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Denervatie-atrofie, malaise, verhoogde lichaamstemperatuur (pyrexie) |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl.
4.9 Overdosering
Overdosering met BOTOX is een relatief begrip en is afhankelijk van de dosis, de injectieplaats en de eigenschappen van het onderliggende weefsel. Er werden geen gevallen van systemische toxiciteit gemeld na onbedoelde injectie van BOTOX. Overmatige doses kunnen leiden tot lokale of verder gelegen, algemene en ernstige neuromusculaire verlamming.
Er werden geen gevallen van inname van BOTOX gemeld.
Tekenen en symptomen van overdosering treden niet onmiddellijk na de injectie op. Bij onbedoelde injectie of inname of vermoeden van overdosering, moet de patiënt gedurende enkele weken medisch worden gecontroleerd op progressieve tekenen en symptomen van spierzwakte, lokaal of ver van de injectieplaats, waaronder ptosis, dubbelzien (diplopie), dysfagie, spraakstoornis (dysartrie), algemene zwakte of ademhalingsproblemen. Deze patiënten kunnen verdere medische evaluatie en onmiddellijke, aangepaste medische behandeling nodig hebben, waaronder ziekenhuisopname.
Als de spieren van de keel en slokdarm aangetast zijn, kan aspiratie optreden, wat kan leiden tot aspiratiepneumonie. Als de ademhalingsspieren verlamd of erg verzwakt zijn, zijn intubatie en kunstmatige beademing vereist tot de patiënt is hersteld en kunnen naast andere algemene ondersteunende maatregelen een tracheostoma en langdurige beademing nodig zijn.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere spierrelaxantia, perifeer werkende stoffen, ATC-code: M03AX01
Werkingsmechanisme
Botulinumtoxine type A blokkeert de perifere afgifte van acetylcholine aan de presynaptische cholinerge zenuwuiteinden door het splitsen van SNAP-25, een eiwit dat verantwoordelijk is voor het succesvol opslaan en afgeven van acetylcholine uit blaasjes in de zenuwuiteinden.
Farmacodynamische effecten
Na injectie bindt de toxine eerst snel met een hoge affiniteit aan specifieke receptoren op het celoppervlak. Dan wordt de toxine door de plasmamembraan opgenomen via receptorgemedieerde endocytose. Tot slot wordt de toxine afgegeven in de cytosol. Dit gaat gepaard met een progressieve remming van de afgifte van acetylcholine. De klinische symptomen komen binnen 2-3 dagen tot uiting en het effect is 5-6 weken na de injectie maximaal. Klinisch bewijs suggereert dat BOTOX pijn en neurogene ontsteking vermindert en de drempelwaarden voor cutane pijn als gevolg van hitte verhoogt, via een door capsaïcine geïnduceerd model met sensitisatie van de trigeminus.
Herstel na intramusculaire injectie vindt doorgaans binnen 12 weken na de injectie plaats, wanneer de zenuwuiteinden groeien en zich weer op de eindplaten aansluiten. Na intradermale injectie, waarbij de eccriene zweetklieren het doel zijn, hield het effect na de eerste injectie gemiddeld 7,5 maanden aan bij patiënten die werden behandeld met 50 eenheden per oksel. Bij 27,5% van de patiënten hield het effect echter 1 jaar of langer aan. Herstel van sympathische zenuwuiteinden die de zweetklieren innerveren na intradermale injectie met BOTOX is niet onderzocht.
Na de detrusorinjectie beïnvloedt BOTOX de efferente banen van detrusoractiviteit via remming van de afgifte van acetylcholine. Daarnaast kan BOTOX de afferente neurotransmitters en sensorische banen remmen.
Klinische werkzaamheid en veiligheid
NEUROLOGISCHE AANDOENINGEN
Focale spasticiteit van de bovenste ledematen bij kinderen
De werkzaamheid en veiligheid van BOTOX voor de behandeling van spasticiteit van de bovenste ledematen bij kinderen van 2 jaar en ouder zijn geëvalueerd in een gerandomiseerd, multi-center, dubbelblind, placebogecontroleerd onderzoek. In het onderzoek werden 235 kinderen gerandomiseerd (77 BOTOX 6 eenheden/kg, 78 BOTOX 3 eenheden/kg en 80 placebo) met spasticiteit van de bovenste ledematen als gevolg van hersenverlamming (87%) of een beroerte (13%) en een baseline van de MAS-elleboog- of polsscore van ten minste 2. Een totale dosis van 3 eenheden/kg (maximaal 100 eenheden) of 6 eenheden/kg (maximaal 200 eenheden) of placebo werd intramusculair geïnjecteerd en verdeeld over de elleboog- of pols- en vingerspieren. Alle patiënten kregen een gestandaardiseerde ergotherapie. Het gebruik van elektromyografische begeleiding, zenuwstimulatie of ultrasone technieken was nodig om te helpen bij de juiste lokalisatie van de spieren voor de injecties. Het primaire eindpunt was het gemiddelde van de verandering ten opzichte van baseline in de MAS-score van de belangrijkste spiergroep (elleboog of pols) bij week 4 en 6 en het belangrijkste secundaire eindpunt was het gemiddelde van de Clinical Global Impression of Overall Change by Physician (CGI) bij week 4 en 6. De Goal Attainment Scale (GAS) door de arts voor actieve en passieve doelen werd geëvalueerd als secundair eindpunt op week 8 en 12. De patiënten werden gedurende 12 weken gevolgd.
Patiënten die in aanmerking kwamen, konden deelnemen aan een open-label extensiestudie, waarbij ze maximaal vijf behandelingen kregen in doses tot 10 eenheden/kg (maximaal 340 eenheden), waarbij ook de onderste ledematen in combinatie met de bovenste ledematen werden behandeld.
Statistisch significante verbeteringen ten opzichte van placebo werden aangetoond bij patiënten die werden behandeld met BOTOX 3 en 6 eenheden/kg voor het primaire eindpunt en op alle tijdstippen tot en met week 12. De verbetering van de MAS-score was vergelijkbaar in beide BOTOX-behandelgroepen. Echter, op geen enkel moment was het verschil met placebo ≥1 punt op de MAS. Zie onderstaande tabel. Het behandeleffect van de responderanalyse varieerde van ongeveer 10-20%.
Resultaten van primaire en secundaire werkzaamheidseindpunten (mITT populatie)
BOTOX 3 eenheden/kg (N=78) | BOTOX 6 eenheden/kg (N=77) | Placebo (N=79) | |
|---|---|---|---|
| Gemiddelde verandering ten opzichte van baseline in de hoofdspiergroep (elleboog of pols) op de MASa | |||
| Week 4 en 6 gemiddeld | -1,92* | -1,87* | -1,21 |
| Gemiddelde CGI Scoreb | |||
| Week 4 en 6 gemiddeld | 1,88 | 1,87 | 1,66 |
| Gemiddelde GAS Scorec | |||
| Passieve doelen op week 8 | 0,23 | 0,30 | 0,06 |
| Passieve doelen op week 12 | 0,31 | 0,71* | 0,11 |
| Actieve doelen op week 8 | 0,12 | 0,11 | 0,21 |
| Actieve doelen op week 12 | 0,26 | 0,49 | 0,52 |
| Gemiddelde verandering ten opzichte van baseline op FPS scored | N=11 | N=11 | N=18 |
| Week 4 | -4,91 | -3,17 | -3,55 |
| Week 6 | -3,12 | -2,53 | -3,27 |
* Statistisch significant verschillend van placebo (p<0,05)
a De MAS is een 6-puntschaal (0 [geen toename van de spiertonus], 1, 1+, 2, 3 en 4 [stijve ledematen in flexie of extensie]) die de kracht meet die nodig is om een extremiteit rond een gewricht te bewegen, met een afname van de score die een verbetering van de spasticiteit vertegenwoordigt.
b De CGI evalueerde de respons op de behandeling in termen van hoe het met de patiënt ging aan de hand van een 9-puntschaal (-4=zeer duidelijke verslechtering tot +4=zeer duidelijke verbetering).
c De GAS is een 6-puntschaal (-3 [slechter dan begin], -2 [gelijk aan begin], -1 [minder dan verwacht], 0 [verwacht doel], +1 [iets meer dan verwacht], +2 [veel meer dan verwacht]).
d Pijn werd beoordeeld bij deelnemers die 4 jaar en ouder waren en een pijnscore > 0 hadden op baseline met behulp van de Faces Pain Scale (FPS: 0 = geen pijn tot 10 = zeer veel pijn).
mITT = aangepaste intent-to-treat; omvatte alle gerandomiseerde deelnemers met een geldige MAS-baseline score van de belangrijkste spiergroep en ten minste één meting na baseline in week 2, 4 of 6 voor de MAS van de belangrijkste spiergroep en de CGI door de arts. De mITT populatie werd geanalyseerd volgens de randomisatietoewijzing, ongeacht de daadwerkelijk ontvangen behandeling.
Focale spasticiteit van de onderste ledematen bij kinderen
De werkzaamheid en veiligheid van BOTOX voor de behandeling van spasticiteit van de onderste ledematen bij kinderen van 2 jaar en ouder zijn geëvalueerd in een gerandomiseerd, multi-center, dubbelblind, placebogecontroleerd onderzoek. In het onderzoek werden 384 kinderen gerandomiseerd (128 BOTOX 8 eenheden/kg, 126 BOTOX 4 eenheden/kg en 130 placebo) met spasticiteit van de onderste ledematen vanwege hersenverlamming en een enkelscore van ten minste 2. Een totale dosis van 4 eenheden/kg (maximaal 150 eenheden) of 8 eenheden/kg (maximaal 300 eenheden) of placebo werd intramusculair geïnjecteerd en verdeeld over de gastrocnemius, soleus en tibialis posterior. Alle patiënten kregen gestandaardiseerde fysiotherapie. Het gebruik van elektromyografische begeleiding, zenuwstimulatie of ultrasone technieken was nodig om te helpen bij de juiste lokalisatie van de spieren voor de injecties. Het primaire eindpunt was het gemiddelde van de verandering ten opzichte van baseline in de MAS- enkelscore bij week 4 en week 6, en het belangrijkste secundaire eindpunt was het gemiddelde van de CGI bij week 4 en week 6. De GAS door de arts voor actieve en passieve functionele doelen was een secundair eindpunt op week 8 en week 12. Het looppatroon werd beoordeeld met behulp van de Edinburgh Visual Gait (EVG) score in week 8 en 12 in een subgroep van patiënten. De patiënten werden gedurende 12 weken gevolgd.
In aanmerking komende patiënten konden deelnemen aan een open-label extensieonderzoek, waarbij ze tot vijf behandelingen kregen met doses tot 10 eenheden/kg (maximaal 340 eenheden), indien ze meer dan één ledemaat behandelden.
Statistisch significante verbeteringen ten opzichte van placebo werden aangetoond bij patiënten die werden behandeld met BOTOX 4 en 8 eenheden/kg voor het primaire eindpunt en op de meeste tijdstippen tot en met week 12. De verbetering van de MAS-score was vergelijkbaar in beide BOTOX-behandelgroepen. Echter, op geen enkel moment was het verschil met placebo ≥1 punt op de MAS. Zie onderstaande tabel. Het behandeleffect van de responderanalyse was op alle tijdstippen minder dan 15%.
Resultaten van primaire en secundaire werkzaamheidseindpunten (mITT populatie)
BOTOX 4 eenheden/kg (N=125) | BOTOX 8 eenheden/kg (N=127) | Placebo (N=129) | ||||||
|---|---|---|---|---|---|---|---|---|
| Gemiddelde verandering ten opzichte van baseline in plantaire flexoren op de MASa | ||||||||
| Week 4 en 6 gemiddeld | -1,01* | -1,06* | -0,80 | |||||
| Gemiddelde CGI Scoreb | ||||||||
| Week 4 en 6 gemiddeld | 1,49 | 1,65* | 1,36 | |||||
| Gemiddelde GAS Scorec | ||||||||
| Passieve doelen op week 8 | 0,18* | 0,19* | -0,26 | |||||
| Passieve doelen op week 12 | 0,27 | 0,40* | 0,00 | |||||
| Actieve doelen op week 8 | -0,03* | 0,10* | -0,31 | |||||
| Actieve doelen op week 12 | 0,09 | 0,37* | -0,12 | |||||
| Gemiddelde verandering ten opzichte van baseline op de EVG-scored | ||||||||
| Week 8 | -2,11 | -3,12* | -0,86 | |||||
| Week 12 | -2,07 | -2,57 | -1,68 | |||||
* Statistisch significant verschillend van placebo (p<0,05)
a De MAS is een 6-puntschaal (0 [geen toename van de spiertonus], 1, 1+, 2, 3 en 4 [stijve ledematen in flexie of extensie]) die de kracht meet die nodig is om een extremiteit rond een gewricht te bewegen, met een afname van de score die een verbetering van de spasticiteit vertegenwoordigt.
b De CGI evalueerde de respons op de behandeling in termen van hoe het met de patiënt ging aan de hand van een 9-puntschaal (-4=zeer duidelijke verslechtering tot +4=zeer duidelijke verbetering).
c De GAS is een 6-puntschaal (-3 [slechter dan begin], -2 [gelijk aan begin], -1 [minder dan verwacht], 0 [verwacht doel], +1 [iets meer dan verwacht], +2 [veel meer dan verwacht]).
d De EVG is een schaal met 11 items die het lopen beoordeelt op basis van voetstand (5 items), kniestand (2 items), zwaaien van voet (2 items) en zwaaien van knie (2 items) met behulp van een ordinale schaal met 3 punten (0 [normaal], 1 [flexie 1 of extensie 1], en 2 [flexie 2 of extensie 2] voor, respectievelijk, elk item).
mITT = aangepaste intent-to-treat; omvatte alle gerandomiseerde deelnemers met een geldige MAS-baseline enkelscore met gestrekte knie en ≥1 meting na baseline in week 2, 4 of 6 voor de MAS-enkelscore met gestrekte knie en de CGI door arts. De mITT populatie werd geanalyseerd volgens de randomisatietoewijzing, ongeacht de daadwerkelijk ontvangen behandeling.
Bij kinderen met spasticiteit van de onderste ledematen met geanalyseerde monsters uit een fase 3-studie en de open-label extensiestudie zijn bij 2 van de 264 patiënten (0,8%) die met BOTOX zijn behandeld, gedurende maximaal 5 behandelingscycli antilichamen ontwikkeld die de spasticiteit van de onderste ledematen neutraliseren. Beide patiënten bleven na de daaropvolgende BOTOX-behandelingen klinisch voordeel ondervinden.
Focale spasticiteit van de bovenste ledematen bij volwassenen, geassocieerd met een beroerte
De werkzaamheid en veiligheid van BOTOX voor de behandeling van spasticiteit van de bovenste ledematen bij volwassenen zijn geëvalueerd in een gerandomiseerd, multi-center, dubbelblind, placebogecontroleerd onderzoek.
In dit onderzoek werden 126 volwassen patiënten gerandomiseerd (64 BOTOX en 62 placebo) met spasticiteit van de bovenste ledematen (Ashworth-score van ten minste 3 voor tonus van polsflexor en ten minste 2 voor tonus van vingerflexor) die meer dan 6 maanden geleden een beroerte hadden gehad. BOTOX (een totale dosis van 200 eenheden tot 240 eenheden) of placebo werd intramusculair geïnjecteerd in de flexor digitorum profundus, flexor digitorum sublimis, flexor carpi radialis, flexor carpi ulnaris en, indien nodig, in de adductor pollicis en flexor pollicis longus. Gebruik van een EMG/zenuwstimulator werd aanbevolen om te helpen met het vinden van de juiste plaats in de spier voor de injectie. De patiënten werden 12 weken lang gevolgd.
Het primaire eindpunt voor werkzaamheid was de spiertonus van de polsflexor in week 6, zoals gemeten met de Ashworth-score. Belangrijke secundaire eindpunten waren de globale beoordeling door de arts (Physician Global Assessment), spiertonus van vingerflexors en duimflexors in week 6. De resultaten bij het primaire eindpunt en de belangrijke secundaire eindpunten van dit onderzoek staan vermeld in onderstaande tabel.
Resultaten voor primaire en secundaire werkzaamheidseindpunten in week 6
| BOTOX 200 tot 240 eenheden (N = 64) | Placebo (N = 62) | |
|---|---|---|
| Gemiddelde verandering ten opzichte van baseline in spiertonus van polsflexor op de Ashworth-schaal a | -1,7* | -0,5 |
| Gemiddelde globale beoordeling door arts van behandelingsresponsb | 1,8* | 0,6 |
| Gemiddelde verandering ten opzichte van baseline in spiertonus van vingerflexor op de Ashworth-schaala | -1,3* | -0,5 |
| Gemiddelde verandering ten opzichte van baseline in spiertonus van duimflexor op de Ashworth-schaala | -1,66* | -0,48 |
* Significant verschillend van placebo (p < 0,05)
a De Ashworth-schaal is een 5-puntsschaal (0 [geen verhoging van spiertonus], 1, 2, 3 en 4 [ledemaat stijf in flexie of extensie]) die de kracht meet die nodig is om een extremiteit rond een gewricht te bewegen, waarbij een verlaagde score een verbetering van de spasticiteit aanduidt.
b De globale beoordeling door de arts is een evaluatie van de respons op de behandeling wat betreft hoe het de patiënt vergaat in zijn/haar leven, met behulp van een schaal van -4 = zeer duidelijke verergering tot +4 = zeer duidelijke verbetering.
Focale spasticiteit van de onderste ledematen als gevolg van een beroerte bij volwassenen
De werkzaamheid en de veiligheid van BOTOX bij de behandeling van spasticiteit van de onderste ledematen werden geëvalueerd in een gerandomiseerd, multicenter, dubbelblind, placebogecontroleerd onderzoek met 468 patiënten (233 BOTOX en 235 placebo) met enkelspasticiteit (enkelscore van minstens 3 op de Gemodificeerde Ashworth-schaal [MAS]) die minstens drie maanden geleden een beroerte hadden gehad. BOTOX 300 tot 400 eenheden of een placebo werd intramusculair geïnjecteerd in de voor de studie verplichte spieren m. gastrocnemius, m. soleus en m. tibialis posterior en optionele spieren zoals de m. flexor hallucis longus, de m. flexor digitorum longus, de m. flexor digitorum brevis, de m. extensor hallucis en de m. rectus femoris.
Het primaire eindpunt was de gemiddelde verandering van de MAS-enkelscore na 4 en 6 weken. Een belangrijk secundair eindpunt was de gemiddelde CGI (Clinical Global Impression/Physician Global Assessment of Response) na 4 en 6 weken. Er werden statistisch en klinisch significante verschillen in het primaire eindpunt (MAS) en het secundaire eindpunt (CGI) vastgesteld tussen de BOTOX-groep en de placebogroep. Die worden samengevat in de onderstaande tabel. Voor het primaire eindpunt van gemiddelde MAS-enkelscore na 4 en 6 weken, werd geen verbetering ten opzichte van baseline waargenomen voor patiënten van 65 jaar en ouder in de BOTOX groep in vergelijking met placebo, wat waarschijnlijk te wijten is aan het lage aantal patiënten.
Primaire en belangrijkste secundaire werkzaamheidseindpunten (ITT populatie)
BOTOX® 300 tot 400 eenheden (ITT) (N = 233) | Placebo (N = 235) | |
|---|---|---|
| Gemiddelde verandering van de MAS-score van de plantaire flexoren van de enkel ten opzichte van baseline | ||
| Gemiddelde na 4 en 6 weken | -0,8* | -0,6 |
| Gemiddelde CGI-score (Clinical Global Impression) van de onderzoeker | ||
| Gemiddelde na 4 en 6 weken | 0,9* | 0,7 |
| Gemiddelde verandering van de MAS-score van de teenflexoren | ||
| FHaL Gemiddelde na 4 en 6 weken | -1,02* | -0,6 |
| FDL Gemiddelde na 4 en 6 weken | -0,88 |
|
| Gemiddelde verandering van de MAS-score voor patiënten van de plantaire flexoren van de enkel ten opzichte van baseline | ≥ 65 jaar N = 60 | ≥ 65 jaar N = 64 |
| Gemiddelde na 4 en 6 weken |
|
|
*Significant verschil met de placebo (p < 0,05)
ITT – intent-to-treat
Er werd tevens een dubbelblind, placebogecontroleerd, gerandomiseerd, multicenter, klinisch fase 3-onderzoek uitgevoerd bij volwassen patiënten na een beroerte met spasticiteit van de onderste ledematen waarbij de enkel werd getroffen. In totaal werden 120 patiënten gerandomiseerd om ofwel BOTOX (n=58) (totale dosis van 300 eenheden) of placebo (n=62) te krijgen. Dit onderzoek werd uitsluitend uitgevoerd bij Japanse patiënten met een gemodificeerde Ashworth-schaal (Modified Ashworth Scale, MAS) van ≥ 3 waarbij de beroerte gemiddeld 6,5 jaar geleden plaatsvond.
Er werd een significante verbetering waargenomen in vergelijking met placebo op het primaire eindpunt voor de algemene verandering ten opzichte van baseline tot week 12 in de MAS-score van de enkel. Dit werd berekend aan de hand van het gebied onder de curve (area under the curve, AUC). Er werden ook significante verbeteringen waargenomen in vergelijking met placebo voor de gemiddelde verandering ten opzichte van baseline in MAS-score van de enkel tijdens individuele bezoeken na de behandeling in week 4, 6 en 8. Bij deze bezoeken was het aandeel patiënten dat een respons vertoonde (patiënten met een verbetering van ten minste 1 graad) ook significant hoger dan bij de patiënten die met placebo waren behandeld.
Behandeling met BOTOX werd ook in verband gebracht met een significante verbetering van de algemene klinische indruk (clinical global impression, CGI) van de onderzoeker wat de functionele invaliditeit (secundair eindpunt, geen aanpassing voor meervoudigheid) betreft, in vergelijking met placebo. Er was geen klinisch betekenisvolle verbetering in het functioneren, gemeten door middel van de scoreschaal van de arts (physicians rating scale, PRS) en de loopsnelheid.
De resultaten van het fase 3-onderzoek worden hieronder weergegeven.
Primaire en belangrijkste secundaire werkzaamheidseindpunten
| BOTOX (N=58) | Placebo (N=62) | p-waarde | |
|---|---|---|---|
| Gemiddelde AUC in MAS-score | |||
| AUC (dag 0 tot week 12) | -8,5 | -5,1 | 0,006 |
| Gemiddelde verandering ten opzichte van baseline in MAS-score | |||
| Baseline | 3,28 | 3,24 | |
| Week 1 | -0,61 | -0,52 | 0,222 |
| Week 4 | -0,88 | -0,43 | < 0,001 |
| Week 6 | -0,91 | -0,47 | < 0,001 |
| Week 8 | -0,82 | -0,43 | < 0,001 |
| Week 12 | -0,56 | -0,40 | 0,240 |
| Percentage patiënten die een respons vertonen* | |||
| Week 1 | 52,6% | 38,7% | 0,128 |
| Week 4 | 67,9% | 30,6% | < 0,001 |
| Week 6 | 68,4% | 36,1% | < 0,001 |
| Week 8 | 66,7% | 32,8% | < 0,001 |
| Week 12 | 44,4% | 34,4% | 0,272 |
*Patiënten met een verbetering van ten minste 1 graad in MAS-score ten opzichte van baseline
Er werd een consistente respons waargenomen bij herbehandeling.
Chronische migraine
BOTOX blokkeert het vrijkomen van neurotransmitters die in verband worden gebracht met het ontstaan van pijn. De werking van BOTOX voor symptoomverlichting bij chronische migraine is niet volledig vastgesteld. Preklinische en klinische farmacodynamische onderzoeken tonen aan dat BOTOX de perifere sensitisatie onderdrukt en daardoor ook de centrale sensitisatie remt.
In de onderstaande tabel worden de belangrijkste resultaten weergegeven van de gepoolde werkzaamheidsanalyse na twee behandelingen met BOTOX die elke 12 weken werden toegediend in twee klinische fase 3-onderzoeken bij patiënten met chronische migraine, die tijdens een baselineperiode van 28 dagen ten minste 4 episoden en ≥15 hoofdpijndagen (met ten minste 4 uur onophoudelijke hoofdpijn) hadden, waarvan ten minste 50% van de hoofdpijndagen dagen met migraine/waarschijnlijke migraine waren:
| Gemiddelde wijziging ten opzichte van baseline in week 24 | BOTOX N=688 | Placebo N=696 | p-waarde |
|---|---|---|---|
| Frequentie van hoofdpijndagen | -8,4 | -6,6 | p<0,001 |
| Frequentie van matige/ernstige hoofdpijndagen | -7,7 | -5,8 | p<0,001 |
| Frequentie van dagen met migraine/waarschijnlijke migraine | -8,2 | -6,2 | p<0,001 |
| % patiënten met een vermindering van 50% van hoofdpijndagen | 47% | 35% | p<0,001 |
| Totaal aantal cumulatieve uren hoofdpijn op hoofdpijndagen | -120 | -80 | p<0,001 |
| Frequentie van hoofdpijnepisoden | -5,2 | -4,9 | p=0,009 |
| Totale scores Headache Impact Test (HIT-6) | -4,8 | -2,4 | p<0,001 |
Hoewel de onderzoeken niet de mogelijkheid hadden om verschillen in de subgroepen aan te tonen, was het behandelingseffect kleiner in de subgroep van mannelijke patiënten (n=188) en niet-blanken (n= 137) dan in de hele onderzoekspopulatie.
BLAASAANDOENINGEN
Overactieve blaas bij volwassenen
Er werden twee dubbelblinde, placebogecontroleerde, gerandomiseerde, multicenter klinische fase 3-onderzoeken van 24 weken uitgevoerd bij patiënten met een overactieve blaas met symptomen van urine-incontinentie, aandrang en frequentie. In totaal werden 1105 patiënten bij wie de symptomen niet goed onder controle konden worden gebracht met ten minste één anticholinergicum (ontoereikende respons of onverdraagbare bijwerkingen), gerandomiseerd om 100 eenheden BOTOX (n = 557) of een placebo (n = 548) te krijgen.
In beide onderzoeken werden bij de eerste evaluatie na 12 weken significante verbeteringen ten opzichte van baseline waargenomen voor BOTOX (100 eenheden) in vergelijking met placebo, zowel wat het dagelijkse aantal episoden van urine-incontinentie (baseline was 5,49 met BOTOX en 5,39 met placebo) als het percentage droge patiënten betreft. Bij evaluatie met de Treatment Benefit-schaal was het percentage patiënten dat een positieve respons op de behandeling meldde (toestand “sterk verbeterd” of “verbeterd”), in beide onderzoeken significant hoger in de BOTOX-groep dan in de placebogroep. Ook het dagelijkse aantal urinelozingen en episoden van aandrang en nycturie verbeterden significant in vergelijking met placebo. Het volume per urinelozing was eveneens significant hoger. Alle symptomen van OAB verbeterden significant vanaf week 2.
De behandeling met BOTOX resulteerde in een significante verbetering van de gezondheidsgerelateerde levenskwaliteit in vergelijking met de placebogroep bij meting met de I-QOL-vragenlijst (Incontinence Quality of Life) (waaronder vermijdend en beperkend gedrag, psychosociale invloed en sociale hinder) en de KHQ-vragenlijst (King’s Health Questionnaire) (waaronder invloed van de incontinentie, rolbeperkingen, sociale beperkingen, lichamelijke beperkingen, persoonlijke relaties, emoties, slaap/energie en maatregelen om de ernst/het probleem het hoofd te bieden).
Er werd geen verschil in de doeltreffendheid van een behandeling met BOTOX waargenomen tussen de patiënten ≥65 jaar en de patiënten <65 jaar.
De resultaten van de gepoolde hoofdonderzoeken worden hieronder weergegeven:
Primaire en secundaire werkzaamheidseindpunten bij baseline en de verandering ten opzichte van baseline in de gepoolde hoofdonderzoeken:
BOTOX 100 eenheden (N=557) | Placebo (N=548) | p-waarde | |
|---|---|---|---|
| Dagelijkse aantal episoden van urine-incontinentie* | |||
| Gemiddelde bij baseline | 5,49 | 5,39 | |
| Gemiddelde verandering in week 2 | -2,85 | -1,21 | < 0,001 |
| Gemiddelde verandering in week 6 | -3,11 | -1,22 | < 0,001 |
| Gemiddelde verandering in week 12a | -2,80 | -0,95 | < 0,001 |
| Percentage van patiënten met een positieve respons op de behandeling volgens de Treatment Benefit-schaal (%) | |||
| Week 2 | 64,4 | 34,7 | < 0,001 |
| Week 6 | 68,1 | 32,8 | < 0,001 |
| Week 12a | 61,8 | 28,0 | < 0,001 |
| Dagelijks aantal urinelozingen | |||
| Gemiddelde bij baseline | 11,99 | 11,48 | |
| Gemiddelde verandering in week 2 | -1,53 | -0,78 | < 0,001 |
| Gemiddelde verandering in week 6 | -2,18 | -0,97 | < 0,001 |
| Gemiddelde verandering in week 12b | -2,35 | -0,87 | < 0,001 |
| Dagelijks aantal episoden van aandrang | |||
| Gemiddelde bij baseline | 8,82 | 8,31 | |
| Gemiddelde verandering in week 2 | -2,89 | -1,35 | < 0,001 |
| Gemiddelde verandering in week 6 | -3,56 | -1,40 | < 0,001 |
| Gemiddelde verandering in week 12b | -3,30 | -1,23 | < 0,001 |
| Totaalscore op de vragenlijst Incontinence Quality of Life | |||
| Gemiddelde bij baseline | 34,1 | 34,7 | |
| Gemiddelde verandering in week 12bc | +22,5 | +6,6 | < 0,001 |
| King’s Health-vragenlijst: rolbeperking | |||
| Gemiddelde bij baseline | 65,4 | 61,2 | |
| Gemiddelde verandering in week 12bc | -25,4 | -3,7 | < 0,001 |
| King’s Health-vragenlijst: sociale beperking | |||
| Gemiddelde bij baseline | 44,8 | 42,4 | |
| Gemiddelde verandering in week 12bc | -16,8 | -2,5 | < 0,001 |
* Percentage van patiënten die droog (zonder incontinentie) waren in week 12 was 27,1% voor de groep met BOTOX en 8,4% voor de groep met placebo. Het percentage van patiënten bij wie het aantal episoden van urine-incontinentie met ten minste 75% en 50% was gedaald in vergelijking met baseline, was respectievelijk 46,0% en 60,5% in de groep met BOTOX en 17,7% en 31,0% in de groep met placebo.
a Co-primaire eindpunten
b Secundaire eindpunten c Vooraf bepaalde minimale belangrijke verandering ten opzichte van baseline was +10 punten voor de I-QOL en -5 punten voor de KHQ
De mediane duur van de respons na de behandeling met BOTOX, gebaseerd op patiëntverzoeken om een herhaalbehandeling, was 166 dagen (~24 weken). De mediane duur van de respons, gebaseerd op de vraag van de patiënt naar een nieuwe behandeling, bedroeg 212 dagen (~30 weken) bij patiënten die ook in de open extensiestudie werden opgenomen en alleen behandeld werden met BOTOX 100 eenheden (N=438).
In de twee klinische fase 3-onderzoeken werd maar een beperkt aantal patiënten <40 jaar (n = 88, 8,0%), niet-blanken (n=101, 9,1%) en mannen (n=135, 12,2%) onderzocht, maar de gegevens in die subgroepen wezen toch op een positief behandelingseffect. De incidentie van de bijwerkingen urineretentie, volume urineresidu en pollakisurie was hoger bij mannen dan bij vrouwen.
De resultaten van de primaire eindpunten bij mannen worden hieronder weergegeven:
Co-primaire werkzaamheidseindpunten bij baseline en verandering ten opzichte van baseline bij mannelijke patiënten (gepoolde hoofdonderzoeken):
BOTOX 100 eenheden (N=61) | Placebo (N=74) | p-waarde | |
|---|---|---|---|
| Dagelijkse aantal episoden van urine-incontinentie | |||
| Gemiddelde bij baseline | 5,61 | 4,33 | |
| Gemiddelde verandering in week 12 | -1,86 | -1,23 | 0,612 |
| Percentage van patiënten met een positieve respons op de behandeling volgens de Treatment Benefit-schaal (%) | |||
| Week 12 | 40,7 | 25,4 | 0,060 |
In een langlopend, open extensieonderzoek werden in het totaal 839 patiënten geëvalueerd (n=758 vrouwen en n=81 mannen). De patiënten vertoonden bij een herhaalbehandeling een consistente respons voor alle eindpunten voor werkzaamheid. In de subgroep van 345 patiënten (n=316 vrouwen en n=29 mannen) die week 12 van behandelingscyclus 3 hadden bereikt, was het dagelijkse aantal episoden van urine-incontinentie 12 weken na de eerste, de tweede en de derde behandeling met BOTOX 100 eenheden gemiddeld met respectievelijk -3,07, -3,49 en -3,49 gedaald. Het overeenkomstige percentage van patiënten met een positieve behandelingsrespons op de Treatment Benefit-schaal was respectievelijk 63,6%, 76,9% en 77,3%.
In de hoofdonderzoeken ontwikkelde geen van de 615 patiënten bij wie monsters werden geanalyseerd, neutraliserende antistoffen. Van de patiënten uit de fase 3-hoofdstudie en de open extensiestudies van wie de monsters geanalyseerd werden, ontwikkelden 0 van de 954 patiënten (0,0%) neutraliserende antilichamen na het krijgen van doses van BOTOX 100 eenheden en ontwikkelden 3 van de 260 patiënten (1,2%) die, nadat ze minstens één dosis van 150 eenheden hadden gekregen. Eén van die drie patiënten bleef een klinisch voordeel ondervinden. In vergelijking met de algemene populatie die met BOTOX werd behandeld, was de duur van de respons over het algemeen korter bij patiënten die neutraliserende antilichamen ontwikkelden, waardoor die vaker werden behandeld (zie rubriek 4.4).
Overactieve blaas bij kinderen
Er zijn beperkte gegevens over de werkzaamheid beschikbaar uit één dubbelblind, gerandomiseerd, multicenter klinisch onderzoek met parallelle groepen (191622-137) bij patiënten in de leeftijd van 12 tot 17 jaar met een overactieve blaas met symptomen van urine-incontinentie. Er werden in totaal 55 (van de geplande 108) patiënten geïncludeerd die onvoldoende hadden gereageerd op, of intolerant waren voor minstens één anticholinergicum. Dit leidde tot een te kleine steekproefomvang om werkzaamheid te kunnen vaststellen bij deze populatie. De patiënten werden gerandomiseerd naar 25 eenheden, 50 eenheden of 100 eenheden, zonder 6 eenheden/kg lichaamsgewicht te overschrijden; N=18, N=17 en N=20 voor respectievelijk BOTOX 25 eenheden, BOTOX 50 eenheden en BOTOX 100 eenheden. Voorafgaand aan de toediening van de behandeling kregen de patiënten anesthesie op basis van de lokale praktijk. Alle patiënten kregen algehele anesthesie of een roesje.
Resultaten voor primaire en secundaire eindpunten bij baseline en verandering ten opzichte van baseline in een dubbelblind klinisch onderzoek met parallelle groepen
BOTOX 100 eenheden N=20 | BOTOX 50 eenheden N=17 | BOTOX 25 eenheden N=18 | p-waarde BOTOX 100 vs. 25 eenheden | p-waarde BOTOX 50 vs. 25 eenheden | |
|---|---|---|---|---|---|
Dagelijkse aantal episoden van urine-incontinentie overdaga Gemiddelde bij baseline Gemiddelde verandering* in week 12** (95% BI) | 3,6 -2,3 (-3,8; -0,9) | 3,5 -1,0 (-2,6; 0,7) | 5,3 | 0,3802 | 0,7330 |
| -1,4 (-3,0; 0,2) | |||||
Percentage patiënten met een afname van ten minste 50% vergeleken met baseline in de dagelijkse frequentie van UI-episoden overdagb (%) Week 12c (95% BI) | 80,0 (56,3; 94,3) | 47,1 (23,0; 72,2) | 50,0 (26,0; 74,0) | 0,0472 | 0,9924 |
Positieve respons op behandeling ("sterk verbeterd" of "verbeterd")b (%) Week 12c (95% BI) | 68,4 (43,5; 87,4) | 70,6 (44,0; 89,7) | 52,9 (27,8; 77,0) | 0,6092 | 0,4824 |
Dagelijks aantal urinelozingen overdagb Gemiddelde bij baseline | 8,1 | 8,5 | 11,2 | 0,5743 | 0,1451 |
| Gemiddelde verandering* in week 12** (95% BI) | -1,0 (-3,0; 1,0) | 0,3 (-1,7; 2,4) | -1,8 (-3,9; 0,2) | ||
Dagelijks aantal episoden van aandrang overdagb Gemiddelde bij baseline | 4,4 | 5,4 | 7,5 | 0,8206 | 0,9604 |
| Gemiddelde verandering* in week 12** (95% BI) | -2,2 (-4,1; -0,3) | -1,8 (-3,8; 0,2) | -1,9 (-3,9; 0,2) | ||
BI = betrouwbaarheidsinterval
* De gemiddelde verandering vanaf baseline volgens de kleinste-kwadratenmethode (Least Squares (LS)), het behandelingsverschil, het 95% BI en de p-waarde zijn gebaseerd op een ANCOVA-model met de beginwaarde als covariabele en de behandelingsgroep als factor. De 'last observation carried forward' (LOCF)-waarden werden gebruikt om de primaire werkzaamheidsvariabele te analyseren.
** Primair tijdstip
a. Primaire variabele.
b. Secundaire variabele.
c. P-waarden worden verkregen met de Cochran–Mantel–Haenszel-test, gestratificeerd op incontinentie-episoden bij urineringsaandrang overdag bij baseline (≤ 6 of > 6). Het exacte (Clopper-Pearson) 95% BI wordt vastgesteld met behulp van de binomiale verdeling.
Van de 55 pediatrische patiënten die bij baseline negatief getest zijn voor bindende antilichamen of neutraliserende antilichamen en die minstens één beoordeelbare waarde na het begin hadden van één gerandomiseerde dubbelblinde studie, ontwikkelde geen enkele patiënt neutraliserende antilichamen na het krijgen van 25 tot 100 eenheden BOTOX.
Urine-incontinentie door neurogene detrusoroveractiviteit bij volwassenen
Klinische fase 3-hoofdstudies
Twee dubbelblinde, placebogecontroleerde, gerandomiseerde, multicenter klinische fase 3-onderzoeken zijn uitgevoerd bij patiënten met urine-incontinentie door neurogene detrusoroveractiviteit met ofwel spontane mictie of katheterisatie. In totaal namen 691 patiënten met een ruggenmergletsel of multiple sclerose deel, bij wie het resultaat van de behandeling met ten minste één anticholinergicum niet bevredigend was. Deze patiënten werden gerandomiseerd naar de behandeling met respectievelijk 200 eenheden BOTOX (n=227), 300 eenheden BOTOX (n=223) of placebo (n=241).
In beide fase 3-onderzoeken werden significante verbeteringen gemeld in vergelijking met placebo in de primaire werkzaamheidsvariabele van verandering ten opzichte van baseline in wekelijkse frequentie van incontinentie-episoden ten gunste van BOTOX (200 eenheden en 300 eenheden) op het primaire werkzaamheidstijdstip, inclusief het percentage droge patiënten. Er werden significante verbeteringen van urodynamische parameters waargenomen, waaronder toename van de maximale cystometrische capaciteit en afname van de piekdetrusordruk tijdens de eerste onvrijwillige detrusorcontractie. In vergelijking met placebo werden ook significante verbeteringen waargenomen van de scores van de door de patiënt gemelde, incontinentiespecifieke, gezondheidsgerelateerde levenskwaliteit zoals gemeten met de I-QOL (waaronder vermijdend beperkend gedrag, psychosociale invloeden en sociale hinder). BOTOX 200 eenheden deed niet onder voor BOTOX 300 eenheden en vertoonde wel een gunstiger veiligheidsprofiel.
De resultaten van de gepoolde hoofdonderzoeken worden hieronder weergegeven:
Primaire en secundaire eindpunten bij baseline en veranderingen ten opzichte van baseline in gepoolde hoofdonderzoeken:
BOTOX 200 eenheden (N=227) | Placebo (N=241) | p-waarde | |
|---|---|---|---|
Wekelijkse aantal episoden van urine-incontinentie* Gemiddelde bij baseline Gemiddelde verandering in week 2 Gemiddelde verandering in week 6a Gemiddelde verandering in week 12 | 32,4 -17,7 -21,3 -20,6 | 31,5 -9,0 -10,5 -9,9 | p<0,001 p<0,001 p<0,001 |
Maximale cystometrische capaciteit (ml) Gemiddelde bij baseline Gemiddelde verandering in week 6b | 250,2 +153,6 | 253,5 +11,9 | p<0,001 |
Maximale detrusordruk tijdens de 1ste onvrijwillige detrusorcontractie (cmH20) Gemiddelde bij baseline Gemiddelde verandering in week 6b | 51,5 -32,4 | 47,3 +1,1 | p<0,001 |
Totaalscore op de vragenlijst Incontinence Quality of Lifec,d Gemiddelde bij baseline Gemiddelde verandering in week 6b Gemiddelde verandering in week 12 | 35,37 +25,89 +28,89 | 35,32 +11,15 +8,86 | p<0,001 p<0,001 |
* Het percentage van droge patiënten (zonder incontinentie) gedurende week 6 was 37% in de groep met BOTOX 200 eenheden en 9% in de placebogroep. Het percentage van patiënten met een afname van ten minste 75% van het aantal incontinentievoorvallen vergeleken met baseline was respectievelijk 63% en 24%. Het percentage van patiënten met een afname van ten minste 50% ten opzichte van baseline was respectievelijk 76% en 39%.
a Primaire eindpunt
b Secundaire eindpunten
c De totale scoreschaal van de I-QOL ligt tussen 0 (maximaal probleem) en 100 (helemaal geen probleem).
d Het vooraf gespecificeerde MID (Minimally Important Difference, minimaal verschil van belang) voor de I-QOL-totaalscore in de hoofdonderzoeken was 8 punten op basis van gemelde MID-schattingen van 4-11 punten bij patiënten met neurogene detrusoroveractiviteit.
In de twee hoofdstudies bedroeg de mediane duur van de respons, gebaseerd op de vraag van de patiënt naar een nieuwe behandeling, 256-295 dagen (36-42 weken) in de groep met de dosis van 200 eenheden, versus 92 dagen (13 weken) met placebo. De mediane duur van de respons, gebaseerd op de vraag van de patiënt naar een nieuwe behandeling, bij de patiënten die ook in de open extensiestudie werden opgenomen en alleen behandeld werden met een dosis van 200 eenheden BOTOX (N=174), was 253 dagen (~36 weken).
De patiënten vertoonden voor alle eindpunten van werkzaamheid een consistente respons na een nieuwe behandeling.
In de hoofdstudies ontwikkelde geen enkele van de 475 patiënten met neurogene overactiviteit van de detrusor van wie de monsters geanalyseerd werden neutraliserende antilichamen. Bij de patiënten van wie de monsters geanalyseerd werden in het ontwikkelingsprogramma voor het geneesmiddel (met inbegrip van de open extensiestudie), ontwikkelden zich neutraliserende antilichamen bij 3 van de 300 patiënten (1,0%) die alleen doses van 200 eenheden BOTOX hadden gekregen en bij 5 van de 258 patiënten (1,9%) die minstens één dosis van 300 eenheden hadden gekregen. Vier van die acht patiënten bleven een klinisch voordeel ervaren. In vergelijking met de algemene populatie die met BOTOX werd behandeld, was de duur van de respons over het algemeen korter bij patiënten die neutraliserende antilichamen ontwikkelden, waardoor die vaker werden behandeld (zie rubriek 4.4).
Postmarketingstudie
Er is een placebogecontroleerde, dubbelblinde postmarketingstudie uitgevoerd bij patiënten met multipele sclerose (MS) en urine-incontinentie als gevolg van neurogene overactiviteit van de detrusor die niet voldoende onder controle waren met minstens één anticholinergicum en die bij het begin van de studie niet gekatheteriseerd werden. Die patiënten werden gerandomiseerd naar een behandeling met 100 eenheden BOTOX (n=66) of een placebo (n=78).
In vergelijking met de placebo leidde de behandeling met BOTOX (100 eenheden) bij het primaire werkzaamheidseindpunt na 6 weken tot significante verbeteringen van de primaire werkzaamheidsvariabele, namelijk de verandering ten opzichte van baseline van de dagelijkse frequentie van incontinentie-episoden, met inbegrip van het percentage patiënten dat droog bleef. Er werden ook significante verbeteringen gezien in de urodynamische parameters en de ‘Incontinence Quality of Life’-vragenlijst (I-QOL), waaronder vermijdend beperkend gedrag, psychosociale invloeden en sociale hinder.
De resultaten van de postmarketingstudie worden hieronder weergegeven:
Primaire en secundaire eindpunten bij het begin en veranderingen ten opzichte van baseline in de postmarketingstudie met BOTOX 100 eenheden bij MS-patiënten die bij aanvang niet gekatheteriseerd werden:
BOTOX 100 eenheden (N=66) | Placebo (N=78) | p-waarden | |
|---|---|---|---|
Dagelijkse frequentie van urine incontinentie* Gemiddelde baseline Gemiddelde verandering in week 2 Gemiddelde verandering in week 6a Gemiddelde verandering in week 12 | 4,2 -2,9 -3,3 -2,8 | 4,3 -1,2 -1,1 -1,1 | p<0,001 p<0,001 p<0,001 |
Maximale cystometrische capaciteit (ml) Gemiddelde baseline Gemiddelde verandering in week 6b | 246,4 +127,2 | 245,7 -1,8 | p<0,001 |
Maximale detrusordruk tijdens de 1e onvrijwillige detrusorcontractie (cmH2O) Gemiddelde baseline Gemiddelde verandering in week 6b | 35,9 -19,6 | 36,1 +3,7 | p=0,007 |
Totale score op de ‘Incontinence Quality of Life’-vragenlijstc,d Gemiddelde baseline Gemiddelde verandering in week 6b Gemiddelde verandering in week 12 | 32,4 +40,4 +38,8 | 34,2 +9,9 +7,6 | p<0,001 p<0,001 |
* Het percentage droge patiënten (zonder incontinentie) gedurende week 6 was 53,0% (groep met 100 eenheden BOTOX) en 10,3% (placebo)
a Primair eindpunt
b Secundaire eindpunten
c De schaal van de totale I-QOL-score varieerde van 0 (maximale problemen) tot 100 (helemaal geen probleem).
d Het vooraf gedefinieerde minimaal relevant verschil (minimally important difference of MID) voor de totale I-QOL-score was 11 punten, gebaseerd op gemelde schattingen van het MID van 4-11 punten bij patiënten met neurogene overactiviteit van de detrusor.
De mediane duur van de respons, gebaseerd op de vraag van de patiënt naar een nieuwe behandeling, bedroeg in deze studie 362 dagen (~52 weken) voor de groep met BOTOX 100 eenheden tegenover 88 dagen (~13 weken) met de placebo.
Neurogene detrusoroveractiviteit bij kinderen
Een dubbelblinde, gerandomiseerde, multicenter, klinische studie (191622-120) met parallelle groepen werd uitgevoerd bij patiënten van 5 tot 17 jaar met urine-incontinentie door detrusoroveractiviteit geassocieerd met een neurologische aandoening en die zelfkatheterisatie toepassen (clean intermittent catherization, CIC). In totaal waren er 113 patiënten (van wie 99 met spinale dysrafie zoals spina bifida, 13 met ruggenmergletsel en 1 met myelitis transversa) die onvoldoende hebben gereageerd op of intolerant waren voor minstens één anticholinergicum. Deze patiënten werden gerandomiseerd naar 50 eenheden, 100 eenheden of 200 eenheden, zonder 6 eenheden/kg lichaamsgewicht te overschrijden. Patiënten die minder dan de gerandomiseerde dosis kregen, vanwege het maximum van 6 eenheden/kg, werden voor analyse toegewezen aan de dichtstbijzijnde dosisgroep; N=38, N=45 en N=30 voor respectievelijk BOTOX 50 eenheden, BOTOX 100 eenheden en BOTOX 200 eenheden. Voorafgaand aan de toediening van de behandeling kregen de patiënten anesthesie op basis van hun leeftijd en de lokale praktijk. Honderdnegen patiënten (97,3%) kregen algemene anesthesie of een roesje (vereist voor patiënten < 12 jaar) en 3 patiënten (2,7%) kregen lokale anesthesie (uitsluitend toegestaan voor patiënten ≥ 12 jaar).
Baseline en veranderingen ten opzichte van baseline in dagelijkse frequentie van episoden van urine incontinentie overdag, urinevolume bij de eerste katheterisatie ‘s ochtends en maximale detrusordruk tijdens de opslagfase (cmH2O) in een dubbelblinde, parallelgroep klinische studie
BOTOX 200 eenheden (N=30) | BOTOX 100 eenheden (N=45) | BOTOX 50 eenheden (N=38) | p-waarde* BOTOX 200 vs. 50 eenheden | p-waarde* BOTOX 100 vs. 50 eenheden | |
|---|---|---|---|---|---|
| Dagelijkse aantal episoden van urine incontinentie overdag a | |||||
| Gemiddelde beginwaarde (SD) | 3,7 (5,06) | 3,0 (1,07) | 2,8 (1,04) | ||
| Gemiddelde verandering* in week 2 | -1,1 | -1,0 | -1,2 | ||
Gemiddelde verandering* in week 6** (95% BI) | -1,3 (-1,8; -0,9) | -1,3 (-1.7; -0,9) | -1,3 (-1,7; -0,9) | 0,9123 | 0,9949 |
| Gemiddelde verandering* in week 12 | -0,9 | -1,4 | -1,2 | ||
| Urinevolume bij de eerste katheterisatie ‘s ochtends (ml)b | |||||
| Gemiddelde beginwaarde (SD) | 187,7 (135,70) | 164,2 (114,48) | 203,5 (167,48) | ||
| Gemiddelde verandering* in week 2 | 63,2 | 29,4 | 31,6 | ||
Gemiddelde verandering* in week 6** (95% BI) | 87,5 (52,1; 122,8) | 34,9 (7,9; 61,9) | 21,9 (-7,2; 51,1) | 0,0055 | 0,5117 |
| Gemiddelde verandering* in week 12 | 45,2 | 55,8 | 12,9 | ||
| Maximale detrusordruk tijdens de opslagfase (cmH2O)b | |||||
| Gemiddelde beginwaarde (SD) | 56,7 (33,89) | 56,5 (26,86) | 58,2 (29,45) | ||
| Gemiddelde verandering* in week 6** | |||||
-27,3 (-36,4; -18,2) | -20,1 (-27,3; -12,8) | -12,9 (-20,4; -5,3) | 0,0157 | 0,1737 | |
| (95% BI) | |||||
BI = betrouwbaarheidsinterval
*Kleinste kwadrantenmethode (Least Squares (LS)) gemiddelde verandering en 95% BI en p-waarden zijn gebaseerd op het ANCOVA-model met de waarde bij baseline als covariabele, en behandelingsgroep, leeftijd (< 12 jaar of ≥ 12 jaar), baseline frequentie van episoden van urine incontinentie overdag (≤ 6 of > 6), en behandeling met anticholinergica (ja/nee) bij baseline als factoren.
** Primair tijdstip
a Primair eindpunt
b Secundair eindpunt
De mediane responsduur in deze studie, gebaseerd op de vraag van de patiënt naar een nieuwe behandeling, was respectievelijk 214,0 (31 weken), 169,0 (24 weken) en 207 dagen (30 weken) voor BOTOX 50 eenheden, BOTOX 100 eenheden en BOTOX 200 eenheden.
Van de 99 pediatrische patiënten die bij baseline negatief getest zijn voor bindende antilichamen of neutraliserende antilichamen en die minstens één beoordeelbare waarde na het begin hadden van één gerandomiseerde dubbelblinde studie en één dubbelblinde extensiestudie, ontwikkelde geen enkele patiënt neutraliserende antilichamen na het krijgen van 50 tot 200 eenheden BOTOX.
HUID- EN HUIDGERELATEERDE AANDOENINGEN
Primaire hyperhidrose van de oksels
Er werd een dubbelblind, multicenter klinisch onderzoek uitgevoerd bij patiënten met een aanhoudende bilaterale primaire hyperhidrose van de oksels, gedefinieerd als een gravimetrische meting van ten minste 50 mg spontane zweetproductie per oksel gedurende 5 minuten bij kamertemperatuur en in rust. Driehonderdtwintig patiënten werden gerandomiseerd voor de behandeling met 50 eenheden BOTOX (n=242) of placebo (n=78). Er werd bepaald dat een respons op de behandeling gelijk stond aan een afname van het zweten in de oksels met ten minste 50%. Bij de evaluatie 4 weken na de injectie (primaire eindpunt) was het responspercentage in de BOTOX-groep 93,8%, tegenover 35,9% in de placebogroep (p< 0,001). De incidentie van patiënten met respons in de BOTOX-groep bleef gedurende 16 weken op alle tijdstippen na de behandeling significant hoger (p < 0,001) dan in de placebogroep.
Bij 207 geschikte patiënten die maximaal 3 behandelingen met BOTOX kregen, werd een open-label vervolgonderzoek uitgevoerd. In totaal voltooiden 174 patiënten de volledige duur (16 maanden) van de 2 onderzoeken samen (4 maanden dubbelblind en 12 maanden open-label). De incidentie van de klinische respons 16 weken na de eerste (n=287), de tweede (n=123) en de derde (n=30) behandeling was respectievelijk 85,0%, 86,2% en 80%. Het effect in het gecombineerde onderzoek met een enkele dosis en het open-label vervolgonderzoek duurde gemiddeld 7,5 maanden na de eerste behandeling, maar bij 27,5% van de patiënten hield het effect 1 jaar of langer aan.
Er is beperkte ervaring in klinisch onderzoek naar het gebruik van BOTOX bij kinderen tussen 12 en 18 jaar die lijden aan primaire hyperhidrose van de oksels. Een enkelvoudig, niet-gecontroleerd veiligheidsonderzoek met herhaaldosering werd gedurende een jaar uitgevoerd bij pediatrische patiënten tussen 12 en 17 jaar (n=144) uit de VS met ernstige primaire hyperhidrose van de oksels. De deelnemers waren voornamelijk vrouwen (86,1%) en blank (82,6%). De deelnemers werden behandeld met een dosis van 50 eenheden per oksel met een totale dosis van 100 eenheden per patiënt per behandeling. Er werden echter geen dosisbepalingsonderzoeken uitgevoerd bij adolescenten, waardoor er geen doseringsadvies kan worden gegeven. Er werden geen conclusies getrokken over de werkzaamheid en de veiligheid van BOTOX in deze groep.
5.2 Farmacokinetische eigenschappen
Algemene kenmerken van de werkzame stof:
Distributieonderzoeken bij ratten wijzen op een trage musculaire diffusie van 125I-botulinumneurotoxine A-complex in de m. gastrocnemius na injectie, gevolgd door een snelle systemische metabolisatie en urinaire excretie. De hoeveelheid radioactief gelabeld materiaal in de spier daalde met een halveringstijd van ongeveer 10 uur. Op de plaats van injectie was de radioactiviteit gebonden aan grote eiwitmoleculen en in het plasma aan kleine moleculen. Dat wijst op een snel systemisch metabolisme van het substraat. Binnen 24 uur na toediening werd 60% van de radioactiviteit in de urine uitgescheiden. De toxine wordt waarschijnlijk gemetaboliseerd door proteasen en de moleculaire bestanddelen worden via normale metabole wegen gerecycled.
Gezien de aard van dit product werden geen klassieke absorptie-, distributie-, biotransformatie- en eliminatieonderzoeken uitgevoerd met het werkzame bestanddeel.
Kenmerken bij patiënten:
Er wordt aangenomen dat de systemische distributie van BOTOX in therapeutische doses laag is. Klinische onderzoeken met single-fiber-elektromyografie hebben een verhoogde elektrofysiologische neuromusculaire activiteit aangetoond in spieren verder van de injectieplaats zonder bijbehorende klinische tekenen of symptomen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Reproductieonderzoeken
Bij intramusculaire injectie van BOTOX bij zwangere muizen, ratten en konijnen tijdens de periode van organogenese bedroeg het NOAEL (No Observed Adverse Effect Level of niveau zonder schadelijk effect) op het vlak van de ontwikkeling respectievelijk 4, 1 en 0,125 eenheden/kg. Hogere doseringen resulteerden in een lager foetaal lichaamsgewicht en/of een tragere ossificatie en bij konijnen werden miskramen waargenomen.
Vruchtbaarheid en voortplanting
Het reproductieve NOAEL na een intramusculaire injectie van BOTOX bedroeg bij mannelijke ratten 4 eenheden/kg en bij vrouwelijke ratten 8 eenheden/kg. Hogere doseringen werden geassocieerd met dosisafhankelijke vermindering van de vruchtbaarheid. Als er bevruchting had plaatsgevonden, werden de aantallen of de levensvatbaarheid van de embryo's verwekt door behandelde mannelijke of bij vrouwelijke ratten niet beïnvloed.
Andere onderzoeken
Naast de reproductietoxicologie zijn op BOTOX de volgende preklinische veiligheidsonderzoeken uitgevoerd: acute toxiciteit, toxiciteit na herhaalinjectie, lokale tolerantie, mutageniciteit, antigeniciteit, compatibiliteit met humaan bloed. Deze onderzoeken duiden niet op een speciaal risico voor mensen bij toediening van klinisch relevante doses.
In een studie waarbij jonge ratten om de week vanaf postnatale dag 21 gedurende 3 maanden intramusculair geïnjecteerd werden met BOTOX in een dosis van 8, 16 of 24 eenheden/kg, werden veranderingen in de botgrootte/geometrie geassocieerd met verminderde botdichtheid en botmassa secundair aan het niet gebruiken van de ledematen, gebrek aan spiersamentrekking en afname van de toename van het lichaamsgewicht waargenomen. De veranderingen waren minder ernstig bij de laagste geteste dosis, met tekenen van omkeerbaarheid op alle dosisniveaus. De dosis waarbij geen effect wordt waargenomen voor nadelige ontwikkelingseffecten bij jonge dieren (8 eenheden/kg) is vergelijkbaar met de maximale dosis voor volwassenen (400 eenheden) en lager dan de maximale pediatrische dosis (340 eenheden) op basis van het lichaamsgewicht (kg).
Bij ratten werd geen systemische toxiciteit waargenomen na één enkele injectie van <50 eenheden/kg BOTOX in de detrusor. Als simulatie van injectiefouten werd bij apen één enkele dosis BOTOX (van ~7 eenheden/kg) toegediend in het prostaatgedeelte van de urethra en het proximale rectum, de vesicula seminalis en de blaaswand, of de uterus (~3 eenheden/kg), zonder dat klinische bijwerkingen optraden. In een onderzoek van 9 maanden met herhaaldosering in de detrusor (4 injecties), werd ptosis waargenomen bij 24 eenheden/kg en mortaliteit bij ≥24 eenheden/kg. Degeneratie/regeneratie van spiervezel werd waargenomen in skeletspierweefsel van dieren met doses van 24 eenheden/kg en meer. Deze myopathische veranderingen werden beschouwd als secundaire effecten van systemische blootstelling. Daarnaast werd degeneratie van spiervezel waargenomen bij één dier met 12 eenheden/kg. De betreffende laesie was van minimale ernst en leek niet samen te hangen met klinische symptomen. Samenhang met de BOTOX-behandeling kon niet met zekerheid worden vastgesteld. De dosis van 12 eenheden/kg komt overeen met het drievoud van de aanbevolen klinische dosis BOTOX van 200 eenheden voor urine-incontinentie door neurogene detrusoroveractiviteit (bij een patiëntgewicht van 50 kg).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Humaan albumine
Natriumchloride
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar.
Potentiestudies hebben aangetoond dat het product na reconstitutie tot 5 dagen lang kan worden bewaard bij 2-8 °C.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt. Als het niet onmiddellijk wordt gebruikt, vallen de bewaartijd tijdens gebruik en de bewaarcondities voor gebruik onder de verantwoordelijkheid van de gebruiker. Normaal mag de bewaartijd niet langer zijn dan 24 uur bij 2 tot 8 °C tenzij de reconstitutie/dilutie (enz.) heeft plaatsgevonden onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 - 8 °C) of in de vriezer (-5 °C tot -20°C).
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Kleurloze, type I glazen injectieflacon met een nominale capaciteit van 5 ml, voorzien van een chloorbutylrubberen stop en een verzegelde aluminium sluiting.
Elke verpakking bevat 1, 2, 3, 6 of 10 injectieflacons.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Het is raadzaam om de oplossing te reconstitueren en de spuit klaar te maken boven met plastic beklede papieren doeken om eventueel morsen op te vangen.
BOTOX mag alleen worden gereconstitueerd met een steriele niet-geconserveerde 0,9% natriumchloride oplossing voor injectie. De juiste hoeveelheid verdunningsmiddel moet in een spuit worden opgetrokken. Zie hieronder voor verdunningsinstructies.
Verdunningstabel voor injectieflacons BOTOX 50, 100 en 200 Allerganeenheden voor alle indicaties behalve blaasaandoeningen:
| Injectieflacon van 50 eenheden | Injectieflacon van 100 eenheden | Injectieflacon van 200 eenheden | |
|---|---|---|---|
Uiteindelijke dosis (eenheden per 0,1 ml) | Hoeveelheid verdunningsmiddel* toegevoegd aan een injectieflacon van 50 eenheden | Hoeveelheid verdunningsmiddel* toegevoegd aan een injectieflacon van 100 eenheden | Hoeveelheid verdunningsmiddel* toegevoegd aan een injectieflacon van 200 eenheden |
| 20 eenheden | 0,25 ml | 0,5 ml | 1 ml |
| 10 eenheden | 0.5 ml | 1 ml | 2 ml |
| 5 eenheden | 1 ml | 2 ml | 4 ml |
| 2,5 eenheden | 2 ml | 4 ml | 8 ml |
| 1,25 eenheden | 4 ml | 8 ml | n.v.t |
* steriele niet-geconserveerde 0,9% natriumchloride oplossing voor injectie
Overactieve blaas:
Het wordt aanbevolen om één injectieflacon van 100 eenheden of twee injectieflacons van 50 eenheden te gebruiken voor een gemakkelijke reconstitutie.
| Verdunningsinstructies bij gebruik van twee injectieflacons van 50 eenheden |
|
|---|---|
| Verdunningsinstructies bij gebruik van een injectieflacon van 100 eenheden |
|
| Verdunningsinstructies bij gebruik van een injectieflacon van 200 eenheden |
|
Dit resulteert in een spuit van 10 ml die in totaal 100 eenheden gereconstitueerde BOTOX bevat. Gebruik de oplossing onmiddellijk na reconstitutie in de spuit. Gooi de niet-gebruikte natriumchloride oplossing weg.
Dit product is uitsluitend bestemd voor eenmalig gebruik en alle ongebruikte oplossing moet worden weggegooid.
Urine-incontinentie door neurogene detrusoroveractiviteit:
Het wordt aanbevolen om één injectieflacon met 200 eenheden of twee injectieflacons met 100 eenheden te gebruiken om de bereiding gemakkelijker te maken.
| Verdunningsinstructies bij gebruik van vier injectieflacons van 50 eenheden |
|
|---|---|
| Verdunningsinstructies bij gebruik van twee injectieflacons van 100 eenheden |
|
| Verdunningsinstructies bij gebruik van een injectieflacon van 200 eenheden |
|
Dit resulteert in drie spuiten van 10 ml die in totaal 200 eenheden gereconstitueerde BOTOX bevatten. Gebruik de oplossing onmiddellijk na reconstitutie in de spuit. Gooi de niet-gebruikte natriumchloride oplossing weg.
Als u bij één injectieprocedure verschillende maten van injectieflacons BOTOX gebruikt, moet u goed opletten dat u de juiste hoeveelheid verdunningsmiddel gebruikt om een bepaald aantal eenheden per 0,1 ml te bereiden. De hoeveelheid verdunningsmiddel verschilt tussen BOTOX 50 Allerganeenheden, BOTOX 100 Allerganeenheden en BOTOX 200 Allerganeenheden. Elke spuit moet worden voorzien van een correct etiket.
BOTOX wordt gedenatureerd bij vorming van luchtbelletjes of hevig schudden. Daarom moet het verdunningsmiddel voorzichtig in de injectieflacon worden gespoten. Gooi de injectieflacon weg als het verdunningsmiddel niet door een vacuüm in de injectieflacon wordt gezogen. Gereconstitueerde BOTOX is een heldere kleurloze tot lichtgele oplossing zonder zwevende deeltjes. De gereconstitueerde oplossing moet vóór gebruik visueel worden geïnspecteerd op helderheid en afwezigheid van zwevende deeltjes. Na reconstitutie in de injectieflacon kan BOTOX vóór gebruik nog 24 uur in de koelkast (2 tot 8 °C) worden bewaard. BOTOX moet echter onmiddellijk worden gebruikt als het in een spuit verder wordt verdund voor injectie in de detrusorspier. Dit product is uitsluitend bestemd voor eenmalig gebruik en alle ongebruikte oplossing moet worden weggegooid.
Voor een veilige verwijdering moeten niet-gebruikte injectieflacons met een kleine hoeveelheid water worden gereconstitueerd en vervolgens worden geautoclaveerd. Gebruikte injectieflacons, spuiten en gemorst product enzovoort moeten worden geautoclaveerd, of de resterende BOTOX-oplossing moet gedurende 5 minuten worden geïnactiveerd met een verdunde hypochlorietoplossing (0,5%).
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemmingmet lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie B.V.
Wegalaan 9
2132 JD Hoofddorp
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 117145
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 3 september 2015
Datum van laatste verlenging: 6 juli 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Datum van laatste gedeeltelijke wijziging betreft de rubrieken 4.2, 5.1 en 6.6: 17 september 2025