


SmPC (samenvatting van de productkenmerken) - Vyjuvek
1 NAAM VAN HET GENEESMIDDEL
Vyjuvek 5 × 10⁹ plaquevormende eenheden/ml suspensie en gel voor gel
2 KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
2.1 Algemene beschrijving
Beremagene geperpavec is een op replicatiedefectief herpes-simplexvirus type 1 (HSV-1) gebaseerde gentherapievector die genetisch is gemodificeerd om het humane type VII collageen (COL7)-eiwit uit te drukken onder controle van de humaan-cytomegalovirus-promotor (hCMV-promotor).
Beremagene geperpavec wordt met behulp van recombinant-DNA-technologie in Verocellen geproduceerd.
2.
2 Kwalitatieve en kwantitatieve samenstelling
Elke flacon bevat 1 ml extraheerbaar volume aan suspensie met 5 × 10⁹ plaquevormende eenheden (PFU) beremagene geperpavec.
Na vermenging van 1 ml suspensie met de gel bevat Vyjuvek 5 × 10⁹ PFU in 2,5 ml. Het extraheerbare volume is 2,0 ml (4 × 10⁹ PFU).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3 FARMACEUTISCHE VORM
Suspensie en gel voor gel.
De suspensie is opaalachtig geel tot kleurloos na ontdooiing uit de bevroren toestand.
De gel is een heldere, viskeuze gel na ontdooiing uit de bevroren toestand.
4 KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vyjuvek is geïndiceerd voor de behandeling van wonden bij patiënten met dystrofische epidermolysis bullosa (DEB) met een of meer mutaties in het collageen type VII alfa-1-keten (COL7A1)-gen, vanaf de geboorte.
4.2 Dosering en wijze van toediening
De behandeling met Vyjuvek moet worden gestart door beroepsbeoefenaren in de gezondheidszorg met ervaring in de behandeling van patiënten met dystrofische epidermolysis bullosa.
Dosering
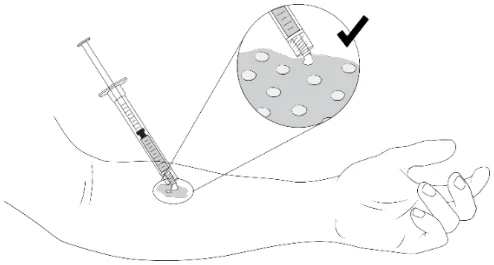
Vyjuvek wordt eenmaal per week cutaan aangebracht op een of meer wonden in kleine druppeltjes in een rasterachtig patroon, met een afstand van ongeveer 1 cm bij 1 cm. Het is mogelijk dat niet alle wonden bij elk behandelbezoek kunnen worden behandeld.
De aanbevolen totale maximale wekelijkse dosering voor kinderen vanaf de geboorte tot drie jaar is 1 ml (2×10⁹ PFU). De aanbevolen totale maximale wekelijkse dosering voor kinderen ouder dan drie jaar, adolescenten en volwassenen is 2 ml (4×10⁹ PFU).
Vyjuvek moet op wonden worden aangebracht totdat ze zijn gesloten, voordat nieuwe wonden worden geselecteerd om te behandelen. De wekelijkse behandeling van eerder behandelde wonden moet prioriteit krijgen als ze weer opengaan. Als er geen wonden aanwezig zijn, mag Vyjuvek niet worden toegediend.
De onderstaande tabel geeft een referentie voor de dosis per geschatte grootte van de wond bij kinderen, adolescenten en volwassenen.
Tabel 1. Dosis per wondoppervlak
| Wondoppervlak (cm2)* | Dosis (PFU)a | Volume (ml) |
| < 20 | < 4×10⁸ | < 0,2 |
| 20 tot < 40 | 4 × 10⁸ tot < 8 × 10⁸ | 0,2 tot < 0,4 |
| 40 tot 60 | 8 × 10⁸ tot 1,2 × 10⁹ | 0,4 tot < 0,6 |
| 60 tot < 200 | 1,2 × 10⁹ tot < 4 × 10⁹ | 0,6 tot < 2 |
PFU = plaquevormende eenheden.
a: De maximale dosis bij kinderen jonger dan 3 jaar is 1 ml (2 × 10⁹ PFU).
Indien een dosis wordt gemist, moet Vyjuvek zo snel mogelijk worden toegediend en moet de wekelijkse dosering daarna worden hervat.
Bijzondere populaties
Ouderen
Bij patiënten ≥ 65 jaar is geen dosisaanpassing vereist.
Wijze van toediening
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel Dit geneesmiddel bevat genetisch gemodificeerde organismen (zie rubriek 4.4). Tijdens de bereiding, toediening en verwijdering moeten passende voorzorgsmaatregelen worden getroffen. Bij het hanteren van Vyjuvek moeten persoonlijke beschermingsmiddelen (bijvoorbeeld handschoenen, masker en oogbescherming) worden gedragen.
Zwangere vrouwen mogen Vyjuvek niet bereiden of toedienen en moeten rechtstreeks contact met de behandelde wonden of verbanden van de behandelde wonden vermijden (zie rubriek 6.6).
Toediening
Alleen voor cutaan gebruik op wonden.
Voorafgaand aan cutaan gebruik moeten de suspensie en de gel worden ontdooid en moet de suspensie in een apotheek met de gel worden vermengd. Voor gedetailleerde instructies met betrekking tot de bereiding, houdbaarheid na menging, toediening, maatregelen die moeten worden genomen in geval van accidentele blootstelling, logistiek en verwijdering van Vyjuvek, zie rubriek 6.3 en 6.6.
Een beroepsbeoefenaar in de gezondheidszorg moet Vyjuvek aanbrengen, hetzij in een professionele zorgomgeving (bijvoorbeeld kliniek), hetzij in de thuisomgeving. Indien de beroepsbeoefenaar in de gezondheidszorg dit passend acht, kunnen ook getrainde patiënten of verzorgers Vyjuvek aanbrengen.
Wonden moeten vóór cutane toediening voorzichtig worden gereinigd met een product dat geen virusdodend middel bevat. Geneesmiddelen en zalven op het wondoppervlak moeten worden verwijderd en de wond moet vóór toediening van Vyjuvek worden gereinigd om ervoor te zorgen dat de activiteit ervan niet afneemt (zie rubriek 4.5).
Tabel 2. Stappen voor toediening
| Stap 1. De spuit van Vyjuvek moet vóór de eerste toepassing worden klaargemaakt door de zuiger naar beneden te trekken en naar boven te duwen, zodat zich aan de punt van de spuit een kleine druppel Vyjuvek vormt. | |
Stap 2. Vyjuvek dient op de geselecteerde wond te worden aangebracht, in kleine druppeltjes met een afstand van ongeveer 1 cm bij 1 cm (de breedte van een vingertop), waarbij alleen de druppel de wond raakt. Alleen de gel mag in contact komen met de huid. De punt van de spuit mag de huid niet raken om besmetting van de gel in de spuit te voorkomen. | |
Stap 3. Zodra Vyjuvek op de wond is aangebracht, moet een hydrofoob verband worden aangebracht. Het verband moet worden geknipt tot een grootte die iets groter is dan de wond, maar kan variëren naar gelang van de voorkeur van de patiënt. Zodra de druppels Vyjuvek met het hydrofobe verband worden bedekt, zal er een dunne, gelijkmatige laag Vyjuvek in de wond ontstaan. | |
| Stap 4. Het standaardverband moet worden geknipt tot een grotere grootte dan het hydrofobe verband. Het standaardverband wordt over het hydrofobe verband geplaatst om verspreiding van de gel naar andere delen van het lichaam of nauwe contacten te voorkomen. | |
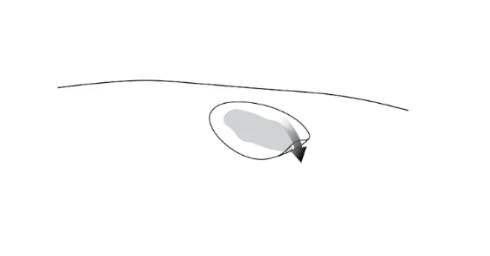
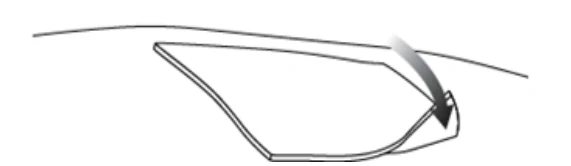
Het verband moet na de toediening van Vyjuvek gedurende ongeveer 24 uur op zijn plaats blijven. Zodra de Vyjuvek-verbanden zijn verwijderd, kan de patiënt zijn/haar standaardbehandeling voortzetten.
Vyjuvek moet wekelijks worden toegediend tot de wonden gesloten zijn. Als eerder behandelde wonden opnieuw opengaan, moet Vyjuvek opnieuw worden aangebracht. Als er geen wonden aanwezig zijn, mag Vyjuvek niet worden toegediend.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Plaveiselcelcarcinoom
Vyjuvek mag niet worden toegepast op wonden met een bevestigde of vermoedelijke diagnose van plaveiselcelcarcinoom (squamous cell carcinoma, SCC). Vyjuvek kan nog wel worden toegepast op andere wonden bij patiënten die SCC ontwikkelen.
Overdracht van een infectieus agens
Beremagene geperpavec zal zich niet in cellen vermenigvuldigen en zal niet integreren in of op een andere manier interageren met het eigen DNA van de patiënt.
Hoewel beremagene geperpavec op steriliteit wordt getest, bestaat er een risico op overdracht van infectieuze agentia. Beroepsbeoefenaren in de gezondheidszorg die Vyjuvek toedienen, moeten patiënten daarom na behandeling controleren op tekenen en symptomen van infecties en zo nodig op passende wijze behandelen.
Personen die met beremagene geperpavec werken of assisteren bij verbandwisselingen moeten beschermingsmiddelen dragen (zie rubriek 6.6).
Zwangere vrouwen mogen geen verbandafval hanteren. Verzorgers of beroepsbeoefenaren in de gezondheidszorg die de gel aanbrengen, moeten voldoen aan de verplichting om wonden met verband af te dekken. Patiënten moet ook worden geadviseerd om wondplaatsen niet aan te raken en er niet aan te krabben om besmetting van andere delen van het lichaam of nauwe contacten te vermijden.
Follow-up op lange termijn
Van patiënten wordt verwacht dat zij zich inschrijven voor een niet-interventioneel meerlandenonderzoek om de veiligheid van beremagene geperpavec op lange termijn in reële omstandigheden te beoordelen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties met Vyjuvek uitgevoerd. Interacties met topische geneesmiddelen zijn niet onderzocht in klinische studies. Andere topische geneesmiddelen mogen niet gelijktijdig met Vyjuvek worden toegediend.
De veiligheid van immunisatie met levende virale vaccins tijdens of na behandeling met Vyjuvek is niet onderzocht. Er zijn geen gegevens die erop wijzen dat Vyjuvek het vermogen van het lichaam om adequaat te reageren op levende virusvaccins kan verstoren.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van beremagene geperpavec bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3).
Het gebruik van Vyjuvek wordt niet aanbevolen tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of beremagene geperpavec in de moedermelk wordt uitgescheiden.
Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Vyjuvek moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen niet-klinische of klinische onderzoeken uitgevoerd om het effect van beremagene geperpavec op de vruchtbaarheid te beoordelen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Vyjuvek heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Achttien patiënten (58 %) in de klinische proef meldden ten minste één bijwerking. De meest gemelde bijwerkingen waren koude rillingen (9,7 %) en pruritus (9,7 %).
Geen van de bijwerkingen leidde tot stopzetting van de behandeling.
Lijst van bijwerkingen in tabelvorm
Tenzij anders vermeld, zijn de frequenties van bijwerkingen gebaseerd op de frequenties van alle causale bijwerkingen die zijn vastgesteld bij 31 patiënten die gedurende een mediane duur van 25 weken in het gerandomiseerde, intra-individuele, placebogecontroleerde fase 3-onderzoek werden blootgesteld aan beremagene geperpavec. Zie rubriek 5.1 voor informatie over de belangrijkste kenmerken van de patiënten in het klinisch onderzoek.
In de volgende tabel worden bijwerkingen vermeld per MedDRA-systeem/orgaanklasse (SOC), voorkeursterm en frequentie. Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
De frequentie van bijwerkingen wordt als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100 tot 1/10); soms (≥ 1/1 000 tot 1/100); zelden (≥ 1/10 000 tot 1/1 000); zeer zelden (< 1/10 000), niet bekend (kan op basis van de beschikbare gegevens niet worden bepaald).
Tabel 3. Bijwerkingen
| Systeem/orgaanklasse Voorkeursterm | Alle proefpersonen (N = 31) |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Hoesten | Vaak |
| Rinorroe | Vaak |
| Huid- en onderhuidaandoeningen | |
| Pruritus | Vaak |
| Erytheem | Vaak |
| Huiduitslag | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Koude rillingen | Vaak |
Pediatrische patiënten
Van de 31 patiënten in het fase 3-onderzoek waren er 19 (61 %) pediatrische patiënt (17 jaar of jonger), waaronder 3 (9,7 %) kinderen van 3 jaar of jonger. Van de 19 pediatrische patiënten waren er acht vrouw (42 %).
Gezien de identiteit van het product en de toedieningsweg en de plaatselijke inperking, wordt verwacht dat de frequentie, het type en de ernst van bijwerkingen bij kinderen dezelfde zullen zijn als bij volwassenen.
Immunogeniciteit
Er waren minimale aanwijzingen voor systemische blootstelling aan de vector na cutane toediening van Vyjuvek. Antilichamen tegen de virale vector (HSV-1) en het transgene eiwit (COL7) werden beoordeeld in een subgroep van proefpersonen in het gerandomiseerde, intra-individuele, placebogecontroleerde klinische onderzoek. In totaal was 64 % van de beoordeelde proefpersonen (14/22) anti-HSV-1-antilichaam-positief bij baseline. Zes van de acht anti-HSV-1-seronegatieve proefpersonen vertoonden seroconversie voor week 26 na behandeling met Vyjuvek. Bij proefpersonen met beschikbare gematchte serummonsters bij baseline en aan het einde van het onderzoek werden bij 72 % (13/18) van de proefpersonen die gedurende maximaal 26 weken met Vyjuvek werden behandeld, anti-geneesmiddelantilichamen (ADA’s) voor COL7 gedetecteerd. Bij de eerste of bij herhaalde blootstelling aan Vyjuvek werd geen neutraliserende immuniteit waargenomen. Het effect van seroconversie op de handhaving van het behandelingseffect is onbekend, aangezien er na 26 weken geen gegevens beschikbaar zijn.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen geval van overdosering van Vyjuvek gemeld. Symptomatische en ondersteunende behandeling wordt geadviseerd in geval van overdosering, indien de behandelende arts dit noodzakelijk acht.
5 FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: preparaten voor de behandeling van wonden en zweren, cicatrizanten, ATC-code: D03AX16
Werkingsmechanisme
Beremagene geperpavec is een gentherapie op basis van een technisch vervaardigd, replicatiedefectief herpes-simplexvirus 1 (HSV-1), gecodeerd met het COL7A1-gen, waarmee de onderliggende genetische oorzaak van dystrofische epidermolysis bullosa wordt aangepakt. De HSV-1-vector behoort tot de familie van het humaan herpesvirus (HHV) van dubbelstrengs DNA-virussen. Bij cutane aanbrenging op de wonden kan beremagene geperpavec zowel keratinocyten als fibroblasten overdragen. Nadat beremagene geperpavec in de cellen is binnengekomen, wordt het vectorgenoom in de kern afgezet zonder in het DNA van de gastheercel te integreren of dit anderszins te verstoren. Eenmaal in de celkern wordt de transcriptie van het gecodeerde humane COL7A1 geïnitieerd. De resulterende transcripten maken productie en secretie van COL7 door de cel in zijn rijpe vorm mogelijk. Deze COL7-moleculen ordenen zichzelf in lange, dunne bundels die verankerende fibrillen vormen. De verankerende fibrillen houden de epidermis en dermis bijeen en zijn essentieel voor het behoud van de integriteit van de huid.
Klinische werkzaamheid en veiligheid
De werkzaamheid van Vyjuvek bij proefpersonen van één jaar en ouder met DEB met een of meer mutaties in het COL7A1-gen werd beoordeeld in een gerandomiseerd gecontroleerd onderzoek. Alle proefpersonen in het onderzoek hadden DEB met een of meer genetisch bevestigde mutaties in het COL7A1-gen. Er werden bij elke proefpersoon twee vergelijkbare wonden geselecteerd en gerandomiseerd, waarbij gedurende 26 weken elke week cutaan ofwel beremagene geperpavec ofwel placebo (alleen gel) werd aangebracht. De totale maximale wekelijkse dosis werd bepaald op basis van de leeftijdscategorie: proefpersonen ≥ 6 maanden tot < 3 jaar kregen 1,6 × 10⁹ PFU/week, proefpersonen ≥ 3 jaar tot < 6 jaar kregen 2,4 × 10⁹ PFU/week en proefpersonen ≥ 6 jaar kregen 3,2 × 10⁹ PFU/week.
Aan het onderzoek namen 31 proefpersonen (20 mannen en 11 vrouwen) deel, onder wie 30 proefpersonen met autosomaal recessieve DEB en één proefpersoon met autosomaal dominante DEB. De grootte van de met beremagene geperpavec behandelde primaire wonden varieerde van 2 tot 57 cm2, waarbij 74 % van de wonden < 20 cm2 was en 19 % van de wonden 20 tot < 40 cm2. De grootte van de met placebogel behandelde wonden varieerde van 2 tot 52 cm2, waarbij 71 % van de wonden < 20 cm2 was en 26 % van de wonden 20 tot < 40 cm2. De grootste omvang van de behandelde secundaire wonden was ≥ 130 cm2. De gemiddelde leeftijd van de proefpersonen was 17 jaar (1 jaar tot 44 jaar), waaronder 61 % pediatrische proefpersonen (n=19, 1 tot < 17 jaar) en 9,7 % proefpersonen jonger dan 3 jaar. Vierenzestig procent van de proefpersonen was wit; 19 % was Aziatisch, en de overige waren Amerikaanse indianen of inheemse Alaskanen.
De werkzaamheid werd beoordeeld op basis van verbeterde wondgenezing, gedefinieerd als het verschil in het aandeel volledige (100 %) wondsluiting bij 24 weken, bevestigd bij twee opeenvolgende onderzoeksbezoeken met een tussenpoos van 2 weken, beoordeeld in de weken 22 en 24 of in de weken 24 en 26, tussen de met beremagene geperpavec behandelde wonden en de met placebogel behandelde wonden. De werkzaamheid werd ook beoordeeld aan de hand van het verschil in het aandeel volledige wondsluiting dat werd beoordeeld in de weken 8 en 10 of in de weken 10 en 12 tussen de met beremagene geperpavec behandelde wonden en de met placebogel behandelde wonden. Volledige wondgenezing werd gedefinieerd als 100 % wondsluiting van het bij baseline geselecteerde exacte wondgebied, gespecificeerd als re-epithelisatie van de huid zonder drainage, beoordeeld tijdens twee opeenvolgende bezoeken met een tussenpoos van twee weken. De werkzaamheidsresultaten zijn samengevat in tabel 4.
Tabel 4. Primair eindpunt en belangrijkste secundaire eindpunt*
Tijdstippen voor de beoordeling van de wondsluiting | Primaire wonden blootgesteld aan beremagene geperpavec (N = 31) | Primaire wonden blootgesteld aan placebo (N = 31) | Absoluut verschil (95 %-BI) | p-waarde |
Primair eindpunt: volledige wondgenezing na 6 maanden†‡ | 20,9 (67 %) | 6,7 (22 %) | 46 (24-68 %) | 0,002 |
Belangrijkste secundaire eindpunt: volledige wondgenezing na 3 maanden‡ | 21,9 (71 %) | 6,1 (20 %) | 51 (29-73 %) | < 0,001 |
*Het primaire eindpunt en het belangrijkste secundaire eindpunt werden geanalyseerd voor de
‘intention to treat’-populatie. Er werden meervoudige-imputatiemethoden gebruikt om met ontbrekende gegevens om te gaan. De niet-gehele aantallen zijn het gevolg van de voor de analyse gebruikte meervoudige-imputatieprocedure. Het testen van de hypothesen werd uitgevoerd met behulp van de exacte test van McNemar.
†De primaire wonden werden beoordeeld in de weken 22 en 24 of in de weken 24 en 26. ‡De primaire wonden werden beoordeeld in de weken 8 en 10 of in de weken 10 en 12.
5.2 Farmacokinetische eigenschappen
In het bevestigende onderzoek werden tijdens wekelijkse bezoeken aan een klinische locatie systemische blootstellingsbeoordelingen uitgevoerd door middel van kwantificering van het genoom van beremagene geperpavec in bloed- en urinemonsters (vectoruitscheiding) aan de hand van een gevalideerde qPCR-test. Alle bloedmonsters en op één na alle urinemonsters die tijdens het onderzoek werden genomen, lagen voor alle proefpersonen onder de detectiegrens/kwantificeringslimiet, wat erop wijst dat er geen sprake was van significante systemische blootstelling van de proefpersonen aan de vector.
Klinische farmacokinetiek en uitscheiding
Onderzoeken naar biodistributie en vectoruitscheiding waren ondersteunend en wezen erop dat er geen sprake was van systemische blootstelling na gelokaliseerde cutane toediening van beremagene geperpavec.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van toxiciteit bij eenmalige dosering en herhaalde dosering.
Er zijn geen onderzoeken uitgevoerd naar ontwikkelings- en reproductietoxiciteit bij dieren.
Er zijn geen onderzoeken uitgevoerd om de effecten van beremagene geperpavec op carcinogenese, mutagenese of vruchtbaarheidsvermindering te beoordelen.
6 FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Suspensie
Glycerol (E422)
Natriumchloride
Dinatriumfosfaat (E339)
Kaliumchloride (E508)
Dikaliumfosfaat (E340)
Gel
Hypromellose (E464)
Trometamol
Natriumchloride
Dinatriumfosfaat (E339)
Dikaliumfosfaat (E340)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Niet-geopende dozen
3 jaar bij opslag in de vriezer.
Na ontdooiing
Indien er geen vriezer beschikbaar is, mag/mogen de doos/dozen gedurende maximaal 3 maanden in een koelkast (2 °C tot 8 °C) worden bewaard.
Zodra het geneesmiddel in de koelkast is opgeslagen, mag het niet opnieuw worden ingevroren.
Na menging
De chemische en fysische stabiliteit tijdens gebruik is aangetoond gedurende 168 uur (zeven dagen) bij 2-8 °C of gedurende maximaal 42 dagen bij -15 °C tot -25 °C in de vriezer.
Vanuit microbiologisch oogpunt dient dit product onmiddellijk te worden gebruikt. Indien het middel niet onmiddellijk wordt gebruikt, vallen de bewaartijden na opening en de bewaarcondities vóór het gebruik onder de verantwoordelijkheid van de gebruiker; deze zijn normaal gesproken niet langer dan 24 uur bij 2 tot 8 °C, tenzij de menging onder gecontroleerde en gevalideerde aseptische omstandigheden heeft plaatsgevonden.
Spuiten kunnen tot 8 uur bij kamertemperatuur worden bewaard.
Vervoerscondities voor gemengd product
Vervoer het gemengde product naar de plaats van toediening bij een temperatuur van 2-8 °C.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Niet-geopende dozen
Bevroren bewaren bij -15 °C tot -25 °C. Bevroren vervoeren (< -20 °C).
Bewaar de flacons vóór het ontdooien in de doos ter bescherming tegen licht.
Na ontdooiing en menging
Voor bewaarcondities na ontdooiing en na menging van het geneesmiddel, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Elke doos van Vyjuvek bevat één flacon met suspensie en één flacon met gel.
Suspensie
1 ml extraheerbaar volume met 5 × 10⁹ PFU in een flacon van cyclo-olefine-copolymeer met een sluiting van thermoplastisch elastomeer en een groene dop.
Gel
1,5 ml vulvolume in een afzonderlijke flacon van type 1-glas, met een stop van broombutylelastomeer en een blauwe dop.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Te nemen voorzorgsmaatregelen voorafgaand aan hantering of toediening van het geneesmiddel
Dit geneesmiddel bevat genetisch gemodificeerde organismen (zie rubriek 4.4). Tijdens de bereiding, toediening en verwijdering moeten passende voorzorgsmaatregelen worden getroffen. Bij het hanteren van Vyjuvek moeten persoonlijke beschermingsmiddelen (bijvoorbeeld handschoenen, masker en oogbescherming) worden gedragen.
Beroepsbeoefenaren in de gezondheidszorg of verzorgers die zwanger zijn, mogen Vyjuvek niet toedienen en mogen niet in direct contact komen met behandelde wonden, of met al het materiaal dat in contact is geweest met behandelde wonden.
Bereiding voorafgaand aan toediening
Volg de onderstaande stappen voor de bereiding van Vyjuvek.
Elke doos bevat één flacon met suspensie (1 ml extraheerbaar volume met 5 × 10⁹ PFU) en één flacon met hulpstofgel (1,5 ml).
De concentratie van het geneesmiddel is 2 × 10⁹ PFU/ml na menging.
Tabel 5. Voorbereidende stappen vóór toediening
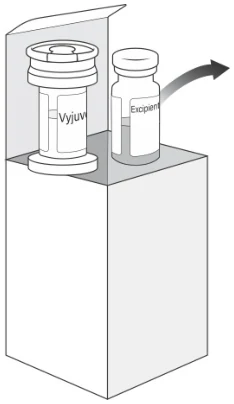
Vóór gebruik moeten flacons uit de doos worden gehaald en bij kamertemperatuur worden bewaard (Stap 1). Als de flacons eenmaal zijn ontdooid (gedurende ongeveer 30 minuten), kunnen ze niet opnieuw worden ingevroren (Stap 2). Controleer de flacon met suspensie visueel. De suspensie kan witte tot gebroken witte deeltjes bevatten die inherent zijn aan het product. De kleur van de suspensie kan variëren van opaalachtig geel tot kleurloos. Gebruik dit geneesmiddel niet als u een verkleuring opmerkt. Controleer de flacon met gel visueel. De gel is een heldere, kleurloze, viskeuze gel. Gebruik de gel niet als u deeltjes of een verkleuring opmerkt. Draai de flacon met suspensie 4-5 keer voorzichtig om om de inhoud te mengen. Verwijder de doppen van de flacons en reinig de stop van elke flacon met een alcoholdoekje. Laat ze drogen. | Stap 1 | Stap 2 | ||||
Flacon met gel (links) Flacon met Vyjuvek-suspensie (rechts) | ||||||
Zuig met behulp van een aseptische techniek 1 ml ontdooide suspensie op (Stap 1) met een spuit van 3 ml en naald (bijvoorbeeld 16G of 18G). Breng 1 ml ontdooide suspensie over naar de ontdooide flacon met gel (Stap 2). | Stap 1 | Stap 2 | ||||
| Flacon met Vyjuvek-suspensie | Flacon met gel | |||||
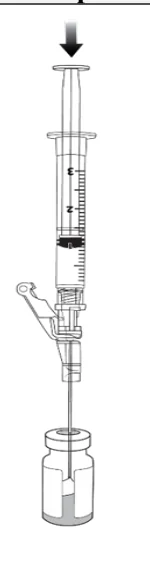
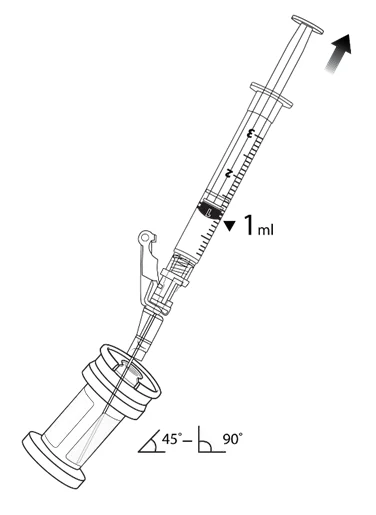
Trek de naald omhoog, zonder de naald uit de flacon met gel te verwijderen, totdat de naald zich boven de vloeistof bevindt, verwijder 1 ml lucht om de gelflacon te ontluchten na
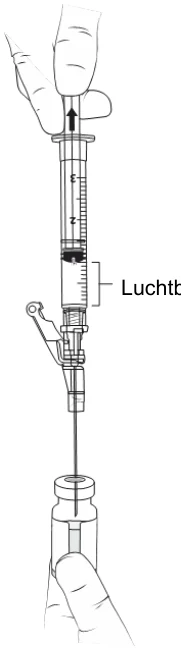
toevoeging van de 1 ml Vyjuvek-suspensie, en verwijder pas daarna de spuit en de naald en gooi ze weg.
De flacon met de gecombineerde suspensie en gel wordt in de rest van deze instructies aangeduid als de Vyjuvek-flacon.
Vyjuvek-flacon
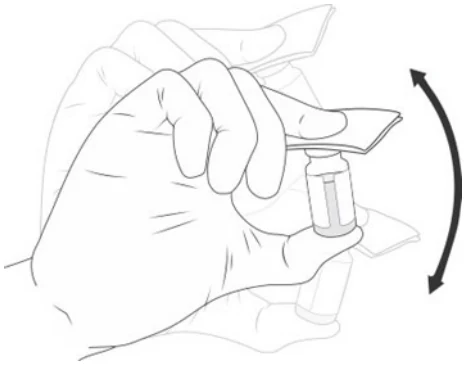
Plaats een alcoholdoekje op de stop van de gelflacon en schud de flacon gedurende ten minste tien seconden krachtig met de hand. De
hulpmiddelgel moet de suspensie opnemen en een homogene gel vormen.
Inspecteer de Vyjuvek-flacon visueel. De gel met daarin de werkzame stof kan witte tot gebroken witte deeltjes bevatten die inherent zijn aan het product. Het gemengde product kan, net als de suspensie, in kleur variëren van opaalachtig geel tot kleurloos. Gebruik dit geneesmiddel niet als u een verkleuring opmerkt.
Vyjuvek-flacon
Luchtbel
Sluit een nieuwe naald (bijvoorbeeld 16G of 18G) aan op een spuit van 1 ml en zuig langzaam 0,5 ml Vyjuvek op (Stap 1). Keer de flacon niet om om de spuit met Vyjuvek te verwijderen. Til de punt van de naald tot boven de Vyjuvek, zonder de naald uit de flacon te verwijderen, koppel de spuit los en laat daarbij de naald in de stop van de flacon zitten (Stap 2). Er kan zich een luchtbel vormen, dit is normaal. | Stap 1 | |||||
| Vyjuvek-flacon | ||||||
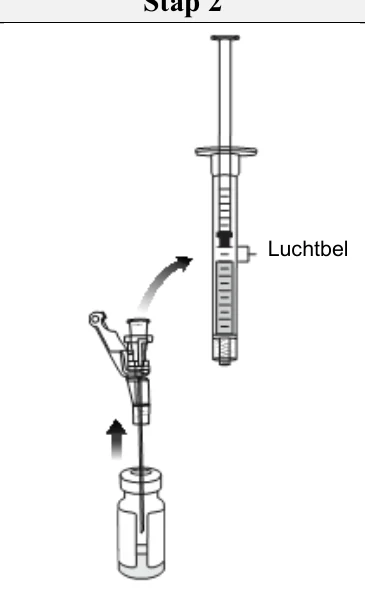
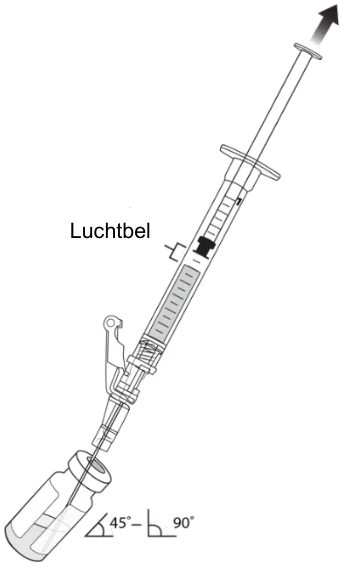
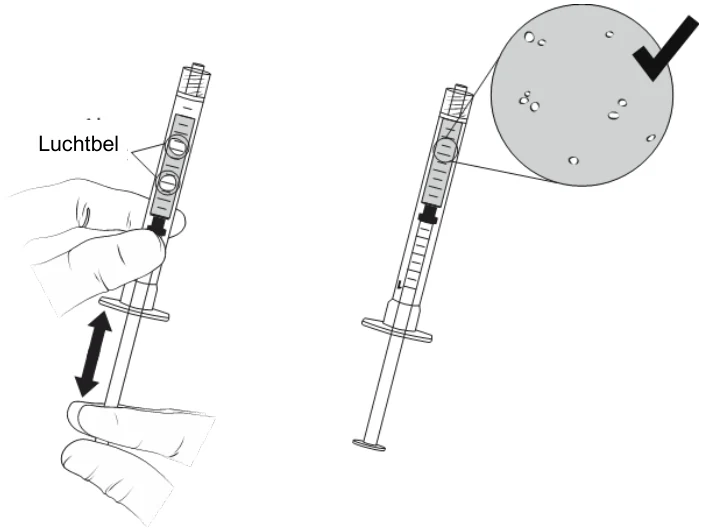
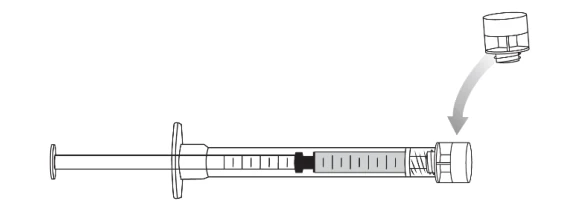
Beweeg de zuiger voorzichtig op en neer om de luchtbel te verwijderen.
Tik NIET tegen de spuit om de luchtbel te verwijderen.
Er kunnen kleine belletjes
overblijven, dit is normaal.
Plaats de dop op de spuit en leg deze opzij.
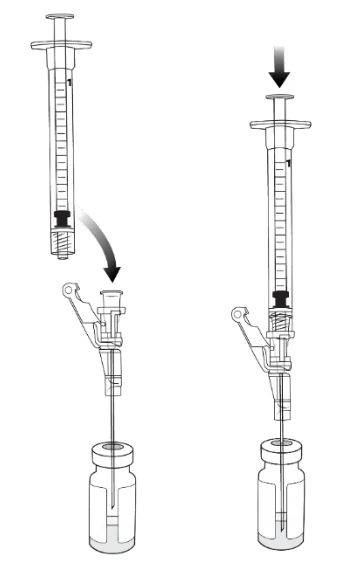
Pak de volgende spuit van 1 ml, sluit deze
aan op de naald in de stop van de
gelflacon, zuig 0,5 ml Vyjuvek op,
verwijder de luchtbel, en plaats de dop op
de spuit.
Het extraheerbare volume is 2,0 ml
(4 × 10⁹ PFU).
Herhaal indien van toepassing op basis
van de aanbevolen dosering.
Etiketteer de spuit met de ID van de
patiënt, de naam van het product, het
partijnummer, de uiterste gebruiksdatum
en de bewaarcondities. Zorg ervoor dat de
markeringen op de spuit die nodig zijn
voor de toediening, zichtbaar blijven.
Plaats de Vyjuvek-spuiten met dop in een
afsluitbare plastic zak.
Etiketteer de plastic zak met de ID van de
patiënt, de naam van het product, het
partijnummer, de uiterste gebruiksdatum
en de bewaarcondities.
In één week mag niet meer dan 2 ml (vier
spuiten van 0,5 ml) worden gebruikt,
aangezien dit de maximale wekelijkse
dosis is.
Plaats een afsluitbare plastic zak met Vyjuvek-spuiten in een geïsoleerde tertiaire verpakking (“buitenverpakking”) die geschikt is om een voor het vervoer van de spuiten passende temperatuur van 2 °C tot 8 °C te handhaven en die beschermt tegen licht.
De buitenverpakking moet volledig gesloten zijn voor vervoer.
Open de buitenverpakking die is bedoeld voor het vervoer van bereide Vyjuvek-spuiten pas op de plaats van toediening.
Ontvangst en opslag op de plaats van toediening
Bewaar de buitenverpakking, na ontvangst ervan, bij kamertemperatuur op een veilige plaats die schoon is, buiten het bereik van kinderen is en vrij is van mogelijke verontreinigingen.
Alleen de voor de toediening verantwoordelijke persoon mag de buitenverpakking openen.
De voor de toediening verantwoordelijke persoon moet vóór gebruik controleren dat de buitenverpakking intact is en er geen tekenen van lekkage zijn (zie rubriek 4.2).
Te nemen maatregelen in geval van accidentele blootstelling
In geval van accidentele blootstelling moeten de lokale richtsnoeren voor farmaceutisch afval worden gevolgd.
Alle oppervlakken die mogelijk in contact zijn geweest met beremagene geperpavec, moeten worden gereinigd en alle morsplekken moeten worden gedesinfecteerd met een virusdodend middel zoals 70 % isopropylalcohol, 6 % waterstofperoxide of < 0,4 % ammoniumchloride.
In geval van accidentele blootstelling door spatten op de ogen of slijmvliezen moeten deze gedurende ten minste 5 minuten met schoon water worden gespoeld.
In geval van blootstelling van intacte huid en in geval van prikincidenten moet het aangetaste gebied grondig worden gereinigd met zeep en water en/of een desinfecterend middel.
Te nemen voorzorgsmaatregelen voor het verwijderen van het geneesmiddel
Al het ongebruikte geneesmiddel of afvalmateriaal (bijvoorbeeld flacon, spuit, naald, reinigingsmaterialen) dat mogelijk in contact is gekomen met Vyjuvek dient te worden vernietigd in overeenstemming met de lokale richtsnoeren voor farmaceutisch afval.
Desinfecteer verbandmateriaal met een virusdodend middel, zoals 70 % isopropylalcohol, 6 % waterstofperoxide of < 0,4 % ammoniumchloride, en gooi het gedesinfecteerde verbandmateriaal in een aparte afgesloten plastic zak bij het huishoudelijk afval of verwijder het overeenkomstig lokale voorschriften.
7 HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Krystal Biotech Netherlands, B.V.
Atrium Gebouw
Strawinskylaan 3051
Amsterdam 1077 ZX
Nederland
8 NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/25/1918/001
9 DATUM EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 april 2025
10 DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.