


SmPC (samenvatting van de productkenmerken) - Vildagliptine Intas
1. NAAM VAN HET GENEESMIDDEL
Vildagliptine Intas 50 mg tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke tablet bevat 50 mg vildagliptine.
Hulpstof met bekend effect: elke tablet bevat 45 mg lactose (watervrij). Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet.
Witte tot gebroken witte, ronde (8 mm doorsnee), vlakke, niet-omhulde tabletten met schuine rand, met de inscriptie "GF1" en effen aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Vildagliptine is geïndiceerd als aanvulling op dieet en lichaamsbeweging om de glykemische controle te verbeteren bij volwassenen met diabetes mellitus type 2:
- als monotherapie bij patiënten voor wie metformine niet geschikt is vanwege contra-indicaties of intolerantie.
- in combinatie met andere geneesmiddelen voor de behandeling van diabetes, waaronder insuline, wanneer deze onvoldoende glykemische controle geven (zie rubrieken 4.4, 4.5 en 5.1 voor beschikbare gegevens over verschillende combinaties).
4.2 Dosering en wijze van toediening
Dosering
Volwassenen
Bij gebruik als monotherapie, in combinatie met metformine, in combinatie met thiazolidinedion, in combinatie met metformine en een sulfonylureumderivaat of in combinatie met insuline (met of zonder metformine), is de aanbevolen dagdosering 100 mg vildagliptine, toegediend als één 50 mg dosis ’s morgens en één 50 mg dosis ’s avonds.
Bij gebruik als tweevoudige combinatie met een sulfonylureumderivaat is de aanbevolen dosering 50 mg vildagliptine eenmaal daags die 's morgens wordt ingenomen. Bij deze patiëntengroep was de werkzaamheid van 100 mg vildagliptine per dag niet hoger dan 50 mg vildagliptine eenmaal daags.
Bij gebruik in combinatie met een sulfonylureumderivaat, kan een lagere dosis van het sulfonylureumderivaat worden overwogen om het risico van hypoglykemie te verminderen.
Hogere doseringen dan 100 mg worden niet aanbevolen.
Als een dosis van Vildagliptine Intas wordt gemist, moet deze zodra de patiënt eraan denkt worden ingenomen. Een dubbele dosis mag niet worden ingenomen op dezelfde dag.
De veiligheid en werkzaamheid van vildagliptine als drievoudige orale therapie in combinatie met metformine en een thiazolidinedion zijn niet vastgesteld.
Aanvullende informatie voor speciale populaties Ouderen (≥ 65 jaar)
Een dosisaanpassing is niet noodzakelijk bij oudere patiënten (zie ook rubrieken 5.1 en 5.2).
Nierfunctiestoornis
Een doseringsaanpassing is niet vereist voor patiënten met lichte nierfunctiestoornissen (creatinineklaring ≥ 50 ml/min). Bij patiënten met een matige of ernstige nierfunctiestoornis of met end-stage renal disease (ESRD), is de aanbevolen dosis van Vildagliptine Intas 50 mg eenmaal daags (zie ook rubrieken 4.4, 5.1 en 5.2).
Leverfunctiestoornis
Vildagliptine Intas mag niet worden gebruikt bij patiënten met leverfunctiestoornissen, waaronder patiënten met een alanineaminotransferase (ALT) of aspartaataminotransferase (AST) > 3x de bovengrens van de normaalwaarde voorafgaand aan de behandeling (zie ook rubrieken 4.4 en 5.2).
Pediatrische patiënten
Vildagliptine Intas wordt niet aanbevolen voor het gebruik bij kinderen en adolescenten (< 18 jaar). De veiligheid en werkzaamheid van Vildagliptine Intas bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar (zie ook rubriek 5.1).
Wijze van toediening Oraal gebruik
Vildagliptine Intas kan worden toegediend met of zonder een maaltijd (zie ook rubriek 5.2).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor (één van) de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Algemeen
Vildagliptine Intas is geen vervanger van insuline bij insulineafhankelijke patiënten. Vildagliptine Intas mag niet worden gebruikt bij patiënten met type-1-diabetes of voor de behandeling van diabetische ketoacidose.
Nierfunctiestoornis
De ervaring bij patiënten met ESRD die hemodialyse ondergaan, is beperkt. Daarom dient Vildagliptine Intas bij deze patiënten met voorzichtigheid te worden gebruikt (zie ook rubrieken 4.2, 5.1 en 5.2).
Leverfunctiestoornis
Vildagliptine Intas mag niet worden gebruikt bij patiënten met leverfunctiestoornissen, waaronder patiënten met ALT of AST > 3x ULN voorafgaand aan de behandeling (zie ook rubrieken 4.2 en 5.2).
Leverenzym monitoring
Zeldzame gevallen van leverdysfunctie (waaronder hepatitis) zijn gemeld. In deze gevallen waren de patiënten over het algemeen asymptomatisch zonder klinische gevolgen en de testresultaten van de leverfunctie bereikten weer normale waarden na het staken van de behandeling. Leverfunctietests dienen uitgevoerd te worden voordat wordt gestart met de behandeling met Vildagliptine Intas om de uitgangswaarde van de patiënt te bepalen. De leverfunctie moet gevolgd worden tijdens de behandeling met Vildagliptine Intas, met een interval van drie maanden, gedurende het eerste jaar en periodiek daarna. Bij patiënten die een verhoging van de transaminasespiegels ontwikkelen, dient onder medische controle een tweede leverfunctietest te worden uitgevoerd om het resultaat te bevestigen en de leverfunctie dient hierna regelmatig te worden getest totdat de afwijking(en) weer het normale niveau heeft (hebben) bereikt. Indien een AST- of ALT-verhoging van driemaal ULN of hoger aanhoudt, wordt aanbevolen de behandeling met Vildagliptine Intas stop te zetten.
Patiënten die geelzucht of andere tekenen die kunnen wijzen op leverdysfunctie ontwikkelen, dienen de behandeling met Vildagliptine Intas te staken.
Na het stoppen van de behandeling met Vildagliptine Intas en LFT-normalisatie mag de behandeling met Vildagliptine Intas niet herstart worden.
Hartfalen
Een klinische studie van vildagliptine bij patiënten met New York Heart Association (NYHA) functionele klasse I-III toonde aan dat behandeling met vildagliptine niet werd geassocieerd met een verandering in de linkerventrikelfunctie of verergering van al bestaand congestief hartfalen (CHF) versus placebo. Klinische ervaring bij patiënten met NYHA functionele klasse III behandeld met vildagliptine is nog beperkt en de resultaten zijn niet overtuigend (zie rubriek 5.1).
Er is geen ervaring met het gebruik van vildagliptine in klinische onderzoeken bij patiënten met NYHA functionele klasse IV en daarom wordt het gebruik bij deze patiënten ontraden.
Huidaandoeningen
Huidlesies, waaronder blaarvorming en ulceraties, aan de extremiteiten van apen zijn gemeld in het niet-klinisch toxicologisch onderzoek (zie rubriek 5.3). Hoewel huidlesies niet met een verhoogde incidentie zijn waargenomen in het klinisch onderzoek, was er beperkte ervaring bij patiënten met diabetische huidcomplicaties. Daarnaast zijn er postmarketingmeldingen van bulleuze en exfoliatieve huidlaesies. Daarom wordt controle op huidaandoeningen, zoals blaasvorming of ulceraties, aanbevolen, in lijn met de standaard zorg voor diabetische patiënten.
Acute pancreatitis
Het gebruik van vildagliptine is geassocieerd met het risico dat zich acute pancreatitis ontwikkelt. Patiënten moeten worden geïnformeerd over de karakteristieke klachten van acute pancreatitis.
Als pancreatitis wordt vermoed, moet de behandeling met vildagliptine worden gestopt; als acute pancreatitis wordt bevestigd, moet behandeling met vildagliptine niet opnieuw worden gestart.
Voorzichtigheid is geboden bij patiënten met een voorgeschiedenis van acute pancreatitis. Hypoglykemie
Van sulfonylureumderivaten is bekend dat deze hypoglykemie veroorzaken. Patiënten die vildagliptine krijgen in combinatie met een sulfonylureumderivaat kunnen een verhoogd risico hebben op hypoglykemie. Daarom kan een lagere dosis van sulfonylureumderivaat worden overwogen om het risico van hypoglykemie te verlagen.
Hulpstoffen
De tabletten bevatten lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose- intolerantie, totale lactasedeficiëntie of glucose-galactose malabsorptie, dienen dit geneesmiddel niet te gebruiken. Dit medicijn bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Vildagliptine geeft een lage kans op interacties met gelijktijdig toegediende geneesmiddelen. Aangezien vildagliptine geen substraat van het cytochroom P (CYP) 450-enzym is en CYP450- enzymen niet remt of induceert, is interactie onwaarschijnlijk met actieve stoffen die substraten, remmers of induceerders van deze enzymen zijn.
Combinatie met pioglitazon, metformine en glyburide
De resultaten van onderzoeken met deze orale antidiabetica toonden geen klinisch significante farmacokinetische interacties.
Digoxine (Pgp substraat), warfarine (CYP2C9 substraat)
Klinisch onderzoek bij gezonde proefpersonen toonde geen klinisch significante farmacokinetische interacties. Dit is echter niet voor de doelgroep vastgesteld.
Combinatie met amlodipine, ramipril, valsartan of simvastatine
Er zijn geneesmiddeleninteractieonderzoeken met amlodipine, ramipril, valsartan en simvastatine bij gezonde proefpersonen uitgevoerd. In deze onderzoeken zijn geen klinisch significante farmacokinetische interacties waargenomen na gelijktijdige toediening met vildagliptine.
Combinatie met ACE-remmers
Er kan een verhoogd risico op angio-oedeem zijn bij patiënten die gelijktijdig ACE-remmers innemen (zie rubriek 4.8).
Zoals ook voor andere orale antidiabetica geldt, kan de hypoglykemische werking van vildagliptine verminderd worden door bepaalde actieve bestanddelen waaronder thiaziden, corticosteroïden, schildkliermiddelen en sympathicomimetica.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn onvoldoende gegevens over het gebruik van Vildagliptine Intas bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken bij hoge doseringen (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend. Aangezien gegevens over gebruik bij mensen ontbreken, mag Vildagliptine Intas tijdens zwangerschap niet gebruikt worden.
Borstvoeding
Het is niet bekend of vildagliptine in de moedermelk wordt uitgescheiden. Bij experimenteel onderzoek bij dieren werd vildagliptine in de moedermelk uitgescheiden. Vildagliptine Intas dient niet te worden gebruikt tijdens het geven van borstvoeding.
Vruchtbaarheid
Er is voor Vildagliptine Intas geen onderzoek gedaan naar het effect op de vruchtbaarheid bij de mens (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten die last van duizeligheid als bijwerking hebben, dienen van autorijden of het bedienen van machines af te zien.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Veiligheidsgegevens zijn verzameld bij een totaal van 5.451 patienten die behandeld werden met vildagliptine met een dagelijkse dosering van 100 mg (50 mg tweemaal daags) in gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken die tenminste 12 weken duurden. Van deze patiënten kregen 4.622 patienten vildagliptine als monotherapie en 829 patiënten kregen placebo.
De meeste bijwerkingen tijdens deze onderzoeken waren mild en van voorbijgaande aard en stopzetting van de behandeling was niet noodzakelijk. Er werd geen relatie gevonden tussen bijwerkingen en leeftijd, etniciteit, blootstellingsduur of dagelijkse dosering. Hypoglykemie is gemeld bij patiënten die vildagliptine gelijktijdig met sulfonylureumderivaat en insuline kregen. Het risico op acute pancreatitis is gemeld bij het gebruik van vildagliptine (zie rubriek 4.4)
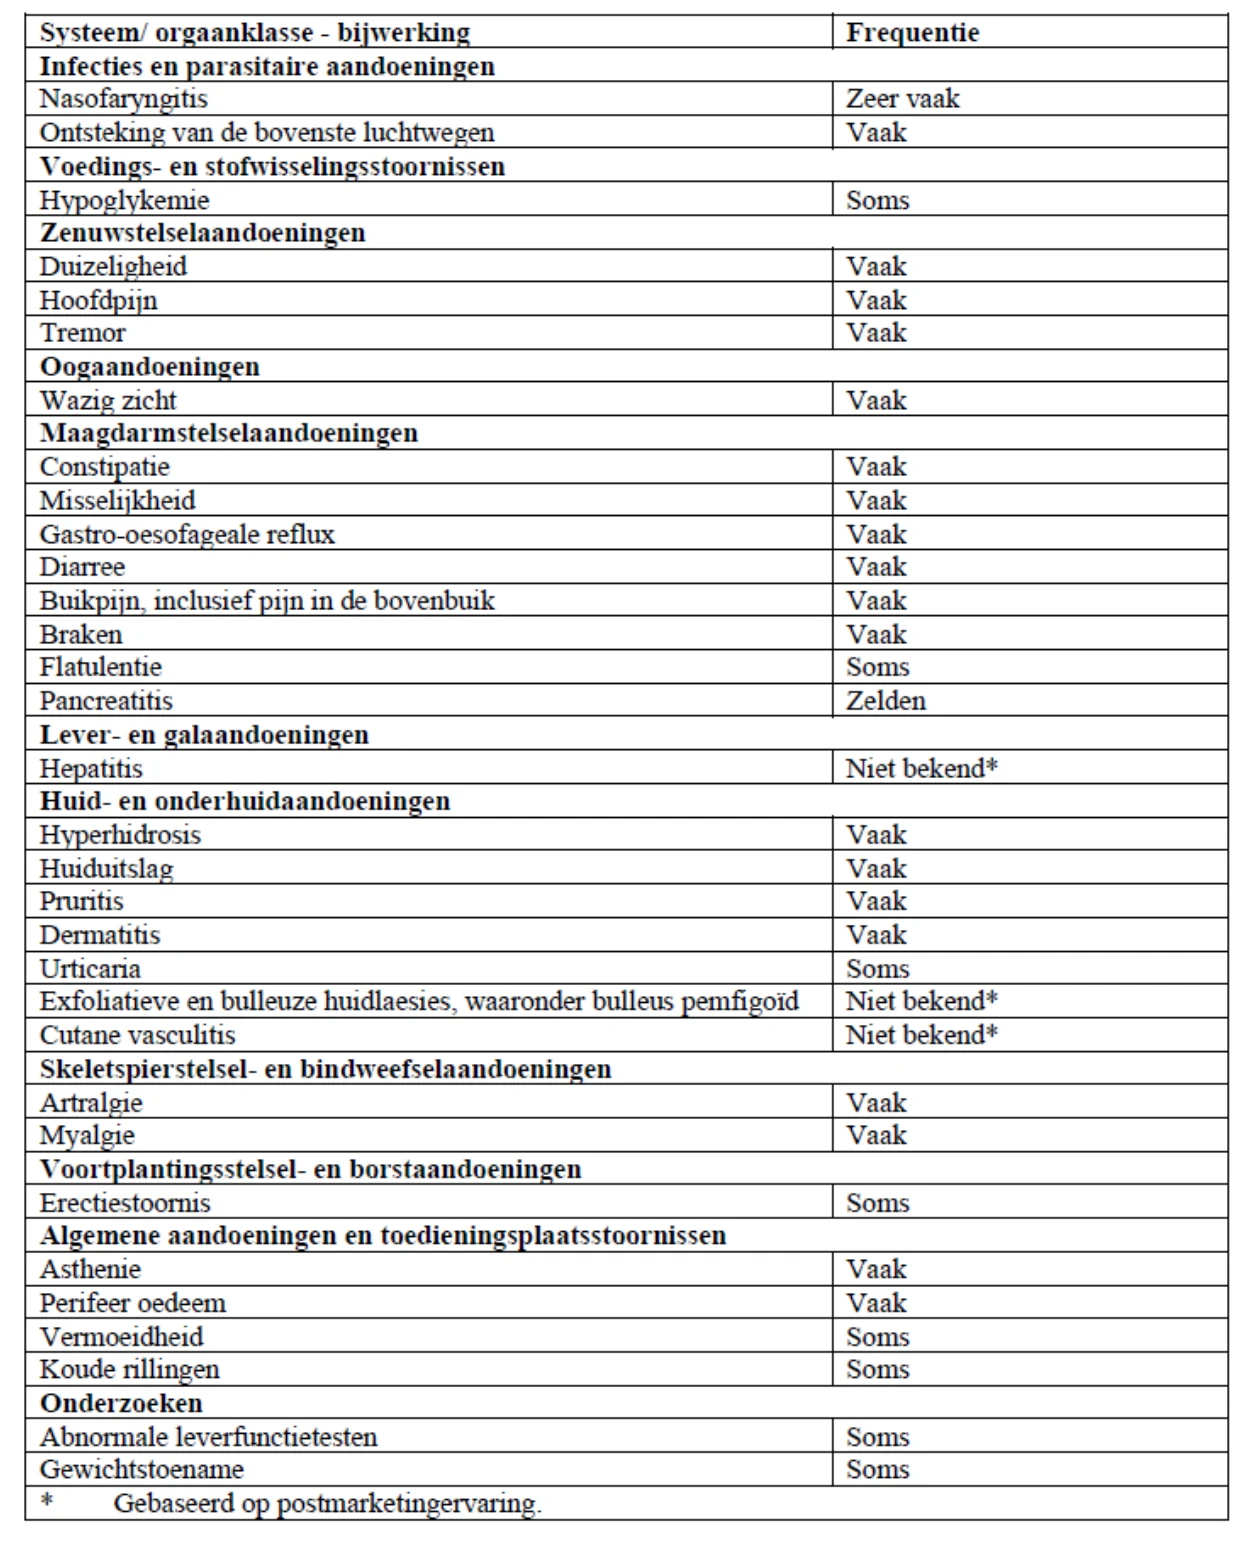
Overzicht van de bijwerkingen in tabelvorm
De bijwerkingen die gemeld werden bij patiënten die behandeld werden met vildagliptine als monotherapie en als toevoeging aan de bestaande therapie in dubbelblind onderzoek zijn hieronder gerangschikt voor iedere indicatie volgens systeem/orgaanklasse en absolute frequentie. De frequenties zijn gedefinieerd als zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1.10.000,
<1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 Bijwerkingen gemeld bij patiënten die vildagliptine als monotherapie of als aanvullende therapie kregen in gecontroleerde klinische onderzoeken en tijdens postmarketingervaring
Beschrijving van geselecteerde bijwerkingen
Leverfunctiestoornis
Zeldzame gevallen van leverdysfunctie (waaronder hepatitis) zijn gemeld. In deze gevallen waren de patiënten over het algemeen asymptomatisch zonder klinische gevolgen en de testresultaten van de leverfunctie bereikten weer normale waarden na het staken van de behandeling. Gegevens van gecontroleerde monotherapieonderzoeken en aanvullende-therapieonderzoeken die tot 24 weken duurden, toonden een incidentie van ALT- of AST-verhogingen ≥ 3x ULN (geclassificeerd als aanwezig bij ten minste 2 opeenvolgende metingen of bij het laatste bezoek tijdens de behandeling) van respectievelijk 0,2%, 0,3% en 0,2% voor vildagliptine 50 mg eenmaal daags, vildagliptine 50 mg tweemaal daags en alle comparatoren. Deze verhogingen in transaminasen waren over het algemeen asymptomatisch, niet-progressief van aard en niet-geassocieerd met cholestase of geelzucht.
Angioedeem
Zeldzame gevallen van angioedeem werden gemeld met vildagliptine, met een vergelijkbare frequentie als de controlegroep. Een hoger percentage gevallen werd gemeld wanneer vildagliptine gecombineerd werd met een ‘angiotensin converting enzyme’-remmer (ACE-remmer). Het merendeel van deze gevallen was mild van ernst en van voorbijgaande aard onder voortgezette vildagliptine behandeling.
Hypoglykemie
Hypoglykemie kwam soms voor wanneer vidagliptine (0,4%) als monotherapie werd gebruikt in vergelijkende gecontroleerde studies met een actieve comparator of placebo (0,2%). Er werden geen ernstige of serieuze gevallen van hypoglykemie gemeld. Bij gebruik als aanvulling op metformine trad hypoglykemie op bij 1% van de met vildagliptine behandelde patiënten en bij 0,4% van de met placebo behandelde patiënten. Wanneer pioglitazon werd toegevoegd, trad hypoglykemie op bij 0,6% van de met vildagliptine behandelde patiënten en bij 1,9% van de met placebo behandelde patiënten. Wanneer sulfonylureumderivaat werd toegevoegd, trad hypoglykemie op bij 1,2% van de met vildagliptine ehandelde patiënten en bij 0,6% van de met placebo behandelde patiënten. Wanneer sulfonylureumderivaten en metformine werden toegevoegd, trad hypoglykemie op bij 5,1% van de met vildagliptine behandelde patiënten en bij 1,9% van de met placebo behandelde patiënten. Bij patiënten die vildagliptine in combinatie met insuline gebruikten, was de incidentie van hypoglykemie 14% voor vildagliptine en 16% voor placebo.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
De informatie over overdosering met vildagliptine is beperkt. Symptomen
De informatie over de mogelijke symptomen van overdosering is afkomstig van een tolerantieonderzoek met toenemende dosering bij gezonde proefpersonen die gedurende 10 dagen vildagliptine kregen toegediend. Bij een dosering van 400 mg waren er drie gevallen van spierpijn en afzonderlijke gevallen van lichte paresthesie van voorbijgaande aard, koorts, oedeem en een tijdelijke verhoging van de lipasespiegels. Bij doseringen van 600 mg meldde één proefpersoon oedeem aan voeten en handen en verhogingen van de concentraties van creatinefosfokinase (CPK),
aspartaataminotransferase (AST), C-reactieve eiwit (CRP) en myoglobine. Drie andere proefpersonen meldden oedeem ter hoogte van de voeten met in twee gevallen paresthesie. Alle symptomen en laboratoriumafwijkingen verdwenen zonder behandeling na het stopzetten van de onderzoeksmedicatie.
Therapie
In het geval van een overdosering, wordt ondersteunende therapie aanbevolen. Vildagliptine is niet dialyseerbaar. De belangrijkste hydrolysemetaboliet (LAY 151) kan echter wel door hemodialyse worden verwijderd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen gebruikt bij diabetes, dipeptidylpeptidase 4 (DPP- 4)-remmers, ATC-code: A10BH02
Vildagliptine, behorend tot de groep van eilandjesstimulatoren, is een krachtige en selectieve DPP-4- remmer.
Werkingsmechanisme
De toediening van vildagliptine heeft een snelle en volledige remming van de activiteit van het DPP-4 enzym tot gevolg, resulterend in verhoogde nuchtere en postprandiale endogene spiegels van de incretinehormonen GLP-1 (glucagon-like peptide 1) en GIP (glucose-dependent insulinotropic polypeptide).
Farmacodynamische effecten
Door de endogene spiegels van deze incretinehormonen te verhogen, stimuleert vildagliptine de gevoeligheid van de bètacellen voor glucose. Hierdoor wordt een verbeterde afgifte van glucose- afhankelijke insuline verkregen. Behandeling met vildagliptine 50-100 mg per dag bij patiënten met type-2-diabetes verbeterde de merkers van de bèta-celfunctie, waaronder HOMA-β (Homeostasis Model Assessment-β), de pro-insuline tot insuline verhouding, en metingen van de bèta- celgevoeligheid uit de maaltijd tolerantietest. Bij niet-diabetische (normale glykemische) personen stimuleert vildagliptine de afgifte van insuline niet en vermindert de glucosespiegels niet.
Door de endogene GLP-1-spiegels te verhogen, stimuleert vildagliptine ook de gevoeligheid van de alfacellen voor glucose, hetgeen resulteert in een glucagonafscheiding die beter past bij de glucosespiegel.
De sterkere verhoging in de insuline/glucagon verhouding tijdens hyperglykemie als gevolg van verhoogde incretinehormoonspiegels leidt tot een verlaagde nuchtere en postprandiale glucoseproductie door de lever, hetgeen tot verlaagde glykemie leidt.
Het bekende effect van de verhoging van de GLP-1-spiegels, vertraging van de maaglediging, is bij de behandeling met vildagliptine niet waargenomen.
Klinische werkzaamheid en veiligheid
Meer dan 15.000 patiënten met type-2-diabetes namen deel in dubbelblinde, placebo- of actief gecontroleerde klinische onderzoeken met een behandelingsduur van meer dan 2 jaar. In deze onderzoeken werden meer dan 9000 patiënten behandeld met een dagelijkse dosering vildagliptine
50 mg eenmaal daags, 50 mg tweemaal daags of 100 mg eenmaal daags. Meer dan 5000 mannelijke en meer dan 4000 vrouwelijke patiënten werden behandeld met vildagliptine 50 mg eenmaal daags of 100 mg per dag. Het aantal patiënten die met vildagliptine 50 mg eenmaal daags of 100 mg per dag werden behandeld en die 65 jaar of ouder waren, bedroeg meer dan 1900. In deze onderzoeken werd vildagliptine toegediend als monotherapie bij geneesmiddel-naïeve patiënten met type-2-diabetes of in combinatie bij patiënten die met andere antidiabetische geneesmiddelen onvoldoende onder controle kunnen worden gebracht.
Vildagliptine verbeterde in het algemeen de controle van de glucosespiegel als het gebruikt werd als monotherapie of in combinatie met metformine, een sulfonylureumderivaat, een thiazolidinedion of met insuline. Dit was af te leiden uit de klinisch significante verlagingen in HbA1c vanaf de uitgangswaarde tot het eindpunt van het onderzoek (zie Tabel 8).
In klinische onderzoeken was de mate van HbA1c reducties met vildagliptine groter bij patiënten met hogere HbA1c uitgangswaarden.
In een dubbelblind gecontroleerd onderzoek gedurende 52 weken verminderde vildagliptine (50 mg tweemaal daags) de uitgangswaarde-HbA1c met 1% in vergelijking met 1,6% voor metformine (getitreerd tot 2 g/dag), statistische non-inferioriteit werd niet bereikt. Bij patiënten die werden behandeld met vildagliptine werden significant minder bijwerkingen van het maagdarmstelsel gemeld in vergelijking tot de met metformine behandelde patiënten.
Uit een dubbelblind gecontroleerd onderzoek gedurende 24 weken werd vildagliptine (50 mg tweemaal daags) vergeleken met rosiglitazon (8 mg eenmaal daags). De gemiddelde verlagingen waren -1,20% voor vildagliptine en -1,48% voor rosiglitazon bij patiënten met een gemiddelde uitgangswaarde-HbA1c van 8,7%. Bij patiënten die behandeld werden met rosiglitazon, werd een gemiddelde gewichtstoename (+1,6 kg) waargenomen terwijl zij die vildagliptine kregen, geen gewichtstoename (-0,3 kg) vertoonden. De incidentie van perifeer oedeem was lager in de vildagliptine-groep dan in de rosiglitazon groep (2,1% vs. 4,1% respectievelijk).
In een klinische studie gedurende 2 jaar werd vildagliptine (50 mg tweemaal daags) vergeleken met gliclazide (tot 320 mg/dag). Na 2 jaar was de gemiddelde vermindering in HbA1c -0,5% voor vildagliptine en -0,6% voor gliclazide bij een gemiddelde uitgangswaarde-HbA1c van 8,6%.
Statistische non-inferioriteit werd niet bereikt. Vildagliptine werd in verband gebracht met minder hypoglykemische reacties (0,7%) dan gliclazide (1,7%).
In een 24 weken durende studie werd vildagliptine (50 mg tweemaal daags) vergeleken met pioglitazon (30 mg eenmaal daags) bij patiënten die inadequaat waren ingesteld met metformine (gemiddelde dagelijkse dosis: 2020 mg). De gemiddelde verlagingen van de uitgangswaarde-HbA1c van 8,4% waren -0,9% voor vildagliptine toegevoegd aan metformine en -1,0% voor pioglitazon toegevoegd aan metformine. Een gemiddelde gewichtstoename van +1,9 kg werd gezien bij patiënten die behandeld werden met pioglitazon toegevoegd aan metformine vergeleken met +0,3 kg bij degenen die behandeld werden met vildagliptine toegevoegd aan metformine.
In een 2 jaar durende klinische studie werd vildagliptine (50 mg tweemaal daags) vergeleken met glimepiride (tot 6 mg/dag – gemiddelde dosis bij 2 jaar: 4,6 mg) bij patiënten behandeld met metformine (gemiddelde dagelijkse dosis: 1894 mg). Na 1 jaar waren de afnames in HbA1c voor vildagliptine toegevoegd aan metformine -0,4% en voor glimepiride toegevoegd aan
metformine -0,5%, bij een gemiddelde uitgangswaarde-HbA1c van 7,3%. De verandering in lichaamsgewicht was voor vildagliptine -0,2 kg vs. +1,6 kg voor glimepiride. De incidentie van hypoglykemie was significant lager in de vildagliptine groep (1,7%) dan in de glimepiride groep (16,2%). Bij het eindpunt van de studie (2 jaar) was de HbA1c gelijk aan de uitgangswaarden in beide behandelingsgroepen en de verschillen in de verandering in lichaamsgewicht en hypoglykemie waren behouden.
In een 52 weken durende studie werd vildagliptine (50 mg tweemaal daags) vergeleken met gliclazide (gemiddelde dagelijkse dosis: 229,5 mg) bij patiënten die inadequaat waren ingesteld op metformine (metforminedosering bij uitgangswaarde 1928 mg/dag). Na 1 jaar waren de gemiddelde afnames in HbA1c voor vildagliptine toegevoegd aan metformine -0,81% (bij een gemiddelde uitgangswaarde- HbA1c van 8,4%) en voor gliclazide toegevoegd aan metformine -0,85% (bij een gemiddelde uitgangswaarde-HbA1c van 8,5%), statistische non-inferioriteit werd bereikt (95% CI -0,11 – 0,20). De verandering in lichaamsgewicht was voor vildagliptine +0,1 kg vergeleken met +1,4 kg voor gliclazide.
In een 24 weken durende studie werd de effectiviteit van een vaste doseringscombinatie van vildagliptine en metformine (geleidelijk getitreerd tot een dosering van 50 mg/500 mg tweemaal daags of 50 mg/1000 mg tweemaal daags) als initiële therapie bij geneesmiddel-naïeve patiënten geëvalueerd. Vildagliptine/metformine 50 mg/1000 mg tweemaal daags verlaagde HbA1c met -1,82%, vildagliptine/metformine 50 mg/500 mg tweemaal daags met -1,61%, metformine 1000 mg tweemaal daags met -1,36% en vildagliptine 50 mg tweemaal daags met -1,09% bij een gemiddelde uitgangswaarde-HbA1c van 8,6%. De daling in HbA1c gemeten bij patiënten met een uitgangswaarde van ≥10,0% was groter.
Een 24 weken durende, multicentrische, gerandomiseerde, dubbelblinde, placebo-gecontroleerde studie was uitgevoerd om het behandeleffect te evalueren van vildagliptine 50 mg eenmaal daags vergeleken met placebo, bij 515 patiënten met type-2-diabetes en een matige nierfunctiestoornis (N=294) of een ernstige nierfunctiestoornis (N=221). 68,8% en 80,5% van de patiënten met een matige respectievelijk ernstige nierfunctiestoornis werd behandeld met insuline (gemiddelde dagdosis van respectievelijke 56 eenheden en 51,6 eenheden) op baseline. Bij patiënten met een matige nierfunctiestoornis werd HbA1c significant verlaagd door vildagliptine, vergeleken met placebo (verschil van -0,53%) bij een gemiddelde uitgangswaarde van 7,9%. Bij patiënten met een ernstige nierfunctiestoornis werd HbA1c significant verlaagd door vildagliptine, vergeleken met placebo (verschil van -0,56%) bij een gemiddelde uitgangswaarde van 7,7%.
Een 24 weken durende gerandomiseerde, dubbelblinde, placebo-gecontroleerde studie werd uitgevoerd bij 318 patiënten ter beoordeling van de werkzaamheid en de veiligheid van vildagliptine (50 mg tweemaal daags) in combinatie met metformine (≥1500 mg per dag) en glimepiride (≥4 mg per dag). Vildagliptine in combinatie met metformine en glimepiride verlaagde de HbA1c significant in vergelijking met placebo. De placebo-gecorrigeerde gemiddelde afname was -0,76% bij een gemiddelde HbA1c-uitgangswaarde van 8,8%.
Een 24 weken durende gerandomiseerde, dubbelblinde, placebo-gecontroleerde studie werd uitgevoerd bij 449 patiënten ter beoordeling van de werkzaamheid en de veiligheid van vildagliptine (50 mg tweemaal daags) in combinatie met een stabiele dosis van basale of voorgemengde insuline (gemiddelde dagelijkse dosis 41 eenheden), bij gelijktijdig gebruik van metformine (N=276) of zonder gelijktijdige metformine (N=173). Vildagliptine in combinatie met insuline verlaagde de HbA1c significant in vergelijking met placebo. In de totale populatie was de placebogecorrigeerde gemiddelde afname -0,72% bij een gemiddelde HbA1c-uitgangswaarde van 8,8%. In de subgroepen behandeld met insuline met of zonder gelijktijdige metformine was de placebogecorrigeerde gemiddelde afname in HbA1c respectievelijk -0,63% en -0,84%. De incidentie van hypoglykemie in de gehele populatie was 8,4% en 7,2% respectievelijk in de vildagliptine-groep en de placebogroep. Patiënten die vildagliptine kregen ervoeren geen gewichtstoename (+0,2 kg), terwijl diegenen die placebo kregen een gewichtsafname ervoeren (-0,7 kg).
In een andere 24 weken durende studie bij patiënten met meer gevorderd type-2-diabetes die niet goed waren gereguleerd met insuline (kort- en langer werkend, gemiddelde dosis insuline 80 IE/dag), was de gemiddelde afname van HbA1c wanneer vildagliptine (50 mg tweemaal daags) werd toegevoegd aan insuline statistisch significant groter dan bij placebo plus insuline (0,5% vs. 0,2%). De incidentie van hypoglykemie was lager in de vildagliptine-groep dan in de placebogroep (22,9% vs 29,6%).
Een 52 weken durende multicenter, gerandomiseerde, dubbelblinde studie werd uitgevoerd bij patiënten met type-2-diabetes en congestief hartfalen (NYHA functionele klasse I-III) om het effect van vildagliptine 50 mg tweemaal daags te evalueren (N=128) vergeleken met placebo (N=126) op de linkerventrikelejectiefractie (LVEF). Vildagliptine werd niet geassocieerd met een verandering in de linkerventrikelfunctie of verergering van al bestaand CHF. Beoordeelde cardiovasculaire gebeurtenissen waren over het algemeen in evenwicht. Er waren meer cardiale gebeurtenissen bij met vildagliptine behandelde patiënten met NYHA klasse III hartfalen in vergelijking met placebo. Er waren echter onevenwichtigheden in de uitgangswaarde van cardiovasculair risico ten gunste van placebo en het aantal gebeurtenissen was laag, wat harde conclusies uitsluit. Vildagliptine zorgde voor een significante daling in HbA1c in vergelijking met placebo (verschil van 0,6%) bij een gemiddelde uitgangswaarde van 7,8% in week 16. In de subgroep met NYHA klasse III was de daling in HbA1c in vergelijking met placebo lager (verschil 0,3%), maar deze conclusie wordt beperkt door het kleine aantal patiënten (n=44). De incidentie van hypoglykemie in de gehele populatie was 4,7% en 5,6% in respectievelijk de vildagliptine- en placebogroepen.
Er is een vijfjarig, multicenter, gerandomiseerd, dubbelblind onderzoek (VERIFY) uitgevoerd bij patiënten met diabetes mellitus type 2 om het effect van een vroege combinatietherapie met vildagliptine en metformine (N=998) te evalueren ten opzichte van metformine als monotherapie gevolgd door de combinatie met vildagliptine (groep met opeenvolgende behandelingen) (N=1.003) bij nieuw gediagnosticeerde patiënten met diabetes mellitus type 2. Het combinatieregime van vildagliptine 50 mg tweemaal daags plus metformine resulteerde in een statistisch en klinisch significante relatieve vermindering van het risico voor “tijd tot bevestigd falen van de eerste behandeling” (HbA1c-waarde ≥ 7%) versus metformine monotherapie bij niet eerder behandelde patiënten diabetes mellitus type 2 gedurende de onderzoeksduur van 5 jaar (HR [95% BI]: 0,51 [0,45, 0,58]; p <0,001). De incidentie van falen van de eerste behandeling (HbA1c-waarde ≥ 7%) was 429 (43,6%) patiënten in de combinatiebehandelingsgroep en 614 (62,1%) patiënten in de groep met opeenvolgende behandelingen.
Cardiovasculair risico
Uit een meta-analyse van onafhankelijk en prospectief beoordeelde cardiovasculaire gebeurtenissen uit 37 fase III en IV monotherapie en combinatietherapie klinische studies die langer dan 2 jaar duurden (gemiddelde blootstelling 50 weken voor vildagliptine en 49 weken voor comperators), bleek dat behandeling met vildagliptine niet werd geassocieerd met een verhoogd cardiovasculair risico in vergelijking met comparators. Het samengestelde eindpunt van major adverse cardiovascular events (MACE), waaronder acuut myocardinfarct, beroerte of cardiovasculair overlijden, was vergelijkbaar voor vildagliptine versus gecombineerde actieve en placebo-comparators [Mantel-Haenszel risico ratio (M-H RR) 0,82 (95% BI 0,61-1,11)]. Een MACE deed zich voor bij 83 van de 9.599 (0,86%) met vildagliptine behandelde patiënten en bij 85 van de 7.102 (1,20%) met comparator behandelde patiënten. Beoordeling van iedere individuele MACE component liet geen toegenomen risico zien (identiek M-H RR). Bevestigde hartfalen (HF) gebeurtenissen, gedefinieerd als HF waarvoor ziekenhuisopname is vereist of nieuw begin van HF, werden gemeld bij 41 (0,43%) van de met vildagliptine behandelde patiënten en 32 (0,45%) van de met comparator behandelde patiënten met M- H RR 1,08 (95% BI 0,68-1,70).
Tabel 2 Belangrijkste werkzaamheidsresultaten van vildagliptine in placebogecontroleerde monotherapieonderzoeken en in add-on combinatietherapie onderzoeken (primaire werkzaamheid ITT populatie)
Placebo-gecontroleerde monotherapieonderzoeken
Gemiddelde uitgangswaarde HbA1c
Gemiddelde verandering vanaf de uitgangswaarde van HbA1c (%) in week 24
Voor placebo gecorrigeerde gemiddelde verandering van HbA1c (%) in week 24 (95%CI)
Onderzoek 2301: Vildagliptine 50 mg tweemaal daags (N=90) Onderzoek 2384: Vildagliptine 50 mg tweemaal daags (N=79)
8,6 -0,8 -0,5* (-0,8, -0,1)
8,4 -0,7 -0,7* (-1,1, -0,4)
* p< 0,05 voor vergelijking versus placebo
Add-on- / combinatieonderzoeken | |||
|---|---|---|---|
| Vildagliptine 50 mg tweemaal | 8,4 | -0,9 | -1,1* (-1,4, -0,8) |
| daags + metformine (N=143) | |||
| Vildagliptine 50 mg per dag + | 8,5 | -0,6 | -0,6* (-0,9, -0,4) |
| glimepiride (N=132) | |||
| Vildagliptine 50 mg tweemaal | 8,7 | -1,0 | -0,7* (-0,9, -0,4) |
| daags + pioglitazon (N=136) | |||
| Vildagliptine 50 mg tweemaal | 8,8 | -1,0 | -0,8* (-1,0, -0,5) |
| daags + metformine + glimepiride | |||
| (N=152) | |||
* p< 0,05 voor vergelijking versus placebo + comparator
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met het referentiemedicijn dat vildagliptine bevat in alle subgroepen van pediatrische patiënten met type-2-diabetes mellitus (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening in nuchtere toestand werd vildagliptine snel geabsorbeerd waarbij de piekplasmaconcentraties na 1,7 uur optraden. Voedsel vertraagt de tijd tot de piekplasmaconcentratie enigszins tot 2,5 uur maar verandert niet de totale blootstelling (AUC). Toediening van vildagliptine met voedsel resulteerde in een verlaagde Cmax (19%). De grootte van deze verandering was echter niet klinisch significant en Vildagliptine Intas kan dus zowel met als zonder voedsel worden ingenomen. De absolute biologische beschikbaarheid is 85%.
Distributie
De plasmaeiwitbinding van vildagliptine is laag (9,3%) en vildagliptine wordt gelijkelijk verdeeld over het plasma en de rode bloedcellen. Het gemiddelde verdelingsvolume van vildagliptine in “steady state” na intraveneuze toediening (Vss) is 71 liter, wat op een extravasculaire verdeling wijst.
Biotransformatie
Metabolisme is de voornaamste uitscheidingsweg voor vildagliptine bij de mens (69% van de dosering). De voornaamste metaboliet (LAY 151) is farmacologisch inactief en is het hydrolyseproduct van de cyaangroep (57% van de dosering), gevolgd door het glucuronide (BQS867) en de amidehydrolyseproducten (4% van de dosering). In vitro gegevens van humane niermicrosomen suggereren dat de nier één van de belangrijkste organen kan zijn die bijdragen tot de hydrolyse van vildagliptine in de belangrijkste inactieve metaboliet, LAY151. DPP-4 draagt gedeeltelijk bij aan de hydrolyse van vildagliptine op basis van een in vivo onderzoek bij DPP-4 deficiënte ratten.
Vildagliptine wordt niet door CYP 450-enzymen kwantificeerbaar omgezet. Als gevolg verwacht men niet dat de metabolische klaring van vildagliptine beïnvloed wordt door gelijktijdig toegediende geneesmiddelen die het CYP 450-enzym remmen en/of induceren. Uit gegevens van in vitro onderzoeken bleek dat vildagliptine geen remmer/induceerder is van de CYP 450-enzymen. Daarom is het niet waarschijnlijk dat vildagliptine de metabolische klaring beïnvloedt van de gelijktijdig toegediende geneesmiddelen die door CYP1A2, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 of CYP3A4/5 worden gemetaboliseerd.
Eliminatie
Na orale toediening van [14C]-gemerkt vildagliptine wordt ongeveer 85% van de dosering in de urine uitgescheiden en 15% van de dosering in de feces aangetroffen. Renale uitscheiding van het onveranderd vildagliptine vormt 23% van de dosering na orale toediening. Na intraveneuze toediening aan gezonde proefpersonen is de totale plasma- en renale klaring van vildagliptine 41 respectievelijk 13 l/uur. De gemiddelde eliminatiehalfwaardetijd na intraveneuze toediening is ongeveer 2 uur. De eliminatiehalfwaardetijd na orale toediening is ongeveer 3 uur.
Lineariteit / non-lineariteit
De Cmax voor vildagliptine en het gebied onder de plasmaconcentratie- versus tijdcurve (AUC) namen op een ongeveer doseringproportionele wijze toe over het therapeutische doseringbereik.
Kenmerken bij specifieke groepen patiënten
Geslacht
Er zijn geen klinisch significante verschillen waargenomen in de farmacokinetiek van vildagliptine tussen gezonde mannelijke en vrouwelijke proefpersonen over een brede leeftijdsschaal en lichaamsmassa-index (BMI). De DPP-4 remming door vildagliptine wordt niet door geslacht beïnvloed.
Ouderen
Bij gezonde oudere proefpersonen (≥ 70 jaar) is een verhoging waargenomen van de totale blootstelling aan vildagliptine (100 mg eenmaal daags) met 32%, met een toename van 18% in de piekplasmaconcentratie in vergelijking met gezonde jongere proefpersonen (18-40 jaar). Deze veranderingen worden echter niet klinisch relevant geacht. De DPP-4 remming door vildagliptine wordt niet door leeftijd beïnvloed.
Leverfunctiestoornissen
Het effect van een verminderde leverfunctie op de farmacokinetiek van vildagliptine is onderzocht bij patiënten met lichte, matige en ernstige leverfunctiestoornissen, gebaseerd op de Child-Pugh scores (gerangschikt als 6 voor een lichte, tot 12 voor een ernstige functiestoornis) in vergelijking met gezonde proefpersonen. De blootstelling aan vildagliptine na een enkele dosering bij patiënten met lichte en matige leverfunctiestoornissen nam af (20% respectievelijk 8%) terwijl de blootstelling aan vildagliptine bij patiënten met ernstige leverfunctiestoornissen met 22% toenam. De maximale verandering (toename of afname) in de blootstelling aan vildagliptine is ~30% en wordt klinisch niet relevant geacht. Er was geen correlatie tussen de ernst van de leverziekte en de veranderingen in de blootstelling aan vildagliptine.
Nierfunctiestoornissen
Een open-label onderzoek met meervoudige doses werd uitgevoerd om de farmacokinetiek te evalueren van de lagere therapeutische vildagliptinedosis (50 mg eenmaal daags) bij patiënten met een chronische nierfunctiestoornis in verschillende gradaties, gedefinieerd door de creatinineklaring (mild: 50 tot < 80 ml/min, matig: 30 tot < 50 ml/min en ernstig: < 30 ml/min) in vergelijking met normale gezonde controlepersonen.
De AUC van vildagliptine nam gemiddeld toe met een factor 1,4, 1,7 en 2 bij patiënten met respectievelijk een milde, matige en ernstige nierfunctiestoornis, in vergelijking met normale gezonde controlepersonen. De AUC van de metabolieten LAY151 en BQS867 nam gemiddeld toe met ongeveer een factor 1,5, 3 en 7 bij patiënten met respectievelijk een milde, matige en ernstige nierfunctiestoornis. De beperkte gegevens van patiënten met end-stage renal disease (ESRD) wijzen uit dat de vildagliptineblootstelling vergelijkbaar is met die van patiënten met een ernstige nierfunctiestoornis. LAY151-concentraties waren ongeveer 2 tot 3 keer hoger dan bij patiënten met een ernstige nierfunctiestoornis.
Vildagliptine werd door hemodialyse in beperkte mate geëlimineerd (3% in een 3-4 uur durende hemodialysesessie, die 4 uur na de dosis werd gestart).
Ras
Beperkte gegevens suggereren dat etniciteit niet van grote invloed is op de farmacokinetiek van vildagliptine.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Vertragingen van de intracardiale pulsgeleiding zijn waargenomen bij honden met een geen- effectdosering van 15 mg/kg (7-voudige menselijke blootstelling gebaseerd op Cmax).
Accumulatie van alveolaire schuimmacrofagen in de longen is waargenomen bij ratten en muizen. De geen-effectdosering bij ratten was 25 mg/kg (vijfvoudige menselijke blootstelling gebaseerd op AUC) en bij muizen 750 mg/kg (142-voudige menselijke blootstelling).
Gastrointestinale symptomen, in het bijzonder zachte of slijmerige feces, diarree en, bij hogere doseringen, bloed in de feces, zijn waargenomen bij honden. Een geen-effectniveau is niet vastgesteld.
Vildagliptine bleek niet mutageen in conventionele in vitro en in vivo testen voor genotoxiciteit.
In een onderzoek naar fertiliteit en vroege embryonale ontwikkeling bij ratten werd geen bewijs gevonden voor stoornissen m.b.t. de vruchtbaarheid, reproductief vermogen of vroege embryonale ontwikkeling als gevolg van vildagliptine. Embryo-foetale toxiciteit is onderzocht bij ratten en konijnen. Een verhoogde incidentie van golvende ribben is waargenomen bij ratten in samenhang met een verminderd lichaamsgewicht bij het moederdier bij een geen-effect dosering van 75 mg/kg (tienvoudige menselijke blootstelling). Bij konijnen werden een verminderd foetaal gewicht en skeletafwijkingen, kenmerkend voor vertragingen in de ontwikkeling, alleen waargenomen bij ernstige maternale toxiciteit bij een geen-effectdosering van 50 mg/kg (9-voudige menselijke blootstelling). Er is onderzoek verricht naar de pre- en postnatale ontwikkeling bij ratten. Er zijn alleen gegevens gevonden in samenhang met maternale toxiciteit bij ≥ 150 mg/kg waaronder een tijdelijke vermindering in lichaamsgewicht en verlaagde motorische activiteit in de F1 generatie.
Er is een tweejarig onderzoek naar carcinogeniteit uitgevoerd bij ratten met orale doseringen tot 900 mg/kg (ca. 200 keer de menselijke blootstelling bij de maximaal aanbevolen dosering). Er werd geen toename in tumoren waargenomen die aan vildagliptine kon worden toegeschreven. Een ander tweejarig onderzoek naar carcinogeniteit is uitgevoerd bij muizen met orale doseringen tot
1.000 mg/kg. Er is een verhoging in de incidentie van mammaire adenocarcinomen en hemangiosarcomen waargenomen bij een geen-effectdosering van 500 mg/kg (59-voudige menselijke blootstelling) respectievelijk 100 mg/kg (16-voudige menselijke blootstelling). De verhoging in de incidentie van deze tumoren bij muizen veronderstelt geen significant risico voor de mens. Dit is vanwege de niet-genotoxiciteit van vildagliptine en zijn belangrijkste metaboliet, het voorkomen van tumoren bij alleen één diersoort en de hoge systemische blootstellingsverhoudingen waarbij de tumoren zijn waargenomen.
In een toxicologisch onderzoek gedurende 13 weken bij cynomolgus apen werden huidletsels gerapporteerd bij doseringen ≥ 5 mg/kg/dag. Deze werden consequent aangetroffen ter hoogte van de extremiteiten (handen, voeten, oren en staart). Bij 5 mg/kg/dag (ongeveer het equivalent aan menselijke AUC blootstelling bij de 100 mg dosering) werden alleen blaren waargenomen. Deze waren omkeerbaar ondanks het voorzetten van de behandeling en werden niet in verband gebracht met histopathologische afwijkingen. Schilferende huid, korstjes en zweren op de staart met gecorreleerde histopathologische verandering werden waargenomen bij doseringen ≥ 20 mg/kg/dag (ongeveer 3 keer de menselijke AUC blootstelling bij de 100 mg dosering). Necrotische wonden aan de staart werden waargenomen bij ≥ 80 mg/kg/dag. Het huidletsel was niet omkeerbaar bij apen die met 160 mg/kg/dag werden behandeld gedurende een 4-weekse herstelperiode.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Watervrije lactose Microkristallijne cellulose Natrium zetmeelglycolaat (type A) Magnesiumstearaat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Dit geneesmiddel vereist geen speciale voorzorgsmaatregelen voor de bewaring.
6.5 Aard en inhoud van de verpakking
Aluminium/Aluminium blisterverpakking.
Verkrijgbaar in verpakkingen met 7, 14, 28, 30, 56, 60, 90, 112, 180 of 336 tabletten. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Intas. Third Party Sales 2005, S.L.
Edificio World Trade Center
Calle Moll de Barcelona S/N 08039 Barcelona (Catalonië) Spanje
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 124950
9. DATUM EERSTE VERLENING VAN DE VERGUNNING//DATUM VAN LAATSTE VERLENGING
Datum van eerste verlening van de vergunning: 24 juni 2020.
Datum van laatste verlenging: 04 juni 2025.
10. DATUM VAN HERZIENING VAN DE TEKST
Laatst gedeeltelijke wijziging betreft de rubrieken 4.1, 4.8, 5.1 en 6.6: 23 juli 2025.