


SmPC (samenvatting van de productkenmerken) - Tavulus
1. NAAM VAN HET GENEESMIDDEL
Tavulus 18 microgram, inhalatiepoeder in harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Een capsule bevat 21,7 microgram tiotropiumbromide monohydraat, overeenkomend met 18 microgram tiotropium.
De afgeleverde dosis (de dosis die het mondstuk van de inhaler verlaat) is 10 microgram tiotropium.
Hulpstof met bekend effect:
Een capsule bevat 5,2 milligram lactose (overeenkomend met 5,5 milligram lactosemonohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Inhalatiepoeder in harde capsules.
Transparante kleurloze harde capsule met een kleine hoeveelheid wit inhalatiepoeder, met de productcode T10 op de capsule geprint.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Tiotropium is geïndiceerd als een bronchusverwijder voor de onderhoudsbehandeling van chronische obstructieve luchtwegaandoeningen (COPD), ter verlichting van symptomen bij patiënten.
4.2 Dosering en wijze van toediening
Dosering
Dit geneesmiddel mag alleen gebruikt worden door middel van inhalatie.
De aanbevolen dosering voor tiotropiumbromide is een eenmaal daagse inhalatie van de inhoud van een capsule met behulp van de droge poeder inhalator, steeds op hetzelfde tijdstip van de dag.
De aanbevolen dosering dient niet overschreden te worden.
Tiotropiumbromide capsules zijn alleen bedoeld voor inhalatie en niet voor orale inname.
De capsules dienen niet te worden ingeslikt.
Tiotropiumbromide dient alleen te worden geïnhaleerd met behulp van de droge poeder inhalator MRX003-T10.
Speciale patiëntengroepen
Oudere patiënten
Oudere patiënten kunnen tiotropiumbromide in de aanbevolen dosering gebruiken.
Patiënten met nierinsufficiëntie
Patiënten met nierinsufficiëntie kunnen tiotropiumbromide in de aanbevolen dosering gebruiken. Voor patiënten met matige tot ernstige nierinsufficiëntie (creatinineklaring ≤ 50 ml/min) zie rubriek 4.4 en rubriek 5.2.
Patiënten met leverinsufficiëntie
Patiënten met leverinsufficiëntie kunnen tiotropiumbromide in de aanbevolen dosering gebruiken (zie rubriek 5.2).
Pediatrische patiënten
COPD
Gebruik bij kinderen en jongeren (onder de 18 jaar) is niet relevant binnen de indicatie zoals vermeld in rubriek 4.1.
Cystische fibrose
De veiligheid en werkzaamheid van Tavulus 18 microgram bij kinderen en adolescenten is niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening / Instructie voor het gebruik
Om er zeker van te zijn dat dit geneesmiddel op de juiste manier wordt toegediend, moet de patiënt goed uitgelegd krijgen hoe de inhalator gebruikt moet worden, door een arts of een andere medisch deskundige.
De droge poeder inhalator MRX003-T10 is speciaal ontworpen voor Tavulus capsules. Patiënten moeten hem niet gebruiken voor de inhalatie van andere geneesmiddelen.
Het product wordt geleverd met Tavulus capsules in een blisterverpakking, en afhankelijk van de verpakking bevat het ook een droge poeder inhalator (MRX003-T10). Elke inhalator moet vervangen worden na het toedienen van 180 capsules en daarom bevatten niet alle verpakkingsgroottes een droge poederinhalator. De inhalator dient niet gebruikt te worden als deze zichtbaar beschadigd is of als een capsule blijft steken in het apparaat.
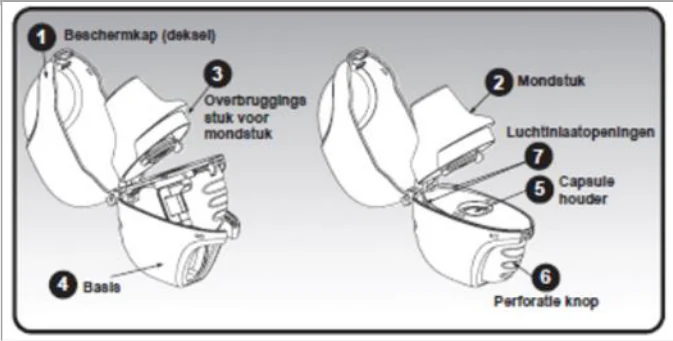 | De droge poeder inhalator bestaat uit: 1 Beschermkap (deksel) 2 Mondstuk 3 Overbruggingsstuk voor mondstuk 4 Basis 5 Capsule houder 6 Perforatie knop 7 Luchtinlaat openingen | |
|---|---|---|
Om de volledige dagelijkse dosering van het geneesmiddel in te nemen zijn 4 stappen nodig: Stap 1. Openen van de droge poeder inhalator: | ||
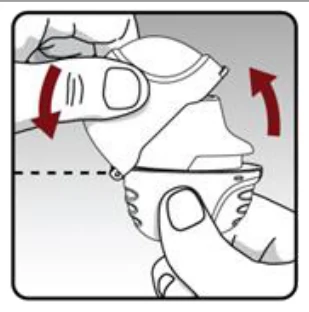 | Na verwijderen van de droge poeder inhalator uit het zakje:
| |
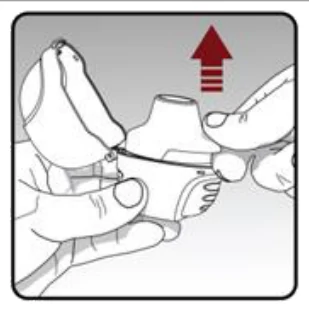 |
|
|---|---|
| Stap 2. Druk de capsule in de droge poeder inhalator. | |
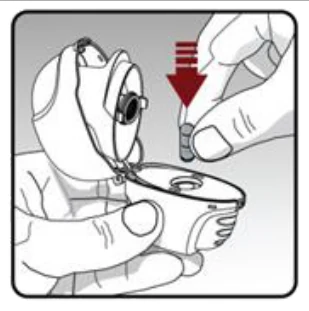 | Eén capsule dient uit de blisterverpakking genomen te worden (alleen direct voor gebruik; de capsule dient binnen 30 minuten gebruikt te worden, zie ook blisterverpakking instructie). De capsule dient geplaatst te worden in de capsulehouder van de droge poeder inhalator. Het maakt niet uit welke kant van de capsule naar boven wijst. |
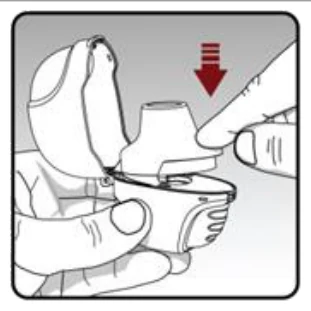 | Het mondstuk dient goed op de onderkant van het apparaat aangedrukt te worden totdat een klik wordt gehoord. De beschermkap dient open te blijven. |
| Stap 3. Doorboren van de capsule: | |
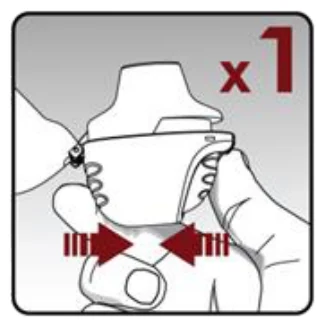 |
|
| Stap 4. Innemen van de volledige dagelijkse dosis (2 inhalaties van dezelfde capsule): | |
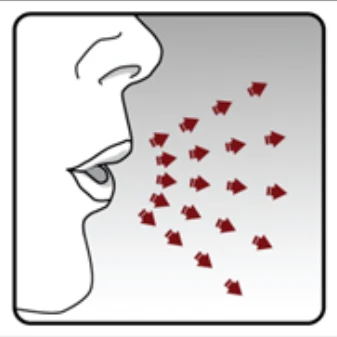 | De patiënt dient in een keer volledig uit te ademen, om de longen leeg te maken van alle lucht. Belangrijk: De patiënt dient niet uit te ademen in het mondstuk van de droge poeder inhalator. |
|---|---|
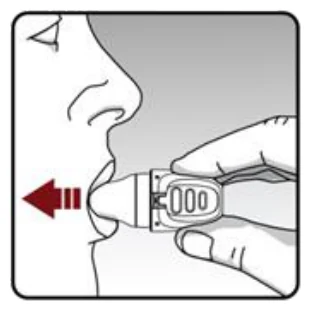 | Het geneesmiddel dient ingenomen te worden bij de volgende inademing:
Belangrijk: De perforatie knop dient niet opnieuw te worden ingedrukt. Let op: De patiënt dient twee keer in te ademen van dezelfde capsule, om de volledige dosering per dag te krijgen. De patiënt dient er zeker van te zijn dat elke keer eerst volledig uitgeademd wordt, voordat men weer inademt door de droge poeder inhalator. De patiënt dient niet uit te ademen in de droge poeder inhalator. |
| Schoonmaken en bewaren van de droge poeder inhalator: | |
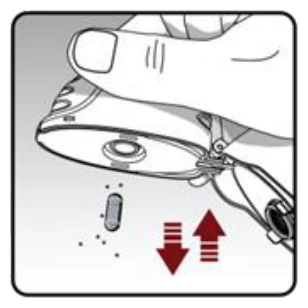 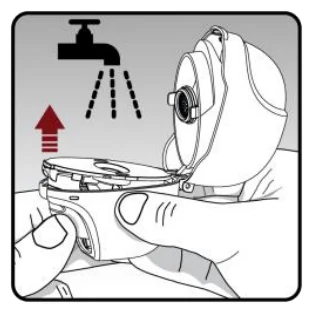 | Nadat de dagelijkse dosering is ingenomen, dient het mondstuk geopend te worden en moet de gebruikte capsule in de afvalbak worden gedaan.
De droge poeder inhalator dient bewaard te worden op kamertemperatuur (beneden 30°C). De droge poeder inhalator dient één keer per maand schoon gemaakt te worden. Het drogen aan de lucht van de droge poeder inhalator duurt ongeveer 24 uur nadat deze is schoongemaakt.
Schoonmaken
|
|---|
| |
| Openen blisterverpakking | |
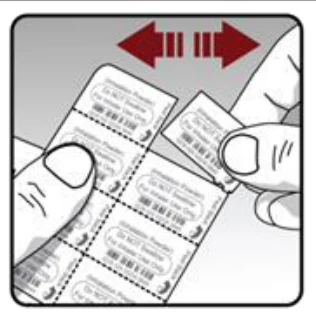
| Elke dag dient u één capsule van de blisterverpakking langs de perforatielijn af te scheuren. | |
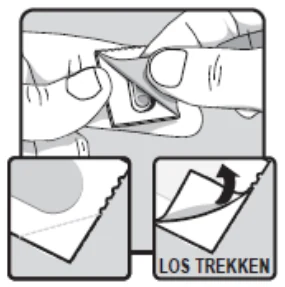
De capsule dient uit de blisterverpakking gehaald te worden:
| |
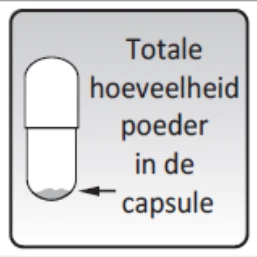
Elke capsule bevat een kleine hoeveelheid poeder. Dit is de hoeveelheid voor één volledige dosis. |
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor de in rubriek 6.1 vermelde hulpstof of voor atropine of derivaten daarvan, bijvoorbeeld ipratropium of oxitropium.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Tiotropiumbromide, een bronchusverwijder in eenmaal daagse onderhoudsdosering, dient niet te worden gebruikt als aanvangsbehandeling van acute episoden van bronchospasmen, zoals “rescue therapie”.
Na toediening van tiotropiumbromide inhalatiepoeder kunnen onmiddellijke overgevoeligheidsreacties optreden.
 | |
|---|---|
 | |
 |
Overeenkomend de anticholinerge werking dient tiotropiumbromide met voorzichtigheid te worden gebruikt bij patiënten met nauwe-kamerhoek glaucoom, prostaathyperplasie of blaashalsobstructie (zie rubriek 4.8).
Geneesmiddelen voor inhalatie kunnen inhalatie-geïnduceerde bronchospasmen veroorzaken.
Tiotropium dient met voorzichtigheid te worden gebruikt bij patiënten met een recent myocardinfarct (<6 maanden), onstabiele of levensbedreigende cardiale aritmie of cardiale aritmie waarvoor in het afgelopen jaar een interventie of verandering in medicamenteuze behandeling nodig is geweest of ziekenhuisopname voor hartfalen (NYHA-klasse III of IV) in het afgelopen jaar. Deze patiënten werden uitgesloten van de klinische studies en deze aandoeningen kunnen mogelijk beïnvloed worden door het anticholinerge werkingsmechanisme.
Aangezien bij een verminderde nierfunctie de plasmaconcentraties stijgen, dient tiotropiumbromide bij patiënten met matige tot ernstige nierinsufficiëntie (creatinineklaring van ≤ 50 ml/min) alleen te worden gebruikt indien de verwachte voordelen opwegen tegen het potentiële risico. Er is geen lange termijn ervaring bij patiënten met ernstige nierinsufficiëntie (zie rubriek 5.2).
Patiënten dienen erop gewezen te worden dat oogcontact met het inhalatiepoeder vermeden dient te worden. Ze dienen te worden geïnformeerd dat oogcontact een nauwe-kamerhoek glaucoom, pijn of een onaangenaam gevoel in de ogen, tijdelijk wazig zien, visuele halo’s of gekleurde beelden gecombineerd met rode ogen door zwelling van de conjunctiva en oedeem van de cornea, kan versnellen of verergeren. Wanneer één of meerdere van deze symptomen zich voordoen, dienen patiënten het gebruik van tiotropiumbromide onmiddellijk te staken en een arts te raadplegen.
De droge mond die wordt waargenomen bij de behandeling met anticholinergica, zou op de lange termijn kunnen samengaan met cariës.
Tiotropiumbromide dient niet vaker dan eenmaal daags te worden gebruikt (zie rubriek 4.9 Overdosering).
Tavulus capsules bevatten 5,2 mg lactose (overeenkomend met 5,5 mg lactosemonohydraat. Deze hoeveelheid veroorzaakt gewoonlijk geen problemen bij patiënten met een lactose-intolerantie. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, Lapp-lactasedeficiëntie of glucose-galactose-malabsorptie dienen dit geneesmiddel niet te gebruiken. De hulpstof lactosemonohydraat kan kleine hoeveelheden melkeiwitten bevatten die een allergische reactie zouden kunnen veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Hoewel er geen formele interactiestudies zijn uitgevoerd, is tiotropiumbromide inhalatiepoeder in combinatie met andere geneesmiddelen gebruikt. Er zijn hieruit geen klinische aanwijzingen voor geneesmiddel-interactie gekomen. Dit geldt voor sympathicomimetica, methylxanthines en orale en geïnhaleerde corticosteroïden, doorgaans gebruikt bij de behandeling van COPD.
Er werd geen verandering in de blootstelling aan tiotropium gevonden bij gebruik van een LABA of ICS.
Gelijktijdige toediening van tiotropiumbromide en andere anticholinergica-bevattende geneesmiddelen is niet onderzocht en wordt daarom afgeraden.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn zeer beperkte gegevens beschikbaar over het gebruik van tiotropium bij zwangere vrouwen. Er zijn geen directe of indirecte schadelijke reproductietoxische effecten gevonden in dierstudies bij klinisch relevante doseringen (zie 5.3). Als voorzorgsmaatregel kan het gebruik van Tavulus tijdens de zwangerschap beter vermeden worden.
Borstvoeding
Het is niet bekend of tiotropiumbromide wordt uitgescheiden in de menselijke moedermelk. Gebaseerd op studies in knaagdieren kan gesteld worden dat alleen een kleine hoeveelheid tiotropiumbromide overgaat in de moedermelk. Desondanks wordt het gebruik van Tavulus niet aanbevolen aan vrouwen die borstvoeding geven. Tiotropiumbromide is een langwerkende stof. Een besluit om de borstvoeding te continueren/stoppen of te continueren/stoppen met de Tavulus behandeling dient gemaakt te worden met inachtneming van het verwachte voordeel van het geven van borstvoeding voor het kind en het verwachte voordeel van de Tavulus therapie bij de vrouw.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over vruchtbaarheid en tiotropium. Een niet-klinisch onderzoek met tiotropium heeft geen aanwijzing gegeven dat er schadelijke effecten op de vruchtbaarheid kunnen optreden (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Het optreden van duizeligheid, wazig zien of hoofdpijn kan effect hebben op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Van de genoemde bijwerkingen kunnen velen worden toegeschreven aan de anticholinerge eigenschappen van Tavulus.
Tabel met de samenvatting van de bijwerkingen
De frequenties toegekend aan de bijwerkingen die zijn weergegeven in de tabel zijn gebaseerd op ruwe incidentiecijfers van bijwerkingen (dat wil zeggen gebeurtenissen toegeschreven aan tiotropium) waargenomen in de tiotropiumgroep (9647 patiënten) van 28 gepoolde placebo-gecontroleerde klinische onderzoeken met een behandelingsduur variërend van vier weken tot vier jaar.
De frequenties worden als volgt gedefinieerd:
zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000); niet bekend (kan niet geschat worden met de beschikbare gegevens).
| Systeem Orgaan Klasse/MedDRA voorkeursterm | Frequentie |
|---|---|
| Voedings- en stofwisselingsstoornissen | |
| Dehydratie | Niet bekend |
| Zenuwstelselaandoeningen | |
| Duizeligheid | Soms |
| Hoofdpijn | Soms |
| Smaakstoornissen | Soms |
| Slapeloosheid | Zelden |
| Oogaandoeningen | |
| Wazig zien | Soms |
| Glaucoom | zelden |
|---|---|
| Verhoogde oogboldruk | Zelden |
| Hartaandoeningen | |
| Atriumfibrilleren | Soms |
| Supraventriculaire tachycardie | Zelden |
| Tachycardie | Zelden |
| Hartkloppingen | Zelden |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Faryngitis | Soms |
| Stemstoornis | Soms |
| Hoest | Soms |
| Bronchospasmen | Zelden |
| Neusbloeiding | Zelden |
| Laryngitis | Zelden |
| Sinusitis | Zelden |
| Maagdarmstelselaandoeningen | |
| Droge mond | Vaak |
| Gastro-oesofagale reflux aandoening | Soms |
| Obstipatie | Soms |
| Orofaryngeale candidiasis | Soms |
| Intestinale obstructie, waaronder paralytische ileus | Zelden |
| Gingivitis | Zelden |
| Glossitis | Zelden |
| Dysfagie | Zelden |
| Stomatitis | Zelden |
| Misselijkheid | Zelden |
| Tandcariës | Niet bekend |
| Huid- en onderhuidaandoeningen, immuunsysteemaandoeningen: | |
| Huiduitslag | Soms |
| Urticaria | Zelden |
| Pruritis | Zelden |
| Overgevoeligheid (waaronder snelle reacties) | Zelden |
| Angio-oedeem | Zelden |
| Anafylactische reactie | Niet bekend |
| Huidinfectie, huidulcer | Niet bekend |
| Droge huid | Niet bekend |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zwelling van gewrichten | Niet bekend |
| Nier- en urinewegaandoeningen | |
| Dysurie | Soms |
| Urineretentie | Soms |
| Urineweginfectie | Zelden |
Beschrijving van geselecteerde bijwerkingen
In gecontroleerde klinische studies waren de meest geziene bijwerkingen anticholinerge bijwerkingen zoals droge mond, wat bij ongeveer 4% van de patiënten optrad.
Droge mond leidde in 28 klinische studies bij 18 van de 9647 met tiotropium behandelde patiënten tot staken van de behandeling (0,2% van de behandelde patiënten). Ernstige bijwerkingen overeenkomstig de anticholinerge effecten zijn onder andere glaucoom, obstipatie en darmobstructie waaronder paralytische ileus en urineretentie.
Andere speciale patiëntengroepen
Bij hogere leeftijd kan de incidentie van anticholinerge bijwerkingen toenemen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb; website: www.lareb.nl.
4.9 Overdosering
Hoge doseringen tiotropiumbromide kunnen leiden tot anticholinerge verschijnselen en symptomen.
Er traden echter geen systemische anticholinerge bijwerkingen op na een enkelvoudige geïnhaleerde dosis tot 340 microgram tiotropiumbromide in gezonde vrijwilligers.
Verder zijn er geen relevante bijwerkingen, behalve droge mond, waargenomen na 7 dagen waarin gezonde vrijwilligers werden behandeld met doseringen tot 170 microgram tiotropiumbromide. In een multiple dose studie in COPD patiënten met een maximale dagelijkse dosering van 43 microgram tiotropiumbromide gedurende vier weken zijn geen significante bijwerkingen waargenomen.
Acute intoxicatie door onopzettelijke orale inname van tiotropiumbromide capsules is onwaarschijnlijk aangezien tiotropium een lage orale biologische beschikbaarheid heeft.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: andere geneesmiddelen voor obstructieve luchtwegaandoeningen, inhalatie medicatie, anticholinergica, ATC-code: R03B B04
Werkingsmechanisme
Tiotropiumbromide is een langwerkende, specifieke muscarine receptor antagonist, in de klinische geneeskunde vaak een anticholinergicum genoemd. Door binding aan de muscarine receptoren in het gladde spierweefsel van de bronchi, remt tiotropiumbromide de cholinerge (bronchoconstrictieve) werking van acetylcholine, dat vrijkomt uit de parasympatische zenuwuiteinden. Het heeft een gelijke affiniteit voor de subtypen muscarine receptoren M1 tot M5. In de luchtwegen vertoont tiotropiumbromide een competitief en reversibel antagonisme voor de M3 receptoren, hetgeen leidt tot relaxatie.
De effecten zijn dosisafhankelijk en duren langer dan 24 uur. De lange werkingsduur is waarschijnlijk toe te schrijven aan de zeer langzame dissociatie van de M3 receptor en vertoont daarbij een significant langere dissociatie-halfwaardetijd dan ipratropium.
Als N-quaternair anticholinergicum is tiotropiumbromide topicaal (broncho-) selectief bij toediening per inhalatie, met een acceptabele therapeutische breedte alvorens systemische anticholinerge effecten kunnen optreden.
Farmacodynamische effecten
De bronchodilatatie is hoofdzakelijk een lokaal effect (op de luchtwegen), en geen systemisch effect. Dissociatie van M2 receptoren is sneller dan van M3, wat in functionele in-vitro studies tot uitdrukking kwam als (kinetisch bepaalde) selectiviteit voor het subtype receptor M3 boven M2. De hoge potentie en trage receptordissociatie komen klinisch tot uiting in een significante en langwerkende bronchodilatatie in patiënten met COPD.
Electrofysiologie van het hart
Electrofysiologie: in een specifieke QT studie met 53 gezonde vrijwilligers werd bij toediening van Spiriva 18 microgram en 54 microgram (dit is driemaal de therapeutische dosis) gedurende 12 dagen het QT-interval van het ECG niet significant verlengd.
Klinische werkzaamheid en veiligheid
Het klinisch ontwikkelingsprogramma bestond uit vier 1 jaar durende en twee 6 maanden durende gerandomiseerde, dubbel-blinde studies met 2663 patiënten (1308 kregen tiotropiumbromide). Het 1-jarig programma bestond uit twee placebogecontroleerde studies en twee studies met een actieve controle (ipratropium). De twee 6 maanden studies waren zowel salmeterol als placebo gecontroleerd.
Deze studies omvatten metingen van de longfunctie en gezondheid voor wat betreft dyspneu, exacerbaties en gezondheids-gerelateerde kwaliteit van leven.
Longfunctie
Tiotropiumbromide gaf bij eenmaal daagse toediening een significante verbetering in longfunctie (geforceerd expiratoir secondevolume, FEV1 en geforceerde expiratoire vitale capaciteit, FVC) binnen 30 minuten na de eerste dosis en deze werd gehandhaafd gedurende 24 uur. Farmacodynamische steady state werd binnen een week bereikt met maximale bronchodilatatie op de derde dag.
Tiotropiumbromide gaf significante verbetering van de ochtend en avond PEFR (peak expiratory flow rate= expiratoire piekstroom), die dagelijks bij de patiënt werd gemeten. De bronchodilatoire effecten van tiotropiumbromide werden gehandhaafd gedurende de eenjarige periode van toediening zonder aanwijzingen van tolerantie.
Een gerandomiseerde, placebogecontroleerde klinische studie in 105 COPD-patiënten toonde aan dat de bronchodilatatie werd gehandhaafd gedurende het doseringsinterval van 24 uur in vergelijking met placebo, ongeacht of het geneesmiddel ’s ochtends of ’s avonds werd toegediend.
Klinische studies (tot 12 maanden)
Dyspneu, inspanningsvermogen
Tiotropiumbromide gaf een significante verbetering van dyspneu (berekend met de Transition Dyspnea Index). Deze verbetering werd gehandhaafd gedurende de gehele behandelingsperiode.
De invloed van de verbetering van dyspneu op het inspanningsvermogen is onderzocht bij 433 patiënten met matige tot ernstige COPD in twee gerandomiseerde, dubbel-blind, placebo-gecontroleerde onderzoeken. Deze onderzoeken lieten na 6 weken behandeling met tiotropiumbromide een significante verbetering van 19,7% (onderzoek A) en 28,3% (Onderzoek B) zien van het symptoom gelimiteerd uithoudingsvermogen, tijdens fietsergonometrie op 75% van het maximale inspanningsvermogen in vergelijking met placebo.
Gezondheidsgerelateerde kwaliteit van leven
Tiatropiumbromide verbeterde significant de gezondheidsgerelateerde kwaliteit van leven, vastgesteld via de ‘St. George’s Respiratory Questionnaire’ (SGRQ) totale score in een gerandomiseerd, dubbel blind placebo-gecontroleerd klinisch onderzoek van 9 maanden met 492 patiënten. Het deel van de patiënten dat met tiatropiumbromide werd behandeld en een klinisch relevante verbetering bereikte van de SGRQ totale score (dit is > 4 eenheden) was 10,9% hoger vergeleken met placebo (59,1% in de Spiriva groep ten opzichte van 48,2% in de placebo groep (p=0,029). Het gemiddelde verschil tussen beide groepen was 4,19 eenheden (p=0,001, betrouwbaarheidsinterval 1,69 – 6,68). De verbeteringen van de subdomeinen van de SGRQ-score waren 8,19 eenheden voor het subdomein 'symptomen', 3,91 eenheden voor het subdomein 'activiteit' en 3,61 eenheden voor het subdomein 'invloed op het dagelijks leven'. De verbeteringen van al deze aparte subdomeinen waren statistisch significant.
COPD-exacerbaties
In een gerandomiseerd, dubbel-blind, placebo-gecontroleerd onderzoek bij 1829 patiënten met matige tot zeer ernstige COPD verminderde tiotropiumbromide statistisch significant het percentage patiënten dat exacerbaties van COPD ondervond (32,2% tot 27,8%) en verminderde het aantal exacerbaties statistisch significant met 19% (1,05 tot 0,85 gevallen per patiëntjaar). Bovendien werd 7,0% van de patiënten in de tiotropiumbromide groep tegenover 9,5% van de patiënten in de placebogroep opgenomen in het ziekenhuis als gevolg van een COPD-exacerbatie (p=0,056). Het aantal opnames in het ziekenhuis veroorzaakt door COPD werd verminderd met 30% (0,25 tot 0,18 gevallen per patiëntjaar).
In een eenjarige gerandomiseerde, dubbel-blind, dubbel-dummy studie met paralelle groepen werd een behandeling met eenmaal daags 18 microgram tiatropium bromide vergeleken met een behandeling van tweemaal daags 50 microgram salmeterol HFA pMDI (dosisaërosol). Gemeten werd het effect op het optreden van matige tot ernstige exacerbaties bij 7376 patiënten met COPD en een geschiedenis van exacerbaties in het jaar voorafgaand aan de studie.
Tabel 1: overzicht van exacerbatie eindpunten
| Eindpunt | Tiotropium 18 microgram inhalatie poeder N = 3707 | Salmeterol 50 microgram (HFA pMDI) N = 3669 | Ratio (95% BI) | P-waarde |
|---|---|---|---|---|
| Tijd (dagen) tot eerste exacerbatie 1 | 187 | 145 | 0,83 (0,77 – 0,90) | <0,001 |
| Tijd tot eerste ernstige exacerbatie2(ziekenhuisopname) | - | - | 0,72 (0,61 – 0,85) | <0,001 |
| Patiënten met ≥1 exacerbaties, n (%)3 | 1217(34,4) | 1414 ( 38,5) | 0,90 (0,85 – 0,95) | <0,001 |
| Patiënten met ≥1 ernstige exacerbaties (ziekenhuisopname), n (%)3 | 262 (7,1) | 336 (9,2) | 0.77 (0,66 – 0,89) | <0,001 |
1 Tijd (dagen) verwijst naar het eerste kwartiel van patiënten. Analyse van de tijd tot de gebeurtenis is gedaan door middel van het ‘Cox’s proportional hazards regression model’ met (gepoolde) behandelcentrum en behandeling als covariabelen; ratio verwijst naar hazard ratio.
2 Analyse van de tijd tot de gebeurtenis is gedaan door middel van het ‘Cox’s proportional hazards regression model’ met (gepoolde) behandelcentrum en behandeling als covariabelen; ratio verwijst naar hazard ratio. Tijd (dagen) voor het eerste kwartiel van patiënten kan niet berekend worden, omdat het aantal patiënten met ernstige exacerbaties te laag is.
3 De patiëntenaantallen met deze gebeurtenis zijn geanalyseerd met de Cochran-Mantel-Haenszel test gestratificeerd door gepoolde behandelcentra; ratio verwijst naar de risico-ratio
Vergeleken met salmeterol verlengde tiotropiumbromide de tijd tot de eerste exacerbatie (187 dagen vs 145 dagen), met een risicoreductie van 17% (hazard ratio, 0,83; 95% betrouwbaarheidsinterval [BI], 0,77 tot 0,90; P<0.001). Tiotropiumbromide verlengde ook de tijd tot de eerste ernstige exacerbatie (ziekenhuisopname) (hazard ratio, 0,72; 95% BI, 0,61 tot 0,85; P<0,001.
Langetermijnstudies (langer dan 1 jaar, tot 4 jaar)
In een 4 jaar durend gerandomiseerd, dubbel blind placebo-gecontroleerd klinisch onderzoek met 5993 gerandomiseerde patiënten (3006 patiënten kregen placebo en 2987 tiotropiumbromide) bleef de verbetering in FEV1 door tiotropiumbromide constant gedurende 4 jaar, vergeleken met placebo. Een groter deel van de patiënten voltooide ≥ 45 maanden behandeling in de tiotropiumbromide groep, vergeleken met de placebo-groep (63,8% vs. 55,4%, p<0,001). De jaarlijkse afnamesnelheid van FEV1 was gelijk voor tiotropiumbromide en placebo. Er was een afname van 16% op het risico op overlijden tijdens de behandeling. De incidentie van overlijden was 4,79 per 100 patiëntenjaren in de placebogroep vs. 4,10 per 100 patiëntenjaren in de tiotropiumgroep (hazard ratio (tiotropium/placebo) = 0,84, 95% BI = 0,73, 0,97). Behandeling met tiotropiumbromide verlaagde het risico op respiratoir falen (gerapporteerd via bijwerkingenrapportage) met 19% (2,09 vs. 1,68 gevallen per 100 patiëntenjaren, relatief risico (tiotropium/placebo) = 0,81, 95% BI = 0,65, 0,999).
Studie met tiotropium als actieve controle
Er is een grootschalige, gerandomiseerde, dubbelblinde, langetermijnstudie met actieve controle en een observatieperiode tot 3 jaar uitgevoerd om de werkzaamheid en veiligheid van tiotropiumbromide droge poeder inhalatie en tiotropiumbromide vernevelaar te vergelijken (5694 patiënten kregen tiotropiumbromide via droge poder inhalator, 5711 patiënten kregen tiotropiumbromide vernevelaar). De primaire eindpunten waren tijd tot de eerste COPD-exacerbatie, tijd tot overlijden door alle oorzaken en in een substudie (van 906 patiënten) de dal-FEV1 (pre-dosis).
De tijd tot de eerste COPD-exacerbatie was voor tiotropiumbromide droge poeder inhalatie tijdens het onderzoek numeriek vergelijkbaar met die van tiotropiumbromide vernevelaar (hazard ratio [tiotropiumbromide droge poeder inhalatie / tiotropiumbromide vernevelaar] 1,02 met een 95% BI van 0,97 tot 1,08). De mediane tijd tot de eerste COPD-exacerbatie was 719 dagen voor tiotropiumbromide droge poeder inhalatie en 756 dagen voor tiotropiumbromide vernevelaar.
Het bronchusverwijdende effect van tiotropiumbromide droge poeder inhalatie werd gehandhaafd gedurende 120 weken en was vergelijkbaar met dat van tiotropiumbromide vernevelaar. Het gemiddelde verschil in dal-FEV1 voor tiotropiumbromide droge poeder inhalatie versus tiotropiumbromide vernevelaar was 0,010 liter (95% BI -0,018 tot 0,038 liter).
In de post-marketing TIOSPIR-studie, waarin tiotropiumbromide vernevelaar en tiotropiumbromide droge poeder inhalatie werden vergeleken, was de mortaliteit door alle oorzaken inclusief vitale status tijdens de studie met tiotropiumbromide droge poeder inhalatie en tiotropiumbromide vernevelaar vergelijkbaar (de hazard ratio (tiotropiumbromide droge poeder inhalatie / tiotropiumbromide vernevelaar) = 1,04, 95% BI 0,91 -1,19).
Pediatrische patiënten
Het Europese Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met tiotropiumbromide in alle subgroepen van pediatrische patiënten met COPD en cystische fibrose (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Algemeen
Tiotropiumbromide is een niet-chirale quaternaire ammoniumverbinding en is weinig oplosbaar in water. Tiotropiumbromide wordt toegediend middels droge poeder inhalatie. Over het algemeen slaat bij de toedieningsweg per inhalatie het merendeel van de afgegeven dosis neer in het maagdarmkanaal, en een kleiner gedeelte in het bedoelde orgaan, de longen. Veel van de farmacokinetische gegevens die hieronder staan vermeld, zijn verkregen met hogere doseringen dan therapeutisch aanbevolen.
Algemene eigenschappen van het werkzame bestanddeel na toediening van het geneesmiddel
Absorptie
Na inhalatie door jonge vrijwilligers doet de absolute biologische beschikbaarheid van 19,5% vermoeden dat de fractie die de longen bereikt een hoge biologische beschikbaarheid heeft. Orale oplossingen van tiotropium hebben een absolute biologische beschikbaarheid van 2-3%.
Maximale tiotropiumbromide plasmaconcentraties werden 5-7 minuten na inhalatie waargenomen.
Bij steady state waren de piek plasmaspiegels van tiotropiumbromide in COPD-patiënten 12,9 pg/ml en de plasmaspiegels daalden daarna snel volgens een multi-compartimentenmodel. Steady state dal plasmaconcentraties waren 1,71 pg/ml.
De systemische blootstelling aan tiotropium na inhalatie van tiotropium inhalatiepoeder was vergelijkbaar met tiotropium geïnhaleerd als inhalatieoplossing.
Distributie
Tiotropium heeft een plasma-eiwitbinding van 72% aan plasma-eiwitten gebonden en vertoont een verdelingsvolume van 32 l/kg. Lokale concentraties in de longen zijn onbekend, maar de wijze van toediening duidt op wezenlijk hogere concentraties in de longen. Studies in ratten tonen aan dat tiotropiumbromide de bloed-hersenbarrière vrijwel niet passeert.
Biotransformatie
Het metabolisme is gering. Dit werd aangetoond door de renale excretie van 74% onveranderd geneesmiddel na een intraveneuze dosis in jonge vrijwilligers. De tiotropiumbromide-ester wordt non-enzymatisch gesplitst in een alcohol (N-methylscopine) en een zuur (dithienylglycolzuur) die inactief zijn op muscarine receptoren. In-vitro experimenten met humane levermicrosomen en humane hepatocyten laten zien dat een zeker gedeelte van het geneesmiddel (<20% van de dosis na intraveneuze toediening) wordt gemetaboliseerd door cytochroom P450 (CYP) afhankelijke oxidatie en daarop volgende glutathion conjugatie tot een diversiteit aan fase-II metabolieten.
In vitro studies in humane levermicrosomen laten zien dat de enzymatische route kan worden geremd door de CYP2D6 (en 3A4) remmers kinidine, ketoconazol en gestodeen. Dus CYP2D6 en 3A4 zijn betrokken bij de metabole route die verantwoordelijk is voor de eliminatie van een klein gedeelte van de dosis. In humane levermicrosomen remt tiotropiumbromide, zelfs in supra-therapeutische concentraties, CYP1A1, 1A2, 2B6, 2C9, 2C19, 2D6, 2E1 of 3A niet.
Eliminatie
De effectieve halfwaardetijd van tiotropium ligt tussen de 27 en 45 uur bij COPD patiënten. De totale klaring was 880 ml/min na een intraveneuze dosis aan jonge vrijwilligers. Intraveneus toegediend tiotropium wordt grotendeels onveranderd uitgescheiden met de urine (74%). Na droge poeder inhalatie door COPD-patiënten tot steady state is de urinaire excretie 7% (1,3 μg) van het onveranderd geneesmiddel na 24 uur, de rest van het grotendeels niet in de darm geabsorbeerde geneesmiddel wordt met de faeces uitgescheiden. De renale klaring van tiotropium is groter dan de creatinineklaring, hetgeen wijst op actieve secretie in de urine. Na chronische eenmaal daagse inhalatie door COPD-patiënten werd de farmacologische steady state bereikt op dag 7, daarna trad geen accumulatie meer op.
Lineariteit/non-lineariteit
Tiotropium vertoont een lineaire farmacokinetiek binnen de therapeutische breedte onafhankelijk van de formulering.
Speciale patiëntengroepen
Oudere patiënten:
Zoals te verwachten voor alle hoofdzakelijk renaal geklaarde geneesmiddelen is er een verband tussen veroudering en afgenomen renale klaring van tiotropium (365 ml/min bij COPD-patiënten <65 jaar tot 271 ml/min in COPD-patiënten ≥65 jaar). Dit resulteerde niet in een corresponderende stijging van de AUC0-6,ss of Cmax,ss waarden.
Patiënten met nierinsufficiëntie:
Na eenmaal daagse inhalatie van tiotropium tot steady state door COPD-patiënten resulteerde milde nierinsufficiëntie (CLCR 50-80 ml/min) in een enigszins verhoogde AUC0-6,ss (tussen 1,8% en 30% hoger) en vergelijkbare Cmax,ss-waarden in vergelijking met patiënten met een normale nierfunctie (CLCR >80 ml/min).
Bij COPD-patiënten met matige tot ernstige renale insufficiëntie (CLCR <50 ml/min) had de intraveneuze toediening van een enkelvoudige dosis tiotropium een verdubbeling van de totale blootstelling tot gevolg (82% hogere AUC0-4h en 52% hogere Cmax) in vergelijking met COPD-patiënten met een normale nierfunctie, hetgeen werd bevestigd door plasmaconcentraties na droge poeder inhalatie.
Patiënten met leverinsufficiëntie
Van leverinsufficiëntie is geen relevante invloed te verwachten op de farmacokinetiek van tiotropium. Tiotropium wordt hoofdzakelijk geklaard via renale eliminatie (74% bij jonge gezonde vrijwilligers) en eenvoudige non-enzymatische splitsing van de ester tot farmacologisch inactieve producten.
Japanse patiënten met COPD: bij een indirecte vergelijking van verschillende studies was de gemiddelde piekplasmaconcentratie van tiotropium 10 minuten na inhalatie van tiotropium bij steady state 20% tot 70% hoger bij COPD patiënten van Japanse afkomst in vergelijking met COPD patiënten van Kaukasische afkomst, maar er waren geen aanwijzingen voor een hogere mortaliteit of cardiaal risico bij patiënten van Japanse afkomst in vergelijking met patiënten van Kaukasische afkomst. Er zijn onvoldoende farmacokinetische data beschikbaar over andere etniciteiten of rassen.
Pediatrische patiënten: Zie rubriek 4.2.
Farmacokinetische/farmacodynamische relaties
Er is geen direct verband tussen de farmacokinetiek en farmacodynamiek.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Veel effecten die in conventionele studies op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en reproductietoxiciteit zijn waargenomen, kunnen worden verklaard door de anticholinerge eigenschappen van tiotropiumbromide.
Kenmerkend voor dieren, werden verminderde voedselconsumptie, verminderde gewichtstoename, droge mond en neus, verminderde traanvocht- en speekselproductie, mydriasis en versnelde hartslag waargenomen. Andere relevante effecten die werden gezien in studies naar de toxiciteit bij herhaalde dosering waren; lichte irritatie van de luchtwegen in ratten en muizen gekenmerkt door rhinitis en veranderingen in het epitheel van de neusholte en larynx, prostatitis gepaard gaande met eiwitachtige neerslagen en lithiasis in de blaas in ratten.
Schadelijke effecten met betrekking tot de zwangerschap, embryofoetale ontwikkeling, bevalling of postnatale ontwikkeling konden alleen bij toxische maternale doseringen worden aangetoond. Tiotropiumbromide was niet teratogeen bij ratten of konijnen. In een algemene reproductie- en vruchtbaarheidsstudie bij ratten was er bij iedere dosering geen aanwijzing dat er enig ongewenst effect optrad op de vruchtbaarheid of het paringsgedrag bij de behandelde ouders of hun nakomelingen.
De respiratoire (irritatie) en urogenitale (prostatitis) veranderingen en de reproductietoxiciteit werden waargenomen bij lokale of systemische exposure van meer dan 5 maal de therapeutische exposure. Studies naar de genotoxiciteit en carcinogeniteit duiden niet op een speciaal risico voor mensen. Niet-klinische gegevens duiden niet op een speciaal risico voor mensen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Lactosemonohydraat (kan kleine hoeveelheden melkeiwitten bevatten).
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
Gebruik de capsule altijd direct, binnen 30 minuten na het openen van de blisterverpakking. Elke inhalator moet vervangen worden na 6 maanden, wat overeenkomt met de toediening van 180 capsules.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30°C.
Bewaren in de originele verpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking <en andere instructies>
Aluminium/PVC/Aluminium peel-off blisterverpakking met 10 capsules. De blisterverpakking zitten verpakt in een kartonnen doos met een droge poeder inhalator.
De droge poeder inhalator (MRX003-T10) voor enkelvoudige dosering is gemaakt van acrylonitril-butadieen-styreen (ABS) plastic materialen en roestvrij staal.
Verpakkingsgroottes en meegeleverde hulpmiddelen:
- Kartonnen doos met 30 capsules (3 blisterverpakkingen) en met een droge poeder inhalator
- Kartonnen doos met 60 capsules (6 blisterverpakkingen) en met een droge poeder inhalator
- Kartonnen doos met 90 capsules (9 blisterverpakkingen) en met een droge poeder inhalator
- Kartonnen doos met 30 capsules (3 blisterverpakkingen)
- Kartonnen doos met 60 capsules (6 blisterverpakkingen)
- Kartonnen doos met 90 capsules (9 blisterverpakkingen)
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Glenmark Pharmaceuticals s.r.o.
Hvězdova 1716/2b
140 78 Praag 4
Tsjechië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 125890
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 mei 2021
Datum van de laatste verlenging: 6 april 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 9: 17 juli 2025
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het College ter
Beoordeling van Geneesmiddelen (www.cbg-meb.nl).