


SmPC (samenvatting van de productkenmerken) - Susvimo
1. NAAM VAN HET GENEESMIDDEL
Susvimo 100 mg/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml oplossing bevat 100 mg ranibizumab*.
Elke flacon bevat 39,5 mg ranibizumab in 0,395 ml oplossing. Dit levert een bruikbaar vulvolume van 0,1 ml dat nodig is om een enkele dosis van 0,02 ml oplossing die 2 mg ranibizumab bevat, toe te dienen in het Contivue-oogimplantaat.
*Ranibizumab is een gehumaniseerd monoklonaal antilichaamfragment dat wordt geproduceerd in een E. coli-expressievector door middel van standaard recombinant-DNA-techniek.
Hulpstof met bekend effect
Elke 0,02 ml oplossing bevat 0,002 mg polysorbaat 20.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Heldere tot enigszins doorschijnende, kleurloze tot lichtbruine oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Susvimo is geïndiceerd voor de behandeling van volwassen patiënten met neovasculaire (natte) leeftijdsgebonden maculadegeneratie (natte LMD) die een stabiele ziekte hebben bereikt na eerdere respons op behandeling met intravitreale vasculaire endotheliale groeifactor (VEGF, vascular endothelial growth factor) remmende medicatie (zie rubriek 4.2).
4.2 Dosering en wijze van toediening
Susvimo is uitsluitend bedoeld voor continue afgifte in het glasachtig lichaam via het Contivue-implantaat. De initiële vul- en inbrengprocedure en de procedure voor verwijdering van het implantaat moeten worden uitgevoerd in een operatiekamer door een oogarts die ervaring heeft met vitreoretinale chirurgie en die getraind is in de implantatieprocedures. De procedure voor navulling van het implantaat moet worden uitgevoerd onder strikte aseptische omstandigheden in een poliklinische setting door een oogarts die getraind is in de procedure voor navulling van het implantaat.
Patiëntselectie
De behandeling met Susvimo wordt gestart wanneer de ziektestabiliteit na intravitreale anti-VEGF-medicatie is bereikt, zoals bepaald door de behandelend arts op basis van anatomische en/of visuele parameters.
Dosering
De aanbevolen dosis Susvimo is 2 mg (0,02 ml) die om de 24 weken (ongeveer 6 maanden) via het Contivue-implantaat door middel van navullingsprocedures wordt toegediend.
Susvimo mag niet worden vervangen door of met andere formuleringen van ranibizumab.
Aanvullende dosering met intravitreale ranibizumab-injectie
Aanvullende behandeling met 0,5 mg (10 mg/ml) intravitreale ranibizumab-injectie mag in het aangetaste oog worden toegediend via het aanwezige Contivue-implantaat, indien dit klinisch noodzakelijk wordt geacht op basis van een significante afname of beperking van de gezichtsscherpte en/of uitgebreide verslechtering van anatomische parameters, om zo het risico op visusverlies te verminderen (zie rubriek 5.1).
Raadpleeg de volledige productinformatie voor een intravitreale ranibizumab-injectie van 0,5 mg (10 mg/ml).
Duur van de behandeling
De behandelduur met Susvimo moet worden bepaald door de arts en moet gebaseerd zijn op ziekteactiviteit, beoordeeld aan de hand van gezichtsscherpte en/of anatomische parameters. Indien, naar het oordeel van de arts, uit de visuele en anatomische parameters blijkt dat de patiënt geen voordeel meer heeft bij het voortzetten van de behandeling, kunnen de procedures voor het navullen van Susvimo worden stopgezet. Het Contivue-implantaat kan uit het oog worden verwijderd als de arts dit klinisch noodzakelijk acht.
Verwijdering en herimplantatie van implantaat
Het implantaat kan worden verwijderd naar inzicht van de arts, als deze oordeelt dat het voordeel van een verwijdering zwaarder weegt dan de risico’s van de procedure. De beslissing moet volgen op een uitgebreid overleg tussen de arts en de patiënt over de oculaire risico’s die het ondergaan van de verwijderingsprocedure met zich meebrengt. De voordelen en risico's van het behouden, het verwijderen en het vervangen van een implantaat zijn niet volledig bekend. Raadpleeg de gebruiksaanwijzing voor de procedure voor verwijdering van implantaat van de fabrikant van het hulpmiddel.
Onderbrekingen van een dosis (navulling)
Voor onderbrekingen van een dosis (navulling) in verband met bijwerkingen, zie tabel 1. Na een onderbreking van een navulling mag een navullingsprocedure alleen worden uitgevoerd wanneer de bijwerking verdwenen is.
Tabel 1 Onderbreking van de dosis (navulling) wegens bijwerkingen
| Bijwerking | Dosisonderbrekingen |
| Intraoculaire ontsteking ≥ 2+ cellen of opflakkering | Wacht met de toediening van de dosis (navulling) tot de bijwerking verholpen is |
Bijwerkingen die het gezichtsvermogen bedreigen* | |
| Plaatselijke infecties in een van beide ogen | |
| Infectieuze endoftalmitis | |
| Ernstige systemische infectie | |
| Waargenomen schade aan het implantaat | Wacht met de toediening van de dosis (navulling) en overweeg het implantaat te verwijderen als er zichtbare schade aan het implantaat wordt vastgesteld die de functionaliteit ervan in gevaar kan brengen of het oog blootstelt aan risico op complicaties (bijvoorbeeld het loskomen van het septum in de body van het implantaat (zie rubriek 4.4)). Raadpleeg rubriek 6.6 en de gebruiksaanwijzing voor de procedure voor verwijdering van het implantaat van de fabrikant van het hulpmiddel. |
* Bijwerkingen worden als bedreigend voor het gezichtsvermogen beschouwd als ze ernstig zijn en ofwel gepaard gaan met onverklaarbaar visusverlies van ≥ 30 letters in de best gecorrigeerde gezichtsscherpte (Best Corrected Visual Acuity, BCVA) dat langer duurt dan één uur, ofwel een chirurgische ingreep vereisen om permanent visusverlies te voorkomen en/of gepaard gaan met ernstige intraoculaire ontsteking.
Uitgestelde of gemiste dosis (navulling)
Als een geplande dosis (navulling) van Susvimo wordt overgeslagen, moet deze zo snel mogelijk worden toegediend en moet de daaropvolgende navullingsprocedure 24 weken (ongeveer 6 maanden) hierna worden uitgevoerd.
Speciale populaties
Ouderen
Bij patiënten ≥ 65 jaar is geen dosisaanpassing nodig (zie rubriek 5.1 en 5.2).
Verminderde nierfunctie
Er is geen dosisaanpassing nodig bij patiënten met een verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
Er is geen dosisaanpassing nodig bij patiënten met een verminderde leverfunctie (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van Susvimo bij pediatrische patiënten voor de behandeling van neovasculaire (natte) leeftijdsgebonden maculadegeneratie (natte LMD).
Wijze van toediening
Susvimo is een flacon voor eenmalig gebruik uitsluitend voor intravitreale toediening in combinatie met het Contivue-implantaat.
Om medicatiefouten te voorkomen, is het belangrijk de etiketten te controleren om zeker te zijn dat het bereide en toegediende geneesmiddel Susvimo is.
Susvimo moet voorafgaand aan de toediening visueel worden geïnspecteerd op deeltjes en verkleuring (zie rubriek 6.6).
Dien Susvimo niet op een andere manier toe dan via het Contivue-implantaat (bijvoorbeeld niet als een intravitreale bolusinjectie).
De initiële vul- en inbrengprocedure en procedures voor navulling moeten onder aseptische omstandigheden onder adequate anesthesie worden uitgevoerd om het risico op een intraoculaire infectie volgens de standaardbehandeling tot een minimum te beperken.
Initiële vul- en inbrengprocedure
Tijdens de initiële vul- en inbrengprocedure wordt een injectiespuit van 1 ml met luer-lockaansluiting gebruikt om al het geneesmiddel uit de injectieflacon op te zuigen via een optreknaald (niet meegeleverd). Lucht wordt dan verwijderd uit de spuit en de optreknaald wordt verwijderd. De initiële vulnaald (blauwe dop) wordt vervolgens bevestigd aan de spuit en gebruikt om het implantaat te vullen met 0,02 ml Susvimo (ranibizumab) oplossing voor injectie direct voor het inbrengen van het implantaat. Zodra het implantaat is gevuld, wordt het door de pars plana in het oog ingebracht.
Procedure voor navulling van het implantaat
Het Contivue-implantaat wordt nagevuld met 0,02 ml nieuwe Susvimo (ranibizumab) oplossing voor injectie via toediening door het septum van het implantaat, dat wordt bedekt door de conjunctiva en het kapsel van Tenon. Een injectiespuit van 1 ml met luer-lockaansluiting wordt gebruikt om al het geneesmiddel uit de injectieflacon op te zuigen via een optreknaald (niet meegeleverd). Lucht wordt dan verwijderd uit de spuit en de optreknaald wordt verwijderd. De navulnaald (doorzichtige dop) wordt vervolgens bevestigd aan de spuit en de zuigerstang wordt ingeduwd tot alle lucht uit de spuit is verwijderd en de dosis is aangepast tot 0,1 ml. De navulnaald wordt dan in het implantaat ingebracht om dit na te vullen met Susvimo (ranibizumab).
Lees en raadpleeg de instructies van de fabrikant van het hulpmiddel voor de procedures voor initiële vulling en inbrenging, navulling en verwijdering van het implantaat voordat u het Contivue-implantaat voor het eerst vult, inbrengt, navult of verwijdert.
Voor de instructies over de bereiding voorafgaand aan toediening en over het verwijderen, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve of vermoede oculaire of perioculaire infecties.
Actieve intraoculaire ontsteking.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren, moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Voorlichtingsmaterialen
Alle artsen die Susvimo naar verwachting zullen voorschrijven, moeten ervoor zorgen dat zij de handleiding voor artsen hebben ontvangen en hiermee vertrouwd zijn. Artsen moeten de voordelen en risico’s van een behandeling met Susvimo aan de patiënt uitleggen en bespreken, en hem/haar voorzien van het voorlichtingsmateriaal voor de patiënt.
Bilaterale behandeling
In klinische onderzoeken kreeg het merendeel van de patiënten met neovasculaire (natte) leeftijdsgebonden maculadegeneratie (nLMD) in het andere oog een behandeling met een intravitreale anti-VEGF-injectie, terwijl een beperkt aantal patiënten in het andere oog Susvimo kreeg toegediend. Vanwege het kleine aantal patiënten dat tot op heden een bilaterale behandeling met Susvimo kreeg, is de veiligheid en werkzaamheid van Susvimo wanneer toegediend in beide ogen, niet vastgesteld.
Bijwerkingen in verband met het implantaat en de implantatieprocedure
Het implantaat en/of implantatiegerelateerde procedures zijn in verband gebracht met glasvochtbloedingen, lekkage van conjunctivablaasje/filterblaasje, conjunctiva-erosie, conjunctivaretracties, endoftalmitis, retinascheuren en retinaloslating, traumatisch cataract, dislocatie van medisch hulpmiddel (implantaat), losraken van het septum en postoperatieve intraoculaire ontstekingen. Al deze bijwerkingen werden tijdens de klinische onderzoeken gemeld (zie rubriek 4.8). Patiënten moeten geïnstrueerd worden dat ze eventuele klachten en verschijnselen die met deze bijwerkingen in verband kunnen worden gebracht, onmiddellijk melden. In sommige gevallen kunnen deze bijwerkingen optreden zonder symptomen. Het implantaat en het weefsel boven de rand van het implantaat moeten zorgvuldig worden onderzocht na de initiële vul- en inbrengprocedure en na de navulling om indien nodig vroege medische of chirurgische interventie mogelijk te maken.
Strikte naleving van de gebruiksaanwijzing van de fabrikant van het hulpmiddel voor de initiële vul- en inbrengprocedure, de navullingsprocedure en de procedure voor het verwijderen van het implantaat is vereist om de risico's in verband met de procedure tot een minimum te beperken.
Patiënten moeten geïnstrueerd worden om gedurende 30 dagen na het inbrengen van het implantaat en gedurende 7 dagen na het navullen niet op het oog te duwen, in het oog te wrijven of het gebied van het oog aan te raken waar het implantaat zich bevindt.
Na het inbrengen of verwijderen van een implantaat moet de patiënt oogbescherming dragen. De patiënt moet de instructie krijgen de oogbescherming niet te verwijderen totdat hun arts daartoe opdracht geeft (zie rubriek 4.7). Patiënten moeten de oogbescherming na de operatie gedurende ten minste 7 nachten dragen tijdens het slapen.
Glasvochtbloeding
Een glasvochtbloeding kan leiden tot een tijdelijk visusverlies. Bij een niet-helende glasvochtbloeding kan een vitrectomie nodig zijn (zie rubriek 4.2).
Patiënten die antitrombotische geneesmiddelen gebruiken (zoals orale anticoagulantia, acetylsalicylzuur, niet-steroïdale ontstekingsremmers) kunnen een verhoogd risico hebben op glasvochtbloedingen. Het wordt aanbevolen om antitrombotische geneesmiddelen tijdelijk te onderbreken voorafgaand aan de procedure om het implantaat in te brengen.
Het is noodzakelijk om de gebruiksaanwijzing van de fabrikant van het hulpmiddel strikt op te volgen (bijvoorbeeld het uitvoeren van een passende laserablatie van de pars plana, sclerale cauterisatie) om het risico op glasvochtbloeding tot een minimum te beperken.
Lekkage conjunctivablaasje/filterblaasje
Een lekkage van conjunctivablaasje/filterblaasje is een ingekapselde verhoging van de conjunctiva boven de rand van het implantaat. Dit kan het gevolg kan zijn van subconjunctivale verdikking of vloeistof. Lekkage van conjunctivablaasjes/filterblaasjes kunnen aanvullende chirurgische en/of medische behandeling vereisen om verdere complicaties te voorkomen, vooral als het septum van het implantaat niet langer zichtbaar is door de lekkage van conjunctivablaasje/filterblaasje.
Het is noodzakelijk om de gebruiksaanwijzing van de fabrikant van het hulpmiddel strikt op te volgen (bijvoorbeeld de juiste lengte van de sclerale incisie, een nauwkeurige afdekking van de conjunctiva en het kapsel van Tenon bij het sluiten van de peritomie, en een zorgvuldige plaatsing van de navulnaald tijdens de navullingsprocedure) om het risico op conjunctivablaasjes tot een minimum te beperken.
Conjunctiva-erosie
Conjunctiva-erosie is de afbraak of beschadiging van de conjunctiva over de gehele dikte ter hoogte van de rand van het implantaat. Conjunctiva-erosies kunnen gepaard gaan met een verhoogd risico op endoftalmitis, vooral als het implantaat bloot komt te liggen. Chirurgische interventie (bijvoorbeeld reparatie van de conjunctiva of het kapsel van Tenon) moet worden uitgevoerd bij conjunctiva-erosie met of zonder het blootliggen van de implantaatrand.
Het is noodzakelijk de gebruiksaanwijzing van de fabrikant van het hulpmiddel strikt op te volgen (bijvoorbeeld nauwkeurige afdekking van de conjunctiva en het kapsel van Tenon bij het sluiten van de peritomie, de juiste plaatsing van hechtingen in de conjunctiva om contact met de rand van het implantaat te voorkomen) om het risico op conjunctiva-erosie tot een minimum te beperken.
Conjunctivaretractie
Een conjunctivaretractie is een terugtrekking of opening van de limbale en/of radiale peritomie. Conjunctivaretracties kunnen gepaard gaan met een verhoogd risico op endoftalmitis, vooral als het implantaat bloot komt te liggen. Chirurgische interventie (bijvoorbeeld reparatie van de conjunctiva of het kapsel van Tenon) moet worden uitgevoerd bij conjunctivaretractie met of zonder het blootliggen van de implantaatrand.
Het is noodzakelijk de gebruiksaanwijzing van de fabrikant van het hulpmiddel strikt op te volgen (bijvoorbeeld een geschikte hechting van de conjunctiva en het kapsel van Tenon aan de limbus) om het risico op conjunctivaretractie tot een minimum te beperken.
Endoftalmitis
Endoftalmitis is een ernstige complicatie bij oculaire procedures en vereist onmiddellijke behandeling volgens de standaardbehandeling om het risico op visusverlies te beperken en het herstel te maximaliseren. De incidentie van endoftalmitis na Contivue-procedures was 1,6%, vergeleken met 0,6% voor intravitreale ranibizumab-injecties in het ARCHWAY-onderzoek (zie rubriek 4.8). De toediening (navulling) van de dosis Susvimo moet worden uitgesteld totdat de endoftalmitis verdwenen is (zie rubriek 4.2).
Patiënten mogen geen actieve of vermoede oculaire of perioculaire infectie of ernstige systemische infectie hebben voorafgaand aan een implantatieprocedure. Wanneer Susvimo wordt toegediend, moet er altijd een geschikte aseptische techniek worden gebruikt.
Het is noodzakelijk de gebruiksaanwijzing van de fabrikant van het hulpmiddel strikt op te volgen (bijvoorbeeld gepaste steriele voorzorgsmaatregelen tijdens de procedures voor het inbrengen of navullen van het implantaat) om de risico’s op endoftalmitis tot een minimum te beperken (zie rubriek 4.8).
Retinascheur en retinaloslating
Een retinascheur en retinaloslating kunnen leiden tot visusverlies als ze niet onmiddellijk worden behandeld met een interventie (bijvoorbeeld pneumatische retinopexie, vitrectomie of laserfotocoagulatie). Stel de toediening van de dosis Susvimo uit (navulling) totdat de retinascheur of retinaloslating behandeld is (zie rubriek 4.2).
De periferie van de retina moet zorgvuldig worden beoordeeld aan de hand van sclerale indentatie en gebieden met vermoedelijke abnormale vitreoretinale adhesie of retinascheuren moeten worden behandeld voordat het implantaat wordt ingebracht in het oog. Na het inbrengen moet de periferie van de retina worden onderzocht volgens de standaardbehandeling.
Het is noodzakelijk de gebruiksaanwijzing van de fabrikant van het hulpmiddel strikt op te volgen (bijvoorbeeld de juiste behandeling van glasvochtprolaps na pars plana-incisie) om het risico op retinascheuren of retinaloslating tot een minimum te beperken.
Dislocatie van het hulpmiddel (implantaat)
Het hulpmiddel (implantaat) kan losraken of subluxeren en hierdoor in of buiten de glasvochtholte of voorbij de subconjunctivale ruimte komen. Als de dislocatie van het hulpmiddel gepaard gaat met een positieve seideltest, retinaloslating, choroïdloslating door appositie, conjunctivale opening met glasvochtlekkage en implantaatafstoting (open oogbol), of als het gedislokeerde hulpmiddel op of in de buurt van de macula rust, is dringende chirurgische interventie vereist om visusverlies te voorkomen. Patiënten moeten geïnstrueerd worden om activiteiten met een hoog risico te vermijden, waaronder duwen, wrijven of aanraken van hun oog waar het implantaat zich bevindt. Het implantaat moet volgens de standaardbehandeling worden gecontroleerd.
Het is noodzakelijk de gebruiksaanwijzing van de fabrikant van het hulpmiddel strikt op te volgen (bijvoorbeeld de juiste lengte van de sclerale incisie, een juiste positionering op de pars plana tijdens laserablatie) om het risico op dislocatie van het implantaat tot een minimum te beperken.
Losraken van het septum
In klinische onderzoeken is een type implantaatschade gemeld waarbij het septum zich verplaatst heeft naar de body van het implantaat. Er moet een spleetlamponderzoek in mydriase en/of indirecte oftalmoscopie in mydriase worden uitgevoerd om het implantaat in de glasvochtholte door de pupil te inspecteren vóór en na de navullingsprocedure om vast te stellen of er sprake is van losraking van het septum. Stop de behandeling met Susvimo wanneer het septum is losgeraakt en overweeg om het implantaat te verwijderen als het voordeel van de procedure voor verwijdering zwaarder weegt dan het risico (zie rubriek 4.2). De voordelen en risico's van het behouden, het verwijderen, of het verwijderen en vervangen van een implantaat met een losgeraakt septum zijn niet volledig beschreven.
Het is noodzakelijk de gebruiksaanwijzing van de fabrikant van het hulpmiddel strikt op te volgen (bijvoorbeeld de navulnaald juist hanteren en inbrengen in het septum (vermijd draaien en/of roteren)) om het risico op loskomen van het septum tot een minimum te beperken.
Intraoculaire ontsteking
Er is een risico op intraoculaire ontsteking na Contivue-procedures (bijvoorbeeld inbrengen, navullen), overeenkomend met de risico’s die horen bij intraoculaire ingrepen. De meerderheid van de voorvallen die tijdens klinische onderzoeken werden ervaren, traden op tijdens de eerste week na de Contivue-procedures en verdwenen binnen een maand. Gebruik peri-operatieve ontstekingsremmende geneesmiddelen volgens de standaardbehandeling en naar inzicht van de arts. Patiënten moeten worden geïnstrueerd om eventuele klachten of verschijnselen van intraoculaire ontsteking aan hun arts te melden.
Overgevoeligheid
Patiënten moeten worden geïnstrueerd om eventuele klachten of verschijnselen van mogelijke oculaire overgevoeligheid aan hun arts te melden.
Systemische bijwerkingen
Na intravitreale injectie van VEGF-remmers of behandeling met Susvimo zijn systemische bijwerkingen gemeld, waaronder niet-oculaire bloedingen en arteriële trombo-embolische voorvallen (zie rubriek 4.8). Tot en met week 96 van het klinische ARCHWAY-onderzoek kregen 12 patiënten (4,8%) in de Susvimo-arm en 4 patiënten (2,4%) in de intravitreale arm een APTC-voorval, meestal in aanwezigheid van reeds bestaande comorbiditeiten.
Overig
Magnetic Resonance Imaging (MRI) moet onder specifieke omstandigheden worden uitgevoerd, aangezien het implantaat titanium bevat. Het is daarom belangrijk dat patiënten worden geïnformeerd en dat ze een implantaatkaart krijgen die ze altijd bij zich moeten hebben en die ze aan zorgverleners moeten laten zien wanneer ze een MRI-scan nodig hebben. In de gebruiksaanwijzing van de fabrikant van het implantaat voor de initiële vul- en inbrengprocedure worden de scanvoorwaarden vermeld om veilig een MRI-scan uit te voeren bij een patiënt met dit geïmplanteerde hulpmiddel.
Informatie over hulpstoffen
Dit geneesmiddel bevat 0,002 mg polysorbaat 20 in elke dosis van 0,02 ml. Polysorbaten kunnen allergische reacties veroorzaken. Patiënten moeten worden geïnstrueerd om hun arts te informeren als ze bekende allergieën hebben.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Aanvullend gebruik van fotodynamische therapie (PDT) met verteporfine en Susvimo is niet onderzocht.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden en anticonceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende 12 maanden na de laatste dosis (navulling) Susvimo.
Zwangerschap
Er zijn geen gegevens over het gebruik van ranibizumab bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken. Een onderzoek bij drachtige cynomolgusapen die intravitreale ranibizumab kregen, resulteerde in skeletafwijkingen bij foetussen (zie rubriek 5.3).
Na toediening via het Contivue-implantaat is de systemische blootstelling aan ranibizumab laag, maar vanwege het werkingsmechanisme moet Susvimo worden beschouwd als potentieel teratogeen en embryofoetotoxisch. Daarom mag Susvimo niet tijdens de zwangerschap worden gebruikt, tenzij de verwachte voordelen zwaarder wegen dan het potentiële risico voor de foetus. Voor vrouwen die zwanger willen worden en met Susvimo zijn behandeld, wordt aanbevolen om het implantaat met fysiologische natriumchloride-oplossing zonder conserveermiddelen te spoelen. Zij moeten worden geadviseerd om na deze spoeling ten minste 3 maanden te wachten met het proberen zwanger te worden.
Borstvoeding
Op basis van zeer beperkte gegevens wordt aangenomen dat ranibizumab in geringe hoeveelheden kan worden uitgescheiden in de moedermelk. Het is niet bekend welk effect ranibizumab heeft op met moedermelk gevoede pasgeborenen/zuigelingen. Het geven van borstvoeding wordt niet aanbevolen tijdens het gebruik van Susvimo.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over vruchtbaarheid. Op basis van het anti-VEGF-werkingsmechanisme voor ranibizumab kan behandeling met Susvimo een risico vormen voor het voortplantingsvermogen (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Susvimo, Contivue, implantaatgerelateerde procedures en bijbehorende onderzoeken hebben matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten kunnen last hebben van een tijdelijk verminderd gezichtsvermogen na de plaatsing van een implantaat, na navulling en na verwijdering van het implantaat, en na het bijbehorende oogonderzoek (zie rubriek 4.8). Patiënten mogen geen voertuigen besturen of machines bedienen totdat de oogbescherming, gebruikt na het inbrengen of na het verwijderen van het implantaat, mag worden verwijderd en de visuele functie is hersteld (zie rubriek 4.4).
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het veiligheidsprofiel van Susvimo
Dit veiligheidsprofiel omvat bijwerkingen in verband met Susvimo, Contivue en de procedures voor de initiële vulling en het inbrengen, de navulling en het verwijderen van het implantaat.
De meest voorkomende bijwerkingen in het algemeen waren conjunctivahemorragie (72,1%), conjunctivahyperemie (25,6%), iritis (25%), oogpijn (20,6%), cataract (19,1%), lekkage van conjunctivablaasje/filterblaasje (14,9%), glasvochtinsluitsels (13,5%) en hoofdpijn (11,6%).
De meest voorkomende bijwerkingen tijdens de postoperatieve periode (binnen 37 dagen na de eerste implantatie) waren conjunctivahemorragie (65,9%), conjunctivahyperemie (21,5%), iritis (20,8%) en oogpijn (12%).
De meest voorkomende ernstige bijwerkingen in het algemeen waren het losraken van het septum (10,1%), conjunctiva-erosie (5,2%), endoftalmitis (2,6%), hulpmiddeldislocatie (1,9%), conjunctivaretractie (1,9%), lekkage van conjunctivablaasje/filterblaasje (1,7%), cataract (1,4%) en retinaloslating (1,2%).
De bijwerkingen die resulteerden in verwijdering van het implantaat waren het losraken van het septum (5%), conjunctiva-erosie (1,6%), conjunctivaretractie (1,2%), endoftalmitis (1%) en hulpmiddeldislocatie (0,9%).
Het veiligheidsprofiel van intravitreale injecties met ranibizumab
In de intravitreale injectie-arm van het klinische onderzoek ARCHWAY (zie rubriek 5.1) waren de oculaire bijwerkingen in het onderzoeksoog met de hoogste incidentie conjunctivahemorragie (13,8%), glasvochtloslating (8,4%), oogpijn (7,8%), droge ogen (5,4%), wazig zicht (5,4%) en oogirritatie (5,4%).
Niet-oculaire bijwerkingen met de hoogste incidentie in de intravitreale injectie-arm van het klinische ARCHWAY-onderzoek waren nasofaryngitis (15%), vallen (9%), urineweginfectie (8,4%), artralgie (6,6%) en bronchitis (6%); andere niet-oculaire bijwerkingen die werden gezien waren allergische reacties* (rash (1,8%), pruritus (0,6%)) (2,4%), anemie (1,8%), overgevoeligheid (1,8%), hoesten (1,8%) en angst (1,2%).
* Er werden geen voorvallen van urticaria of erytheem gevonden in de gegevens die geanalyseerd werden voor allergische reacties.
Lijst van bijwerkingen in tabelvorm
Het veiligheidsprofiel van Susvimo is onderzocht bij 577 patiënten met natte LMD in klinische onderzoeken. De mediane duur van de blootstelling aan de behandeling was 244 weken (bereik: 1-385 weken). Het mediane aantal procedures, waaronder initiële vullingen en navullingen, was 10 (bereik: 1-21).
De bijwerkingen die optraden tijdens klinische onderzoeken (tabel 2) worden weergegeven per systeem/orgaanklasse volgens MedDRA. Bij elke bijwerking is de indeling in frequentiecategorieën gebaseerd op de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2 Bijwerkingen die optreden bij patiënten die in klinische onderzoeken met
Susvimo werden behandeld
MedDRA systeem/orgaanklasse Bijwerking
Oogaandoeningen
Zeer vaak
Iritis1
Lekkage van conjunctivablaasje/filterblaasje2 Cataract3
Glasvochtinsluitsels
Conjunctivahemorragie Conjunctivahyperemie Oogpijn
Vaak Endoftalmitis
Retinaloslating4
Choroïdloslating
Conjunctiva-erosie
Verdunning van conjunctiva Conjunctivaretractie
Conjunctiva-aandoening Glasvochtbloeding
Scleraverdunning
Hypotonie van het oog Glasvochtloslating
Conjunctivitis
Irisadhesies
Vitritis
Iridocyclitis
Blefaritis
Oogirritatie
Conjunctivaal oedeem Retinabloeding
Cornea-oedeem
Gezichtsvermogen wazig Cornea geschaafd5
Cornea-aandoening6
Ooglidptose
Scherpzien gereduceerd Oogpruritus
Procedurepijn
Traanproductie verhoogd Ecchymose
Ooglidoedeem
Ongemak in het oog
Intraoculaire druk verlaagd Fotofobie
Oogafscheiding
Hyphaema
Vreemd-lichaamgevoel in ogen Soms Retinascheur
Sclerale hyperemie
Ongemak op de toedieningsplaats7 Vreemd lichaam in het oog Hechtinggerelateerde complicatie
| MedDRA systeem/orgaanklasse | Bijwerking |
Ongemak na verrichting Opacificatie van materiaal van medisch hulpmiddel8 Fibrose op implantatieplaats Verdikking van kapsel van Tenon Postprocedurezwelling | |
| Letsels, intoxicaties en verrichtingscomplicaties | |
| Zeer vaak | Hoofdpijn |
| Vaak | Braken Misselijkheid |
| Aangelegenheden met betrekking tot producten | |
| Zeer vaak | Losraken van het septum9 |
| Vaak | Hulpmiddeldislocatie |
1 Iritis: waaronder iritis, voorste oogkamer roodheid en voorste oogkamercellen.
2 Lekkage van conjunctivablaasje/filterblaasje: waaronder conjunctivablaasjes, lekkage uit conjunctivale filterblaasjes, conjunctivacysten en cysten op de implantatieplaats.
3 Cataract: waaronder cataract, cataract nucleair, cataract corticaal, cataract subcapsulair en cataract traumatisch. 4 Retinaloslating: waaronder retinaloslating, rhegmatogene netvliesloslating en tractieloslating netvlies. 5 Cornea geschaafd: waaronder cornea geschaafd en fluoresceïne hoornvlieskleuring aanwezig. 6 Cornea-aandoening: waaronder cornea-aandoening en aandoening cornea-epitheel.
7 Ongemak op de toedieningsplaats: gemeld als irritatie op de navulplaats – ongemak.
8 Opacificatie van materiaal van medisch hulpmiddel: gemeld als opaciteiten van onbekende oorsprong binnen het implantaat. 9 Septumloslating: een type schade aan het implantaat waarbij het septum loskomt in de body van het implantaat. De incidentie van septumloslating werd berekend op basis van geïmplanteerde patiënten in alle klinische onderzoeken met Susvimo.
Beschrijving van geselecteerde bijwerkingen
Glasvochtbloeding
In totaal kreeg 7,5% (43/577) van de patiënten in de Susvimo-arm een glasvochtbloeding in het onderzoeksoog. De meeste getroffen patiënten (31/43) kregen voorvallen van graad 1 (≤ 15 letters BCVA-verlies ten opzichte van het vorige bezoek) of graad 2 (16-30 letters BCVA-verlies ten opzichte van het vorige bezoek). Tien patiënten en 2 patiënten kregen respectievelijk een voorval van graad 3 (> 30 letters BCVA-verlies ten opzichte van het vorige bezoek) en graad 4 (lichtperceptie of erger). Van de 43 getroffen patiënten kregen 40 patiënten een voorval dat verdween, kreeg 1 patiënt een voorval dat verdween met restverschijnselen, kreeg 1 patiënt een voorval dat herstellend was en kregen 2 patiënten een voorval dat niet verdween. Bij 34/43 patiënten traden voorvallen op die spontaan verdwenen zonder medische of chirurgische interventie, 4 patiënten hadden een vitrectomie nodig.
Tijdens de postoperatieve periode kreeg 4,5% (26/577) van de patiënten een glasvochtbloeding. Bij alle 26 patiënten werden deze voorvallen toegeschreven aan de inbrengprocedure, waarbij 7 patiënten bijkomende bijdragende factoren hadden. Van de getroffen 26 patiënten hadden 14 patiënten voorvallen van graad 1, 5 voorvallen van graad 2, 6 voorvallen van graad 3 en 1 een voorval van graad 4. Al deze voorvallen verdwenen.
Geen van de patiënten staakte de behandeling met Susvimo en bij geen van hen werd het implantaat verwijderd vanwege glasvochtbloeding.
Lekkage van conjunctivablaasje/filterblaasje
In totaal kreeg 14,9% (86/577) van de patiënten in de Susvimo-arm een lekkage van conjunctivablaasje/filterblaasje in het onderzoeksoog, waarbij 5% (29/577) van de patiënten deze bijwerkingen kreeg tijdens de postoperatieve periode. De meerderheid van de getroffen patiënten kreeg lichte (72/86) of matig ernstige (10/86) voorvallen en 4 patiënten kregen ernstige voorvallen. Van de 86 getroffen patiënten kregen 78 patiënten een voorval dat verdween, kreeg 1 patiënt een voorval dat verdween met restverschijnselen en kregen 13 patiënten voorvallen die niet verdwenen. In totaal trad er bij 8/86 patiënten een voorval op waarvoor een chirurgische ingreep nodig was.
Conjunctiva-erosie
In totaal kreeg 8,7% (50/577) van de patiënten in de Susvimo-arm conjunctiva-erosie in het onderzoeksoog, waarbij 0,3% (2/577) van de patiënten deze bijwerking kreeg tijdens de postoperatieve periode. De meerderheid van de getroffen patiënten kreeg lichte (16/50) of matig ernstige (23/50) voorvallen, en 11 patiënten kregen een ernstig voorval. Bij 47 patiënten was chirurgische interventie noodzakelijk voor een conjunctiva-erosie. Van de 50 getroffen patiënten, kregen 49 patiënten een voorval dat verdween en kregen 2 patiënten voorvallen die niet verdwenen. Zeven van de 50 patiënten staakten de behandeling met Susvimo vanwege conjunctiva-erosie. Verwijdering van het implantaat was noodzakelijk bij 8/50 patiënten als gevolg van conjunctiva-erosie, waarbij 2 patiënten bijkomende bijdragende factoren hadden.
Conjunctivaretractie
In totaal kreeg 3,5% (20/577) van de patiënten in de Susvimo-arm conjunctivaretractie in het onderzoeksoog, waarbij 0,7% (4/577) van de patiënten deze bijwerking kreeg tijdens de postoperatieve periode. De meerderheid van de getroffen patiënten kreeg lichte (9/20) of matig ernstige (9/20) voorvallen en 2 patiënten kregen een ernstig voorval. Bij 14 patiënten was chirurgische interventie nodig voor een conjunctivaretractie. Van de 20 getroffen patiënten kregen alle patiënten voorvallen die verdwenen. Zes van de 20 patiënten staakten de behandeling met Susvimo vanwege conjunctivaretractie. Verwijdering van het implantaat was nodig bij 6/20 patiënten vanwege conjunctivaretractie, waarbij 1 patiënt bijkomende bijdragende factoren had.
Endoftalmitis
In totaal kreeg 2,8% (16/577) van de patiënten in de Susvimo-arm endoftalmitis in het onderzoeksoog. Van de getroffen patiënten kregen 4 patiënten matig ernstige voorvallen en kregen 12 patiënten een ernstig voorval. Van deze patiënten kregen 8/16 voorafgaande of gelijktijdige conjunctivaretractie of conjunctiva-erosie. Bij 12 patiënten was een chirurgische ingreep nodig voor endoftalmitis. Van de 16 getroffen patiënten kregen 14 patiënten een voorval dat verdween, kregen 2 patiënten een voorval dat verdween met restverschijnselen en kreeg 1 patiënt een voorval dat niet verdween. Acht van de 16 patiënten staakten de behandeling met Susvimo vanwege endoftalmitis. Verwijdering van het implantaat was noodzakelijk bij 8/16 patiënten als gevolg van endoftalmitis, waarbij 1 patiënt bijkomende bijdragende factoren had.
Tijdens de vergelijkende periode van het klinische ARCHWAY-onderzoek was de incidentie van endoftalmitis in de Susvimo-arm 1,6% (4/248) ten opzichte van 0,6% (1/167) in de intravitreale-ranibizumab-arm. In klinische onderzoeken werd endoftalmitis onder andere door een spoeling van de inhoud van het implantaat met 100 µl vancomycine (1,0 mg/0,1 ml), met of zonder voorafgaande spoeling met een natriumchloride-oplossing zonder conserveermiddelen behandeld, naast de standaardbehandeling.
Retinascheur en retinaloslating
In totaal kreeg 0,7% (4/577) van de patiënten in de Susvimo-arm een retinascheur in het onderzoeksoog, waarbij 0,2% (1/577) van de patiënten dit voorval (licht) kreeg tijdens de postoperatieve periode. Bij de 4 getroffen patiënten waren de voorvallen licht (2 patiënten) en matig ernstig (2 patiënten), en kregen 2 patiënten voorvallen die verdwenen, terwijl 2 patiënten voorvallen kregen die niet verdwenen.
In totaal kreeg 1,6% (9/577) van de patiënten in de Susvimo-arm retinaloslating in het onderzoeksoog, waarbij 0,3% (2/577) van de patiënten deze voorvallen kreeg tijdens de postoperatieve periode. Alle 9 patiënten met retinaloslating hadden een ernstig voorval dat werd behandeld met chirurgische interventie. Van de 9 getroffen patiënten kregen 7 patiënten een voorval dat verdween, kreeg 1 patiënt een voorval dat verdween met restverschijnselen, kreeg 1 patiënt een voorval dat niet verdween en kreeg 1 patiënt een voorval dat aan het verdwijnen was. Bij 1/9 patiënten was verwijdering van het implantaat noodzakelijk vanwege retinaloslating; deze patiënt staakte de behandeling met Susvimo.
Dislocatie van het hulpmiddel (implantaat)
In totaal kreeg 2,4% (14/577) van de patiënten in de Susvimo-arm dislocatie van het hulpmiddel in het onderzoeksoog. Het merendeel van de getroffen patiënten kreeg lichte (3/14) of matig ernstige (6/14) voorvallen en 5 patiënten kregen ernstige voorvallen. Bij 13 patiënten, waaronder alle ernstige gevallen, was chirurgische interventie vereist voor dislocatie van het hulpmiddel. Van de 14 getroffen patiënten kregen 13 patiënten een voorval dat verdween en kreeg 1 patiënt een voorval dat niet verdween. Acht van de 14 patiënten staakten de behandeling met Susvimo en verwijdering van het implantaat was nodig bij 9/14 patiënten vanwege dislocatie van het hulpmiddel.
Arteriële trombo-embolische voorvallen
Arteriële trombo-embolische voorvallen (ATE’s) zijn bijwerkingen die mogelijk verband houden met systemische VEGF-remming. Tot en met week 96 van het klinische ARCHWAY-onderzoek kregen 12 patiënten (4,8%) in de Susvimo-arm en 4 patiënten (2,4%) in de intravitreale arm een APTC-voorval, meestal in aanwezigheid van reeds bestaande comorbiditeiten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Ranibizumab-doses tot 2 mg worden via een intravitreale injectie toegediend. De bijwerkingen die werden waargenomen bij de intravitreale dosis van 2 mg kwamen overeen met de bijwerkingen die werden gemeld bij de intravitreale ranibizumab-dosis van 0,5 mg in klinische onderzoeken.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oftalmologica, antineovascularisatiemiddelen, ATC-code: S01LA04
Werkingsmechanisme
Ranibizumab is een gehumaniseerd recombinant monoklonaal antilichaamfragment gericht tegen humane vasculaire endotheliale groeifactor A (VEGF-A, vascular endothelial growth factor A). Het bindt met hoge affiniteit aan alle biologisch actieve VEGF-A-isovormen (bijvoorbeeld VEGF110, VEGF121 en VEGF165), waardoor de binding van VEGF-A aan zijn receptoren VEGFR-1 en VEGFR-2 wordt voorkomen.
Binding van VEGF-A aan zijn receptoren leidt tot endotheelcelproliferatie en neovascularisatie, maar ook vasculaire lekkage, die bijdragen aan de progressie van de neovasculaire vorm van leeftijdsgebonden maculadegeneratie.
Immunogeniteit
Zoals bij alle therapeutische eiwitten bestaat er een kans op een immuunrespons tegen Susvimo. Voorafgaand aan de behandeling met Susvimo testte 2,1% (5/243) van de patiënten met nLMD positief voor anti-ranibizumab-antilichamen. Na de behandeling met Susvimo testte 13,4% (33/247) van de patiënten positief voor anti-ranibizumab-antilichamen.
Er werden geen klinisch betekenisvolle verschillen in farmacokinetiek, werkzaamheid of veiligheid waargenomen tussen patiënten die in klinische onderzoeken positief testten voor anti-ranibizumab-antilichamen.
Klinische werkzaamheid en veiligheid
De klinische werkzaamheid en veiligheid van Susvimo werden onderzocht in een gerandomiseerde, voor de beoordelaar geblindeerd, open-label onderzoek (ARCHWAY) met een actieve behandeling als controlegroep bij patiënten met natte LMD. In totaal werden 415 patiënten (248 in de Susvimo-arm en 167 in de intravitreale-ranibizumab-arm) opgenomen en behandeld in dit onderzoek.
Patiënten waren gediagnosticeerd met enige vorm van maculaire choroïdneovascularisatie (CNV, choroidal neovascularisation) gerelateerd aan natte LMD binnen 9 maanden voorafgaand aan de screening en kregen ≥ 3 doses anti-VEGF intravitreale middelen in het onderzoeksoog binnen de laatste 6 maanden voorafgaand aan de screening. Bij het screeningsbezoek kregen de patiënten een extra intravitreale injectie van 0,5 mg ranibizumab als ze slechts 3 doses anti-VEGF intravitreale middelen hadden gekregen in de afgelopen 6 maanden en/of als de laatste behandeling die ze voorafgaand aan de screening kregen geen 0,5 mg ranibizumab was. Elke patiënt had een aangetoonde respons op de anti-VEGF intravitreale middelen, gedefinieerd als: een totale afname in ziekteactiviteit voor natte LMD die werd gedetecteerd tijdens een spectral-domain optical coherence tomography (SD-OCT) en stabiel of verbeterd zicht.
De patiënten werden in een verhouding van 3:2 gerandomiseerd naar: een toediening die om de 24 weken werd gegeven resulterend in een continue afgifte van Susvimo via het implantaat, of intravitreale injecties van 0,5 mg ranibizumab om de 4 weken. Voor patiënten die gerandomiseerd werden naar de Susvimo-arm was aanvullende behandeling met intravitreale ranibizumab-injecties van 0,5 mg beschikbaar in week 16, 20, 40, 44, 64, 68, 88 en 92 als er aan een van de volgende criteria werd voldaan en vanwege de ziekteactiviteit van natte LMD: een verlies van 15 ETDRS-letters (Early Treatment Diabetic Retinopathy Study) ten opzichte van de beste geregistreerde BCVA-score tijdens het onderzoek, een toename van 150 micron ten opzichte van de laagste waarde voor de centrale subvelddikte (CST, central subfield thickness) tijdens het onderzoek, of een verlies van 10 letters ten opzichte van de hoogste BCVA-score in combinatie met een toename van 100 micron ten opzichte van de laagste CST-waarde.
De demografische gegevens bij baseline waren over het algemeen evenwichtig verdeeld over de behandelingsgroepen; 43/415 (10,4%) van de patiënten was jonger dan 65 jaar en de gemiddelde [SD] leeftijd was 75 [7,91] jaar. De meerderheid van de patiënten was vrouw (59%). De gemiddelde [SD] BCVA-score bij baseline was 74,8 [10,4] letters.
Vóór de start van de onderzoeksbehandeling werd er in het onderzoeksoog van de patiënten in de Susvimo- en de intravitreale-ranibizumab-arm een mediaan van 4 doses anti-VEGF-middelen intravitreaal toegediend. De gemiddelde [SD] verandering in gezichtsscherpte in het onderzoeksoog tussen de diagnose van natte LMD en baseline bedroeg 11,3 [13,8] letters. Van de patiënten die in de Susvimo-arm voor aanvullende behandeling werden beoordeeld, kreeg 98,4%, 94,6%, 94,8% en 94,7% geen aanvullende behandeling in respectievelijk het eerste, tweede, derde en vierde behandelinterval. Over alle 4 de behandelintervallen genomen, kregen 31/246 patiënten (12,6%) een aanvullende behandeling en kregen 215/246 patiënten (87,4%) geen aanvullende behandeling. Van de 31 patiënten kregen 18 patiënten (58,1%) slechts één aanvullende behandeling.
Het primaire eindpunt voor de werkzaamheid, de verandering van de BCVA-score ten opzichte van baseline, gemiddeld over week 36 en week 40, toonde aan dat Susvimo even werkzaam is als intravitreale ranibizumab-injecties die om de 4 weken worden toegediend. Gedetailleerde werkzaamheidsresultaten zijn weergegeven in tabel 3 en afbeelding 1.
Tabel 3 Resultaten van gezichtsscherpte in het ARCHWAY-onderzoek
| Resultaat* | Susvimo 100 mg/ml n = 248 | Intravitreale ranibizumab 0,5 mg n = 167 | Verschil (95%-BI) |
| Gecorrigeerde gemiddelde verandering ten opzichte van baseline in BCVA-score gemiddeld over week 36 en 40 | 0,2 | 0,5 | -0,3 (-1,7; 1,1) |
| Gecorrigeerde gemiddelde verandering ten opzichte van baseline in BCVA-score gemiddeld over week 44 en 48 | 0,0 | 0,2 | -0,2 (-1,8; 1,3) |
| Gecorrigeerde gemiddelde verandering ten opzichte van baseline in BCVA-score gemiddeld over week 88 en 92 | -1,1 | -0,5 | -0,6 (-2,5; 1,3) |
Gecorrigeerd percentage patiënten met een BCVA-score van 69 letters (ongeveer 20/40 Snellen-equivalent) of meer gemiddeld over week 36 en 40 | 80,7% | 82,1% | -1,4% (-7,3%; 4,5%) |
| Gecorrigeerd percentage patiënten dat < 10 letters verliest op de BCVA-score ten opzichte van baseline gemiddeld over week 36 en 40 | 95,1% | 95,1% | 0,0% (-4,2%; 4,3%) |
BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte)
* BCVA gemeten aan de hand van de score in ETDRS-letters.
Afbeelding 1 Gecorrigeerde gemiddelde BCVA-verandering ten opzichte van baseline in het onderzoeksoog tot en met week 96 in het ARCHWAY-onderzoek*
Q24W = elke 24 weken; Q4W = elke 4 weken.
*Afname in BCVA in week 4 tijdens postoperatief herstel.
Er werden consistente resultaten waargenomen in de subgroepanalyses van patiënten voor de gemiddelde verandering ten opzichte van baseline in BCVA-score gemiddeld over week 36 en 40 (leeftijd, geslacht, aantal voorafgaande anti-VEGF intravitreale injecties en BCVA-score bij baseline) en de centrale retinadikte (CPT, Central Point Thickness) in week 36 (leeftijd en geslacht).
Het lekken van bloed en vocht uit CNV kan retinale verdikking of oedeem en/of intraretinale/subretinale bloeding veroorzaken, wat leidt tot verlies van het gezichtsvermogen. De anatomische parameter CPT [gemeten vanaf het membrana limitans interna (ILM, internal limiting membrane) tot het retinale pigmentepitheel] werd beoordeeld. In week 36 werd een vergelijkbare gecorrigeerde gemiddelde verandering in CPT waargenomen tussen de Susvimo-arm en de intravitreale-ranibizumab-arm (respectievelijk 5,4 micron vs. 2,6 micron). Dit kwam overeen met een verschil in gecorrigeerde gemiddelden van 2,8 micron (95%-BI: -6,2; 11,8) tussen de groepen.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Susvimo in alle subgroepen van pediatrische patiënten met natte LMD (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Susvimo dat via het Contivue-implantaat wordt afgegeven, zorgt voor een continue afgifte van ranibizumab in het glasachtig lichaam, waarbij de afgifte van ranibizumab na verloop van tijd afneemt naarmate de concentratie in het implantaat daalt. De waargenomen ranibizumabconcentraties in serum en kamervocht met Susvimo blijven onder het maximum en boven de minimumconcentraties die worden bereikt bij een maandelijkse intravitreale toediening van 0,5 mg ranibizumab.
In het klinische onderzoek ARCHWAY was de gemiddelde (± SD) maximale ranibizumab-serumconcentratie (Cmax) 0,48 (± 0,17) ng/ml en de mediane (bereik) tijd tot maximale serumconcentratie (Tmax) was 26 (1 – 89) dagen na plaatsing van het implantaat. Na de procedures voor het initiële vullen en het navullen van Susvimo bij patiënten met natte LMD waren de maximale 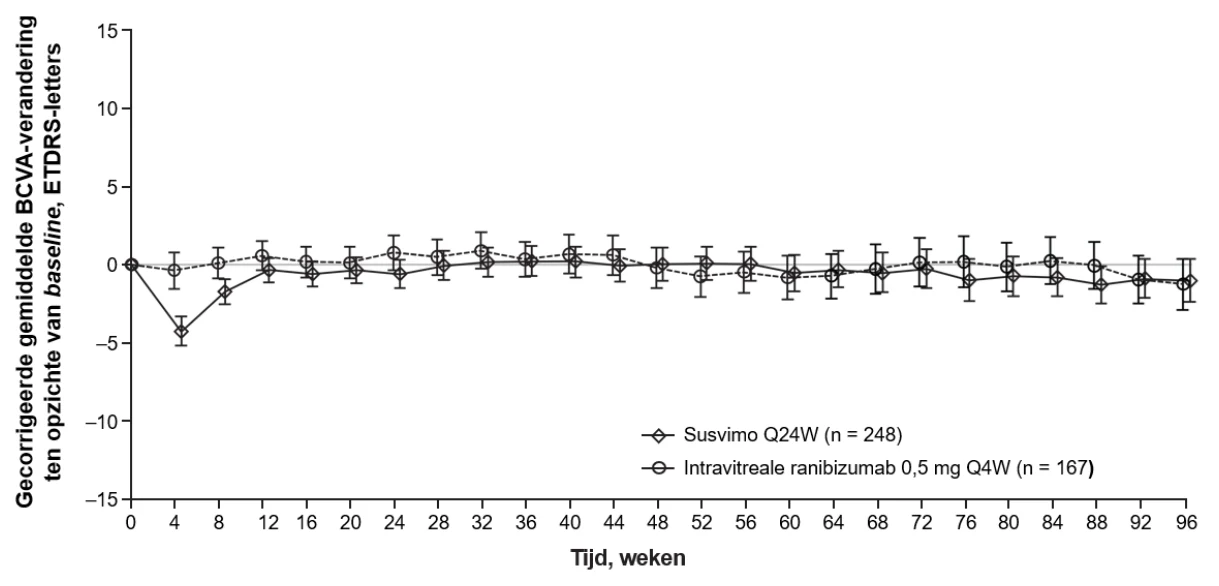 serumconcentraties van ranibizumab lager dan de ranibizumabconcentratie die nodig is om de biologische activiteit van VEGF met 50% te remmen.
Distributie
Ranibizumab wordt vanuit het glasachtig lichaam verspreid naar het kamervocht en serum. Op basis van farmacokinetische populatieanalyse nemen de ranibizumabconcentraties in het kamervocht af met een halfwaardetijd van ongeveer 15 weken en nemen de ranibizumabconcentraties in het serum af met een halfwaardetijd van ongeveer 29 weken. Ranibizumab accumuleerde niet in serum bij toediening via navullingsprocedures elke 24 weken.
Biotransformatie en eliminatie
Het metabolisme van Susvimo is niet rechtstreeks onderzocht. Susvimo is een monoklonaal antilichaamfragment. Antilichamen worden voornamelijk geklaard via katabolisme.
Speciale populaties
Ouderen
In de farmacokinetische populatieanalyse van patiënten met natte LMD met Susvimo varieerde de leeftijd van patiënten van 50 tot 92 jaar. Leeftijd had geen significant effect op de farmacokinetiek van Susvimo.
Verminderde nierfunctie
Er is geen formeel onderzoek uitgevoerd naar de farmacokinetiek van Susvimo bij patiënten met een verminderde nierfunctie. In een farmacokinetische populatieanalyse van patiënten met natte LMD met Susvimo had 73% (266 van de 364) een verminderde nierfunctie (44% licht [CrCL 60 tot < 90 ml/min], 27% matig [CrCL 30 tot < 60 ml/min] en 2% ernstig [CrCL < 30 ml/min]). Uit deze analyse bleek dat de systemische klaring van ranibizumab iets lager was bij patiënten met een nierfunctiestoornis, maar niet klinisch significant.
Verminderde leverfunctie
Er is geen formeel onderzoek uitgevoerd naar de farmacokinetiek van Susvimo bij patiënten met een verminderde leverfunctie. De systemische blootstelling van Susvimo is echter laag, waarbij de concentraties onder de ranibizumabconcentratie blijven die nodig is om de biologische activiteit van VEGF te remmen met 50% (11-27 ng/ml). Daarom wordt een dosisaanpassing bij deze populatie niet noodzakelijk geacht (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van intravitreale injecties bij cynomolgusapen of continue afgifte via het oogimplantaat bij minivarkens. De waargenomen oculaire effecten (ontsteking, cataract, fibrose, retinaloslating, tractie van de nervus opticus, zwelling en verplaatsen van fotoreceptorkernen) werden toegeschreven aan soortspecifieke immuunresponsen op het heterologe eiwit (aangetoond door systemische anti-ranibizumab-antilichamen) en worden niet beschouwd als relevant voor klinische doeleinden.
Carcinogeniciteit en genotoxiciteit
Er zijn geen onderzoeken uitgevoerd om het carcinogeen of mutageen potentieel van Susvimo te bepalen.
Verminderde vruchtbaarheid
Er zijn geen vruchtbaarheidsonderzoeken bij dieren uitgevoerd om het effect van ranibizumab te evalueren.
Hoewel er geen effecten op de voortplantingsweefsels werden waargenomen in onderzoeken met intravitreale ranibizumab bij herhaalde toediening aan apen, kan remming van VEGF in vrouwelijke voortplantingsweefsels van de mens mogelijk de vruchtbaarheid aantasten.
Reproductietoxiciteit
Er werd geen onderzoek naar reproductie- en ontwikkelingstoxiciteit uitgevoerd met Susvimo (ranibizumab toegediend via het Contivue-implantaat).
Bij drachtige apen die tijdens de volledige periode van de organogenese met intravitreale ranibizumab werden behandeld, werden bij foetussen van dieren die werden behandeld met doses die resulteerden in dalserumconcentraties van ranibizumab die tot 18 maal hoger waren dan de waargenomen Cmax-concentraties bij de mens na behandeling van een enkel oog met Susvimo, met een lage incidentie skeletafwijkingen waargenomen, waaronder onvolledige en/of onregelmatige botvorming in de schedel, wervelkolom en achterpoten en verkorte supernumeraire ribben. Vanwege het werkingsmechanisme moet Susvimo echter worden beschouwd als potentieel teratogeen en embryofoetotoxisch (zie rubriek 4.6).
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidinehydrochloride
Polysorbaat 20 (E 432)
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C – 8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht. Vóór gebruik mag de ongeopende injectieflacon maximaal 24 uur bij 9 °C tot 30 °C worden bewaard.
6.5 Aard en inhoud van de verpakking
Injectieflacon van 2 ml van type I-borosilicaatglas met een rubberen stop gelamineerd met fluorhars en een aluminium verzegeling met een plastic flip-off-dop.
Elke verpakking bevat één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Lees en raadpleeg de gebruiksaanwijzing van de fabrikant van het hulpmiddel voor de initiële vul- en inbrengprocedure, procedure voor navulling en de procedure voor verwijdering van het implantaat voordat u het Contivue-implantaat vult, inbrengt, navult of verwijdert.
De oplossing moet voorafgaand aan toediening visueel worden onderzocht op deeltjes en verkleuring. Susvimo is een heldere tot enigszins doorschijnende, kleurloze tot lichtbruine oplossing. Gebruik het geneesmiddel niet als het deeltjes bevat of troebel of verkleurd is.
Schud de oplossing niet.
Initiële vul- en inbrengprocedure
Hulpmiddelen nodig voor toediening:
Optreknaald (19 gauge, 1½ inch) (niet meegeleverd)
Luer-lockspuit (1 ml, luer-lockaansluiting) (niet meegeleverd)
Contivue initiële vulnaald
Contivue-implantaat met inbrenghulpmiddel
Met behulp van aseptische techniek wordt het implantaat gevuld met 0,02 ml Susvimo (ranibizumab) oplossing voor injectie direct voordat het in het oog van de patiënt wordt ingebracht. De volgende instructies moeten worden gevolgd om de spuit voor te bereiden:
- 1. Breng de dosis over van de injectieflacon naar de injectiespuit
Bevestig de optreknaald aan de luer-lockspuit, verwijder de beschermhuls en gebruik hem om de volledige inhoud van de injectieflacon met Susvimo in de spuit op te zuigen.
- 2. Verwijder lucht uit de injectiespuit
Houd de injectiespuit met de optreknaald omhoog, tik zachtjes met uw vinger tegen de spuit totdat de luchtbellen naar boven gaan. Duw de zuigerstang langzaam in tot alle lucht uit de spuit en naald is verwijderd. Houd zoveel mogelijk Susvimo-oplossing over om het implantaat volledig te vullen. Verwijder de optreknaald en voer deze op de juiste manier af.
- 3. Bevestig de initiële vulnaald (blauwe dop)
Bevestig de initiële vulnaald aan de luer-lockspuit en verwijder de beschermhuls. Verwijder lucht uit de injectiespuit zoals beschreven in stap 2 hierboven. Zorg ervoor dat wanneer de zuigerstang wordt ingeduwd, er een druppel Susvimo-oplossing te zien is aan de punt van de naald.
- 4. Controleer de injectiespuit op luchtbellen
Controleer de injectiespuit en de naaldhals om er zeker van te zijn dat er geen luchtbellen aanwezig zijn. Als er luchtbellen aanwezig zijn, moet u de lucht uit de injectiespuit blijven verwijderen zoals hierboven is beschreven en de injectiespuit opnieuw controleren.
De injectiespuit is nu klaar om in het inbrenghulpmiddel te plaatsen en het implantaat te vullen met Susvimo-oplossing. Gebruik de injectiespuit binnen 15 minuten na het verwijderen van alle lucht om te voorkomen dat de Susvimo-oplossing in de naald opdroogt en de vloeistofstroom wordt belemmerd.
Wanneer het implantaat is gevuld, plaats de dop dan niet terug op de initiële vulnaald en haal de vulnaald niet van de spuit af. Voer de gebruikte injectiespuit samen met de initiële vulnaald af in een naaldencontainer of overeenkomstig lokale voorschriften.
Procedure voor het navullen van het implantaat
Hulpmiddelen nodig voor navulling:
Optreknaald (19 gauge, 1½ inch) (niet meegeleverd)
Luer-lockspuit (1 ml, luer-lockaansluiting) (niet meegeleverd)
Contivue-navulnaald
De inhoud van het implantaat wordt gelijktijdig verwijderd terwijl het implantaat wordt gevuld met 0,02 ml vervangende Susvimo (ranibizumab) oplossing voor injectie met behulp van een aseptische techniek. De volgende instructies moeten worden gevolgd om de spuit voor te bereiden:
- 1. Breng de dosis over van de injectieflacon naar de injectiespuit
Bevestig de optreknaald aan de luer-lockspuit, verwijder de beschermhuls en gebruik hem om de volledige inhoud van de injectieflacon met Susvimo in de spuit op te zuigen.
- 2. Verwijder lucht uit de injectiespuit
Houd de injectiespuit met de optreknaald omhoog, tik zachtjes met uw vinger tegen de spuit totdat de luchtbellen naar boven gaan. Duw de zuigerstang langzaam in tot alle lucht uit de spuit en naald is verwijderd. Houd zoveel mogelijk Susvimo-oplossing over om het implantaat volledig te vullen. Verwijder de optreknaald en voer deze op de juiste manier af.
- 3. Bevestig de navulnaald (doorzichtige dop)
Bevestig de navulnaald aan de luer-lockspuit en verwijder de beschermhuls.
- 4. Verwijder lucht uit de injectiespuit en pas de dosis aan
Verwijder lucht uit de injectiespuit zoals beschreven in stap 2 hierboven. Duw de zuigerstang langzaam in tot alle lucht uit de spuit en naald is verwijderd en de dosis Susvimo-oplossing is aangepast tot 0,1 ml.
- 5. Controleer de injectiespuit op luchtbellen
Controleer de injectiespuit en de naaldhals door middel van vergroting om er zeker van te zijn dat er geen luchtbellen aanwezig zijn.
De injectiespuit is nu klaar voor de procedure voor navulling. Gebruik de injectiespuit binnen 15 minuten na het verwijderen van alle lucht om te voorkomen dat de Susvimo-oplossing in de naald opdroogt en de vloeistofstroom wordt belemmerd.
Wanneer de inhoud van het implantaat is vervangen, plaats de dop dan niet terug op de navulnaald en haal de navulnaald niet van de spuit af. Voer de gebruikte injectiespuit samen met de navulnaald af in een naaldencontainer of overeenkomstig lokale voorschriften.
De inhoud van de injectieflacon en de initiële vul- en navulnaalden worden steriel en uitsluitend voor eenmalig gebruik geleverd. De onderdelen mogen niet opnieuw verwerkt, gesteriliseerd of gebruikt worden. Gebruik geen onderdeel als het beschadigd of kapot is of als de steriliteit in gevaar is gebracht.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/26/2058/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.