


SmPC (samenvatting van de productkenmerken) - Lytenava
1. NAAM VAN HET GENEESMIDDEL
Lytenava 25 mg/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml oplossing bevat 25 mg bevacizumab gamma*.
Elke injectieflacon bevat 7,5 mg bevacizumab gamma in 0,3 ml oplossing. Dit levert een bruikbare hoeveelheid op voor toediening van een enkelvoudige dosis van 0,05 ml die 1,25 mg bevacizumab gamma bevat.
* Bevacizumab gamma is een gehumaniseerd monoklonaal antilichaam dat via recombinant-DNA-technologie in ovariumcellen van de Chinese hamster wordt geproduceerd.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Kleurloze tot enigszins bruine oplossing met een pH-waarde van 6,1 en een osmolaliteit van 235-315 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Lytenava is geïndiceerd voor de behandeling van neovasculaire (natte) leeftijdsgebonden maculadegeneratie (nLMD) bij volwassenen.
4.2 Dosering en wijze van toediening
Dit geneesmiddel moet worden toegediend door een gekwalificeerde professionele zorgverlener die ervaring heeft met intravitreale injecties.
Dosering
De aanbevolen dosis is 1,25 mg, om de 4 weken (maandelijks) toegediend via intravitreale injectie. Dit komt overeen met een injectievolume van 0,05 ml.
De behandeling wordt gestart met één injectie per maand totdat de maximale gezichtsscherpte is bereikt en/of er geen tekenen van ziekteactiviteit meer zijn, d.w.z. geen verandering in de gezichtsscherpte of in andere tekenen en symptomen van de ziekte bij voortgezette behandeling. Uit de kinetiek van de werkzaamheid van bevacizumab gamma (zie rubriek 5.1) volgt dat in eerste instantie drie of meer opeenvolgende maandelijkse injecties nodig kunnen zijn. Daarna kan de professionele zorgverlener de behandelintervallen op de persoon afstemmen op basis van de ziekteactiviteit zoals beoordeeld aan de hand van de gezichtsscherpte en/of anatomische parameters.
De toezicht- en behandelingsintervallen moeten vervolgens door de professionele zorgverlener worden bepaald op basis van de ziekteactiviteit, onder meer door klinisch onderzoek, functionele tests of beeldvormingstechnieken (bijv. optische coherentietomografie of fluoresceïneangiografie).
Als de visuele en anatomische uitkomsten erop wijzen dat de patiënt geen baat heeft bij voortzetting van de behandeling, moet de toediening van het geneesmiddel worden stopgezet. Indien klinisch geïndiceerd, dient de behandeling eveneens te worden gestaakt (zie rubriek 4.4).
Bijzondere populaties
Ouderen
Er is geen dosisaanpassing nodig bij patiënten van 65 jaar en ouder.
Nierinsufficiëntie
Bevacizumab gamma is niet onderzocht bij patiënten met nierinsufficiëntie. De beschikbare gegevens wijzen er niet op dat een dosisaanpassing nodig is bij patiënten met nierinsufficiëntie.
Leverinsufficiëntie
Bevacizumab gamma is niet onderzocht bij patiënten met leverinsufficiëntie. De beschikbare gegevens wijzen er niet op dat een dosisaanpassing nodig is bij patiënten met leverinsufficiëntie.
Pediatrische patiënten
Er is geen relevante toepassing van Lytenava bij pediatrische patiënten voor de indicatie nLMD.
Wijze van toediening
Het geneesmiddel is uitsluitend bestemd voor intravitreaal gebruik. Elke injectieflacon mag alleen worden gebruikt voor de behandeling van één oog.
Aangezien het volume in de injectieflacon (0,3 ml) groter is dan de aanbevolen dosis (0,05 ml), moet een deel van het volume in de injectieflacon vóór toediening worden verwijderd.
Zorg ervoor dat de injectie onmiddellijk na bereiding van de dosis wordt toegediend.
De intravitreale injectieprocedure moet worden uitgevoerd onder aseptische omstandigheden, wat onder meer het gebruik van chirurgische handontsmetting, steriele handschoenen, een steriele afdekdoek en een steriel ooglidspeculum (of gelijkwaardig) inhoudt. Als voorzorgsmaatregel dient steriele apparatuur voor paracentese beschikbaar te zijn. Voordat de intravitreale procedure wordt uitgevoerd, dient de medische voorgeschiedenis van de patiënt met betrekking tot overgevoeligheidsreacties zorgvuldig te worden geëvalueerd (zie rubriek 4.4). Voorafgaand aan de injectie moeten adequate anesthesie en een topisch breedspectrummicrobicide worden toegediend om de perioculaire huid, het ooglid en het oogoppervlak te desinfecteren.
De injectienaald moet 3,5-4,0 mm achter de limbus in de glasvochtholte worden ingebracht, waarbij de horizontale meridiaan wordt gemeden en de naald naar het midden van de oogbol wordt gericht. Het injectievolume van 0,05 ml wordt vervolgens langzaam toegediend; voor daaropvolgende injecties dient een andere sclerale locatie te worden gebruikt.
Voor instructies over de bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten met actieve of vermoede oculaire of perioculaire infecties
Actieve intraoculaire ontsteking
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het partijnummer van het toegediende product goed geregistreerd worden.
Intravitreale injectiegerelateerde reacties
Intravitreale injecties zijn in verband gebracht met endoftalmitis, intraoculaire ontsteking en netvliesloslatingen/-scheuren (zie rubriek 4.8). Bij toediening van het geneesmiddel moet altijd een deugdelijke aseptische injectietechniek worden gebruikt.
Onmiddellijk na de intravitreale injectie moeten patiënten worden gecontroleerd op verhoging van de intraoculaire druk. Passend toezicht kan bestaan uit een controle op perfusie van de oogzenuwkop of tonometrie. Indien nodig moet steriele apparatuur voor paracentese beschikbaar zijn. Daarnaast moeten patiënten na de injectie worden gemonitord om in geval van een infectie een vroege behandeling mogelijk te maken.
Patiënten moeten worden geïnstrueerd om eventuele symptomen – zoals oogpijn, verlies van gezichtsvermogen, fotofobie, wazig zien, zwevers of roodheid – die wijzen op endoftalmitis of een van de bovengenoemde voorvallen, onmiddellijk te melden om een snelle en passende behandeling mogelijk te maken.
Verhogingen van de intraoculaire druk
Na injectie (tot 60 minuten) zijn verhogingen van de intraoculaire druk waargenomen tijdens behandeling met remmers van de vasculaire endotheliale groeifactor (VEGF-remmers), inclusief bevacizumab gamma (zie rubriek 4.8). Zowel de intraoculaire druk als de perfusie van de oogzenuwkop moeten vóór en na intravitreale injectie met Lytenava worden gecontroleerd en op passende wijze worden behandeld.
Bijzondere voorzichtigheid is geboden bij patiënten met glaucoom dat slecht onder controle is (het geneesmiddel niet injecteren zolang de intraoculaire druk ≥ 30 mmHg is).
Bilaterale behandeling
De veiligheid en de werkzaamheid van bevacizumab gamma bij gelijktijdige toediening in beide ogen zijn niet onderzocht. Gelijktijdige bilaterale behandeling kan leiden tot een verhoogde kans op bijwerkingen, zowel oculair als systemisch, door de verhoogde blootstelling.
Immunogeniciteit
Aangezien dit een therapeutisch eiwit is, is er kans op immunogeniciteit met bevacizumab gamma. Patiënten moeten worden geïnstrueerd hun arts te informeren als er symptomen optreden als oogpijn of toegenomen ongemak, verergering van oogroodheid, wazig zien of verminderd gezichtsvermogen, een groter aantal kleine deeltjes in hun gezichtsveld of een verhoogde gevoeligheid voor licht.
Gelijktijdig gebruik van andere geneesmiddelen tegen VEGF (vasculaire endotheliale groeifactor)
Er zijn geen gegevens beschikbaar over het gelijktijdige gebruik van bevacizumab gamma met andere anti-VEGF-geneesmiddelen in hetzelfde oog. Bevacizumab gamma mag niet gelijktijdig met andere anti-VEGF-geneesmiddelen (systemisch of oculair) worden toegediend.
Staking van de behandeling
De dosistoediening moet worden gestaakt en de behandeling mag niet eerder dan de volgende geplande behandeling worden hervat in geval van:
- een daling van de best gecorrigeerde gezichtsscherpte (BCVA) van ≥ 30 letters vergeleken met de laatste beoordeling van de gezichtsscherpte;
- een netvliesbreuk;
- een subretinale bloeding waarbij het centrum van de fovea betrokken is of als de grootte van de bloeding ≥ 50 % van het totale laesiegebied bedraagt;
- een intraoculaire druk van ≥ 30 mmHg;
- trombo-embolie, inclusief myocardinfarct (MI), acuut coronair syndroom (ACS), beroerte, diepe veneuze trombose (DVT) en longembolie (PE);
uitgevoerde of geplande intraoculaire chirurgie in de loop van de voorafgaande of volgende
28 dagen.
Retinale pigmentepitheelscheur
Risicofactoren in verband met de ontwikkeling van een retinale pigmentepitheelscheur na anti-VEGF-therapie voor nLMD omvatten een grote en/of hoge retinale pigmentepitheelloslating. Bij aanvang van de behandeling met bevacizumab gamma dient voorzichtigheid te worden betracht bij patiënten met deze risicofactoren voor retinale pigmentepitheelscheuren.
Regmatogene netvliesloslating of maculaire gaten
De behandeling moet worden stopgezet bij personen met regmatogene netvliesloslating of maculaire gaten in stadium 3 of 4.
Systemische effecten na intravitreaal gebruik
Er zijn niet-oculaire bloedingen en arteriële trombo-embolische voorvallen gemeld na intravitreale injectie van VEGF-remmers (zie rubriek 4.8). Er zijn beperkte gegevens over de veiligheid bij de behandeling van patiënten met nLMD met een voorgeschiedenis van beroerte, transiënte ischemische aanvallen of myocardinfarct in de voorgaande 3 maanden. Bij de behandeling van dergelijke patiënten moet voorzichtigheid worden betracht.
Hulpstoffen met bekend effect
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, wat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interactie met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Op basis van de eliminatie van bevacizumab worden geen interacties verwacht. Bevacizumab gamma mag echter niet gelijktijdig worden toegediend met andere systemische of oculaire anti-VEGF-geneesmiddelen (zie rubriek 4.4).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met bevacizumab gamma en gedurende ten minste drie maanden na de laatste dosis wanneer zij de behandeling met bevacizumab gamma stopzetten.
Zwangerschap
Er zijn geen gegevens over het gebruik van bevacizumab gamma bij zwangere vrouwen. Op basis van dierstudies met andere anti-VEGF-middelen kan behandeling met bevacizumab gamma een risico vormen voor de menselijke embryofoetale ontwikkeling. Daarom mag bevacizumab gamma niet worden gebruikt tijdens de zwangerschap, tenzij het potentiële voordeel groter is dan het potentiële risico voor de foetus.
Borstvoeding
Er zijn geen gegevens beschikbaar over de aanwezigheid van bevacizumab gamma in moedermelk, de effecten van bevacizumab gamma op de zuigeling of de effecten van bevacizumab gamma op de melkproductie/-excretie. Risico voor met moedermelk gevoede pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Lytenava moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen voortplantings- of vruchtbaarheidsonderzoeken uitgevoerd met bevacizumab gamma. Het is aangetoond dat VEGF-remming de follikelontwikkeling, de functie van het corpus luteum en de vruchtbaarheid beïnvloedt (zie rubriek 5.3). Ovariële effecten kunnen worden toegeschreven aan de rechtstreekse impact van de plaatselijke VEGF-remming op de actieve angiogenese, die in de eierstokken intensief is.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lytenava heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen als gevolg van mogelijke tijdelijke visusstoornissen na de intravitreale injectie en het bijbehorende oogonderzoek. Patiënten mogen geen voertuigen besturen of machines bedienen totdat deze tijdelijke visusstoornissen verdwijnen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meeste bijwerkingen die na toediening van bevacizumab gamma worden gemeld, hebben betrekking op de intravitreale injectieprocedure. De meest gemelde bijwerkingen waren conjunctivahemorragie (5,0 %), glasvochtinsluitsels (1,5 %), oogpijn (1,2 %) en verhoogde intraoculaire druk (1,2 %). Minder vaak gemelde, maar ernstigere bijwerkingen waren toename van de intraoculaire druk (0,6%), blindheid (voorbijgaand) (0,3%), endoftalmitis (0,3%), intraoculaire ontsteking (0,3%).
Lijst van bijwerkingen in tabelvorm
In totaal werden 341 patiënten uit twee gerandomiseerde klinische studies en één klinische studie met open-labelopzet behandeld met de aanbevolen dosis van 1,25 mg. De bijwerkingen die werden gemeld in klinische studies met bevacizumab gamma zijn weergegeven in tabel 1 hieronder.
De bijwerkingen staan in de lijst vermeld volgens de systeem/orgaanklasse van MedDRA. Binnen elk systeem/orgaanklasse worden de bijwerkingen gerangschikt volgens frequentie, met de meest voorkomende reacties eerst. De frequentiecategorieën voor elke bijwerking zijn gebaseerd op de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1 000, < 1/100), zelden (≥ 1/10 000, < 1/1 000), zeer zelden (< 1/10 000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1 Frequenties van bijwerkingen
| Systeem/orgaanklasse | Vaak | Soms |
| Infecties en parasitaire aandoeningen | Endoftalmitis | |
| Immuunsysteemaandoeningen | Jodiumallergie | |
| Oogaandoeningen | Glasvochtinsluitsels Oogpijn Conjunctivahemorragie | Scheur in retinapigmentepitheel Glasvochtbloeding Intraoculaire ontsteking Cornealitteken Keratopathie Keratitis punctata Blindheid (voorbijgaand) Glasvochtloslating Fotopsie Ongemak in het oog Geschaafde cornea Oogirritatie Oogpruritus Droog oog Oculaire hyperemie |
| Onderzoeken | Intraoculaire druk verhoogd |
Beschrijving van geselecteerde bijwerkingen
Geneesmiddelklassegerelateerde bijwerkingen
Er bestaat een theoretisch risico op arteriële trombo-embolische voorvallen, waaronder beroerte en myocardinfarct, na intravitreaal gebruik van VEGF-remmers. Er werd een laag incidentiepercentage van arteriële trombo-embolische voorvallen waargenomen in de klinische studies met bevacizumab gamma bij patiënten met nLMD (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Overdosering met een groter dan aanbevolen injectievolume kan de intraoculaire druk verhogen. In geval van overdosering moet daarom de intraoculaire druk worden gemonitord en moet, indien de behandelende professionele zorgverlener dat nodig acht, een passende behandeling worden gestart.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Middelen voor oogheelkundig gebruik, middelen tegen neovascularisatie, ATC-code: S01LA08
Werkingsmechanisme
Bevacizumab gamma is een recombinant gehumaniseerd monoklonaal IgG1-antilichaam voor de menselijke vasculaire endotheliale groeifactor (VEGF).
Bevacizumab gamma bindt VEGF en voorkomt de interactie van VEGF met zijn receptoren (Flt-1 en KDR) op het oppervlak van endotheelcellen. Bevacizumab gamma is een humane VEGF-remmer die zich bindt aan alle isovormen van VEGF-A, waardoor interactie met receptoren VEGFR-1 en VEGFR-2 wordt voorkomen. Door VEGF-A te remmen, onderdrukt bevacizumab gamma de proliferatie van endotheelcellen, neovascularisatie en vasculaire permeabiliteit. Remming van angiogenese zorgt ervoor dat de groei van abnormale bloedvaten in de achterkant van het oog wordt geblokkeerd.
Farmacodynamische effecten
Neovasculaire LMD
In de NORSE TWO-studie maakten anatomische parameters in verband met weglekken van bloed en vloeistof die choroïdale neovascularisatie (CNV) kenmerken deel uit van de beoordelingen van de ziekteactiviteit. Er werd een gemiddelde afname in de centrale netvliesdikte (CRT) van 119,7 micron in maand 11 ten opzichte van baseline waargenomen bij patiënten die maandelijks intravitreale injecties met 1,25 mg bevacizumab gamma kregen.
Immunogeniciteit
Er werden geen aanwijzingen gevonden voor de invloed van anti-geneesmiddelantilichamen op de farmacokinetiek, werkzaamheid of veiligheid, maar de gegevens zijn nog beperkt.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van bevacizumab gamma werden beoordeeld in twee gerandomiseerde, dubbelblinde, actief gecontroleerde fase III-studies met multicenteropzet (NORSE ONE en NORSE TWO) bij patiënten met nLMD. In NORSE ONE werden zowel patiënten met eerder behandelde als behandelingsnaïeve onderzoeksogen opgenomen en werden in totaal 61 patiënten 1:1 gerandomiseerd (31 proefpersonen in de bevacizumab-groep en 30 proefpersonen in de ranibizumab-groep). De leeftijd van de patiënten varieerde van 61 tot 97 jaar, met een gemiddelde leeftijd van 79 jaar; 97 % van de patiënten was ouder dan 65 jaar. In NORSE TWO werden behandelingsnaïeve onderzoeksogen opgenomen en werden in totaal 228 patiënten 1:1 gerandomiseerd (113 proefpersonen in de bevacizumab gamma-groep en 115 proefpersonen in de ranibizumab-groep). De leeftijd van de patiënten varieerde van 54 tot 98 jaar, met een gemiddelde leeftijd van 79 jaar; 95 % van de patiënten was ouder dan 65 jaar.
In beide onderzoeken kregen patiënten die gerandomiseerd in de bevacizumab gamma-groep waren ingedeeld dit middel toegediend in een maandelijkse dosis van 1,25 mg via intravitreale injectie in het onderzoeksoog gedurende 12 maanden. Patiënten in de ranibizumab-controlegroep kregen gedurende 3 maanden elke maand (d.w.z. op dag 0, 30 en 60) en vervolgens om de 90 dagen (d.w.z. op dag 150 en 240) een dosis van 0,5 mg via intravitreale injectie in het onderzoeksoog toegediend, wat een lager doseringsschema was dan beschreven op het etiket. In totaal werden 5 injecties in de ranibizumab-arm vergeleken met 11 injecties in de bevacizumab gamma-arm voor de beoordeling van het primaire eindpunt. Het primaire eindpunt werd beoordeeld bij het bezoek in maand 11, ongeveer 30 dagen na de laatste dosis bevacizumab gamma en 90 dagen na de laatste dosis ranibizumab.
Het primaire eindpunt in beide onderzoeken was het percentage proefpersonen dat in de beste gecorrigeerde gezichtsscherpte (BCVA) ≥ 15 letters meer kon lezen ten opzichte van de baseline na maand 11, zoals gemeten aan de hand van de ETDRS-letterscore (early treatment diabetic retinopathy study), met als primaire doelstelling het aantonen van de werkzaamheid van bevacizumab gamma in een nLMD-populatie. Als secundaire eindpunten werd de verandering ten opzichte van de baseline in maand 11 geëvalueerd wat betreft gemiddelde BCVA en het percentage proefpersonen dat in BCVA minder dan 15 letters minder kon lezen.
Resultaten
Het percentage proefpersonen in de NORSE ONE-studie dat ≥ 15 letters in BCVA meer kon lezen ten opzichte van de baseline na 11 maanden, bedroeg respectievelijk 7,7 % en 20,8 % in de bevacizumab gamma- en de ranibizumab-groep (risicoverschil van 13,14 % (95 %-BI = -35,50 %, 7,65 %)). Op basis van het primaire eindpunt werd in de NORSE ONE-studie geen superioriteit van bevacizumab gamma ten opzichte van ranibizumab aangetoond.
In de NORSE TWO-studie werd het primaire werkzaamheidseindpunt wel bereikt en werd aangetoond dat bevacizumab gamma werkzaam was. Het percentage proefpersonen dat ≥ 15 letters in BCVA meer kon lezen ten opzichte van de baseline na 11 maanden, bedroeg respectievelijk 41,7 % en 23,1 % in de bevacizumab gamma- en de ranibizumab-groep (risicoverschil van 18,59 % (95 %-BI = 4,42 %, 30,86 %)). De primaire werkzaamheidsanalyse was statistisch significant viel in het voordeel van bevacizumab gamma uit.
De werkzaamheid van bevacizumab gamma werd verder ondersteund bij evaluatie van de verandering van de baseline tot maand 11 in gemiddelde BCVA. Het verschil tussen de behandelingen en het bijbehorende 95 %-BI bedroeg 3,805 (-0,016; 7,626) BCVA-letters.
Tabel 2 NORSE TWO: primaire en secundaire werkzaamheidseindpunten –
responderanalyse
| Ranibizumab | Bevacizumab gamma | |||||||
| (N = 115) | (N = 113) | |||||||
| Primair eindpunt | ||||||||
| Proefpersonen die na 11 maanden | 24/104 (23,1) | 45/108 (41,7) | ||||||
| ≥ 15 letters meer lazen t.o.v. | ||||||||
| baseline, n/N (%) | ||||||||
| Risicoverschil | 18,59 % | |||||||
| 95 %-BI | 4,42 %, 30,86 % | |||||||
| Secundaire eindpunten | ||||||||
| Verandering tussen baseline en | 5,8 (14,80) | 11,2 (12,19) | ||||||
| maand 11 in gemiddelde BCVA | ||||||||
| (SD) | ||||||||
| Verschil in KK-gemiddelde | 3,805 | |||||||
| verandering | ||||||||
| 95 %-BI | -0,016 (7,626) | |||||||
| Proefpersonen die na 11 maanden | 36/104 (34,6) | 61/108 (56,5) | ||||||
| ≥ 10 letters meer lazen t.o.v. | ||||||||
| baseline, n/N (%) | ||||||||
| Risicoverschil | 21,87 % | |||||||
| 95 %-BI | 7,26 %, 34,87 % | |||||||
| Proefpersonen die na 11 maanden | 53/104 (51,0) | 74/108 (68,5) | ||||||
| ≥ 5 letters meer lazen t.o.v. | ||||||||
| baseline, n/N (%) | ||||||||
| Risicoverschil | 17,56 % | |||||||
| 95 %-BI | 3,15 %, 30,52 % | |||||||
| Proefpersonen die na 11 maanden | 86/104 (82,7) | 101/108 (93,5) | ||||||
| < 15 letters minder lazen t.o.v. | ||||||||
| baseline, n/N (%) | ||||||||
| Ranibizumab | Bevacizumab gamma | |||||||
| (N = 115) | (N = 113) | |||||||
| Risicoverschil | 10,83 % | |||||||
| 95 %-BI | 1,68 %, 20,44 % | |||||||
Figuur 1 NORSE TWO: BCVA-verandering t.o.v. baseline in de loop van de tijd*
* ONS-5010 (bevacizumab gamma) werd gedurende 12 maanden maandelijks toegediend; ranibizumab werd gedurende 3 maanden maandelijks toegediend (d.w.z. op dag 0, 30 en 60), en daarna om de 90 dagen (d.w.z. op dag 150 en 240). In totaal werden voor de beoordeling van de werkzaamheidseindpunten 5 injecties in de ranibizumab-arm vergeleken met 11 injecties in de ONS-5010-arm.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met bevacizumab gamma in alle subgroepen van pediatrische patiënten met neovasculaire LMD (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Bevacizumab gamma wordt intravitreaal toegediend voor een lokale werking in het oog.
Na een enkelvoudige dosis van 2 mg/kg intraveneuze infusie van bevacizumab gamma bij 45 gezonde mannelijke vrijwilligers werd de piekconcentratie bereikt na 2 uur. De waarden voor geometrisch gemiddelde Cmax en totale blootstelling (AUC0-t) bedroegen respectievelijk 40 µg/ml en 12 148 uur • µg/ml.
Over het algemeen was de serum-farmacokinetiek na intravitreale toediening van bevacizumab gamma aanzienlijk lager dan die na intraveneuze toediening. Er konden geen farmacokinetische parameters worden gekarakteriseerd op basis van de gegenereerde klinische gegevens.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In een overzicht van de preklinische veiligheidsbeoordeling van bevacizumab hadden vrouwelijke cynomolgusapen die gedurende 13 weken tweemaal per week intraveneus bevacizumab toegediend kregen een verlaagd ovariumgewicht en een microscopisch gecorreleerde afwezigheid van corpora lutea bij ≥ 10 mg/kg, die reversibel was na een herstelperiode van 4 weken. Ovariële effecten 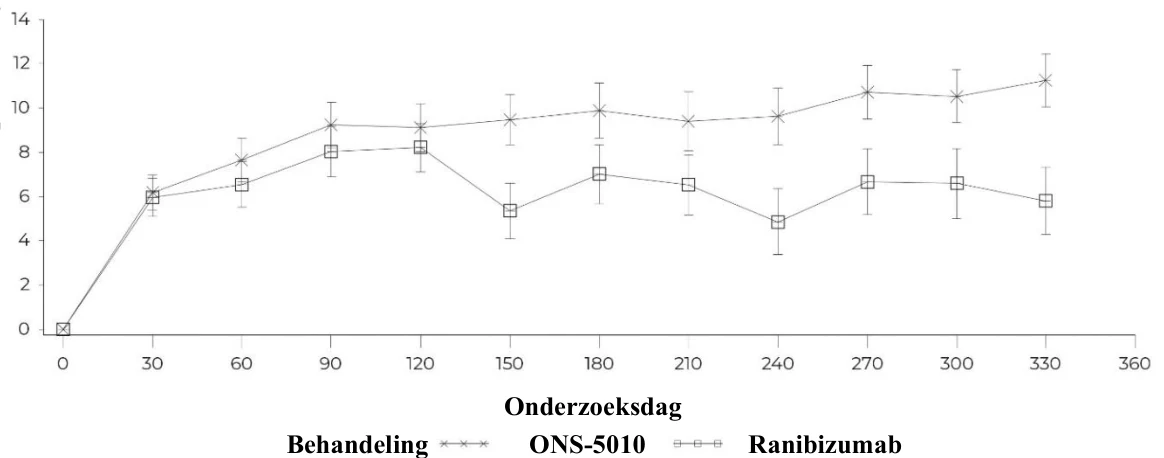
1,25 mg 0,5 mg  G
emiddel
de
(
+/
-
SE)
BCVA
-
v
er
a
nder
ing
t
.
o
.
v
.
ba
seline
in de
lo
o
p v
a
n de
t
ij
d
kunnen worden toegeschreven aan de rechtstreekse impact van de plaatselijke VEGF-remming op de actieve angiogenese, die in de eierstokken intensief is.
Er zijn geen carcinogeniteits- of mutageniteitsgegevens beschikbaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumdiwaterstoffosfaatmonohydraat
Dinatriumwaterstoffosfaat
α,α-trehalosedihydraat
Polysorbaat 20 (E432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 tot 8 °C).
Niet in de vriezer bewaren.
Bewaar de injectieflacon in de buitenverpakking ter bescherming tegen licht. Een ongeopende injectieflacon mag maximaal 12 uur buiten de koelkast onder 25 °C worden bewaard.
6.5 Aard en inhoud van de verpakking
Lytenava 25 mg/ml oplossing voor injectie bevat 0,3 ml oplossing in een 2 ml-injectieflacon (van type 1-glas) met stop (van butylrubber), die 7,5 mg bevacizumab gamma bevat.
Eén injectieflacon per verpakking.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Nadat de oplossing uit de koelkast is genomen, dient deze vóór toediening visueel geïnspecteerd te worden. Indien er deeltjes of troebelheid te zien zijn, mag de injectieflacon niet worden gebruikt en moeten passende vervangingsprocedures worden gevolgd.
De inhoud van de injectieflacon is steriel en uitsluitend bestemd voor eenmalig gebruik. Niet gebruiken als de verpakking of injectieflacon beschadigd of over de datum is.
De injectieflacon bevat meer dan de aanbevolen dosis van 1,25 mg. Het injecteren van het volledige volume van de injectieflacon kan leiden tot overdosering. Het overtollige geneesmiddel en eventuele luchtbellen moeten vóór injectie zorgvuldig uit de spuit worden verwijderd. De injectiedosis moet worden ingesteld op het doseringsmerkteken voor 0,05 ml (1,25 mg bevacizumab gamma). Zorg ervoor dat de injectie onmiddellijk na bereiding van de dosis wordt toegediend.
Voer de volgende voorbereidende stappen uit met gebruikmaking van een aseptische techniek:
- 1.
Bereid de intravitreale injectie voor met de volgende aanbevolen in de handel verkrijgbare medische hulpmiddelen voor eenmalig gebruik (niet meegeleverd):
- steriele filternaald van 5 micron, 18 G × 1½ inch (microacrylcopolymeerfilter; 304-naald van polycarbonaat/roestvrij staal of gelijkwaardig),
steriele siliconenvrije spuit van 1 ml met markering voor 0,05 ml
(polypropyleen/polyethyleen of gelijkwaardig),
- steriele injectienaald, 30 G × ½ inch (polypropyleen/roestvrij staal of gelijkwaardig),
- alcoholdoekje.
- 2. Desinfecteer vóór het opzuigen het buitenste deel van de rubberen stop van de injectieflacon.
- 3. Plaats de filternaald van 5 micron op de spuit van 1 ml met gebruikmaking van een aseptische techniek.
- 4. Druk de filternaald in het midden van de stop van de injectieflacon en zorg ervoor dat de punt van de naald in de Lytenava-oplossing blijft om de kans op luchtbellen te minimaliseren.
- 5. Zuig de inhoud van de Lytenava-injectieflacon op zodat een volledige dosis in de spuit kan worden bereid. Houd de injectieflacon daarbij rechtop, ietwat schuin, om gemakkelijker genoeg oplossing te kunnen opzuigen.
- 6. Zorg ervoor dat de zuigerstang voldoende teruggetrokken wordt bij het opzuigen van Lytenava, zodat er voldoende volume is om een injectie van 0,05 ml te bereiden.
- 7. De filternaald moet na het opzuigen van de inhoud van de injectieflacon worden weggegooid en mag niet gebruikt worden voor de intravitreale injectie.
- 8. Bevestig stevig een steriele injectienaald van 30 G × ½ inch op de spuit door deze krachtig op de spuitnaaf te schroeven. Verwijder voorzichtig de naalddop door deze recht van de naald te trekken. Veeg de naald op geen enkel moment af.
- 9. Houd de spuit vast met de naald omhoog gericht. Als er luchtbellen in de spuit zitten, tik dan zachtjes met uw vinger tegen de spuit totdat de bellen naar boven stijgen.
- 10. Houd de spuit op oogniveau en duw voorzichtig op de zuigerstang totdat de zuigerpunt is uitgelijnd met de markering voor 0,05 ml op de spuit.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Outlook Therapeutics NL B.V.
Strawinskylaan 569
1077XX Amsterdam
Nederland
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1798/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 mei 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: https://www.ema.europa.eu.