


SmPC (samenvatting van de productkenmerken) - Rivaroxaban Teva 2,5 mg filmomhulde tablet
1. NAAM VAN HET GENEESMIDDEL
Rivaroxaban Teva 2,5 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Rivaroxaban Teva bevat 2,5 mg rivaroxaban per filmomhulde tablet.
Hulpstof met bekend effect
Elke filmomhulde tablet bevat 184,7 mg lactose (als monohydraat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Gele, filmomhulde, ronde tablet van ongeveer 8 mm, met de inscriptie “T” aan de ene zijde van de tablet en “2R” aan de andere zijde
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Rivaroxaban Teva, tegelijkertijd toegediend met óf alleen acetylsalicylzuur (ASA) óf ASA plus clopidogrel of ticlopidine, is geïndiceerd voor de preventie van atherotrombotische complicaties bij volwassen patiënten na een acuut coronair syndroom (ACS) met verhoogde cardiale biomarkers (zie rubrieken 4.3, 4.4 en 5.1).
Rivaroxaban Teva, tegelijkertijd toegediend met acetylsalicylzuur (ASA), is geïndiceerd voor de preventie van atherotrombotische complicaties bij volwassen patiënten met coronaire hartziekte (CHZ) of symptomatisch perifeer arterieel vaatlijden (PAV) met een hoog risico op ischemische voorvallen.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering bedraagt tweemaal daags 2,5 mg.
ACS
Patiënten die Rivaroxaban Teva 2,5 mg tweemaal daags innemen, dienen ook een dagelijkse dosis in te nemen van 75 - 100 mg ASA, of een dagelijkse dosis van 75 - 100 mg ASA in aanvulling op ofwel een dagelijkse dosis van 75 mg clopidogrel ofwel een standaard dagelijkse dosis ticlopidine.
Bij iedere patiënt moet de behandeling regelmatig geëvalueerd worden, waarbij het risico van ischemische bijwerkingen tegen de bloedingskans moet worden afgewogen. Verlenging van de behandeling na 12 maanden moet per patiënt bepaald worden, omdat de ervaring met behandelingen tot 24 maanden beperkt is (zie rubriek 5.1).
Behandeling met Rivaroxaban Teva dient zo snel mogelijk na stabilisatie van het ACS-voorval (met inbegrip van revascularisatieprocedures) te worden gestart; op zijn vroegst 24 uur na opname in het ziekenhuis en op het moment dat parenterale antistollingstherapie normaal zou worden gestopt.
CHZ/PAV
Patiënten die Rivaroxaban Teva 2,5 mg tweemaal daags innemen, dienen ook een dagelijkse dosis van 75 - 100 mg ASA in te nemen.
Bij patiënten mag de behandeling, na een succesvolle revascularisatieprocedure van het onderste ledemaat (chirurgisch of endovasculair, met inbegrip van hybride procedures) veroorzaakt door symptomatisch PAV, pas worden gestart wanneer hemostase is bereikt (zie rubriek 5.1).
De duur van de behandeling dient voor elke individuele patiënt te worden vastgesteld op basis van regelmatige evaluaties, waarbij men rekening moet houden met het risico van trombotische voorvallen tegenover de risico’s van een bloeding.
ACS, CHZ/PAV
Gelijktijdige toediening met trombocytenaggregatieremmers
Bij patiënten met een acuut trombotisch voorval of een vasculaire ingreep die een duale behandeling met trombocytenaggregatieremmers nodig hebben, dient de voortzetting van Rivaroxaban 2,5 mg tweemaal daags te worden geëvalueerd afhankelijk van het type voorval of ingreep en het regime van de trombocytenaggregatieremmer.
De veiligheid en werkzaamheid van rivaroxaban 2,5 mg tweemaal daags in combinatie met duale behandeling met trombocytenaggregatieremmers zijn onderzocht bij patiënten
- met recent ACS in combinatie met ASA plus clopidogrel/ticlopidine (zie rubriek 4.1), en
- na een recente revascularisatieprocedure van het onderste ledemaat voor symptomatisch PAV in combinatie met ASA en, indien van toepassing, kortstondig gebruik van clopidogrel (zie rubriek 4.4 en 5.1)
Overgeslagen dosis
Als een dosis niet is ingenomen, moet de patiënt op het volgende geplande tijdstip doorgaan met het innemen van de reguliere dosis zoals aanbevolen. De dosis mag niet worden verdubbeld om een overgeslagen dosis in te halen.
Overschakelen van vitamine K-antagonisten (VKA’s) naar Rivaroxaban Teva
Wanneer patiënten overschakelen van VKA’s naar Rivaroxaban Teva, kunnen de INR-waarden
(International Normalised Ratio) foutief verhoogd worden na de inname van Rivaroxaban Teva. De INR-waarde is geen geldige maat voor de antistollingswerking van Rivaroxaban Teva en mag daarom niet worden gebruikt (zie rubriek 4.5).
Overschakelen van Rivaroxaban Teva naar vitamine K-antagonisten (VKA’s)
Er bestaat een mogelijkheid voor inadequate antistolling tijdens het overschakelen van Rivaroxaban Teva naar een VKA. Continue adequate antistolling dient verzekerd te zijn gedurende elke overschakeling op een ander antistollingsmiddel. Denk eraan dat Rivaroxaban Teva kan bijdragen aan een verhoogde INR-waarde.
Bij patiënten die overschakelen van Rivaroxaban Teva naar een VKA, dient de VKA gelijktijdig te worden gegeven totdat de INR-waarde ≥ 2,0 is. Gedurende de eerste twee dagen van de overschakelingsperiode dient de standaard aanvangsdosis VKA te worden gebruikt, daarna dient de dosis VKA op geleide van de gemeten INR-waarden te worden aangepast. Zolang patiënten zowel Rivaroxaban Teva als een VKA krijgen, moet de INR-waarde niet eerder dan 24 uur na de voorgaande dosis, maar vóór de volgende dosis Rivaroxaban Teva worden bepaald. Wanneer eenmaal is gestopt met Rivaroxaban Teva, kan de INR-waarde minimaal 24 uur na de laatste dosis betrouwbaar worden getest (zie rubrieken 4.5 en 5.2).
Overschakelen van parenterale antistollingsmiddelen naar Rivaroxaban Teva
Voor patiënten die momenteel een parenteraal antistollingsmiddel krijgen: stop het parenterale antistollingsmiddel en start met Rivaroxaban Teva 0 tot 2 uur vóór het tijdstip waarop de volgende geplande toediening van het parenterale geneesmiddel (bijv. laagmoleculairgewichtheparines) zou worden gegeven, of op het moment dat een continu toegediend parenteraal geneesmiddel (bijv. intraveneuze, niet-gefractioneerde heparine) wordt stopgezet.
Overschakelen van Rivaroxaban Teva naar parenterale antistollingsmiddelen
Geef de eerste dosis parenteraal antistollingsmiddel op het moment dat de volgende dosis Rivaroxaban Teva zou moeten worden ingenomen.
Speciale populaties
Nierinsufficiëntie
Beperkte klinische gegevens voor patiënten met ernstige nierinsufficiëntie (creatinineklaring 15 - 29 ml/min) laten zien dat de plasmaconcentraties rivaroxaban significant verhoogd zijn. Daarom is voorzichtigheid geboden bij gebruik van Rivaroxaban Teva door deze patiënten. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubrieken 4.4 en 5.2).
De dosering hoeft niet te worden aangepast voor patiënten met lichte nierinsufficiëntie (creatinineklaring 50 - 80 ml/min) of matige nierinsufficiëntie (creatinineklaring 30 - 49 ml/min) (zie rubriek 5.2).
Leverinsufficiëntie
Rivaroxaban Teva is gecontra-indiceerd bij patiënten met een leveraandoening die gepaard gaat met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubrieken 4.3 en 5.2).
Oudere patiënten
Geen doseringsaanpassing (zie rubrieken 4.4 en 5.2).
Het risico van een bloeding neemt toe bij toenemende leeftijd (zie rubriek 4.4).
Lichaamsgewicht
Geen doseringsaanpassing (zie rubrieken 4.4 en 5.2).
Geslacht
Geen doseringsaanpassing (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van rivaroxaban 2,5 mg tabletten bij kinderen in de leeftijd van 0 tot 18 jaar zijn niet vastgesteld. Omdat er geen gegevens beschikbaar zijn, worden Rivaroxaban Teva 2,5 mg tabletten niet aanbevolen voor gebruik bij kinderen jonger dan 18 jaar.
Wijze van toediening
Rivaroxaban Teva is voor oraal gebruik.
De tabletten kunnen met of zonder voedsel worden ingenomen (zie rubrieken 4.5 en 5.2).
Vermalen van tabletten
Voor patiënten die niet in staat zijn om de hele tabletten door te slikken, mag de Rivaroxaban Teva tablet vlak vóór gebruik worden vermalen en gemengd met water of appelmoes, en oraal worden toegediend.
De vermalen tablet mag ook via een maagsonde worden toegediend (zie rubrieken 5.2 en 6.6).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Actieve klinisch significante bloeding.
Letsel of een aandoening, die beschouwd wordt als een significant risico op een ernstige bloeding. Hierbij kan het gaan om huidige of recente zweervorming in het maag-darmkanaal, aanwezigheid van maligne neoplasmata met een hoog bloedingsrisico, recent hersen- of spinaalletsel, recente hersenoperatie of een spinale of oftalmologische operatie, recente intracraniale bloeding, bekende of vermoede slokdarmvarices, arterioveneuze malformaties, vasculaire aneurysmata of ernstige intraspinale of intracerebrale vaatafwijkingen.
Gelijktijdige behandeling met andere antistollingsmiddelen, zoals niet-gefractioneerde heparine (UFH), laagmoleculairgewichtheparines (enoxaparine, dalteparine enz.), heparine derivaten (fondaparinux enz.), orale antistollingsmiddelen (warfarine, dabigatran etexilaat, apixaban, enz.) tenzij in het specifieke geval dat er van antistollingsmiddel wordt gewisseld (zie rubriek 4.2) of als UFH wordt gegeven in een dosering die nodig is om een centrale veneuze of arteriële katheter open te houden (zie rubriek 4.5).
Gelijktijdige behandeling van ACS met antitrombocytentherapie bij patiënten die eerder een cerebrovasculair accident (CVA) of transient ischaemic attack (TIA) hebben gehad (zie rubriek 4.4).
Gelijktijdige behandeling van CHZ/PAV met ASA bij patiënten met eerdere hemorragische of lacunaire beroerte, of een beroerte in de voorafgaande maand (zie rubriek 4.4).
Leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 5.2).
Zwangerschap en borstvoeding (zie rubriek 4.6).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Bij ACS-patiënten zijn de werkzaamheid en veiligheid van rivaroxaban 2,5 mg tweemaal daags onderzocht in combinatie met de trombocytenaggregatieremmers ASA alleen of ASA plus clopidogrel/ticlopidine.
Bij patiënten met CHZ/PAV met een hoog risico op ischemische voorvallen zijn de werkzaamheid en veiligheid van rivaroxaban 2,5 mg tweemaal daags onderzocht in combinatie met ASA.
Bij patiënten na een recente revascularisatieprocedure van het onderste ledemaat als gevolg van symptomatisch PAV zijn de werkzaamheid en veiligheid van tweemaal daags rivaroxaban 2,5 mg onderzocht in combinatie met de trombocytenaggregatieremmer ASA alleen of ASA plus kortstondig gebruik van clopidogrel. Indien nodig moet duale behandeling met trombocytenaggregatieremmers met clopidogrel kortstondig zijn; langdurige duale behandeling met trombocytenaggregatieremmers moet worden vermeden (zie rubriek 5.1).
Behandeling in combinatie met andere trombocytenaggregatieremmers, zoals prasugrel of ticagrelor, is niet onderzocht en wordt niet aanbevolen.
Klinische bewaking in lijn met de praktijk van antistollingsbehandeling wordt gedurende de gehele behandelperiode aanbevolen.
Risico op bloedingen
Zoals bij andere antistollingsmiddelen, dienen patiënten die Rivaroxaban Teva gebruiken zorgvuldig gecontroleerd te worden op tekenen van een bloeding. Het wordt aanbevolen om het met voorzichtigheid te gebruiken bij aandoeningen met een verhoogd risico op bloedingen. Toediening van Rivaroxaban Teva dient gestaakt te worden als er ernstige bloedingen optreden (zie rubriek 4.9).
In klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastrointestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban bovenop enkelvoudige of dubbele antitrombocytentherapie. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht.
Verschillende subgroepen van patiënten, zoals hieronder beschreven, hebben een verhoogd risico op bloedingen. Daarom dient het gebruik van Rivaroxaban Teva in combinatie met dubbele antitrombocytentherapie bij patiënten met een bekende verhoogde kans op bloedingen te worden afgewogen tegen de voordelen wat betreft preventie van atherotrombotische complicaties. Bovendien moeten deze patiënten na aanvang van de behandeling nauwgezet worden gecontroleerd op klachten en symptomen van complicaties veroorzaakt door bloedingen en anemie (zie rubriek 4.8).
Bij elke onverklaarbare daling van hemoglobine of van de bloeddruk moet gezocht worden naar een bloedingslocatie.
Hoewel voor de behandeling met rivaroxaban geen routinematige controle nodig is van de blootstelling, kan het meten van de rivaroxabanconcentratie met een gekalibreerde kwantitatieve anti-factor Xa-bepaling in uitzonderlijke gevallen zinvol zijn, als informatie over de rivaroxabanblootstelling kan bijdragen in het nemen van klinische beslissingen, bijv. bij overdosering en spoedoperatie (zie rubrieken 5.1 en 5.2).
Nierinsufficiëntie
Bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30 ml/min) kunnen de plasmaconcentraties van rivaroxaban significant zijn verhoogd (gemiddeld met een factor 1,6), wat kan leiden tot een verhoogd risico op bloedingen. Voorzichtigheid is geboden wanneer Rivaroxaban Teva door patiënten met creatinineklaring 15 - 29 ml/min wordt gebruikt. Het gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min (zie rubrieken 4.2 en 5.2). Bij patiënten met matige nierinsufficiëntie (creatinineklaring 30 - 49 ml/min) die gelijktijdig andere geneesmiddelen krijgen die de plasmaconcentraties van rivaroxaban verhogen, moet Rivaroxaban Teva met voorzichtigheid worden gebruikt (zie rubriek 4.5).
Interactie met andere geneesmiddelen
Het gebruik van Rivaroxaban Teva wordt niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica (zoals ketoconazol, itraconazol, voriconazol en posaconazol) of hiv-proteaseremmers (bijv. ritonavir) krijgen. De werkzame bestanddelen van deze middelen zijn sterke remmers van zowel CYP3A4 als P-glycoproteïne (Pgp) en kunnen daarom de plasmaconcentraties rivaroxaban in klinisch relevante mate verhogen (gemiddeld met een factor 2,6), wat kan leiden tot een verhoogd risico op bloedingen (zie rubriek 4.5).
Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met geneesmiddelen die de hemostase beïnvloeden, zoals niet-steroïde ontstekingsremmers (NSAID’s), acetylsalicylzuur (ASA) en trombocytenaggregatieremmers of selectieve serotonine-heropnameremmers (SSRI’s) en serotonine-norepinefrineheropnameremmers (SNRI’s). Bij patiënten met een risico op een ulceratieve gastro-intestinale aandoening kan een geschikte profylactische behandeling worden overwogen (zie rubrieken 4.5 en 5.1).
Patiënten die worden behandeld met Rivaroxaban Teva en trombocytenaggregatieremmers mogen alleen gelijktijdig worden behandeld met NSAID’s als de voordelen opwegen tegen het risico van bloedingen.
Andere risicofactoren voor bloedingen
Zoals bij andere antitrombotica, wordt rivaroxaban niet aanbevolen bij patiënten met een verhoogd risico op bloedingen, zoals bij:
- aangeboren en verworven bloedingsstoornissen
- ernstige arteriële hypertensie die niet onder controle is
- andere gastro-intestinale ziekten zonder actieve ulceratie die potentieel kunnen leiden tot bloedingscomplicaties (bijv. inflammatoire darmziekten, oesofagitis, gastritis en gastro-oesofageale refluxziekte)
- vasculaire retinopathie
- bronchiëctasie of een voorgeschiedenis van pulmonale bloeding
Het dient met voorzichtigheid te worden gebruikt bij ACS-patiënten en CHZ/PAV-patiënten:
- ≥ 75 jaar oud indien gelijktijdig gegeven met alleen ASA of met ASA plus clopidogrel of ticlopidine. De baten-risicoverhouding van de behandeling dient regelmatig per patiënt te worden beoordeeld
- met een lager lichaamsgewicht (< 60 kg) indien gelijktijdig gegeven met alleen ASA of met ASA plus clopidogrel of ticlopidine
- CHZ-patiënten met ernstig symptomatisch hartfalen. Onderzoeksgegevens wijzen erop dat dergelijke patiënten mogelijk minder baat hebben bij behandeling met rivaroxaban (zie rubriek 5.1)
Patiënten met kanker
Patiënten met een maligne ziekte kunnen tegelijkertijd een hoger risico hebben op bloedingen en trombose. Het individuele voordeel van antitrombotische behandeling moet worden afgewogen tegen het risico op bloedingen bij patiënten met actieve kanker, afhankelijk van de tumorlocatie, de antineoplastische therapie en het stadium van de ziekte. Tumoren in het maag-darmkanaal of het urogenitale kanaal zijn in verband gebracht met een verhoogd risico op bloedingen tijdens behandeling met rivaroxaban.
Bij patiënten met maligne neoplasmata met een hoog risico op bloedingen is het gebruik van rivaroxaban gecontra-indiceerd (zie rubriek 4.3).
Patiënten met een klepprothese
Rivaroxaban mag niet worden gebruikt voor tromboprofylaxe bij patiënten die recent een transkatheter-aortaklepvervanging (TAVR) hebben ondergaan. De veiligheid en werkzaamheid van rivaroxaban zijn niet onderzocht bij patiënten met een klepprothese; daarom zijn er geen gegevens die ondersteunen dat rivaroxaban adequate antistolling biedt in deze patiëntenpopulatie. Behandeling met Rivaroxaban Teva wordt voor deze patiënten niet aanbevolen.
Patiënten met antifosfolipidesyndroom
Direct werkende oraal in te nemen antistollingsmiddelen (DOAC’s) zoals rivaroxaban worden niet aanbevolen bij patiënten met een voorgeschiedenis van trombose en de diagnose
antifosfolipidesyndroom. In het bijzonder zou een behandeling met DOAC’s bij patiënten die drievoudig positief zijn (voor lupus anticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen) in verband kunnen worden gebracht met een verhoogd aantal recidiverende trombosevoorvallen in vergelijking met een behandeling met vitamine K-antagonisten.
Patiënten die eerder een CVA en/of TIA hebben gehad
Patiënten met ACS
Rivaroxaban Teva 2,5 mg is gecontra-indiceerd voor de behandeling van ACS bij patiënten die eerder een CVA of TIA hebben gehad (zie rubriek 4.3). Er zijn weinig patiënten onderzocht die eerder een CVA of TIA hadden gehad, maar de beperkte hoeveelheid beschikbare gegevens over de werkzaamheid duidt erop dat deze patiënten geen baat hebben bij behandeling.
Patiënten met CHZ/PAV
CHZ-/PAV-patiënten die eerder een hemorragische of lacunaire beroerte hebben gehad, of die in de voorafgaande maand een ischemische, niet-lacunaire beroerte hebben gehad, werden niet onderzocht (zie rubriek 4.3).
Patiënten na een recente revascularisatieprocedure van het onderste ledemaat als gevolg van symptomatisch PAV die eerder een beroerte of TIA hebben gehad, zijn niet onderzocht. Behandeling met rivaroxaban 2,5 mg moet worden vermeden bij deze patiënten die duale behandeling met trombocytenaggregatieremmers krijgen.
Spinale/epidurale anesthesie of punctie
Wanneer neuraxiale anesthesie (spinale/epidurale anesthesie) of een spinale/epidurale punctie wordt uitgevoerd, lopen patiënten die behandeld worden met antitrombotische middelen ter preventie van trombo-embolische complicaties risico op het ontwikkelen van een epiduraal of spinaal hematoom dat kan leiden tot langdurige of permanente verlamming. Het risico hierop kan verhoogd zijn door postoperatief gebruik van epidurale verblijfskatheters of gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden. Het risico kan ook verhoogd zijn door een traumatische of herhaaldelijke epidurale of spinale puncties. Patiënten moeten regelmatig worden gecontroleerd op klachten en symptomen van neurologische stoornissen (bv. gevoelloosheid of verzwakking van de benen, darm- of blaasdisfunctie). Als neurologische aantasting wordt opgemerkt, is een dringende diagnose en behandeling nodig. Voorafgaand aan neuraxiale interventie moet de arts de potentiële baten en de risico’s afwegen bij patiënten die behandeld worden met antistollingsmiddelen of behandeld gaan worden met antistollingsmiddelen voor tromboprofylaxe. Er is geen klinische ervaring met het gebruik van rivaroxaban 2,5 mg met trombocytenaggregatieremmers in deze situaties. Trombocytenaggregatieremmers moeten worden gestopt volgens de aanwijzingen in de voorschrijfinformatie van de fabrikant.
Om het potentiële risico op bloedingen te verminderen bij gelijktijdig gebruik van rivaroxaban en neuraxiale (spinale/epidurale) anesthesie of een spinale punctie, dient rekening te worden gehouden met het farmacokinetische profiel van rivaroxaban. Het plaatsen of verwijderen van een epidurale katheter of een lumbale punctie kan het beste worden uitgevoerd als het anticoagulerende effect van rivaroxaban als laag wordt ingeschat (zie rubriek 5.2). Het exacte moment waarop het anticoagulerende effect voldoende laag is bij iedere patiënt is echter niet bekend.
Doseringsaanbevelingen vóór en na invasieve ingrepen en chirurgische interventie
Als een invasieve ingreep of chirurgische interventie nodig is, dient Rivaroxaban Teva 2,5 mg minimaal 12 uur vóór de interventie te worden gestopt, indien dit mogelijk is en gebaseerd op het klinische oordeel van de arts. Als een patiënt electieve chirurgie ondergaat en het antitrombocyteneffect ongewenst is, moet worden gestopt met trombocytenaggregatieremmers volgens de aanwijzingen in de voorschrijfinformatie van de fabrikant.
Als de ingreep niet kan worden uitgesteld, dient het verhoogde risico van bloeding te worden afgewogen tegen de urgentie van de interventie.
Rivaroxaban Teva dient zo snel mogelijk na de invasieve ingreep of chirurgische interventie weer te worden gestart, op voorwaarde dat de klinische toestand dit toestaat en de behandelend arts heeft vastgesteld dat adequate hemostase is bereikt (zie rubriek 5.2).
Oudere patiënten
Op hogere leeftijd kan het risico op bloedingen toenemen (zie rubrieken 5.1 en 5.2).
Huidreacties
Ernstige huidreacties, waaronder het Stevens-Johnsonsyndroom/toxische epidermale necrolyse en het DRESS-syndroom, zijn waargenomen gedurende postmarketingsurveillance, geassocieerd met het gebruik van rivaroxaban (zie rubriek 4.8). Patiënten lijken het hoogste risico op deze reacties te hebben aan het begin van de behandeling: het begin van de reactie viel in de meerderheid van de gevallen in de eerste paar weken van de behandeling. Rivaroxaban moet onmiddellijk worden gestaakt bij de eerste verschijnselen van ernstige huiduitslag (in grootte toenemende, intense uitslag en/of blaarvorming), of enige andere tekenen van overgevoeligheid en het gelijktijdig optreden van mucosale laesies.
Informatie over hulpstoffen
Rivaroxaban Teva bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie, dienen dit geneesmiddel niet te gebruiken.
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
CYP3A4- en Pgp-remmers
Gelijktijdige toediening van rivaroxaban en ketoconazol (400 mg eenmaal daags) of ritonavir (600 mg tweemaal daags) leidde tot een 2,6-voudige / 2,5-voudige verhoging van de gemiddelde AUC-waarde voor rivaroxaban en een 1,7-voudige / 1,6-voudige verhoging van de gemiddelde Cmax-waarde voor rivaroxaban, met significante stijgingen van de farmacodynamische effecten, wat kan leiden tot een verhoogd risico op bloedingen. Het gebruik van Rivaroxaban Teva wordt daarom niet aanbevolen bij patiënten die gelijktijdig een systemische behandeling met azol-antimycotica, zoals ketoconazol, itraconazol, voriconazol en posaconazol, of hiv-proteaseremmers krijgen. Deze werkzame stoffen zijn sterke remmers van zowel CYP3A4 als Pgp (zie rubriek 4.4).
Werkzame stoffen die slechts één van de eliminatieroutes van rivaroxaban, nl. CYP3A4 of Pgp, sterk remmen, kunnen in mindere mate de plasmaconcentraties van rivaroxaban verhogen. Claritromycine (500 mg tweemaal daags), dat wordt gezien als een sterke CYP3A4-remmer en matige Pgp-remmer, leidde bijvoorbeeld tot een 1,5-voudige verhoging van de gemiddelde AUC-waarde van rivaroxaban en een 1,4-voudige verhoging van de Cmax-waarde. De interactie met claritromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Erytromycine (500 mg driemaal daags), dat een matig sterke remmer is van CYP3A4 en Pgp, leidde tot een 1,3-voudige verhoging van de gemiddelde AUC-waarde en van de Cmax voor rivaroxaban. De interactie met erytromycine is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten.
Bij personen met lichte nierinsufficiëntie leidde erytromycine (driemaal daags 500 mg) tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 1,8 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Bij personen met een matige nierinsufficiëntie leidde erytromycine tot een stijging van de gemiddelde AUC van rivaroxaban met een factor 2,0 en een stijging van de Cmax met een factor 1,6 ten opzichte van personen met een normale nierfunctie. Het effect van erytromycine is additief op het effect van nierinsufficiëntie (zie rubriek 4.4).
Fluconazol (eenmaal daags 400 mg), dat wordt beschouwd als een matig sterke CYP3A4-remmer, leidde tot een 1,4-voudige stijging van de gemiddelde AUC-waarde van rivaroxaban en een 1,3-voudige stijging van de gemiddelde Cmax. De interactie met fluconazol is waarschijnlijk niet klinisch relevant voor de meeste patiënten, maar kan mogelijk significant zijn bij hoog-risicopatiënten. (Voor patiënten met nierinsufficiëntie: zie rubriek 4.4).
Gezien de beperkte beschikbaarheid van klinische gegevens met dronedarone, dient gelijktijdige toediening met rivaroxaban te worden vermeden.
Anticoagulantia
Na gecombineerde toediening van enoxaparine (enkelvoudige dosis 40 mg) en rivaroxaban (enkelvoudige dosis 10 mg) werd een additief effect tegen stollingsfactor Xa-activiteit waargenomen, zonder enig extra effect op stollingstesten (PT, APTT). Enoxaparine had geen effect op de farmacokinetiek van rivaroxaban.
Vanwege het verhoogde risico op bloedingen is voorzichtigheid geboden bij het gelijktijdig behandelen van patiënten met andere anticoagulantia (zie rubrieken 4.3 en 4.4).
NSAID’s/trombocytenaggregatieremmers
Er werd geen klinisch relevante verlenging van de bloedingstijd waargenomen na gelijktijdige toediening van rivaroxaban (15 mg) en 500 mg naproxen. Desondanks kunnen er personen zijn die een meer uitgesproken farmacodynamische respons vertonen.
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met 500 mg acetylsalicylzuur.
Clopidogrel (300 mg oplaaddosis, gevolgd door 75 mg onderhoudsdosis) vertoonde geen farmacokinetische interactie met rivaroxaban (15 mg), maar in een subgroep patiënten werd een relevante verlenging van de bloedingstijd waargenomen die niet samenhing met de trombocytenaggregatie of met de gehaltes van P-selectine of GPIIb/IIIa-receptor.
Zorgvuldigheid is vereist als patiënten gelijktijdig worden behandeld met NSAID’s (inclusief acetylsalicylzuur) en trombocytenaggregatieremmers, omdat het voor deze geneesmiddelen kenmerkend is dat zij het risico op bloedingen verhogen (zie rubriek 4.4).
SSRI’s/SNRI’s
Evenals bij andere anticoagulantia het geval is, kunnen patiënten een verhoogd risico hebben op een bloeding bij gelijktijdig gebruik met SSRI’s of SNRI’s vanwege het gemelde effect van SSRI’s en SNRI’s op trombocyten. Bij gelijktijdig gebruik in het klinische programma van rivaroxaban werden in alle behandelingsgroepen numeriek hogere percentages van een ernstige of niet-ernstige klinisch relevante bloeding waargenomen.
Warfarine
Wanneer patiënten overschakelden van de vitamine K-antagonist warfarine (INR 2,0 tot 3,0) op rivaroxaban (20 mg) of van rivaroxaban (20 mg) op warfarine (INR 2,0 tot 3,0), werd de protrombinetijd/INR (Neoplastine) meer dan additief verhoogd (individuele INR-waarden tot 12 kunnen worden waargenomen), terwijl de effecten op APTT, remming van de activiteit van factor Xa en de endogene trombinepotentiaal additief waren.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van rivaroxaban te testen, kunnen de anti-factor Xa-activiteit, PiCT en Heptest worden gebruikt, aangezien deze testen niet worden beïnvloed door warfarine. Op de vierde dag na de laatste dosis warfarine gaven alle testen (met inbegrip van PT, APTT, remming van factor Xa-activiteit en ETP) uitsluitend het effect van rivaroxaban weer.
Als het wenselijk is om tijdens de overschakelingsperiode de farmacodynamische effecten van warfarine te testen, kan de INR worden gemeten bij de Ctrough-waarde van rivaroxaban (24 uur na de voorgaande inname van rivaroxaban), aangezien deze test op dat moment minimaal wordt beïnvloed door rivaroxaban.
Er is geen farmacokinetische interactie waargenomen tussen warfarine en rivaroxaban.
CYP3A4-inductoren
Gelijktijdige toediening van rivaroxaban en de sterke CYP3A4-inductor rifampicine leidde tot een afname van de gemiddelde AUC-waarde voor rivaroxaban met ongeveer 50%, met overeenkomstige afname van de farmacodynamische effecten. Gelijktijdig gebruik van rivaroxaban met andere sterke CYP3A4-inductoren (bijv. fenytoïne, carbamazepine, fenobarbital of sint-janskruid (Hypericum perforatum)) kan ook leiden tot lagere plasmaconcentraties rivaroxaban. Daarom dient gelijktijdige toediening van sterke CYP3A4-inductoren te worden vermeden, tenzij de patiënt nauwlettend wordt geobserveerd op het optreden van klachten en symptomen van trombose.
Andere gelijktijdige behandelingen
Er zijn geen klinisch significante farmacokinetische of farmacodynamische interacties waargenomen wanneer rivaroxaban gelijktijdig werd toegediend met midazolam (substraat van CYP3A4), digoxine (substraat van Pgp), atorvastatine (substraat van CYP3A4 en Pgp) of omeprazol (protonpompremmer). Rivaroxaban remt noch induceert belangrijke isovormen van CYP, zoals CYP3A4.
Er is geen klinisch relevante interactie met voedsel waargenomen (zie rubriek 4.2).
Laboratoriumparameters
Zoals verwacht, worden stollingsparameters (bijv. PT, APTT, Heptest) beïnvloed door de werking van rivaroxaban (zie rubriek 5.1).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Vanwege de mogelijke reproductietoxiciteit, het inherente risico op bloedingen en de aanwijzingen dat rivaroxaban de placenta passeert, is Rivaroxaban Teva gecontra-indiceerd bij zwangerschap (zie rubriek 4.3).
Vrouwen die zwanger kunnen worden, dienen zwangerschap te voorkomen tijdens de behandeling met rivaroxaban.
Borstvoeding
De veiligheid en werkzaamheid van rivaroxaban zijn niet vastgesteld bij vrouwen die borstvoeding geven. Dieronderzoek duidt erop dat rivaroxaban wordt uitgescheiden in de moedermelk. Daarom is Rivaroxaban Teva gecontra-indiceerd in de periode dat een vrouw borstvoeding geeft (zie rubriek 4.3). Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Rivaroxaban Teva moet worden gestaakt dan wel niet moet worden ingesteld.
Vruchtbaarheid
Er zijn geen specifieke studies uitgevoerd met rivaroxaban om de effecten op de vruchtbaarheid bij mensen te onderzoeken. In een studie naar de mannelijke en vrouwelijke vruchtbaarheid bij ratten werden geen effecten gezien (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Rivaroxaban Teva heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bijwerkingen als syncope (frequentie: soms) en duizeligheid (frequentie: vaak) zijn gemeld (zie rubriek 4.8). Patiënten die deze bijwerkingen ervaren, mogen niet rijden en geen machines bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheid van rivaroxaban is beoordeeld in dertien fase III-hoofdonderzoeken (zie Tabel 1).
In totaal werden 69.608 volwassen patiënten in negentien fase III-onderzoeken en 488 pediatrische patiënten in twee fase II-onderzoeken en twee fase III-onderzoeken blootgesteld aan rivaroxaban.
Tabel 1: Aantal onderzochte patiënten, totale dagelijkse dosis en maximale behandelingsduur in fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Aantal patiënten* | Totale dagelijkse dosis | Maximale behandelingsduur |
|---|---|---|---|
| Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6.097 | 10 mg | 39 dagen |
| Preventie van VTE bij medisch zieke patiënten | 3.997 | 10 mg | 39 dagen |
| Behandeling van diep-veneuze trombose (DVT), pulmonale embolie (PE) en preventie van recidieven | 6.790 | Dag 1 - 21: 30 mg Dag 22 en daarna: 20 mg Na ten minste 6 maanden: 10 mg of 20 mg | 21 maanden |
| Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 329 | Dosis aangepast aan het lichaamsgewicht om een blootstelling te bereiken die vergelijkbaar is met de blootstelling waargenomen bij volwassenen die voor DVT werden behandeld met 20 mg rivaroxaban eenmaal daags | 12 maanden |
| Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 7.750 | 20 mg | 41 maanden |
| Preventie van atherotrombotische complicaties bij patiënten na een acuut coronair syndroom (ACS) | 10.225 | Respectievelijk 5 mg of 10 mg samen met óf ASA óf ASA plus clopidogrel of ticlopidine | 31 maanden |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 18.244 | 5 mg samen met ASA of 10 mg alleen | 47 maanden |
| 3.256** | 5 mg samen met ASA | 42 maanden |
* patiënten blootgesteld aan ten minste één dosis rivaroxaban
** afkomstig van het VOYAGER PAD-onderzoek
De vaakst gemelde bijwerkingen bij patiënten die rivaroxaban kregen, waren bloedingen (zie rubriek 4.4 en ‘Beschrijving van bepaalde bijwerkingen’ hieronder) (Tabel 2). De vaakst gemelde bloedingen waren epistaxis (4,5%) en hemorragie van het maag-darmkanaal (3,8%).
Tabel 2: Frequentie van voorvallen van bloedingen* en anemie bij patiënten die aan rivaroxaban werden blootgesteld in alle voltooide fase III-onderzoeken bij volwassenen en kinderen
| Indicatie | Om het even welke bloeding | Anemie |
|---|---|---|
| Preventie van veneuze trombo-embolie (VTE) bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergingen | 6,8% van de patiënten | 5,9% van de patiënten |
| Preventie van VTE bij medisch zieke patiënten | 12,6% van de patiënten | 2,1% van de patiënten |
| Behandeling van DVT, PE en preventie van recidieven | 23% van de patiënten | 1,6% van de patiënten |
| Behandeling van VTE en preventie van recidief VTE bij voldragen neonaten en kinderen jonger dan 18 jaar na aanvang van een standaard antistollingsbehandeling | 39,5% van de patiënten | 4,6% van de patiënten |
| Preventie van CVA en systemische embolie bij patiënten met non-valvulair atriumfibrilleren | 28 per 100 patiëntjaren | 2,5 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten na een ACS | 22 per 100 patiëntjaren | 1,4 per 100 patiëntjaren |
| Preventie van atherotrombotische complicaties bij patiënten met CHZ/PAV | 6,7 per 100 patiëntjaren | 0,15 per 100 patiëntjaren** |
| 8,38 per 100 patiëntjaren# | 0,74 per 100 patiëntjaren***# |
* voor alle onderzoeken met rivaroxaban worden alle bloedingsvoorvallen verzameld, gerapporteerd en beoordeeld
** in het COMPASS-onderzoek is de incidentie van anemie laag, omdat er een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt
*** een selectieve methode voor het verzamelen van bijwerkingen werd gebruikt
# afkomstig van het VOYAGER PAD-onderzoek
Bijwerkingen weergegeven in tabelvorm
De frequenties van bijwerkingen die werden gemeld met rivaroxaban bij volwassen en pediatrische patiënten staan per systeem/orgaanklasse (volgens MedDRA) en per frequentie weergegeven in Tabel 3 hieronder.
De frequenties zijn als volgt gedefinieerd:
Zeer vaak (≥1/10)
Vaak (≥1/100, <1/10)
Soms (≥1/1.000, <1/100)
Zelden (≥1/10.000, <1/1.000)
Zeer zelden (<1/10.000)
Niet bekend (kan met de beschikbare gegevens niet worden bepaald)
Tabel 3: Alle bijwerkingen die zijn gemeld bij volwassen patiënten in klinische fase III-studies of tijdens postmarketinggebruik* en bij pediatrische patiënten in twee fase II-studies en twee fase III-studies
| Vaak | Soms | Zelden | Zeer zelden | Niet bekend |
|---|---|---|---|---|
| Bloed- en lymfestelselaandoeningen | ||||
| Anemie (incl. betreffende laboratorium-waarden) | Trombocytose (incl. verhoogde plaatjestelling)A, trombocytopenie | |||
| Immuunsysteemaandoeningen | ||||
| Allergische reactie, allergische dermatitis, angio-oedeem en allergisch oedeem | Anafylactische reacties, inclusief anafylactische shock | |||
| Zenuwstelselaandoeningen | ||||
| Duizeligheid, hoofdpijn | Cerebrale en intracraniale hemorragie, syncope | |||
| Oogaandoeningen | ||||
| Hemorragie van de ogen (incl. conjunctivale hemorragie) | ||||
| Hartaandoeningen | ||||
| Tachycardie | ||||
| Bloedvataandoeningen | ||||
| Hypotensie, hematoom | ||||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||||
| Epistaxis, bloed ophoesten | Eosinofiele pneumonie | |||
| Maagdarmstelselaandoeningen | ||||
| Tandvlees-bloeding, | Droge mond | |||
| hemorragie van het maag-darmkanaal (incl. rectale hemorragie), abdominale en gastro-intestinale pijn, dyspepsie, misselijkheid, obstipatieA, diarree, brakenA | ||||
|---|---|---|---|---|
| Lever- en galaandoeningen | ||||
| Verhoogde transaminases | Leverfunctie-stoornissen, verhoogd bilirubine, verhoogd alkalische fosfatase in het bloedA, verhoogd GGTA | Geelzucht, verhoogd geconjugeerd bilirubine (al dan niet gepaard gaande met verhoogde ALAT-waarden), cholestase, hepatitis (incl. hepatocellulaire schade) | ||
| Huid- en onderhuidaandoeningen | ||||
| Pruritus (incl. zeldzame gevallen van gegeneraliseerde pruritus), huiduitslag, ecchymose, cutane en subcutane hemorragie | Urticaria | Stevens-Johnson-syndroom/ toxische epidermale necrolyse, DRESS-syndroom | ||
| Skeletspierstelsel- en bindweefselaandoeningen | ||||
| Pijn in de extremiteitenA | Hemartrose | Spierhemorragie | Compartiment-syndroom secundair aan een bloeding | |
| Nier- en urinewegaandoeningen | ||||
| Urogenitale hemorragie (incl. hematurie en menorragieB), verminderde nierfunctie (incl. verhoogd bloedcreatinine, verhoogd bloedureum) | Nierfalen/ acuut nierfalen secundair aan een bloeding welke kan leiden tot hypoperfusie, anticoagulans-gerelateerde nefropathie | |||
|---|---|---|---|---|
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||||
| KoortsA, perifeer oedeem, verminderde algehele kracht en energie (incl. vermoeidheid en asthenie) | Zich onwel voelen (incl. malaise) | Gelokaliseerd oedeemA | ||
| Onderzoeken | ||||
| Verhoogd LDHA, verhoogd lipaseA, verhoogd amylaseA | ||||
| Letsels, intoxicaties en verrichtingscomplicaties | ||||
| Postprocedurele hemorragie (incl. postoperatieve anemie en wondhemorragie), contusie, wondsecretieA | Vasculair pseudo-aneurysmaC | |||
A waargenomen bij preventie van VTE bij volwassen patiënten die een electieve heup- of knievervangende operatie ondergaan
B waargenomen bij behandeling van DVT, PE en preventie van recidieven als zeer vaak bij vrouwen <55 jaar
C waargenomen als soms bij preventie van atherotrombotische complicaties bij patiënten na een ACS (na een percutane coronaire interventie)
* in geselecteerde fase III-onderzoeken werd een vooraf gespecificeerde, selectieve methode voor het verzamelen van bijwerkingen gebruikt. De incidentie van bijwerkingen nam niet toe en na analyse van deze onderzoeken werd geen nieuwe bijwerking vastgesteld
Beschrijving van bepaalde bijwerkingen
Vanwege het farmacologische werkingsmechanisme kan het gebruik van rivaroxaban geassocieerd zijn met een verhoogd risico op occulte of duidelijke bloedingen van elk weefsel of orgaan, die kunnen leiden tot posthemorragische anemie. De klachten, symptomen en ernst (inclusief fatale afloop) variëren afhankelijk van de locatie en de mate of uitgebreidheid van de bloeding en/of anemie (zie rubriek 4.9 ‘Behandeling van een bloeding’). In de klinische onderzoeken werden bloedingen van slijmvliezen (bijvoorbeeld epistaxis, gingivaal, gastro-intestinaal, urogenitaal, met inbegrip van abnormale vaginale of toegenomen menstruele bloedingen) en anemie vaker gezien tijdens een langdurige behandeling met rivaroxaban, in vergelijking met een behandeling met een VKA. Daarom kan, naast een adequaat klinisch toezicht, laboratoriumonderzoek van het hemoglobine/hematocriet van waarde zijn voor het ontdekken van occult bloedverlies en voor het kwantificeren van de klinische relevantie van manifest bloedverlies, indien dit geschikt wordt geacht. Het risico op bloedingen kan verhoogd zijn bij bepaalde patiëntengroepen, bijvoorbeeld bij patiënten met ernstige arteriële hypertensie die niet onder controle is en/of die gelijktijdig een behandeling krijgen die de hemostase beïnvloedt (zie rubriek 4.4 ‘Risico op bloedingen’). Menstruele bloedingen kunnen intensiever worden en/of langer duren. Bloedingscomplicaties kunnen zich uiten in zwakte, bleekheid, duizeligheid, hoofdpijn of onverklaarde zwelling, dyspnoe en onverklaarde shock. In sommige gevallen zijn symptomen van cardiale ischemie zoals pijn op de borst of angina pectoris als gevolg van anemie waargenomen.
Bekende complicaties als gevolg van een ernstige bloeding, zoals compartimentsyndroom en nierfalen als gevolg van hypoperfusie of anticoagulans-gerelateerde nefropathie zijn gemeld voor rivaroxaban. Daarom moet bij de beoordeling van de conditie van patiënten die worden behandeld met anticoagulantia altijd de mogelijkheid van een bloeding worden overwogen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Zeldzame gevallen van overdosering tot maximaal 1.960 mg zijn gemeld. In geval van overdosering moet de patiënt zorgvuldig worden gecontroleerd op bloedingscomplicaties of andere bijwerkingen (zie hieronder ‘Behandeling van een bloeding’). Vanwege gelimiteerde absorptie wordt een plafond-effect zonder verdere stijging van de gemiddelde plasmaconcentratie verwacht bij supratherapeutische doses van 50 mg rivaroxaban of meer.
Een specifiek reverterend middel (andexanet alfa) dat de farmacodynamische effecten van rivaroxaban tegengaat, is beschikbaar (zie de samenvatting van de productkenmerken van andexanet alfa).
Gebruik van actieve kool om de absorptie te verminderen kan in geval van overdosering van rivaroxaban worden overwogen.
Behandeling van een bloeding
Mocht een bloedingcomplicatie optreden bij een patiënt die rivaroxaban krijgt, dan dient de volgende inname van rivaroxaban te worden uitgesteld of de behandeling te worden gestaakt, naargelang wat passend wordt geacht. Rivaroxaban heeft een halfwaardetijd van ongeveer 5 tot 13 uur (zie rubriek 5.2).
Behandeling dient per patiënt te worden afgestemd op basis van de ernst en locatie van de hemorragie. Gepaste symptomatische behandeling kan naar behoefte worden gegeven, zoals mechanische compressie (bijv. voor ernstige epistaxis), chirurgische hemostase met procedures voor het onder controle brengen van bloedingen, suppletie van vocht en hemodynamische ondersteuning, bloedproducten (erytrocytenconcentraat of fresh frozen plasma, afhankelijk van de geassocieerde anemie of coagulopathie) of bloedplaatjes.
Als een bloeding niet onder controle gebracht kan worden door bovengenoemde maatregelen, dient toediening van, hetzij een specifieke factor Xa-remmer-reverterend middel (andexanet alfa), dat de farmacodynamische effecten van rivaroxaban tegengaat, of een specifiek procoagulans middel, zoals protrombinecomplex-concentraat (PCC), geactiveerd protrombinecomplex-concentraat (APCC) of recombinant-factor VIIa (rFVIIa), te worden overwogen. Er is echter momenteel zeer weinig klinische ervaring met het gebruik van deze geneesmiddelen bij personen die rivaroxaban krijgen. De aanbeveling is ook gebaseerd op beperkte niet-klinische gegevens. Herdosering van recombinant-factor VIIa moet worden overwogen en getitreerd afhankelijk van de verbetering van de bloeding. Bij ernstige bloedingen moet een consult bij een stollingsexpert worden overwogen, indien deze op locatie aanwezig is (zie rubriek 5.1).
Protaminesulfaat en vitamine K hebben naar verwachting geen invloed op de antistollingswerking van rivaroxaban. Er is beperkte ervaring met tranexaminezuur en geen ervaring met aminocapronzuur en aprotinine bij personen die rivaroxaban krijgen. Er is geen wetenschappelijke grond voor de werkzaamheid van, noch ervaring met het gebruik van het systemische hemostaticum desmopressine bij personen die rivaroxaban krijgen. Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antitrombotische middelen, directe factor Xa-remmers, ATC-code: B01AF01
Werkingsmechanisme
Rivaroxaban is een zeer selectieve directe factor Xa-remmer met orale biologische beschikbaarheid. Remming van factor Xa onderbreekt de intrinsieke en extrinsieke route van de bloedstollingscascade, met als gevolg remming van zowel de trombineformatie als de stolselvorming. Rivaroxaban remt trombine (geactiveerd factor II) niet en er is geen effect op bloedplaatjes aangetoond.
Farmacodynamische effecten
Er werd een dosisafhankelijke remming van factor Xa-activiteit waargenomen bij de mens. De protrombinetijd (PT) wordt dosisafhankelijk beïnvloed door rivaroxaban, en heeft een hoge correlatie met de plasmaconcentraties (r-waarde 0,98) wanneer Neoplastine in de bepaling wordt gebruikt. Andere reagentia zullen andere resultaten opleveren. De aflezing van de PT dient in seconden te gebeuren, omdat de INR alleen is gekalibreerd en gevalideerd voor cumarinen en niet kan worden gebruikt voor andere anticoagulantia.
In een klinische farmacologische studie naar het terugdraaien van de farmacodynamische effecten van rivaroxaban bij gezonde volwassen proefpersonen (n=22), werden de effecten van een eenmalige dosis (50 IU/kg) van 2 verschillende typen PCC’s, een 3-factor PCC (Factor II, IX en X) en een 4-factor PCC (Factor II, VII, IX en X), onderzocht. De 3-factor PCC verlaagde de gemiddelde Neoplastin PT-waarden met circa 1,0 seconde binnen 30 minuten, vergeleken met een verlaging van ongeveer 3,5 seconden die waargenomen werd bij de 4-factor PCC. Daarentegen had de 3-factor PCC een groter en sneller algemeen effect op het terugdraaien van veranderingen in endogene trombineaanmaak dan de 4-factor PCC (zie rubriek 4.9).
De APTT (activated partial thromboplastin time) en Heptest worden ook dosisafhankelijk verlengd; deze worden echter niet aanbevolen om het farmacodynamische effect van rivaroxaban te beoordelen. Het is niet nodig om stollingsparameters te bewaken tijdens behandeling met rivaroxaban in de klinische praktijk. Indien echter klinisch geïndiceerd kunnen de rivaroxabanspiegels worden gemeten met gekalibreerde kwantitatieve anti-factor Xa-testen (zie rubriek 5.2).
Klinische werkzaamheid en veiligheid
ACS
Het klinische programma met rivaroxaban is opgezet om de werkzaamheid van rivaroxaban voor de preventie van cardiovasculair (CV) overlijden, myocardinfarct (MI) of CVA aan te tonen bij patiënten die onlangs ACS hebben gehad (ST-elevatiemyocardinfarct [STEMI], niet-ST-elevatiemyocardinfarct [NSTEMI] of instabiele angina pectoris [UA]. In het dubbelblinde hoofdonderzoek ATLAS ACS 2 TIMI 51 werden 15.526 patiënten in een verhouding van 1:1:1 gerandomiseerd naar één van de volgende drie behandelgroepen: ofwel tweemaal daags oraal 2,5 mg rivaroxaban, ofwel tweemaal daags oraal 5 mg, ofwel tweemaal daags placebo waarbij gelijktijdig alleen ASA óf ASA plus een thienopyridine (clopidogrel of ticlopidine) gegeven werd. Patiënten jonger dan 55 jaar met een ACS moesten daarbij ook diabetes mellitus hebben of een eerder MI gehad hebben. De mediane tijd van behandeling bedroeg 13 maanden en de totale behandelduur was bijna 3 jaar. 93,2% van de patiënten werd gelijktijdig behandeld met ASA plus thienopyridine en 6,8% met alleen ASA. Van de patiënten die dubbele antitrombocytentherapie kregen, kreeg 98,8% clopidogrel, 0,9% ticlopidine en 0,3% prasugrel. Patiënten kregen de eerste dosis rivaroxaban minimaal 24 uur en maximaal 7 dagen (gemiddeld 4,7 dagen) na opname in het ziekenhuis, maar zo snel mogelijk na stabilisatie van het ACS-voorval, met inbegrip van revascularisatieprocedures en wanneer de parenterale antistollingstherapie normaal zou worden gestopt.
Zowel het doseringsschema met tweemaal daags 2,5 mg rivaroxaban als dat met tweemaal daags 5 mg rivaroxaban was effectief in het verder verlagen van de incidentie van CV-voorvallen, tegen een achtergrond van standaard antitrombocytenzorg. Het doseringsschema met tweemaal daags 2,5 mg rivaroxaban verlaagde de mortaliteit; er is ook bewijs dat de lagere dosis een kleinere kans op bloedingen gaf. Daarom wordt tweemaal daags 2,5 mg rivaroxaban samen met alleen acetylsalicylzuur (ASA) of met ASA plus clopidogrel of ticlopidine aanbevolen voor de preventie van atherotrombotische complicaties bij volwassen patiënten na een ACS met verhoogde cardiale biomarkers.
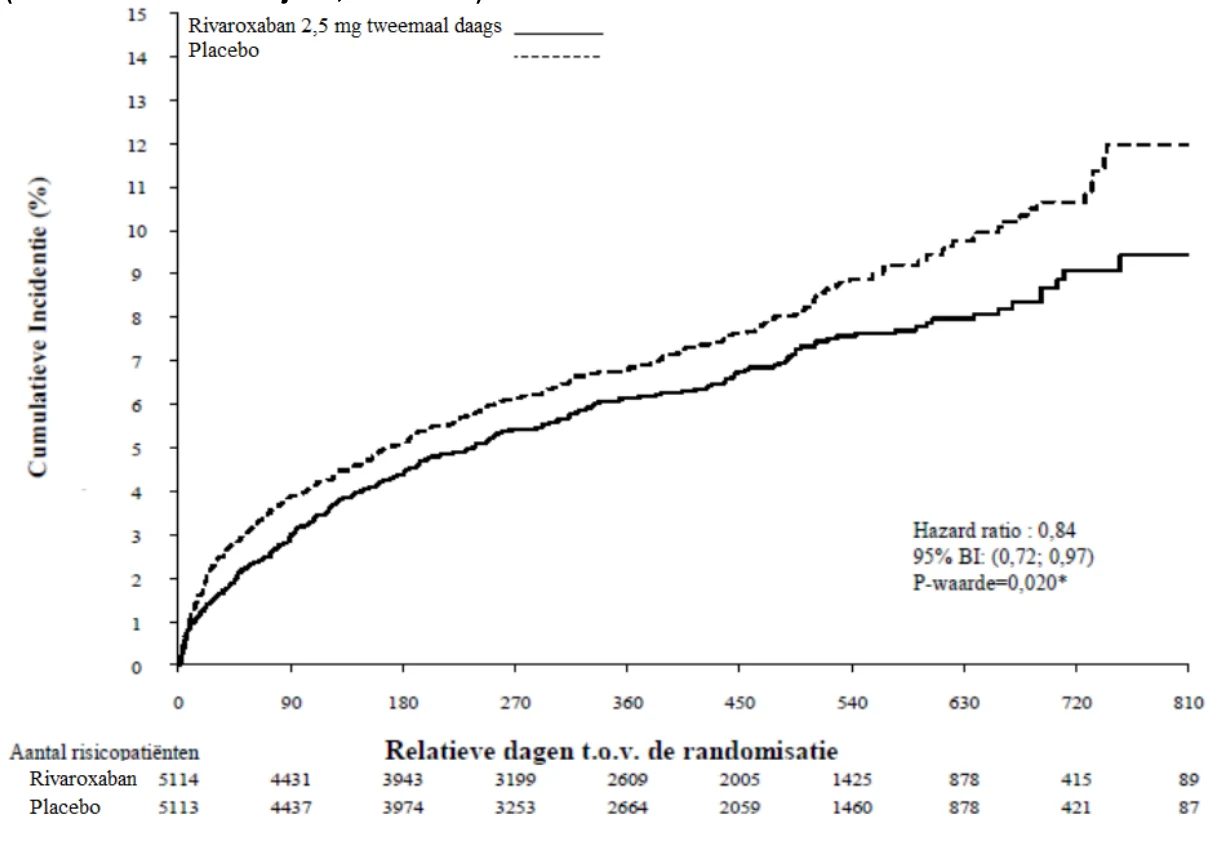
Ten opzichte van placebo verlaagde rivaroxaban het primaire, samengestelde eindpunt van cardiovasculair overlijden, MI of CVA significant. Het voordeel kwam vooral door een vermindering in cardiovasculair overlijden en MI in het begin van de behandeling met een constant behandelingseffect over de gehele behandelingsperiode (zie Tabel 4 en Figuur 1). Ook het eerste secundaire eindpunt (overlijden door alle oorzaken, MI of CVA) was significant verlaagd. Een aanvullende retrospectieve analyse liet een significante nominale daling zien in de incidentiepercentages van stenttrombose ten opzichte van placebo (zie Tabel 4). De incidentiepercentages voor de belangrijkste veiligheidsresultaten (ernstige bloedingen, non-coronary artery bypass graft (CABG) TIMI) waren hoger bij patiënten die werden behandeld met rivaroxaban dan bij patiënten die placebo kregen (zie Tabel 6). De incidentiepercentages waren echter in evenwicht tussen rivaroxaban en placebo voor de componenten fatale bloedingen, hypotensie waarvoor behandeling met intraveneuze inotrope middelen nodig was en chirurgische interventie vanwege aanhoudende bloeding.
In Tabel 5 worden de resultaten gegeven van de werkzaamheid bij patiënten die percutane coronaire interventie (PCI) ondergingen. De veiligheidsresultaten in deze subgroep van patiënten die PCI ondergingen waren vergelijkbaar met de totale veiligheidsresultaten.
80% van de studiepopulatie bestond uit patiënten met verhoogde biomarkers (troponine of CK-MB) die niet eerder een CVA/TIA hadden gehad. De resultaten van deze patiëntenpopulatie waren ook consistent met de totale resultaten met betrekking tot werkzaamheid en veiligheid.
Tabel 4: Resultaten met betrekking tot de werkzaamheid uit fase III-onderzoek ATLAS ACS 2 TIMI 51
| Onderzoekspopulatie | Patiënten met recent acuut coronair syndroom a) | ||||
|---|---|---|---|---|---|
| Behandeldosering | Rivaroxaban tweemaal daags 2.5 mg N=5.114 n (%) hazardratio (HR) (95%-BI) p-waarde b) | Placebo N=5.113 n (%) | |||
| Cardiovasculair overlijden, MI of CVA | 313 (6,1%) 0,84 (0,72; 0,97) p = 0,020* | 376 (7,4%) | |||
| Overlijden door alle oorzaken, MI of CVA | 320 (6,3%) 0,83 (0,72; 0,97) p = 0,016* | 386 (7,5%) | |||
| Cardiovasculair overlijden | 94 (1,8%) 0,66 (0,51; 0,86) p = 0,002** | 143 (2,8%) | |||
| Overlijden door alle oorzaken | 103 (2,0%) 0,68 (0,53; 0,87) p = 0,002** | 153 (3,0%) | |||
| MI | 205 (4,0%) 0,90 (0,75; 1,09) p = 0,270 | 229 (4,5%) | |||
| CVA | 46 (0,9%) 1,13 (0,74; 1,73) p = 0,562 | 41 (0,8%) | |||
| Stenttrombose | 61 (1,2%) 0,70 (0,51; 0,97) p = 0,033** | 87 (1,7%) |
|---|
- a) gemodificeerde ITT-analyse set (ITT totale analyse set voor stenttrombose)
- b) vs. placebo; log-rank p-waarde
* statistisch superieur
** nominaal significant
Tabel 5: Resultaten met betrekking tot de werkzaamheid uit fase III-onderzoek ATLAS ACS 2 TIMI 51 bij patiënten die PCI ondergaan
| Onderzoekspopulatie | Patiënten met recent acuut coronair syndroom die PCI ondergaan a) | ||||
|---|---|---|---|---|---|
| Behandeldosering | Rivaroxaban tweemaal daags 2.5 mg N=3.114 n (%) hazardratio (HR) (95%-BI) p-waarde b) | Placebo N=3.096 n (%) | |||
| Cardiovasculair overlijden, MI of CVA | 153 (4,9%) 0,94 (0,75; 1,17) p = 0,572 | 165 (5,3%) | |||
| Cardiovasculair overlijden | 24 (0,8%) 0,54 (0,33; 0,89) p = 0,013** | 45 (1,5%) | |||
| Overlijden door alle oorzaken | 31 (1,0%) 0,64 (0,41; 1,01) p = 0,053 | 49 (1,6%) | |||
| MI | 115 (3,7%) 1,03 (0,79; 1,33) p = 0,829 | 113 (3,6%) | |||
| CVA | 27 (0,9%) 1,30 (0,74; 2,31) p = 0,360 | 21 (0,7%) | |||
| Stenttrombose | 47 (1,5%) 0,66 (0,46; 0,95) p = 0,026** | 71 (2,3%) | |||
- a) gemodificeerde ITT-analyse set (ITT totale analyse set voor stenttrombose)
- b) vs. placebo; log-rank p-waarde
** nominaal significant
Tabel 6: Resultaten met betrekking tot de veiligheid uit fase III-onderzoek ATLAS ACS 2 TIMI 51
| Onderzoekspopulatie | Patiënten met recent acuut coronair syndroom a) | |||
|---|---|---|---|---|
| Behandeldosering | Rivaroxaban tweemaal daags 2.5 mg N=5.115 n (%) hazardratio (HR) (95%-BI) p-waarde b) | Placebo N=5.125 n(%) | ||
| Ernstige bloeding, non-CABG TIMI | 65 (1,3%) 3,46 (2,08; 5,77) p = < 0,001* | 19 (0,4%) | ||
| Fatale bloeding | 6 (0,1%) 0,67 (0,24; 1,89) p = 0,450 | 9 (0,2%) |
|---|---|---|
| Symptomatische intracraniale bloeding | 14 (0,3%) 2,83 (1,02; 7,86) p = 0,037 | 5 (0,1%) |
| Hypotensie waarvoor behandeling met intraveneuze inotrope middelen nodig is | 3 (0,1%) | 3 (0,1%) |
| Chirurgische interventie vanwege aanhoudende bloeding | 7 (0,1%) | 9 (0,2%) |
| Transfusie met 4 of meer eenheden bloed over een periode van 48 uur | 19 (0,4%) | 6 (0,1%) |
- a) veiligheidspopulatie, tijdens behandeling
- b) vs. placebo; log-rank p-waarde
* statistisch significant
Figuur 1: Aantal dagen tot het eerste optreden van het primaire eindpunt voor werkzaamheid (cardiovasculair overlijden, MI of CVA)
CHZ/PAV
De fase III-COMPASS-studie (27.395 patiënten; 78,0% man; 22,0% vrouw) heeft de werkzaamheid en veiligheid van rivaroxaban aangetoond voor de preventie van een samenstelling van CV overlijden, MI, beroerte bij patiënten met CHZ of symptomatisch PAV met een hoog risico op ischemische voorvallen. Patiënten werden gedurende een mediane duur van 23 maanden en een maximale duur van 3,9 jaar gevolgd.
Personen die geen continue behandeling met een protonpompremmer nodig hadden, werden gerandomiseerd naar pantoprazol of placebo. Alle patiënten werden vervolgens in een verhouding van 1:1:1 gerandomiseerd naar rivaroxaban 2,5 mg tweemaal daags/ASA 100 mg eenmaal daags, naar rivaroxaban 5 mg tweemaal daags, of naar alleen ASA 100 mg eenmaal daags, en hun overeenkomende placebo’s.
CHZ-patiënten hadden CHZ in meerdere vaten en/of een eerder MI. Voor patiënten < 65 jaar was atherosclerose in ten minste twee vaatbedden of ten minste twee extra cardiovasculaire risicofactoren vereist.
PAV-patiënten hadden eerdere interventies gehad zoals een bypassoperatie of percutane transluminale angioplastiek, of een amputatie van een ledemaat of voet vanwege arteriële vaatziekte, of claudicatio intermittens met een bloeddrukverhouding tussen enkel en arm < 0,90 en/of significante perifere arteriële stenose of eerdere revascularisatie van de halsslagader of asymptomatische stenose van de halsslagader ≥ 50%.
Exclusiecriteria waren de noodzaak van duale behandeling met trombocytenaggregatieremmers of andere niet-ASA-trombocytenaggregatieremmers of orale antistollingsbehandeling en patiënten met een hoog bloedingsrisico, of hartfalen met een ejectiefractie < 30% of van klasse III of IV volgens de New York Heart Association, of elke ischemische, niet-lacunaire beroerte minder dan 1 maand geleden of elke voorgeschiedenis van hemorragische of lacunaire beroerte.
Rivaroxaban 2,5 mg tweemaal daags in combinatie met ASA 100 mg eenmaal daags was superieur ten opzichte van ASA 100 mg wat betreft de verlaging van de primaire samengestelde uitkomst van CV overlijden, MI, beroerte (zie Tabel 7 en Figuur 2).
Er was een significante stijging van de primaire uitkomst voor de veiligheid (gemodificeerde ISTH-criteria voor ernstige bloedingen) bij patiënten die werden behandeld met rivaroxaban 2,5 mg tweemaal daags in combinatie met ASA 100 mg eenmaal daags, vergeleken met patiënten die ASA 100 mg kregen (zie Tabel 8).
Voor de primaire uitkomst voor de werkzaamheid was het waargenomen voordeel van rivaroxaban 2,5 mg tweemaal daags plus ASA 100 mg eenmaal daags, vergeleken met ASA 100 mg eenmaal daags, HR = 0,89 (95% BI: 0,7-1,1) bij patiënten ≥ 75 jaar (incidentie 6,3% vs 7,0%) en HR = 0,70 (95% BI: 0,6-0,8) bij patiënten < 75 jaar (3,6% vs 5,0%). Voor het gemodificeerde ISTH-criterium ernstige bloeding was de waargenomen stijging voor risico HR = 2,12 (95% BI: 1,5-3,0) bij patiënten ≥ 75 jaar (5,2% vs 2,5%) en HR = 1,53 (95% BI: 1,2-1,9) bij patiënten < 75 jaar (2,6% vs 1,7%).
Het gebruik van 40 mg pantoprazol eenmaal daags naast antitrombotische studiemedicatie bij patiënten zonder klinische noodzaak voor een protonpompremmer liet geen voordeel zien bij de preventie van bovenste gastro-intestinale voorvallen (d.w.z. samenstelling van bovenste gastro-intestinale bloeding, bovenste gastro-intestinale ulceratie of bovenste gastro-intestinale obstructie of perforatie); de incidentie van bovenste gastro-intestinale voorvallen was 0,39/100 patiëntjaren in de groep die eenmaal daags pantoprazol 40 mg kreeg en 0,44/100 patiëntjaren in de groep die eenmaal daags placebo kreeg.
Tabel 7: Resultaten met betrekking tot de werkzaamheid uit het fase III-COMPASS-onderzoek
| Onderzoeks-populatie | Patiënten met CHZ/PAV a) | ||||||
|---|---|---|---|---|---|---|---|
| Behandeldosis | Rivaroxaban 2,5 mg 2 dd in combinatie met ASA 100 mg 1 dd N=9.152 | ASA 100 mg 1 dd N=9.126 | |||||
| Patiënten met voorvallen | KM % | Patiënten met voorvallen | KM % | HR (95%-BI) | p-waarde b) | ||
| Beroerte, MI of CV overlijden | 379 (4,1%) | 5,20% | 496 (5,4%) | 7,17% | 0,76 (0,66;0,86) | p = 0,00004* | |
| 83 (0,9%) | 1,17% | 142 (1,6%) | 2,23% | 0,58 (0,44;0,76) | p = 0,00006 | |
| 178 (1,9%) | 2,46% | 205 (2,2%) | 2,94% | 0,86 (0,70;1,05) | p = 0,14458 | |
| 160 (1,7%) | 2,19% | 203 (2,2%) | 2,88% | 0,78 (0,64;0,96) | p = 0,02053 | |
| Mortaliteit door alle oorzaken | 313 (3,4%) | 4,50% | 378 (4,1%) | 5,57% | 0,82 (0,71;0,96) | ||
| Acute ischemie in een ledemaat | 22 (0,2%) | 0,27% | 40 (0,4%) | 0,60% | 0,55 (0,32;0,92) | ||
- a) intention-to-treat-analyseset, primaire analyses
- b) vs. ASA 100 mg; Log-rank p-waarde
* de vermindering van de primaire uitkomst voor de werkzaamheid was statistisch superieur dd: daags; BI: betrouwbaarheidsinterval; KM %: Kaplan-Meier-schattingen van het cumulatieve incidentierisico, berekend op 900 dagen; CV: cardiovasculair; MI: myocardinfarct
Tabel 8: Resultaten met betrekking tot de veiligheid uit het fase III-COMPASS-onderzoek
| Onderzoekspopulatie | Patiënten met CHZ/PAV a) |
|---|
| Behandeldosis | Rivaroxaban 2,5 mg 2 dd in combinatie met ASA 100 mg 1 dd, N=9.152 n (Cum. risico %) | ASA 100 mg 1 dd N=9.126 n (Cum. risico %) | Hazardratio (95%-BI) p-waarde b) |
|---|---|---|---|
| Ernstige bloeding volgens gemodificeerde ISTH | 288 (3,9%) | 170 (2,5%) | 1,70 (1,40;2,05) p < 0,00001 |
| 15 (0,2%) | 10 (0,2%) | 1,49 (0,67;3,33) p = 0,32164 |
| 63 (0,9%) | 49 (0,7%) | 1,28 (0,88;1,86) p = 0,19679 |
| 10 (0,1%) | 8 (0,1%) | 1,24 (0,49;3,14) p = 0,65119 |
| 208 (2,9%) | 109 (1,6%) | 1,91 (1,51;2,41) p < 0,00001 |
| 172 (2,3%) | 90 (1,3%) | 1,91 (1,48;2,46) p < 0,00001 |
| 36 (0,5%) | 21 (0,3%) | 1,70 (0,99;2,92) p = 0,04983 |
| Ernstige gastro-intestinale bloeding | 140 (2,0%) | 65 (1,1%) | 2,15 (1,60;2,89) p < 0,00001 |
| Ernstige intracraniale bloeding | 28 (0,4%) | 24 (0,3%) | 1,16 (0,67;2,00) p = 0,59858 |
- a) intention-to-treat-analyseset, primaire analyses
- b) vs. ASA 100 mg; Log-rank p-waarde
dd: daags; BI: betrouwbaarheidsinterval; Cum. risico: Cumulatief incidentierisico (Kaplan-Meier-schattingen) na 30 maanden; ISTH: International Society on Thrombosis and Haemostasis
Figuur 2: Tijd tot eerste optreden van primaire uitkomst voor de werkzaamheid (beroerte, myocardinfarct, cardiovasculair overlijden) in het COMPASS-onderzoek
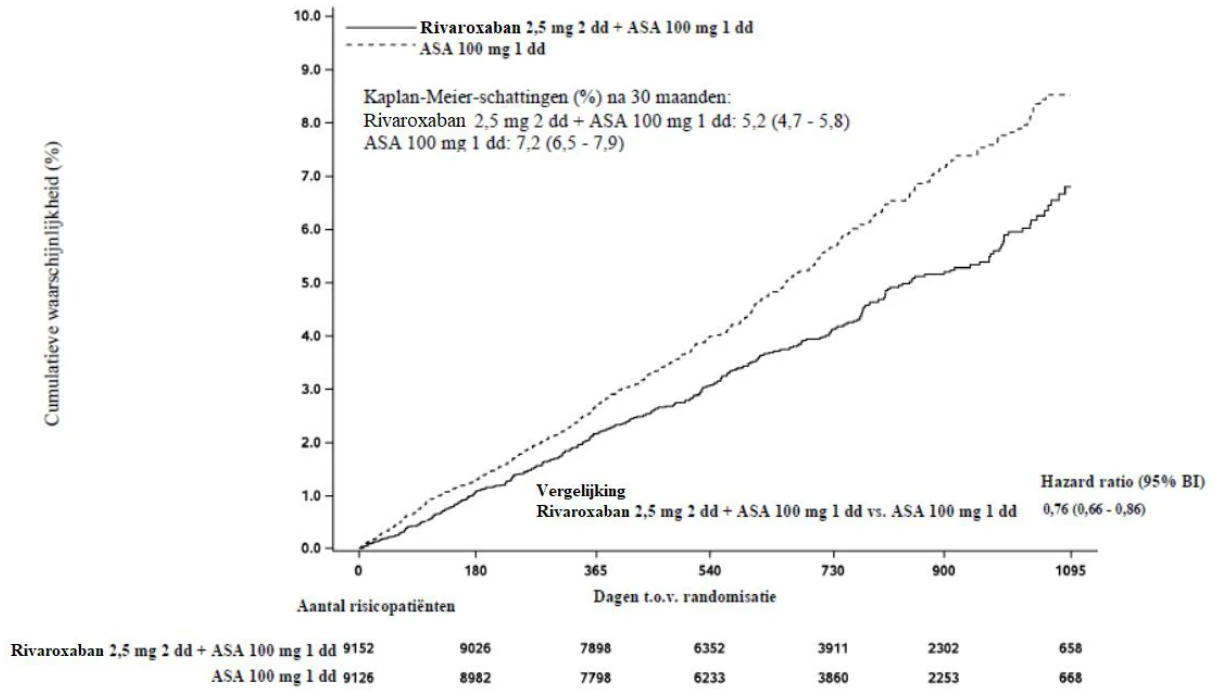
dd: daags; BI: betrouwbaarheidsinterval
Patiënten na een recente revascularisatieprocedure van het onderste ledemaat als gevolg van symptomatisch PAV
In het dubbelblinde fase III-hoofdonderzoek VOYAGER PAD werden 6.564 patiënten na een recente, succesvolle revascularisatieprocedure van het onderste ledemaat (chirurgisch of endovasculair, met inbegrip van hybride procedures) als gevolg van symptomatisch PAV in een verhouding van 1:1 willekeurig toegewezen aan een van twee groepen met antitrombocytentherapie: 2,5 mg rivaroxaban tweemaal daags in combinatie met 100 mg ASA eenmaal daags, of 100 mg ASA eenmaal daags. Patiënten mochten aanvullend een standaarddosis clopidogrel eenmaal daags krijgen gedurende maximaal 6 maanden. De doelstelling van het onderzoek was de werkzaamheid en veiligheid aantonen van rivaroxaban plus ASA voor de preventie van myocardinfarct, ischemische beroerte, CV overlijden, acute ischemie in een ledemaat of een grote amputatie van een vasculaire etiologie bij patiënten na een recente, succesvolle revascularisatieprocedure van het onderste ledemaat als gevolg van symptomatisch PAV. Patiënten ≥ 50 jaar met gedocumenteerd matig tot ernstig symptomatisch atherosclerotisch PAV van de onderste extremiteit met bewijs van al het volgende: klinisch (d.w.z. functionele beperkingen), anatomisch (d.w.z. uit beeldvormend onderzoek verkregen bewijs van PAV distaal van de arteria iliaca externa) en hemodynamisch (enkel-arm-index [ABI] ≤ 0,80 of teen-arm-index [TBI] ≤ 0,60 voor patiënten zonder voorgeschiedenis van revascularisatie van een ledemaat of ABI ≤ 0,85 of TBI ≤ 0,65 voor patiënten met een voorgeschiedenis van revascularisatie van een ledemaat) werden in het onderzoek opgenomen. Patiënten die een duale behandeling met trombocytenaggregatieremmers nodig hadden gedurende > 6 maanden, of een andere aanvullende behandeling met trombocytenaggregatieremmers dan ASA en clopidogrel, of een orale antistollingstherapie, evenals patiënten met een voorgeschiedenis van intracraniale hemorragie, beroerte of TIA, of patiënten met een eGFR < 15 ml/min werden uitgesloten.
De gemiddelde duur van follow-up was 24 maanden en de maximale follow-up was 4,1 jaar. De gemiddelde leeftijd van de deelnemende patiënten was 67 jaar en 17% van de patiëntenpopulatie was > 75 jaar. De mediane tijd vanaf de index revascularisatieprocedure tot de start van de studiemedicatie was 5 dagen bij de gehele populatie (6 dagen na chirurgische en 4 dagen na endovasculaire revascularisatie, met inbegrip van hybride procedures). In totaal kreeg 53,0% van de patiënten een kortstondige achtergrondtherapie met clopidogrel met een mediane duur van 31 dagen. In overeenstemming met het onderzoeksprotocol kon de studiemedicatie zo snel mogelijk worden gestart, maar niet later dan 10 dagen na een succesvolle, kwalificerende revascularisatieprocedure en wanneer hemostase was bereikt.
Tweemaal daags 2,5 mg rivaroxaban in combinatie met 100 mg ASA eenmaal daags was superieur voor het verminderen van de primaire, samengestelde uitkomst van myocardinfarct, ischemische beroerte, CV overlijden, acute ischemie in een ledemaat en grote amputatie van vasculaire etiologie ten opzichte van ASA alleen (zie Tabel 9). De primaire veiligheidsuitkomst, TIMI ernstige bloedingsvoorvallen was toegenomen bij patiënten die werden behandeld met rivaroxaban en ASA, zonder toename van fatale of intracraniale bloeding (zie Tabel 10).
De secundaire uitkomsten voor de werkzaamheid werden getest in een vooraf gespecificeerde, hiërarchische volgorde (zie Tabel 9).
Tabel 9: Werkzaamheidsresultaten van fase III-VOYAGER PAD
| Onderzoekspopulatie | Patiënten na een recente revascularisatieprocedure van het onderste ledemaat voor symptomatische PAVa) | |||
|---|---|---|---|---|
| Dosering van de behandeling | 2,5 mg rivaroxaban bid in combinatie met ASA 100 mg 1 dd N=3.286 n (cum. risico %)c) | ASA 100 mg 1 dd N=3.278 n (cum. risico %)c) | Hazardratio (95%-BI)d) | |
| Primaire uitkomst voor werkzaamheidb) | 508 (15,5%) | 584 (17,8%) | 0,85 (0,76;0,96) p = 0,0043e)* | |
| 131 (4,0%) | 148 (4,5%) | 0,88 (0,70;1,12) | |
| 71 (2,2%) | 82 (2,5%) | 0,87 (0,63;1,19) | |
| 199 (6,1%) | 174 (5,3%) | 1,14 (0,93;1,40) | |
| 155 (4,7%) | 227 (6,9%) | 0,67 (0,55;0,82) | |
| 103 (3,1%) | 115 (3,5%) | 0,89 (0,68;1,16) | |
| Secundaire uitkomst voor werkzaamheid | ||||
| Ongeplande indexrevascularisatie van een ledemaat voor recidiverende | 584 (17,8%) | 655 (20,0%) | 0,88 (0,79;0,99) p = 0,0140e)* | |
| ischemie in een ledemaat | |||
|---|---|---|---|
| Ziekenhuisopnamen voor een coronaire of perifere oorzaak (een van de onderste ledematen) van trombotische aard | 262 (8,0%) | 356 (10,9%) | 0,72 (0,62;0,85) p < 0,0001e)* |
| Mortaliteit door alle oorzaken | 321 (9,8%) | 297 (9,1%) | 1,08 (0,92;1,27) |
| VTE-events | 25 (0,8%) | 41 (1,3%) | 0,61 (0,37;1,00) |
- a) intention-to-treat-analyseset, primaire analyses; beoordeeld door ICAC
- b) samenstelling van MI, ischemische beroerte, CV overlijden (CV overlijden en onbekende oorzaak van overlijden), ALI en grote amputatie van vasculaire etiologie
- c) alleen het eerste optreden van het voorval voor de uitkomst die geanalyseerd wordt binnen het gegevensbereik van een proefpersoon wordt in aanmerking genomen
- d) HR (95%-BI) wordt gebaseerd op het proportionele risicomodel van Cox, gestratificeerd volgens type procedure en gebruik van clopidogrel, waarbij behandeling de enige covariabele is
- e) de éénzijdige p-waarde is gebaseerd op de log-ranktoets, gestratificeerd volgens type procedure en gebruik van clopidogrel, met behandeling als factor
- f) acute ischemie in een ledemaat is gedefinieerd als plotse, significante verergering van perfusie in een ledemaat, ofwel met nieuw polsdeficit of noodzaak van therapeutische interventie (d.w.z. trombolyse of trombectomie, of urgente revascularisatie), en resulterend in een ziekenhuisopname
* de vermindering van de uitkomst voor de werkzaamheid was statistisch superieur
ALI: acute ischemie in een ledemaat; bid: tweemaal daags; dd: eenmaal daags; BI: betrouwbaarheidsinterval; MI: myocardinfarct; CV: cardiovasculair; ICAC: Independent Clinical Adjudication Committee
Tabel 10: Veiligheidsresultaten van fase III-VOYAGER PAD
| Onderzoekspopulatie | Patiënten na een recente revascularisatieprocedure van het onderste ledemaat voor symptomatisch PAVa) | |||
|---|---|---|---|---|
| Dosering van de behandeling | 2,5 mg rivaroxaban bid in combinatie met ASA 100 mg 1 dd N=3.256 n (cum. risico %)b) | ASA 100 mg 1 dd N=3.248 n (cum. risico %)b) | Hazardratio (95%-BI)c) p-waarded) | |
| Ernstige bloeding volgens TIMI (CABG / non-CABG) | 62 (1,9%) | 44 (1,4%) | 1,43 (0,97;2,10) p = 0,0695 | |
| 6 (0,2%) | 6 (0,2%) | 1,02 (0,33;3,15) | |
| 13 (0,4%) | 17 (0,5%) | 0,78 (0,38;1,61) | |
| 46 (1,4%) | 24 (0,7%) | 1,94 (1,18;3,17) | |
| ≥ 15% | |||
|---|---|---|---|
| Ernstige bloeding volgens ISTH | 140 (4,3%) | 100 (3,1%) | 1,42 (1,10;1,84) p = 0,0068 |
| 6 (0,2%) | 8 (0,2%) | 0,76 (0,26;2,19) |
| 29 (0,9%) | 26 (0,8%) | 1,14 (0,67;1,93) |
| Klinisch relevante niet-ernstige bloeding volgens ISTH | 246 (7,6%) | 139 (4,3%) | 1,81 (1,47;2,23) |
- a) veiligheidsanalyseset (alle gerandomiseerde proefpersonen met ten minste één dosis onderzoeksgeneesmiddel), ICAC: Independent Clinical Adjudication Committee
- b) n = aantal proefpersonen met een voorval, N = aantal proefpersonen met risico, % = 100 * n/N, n/100p-jrn = verhouding van het aantal proefpersonen met incidentvoorvallen / cumulatieve tijd met risico
- c) HR (95%-BI) wordt gebaseerd op het proportionele risicomodel van Cox, gestratificeerd volgens type procedure en gebruik van clopidogrel, waarbij behandeling de enige covariabele is
- d) de tweezijdige p-waarde is gebaseerd op de log-ranktoets, gestratificeerd volgens type procedure en gebruik van clopidogrel, met behandeling als factor
CHZ met hartfalen
De COMMANDER HF-studie omvatte 5.022 patiënten met hartfalen en significante coronaire hartziekte (CHZ) na een ziekenhuisopname in verband met gedecompenseerd hartfalen (HF) die gerandomiseerd werden naar één van de twee behandelingsgroepen: rivaroxaban 2,5 mg tweemaal daags (N = 2.507) of overeenkomende placebo (N = 2.515), respectievelijk. De totale mediane duur van de onderzoeksbehandeling was 504 dagen.
Patiënten moesten symptomatische HF hebben gehad gedurende ten minste 3 maanden en een linker ventriculaire ejectiefractie (LVEF) van ≤ 40% binnen één jaar na registratie. Op baseline was de mediane ejectiefractie 34% (IQR: 28% -38%) en 53% van de personen waren NYHA Klasse III of IV.
De primaire werkzaamheidsanalyse (samenstelling van mortaliteit door alle oorzaken, MI of beroerte) toonde geen statistisch significant verschil aan tussen de rivaroxaban 2,5 mg tweemaaldaags-groep en de placebogroep met een HR = 0,94 (95% BI 0,84 - 1,05), p = 0,270. Voor mortaliteit door alle oorzaken was er geen verschil tussen rivaroxaban en placebo in het aantal gebeurtenissen (event rate per 100 patiëntjaren: 11,41 versus 11,63, HR = 0,98; 95% CI: 0,87 tot 1,10, p = 0,743). De event rates voor MI per 100 patiëntjaren (rivaroxaban versus placebo) waren 2,08 versus 2,52 (HR = 0,83; 95% CI: 0,63 tot 1,08; p = 0,165) en voor beroerte waren de event rates per 100 patiëntjaren 1,08 versus 1,62 (HR = 0,66; 95% CI: 0,47 tot 0,95, p = 0,023). De belangrijkste veiligheidsuitkomst (samenstelling van fatale bloedingen of bloedingen in een kritieke ruimte met een risico op blijvende invaliditeit), trad op bij respectievelijk 18 (0,7%) patiënten in de rivaroxaban 2,5 mg tweemaal daags behandelgroep en in 23 (0,9%) patiënten in de placebogroep (HR = 0,80; 95% BI 0,43 - 1,49; p = 0,484). Er was een statistisch significante toename van ISTH-ernstige bloedingen in de rivaroxaban-groep in vergelijking met placebo (event rate per 100 patiëntjaren: 2,04 versus 1,21, HR = 1,68; 95% BI: 1,18 tot 2,39; p = 0,003).
Bij patiënten met mild en matig hartfalen waren de behandeleffecten voor de COMPASS-studie subgroep vergelijkbaar met die van de gehele studiepopulatie (zie rubriek CHZ/PAV).
Patiënten met een hoog risico van drievoudig positief antifosfolipidesyndroom
In opdracht van de onderzoeker werd in een gerandomiseerde, multicenter open-labelstudie met geblindeerde eindpunttoekenning rivaroxaban vergeleken met warfarine bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidesyndroom en met een hoog risico op trombo-embolische voorvallen (positief voor alle drie antifosfolipidetests: lupus anticoagulans, anticardiolipine-antilichamen en anti-bèta 2- glycoproteïne 1-antilichamen). De studie werd voortijdig beëindigd na de opname van 120 patiënten wegens een te groot aantal voorvallen bij patiënten in de rivaroxabangroep. Gemiddelde follow-up was 569 dagen. 59 patiënten werden gerandomiseerd op rivaroxaban 20 mg (15 mg voor patiënten met een creatinineklaring (crCl) < 50 ml/min) en 61 op warfarine (INR 2,0-3,0). Bij 12% van de patiënten die rivaroxaban kregen, deden zich trombo-embolische voorvallen voor (4 ischemische beroertes en 3 hartinfarcten). Onder patiënten die warfarine kregen, werden geen incidenten gemeld. Ernstige bloedingen deden zich voor bij 4 patiënten (7%) in de rivaroxabangroep en 2 patiënten (3%) in de warfarinegroep.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting om de resultaten in te dienen van onderzoek met het rivaroxaban bevattende referentieproduct in alle subgroepen van pediatrische patiënten voor de preventie van trombo-embolieën (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Rivaroxaban wordt snel geabsorbeerd, waarbij maximale concentraties (Cmax) 2 - 4 uur na het innemen van de tablet worden bereikt.
De orale absorptie van rivaroxaban is vrijwel volledig en de orale biologische beschikbaarheid is hoog (80 - 100%) voor een tablet van 2,5 mg en een tablet van 10 mg, ongeacht de nuchterheids- /voedingsconditie. Inname met voedsel heeft geen effect op de AUC of de Cmax van rivaroxaban bij de 2,5 mg dosis en de 10 mg dosis. De tabletten rivaroxaban van 2,5 mg en van 10 mg kunnen met of zonder voedsel worden ingenomen.
De farmacokinetiek van rivaroxaban is bij benadering lineair tot aan ongeveer 15 mg eenmaal daags. Bij hogere doses laat rivaroxaban oplossingsgelimiteerde absorptie zien met een verlaagde biologische beschikbaarheid en een verlaagde absorptiesnelheid bij een verhoogde dosis. Dit is onder nuchtere omstandigheden duidelijker dan na het innemen van voedsel. De variabiliteit in de farmacokinetiek van rivaroxaban is matig, waarbij de interindividuele variabiliteit (variatiecoëfficiënt %) tussen 30% en 40% ligt.
De absorptie van rivaroxaban is afhankelijk van de plaats waar het in het maag-darmkanaal vrijkomt. Er is een afname van de AUC en de Cmax van respectievelijk 29% en 56% gerapporteerd ten opzichte van tabletten, wanneer rivaroxaban-granulaat vrijkomt in het proximale deel van de dunne darm. De blootstelling is nog meer verlaagd wanneer rivaroxaban vrijkomt in het distale deel van de dunne darm of in het colon ascendens. Daarom dient toediening van rivaroxaban distaal van de maag te worden vermeden, omdat dit kan leiden tot verlaagde absorptie en hieraan gerelateerde verlaagde blootstelling aan rivaroxaban.
De biologische beschikbaarheid (AUC en Cmax) was, ten opzichte van een hele tablet, vergelijkbaar voor 20 mg oraal toegediend rivaroxaban als vermalen tablet, gemengd met appelmoes, of opgelost in water en toegediend via een maagsonde, gevolgd door een vloeibare maaltijd. Gezien het voorspelbare, dosisafhankelijke farmacokinetische profiel van rivaroxaban, zijn de resultaten van dit onderzoek met betrekking tot de biologische beschikbaarheid waarschijnlijk ook van toepassing op lagere doses van rivaroxaban.
Distributie
De binding aan plasma-eiwitten bij de mens is hoog, ongeveer 92% tot 95%, waarbij serumalbumine de belangrijkste bindende component is. Het distributievolume is matig met een Vss van ongeveer 50 liter.
Biotransformatie en eliminatie
Ongeveer 2/3 van de toegediende dosis rivaroxaban ondergaat een metabolische afbraak, waarvan de helft geëlimineerd wordt via de renale en de andere helft via de fecale route. Het resterende 1/3 deel van de toegediende dosis ondergaat directe renale uitscheiding als onveranderde werkzame verbinding via de urine, hoofdzakelijk via actieve renale secretie.
Rivaroxaban wordt gemetaboliseerd via CYP3A4, CYP2J2 en CYP-onafhankelijke mechanismen. Oxidatieve degradatie van de morfolinonegroep en hydrolyse van de amidebindingen zijn de belangrijkste aangrijpingspunten bij de biotransformatie. Uit in-vitro-onderzoeken is gebleken dat rivaroxaban een substraat is van de transporteiwitten Pgp (P-glycoproteïne) en BCRP (breast cancer resistance protein).
In humaan plasma is onveranderd rivaroxaban de belangrijkste component, zonder belangrijke of actieve circulerende metabolieten. Met een systemische klaring van ongeveer 10 l/u kan rivaroxaban worden geclassificeerd als stof met lage klaring. Na intraveneuze toediening van een 1 mg dosis is de eliminatiehalfwaardetijd ongeveer 4,5 uur. Na orale toediening wordt de eliminatie gelimiteerd door de absorptiesnelheid. Eliminatie van rivaroxaban uit plasma vindt bij jonge mensen plaats met terminale halfwaardetijden van 5 tot 9 uur en bij ouderen bedragen de terminale halfwaardetijden 11 tot 13 uur.
Bijzondere populaties
Geslacht
Er waren geen klinisch relevante verschillen in farmacokinetiek en farmacodynamiek tussen mannelijke en vrouwelijke patiënten.
Oudere patiënten
Oudere patiënten hadden hogere plasmaconcentraties dan jongere patiënten en hun gemiddelde AUC-waarden waren ongeveer 1,5 maal zo hoog, voornamelijk door de lagere (schijnbare) totale en renale klaring. Aanpassen van de dosering is niet nodig.
Verschillende gewichtscategorieën
Uitersten in lichaamsgewicht (< 50 kg of > 120 kg) hadden slechts een kleine invloed op de plasmaconcentraties rivaroxaban (minder dan 25%). Aanpassen van de dosering is niet nodig.
Interetnische verschillen
Er zijn geen klinisch relevante interetnische verschillen waargenomen tussen blanke, negroïde, Spaanse, Japanse of Chinese patiënten wat betreft de farmacokinetiek en farmacodynamiek van rivaroxaban.
Leverinsufficiëntie
Cirrotische patiënten met lichte leverinsufficiëntie (classificatie Child-Pugh A) vertoonden slechts kleine veranderingen in de farmacokinetiek van rivaroxaban (gemiddeld een 1,2-voudige stijging van de AUC-waarde voor rivaroxaban), nagenoeg vergelijkbaar met de gematchte controlegroep van gezonde mensen. Bij cirrotische patiënten met matige leverinsufficiëntie (classificatie Child-Pugh B) was de gemiddelde AUC-waarde significant 2,3-voudig verhoogd ten opzichte van gezonde vrijwilligers. Ongebonden AUC was 2,6-voudig verhoogd. Deze patiënten hadden ook een verminderde renale eliminatie van rivaroxaban, vergelijkbaar met patiënten met matige nierinsufficiëntie. Er zijn geen gegevens bij patiënten met ernstige leverinsufficiëntie.
De remming van de werking van factor Xa was met een factor 2,6 verhoogd bij patiënten met matige leverinsufficiëntie ten opzichte van gezonde vrijwilligers; de verlenging van de PT werd vergelijkbaar verhoogd met een factor 2,1. Patiënten met matige leverinsufficiëntie waren gevoeliger voor rivaroxaban wat resulteerde in een grotere PK/PD-verhouding tussen concentratie en PT.
Rivaroxaban is gecontra-indiceerd bij patiënten met een leveraandoening gepaard gaande met coagulopathie en een klinisch relevant bloedingsrisico, waaronder cirrotische patiënten met Child-Pugh B en C (zie rubriek 4.3).
Nierinsufficiëntie
Er was een stijging van de blootstelling aan rivaroxaban die gecorreleerd is aan de vermindering van de nierfunctie, zoals vastgesteld door bepaling van de creatinineklaring. Bij personen met lichte (creatinineklaring 50 - 80 ml/min), matige (creatinineklaring 30 - 49 ml/min) en ernstige (creatinineklaring 15 - 29 ml/min) nierinsufficiëntie, waren de plasmaconcentraties (AUC-waarden) van rivaroxaban verhoogd met respectievelijk een factor 1,4; 1,5 en 1,6. De corresponderende toename van farmacodynamische effecten was meer uitgesproken. Bij personen met lichte, matige en ernstige nierinsufficiëntie was de remming van factor Xa-activiteit verhoogd met respectievelijk een factor 1,5; 1,9 en 2,0 vergeleken met gezonde vrijwilligers; verlenging van de PT was vergelijkbaar verhoogd met respectievelijk een factor 1,3; 2,2 en 2,4. Er zijn geen gegevens bij patiënten met een creatinineklaring < 15 ml/min.
Vanwege de hoge binding aan plasma-eiwitten is rivaroxaban naar verwachting niet dialyseerbaar.
Gebruik wordt niet aanbevolen bij patiënten met creatinineklaring < 15 ml/min. Voorzichtigheid is geboden wanneer rivaroxaban door patiënten met creatinineklaring 15 - 29 ml/min wordt gebruikt (zie rubriek 4.4).
Farmacokinetische gegevens bij patiënten
Van de patiënten die tweemaal daags 2,5 mg rivaroxaban kregen voor de preventie van atherotrombotische complicaties was bij patiënten met ACS het geometrische gemiddelde van de concentraties (90% voorspellingsinterval) na 2 - 4 uur en ongeveer 12 uur vanaf het moment van toediening (wat een ruwe weergave is van de maximale en minimale concentraties gedurende het doseringsinterval) respectievelijk 47 (13 - 123) en 9,2 (4,4 - 18) mcg/l.
Relatie farmacokinetiek/farmacodynamiek
De farmacokinetische/farmacodynamische relatie (PK/PD) tussen de plasmaconcentratie van rivaroxaban en een aantal PD-eindpunten (factor Xa-remming, PT, APTT, Heptest) is geëvalueerd na toediening van een groot bereik aan doseringen (5 - 30 mg tweemaal daags). De relatie tussen de rivaroxabanconcentratie en factor Xa-activiteit kon het best beschreven worden door een Emax-model. Voor PT beschreef een lineair interceptmodel de gegevens beter. Afhankelijk van welk PT-reagens gebruikt werd, was er een aanzienlijk verschil in de helling. Als Neoplastine PT gebruikt werd, was de baseline PT ongeveer 13 s en was de helling rond 3 tot 4 s/(100 mcg/l). De resultaten van de PK/PD-analyses in fase II en III waren overeenkomstig de gegevens die bij gezonde deelnemers werden gevonden.
Pediatrische patiënten
De veiligheid en werkzaamheid bij kinderen en adolescenten in de leeftijd tot 18 jaar zijn niet vastgesteld bij de indicaties ACS en CHZ/PAV.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij enkelvoudige dosering, fototoxiciteit, genotoxiciteit, carcinogeen potentieel en juveniele toxiciteit.
De effecten die waargenomen zijn in toxiciteitsstudies bij herhaalde dosering zijn met name het gevolg van buitensporige farmacodynamische activiteit van rivaroxaban. Bij ratten werden verhoogde IgG- en IgA-plasmaspiegels gezien bij klinisch relevante blootstellingsniveaus.
Bij ratten werden er geen effecten gezien op de mannelijke of vrouwelijke vruchtbaarheid. Dierexperimenteel onderzoek heeft aangetoond dat reproductietoxiciteit gerelateerd is aan het farmacologische werkingsmechanisme van rivaroxaban (bijv. bloedingscomplicaties). Embryofoetale toxiciteit (verlies post-implantatie, vertraagde/versnelde ossificatie, hepatische meervoudige lichtgekleurde vlekjes) en een verhoogde incidentie van vaak voorkomende misvormingen alsmede placentale afwijkingen werden geobserveerd bij klinisch relevante plasmaconcentraties. In de pre- en postnatale studie bij ratten werd een verlaagde levensvatbaarheid van de nakomelingen geobserveerd bij doses die toxisch waren voor de moeders.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Kern van de tablet
Natriumlaurylsulfaat
Lactosemonohydraat
Hypromellose
Natriumcroscarmellose
Magnesiumstearaat
Filmomhulling
Polyvinylalcohol, gedeeltelijk gehydrolyseerd (E1203)
Titaniumdioxide (E171)
Macrogol 3350
Talk (E553b)
Geel ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
3 jaar
Vermalen tabletten
In water en appelmoes zijn vermalen rivaroxaban-tabletten stabiel gedurende maximaal 4 uur.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking en andere instructies
Rivaroxaban Teva is verpakt in PVC/PVdC Aluminium eenheidsaflevergeschikte, geperforeerde blisterverpakkingen à 20x1, 28x1, 56x1, 60x1, 100x1, 168x1 en 196x1 tabletten, en in HDPE potten met een PP dop die moeilijk te openen is door kinderen à 100 tabletten.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
Vermalen van tabletten
Rivaroxaban-tabletten mogen worden vermalen en opgelost in 50 ml water en toegediend via een neus-maagsonde of maagsonde nadat is vastgesteld dat de sonde correct in de maag is geplaatst. Daarna moet de sonde worden gespoeld met water. Aangezien de absorptie van rivaroxaban afhankelijk is van de plaats waar het geneesmiddel wordt vrijgegeven, moet toediening van rivaroxaban distaal van de maag worden vermeden omdat dit kan leiden tot een verminderde absorptie en daardoor tot een verminderde blootstelling aan het geneesmiddel. Enterale voeding is niet vereist direct na toediening van de 2,5 mg tabletten.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Teva GmbH
Graf-Arco-Str. 3
89079 Ulm
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 124758
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 23 december 2020
Datum van laatste verlenging: 2 december 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 9: 19 mei 2025
0525.7v.AV