


SmPC (samenvatting van de productkenmerken) - Ghemaxan
1. NAAM VAN HET GENEESMIDDEL
10.000 IE/ml (100 mg/ml) oplossing voor injectie:
Ghemaxan 2.000 IE (20 mg)/0,2 ml oplossing voor injectie in een voorgevulde spuit
Ghemaxan 4.000 IE (40 mg)/0,4 ml oplossing voor injectie in een voorgevulde spuit
Ghemaxan 6.000 IE (60 mg)/0,6 ml oplossing voor injectie in een voorgevulde spuit
Ghemaxan 8.000 IE (80 mg)/0,8 ml oplossing voor injectie in een voorgevulde spuit
Ghemaxan 10.000 IE (100 mg)/1 ml oplossing voor injectie in een voorgevulde spuit
15.000 IE/ml (150 mg/ml) oplossing voor injectie:
Ghemaxan 12.000 IE (120 mg)/0,8 ml oplossing voor injectie in een voorgevulde spuit
Ghemaxan 15.000 IE (150 mg)/1 ml oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
10.000 IE/ml (100 mg/ml) oplossing voor injectie
Voorgevulde spuiten:
2.000 IE (20 mg)/0,2 ml
Elke voorgevulde spuit bevat enoxaparinenatrium 2.000 IE anti-Xa-activiteit (overeenkomend met 20 mg) in 0,2 ml water voor injecties.
4.000 IE (40 mg)/0,4 ml
Elke voorgevulde spuit bevat enoxaparinenatrium 4.000 IE anti-Xa-activiteit (overeenkomend met 40 mg) in 0,4 ml water voor injecties.
6.000 IE (60 mg)/0,6 ml
Elke voorgevulde spuit bevat enoxaparinenatrium 6.000 IE anti-Xa-activiteit (overeenkomend met 60 mg) in 0,6 ml water voor injecties.
8.000 IE (80 mg)/0,8 ml
Elke voorgevulde spuit bevat enoxaparinenatrium 8.000 IE anti-Xa-activiteit (overeenkomend met 80 mg) in 0,8 ml water voor injecties.
10.000 IE (100 mg)/1 ml
Elke voorgevulde spuit bevat enoxaparinenatrium 10.000 IE anti-Xa-activiteit (overeenkomend met 100 mg) in 1 ml water voor injecties.
15.000 IE/ml (150 mg/ml) oplossing voor injectie
Voorgevulde spuiten:
12.000 IE (120 mg)/0,8 ml
Elke voorgevulde spuit bevat enoxaparinenatrium 12.000 IE anti-Xa-activiteit (overeenkomend met 120 mg) in 0,8 ml water voor injecties.
15.000 IE (150 mg)/1 ml
Elke voorgevulde spuit bevat enoxaparinenatrium 15.000 IE anti-Xa-activiteit (overeenkomend met 150 mg) in 1 ml water voor injecties.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
Enoxaparinenatrium is een biologische substantie die wordt verkregen door alkalische depolymerisatie van heparinebenzylester afkomstig uit het darmslijmvlies van varkens.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze tot lichtgele oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ghemaxan is geïndiceerd voor gebruik bij volwassenen voor:
- Profylaxe van veneuze trombo-embolische aandoeningen bij chirurgische patiënten met een matig of hoog risico, in het bijzonder bij patiënten die orthopedische of algemene chirurgie ondergaan, waaronder kankerchirurgie.
- Profylaxe van veneuze trombo-embolische aandoeningen bij patiënten met een acute medische aandoening (zoals acuut hartfalen, longinsufficiëntie, ernstige infecties of reumatische aandoeningen) en verminderde mobiliteit die een verhoogd risico hebben op veneuze trombo-embolie.
- Behandeling van diep-veneuze trombose (DVT) en longembolie, met uitzondering van longembolie waarvoor een trombolytische behandeling of operatie waarschijnlijk noodzakelijk is.
- Verlengde behandeling van diepveneuze trombose (DVT) en pulmonaire embolie (PE) en de preventie van het terugkomen ervan bij patiënten met actieve kanker.
- Preventie van trombusvorming in de extracorporale circulatie tijdens hemodialyse.
Acuut coronair syndroom:
- als behandeling van instabiele angina pectoris en non-ST-elevatie-myocardinfarct (NSTEMI), in combinatie met oraal acetylsalicylzuur.
- als behandeling van acuut ST-elevatie-myocardinfarct (STEMI), onder andere bij patiënten die conservatief behandeld zullen worden of patiënten die later een percutane coronaire interventie (PCI) ondergaan.
4.2 Dosering en wijze van toediening
Dosering
Profylaxe van veneuze trombo-embolische aandoeningen bij chirurgische patiënten met een matig of hoog risico
Het individuele risico op trombo-embolische aandoeningen van een patiënt kan worden geschat met behulp van een gevalideerd risicostratificatiemodel.
Bij patiënten met een matig risico op trombo-embolie bedraagt de aanbevolen dosis enoxaparinenatrium 2.000 IE (20 mg) eenmaal daags via subcutane (SC) injectie. Er is aangetoond dat het instellen van enoxaparinenatrium 2.000 IE (20 mg) 2 uur vóór een ingreep doeltreffend en veilig is bij ingrepen met een matig risico.
Bij patiënten met een matig risico moet de behandeling met enoxaparinenatrium gedurende minstens 7-10 dagen worden voortgezet, ongeacht de mate van herstel (bijvoorbeeld mobiliteit). Deze profylaxe dient te worden voortgezet zolang de patiënt aanzienlijk minder mobiel is.
Bij patiënten met een hoog risico op trombo-embolie, bedraagt de aanbevolen dosis enoxaparinenatrium 4.000 IE (40 mg) eenmaal daags via subcutane (SC) injectie en wordt de toediening bij voorkeur 12 uur vóór de ingreep gestart.
Als de preoperatieve profylaxe met enoxaparinenatrium meer dan 12 uur voor de ingreep wordt gestart (bijvoorbeeld omdat een hoogrisicopatiënt op een uitgestelde orthopedische operatie wacht), dan dient de laatste injectie uiterlijk 12 uur vóór de ingreep te worden toegediend en dient de toediening 12 uur na de ingreep te worden hervat.
- Voor patiënten die een zware orthopedische ingreep ondergaan, wordt een langere tromboprofylaxe van tot 5 weken aanbevolen.
- Voor patiënten met een hoog risico op veneuze trombo-embolie (VTE) die een ingreep aan de buik of het bekken ondergaan voor kanker, wordt een langere tromboprofylaxe van tot 4 weken aanbevolen.
Profylaxe van veneuze trombo-embolie bij patiënten met een medische aandoening
De aanbevolen dosering enoxaparinenatrium is 4.000 IE (40 mg) eenmaal daags via subcutane (SC) injectie. Er wordt een behandeling met enoxaparinenatrium voorgeschreven gedurende ten minste 6 tot 14 dagen, ongeacht de mate van herstel (bijvoorbeeld mobiliteit). Voor behandelingen langer dan 14 dagen is het voordeel niet bewezen.
Behandeling van diep-veneuze trombose (DVT) en longembolie
Enoxaparinenatrium kan subcutaan worden toegediend, hetzij als injectie van 150 IE/kg (1,5 mg/kg) eenmaal daags, hetzij als injectie van 100 IE/kg (1 mg/kg) tweemaal daags.
Het behandelschema dient door de arts te worden gekozen op basis van een individuele beoordeling, waaronder een evaluatie van het risico op trombo-embolie en het risico op bloedingen. Het doseringsschema van 150 IE/kg (1,5 mg/kg) eenmaal daags toegediend, dient te worden gebruikt bij ongecompliceerde patiënten met een laag risico op terugkeer van veneuze trombo-embolie (VTE). Het doseringsschema van 100 IE/kg (1 mg/kg) tweemaal daags toegediend, dient te worden gebruikt bij alle andere patiënten, zoals patiënten met obesitas, met symptomatische longembolie, kanker, terugkerende VTE of proximale (vena iliaca) trombose.
De behandeling met enoxaparinenatrium wordt voorgeschreven voor een gemiddelde duur van 10 dagen. Waar nodig dient vervolgens een behandeling met orale anticoagulantia te worden ingesteld (zie ‘Bij overstappen van enoxaparinenatrium op orale anticoagulantia of vice versa’ aan het einde van rubriek 4.2).
Bij de verlengde behandeling van diepveneuze trombose (DVT) en pulmonaire embolie (PE), en de preventie van het terugkomen ervan bij patiënten met actieve kanker moeten artsen de individuele risico's op trombo-embolie en bloedingen van de patiënt zorgvuldig beoordelen.
De aanbevolen dosis is 100 IE/kg (1 mg/kg), tweemaal daags toegediend via SC-injecties gedurende 5 tot 10 dagen, gevolgd door een SC-injectie van 150 IE/kg (1,5 mg/kg) eenmaal daags gedurende maximaal 6 maanden. Het voordeel van een constante behandeling met anticoagulantia moet na 6 maanden behandeling opnieuw worden beoordeeld.
Preventie van trombusvorming tijdens hemodialyse
De aanbevolen dosering is 100 IE/kg (1 mg/kg) enoxaparinenatrium.
Voor patiënten met een hoog risico op hemorragie dient deze dosering te worden verlaagd tot 50 IE/kg (0,5 mg/kg) bij een dubbele vasculaire toegangsweg en 75 IE/kg (0,75 mg/kg) bij een enkele vasculaire toegangsweg.
Tijdens hemodialyse moet enoxaparinenatrium aan het begin van de dialysesessie in de arteriële lijn van het circuit worden gebracht. Deze dosis is doorgaans voldoende voor een hemodialysesessie van 4 uur. Indien fibrineringen verschijnen, bijvoorbeeld na een sessie die langer duurt dan normaal, kan een nieuwe dosis van 50 IE tot 100 IE/kg (0,5 tot 1 mg/kg) worden gegeven.
Er zijn geen gegevens beschikbaar over patiënten die enoxaparinenatrium gebruiken als profylaxe of behandeling en tijdens hemodialysesessies.
Acuut coronair syndroom: behandeling van instabiele angina pectoris en NSTEMI en behandeling van acuut STEMI
Voor de behandeling van instabiele angina pectoris en NSTEMI is de aanbevolen dosering enoxaparinenatrium 100 IE/kg (1 mg/kg) om de 12 uur via subcutane injectie, toegediend in combinatie met antibloedplaatjestherapie. De behandeling dient minimaal 2 dagen te worden toegediend en te worden voortgezet tot stabilisatie van de klinische toestand is bereikt. De gebruikelijke behandelingsduur ligt tussen 2 en 8 dagen.
Acetylsalicylzuur wordt aanbevolen voor alle patiënten zonder contra-indicaties in een initiële orale oplaaddosis van 150–300 mg (bij acetylsalicylzuur-naïeve patiënten) en een onderhoudsdosis van 75–325 mg/dag voor de langere termijn, ongeacht de behandelstrategie.
Voor het behandelen van acuut STEMI is de aanbevolen dosering enoxaparinenatrium een eenmalige intraveneuze (IV) bolus van 3.000 IE (30 mg) plus een dosis van 100 IE/kg (1 mg/kg) subcutaan, gevolgd door 100 IE/kg (1 mg/kg) om de 12 uur subcutaan toegediend (maximaal 10.000 IE [100 mg] voor elk van de eerste twee subcutane doses). Tenzij er sprake is van een contra-indicatie, moet gelijktijdig een geschikte antibloedplaatjestherapie zoals oraal acetylsalicylzuur (75 mg tot 325 mg eenmaal daags) worden toegediend. De aanbevolen behandelingsduur is 8 dagen of totdat de patiënt uit het ziekenhuis wordt ontslagen (afhankelijk van wat het eerst gebeurt).
Bij gelijktijdige toediening met een trombolyticum (al dan niet fibrinespecifiek) dient enoxaparinenatrium tussen 15 minuten vóór en 30 minuten na de start van de fibrinolytische behandeling te worden toegediend.
- Voor dosering bij patiënten van 75 jaar of ouder, zie de paragraaf ‘Ouderen’.
- Voor patiënten die worden behandeld met een percutane coronaire interventie (PCI) is geen extra subcutane dosis enoxaparinenatrium nodig indien de laatste dosis minder dan 8 uur vóór dilatatie van de ballon werd toegediend. Indien de laatste subcutane toediening meer dan 8 uur vóór de ballondilatatie plaatsvond, dient een intraveneuze bolus van 30 IE/kg (0,3 mg/kg) enoxaparinenatrium te worden toegediend.
Pediatrische patiënten
De veiligheid en werkzaamheid van enoxarinenatium bij pediatrische patiënten zijn niet vastgesteld.
Ouderen
Voor alle indicaties behalve STEMI is geen dosisverlaging nodig bij oudere patiënten, tenzij de nierfunctie verminderd is (zie hieronder ‘Nierinsufficiëntie’ en rubriek 4.4).
Bij de behandeling van acuut STEMI bij oudere patiënten van 75 jaar of ouder mag geen initiële intraveneuze bolus worden gebruikt. Start de toediening met 75 IE/kg (0,75 mg/kg) subcutaan om de 12 uur (waarbij alleen voor de eerste twee subcutane doses een maximum geldt van 7.500 IE [75 mg], gevolgd door 75 IE/kg [0,75 mg/kg] subcutaan voor de resterende doses). Voor dosering bij oudere patiënten met nierinsufficiëntie, zie hieronder ‘Nierinsufficiëntie’ en rubriek 4.4.
Leverinsufficiëntie
Er zijn slechts beperkte gegevens beschikbaar over patiënten met leverinsufficiëntie (zie rubrieken 5.1 en 5.2) en voorzichtigheid is dan ook geboden bij deze patiënten (zie rubriek 4.4).
Nierinsufficiëntie (zie rubrieken 4.4 en 5.2).
- Ernstige nierinsufficiëntie:
Enoxaparinenatrium wordt niet aanbevolen voor patiënten met terminale nierziekte (creatinineklaring <15 ml/min) omdat er behalve over de preventie van trombusvorming in de extracorporale circulatie tijdens hemodialyse voor deze patiëntenpopulatie geen gegevens beschikbaar zijn.
Doseringstabel voor patiënten met een ernstige nierinsufficiëntie (creatinineklaring 15-30 ml/min):
| Indicatie | Doseringsschema |
|---|---|
| Profylaxe van veneuze trombo-embolische aandoeningen | 2.000 IE (20 mg) SC eenmaal daags |
| Behandeling van DVT en longembolie | 100 IE (1 mg/kg) lichaamsgewicht SC eenmaal daags |
| Verlengde behandeling van DVT en PE bij patiënten met actieve kanker. | 100 IE/kg (1 mg/kg) lichaamsgewicht SC, eenmaal daags |
| Behandeling van instabiele angina pectoris en NSTEMI | 100 IE (1 mg/kg) lichaamsgewicht SC eenmaal daags |
Behandeling van een acuut STEMI (patiënten jonger dan 75 jaar) Behandeling van een acuut STEMI (patiënten van 75 jaar en ouder) | 1 x 3.000 IE (30 mg) IV bolus plus 100 IE/kg (1 mg/kg) lichaamsgewicht SC en vervolgens 100 IE/kg (1 mg/kg) lichaamsgewicht SC om de 24 uur Geen IV initiële bolus, 100 IE/kg (1 mg/kg) lichaamsgewicht SC en vervolgens 100 IE/kg (1 mg/kg) lichaamsgewicht SC om de 24 uur |
De aanbevolen dosisaanpassingen gelden niet voor de indicatie hemodialyse.
- Matige en lichte nierinsufficiëntie:
Hoewel er geen dosisaanpassing wordt aanbevolen bij patiënten met een matige (creatinineklaring 30-50 ml/min) en lichte (creatinineklaring 50-80 ml/min) nierinsufficiëntie, wordt zorgvuldige klinische bewaking aanbevolen.
Wijze van toediening
Ghemaxan mag niet intramusculair worden toegediend.
Voor de profylaxe van veneuze trombo-embolische aandoeningen na een chirurgische ingreep, de behandeling van DVT en longembolie, de verlengde behandeling van DVT en PE bij patiënten met actieve kanker, de behandeling van instabiele angina pectoris en NSTEMI wordt enoxaparinenatrium toegediend via subcutane injectie.
- In geval van acuut STEMI moet de behandeling worden opgestart met een eenmalige intraveneuze bolusinjectie, onmiddellijk gevolgd door een subcutane injectie.
- Voor de preventie van trombusvorming in de extracorporale circulatie tijdens hemodialyse wordt Ghemaxan toegediend via de arteriële lijn van een dialysecircuit.
De voorgevulde wegwerpspuit is gereed voor direct gebruik.
- Subcutane injectietechniek
Injectie vindt bij voorkeur plaats met de patiënt in liggende houding. Enoxaparinenatrium wordt toegediend door middel van een diepe subcutane injectie.
Verwijder bij gebruik van voorgevulde spuiten eventuele luchtbelletjes niet uit de spuit voordat u de injectie toedient. Hierdoor kan geneesmiddel verloren gaan. Wanneer de te injecteren hoeveelheid geneesmiddel aangepast moet worden aan het lichaamsgewicht van de patiënt, gebruikt u de voorgevulde spuiten met schaalverdeling zodat het vereiste volume kan worden verkregen door eventuele overtollige vloeistof vóór injectie uit de spuit te verwijderen. Wees u ervan bewust dat de schaalverdeling op de spuit het niet altijd mogelijk maakt om een exacte dosis te verkrijgen. In dergelijke gevallen wordt het volume tot aan de maatstreep erboven afgerond.
De toediening moet afwisselend in de linker en de rechter anterolaterale of posterolaterale buikwand plaatsvinden. De gehele lengte van de naald dient verticaal te worden ingebracht in een huidplooi die u tussen duim en wijsvinger houdt. De huidplooi mag niet worden losgelaten totdat de injectie afgerond is. Na toediening dient er niet over de injectieplaats te worden gewreven.
Let op: bij de voorgevulde spuiten met naaldbeschermer wordt aan het einde van de injectie de veiligheidsvoorziening in werking gesteld (zie instructies in rubriek 6.6).
In geval van zelftoediening dient de patiënt te worden aangeraden om de instructies te volgen die staan vermeld in de bijsluiter die is bijgesloten in de verpakking van dit geneesmiddel.
- Intraveneuze (bolus)injectie (uitsluitend voor de indicatie acuut STEMI):
In geval van acuut STEMI moet de behandeling worden opgestart met een eenmalige intraveneuze bolusinjectie, onmiddellijk gevolgd door een subcutane injectie. Voor intraveneuze injectie kan zowel de injectieflacon met meerdere doses als de voorgevulde spuit worden gebruikt. Enoxaparinenatrium dient via een intraveneuze lijn te worden toegediend. Het mag niet gemengd worden of gelijktijdig toegediend worden met andere geneesmiddelen. Om een mogelijke vermenging van enoxaparinenatrium met andere geneesmiddelen te voorkomen, moet de gekozen intraveneuze toegang voor en na de intraveneuze bolusinjectie met enoxaparinenatrium gespoeld worden met een voldoende hoeveelheid fysiologische zout- of dextroseoplossing zodat er geen geneesmiddel op de opening achterblijft. Enoxaparinenatrium kan veilig worden toegediend met een fysiologische zoutoplossing (0,9%) of 5% dextrose-oplossing in water.
- Initiële bolus van 3.000 IE (30 mg)
Gebruik voor de initiële bolus van 3.000 IE (30 mg) een voorgevulde spuit enoxaparinenatrium met schaalverdeling en duw het overtollige volume eruit zodat u 3.000 IE (30 mg) in de spuit overhoudt. De dosis van 3.000 IE (30 mg) kan dan direct in de intraveneuze lijn worden geïnjecteerd.
- Extra bolus bij percutane coronaire interventie (PCI) wanneer de laatste subcutane toediening meer dan 8 uur vóór de ballondilatatie plaatsvond
Voor patiënten die worden behandeld met PCI, moet een extra intraveneuze bolus van 30 IE/kg (0,3 mg/kg) worden toegediend indien de laatste subcutane injectie meer dan 8 uur vóór de ballondilatatie plaatsvond.
Om de nauwkeurigheid van het kleine volume dat moet worden geïnjecteerd te garanderen, wordt aanbevolen om het geneesmiddel te verdunnen tot 300 IE/ml (3 mg/ml).
Om een oplossing van 300 IE/ml (3 mg/ml) te verkrijgen met gebruik van een voorgevulde spuit met 6.000 IE (60 mg) enoxaparinenatrium, wordt aanbevolen om op de volgende manier gebruik te maken van een infuuszak van 50 ml (d.w.z. met een fysiologische zoutoplossing [0,9%] of 5% dextrose-oplossing in water):
Trek met een spuit 30 ml uit de infuuszak op en gooi de vloeistof weg. Injecteer vervolgens de volledige inhoud van de voorgevulde spuit met 6.000 IE (60 mg) enoxaparinenatrium in de 20 ml vloeistof die in de zak is overgebleven. Meng de inhoud van de infuuszak voorzichtig en trek het vereiste volume verdunde oplossing met een spuit op voor toediening in de intraveneuze lijn.
Wanneer de verdunning gereed is, kan het te injecteren volume berekend worden met de formule [Volume verdunde oplossing (ml) = gewicht van de patiënt (kg) x 0,1] of met de tabel hieronder. Aanbevolen wordt om de verdunde oplossing vlak voor gebruik te bereiden.
Via intraveneuze lijn te injecteren volume na verdunning bij een concentratie van 300 IE (3 mg)/ml.
| Gewicht | Vereiste dosis 30 IE/kg (0,3 mg/kg) | Te injecteren volume bij verdunning tot een eindconcentratie van 300 IE (3 mg)/ml | |
|---|---|---|---|
| [kg] | IE | [mg] | [ml] |
| 45 | 1350 | 13,5 | 4,5 |
| 50 | 1500 | 15 | 5 |
| 55 | 1650 | 16,5 | 5,5 |
| 60 | 1800 | 18 | 6 |
| 65 | 1950 | 19,5 | 6,5 |
| 70 | 2100 | 21 | 7 |
| 75 | 2250 | 22,5 | 7,5 |
| 80 | 2400 | 24 | 8 |
| 85 | 2550 | 25,5 | 8,5 |
| 90 | 2700 | 27 | 9 |
| 95 | 2850 | 28,5 | 9,5 |
| 100 | 3000 | 30 | 10 |
| 105 | 3150 | 31,5 | 10,5 |
| 110 | 3300 | 33 | 11 |
| 115 | 3450 | 34,5 | 11,5 |
| 120 | 3600 | 36 | 12 |
| 125 | 3750 | 37,5 | 12,5 |
| 130 | 3900 | 39 | 13 |
| 135 | 4050 | 40,5 | 13,5 |
| 140 | 4200 | 42 | 14 |
| 145 | 4350 | 43,5 | 14,5 |
| 150 | 4500 | 45 | 15 |
- Injectie via een arteriële lijn:
De oplossing wordt toegediend via de arteriële lijn van een dialysecircuit om trombusvorming in de extracorporale circulatie tijdens hemodialyse te voorkomen.
Bij overstappen van enoxaparinenatrium op orale anticoagulantia of vice versa
- Bij overstappen van enoxaparinenatrium op vitamine K-antagonisten (VKA's) of vice versa
Om het effect van vitamine K-antagonisten te bewaken moeten er vaker klinische observaties en laboratoriumtests (protrombinetijd uitgedrukt als internationaal genormaliseerde ratio [INR]) plaatsvinden.
Omdat de vitamine K-antagonisten pas na een bepaald tijdsinterval hun maximale effect bereiken, moet de therapie met enoxaparinenatrium zolang als nodig met een constante dosis worden voortgezet teneinde de INR bij twee opeenvolgende tests binnen het voor de indicatie gewenste therapeutische bereik te houden.
Bij patiënten die al met een vitamine K-antagonist worden behandeld, moet de toediening van deze vitamine K-antagonist gestaakt worden en dient de eerste dosis enoxaparinenatrium te worden gegeven wanneer de INR onder het therapeutische bereik is gezakt.
- Bij overstappen van enoxaparinenatrium op direct werkende orale anticoagulantia (DOAC) of vice versa
Bij patiënten die eerst enoxaparinenatrium kregen, moet de toediening van enoxaparinenatrium worden gestaakt en moet 0 tot 2 uur vóór het tijdstip waarop de volgende geplande dosis enoxaparinenatrium zou worden toegediend met de DOAC worden gestart overeenkomstig het etiket van de DOAC.
Bij patiënten die eerst een DOAC kregen, moet de eerste dosis enoxaparinenatrium worden gegeven op het tijdstip dat de volgende dosis DOAC zou worden ingenomen.
Toediening bij spinale/epidurale anesthesie of lumbaalpunctie
Indien de arts besluit anticoagulantia toe te dienen in het kader van epidurale of spinale anesthesie/analgesie of een lumbaalpunctie, wordt zorgvuldige neurologische opvolging aanbevolen in verband met het risico op neuraxiale hematomen (zie rubriek 4.4).
- Bij doses gebruikt voor profylaxe
Houd een punctievrij interval van ten minste 12 uur aan tussen de laatste injectie enoxaparinenatrium in profylactische doses en het plaatsen van een naald of katheter.
Bij continue technieken moet een soortgelijke wachttijd van ten minste 12 uur worden aangehouden voordat de katheter verwijderd wordt.
Bij patiënten met een creatinineklaring van 15-30 ml/min moet worden overwogen om de tijd tot punctie/katheterplaatsing of -verwijdering te verdubbelen tot ten minste 24 uur.
Het instellen van enoxaparinenatrium 2.000 IE (20 mg) 2 uur vóór een ingreep is niet compatibel met neuraxiale anesthesie.
- Bij doses gebruikt voor behandeling
Houd een punctievrij interval van ten minste 24 uur aan tussen de laatste injectie enoxaparinenatrium in curatieve doses en het plaatsen van een naald of katheter (zie ook rubriek 4.3).
Bij continue technieken moet een soortgelijke wachttijd van 24 uur worden aangehouden voordat de katheter verwijderd wordt.
Bij patiënten met een creatinineklaring van 15-30 ml/min moet worden overwogen om de tijd tot punctie/katheterplaatsing of -verwijdering te verdubbelen tot ten minste 48 uur.
Patiënten die de tweemaaldaagse doses krijgen (d.w.z. 75 IE/kg [0,75 mg/kg] tweemaal daags of 100 IE/kg [1 mg/kg] tweemaal daags), dienen de tweede enoxaparinenatriumdosis in het tweemaaldaagse behandelschema niet te krijgen, zodat er een langere pauze ontstaat voorafgaand aan de katheterplaatsing of -verwijdering.
Anti-Xa-spiegels zijn op deze tijdstippen nog steeds detecteerbaar. Het uitstellen garandeert niet dat er geen neuraxiaal hematoom optreedt.
Om dezelfde redenen moet worden overwogen enoxaparinenatrium niet te gebruiken tot ten minste 4 uur na de spinale/epidurale punctie of nadat de katheter is verwijderd. De wachttijd moet worden gebaseerd op een afweging van de voordelen en de risico’s, waarbij rekening dient te worden gehouden met zowel het risico op trombose als het risico op bloedingen tijdens de procedure, alsook met patiëntgebonden risicofactoren.
4.3 Contra-indicaties
Enoxaparinenatrium is gecontra-indiceerd voor gebruik bij patiënten met:
- overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen of voor heparine of haar derivaten, waaronder andere laagmoleculairgewichtheparinen (LMWH)
- een voorgeschiedenis van immuungemedieerde heparine-geïnduceerde trombocytopenie (heparine-induced thrombocytopenia, HIT) in de afgelopen 100 dagen of bij aanwezigheid van circulerende antilichamen (zie ook rubriek 4.4);
- actieve klinisch relevante bloedingen en aandoeningen met een hoog risico op hemorragie, waaronder een recente hemorragische beroerte, gastro-intestinale ulcus, aanwezigheid van maligne neoplasma met een hoog risico op bloedingen, recente chirurgische ingreep aan de hersenen, wervelkolom of ogen, bekende of vermoede slokdarmspataderen, arterioveneuze misvormingen, vasculaire aneurysmata of belangrijke intraspinale of intracerebrale vasculaire abnormaliteiten;
- spinale of epidurale anesthesie of locoregionale anesthesie wanneer enoxaparinenatrium is gebruikt voor behandeling in de voorgaande 24 uur (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
- Algemeen
Enoxaparinenatrium is niet onderling (eenheid voor eenheid) verwisselbaar met andere LMWH’s. Deze geneesmiddelen verschillen in hun productieproces, moleculair gewicht, specifieke anti-Xa- en anti-IIa-activiteit, eenheden, dosering en klinische werkzaamheid en veiligheid. Dit resulteert in verschillen in farmacokinetiek en de daarmee samenhangende biologische activiteit (bijv. antitrombineactiviteit en interactie met bloedplaatjes). Bijzondere aandacht voor de specifieke gebruiksinstructies van elk merkgeneesmiddel en het naleven ervan zijn daarom geboden.
- Voorgeschiedenis van HIT (>100 dagen)
Het gebruik van enoxaparinenatrium bij patiënten met een voorgeschiedenis van immuungemedieerde HIT in de afgelopen 100 dagen of bij aanwezigheid van circulerende antilichamen is gecontra-indiceerd (zie rubriek 4.3). Circulerende antilichamen kunnen meerdere jaren aanwezig blijven.
Voorzichtigheid is geboden bij gebruik van enoxaparinenatrium bij patiënten met een voorgeschiedenis (>100 dagen) van heparine-geïnduceerde trombocytopenie zonder circulerende antilichamen. Het besluit om enoxaparinenatrium bij deze patiënten te gebruiken mag alleen worden genomen na een zorgvuldige afweging van de voordelen en risico’s, en nadat alternatieve behandelingen zonder heparine zijn overwogen (bijvoorbeeld danaparoïdenatrium of lepirudine).
- Controle van het aantal bloedplaatjes
Bij kankerpatiënten met een aantal bloedplaatjes van minder dan 80 G/l, moet behandeling met een antistollingsmiddel alleen van geval tot geval worden overwogen en wordt zorgvuldige controle aanbevolen.
Het risico op antistofgemedieerde HIT bestaat ook met LMWH’s. Trombocytopenie treedt vooral op tussen de 5de en 21ste dag na het begin van de behandeling met enoxaparinenatrium.
Het risico op HIT is hoger bij postoperatieve patiënten en vooral na hartoperaties en bij patiënten met kanker.
Het wordt dan ook aangeraden het aantal bloedplaatjes te meten vóór de start van een behandeling met enoxaparinenatrium en deze metingen vervolgens gedurende de behandeling regelmatig te herhalen.
Indien er klinische symptomen zijn die wijzen op HIT (een nieuwe episode van arteriële en/of veneuze trombo-embolie, een pijnlijke huidlaesie op de injectieplaats, allergische of anafylactoïde reacties na behandeling), moet het aantal bloedplaatjes worden gemeten. Patiënten moeten weten dat deze symptomen kunnen optreden en dat zij in dat geval contact moeten opnemen met hun huisarts.
In de praktijk geldt dat wanneer men een significante daling van het aantal bloedplaatjes vaststelt (30 tot 50% van de beginwaarde), de behandeling met enoxaparinenatrium onmiddellijk moet worden stopgezet en de patiënt een andere behandeling moet krijgen met anticoagulantia zonder heparine.
- Hemorragie
Zoals met andere anticoagulantia, kan op elke plaats een bloeding optreden. In geval van bloeding dient de oorsprong te worden opgespoord en zal een geschikte behandeling worden ingesteld.
Enoxaparinenatrium dient zoals elke andere antistollingstherapie met de nodige voorzichtigheid te worden gebruikt bij aandoeningen met een verhoogd risico op bloedingen, zoals:
- een verminderde hemostase
- voorgeschiedenis van peptisch ulcus
- recente ischemische beroerte
- ernstige arteriële hypertensie
- recente diabetische retinopathie
- neurologische of oftalmologische ingreep
- gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden (zie rubriek 4.5).
- Laboratoriumtests
In de doses die gebruikt worden voor profylaxe van veneuze trombo-embolie, heeft enoxaparinenatrium geen significante invloed op de bloedingstijd en algemene bloedstollingstests. Het middel heeft evenmin invloed op de bloedplaatjesaggregatie of de binding van fibrinogeen aan bloedplaatjes.
Bij hogere doses kan een verlenging van de geactiveerde partiële tromboplastinetijd (aPTT) en de geactiveerde stollingstijd (ACT) optreden. De verlengde aPTT en ACT zijn niet lineair gecorreleerd met een toename van de antitrombotische activiteit van enoxaparinenatrium. Metingen van aPTT en ACT zijn daarom geschikt en onbetrouwbaar voor controle van de activiteit van enoxaparinenatrium.
- Spinale/epidurale anesthesie of lumbaalpunctie
Spinale/epidurale anesthesie of lumbaalpunctie mogen niet worden uitgevoerd binnen 24 uur na toediening van enoxaparinenatrium in therapeutische doses (zie ook rubriek 4.3).
Er zijn zeldzame gevallen van neuraxiale hematomen gemeld bij het gelijktijdig gebruik van enoxaparinenatrium en spinale/epidurale anesthesie of spinale punctieprocedures, met langdurige of blijvende paralyse tot gevolg. Deze voorvallen zijn zeldzaam met doseringsschema’s van enoxaparinenatrium van 4.000 IE (40 mg) eenmaal daags of lager. Het risico op deze voorvallen kan nog groter zijn wanneer postoperatief een epidurale verblijfskatheter wordt gebruikt, bij gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden zoals niet-steroïdale anti-inflammatoire geneesmiddelen (NSAID’s), bij traumatische of herhaalde epidurale of spinale puncties of bij patiënten met een voorgeschiedenis van spinale ingrepen of misvormingen.
Om het risico op bloedingen bij gelijktijdig gebruik van enoxaparinenatrium en epidurale of spinale anesthesie/analgesie of spinale punctie te verkleinen, dient rekening te worden gehouden met het farmacokinetisch profiel van enoxaparinenatrium (zie rubriek 5.2). Plaatsing of verwijdering van een epidurale katheter of lumbaalpunctie wordt het best uitgevoerd wanneer het anticoagulerende effect van enoxaparinenatrium laag is. De exacte timing om een voldoende laag anticoagulerend effect bij elke patiënt te bereiken, is echter niet bekend.
Bij patiënten met een creatinineklaring van 15-30 ml/minuut zijn aanvullende overwegingen nodig omdat de eliminatie van enoxaparinenatrium langer duurt (zie rubriek 4.2).
In geval de arts besluit anticoagulantia toe te dienen in het kader van epidurale of spinale anesthesie/analgesie of een lumbaalpunctie, dan moet de patiënt nauwgezet gevolgd worden om elk verschijnsel of symptoom van een neurologische stoornis tijdig te kunnen vaststellen, zoals pijn in het midden van de rug, sensorische en motorische uitvalsverschijnselen (doof gevoel of zwakheid in de onderste ledematen) of disfunctie van de darm en/of de blaas. Instrueer patiënten om onmiddellijk contact op te nemen als zij een van de bovengenoemde verschijnselen of symptomen ervaren. Indien verschijnselen of symptomen van spinaal hematoom worden vermoed, zijn snelle diagnose en behandeling noodzakelijk waarbij decompressie van het ruggenmerg moet worden overwogen, hoewel een dergelijke behandeling neurologische restverschijnselen mogelijk niet kan voorkomen of omkeren.
- Huidnecrose/cutane vasculitis
Huidnecrose en cutane vasculitis zijn gemeld bij LMWH’s en dienen te leiden tot onmiddellijke stopzetting van de behandeling.
- Percutane coronaire revascularisatieprocedures
Om het risico op bloedingen na gebruik van vasculaire hulpmiddelen bij de behandeling van instabiele angina pectoris, NSTEMI en acuut STEMI zoveel mogelijk te beperken, dienen de aanbevolen intervallen tussen de injectiedoses enoxaparinenatrium nauwgezet te worden aangehouden. Het is belangrijk om hemostase te bereiken op de plaats van de punctie na de PCI. Als er een plugje wordt gebruikt, kan de katheter onmiddellijk worden verwijderd. Indien een manuele compressiemethode wordt toegepast, dient de katheter 6 uur na de laatste intraveneuze/subcutane injectie met enoxaparinenatrium verwijderd te worden. Indien de behandeling met enoxaparinenatrium wordt voortgezet, dient de volgende dosis pas 6-8 uur ná verwijdering van de katheter te worden gegeven. De injectieplaats moet worden gecontroleerd op verschijnselen van bloeding of hematoomvorming.
- Acute infectieuze endocarditis
Het gebruik van heparine wordt in de regel niet aanbevolen bij patiënten met acute infectieuze endocarditis vanwege het risico op cerebrale bloeding. Wanneer het gebruik absoluut noodzakelijk wordt geacht dan moet het besluit worden genomen na een zorgvuldige, individuele afweging van de voordelen en risico’s.
- Kunsthartkleppen
Het gebruik van enoxaparinenatrium als tromboprofylaxe bij patiënten met kunsthartkleppen is onvoldoende onderzocht. Er zijn geïsoleerde gevallen gemeld van kunsthartkleptrombose bij patiënten met kunsthartkleppen die preventief werden behandeld met enoxaparinenatrium als tromboprofylaxe. Verstorende factoren, waaronder onderliggende ziekte en onvoldoende klinische gegevens, beperken de evaluatie van deze gevallen. Sommige gevallen betroffen zwangere vrouwen bij wie de trombose tot maternale en foetale dood leidde.
- Zwangere vrouwen met kunsthartkleppen
Het gebruik van enoxaparinenatrium als tromboprofylaxe bij zwangere vrouwen met kunsthartkleppen is onvoldoende onderzocht. In een klinische studie bij zwangere vrouwen met kunsthartkleppen die enoxaparinenatrium (100 IE/kg (1 mg/kg) tweemaal daags) kregen om het risico op trombo-embolie te verminderen, ontwikkelden 2 van de 8 vrouwen bloedstolsels die leidden tot afsluiting van de klep met dodelijke afloop voor moeder en foetus. Er zijn na het in de handel brengen ook geïsoleerde meldingen gedaan van hartkleptrombose bij zwangere vrouwen met kunsthartkleppen die enoxaparinenatrium kregen als tromboprofylaxe. Zwangere vrouwen met kunsthartkleppen kunnen een verhoogd risico lopen op trombo-embolie.
- Ouderen
Er is geen verhoogde bloedingsneiging waargenomen bij ouderen die profylactische doses kregen. Oudere patiënten (in het bijzonder patiënten van tachtig jaar en ouder) hebben mogelijk een verhoogd risico op bloedingscomplicaties bij therapeutische doses. Zorgvuldige klinische bewaking wordt aanbevolen en een dosisverlaging kan worden overwogen bij patiënten ouder dan 75 jaar die behandeld worden voor STEMI (zie rubriek 4.2 en 5.2).
- Nierinsufficiëntie
Bij patiënten met nierinsufficiëntie is de blootstelling aan enoxaparinenatrium verhoogd, waardoor het risico op bloedingen toeneemt.
Bij deze patiënten is zorgvuldige klinische bewaking aan te bevelen en kan biologische bewaking door meting van de anti-Xa-activiteit worden overwogen (zie rubriek 4.2 en 5.2).
Enoxaparinenatrium wordt niet aanbevolen voor patiënten met terminale nierziekte (creatinineklaring <15 ml/min) omdat er behalve over de preventie van trombusvorming in de extracorporale circulatie tijdens hemodialyse voor deze patiëntenpopulatie geen gegevens beschikbaar zijn.
Omdat bij patiënten met een ernstig verstoorde nierfunctie (creatinineklaring 15-30 ml/min) de blootstelling aan enoxaparinenatrium significant verhoogd is, wordt aanpassing van de dosis voor zowel behandeling als profylaxe aanbevolen (zie rubriek 4.2). Er wordt geen dosisaanpassing aanbevolen bij patiënten met een matige (creatinineklaring 30-50 ml/min) of lichte (creatinineklaring 50-80 ml/min) nierinsufficiëntie.
- Leverinsufficiëntie
Enoxaparinenatrium dient met voorzichtigheid te worden gebruikt bij patiënten met leverinsufficiëntie vanwege een verhoogd risico op bloedingen. Dosisaanpassingen op basis van bewaking van anti-Xa-niveaus zijn onbetrouwbaar bij patiënten met levercirrose en worden derhalve niet aanbevolen (zie rubriek 5.2).
- Laag gewicht
Er is een verhoogde blootstelling aan enoxaparinenatrium bij profylactische doses (niet aangepast aan gewicht) waargenomen bij vrouwen met een laag gewicht (<45 kg) en mannen met een laag gewicht (<57 kg), wat kan leiden tot een hoger risico op bloedingen. Daarom wordt bij deze patiënten een strikte klinische bewaking aanbevolen (zie rubriek 5.2).
- Obese patiënten
Obese patiënten hebben een hoger risico op trombo-embolie. De veiligheid en werkzaamheid van profylactische doseringen bij obese patiënten (BMI >30 kg/m2) is niet volledig vastgesteld en er is geen consensus voor dosisaanpassing. Daarom dienen deze patiënten nauwkeurig te worden gecontroleerd op tekenen en symptomen van trombo-embolie (zie rubriek 5.2).
- Hyperkaliëmie
Heparines kunnen de afscheiding van aldosteron in de bijnieren onderdrukken, wat kan leiden tot hyperkaliëmie (zie rubriek 4.8), met name bij patiënten met diabetes mellitus, chronisch nierfalen of bestaande metabole acidose, en bij patiënten die geneesmiddelen gebruiken waarvan bekend is dat die de kaliumspiegels verhogen (zie rubriek 4.5). De plasmakaliumspiegel dient regelmatig gecontroleerd te worden, met name bij risicopatiënten.
- Traceerbaarheid
LMWH’s zijn biologische geneesmiddelen. Om de traceerbaarheid van LMWH te verbeteren, wordt aanbevolen dat beroepsbeoefenaren in de gezondheidszorg de merknaam en het partijnummer van het toegediende product noteren in het patiëntendossier.
- Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per 1 ml, d.w.z. in wezen ‘natriumvrij’.
- Acute gegeneraliseerde exanthemateuze pustulose
Acute gegeneraliseerde exanthemateuze pustulose (AGEP) is gemeld met een onbekende frequentie in verband met een behandeling met enoxaparine. Patiënten moeten op het moment dat ze het recept krijgen, worden voorgelicht over de tekenen en symptomen en goed worden gecontroleerd op huidreacties. Als er tekenen en symptomen ontstaan die op deze reacties duiden, moet er onmiddellijk worden gestopt met enoxaparine en moet een alternatieve behandeling worden overwogen (indien geschikt).
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdig gebruik niet aanbevolen:
- Geneesmiddelen die de hemostase beïnvloeden (zie rubriek 4.4)
Aanbevolen wordt om voorafgaand aan een behandeling met enoxaparinenatrium te stoppen met het gebruik van sommige middelen die de hemostase beïnvloeden, tenzij dit strikt geïndiceerd is. Als een combinatie van deze middelen is aangewezen, dient enoxaparinenatrium onder strikte klinische observatie en laboratoriumcontrole gebruikt te worden.
Deze middelen zijn geneesmiddelen zoals:
- systemische salicylaten, acetylsalicylzuur in ontstekingsremmende doses en NSAID’s waaronder ketorolac;
- andere trombolytica (bijv. alteplase, reteplase, streptokinase, tenecteplase, urokinase) en anticoagulantia (zie rubriek 4.2).
Voorzichtigheid geboden bij gelijktijdig gebruik:
Voorzichtigheid is geboden bij het gelijktijdig gebruik van de volgende geneesmiddelen en enoxaparinenatrium:
Andere geneesmiddelen die de hemostase beïnvloeden, zoals:
- trombocytenaggregatieremmers waaronder acetylsalicylzuur in een aggregatieremmende dosis (cardioprotectie), clopidogrel, ticlopidine en glycoproteïne IIb/IIIa-antagonisten geïndiceerd bij acuut coronair syndroom, vanwege het risico op bloedingen;
- Dextran 40;
- systemische glucocorticoïden.
- Geneesmiddelen die de kaliumspiegel verhogen:
Geneesmiddelen die de serumkaliumspiegel verhogen mogen onder strikte klinische observatie en laboratoriumcontrole gelijktijdig met enoxaparinenatrium worden toegediend (zie rubriek 4.4 en 4.8).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Bij mensen is er geen bewijs dat enoxaparine tijdens het tweede en derde trimester van de zwangerschap de placentabarrière passeert. Er is geen informatie beschikbaar over het eerste trimester.
Uit dieronderzoek is geen foetotoxiciteit of teratogeniteit gebleken (zie rubriek 5.3). Gegevens uit dieronderzoek hebben aangetoond dat enoxaparine minimaal door de placenta doordringt.
Enoxaparinenatrium mag alleen tijdens de zwangerschap worden gebruikt indien de arts een duidelijke noodzaak heeft vastgesteld.
Zwangere vrouwen die enoxaparinenatrium krijgen, moeten zorgvuldig gecontroleerd worden op aanwijzingen van bloedingen of overmatige antistolling en moeten ook gewaarschuwd worden voor het risico op bloedingen. In het algemeen duiden de gegevens niet op een verhoogd risico op hemorragie, trombocytopenie of osteoporose in vergelijking met het waargenomen risico bij niet-zwangere vrouwen, afgezien van het risico bij zwangere vrouwen met een kunsthartklep (zie rubriek 4.4).
Staat er een epidurale anesthesie gepland, dan wordt aanbevolen de behandeling met enoxaparinenatrium vóór de ingreep op te schorten (zie rubriek 4.4).
Borstvoeding
Het is niet bekend of onveranderde enoxaparine in de moedermelk wordt uitgescheiden. Bij lacterende ratten is de uitscheiding van enoxaparine of de metabolieten ervan in de melk zeer laag. Orale absorptie van enoxaparinenatrium is onwaarschijnlijk. Ghemaxan kan tijdens de borstvoeding worden gebruikt.
Vruchtbaarheid
Er zijn geen klinische gegevens over enoxaparinenatrium en vruchtbaarheid. Uit dieronderzoek is geen enkel effect op de vruchtbaarheid gebleken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enoxaparinenatrium heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Enoxaparinenatrium werd geëvalueerd bij meer dan 15.000 patiënten die enoxaparinenatrium kregen in klinische studies, uitgevoerd met een referentieproduct. De studies omvatten 1.776 patiënten met een risico op trombo-embolische complicatie die enoxaparine kregen ter preventie van diepe veneuze trombose na orthopedische of abdominale chirurgie, 1.169 patiënten met een acute medische aandoening en ernstig beperkte mobiliteit die enoxaparine kregen ter preventie van diepe veneuze trombose, 559 patiënten die enoxaparine kregen voor de behandeling van DVT, met of zonder longembolie, 1.578 patiënten die enoxaparine kregen voor de behandeling van instabiele angina pectoris en non-Q-golf-myocardinfarct en 10.176 patiënten die enoxaparine kregen voor de behandeling van acuut ST-elevatie-myocardinfarct.
Het schema van enoxaparinenatrium dat tijdens deze klinische studies werd toegediend, varieerde naargelang de indicaties. De dosis enoxaparinenatrium was 4.000 IE (40 mg) subcutaan eenmaal daags voor de profylaxe van diepe veneuze trombose na chirurgie of bij patiënten met een acute medische aandoening en ernstig beperkte mobiliteit. Bij behandeling van DVT met of zonder longembolie, werden de patiënten die enoxaparinenatrium kregen, behandeld met een dosis van 100 IE/kg (1 mg/kg) subcutaan om de 12 uur of een dosis van 150 IE/kg (1,5 mg/kg) subcutaan eenmaal daags. In de klinische studies voor de behandeling van instabiele angina pectoris en non-Q-golf-myocardinfarct waren de doses 100 IE/kg (1 mg/kg) subcutaan om de 12 uur, en in de klinische studie voor de behandeling van acuut STEMI was de behandeling met enoxaparinenatrium een intraveneuze bolus van 3.000 IE (30 mg) gevolgd door 100 IE/kg (1 mg/kg) subcutaan om de 12 uur.
In klinische studies waren hemorragie, trombocytopenie en trombocytose de vaakst gemelde bijwerkingen (zie rubriek 4.4 en ‘Beschrijving van geselecteerde bijwerkingen’ hieronder).
Het veiligheidsprofiel van enoxaparine voor de verlengde behandeling van DVT en PE bij patiënten met actieve kanker is vergelijkbaar met het veiligheidsprofiel voor de behandeling van DVT en PE.
Acute gegeneraliseerde exanthemateuze pustulose (AGEP) is gemeld in verband met een behandeling met enoxaparine (zie paragraaf 4.4).
Overzicht van bijwerkingen in tabelvorm
Andere bijwerkingen waargenomen in klinische studies en bijwerkingen gemeld na het in de handel brengen (* geeft bijwerkingen na het in de handel brengen aan), worden hieronder meer in detail beschreven.
De frequenties zijn als volgt gedefinieerd: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, ≤1/100), zelden (≥1/10.000, ≤1/1.000), zeer zelden (≤1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke systeem/orgaanklasse worden de bijwerkingen weergegeven in volgorde van afnemende ernst.
Bloed- en lymfestelselaandoeningen
- Vaak: hemorragie, hemorragische anemie*, trombocytopenie, trombocytose
- Zelden: eosinofilie*
- Zelden: gevallen van immuno-allergische trombocytopenie met trombose; bij sommige van deze gevallen werd de trombose gecompliceerd door orgaaninfarct of ischemie van de ledematen (zie rubriek 4.4)
Immuunsysteemaandoeningen
- Vaak: allergische reactie
- Zelden: anafylactische/anafylactoïde reacties waaronder shock*
Zenuwstelselaandoeningen
- Vaak: hoofdpijn*
Bloedvataandoeningen
- Zelden: spinaal hematoom* (of neuraxiaal hematoom). Deze bijwerkingen hebben geleid tot diverse graden van neurologisch letsel, waaronder langdurige of blijvende paralyse (zie rubriek 4.4).
Lever- en galaandoeningen
- Zeer vaak: verhogingen van de leverenzymen (voornamelijk transaminasen >3 maal de bovenlimiet van normaal)
- Soms: hepatocellulair leverletsel*
- Zelden: cholestatisch leverletsel*
Huid - en onderhuidaandoeningen
- Vaak: urticaria, pruritus, erytheem
- Soms: bulleuze dermatitis
- Zelden: alopecia*
Zelden: cutane vasculitis*, huidnecrose* meestal optredend op de injectieplaats (deze fenomenen werden gewoonlijk voorafgegaan door purpura of geïnfiltreerde en pijnlijke erythemateuze plaques).
Nodules op de injectieplaats* (inflammatoire nodules die geen cystische inkapseling van enoxaparine waren). Ze verdwijnen na enkele dagen en hoeven geen aanleiding te vormen tot het staken van de behandeling.
- Niet bekend: Acute gegeneraliseerde exanthemateuze pustulose (AGEP)
Skeletspierstelsel- en bindweefselaandoeningen
- Zelden: osteoporose* volgend op langdurige behandeling (langer dan 3 maanden)
Algemene aandoeningen en toedieningsplaatsstoornissen
- Vaak: hematoom op injectieplaats, pijn op de injectieplaats, andere injectieplaatsreactie (zoals oedeem, hemorragie, overgevoeligheid, ontsteking, gezwel, pijn of reactie)
- Soms: lokale irritatie, huidnecrose op de injectieplaats
Onderzoeken
- Zelden: hyperkaliëmie* (zie rubrieken 4.4 en 4.5)
Beschrijving van geselecteerde bijwerkingen
Hemorragie
Deze omvatten majeure bloedingen, gerapporteerd bij hoogstens 4,2% van de patiënten (chirurgische patiënten). Sommige van deze gevallen waren fataal.
Bij chirurgische patiënten werden de hemorragische complicaties als ernstig beschouwd: (1) als de hemorragie aanleiding gaf tot een klinisch significant voorval, of (2) als ze gepaard ging met een hemoglobineverlaging van ≥2 g/dl of een transfusie van 2 of meer eenheden van bloedproducten. Retroperitoneale en intracraniële bloedingen werden altijd als ernstig beschouwd.
Zoals het geval is met andere anticoagulantia, kan hemorragie optreden wanneer er sprake is van geassocieerde risicofactoren zoals: orgaanletsels die kunnen bloeden, invasieve verrichtingen of het gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden (zie rubriek 4.4 en 4.5).
Systeem/ orgaanklasse | Profylaxe bij chirurgische patiënten | Profylaxe bij patiënten met een medische aandoening | Behandeling bij patiënten met DVT met of zonder longembolie | Verlengde behandeling van DVT en PE bij patiënten met actieve kanker. | Behandeling bij patiënten met instabiele angina pectoris en non-Q-golf- myocardinfarct | Behandeling bij patiënten met acuut STEMI |
|---|---|---|---|---|---|---|
Bloed- en Lymfestelsel- aandoeningen | Zeer vaak: Hemorragiea Zelden: Retroperitoneale hemorragie | Vaak: Hemorragiea | Zeer vaak: Hemorragiea Soms: Intracraniale hemorragie, retroperitoneale hemorragie | Vaakb : Hemorragie | Vaak: Hemorragiea Zelden: Retroperitoneale hemorragie | Vaak: Hemorragiea Soms: Intracraniale hemorragie, retroperitoneale hemorragie |
a: zoals hematoom, ecchymose op andere plaatsen dan de injectieplaats, wondhematoom, hematurie, bloedneus en gastro-intestinale hemorragie.
b: frequentie gebaseerd op een retrospectief onderzoek van een register dat 3.526 patiënten omvat (zie rubriek 5.1)
Trombocytopenie en trombocytose
Systeem/ orgaanklasse | Profylaxe bij chirurgische patiënten | Profylaxe bij patiënten met een medische aandoening | Behandeling bij patiënten met DVT met of zonder longembolie | Verlengde behandeling van DVT en PE bij patiënten met actieve kanker. | Behandeling bij patiënten met instabiele angina pectoris en non- | Behandeling bij patiënten met acuut STEMI | Q-golf-myocardinfarct |
| Bloed- en lymfestelsel- aandoeningen | Zeer vaak: Trombocytose* Vaak: Trombocytopenie | Soms: Trombocytopenie | Zeer vaak: Trombocytose* Vaak: Trombocytopenie | Niet bekend: Trombocytopenie | Soms: Trombocytopenie | Vaak: Trombocytose* Trombocytopenie Zeer zelden: Immuno-allergische trombocytopenie | |
*: aantal bloedplaatjes verhoogd: >400 g/l
Pediatrische patiënten
De veiligheid en werkzaamheid van enoxaparinenatrium bij kinderen zijn niet vastgesteld (zie rubriek 4.2).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl
4.9 Overdosering
Verschijnselen en symptomen
Toevallige overdosering met enoxaparinenatrium na intraveneuze, extracorporale of subcutane toediening kan leiden tot hemorragische complicaties. Na orale toediening is het zelfs bij hoge doses onwaarschijnlijk dat enoxaparinenatrium wordt geabsorbeerd.
Behandeling
Het anticoagulerende effect kan grotendeels worden geneutraliseerd door een langzame intraveneuze injectie met protamine. De dosis protamine hangt af van de dosis enoxaparinenatrium die is geïnjecteerd; 1 mg protamine neutraliseert het anticoagulerende effect van 100 IE (1 mg) enoxaparinenatrium indien het enoxaparinenatrium in de voorgaande 8 uur werd toegediend. Een infuus van 0,5 mg protamine per 100 IE (1 mg) enoxaparinenatrium kan worden toegediend indien het enoxaparinenatrium langer dan 8 uur voor de protamine werd toegediend,of indien is vastgesteld dat er behoefte is aan een tweede dosis protamine. Toediening van protamine is mogelijk niet meer nodig indien er al 12 uur is verstreken na de injectie met enoxaparinenatrium, maar zelfs met hoge doses protamine wordt de anti-Xa-activiteit van enoxaparinenatrium nooit geheel geneutraliseerd (maximaal zo’n 60%) (zie de productinformatie voor protaminezouten).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotisch middel, heparinegroep, ATC-code: B01A B05
Farmacodynamische effecten
Enoxaparine is een laagmoleculairgewichtheparine (LMWH) met een gemiddeld moleculair gewicht van ongeveer 4.500 Dalton, waarin de antitrombotische en anticoagulerende activiteit van standaardheparine werden gedissocieerd. De werkzame stof is het natriumzout.
In het in vitro gezuiverde systeem heeft enoxaparinenatrium een hoge anti-Xa-activiteit (ongeveer 100 IE/mg) en een lage anti-IIa-activiteit of antitrombineactiviteit (ongeveer 28 IE/mg) met een ratio van 3,6. Deze anticoagulerende activiteit wordt gemedieerd door antitrombine III (ATIII), wat resulteert in antitrombotische activiteit bij mensen.
Naast de anti-Xa/IIa-activiteit werden andere antitrombotische en anti-inflammatoire eigenschappen van enoxaparine geïdentificeerd bij patiënten en gezonde personen, alsook in niet-klinische modellen.
Deze omvatten een ATIII-afhankelijke inhibitie van andere stollingsfactoren zoals factor VIIa, inductie van endogene afgifte van ‘Tissue Factor Pathway Inhibitor’ (TFPI), alsook een reductie van de afgifte van de von Willebrandfactor (vWF) vanuit het vasculair endotheel naar de bloedsomloop. Deze factoren staan erom bekend bij te dragen aan het globaal antitrombotisch effect van enoxaparinenatrium.
Wanneer enoxaparinenatrium wordt gebruikt als profylactische behandeling heeft het geen significant effect op de aPTT. Wanneer gebruikt als curatieve behandeling kan de aPTT worden verlengd met 1,5-2,2 maal de controletijd bij piekactiviteit.
Klinische werkzaamheid en veiligheid
Preventie van veneuze trombo-embolische aandoening geassocieerd met chirurgie
- Verlengde profylaxe van VTE na orthopedische chirurgie
In een dubbelblinde studie naar verlengde profylaxe bij patiënten die een heupvervangende operatie hadden ondergaan, werden 179 patiënten zonder veneuze trombo-embolische aandoening tijdens hun ziekenhuisopname initieel behandeld met enoxaparinenatrium 4.000 IE (40 mg) subcutaan, en na ontslag gerandomiseerd naar een schema van hetzij enoxaparinenatrium 4.000 IE (40 mg) (n=90) eenmaal daags subcutaan, hetzij een placebo (n=89) gedurende 3 weken. De incidentie van DVT tijdens de verlengde profylaxe was in de groep die enoxaparinenatrium kreeg significant lager dan in de placebogroep, en er werd geen longembolie gemeld. Er kwamen geen majeure bloedingen voor.
De werkzaamheidsgegevens worden in de tabel hieronder weergegeven.
Enoxaparinenatrium 4.000 IE (40 mg) eenmaal daags SC n (%) | Placebo eenmaal daags SC n (%) | |||||
|---|---|---|---|---|---|---|
| Alle in het kader van verlengde profylaxe behandelde patiënten | 90 (100) | 89 (100) | ||||
| Totale VTE | 6 (6,6) | 18 (20,2) | ||||
| 6 (6,6)* | 18 (20,2) | ||||
| 5 (5,6)# | 7 (8,8) | ||||
*p-waarde versus placebo = 0,008 #p-waarde versus placebo = 0,537 | ||||||
In een tweede dubbelblinde studie werden 262 patiënten zonder VTE die een heupvervangende operatie hadden ondergaan, tijdens hun ziekenhuisopname initieel behandeld met enoxaparinenatrium 4.000 IE (40 mg) subcutaan, en na ontslag gerandomiseerd naar een schema van hetzij enoxaparinenatrium 4.000 IE (40 mg) (n=131) eenmaal daags subcutaan, hetzij een placebo (n=131) gedurende 3 weken. Net als in de eerste studie was de incidentie van VTE tijdens de verlengde profylaxe in de groep die enoxaparinenatrium kreeg significant lager dan in de placebogroep. Dit gold voor zowel totale VTE (enoxaparinenatrium 21 [16%] versus placebo 45 [34,4%]; p=0,001) als voor proximale DVT (enoxaparinenatrium 8 [6,1%] versus placebo 28 [21,4%]; p=<0,001). Er werd geen verschil in majeure bloedingen tussen de groep met enoxaparinenatrium en de placebogroep waargenomen.
- Verlengde profylaxe van DVT na kankerchirurgie
In een dubbelblinde, multicentrische studie werden vierweekse en eenweekse profylaxeschema’s enoxaparinenatrium met elkaar vergeleken op het gebied van veiligheid en werkzaamheid bij 332 patiënten die electieve chirurgie ondergingen voor kanker in de buik of het bekken. De patiënten kregen dagelijks enoxaparinenatrium (4.000 IE (40 mg) subcutaan) gedurende 6 tot 10 dagen en werden daarna gerandomiseerd om hetzij enoxaparinenatrium of placebo te ontvangen voor nog eens 21 dagen. Er werd een bilaterale venografie uitgevoerd tussen dag 25 en 31, of eerder als er symptomen van veneuze trombo-embolie optraden. De patiënten werden gedurende drie maanden gevolgd. Een vier weken durende profylaxe met enoxaparinenatrium na chirurgie voor kanker in de buik of het bekken verminderde de incidentie van venografisch aangetoonde trombose significant in vergelijking met een één week durende profylaxe met enoxaparinenatrium. De percentages veneuze trombo-embolie aan het einde van de dubbelblinde fase waren 12,0% (n=20) in de placebogroep en 4,8% (n=8) in de groep met enoxaparinenatrium; p=0,02. Dit verschil bleef ook na drie maanden zichtbaar (13,8% versus 5,5% [n=23 versus 9], p=0,01). Er werden geen verschillen geconstateerd in de percentages bloedingen of andere complicaties gedurende de dubbelblinde of follow-up periode.
Profylaxe van veneuze trombo-embolische aandoening bij patiënten met een acute medische aandoening waarvan verwacht werd dat die tot een beperking van de mobiliteit zou leiden
In een dubbelblinde, multicentrische studie met parallelle groepen werd enoxaparinenatrium 2.000 IE (20 mg) of 4.000 IE (40 mg) eenmaal daags subcutaan vergeleken met een placebo voor de profylaxe van DVT bij patiënten met een acute medische aandoening en ernstig beperkte mobiliteit (gedefinieerd als loopafstand van <10 meter gedurende ≤3 dagen). In deze studie werden patiënten opgenomen met hartfalen (New York Heart Association [NYHA] klasse III of IV); acuut respiratoir falen of gecompliceerde chronische longinsufficiëntie, en acute infectie of acuut reuma; indien geassocieerd met ten minste één VTE-risicofactor (leeftijd ≥75 jaar, kanker, eerdere VTE, obesitas, spataderen, hormoontherapie, en chronisch hart- of respiratoir falen).
In totaal namen 1.102 patiënten aan de studie deel, en werden er 1.073 patiënten behandeld. De behandeling vond plaats gedurende 6 tot 14 dagen (mediane duur 7 dagen). Bij toediening in een dosis van 4.000 IE (40 mg) eenmaal daags subcutaan werd met enoxaparinenatrium een significante vermindering in de incidentie van VTE waargenomen in vergelijking met placebo. De werkzaamheidsgegevens worden in de tabel hieronder weergegeven.
| Enoxaparinenatrium 2.000 IE (20 mg) eenmaal daags SC n (%) | Enoxaparinenatrium 4.000 IE (40 mg) eenmaal daags SC n (%) | Placebo n (%) | ||||||
|---|---|---|---|---|---|---|---|---|
| Alle in het kader van acute medische aandoeningen behandelde patiënten | 287 (100) | 291 (100) | 288 (100) | |||||
| Totale VTE (%) | 43 (15,0) | 16 (5,5)* | 43 (14,9) | |||||
| 43 (15,0) | 16 (5,5) | 40 (13,9) | |||||
| 13 (4,5) | 5 (1,7) | 14 (4,9) | |||||
VTE = Veneuze trombo-embolie, waaronder DVT, longembolie en overlijden met trombo-embolische oorsprong * p-waarde versus placebo = 0,0002 | ||||||||
Ongeveer 3 maanden na de start van de deelname bleef de incidentie van VTE aanzienlijk lager in de groep die met enoxaparinenatrium 4.000 IE (40 mg) was behandeld in vergelijking met de placebogroep. Het optreden van totale en majeure bloedingen was respectievelijk 8,6% en 1,1% in de placebogroep, 11,7% en 0,3% in de groep met enoxaparinenatrium 2.000 IE (20 mg) en 12,6% en 1,7% in de groep met enoxaparinenatrium 4.000 IE (40 mg).
Behandeling van diepe veneuze trombose met of zonder longembolie
In een multicentrische studie met parallelle groepen werden 900 patiënten met acute DVT van de onderste ledematen met of zonder longembolie gerandomiseerd naar een klinische behandeling (ziekenhuisopname) met (i) enoxaparinenatrium 150 IE/kg (1,5 mg/kg) eenmaal daags subcutaan, (ii) enoxaparinenatrium 100 IE/kg (1 mg/kg) om de 12 uur subcutaan, of (iii) heparine intraveneuze bolus (5.000 IE) gevolgd door een continu infuus (toegediend om een aPTT van 55 tot 85 seconden te bereiken). In totaal werden 900 patiënten in de studie gerandomiseerd, en alle patiënten werden behandeld. Alle patiënten kregen ook warfarinenatrium (dosis aangepast aan protrombinetijd om een INR te bereiken van 2,0 tot 3,0). De behandeling met warfarinenatrium werd binnen 72 uur na het instellen van de behandeling met enoxaparinenatrium of standaardheparine opgestart, en werd gedurende 90 dagen voortgezet. Enoxaparinenatrium of standaardheparine werd minimaal 5 dagen toegediend tot de beoogde INR van warfarinenatrium werd bereikt. Beide schema’s met enoxaparinenatrium waren equivalent aan behandeling met standaardheparine wat betreft het verminderen van het risico op terugkerende veneuze trombo-embolie (DVT en/of longembolie). De werkzaamheidsgegevens worden in de tabel hieronder weergegeven.
| Enoxaparinenatrium 150 IE (1,5 mg/kg) eenmaal daags SC n (%) | Enoxaparinenatrium 100 IE (1 mg/kg) eenmaal daags SC n (%) | Heparine aPTT aangepaste IV behandeling n (%) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Alle behandelde DVT- | 298 (100) | 312 (100) | 290 (100) | |||||||
| Patiënten met of zonder longembolie | ||||||||||
| Totale VTE (%) | 13 (4,4)* | 9 (2,9)* | 12 (4,1) | |||||||
| 11 (3,7) | 7 (2,2) | 8 (2,8) | |||||||
| 9 (3,0) | 6 (1,9) | 7 (2,4) | |||||||
| 2 (0,7) | 2 (0,6) | 4 (1,4) | |||||||
| VTE = veneuze trombo-embolie waaronder DVT en/of longembolie | ||||||||||
| *De 95%-betrouwbaarheidsintervallen voor de behandelingsverschillen voor totale VTE waren: | ||||||||||
| ||||||||||
| ||||||||||
Majeure bloedingen kwamen voor bij respectievelijk 1,7% van de patiënten in de groep met enoxaparinenatrium 150 IE/kg (1,5 mg/kg) eenmaal daags, 1,3% van de patiënten in de groep met enoxaparinenatrium 100 IE/kg (1 mg/kg) tweemaal daags en 2,1% van de patiënten in de heparinegroep.
Verlengde behandeling van diepveneuze trombose (DVT) en pulmonaireembolie (PE) en de preventie van het terugkomen ervan bij patiënten met actieve kanker
In klinische onderzoeken met een beperkt aantal patiënten lijken de gerapporteerde percentages terugkerende VTE bij patiënten die werden behandeld met enoxaparine, eenmaal of tweemaal daags toegediend gedurende 3 tot 6 maanden, vergelijkbaar met die bij gebruik van warfarine.
De werkzaamheid in de praktijk werd beoordeeld bij een cohort van 4.451 patiënten met symptomatische VTE en actieve kanker uit het multinationale RIETE-register van patiënten met VTE en andere trombotische aandoeningen. 3.526 patiënten kregen enoxaparine SC gedurende maximaal 6 maanden en 925 patiënten kregen tinzaparine of dalteparine SC. Van de 3.526 patiënten die met enoxaparine werden behandeld, werden 891 patiënten behandeld met 1,5 mg/kg eenmaal daags als initiële therapie en een verlengde behandeling gedurende maximaal 6 maanden (eenmaal daags, opzichzelfstaand), 1.854 patiënten kregen een initiële behandeling van 1,0 mg/kg tweemaal daags en een verlengde behandeling gedurende maximaal 6 maanden (tweemaal daags, opzichzelfstaand), en 687 patiënten kregen 1,0 mg/kg tweemaal daags als initiële behandeling gevolgd door 1,5 mg/kg eenmaal daags (tweemaal daags-éénmaal daags) als verlengde behandeling gedurende maximaal 6 maanden. De gemiddelde en mediane duur van de behandeling tot het moment waarop van behandeling werd aangepast, was respectievelijk 17 en 8 dagen. Er was geen significant verschil in het percentage recidieven van VTE tussen de twee behandelingsgroepen (zie tabel), waarbij enoxaparine voldeed aan het vooraf gespecificeerde criterium voor niet-inferioriteit van 1,5 (HR gecorrigeerd voor relevante covariaten 0,817, 95% BI: 0,499–1,336). Er was geen statistisch significant verschil tussen de twee behandelingsgroepen wat betreft het relatieve risico op ernstige (al dan niet fatale) bloedingen en overlijden door alle oorzaken (zie tabel).
Tabel. Effectiviteit en veiligheidsresultaten van het RIETECAT-onderzoek
| Resultaat | Enoxaparine n=3526 | Andere LMWH n=925 | Aangepaste risicoverhoudingen enoxaparine/andere LMWH [Betrouwbaarheidsin terval van 95%] |
| Terugkeer van VTE | 70 (2,0%) | 23 (2,5%) | 0,817, [0,499–1,336] |
| Ernstige bloeding | 111 (3,1%) | 18 (1,9%) | 1,522, [0,899–2,577] |
| Geen ernstige bloeding | 87 (2,5%) | 24 (2,6%) | 0,881, [0,550–1,410] |
| Totaal overlijden | 666 (18,9%) | 157 (17,0%) | 0,974, [0,813–1,165] |
Hieronder wordt een overzicht gegeven van de resultaten per behandelingsregime dat in het RIETECAT-onderzoek is gebruikt bij personen die het onderzoek na 6 maanden hebben voltooid:
Tabel. Resultaten na 6 maanden bij patiënten die een behandeling van 6 maanden hebben voltooid, op basis van verschillende behandelregimes
Resultaat N (%) (95% BI) | Enoxapari ne alle regimes | Enoxaparine alle regimes | EU-goedgekeur de LMWH's | |
|---|---|---|---|---|
| Enoxapari ne OD | ||||
| Enoxapari ne BID | Enoxapari ne BID tot OD | |||
| Enoxapari ne OD tot BID | ||||
| Enoxaparin e, meer dan één keer overgestap t | ||||
| N=1432 | ||||
| N=444 | ||||
| N=529 | N=406 | |||
| N=14 | ||||
| N=39 | N=428 | |||
Terugkee r van VTE
(4,9%)
(7,4%)
(4,2%)
(2,5%)
(7,1%)
4 (10,3%) | 23 (5,4%) | ||||||
1 (7,1%) (0%–22,6%) | 6 (15,4%) (3,5%–27,2%) | 18 (4,2%) (2,3%–6,1%) | |||||
(3,8%–6,0%) Ernstige bloeding (fataal en niet-fataal) | (5,0%–9,9%) 111 (7,8%) (6,4%–9,1%) | (2,5%–5,9%) 31 (7,0%) (4,6%–9,4%) | (0,9%–4,0%) 52 (9,8%) (7,3%–12,4%) | (0%–22,6%) 21 (5,2%) (3,0%–7,3%) | (0,3%–20,2%) | (3,2%–7,5%) | |
| Niet ernstige bloedinge n van klinische betekenis | 87 (6,1%) (4,8%–7,3%) | 26 (5,9%) (3,7%–8,0%) | 33 (6,2%) (4,2%–8,3%) | 23 (5,7%) (3,4%–7,9%) | 1 (7,1%) (0%–22,6%) | 4 (10,3%) (0,3%–20,2%) | 24 (5,6%) (3,4%–7,8%) |
| Overlijde n door alle oorzaken | 666 (46,5%) (43,9%–49,1%) | 175 (39,4%) (34,9%–44,0%) | 323 (61,1%) (56,9%–65,2%) | 146 (36,0%) (31,3%–40,6%) | 6 (42,9%) (13,2%–72,5%) | 16 (41,0%) (24,9%–57,2%) | 157 (36,7%) (32,1%–41,3%) |
| Overlijde n door fatale PE of fatale bloeding | 48 (3,4%) (2,4%–4,3%) | 7 (1,6%) (0,4%–2,7%) | 35 (6,6%) (4,5%–8,7%) | 5 (1,2%) (0,2%–2,3%) | 0 (0%) - | 1 (2,6%) (0%–7,8%) | 11 (2,6%) (1,1%–4,1%) |
| *Alle gegevens met 95% BI | |||||||
Behandeling van instabiele angina pectoris en non-ST-elevatie-myocardinfarct
In een grote multicentrische studie werden 3.171 patiënten, die in de studie waren opgenomen in een acute fase van instabiele angina pectoris of non-Q-golf-myocardinfarct, gerandomiseerd om in combinatie met acetylsalicylzuur (100 tot 325 mg eenmaal daags) hetzij subcutaan enoxaparinenatrium 100 IE/kg (1 mg/kg) om de 12 uur, hetzij intraveneus op basis van de aPTT aangepaste ongefractioneerde heparine te krijgen. Patiënten moesten minimaal 2 dagen en maximaal 8 dagen in het ziekenhuis worden behandeld, tot klinische stabilisatie, revascularisatieprocedures of ontslag uit het ziekenhuis. De patiënten moesten tot 30 dagen worden gevolgd. In vergelijking met heparine zorgde enoxaparinenatrium voor een significante vermindering van de gecombineerde incidentie van angina pectoris, myocardinfarct en overlijden, met een verlaging van 19,8% tot 16,6% (relatieve risicoverlaging van 16,2%) op dag 14. Deze verlaging in de gecombineerde incidentie werd behouden na 30 dagen (van 23,3 tot 19,8%; relatieve risicoverlaging van 15%).
Er waren geen significante verschillen in majeure hemorragie, hoewel hemorragie op de plaats van de subcutane injectie vaker voorkwam.
Behandeling van een acuut ST-elevatie-myocardinfarct
In een grote multicentrische studie werden 20.479 patiënten met STEMI die in aanmerking kwamen voor fibrinolytische therapie, gerandomiseerd voor de volgende twee behandelingen: ofwel enoxaparinenatrium in een enkelvoudige bolus van 3.000 IE (30 mg) intraveneus plus een dosis van 100 IE/kg (1 mg/kg) subcutaan gevolgd door een subcutane injectie van 100 IE/kg (1 mg/kg) om de 12 uur, ofwel een op basis van de aPTT aangepaste intraveneuze dosis ongefractioneerde heparine gedurende 48 uur. Alle patiënten werden ook behandeld met acetylsalicylzuur gedurende minimaal 30 dagen. De doseringsstrategie voor enoxaparinenatrium werd aangepast voor patiënten met ernstige nierinsufficiëntie en voor ouderen van 75 jaar of ouder. De subcutane injecties met enoxaparinenatrium werden maximaal 8 dagen gegeven of totdat de patiënt uit het ziekenhuis werd ontslagen (afhankelijk van welke situatie zich het eerst voordeed).
4.716 patiënten ondergingen een percutane coronaire interventie en kregen antitrombotische ondersteuning met geblindeerd studiegeneesmiddel. Voor patiënten die werden behandeld met enoxaparinenatrium werd de PCI dus uitgevoerd onder behandeling van enoxaparinenatrium (geen overstap) volgens het schema dat in vorige studies werd bepaald, d.w.z. geen extra dosering indien de laatste subcutane toediening minder dan 8 uur vóór de ballondilatatie plaatsvond, en een intraveneuze bolus van 30 IE/kg (0,3 mg/kg) enoxaparinenatrium indien de laatste subcutane toediening meer dan 8 uur vóór de ballondilatatie plaatsvond.
In vergelijking met ongefractioneerde heparine verminderde enoxaparinenatrium de incidentie van het samengestelde primaire eindpunt, dat bestond uit overlijden door welke oorzaak dan ook of een nieuw myocardinfarct in de eerste 30 dagen na randomisering significant (9,9% in de groep met enoxaparinenatrium vergeleken met 12,0% in de groep met ongefractioneerde heparine) met een relatieve risicoreductie van 17% (p<0,001).
De behandelingsvoordelen van enoxaparinenatrium, die voor een aantal werkzaamheidsresultaten duidelijk naar voren kwamen, traden op na 48 uur, het moment waarop het relatieve risico op een nieuw myocardinfarct 35% lager was dan bij een behandeling met ongefractioneerde heparine het geval zou zijn geweest (p<0,001).
Het gunstige effect van enoxaparinenatrium op het primaire eindpunt was consistent in alle belangrijke subgroepen, waaronder die van leeftijd, geslacht, infarctplaats, voorgeschiedenis van diabetes, voorgeschiedenis van eerder myocardinfarct, soort toegediend fibrinolytisch middel en duur van de behandeling met het studiegeneesmiddel.
Er was een significant behandelingsvoordeel van enoxaparinenatrium vergeleken met ongefractioneerde heparine bij patiënten die binnen 30 dagen na randomisatie een percutane coronaire interventie ondergingen (23% reductie van het relatieve risico) of die medisch behandeld werden (15% reductie van het relatieve risico, p=0,27 voor interactie).
De incidentie van het samengestelde eindpunt van overlijden, nieuw myocardinfarct of intracraniale hemorragie (een maat voor netto klinisch voordeel) na 30 dagen was significant lager (p<0,0001) in de groep met enoxaparinenatrium (10,1%) dan in de groep met ongefractioneerde heparine (12,2%), wat overeenkomt met een reductie in het relatieve risico van 17% ten gunste van de behandeling met enoxaparinenatrium.
De incidentie van majeure bloedingen na 30 dagen was significant hoger (p<0,0001) in de groep met enoxaparinenatrium (2,1%) dan in de heparinegroep (1,4%). Er was een hogere incidentie van gastro-intestinale bloedingen in de groep die enoxaparinenatrium kreeg (0,5%) versus de heparinegroep (0,1%), terwijl de incidentie van intracraniale hemorragie in beide groepen vergelijkbaar was (0,8% met enoxaparinenatrium versus 0,7% met heparine).
Het gunstige effect van enoxaparinenatrium op het primaire eindpunt dat tijdens de eerste 30 dagen werd waargenomen, bleef gedurende een follow-upperiode van 12 maanden behouden.
Leverinsufficiëntie
Gebaseerd op literatuurgegevens lijkt het gebruik van enoxaparinenatrium 4.000 IE (40 mg) bij patiënten met cirrose (Child-Pugh-klasse B-C) veilig en effectief te zijn bij het voorkomen van portale veneuze trombose. Hierbij moet worden opgemerkt dat de literatuurstudies beperkingen kunnen hebben. Voorzichtigheid is geboden bij patiënten met leverinsufficiëntie omdat deze patiënten een verhoogd risico hebben op bloedingen (zie rubriek 4.4) en er geen formele dosisbepalende studies zijn uitgevoerd bij patiënten met cirrose (Child-Pugh-klasse A, B of C).
Ghemaxan is een ‘biosimilair’ (d.w.z. biologisch gelijkwaardig) geneesmiddel. Gedetailleerde informatie is beschikbaar op de website van: Cbg meb.
5.2 Farmacokinetische eigenschappen
Algemene kenmerken
De farmacokinetische parameters van enoxaparinenatrium werden bestudeerd aan de hand van de plasmaspiegels van de anti-Xa-activiteit en activiteit van anti-IIb in de aanbevolen doses na een enkele en na herhaalde subcutane toediening, en na een enkele intraveneuze injectie. De kwantitatieve bepaling van de farmacokinetische anti-Xa- en anti-IIa-activiteit werd uitgevoerd met gevalideerde amidolytische methoden.
Absorptie
De absolute biologische beschikbaarheid van enoxaparinenatrium na subcutane injectie, gebaseerd op de anti-Xa-activiteit, bedraagt nagenoeg 100%.
Er kunnen verschillende doses en formuleringen en doseringsschema’s worden gebruikt.
De gemiddelde piekplasma-anti-Xa-activiteit wordt 3 tot 5 uur na subcutane injectie waargenomen en er worden spiegels van ongeveer 0,2, 0,4, 1,0 en 1,3 anti-Xa IE/ml gezien na een enkele subcutane toediening van doses van respectievelijk 2.000 IE, 4.000 IE, 100 IE/kg en 150 IE/kg (20 mg, 40 mg, 1 mg/kg en 1,5 mg/kg).
Een intraveneuze bolus van 3.000 IE (30 mg), onmiddellijk gevolgd door een dosis van 100 IE/kg (1 mg/kg) subcutaan om de 12 uur leverde initiële maximale anti-Xa-activiteitsniveaus op van 1,16 IE/ml (n=16) en in een gemiddelde blootstelling die overeenkomt met 88% van de steady-state-niveaus. Steady state wordt op de tweede dag van de behandeling bereikt.
Na herhaalde subcutane toediening van 4.000 IE (40 mg) eenmaal daagse en 150 IE/kg (1,5 mg/kg) eenmaal daagse regimes bij gezonde vrijwilligers, wordt de steady state bereikt op dag 2 met een gemiddelde blootstellingsratio die ongeveer 15% hoger ligt dan na een enkele dosis. Na herhaalde subcutane toediening van het 100 IE/kg (1 mg/kg) tweemaal daagse regime, wordt steady state bereikt vanaf dag 3 tot 4 met een gemiddelde blootstelling die ongeveer 65% hoger ligt dan na een enkele dosis en gemiddelde maximale en minimale anti-Xa-activiteitsniveaus van respectievelijk ongeveer 1,2 en 0,52 IE/ml.
Geïnjecteerd volume en concentratie van de dosis binnen het bereik van 100-200 mg/ml hebben bij gezonde vrijwilligers geen effect op de farmacokinetische parameters.
De farmacokinetiek van enoxaparinenatrium lijkt lineair te zijn over de aanbevolen doseringsbereiken. De variabiliteit binnen en tussen patiënten is laag. Er vindt geen accumulatie plaats na herhaalde subcutane toediening.
De anti-IIa-activiteit in plasma na subcutane toediening is ongeveer tienmaal lager dan de anti-Xa-activiteit. Het gemiddelde maximale anti-IIa-activiteitsniveau wordt ongeveer 3 tot 4 uur na subcutane injectie waargenomen en bereikt een niveau van 0,13 IE/ml en 0,19 IE/ml na herhaalde toediening van respectievelijk 100 IE/kg (1 mg/kg) tweemaal daags en 150 IE/kg (1,5 mg/kg) eenmaal daags.
Distributie
Het distributievolume van enoxaparinenatrium anti-Xa-activiteit is ongeveer 4,3 liter en benadert het bloedvolume.
Biotransformatie
Enoxaparinenatrium wordt voornamelijk gemetaboliseerd in de lever door desulfatering en/of depolymerisatie tot fragmenten met lagere molecuulgewichten met een veel lagere biologische activiteit.
Eliminatie
Enoxaparinenatrium is een laag geklaarde actieve stof met een gemiddelde anti-Xa-plasmaklaring van 0,74 l/u na een 150 IE/kg (1,5 mg/kg) 6 uur durende intraveneuze infusie.
De eliminatie lijkt monofasisch met een halfwaardetijd van ongeveer 4 uur na een enkele subcutane dosis tot ongeveer 7 uur na herhaalde dosering.
De renale klaring van actieve fragmenten vertegenwoordigt ongeveer 10% van de toegediende dosis en de totale renale uitscheiding van actieve en niet-actieve fragmenten bedraagt 40% van de dosis.
Speciale patiëntengroepen
Ouderen
Uit de resultaten van een farmacokinetische populatie-analyse blijkt dat het kinetisch profiel van enoxaparinenatrium bij ouderen niet anders is dan bij jongere patiënten als de nierfunctie normaal is. Echter, omdat bekend is dat de nierfunctie afneemt met de leeftijd kan er bij ouderen sprake zijn van minder eliminatie van enoxaparinenatrium (zie rubrieken 4.2 en 4.4).
LeverinsufficiëntieIn een studie uitgevoerd bij patiënten met gevorderde cirrose die behandeld werden met enoxaparinenatrium 4.000 IE (40 mg) eenmaal daags, werd een afname van de maximale anti-Xa-activiteit in verband gebracht met een toename in de ernst van de leverinsufficiëntie (geëvalueerd met Child-Pugh-classificaties). Deze afname werd voornamelijk toegeschreven aan een afname van de ATIII-waarden als gevolg van een verminderde synthese van ATIII bij patiënten met leverinsufficiëntie.
Nierinsufficiëntie
Er is een lineair verband tussen de anti-Xa-plasmaklaring en de creatinineklaring in steady state geconstateerd. Dit impliceert een verminderde klaring van enoxaparinenatrium bij patiënten met nierinsufficiëntie. De toename van de anti-Xa-blootstelling, weergegeven door de oppervlakte onder de curve (AUC), in steady state, is verwaarloosbaar in geval van lichte (creatinineklaring 50-80 ml/min) en matige (creatinineklaring 30-50 ml/min) nierinsufficiëntie na herhaalde subcutane doses van 40 mg eenmaal daags. Bij patiënten met een ernstige nierinsufficiëntie (creatinineklaring <30 ml/min) was de AUC in steady state significant toegenomen, gemiddeld met 65% na herhaalde subcutane doses van 4.000 IE (40 mg) eenmaal daags (zie rubrieken 4.2 en 4.4).
Hemodialyse
De farmacokinetiek van enoxaparinenatrium leek vergelijkbaar met de controlepopulatie; na een enkele intraveneuze dosis van 25 IE, 50 IE of 100 IE/kg (0,25, 0,50 of 1,0 mg/kg) bleek de AUC echter twee keer zo hoog als die in de controlepopulatie.
Gewicht
Na herhaalde subcutane doses van 150 IE/kg (1,5 mg/kg) eenmaal daags is de gemiddelde AUC van de anti-Xa-activiteit bij gezonde obese vrijwilligers (BMI 30-48 kg/m2) in steady state verwaarloosbaar hoger dan bij niet-obese controlepersonen, terwijl de piekplasma-anti-Xa-activiteit niet verhoogd is. Er is een lagere gewichtsgecorrigeerde klaring bij obese proefpersonen met subcutane dosering.
Wanneer een niet-gewichtsgecorrigeerde dosering werd toegediend, werd geconstateerd dat na een enkele subcutane dosis van 4.000 IE (40 mg) de anti-Xa-blootstelling 52% hoger was bij vrouwen met een laag gewicht (<45 kg) en 27% hoger bij mannen met een laag gewicht (<57 kg) in vergelijking met controlepersonen met een normaal gewicht (zie rubriek 4.4).
Farmacokinetische interacties
Er werden geen farmacokinetische interacties waargenomen tussen enoxaparinenatrium en trombolytica wanneer deze gelijktijdig werden toegediend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Naast de anticoagulerende effecten van enoxaparinenatrium was er geen bewijs voor bijwerkingen met 15 mg/kg/dag in de 13-weekse toxiciteitstudies met subcutane toediening bij zowel ratten als honden en bij 10 mg/kg/dag in de 26-weekse toxiciteitstudies met subcutane en intraveneuze toediening bij zowel ratten als apen.
Enoxaparinenatrium vertoonde geen mutagene activiteit in in-vitrotests, waaronder de Ames-test en mutatietests van lymfoomcellen bij muizen, en geen clastogene activiteit in een in vitro chromosomale aberratietest op menselijke lymfocyten en de in vivo chromosomale aberratietest op beenmerg bij ratten.
Onderzoek uitgevoerd bij drachtige ratten en konijnen met subcutane doses enoxaparinenatrium tot 30 mg/kg/dag duidden niet op teratogene effecten of foetotoxiciteit. Enoxaparinenatrium bleek geen effect te hebben op de vruchtbaarheid of reproductieve prestaties van mannelijke en vrouwelijke ratten bij subcutane doses tot 20 mg/kg/dag.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Subcutane injectie
Niet mengen met andere producten.
Intraveneuze (bolus)injectie (uitsluitend voor de indicatie acuut STEMI):
Enoxaparinenatrium kan veilig worden toegediend met een fysiologische zoutoplossing (0,9%) of 5% dextrose-oplossing in water (zie rubriek 4.2).
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Niet in de vriezer bewaren.
Dit geneesmiddel is uitsluitend bestemd voor eenmalig gebruik. Gooi eventueel ongebruikt geneesmiddel weg.
6.5 Aard en inhoud van de verpakking
Oplossing voor injectie in een voorgevulde spuit van type-I-glas van 0,5 ml of 1 ml met vaste naald en naaldbescherming (synthetisch poly-isopreenrubber) afgesloten met een elastomeer zuigerdopje (chloorbutylrubber) en plunjerstaaf. De oplossing voor injectie is verkrijgbaar in twee verschillende presentaties:
- 1. De injectiespuit is voorzien van een naaldbeschermer
Ghemaxan 2.000 IE (20 mg)/0,2 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2, 6 of 10 voorgevulde spuiten en meervoudige verpakkingen met 12 (2 verpakkingen van 6), 20 (2 verpakkingen van 10), 24 (4 verpakkingen van 6), 30 (3 verpakkingen van 10), 50 (5 verpakkingen van 10) en 90 (9 verpakkingen van 10) voorgevulde spuiten
Ghemaxan 4.000 IE (40 mg)/0,4 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2, 6 of 10 voorgevulde spuiten en meervoudige verpakkingen met 12 (2 verpakkingen van 6), 20 (2 verpakkingen van 10), 24 (4 verpakkingen van 6), 30 (3 verpakkingen van 10), 50 (5 verpakkingen van 10) en 90 (9 verpakkingen van 10) voorgevulde spuiten
Ghemaxan 6.000 IE (60 mg)/0,6 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2, 6 of 10 voorgevulde spuiten met schaalverdeling en meervoudige verpakkingen met 12 (2 verpakkingen van 6), 20 (2 verpakkingen van 10), 24 (4 verpakkingen van 6), 30 (3 verpakkingen van 10), 50 (5 verpakkingen van 10) en 90 (9 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Ghemaxan 8.000 IE (80 mg)/0,8 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2, 6 of 10 voorgevulde spuiten met schaalverdeling en meervoudige verpakkingen met 12 (2 verpakkingen van 6), 20 (2 verpakkingen van 10), 24 (4 verpakkingen van 6), 30 (3 verpakkingen van 10), 50 (5 verpakkingen van 10) en 90 (9 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Ghemaxan 10.000 IE (100 mg)/1 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2, 6 of 10 voorgevulde spuiten met schaalverdeling en meervoudige verpakkingen met 12 (2 verpakkingen van 6), 20 (2 verpakkingen van 10), 24 (4 verpakkingen van 6), 30 (3 verpakkingen van 10), 50 (5 verpakkingen van 10) en 90 (9 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Ghemaxan 12.000 IE (120 mg)/0,8 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2, 6 of 10 voorgevulde spuiten met schaalverdeling en meervoudige verpakkingen met 30 (3 verpakkingen van 10) en 50 (5 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Ghemaxan 15.000 IE (150 mg)/1 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2, 6 of 10 voorgevulde spuiten met schaalverdeling en meervoudige verpakkingen met 30 (3 verpakkingen van 10) en 50 (5 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
- 2. De injectiespuit is niet voorzien van een naaldbeschermer
Ghemaxan 2.000 IE (20 mg)/0,2 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2 en 10 voorgevulde spuiten
Ghemaxan 4.000 IE (40 mg)/0,4 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2 en 10 voorgevulde spuiten en meervoudige verpakkingen met 30 (3 verpakkingen van 10) voorgevulde spuiten
Ghemaxan 6.000 IE (60 mg)/0,6 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2 en 10 voorgevulde spuiten met schaalverdeling en meervoudige verpakkingen met 30 (3 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Ghemaxan 8.000 IE (80 mg)/0,8 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2 en 10 voorgevulde spuiten en meervoudige verpakkingen met 30 (3 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Ghemaxan 10.000 IE (100 mg)/1 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 2 en 10 voorgevulde spuiten met schaalverdeling en meervoudige verpakkingen met 30 (3 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Ghemaxan 12.000 IE (120 mg)/0,8 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 10 voorgevulde spuiten en meervoudige verpakkingen met 30 (3 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Ghemaxan 15.000 IE (150 mg)/1 ml oplossing voor injectie in voorgevulde spuiten:
verpakkingen van 10 voorgevulde spuiten met schaalverdeling en meervoudige verpakkingen met 30 (3 verpakkingen van 10) voorgevulde spuiten met schaalverdeling
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De voorgevulde spuit is gereed voor direct gebruik (zie rubriek 4.2).
Voor intraveneuze injectie kan enoxaparinenatrium verdund worden in een fysiologische zoutoplossing (0,9%) of 5% dextrose-oplossing in water.
De oplossing dient voor gebruik visueel geïnspecteerd te worden. Dit middel mag niet worden gebruikt als er veranderingen in het uiterlijk van het geneesmiddel zichtbaar zijn.
De Ghemaxan voorgevulde spuiten zijn uitsluitend bedoeld voor eenmalige toediening; gooi eventueel ongebruikt geneesmiddel weg.
Voorgevulde spuiten worden geleverd met en zonder naaldbeschermer. De instructies voor gebruik zijn in de bijsluiter opgenomen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
INSTRUCTIES VOOR GEBRUIK: VOORGEVULDE SPUIT
Zelf toedienen van een injectie Ghemaxan
Als u in staat bent om dit middel aan uzelf toe te dienen, zal uw arts of verpleegkundige u laten zien hoe dat moet. Probeer niet zelf de injectie te geven als u dit niet heeft geleerd. Als u twijfelt over wat u moet doen, neem dan onmiddellijk contact op met uw arts of verpleegkundige.
Voordat u zichzelf injecteert met Ghemaxan
- Controleer de vervaldatum op het geneesmiddel. Gebruik het middel niet als de vervaldatum is verstreken.
- Controleer of de spuit niet beschadigd is en het geneesmiddel in de spuit een heldere oplossing is. Als de spuit beschadigd is of het geneesmiddel niet helder is, moet u een andere spuit gebruiken.
- Gebruik dit geneesmiddel niet als u zichtbare veranderingen in het uiterlijk van het geneesmiddel opmerkt.
- Zorg ervoor dat u weet hoeveel u gaat injecteren.
- Controleer uw buik om te zien of er door de laatste injectie geen roodheid, veranderingen in huidkleur, zwelling of vocht zijn ontstaan. Voel ook of de huid nog pijnlijk is. Als dit het geval is, neem dan contact op met uw arts of verpleegkundige.
- Besluit waar u het geneesmiddel gaat injecteren. Wissel elke keer dat u injecteert van plaats, van rechts naar links op uw buik, Ghemaxan moet vlak onder de huid van uw buik worden geïnjecteerd, maar niet te dicht bij de navel of eventueel littekenweefsel (houd minstens 5 cm afstand).
De voorgevulde spuit is uitsluitend bedoeld voor eenmalig gebruik en is verkrijgbaar in de volgende presentaties:
- met naaldbeschermer
- zonder naaldbeschermer
Instructies om uzelf een injectie met Ghemaxan toe te dienen:
U moet gaan liggen en Ghemaxan door middel van een diepe onderhuidse (subcutane) injectie toedienen. De toediening moet om en om plaatsvinden. Eerst in uw linkerzijde, aan de kant van uw buik of aan de kant van uw rug, de volgende injectie moet dan toegediend worden in uw rechterzijde, aan de kant van uw buik of aan de kant van uw rug. De gehele lengte van de naald moet loodrecht worden ingebracht in een huidplooi die u tussen duim en wijsvinger houdt; de huidplooi moet gedurende de gehele injectie worden vastgehouden. Wrijf na de injectie niet over de injectieplaats om blauwe plekken te voorkomen.
Ghemaxan voorgevulde spuiten en voorgevulde spuiten met schaalverdeling mogen maar 1 keer gebruikt worden. De spuiten kunnen voorzien zijn van een naaldbeschermer. Instructies over het gebruik van spuiten met zo’n systeem worden hieronder gegeven.
De veiligheidsschacht (zie afbeelding) is voorzien van een veiligheidspalletje om het systeem te ontgrendelen en vergrendelen.
Haal de voorgevulde spuit uit de blisterverpakking door te trekken bij het pijltje zoals aangegeven op de blisterverpakking. Niet verwijderen door aan de zuiger (plunjer) te trekken aangezien de spuit hierdoor beschadigd kan raken.
INSTRUCTIES VOOR GEBRUIK: VEILIGHEIDSVOORZIENING
| Deze blisterverpakking bevat een voorgevulde spuit met Ghemaxan met naaldbeschermer |
Het veiligheidssysteem na injectie op de spuit Ghemaxan aanbrengen Houd de spuit stevig met één hand vast. Houd met de andere hand de basis onder de ‘vleugels’ van de spuit vast en trek eraan tot u een klik hoort. De gebruikte naald is nu volledig beschermd. |
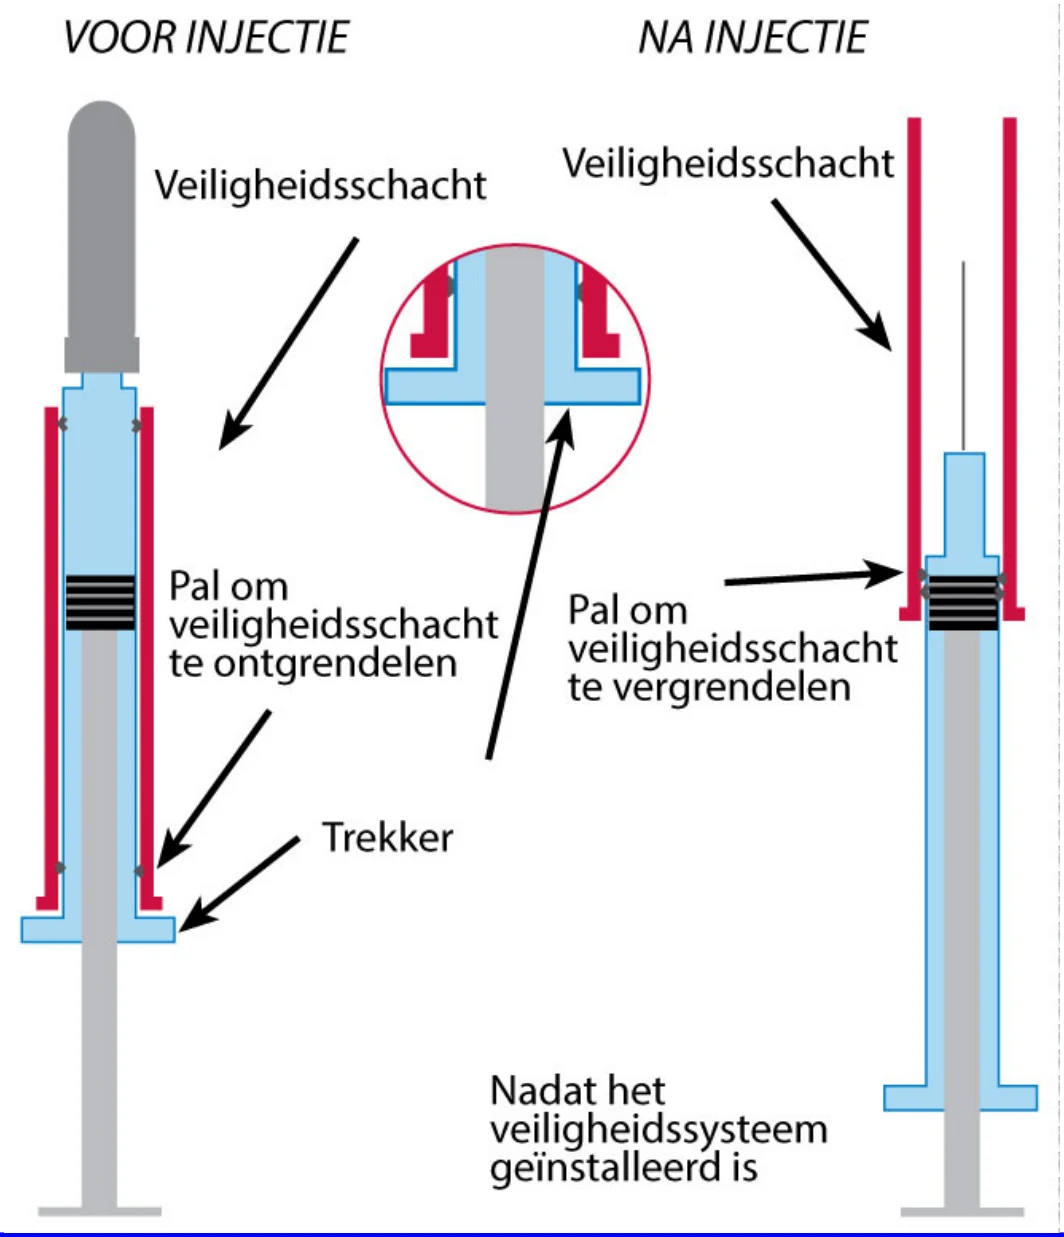
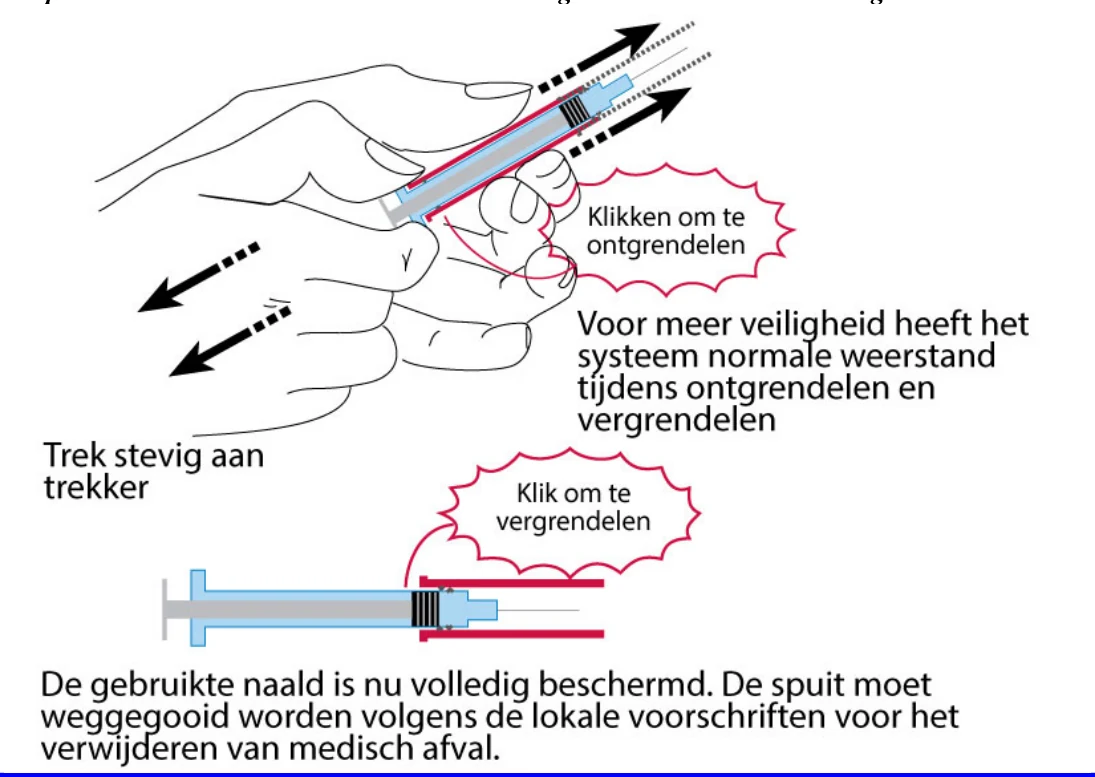
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Chemi S.p.A
Via dei Lavoratori, 54
20092 Cinisello Balsamo (MI)
Italië
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ghemaxan 2.000 IE (20 mg)/0,2 ml oplossing voor injectie in een voorgevulde spuit : RVG 121945
Ghemaxan 4.000 IE (40 mg)/0,4 ml oplossing voor injectie in een voorgevulde spuit : RVG 121947
Ghemaxan 6.000 IE (60 mg)/0,6 ml oplossing voor injectie in een voorgevulde spuit : RVG 121948
Ghemaxan 8.000 IE (80 mg)/0,8 ml oplossing voor injectie in een voorgevulde spuit : RVG 121949
Ghemaxan 10.000 IE (100 mg)/1 ml oplossing voor injectie in een voorgevulde spuit : RVG 117177
Ghemaxan 12.000 IE (120 mg)/0,8 ml oplossing voor injectie in een voorgevulde spuit : RVG 121950
Ghemaxan 15.000 IE (150 mg)/1 ml oplossing voor injectie in een voorgevulde spuit : RVG 117179
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 mei 2018
Datum van laatste verlenging van de vergunning: 07 maart 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de opmaak: 30 juni 2025