


SmPC (samenvatting van de productkenmerken) - Relfydess
1. NAAM VAN HET GENEESMIDDEL
Relfydess 100 eenheden/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Botulinetoxine type A, 100 eenheden/ml, geproduceerd uit Clostridium botulinum, vrij van complexe eiwitten.
De potentie-eenheden zijn specifiek voor Relfydess en zijn niet uitwisselbaar met andere preparaten van botulinetoxine.
Elke injectieflacon bevat 150 eenheden in 1,5 ml oplossing.
Hulpstof met bekend effect:
Een ml oplossing bevat 1,1 mg polysorbaat 80.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie).
Heldere, kleurloze tot lichtgele oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Relfydess is geïndiceerd voor de tijdelijke verbetering van het uiterlijk van:
- Matige tot ernstige glabellalijnen bij maximale frons
- Matige tot ernstige laterale canthuslijnen die bij een maximale glimlach zichtbaar zijn
alleen of in combinatie, bij volwassen patiënten jonger dan 65 jaar, wanneer de ernst van deze lijnen een significante psychologische invloed heeft op de patiënt.
4.2 Dosering en wijze van toediening
Het behandelingsinterval mag niet frequenter dan om de twaalf weken zijn.
De werkzaamheid en veiligheid van herhaalde toediening van dit product zijn niet langer dan 52 weken onderzocht.
Bij het gebruik van andere botulinetoxineproducten voor verschillende indicaties moet de cumulatieve dosis in overweging worden genomen.
Dosering
De potentie-eenheden zijn specifiek voor Relfydess en zijn niet uitwisselbaar met andere preparaten van botulinetoxine.
Relfydess is gebruiksklaar met een concentratie van 10 eenheden per 0,1 ml en reconstitutie is niet nodig.
Tabel 1: Doseerinstructies voor Relfydess
| Behandeling(en) | Totaal aanbevolen dosis | Dosis per injectie |
|---|---|---|
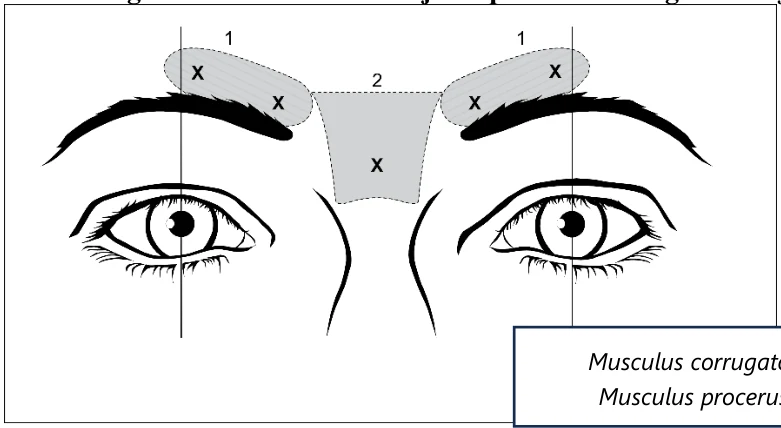
| Glabellalijnen (GL) | 50 eenheden (0,5 ml) | 5 injecties van 10 eenheden (0,1 ml): 2 injecties aan iedere zijde van de musculus corrugator supercilii en 1 injectie in de musculus procerus nabij de nasofrontale hoek (zie Afbeelding 1) |
| Laterale canthuslijnen (LCL) | 60 eenheden (0,6 ml) | 6 injecties van 10 eenheden (0,1 ml): 3 injecties aan iedere zijde van de musculus orbicularis oculi (zie Afbeelding 2) |
| Gecombineerde behandeling van glabellalijnen en laterale canthuslijnen | 110 eenheden (1,1 ml) | 11 injecties van in totaal 10 eenheden (0,1 ml) voor gecombineerde GL en LCL |
Algemene informatie
Als de behandeling faalt of het effect vermindert na herhaalde injecties, moeten alternatieve behandelingsmethoden worden gebruikt. Als de behandeling na de eerste sessie faalt, kunnen de volgende benaderingen worden overwogen:
- Analyse van de oorzaken van het falen, zoals injectie in foutieve spieren, ongeschikte injectietechniek, en de vorming van toxine-neutraliserende antilichamen.
- Herbeoordeling van de geschiktheid van behandeling met botulinetoxine type A.
Pediatrische patiënten
De veiligheid en werkzaamheid van Relfydess bij kinderen tot de leeftijd van 18 jaar zijn niet aangetoond.
Het gebruik van Relfydess wordt niet aanbevolen bij patiënten jonger dan 18 jaar.
Oudere patiënten
Er zijn beperkte fase 3 klinische gegevens beschikbaar voor Relfydess bij patiënten van 65 jaar en ouder.
Wijze van toediening
Relfydess mag alleen worden toegediend door artsen met de juiste kwalificaties en expertise in deze behandeling en die over de benodigde apparatuur beschikken, in overeenstemming met de nationale richtlijnen en wetgeving.
Intramusculair gebruik.
Dosering en behandelingsintervallen zijn afhankelijk van de beoordeling van de respons van de individuele patiënt, maar dosering mag de maximaal toegestane doses niet overschrijden en het behandelingsinterval moet minstens 12 weken zijn.
Elke injectieflacon mag slechts voor één patiënt tijdens één behandelsessie worden gebruikt. Restanten van het product moeten na de behandeling worden weggegooid.
Gebruik aseptische technieken en standaardprocedures om kruisbesmetting te voorkomen. Zie rubriek 6.6 voor instructies voor het hanteren en verwijderen van de injectieflacons.
De mediaantijd tot het begin van het effect is 2 tot 3 dagen, waarbij sommige patiënten al binnen 1 dag effect melden. Het effect van de behandeling is gedurende 6 maanden aangetoond, waarbij tot 75% van de patiënten niet terugkeerde naar de uitgangswaarde.
Glabellalijnen
De aanbevolen dosis voor de behandeling van glabellalijnen bij volwassenen is in totaal 50 eenheden/0,5 ml. Dit wordt toegediend via intramusculaire injecties, gelijk verdeeld (10 eenheden/0,1 ml per injectie) over 5 intramusculaire injectieplaatsen (zie Afbeelding 1): 2 injecties aan iedere zijde van de musculus corrugator en 1 injectie in de musculus procerus nabij de nasofrontale hoek. De anatomische oriëntatiepunten kunnen gemakkelijker worden geïdentificeerd door ze te palperen en te observeren wanneer de patiënt maximaal fronst. Plaats de duim of wijsvinger stevig onder de rand van de oogkas vóór en tijdens de injectie om extravasatie onder de rand van de oogkas te voorkomen. De naald moet tijdens de injectie naar boven en mediaal gericht zijn.
Om het risico op ptosevan het ooglid te verminderen, moeten de volgende stappen in acht worden genomen:
- Vermijd injecties in de buurt van de musculus levator palpebrae superioris, voornamelijk bij patiënten met een goed ontwikkeld wenkbrauw-depressorcomplex.
- Plaats injecties in de laterale corrugator ten minste 1 centimeter boven de benige supraorbitale rand.
- Zorg ervoor dat de geïnjecteerde dosis (volume) nauwkeurig is.
- Vermijd injecties dichter dan 1 centimeter boven de centrale wenkbrauw.
Afbeelding 1: Locaties van de injectieplaatsen voor glabellalijnen
Laterale canthuslijnen
De aanbevolen dosis voor de behandeling van laterale canthuslijnen bij volwassenen is in totaal 60 eenheden/0,6 ml. Dit wordt toegediend via intramusculaire injecties, gelijk verdeeld (10 eenheden/0,1 ml per injectie) over 6 intramusculaire injectieplaatsen (zie Afbeelding 2: Optie 1 en Optie 2): 3 injecties (30 eenheden/0,3 ml) aan iedere zijde van de musculus orbicularis oculi. De injecties moeten schuin omhoog en van het oog af worden gegeven in de laterale musculus orbicularis oculi. Wanneer de lijnen in het laterale canthusgebied zich zowel boven als onder de laterale canthus bevinden, injecteer volgens Optie 1. Als de lijnen in het laterale canthusgebied zich voornamelijk onder de laterale canthus bevinden, injecteer dan volgens Optie 2.
Musculus corrugator
Musculus procerus
Afbeelding 2: Locaties van de injectieplaatsen voor laterale canthuslijnen
Optie 1: Boven en onder laterale canthus Optie 2: Onder laterale canthus
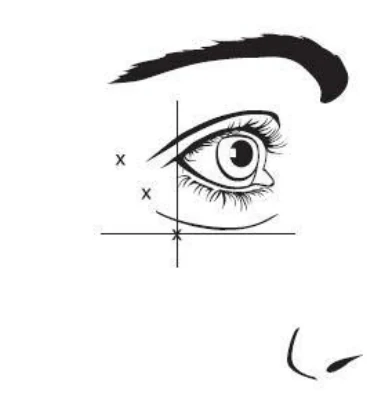
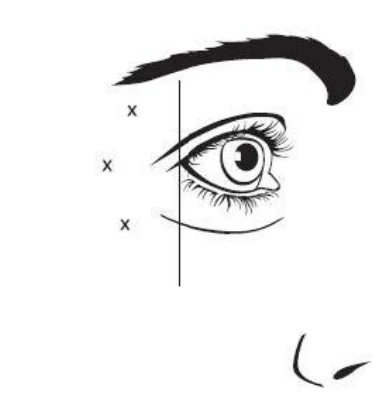
De anatomische oriëntatiepunten van de laterale canthuslijn kunnen gemakkelijker worden geïdentificeerd door ze te observeren en te palperen bij maximale glimlach. Er moet nauwlettend worden toegezien dat de musculi zygomaticus major/minor niet worden geïnjecteerd om laterale mondverzakking en een asymmetrische glimlach te voorkomen.
Gecombineerde behandeling van glabellalijnen en laterale canthuslijnen
Voor de gecombineerde behandeling van glabellalijnen en laterale canthuslijnen moeten de respectievelijke individuele doseringen en toedieningsrichtlijnen worden gevolgd voor een totale dosis van 110 eenheden/1,1 ml Relfydess.
De aanbevolen dosis voor de behandeling van glabellalijnen bij volwassenen is in totaal 50 eenheden/0,5 ml (10 eenheden/0,1 ml per injectie) op elk van de 5 intramusculaire injectieplaatsen. Voor de behandeling van laterale canthuslijnen is de aanbevolen dosis 60 eenheden/0,6 ml (10 eenheden/0,1 ml per injectie) op elk van de 6 intramusculaire injectieplaatsen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
Aanwezigheid van een infectie op de voorgestelde injectieplaatsen.
Aanwezigheid van myasthenia gravis, het syndroom van Lambert-Eaton of amyotrofe laterale sclerose.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Algemeen
Relfydess mag niet in een bloedvat worden geïnjecteerd.
Zoals bij alle intramusculaire injecties wordt het gebruik van Relfydess niet aanbevolen bij patiënten met een verlengde bloedingstijd.
Patiënten die behandeld worden met de aanbevolen dosis kunnen last krijgen van overmatige spierzwakte.
Elke injectieflacon Relfydess mag slechts voor één patiënt tijdens één behandelsessie worden gebruikt.
Elk overschot aan ongebruikt product moet worden weggegooid zoals beschreven in rubriek 6.6. Specifieke voorzorgsmaatregelen moeten worden genomen voor de inactivering en verwijdering van ongebruikte oplossing (zie rubriek 6.6).
Overgevoeligheidsreacties
Ernstige en/of onmiddellijke overgevoeligheidsreacties zijn gemeld bij het gebruik van botulinetoxineproducten, waarbij zeer zelden anafylactische reacties kunnen optreden (zie rubriek 4.8).
Deze reacties kunnen anafylaxie, serumziekte, urticaria, oedeem van zacht weefsel en dyspneu omvatten. Daarom moeten altijd de nodige hulpmiddelen en medicijnen (inclusief adrenaline) beschikbaar zijn voor de behandeling van anafylaxie. Als een dergelijke reactie optreedt, moet de toediening van Relfydess onmiddellijk worden gestopt en dient passende medische behandeling direct te worden gestart.
Verspreiding van het toxine-effect
Post-marketing veiligheidsgegevens van andere goedgekeurde botulinetoxineproducten suggereren dat effecten van botulinetoxine (zoals dubbelzien, wazig zien en hangende oogleden (ptose)) geobserveerd kunnen worden buiten de plaats van de lokale injectie (zie rubriek 4.8). Er zijn gevallen van iatrogeen botulisme gemeld na injectie van botulinetoxineproducten. Bovendien zijn bijwerkingen die mogelijk verband houden met de verspreiding van het toxine-effect op een afstand van de injectieplaats zeer zelden gemeld met botulinetoxine. Deze bijwerkingen kunnen bestaan uit zwakte, gegeneraliseerde spierzwakte, slikproblemen, stemveranderingen, spraakstoornissen, urine-incontinentie en ademhalingsproblemen. Deze symptomen zijn consistent met het werkingsmechanisme van botulinetoxine en zijn uren tot weken na de injectie gemeld.
Slik- en ademhalingsproblemen kunnen levensbedreigend zijn en er zijn meldingen van sterfgevallen gerelateerd aan de verspreiding van toxine-effecten. Patiënten met reeds bestaande slik- of ademhalingsproblemen kunnen gevoeliger zijn voor deze complicaties. Meer specifiek zijn er zeer zeldzame gevallen van sterfte gemeld na behandeling met botulinetoxine bij patiënten met slikproblemen, longziekten of aanzienlijke zwakte. Daarom wordt Relfydess niet aanbevolen bij deze patiënten.
Patiënten of zorgverleners moeten worden geadviseerd om onmiddellijk medische hulp te zoeken als zij tekenen of symptomen ervaren die consistent zijn met de verspreiding van het effect van botulinetoxine of als er slik-, spraak- of ademhalingsproblemen optreden (zie rubriek 4.9).
Voorafbestaande neuromusculaire aandoeningen
Relfydess dient met voorzichtigheid te worden gebruikt bij patiënten met een risico op, of met klinische aanwijzingen voor, duidelijk defecte neuromusculaire transmissie. Deze patiënten kunnen een verhoogde gevoeligheid hebben voor middelen zoals botulinetoxine, en de behandeling kan leiden tot overmatige spierzwakte (inclusief systemische effecten zoals ernstige slikproblemen en ademhalingsproblemen). In sommige van deze gevallen hebben de slikproblemen enkele maanden aangehouden, waarbij een maagsonde moest worden geplaatst.
Voorafbestaande aandoeningen op de injectieplaats
Voorzichtigheid is geboden wanneer Relfydess wordt gebruikt bij aanwezigheid van ontsteking op de voorgestelde injectieplaats(en) of wanneer er overmatige zwakte of atrofie aanwezig is in de beoogde spier(en).
Daarnaast is voorzichtigheid geboden bij gebruik van Relfydess bij patiënten met duidelijke asymmetrie in het gezicht, hangende oogleden (ptose), overmatige huidverslapping (zoals dermatochalasie zie rubriek 5.1), diepe huidlittekens, of een dikke talgachtige huid.
Oftalmologische bijwerkingen
Droge ogen, verminderde traanproductie, verminderde knipperfrequentie en hoornvliesaandoeningen kunnen optreden bij het gebruik van botulinetoxinen. Als de symptomen van droge ogen (bijv. oogirritatie, lichtgevoeligheid of visuele veranderingen) aanhouden, overweeg dan om de patiënt door te verwijzen naar een oogarts. Daarnaast kan verhoogde traanvorming optreden bij het gebruik van botulinetoxinen.
Spieratrofie
Spieratrofie is te verwachten na herhaalde botulinebehandelingen als gevolg van de slappe verlamming van de behandelde spieren.
Vorming van antilichamen
Injecties op meer frequente intervallen of injecties met hogere doses kunnen het risico op de vorming van neutraliserende antilichamen tegen botulinetoxine verhogen. Klinisch gezien kan de vorming van neutraliserende antilichamen de effectiviteit van de daaropvolgende behandeling verminderen.
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd te worden.
Kalium- en natriumgehalte
Dit middel bevat kalium, minder dan 1 mmol (39 mg) per injectieflacon van 150 eenheden, d.w.z. in wezen 'kaliumvrij'.
Dit middel bevat minder dan 1 mmol natrium (23 mg) per injectieflacon van 150 eenheden, d.w.z. dat het in wezen 'natriumvrij' is.
Polysorbaat 80-gehalte
Dit geneesmiddel bevat 1,6 mg polysorbaat 80 per injectieflacon met 150 eenheden, wat gelijk staat aan 1,1 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Gelijktijdige behandeling met Relfydess en aminoglycosiden of andere middelen die inwerken op de neuromusculaire transmissie (bijv. curare-achtige stoffen of andere botulinetoxineproducten op andere locaties) mag alleen met de benodigde voorzichtigheid plaatsvinden, omdat het effect van botulinetoxine hierdoor kan worden versterkt.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen adequate gegevens over het gebruik van botulinetoxine type A bij zwangere vrouwen. Dierstudies tonen geen directe noch indirecte schadelijke effecten met betrekking tot reproductietoxiciteit, behalve bij hoge doses die maternale toxiciteit veroorzaken (zie rubriek 5.3). Het potentiële risico voor mensen is onbekend.
Relfydess mag niet worden gebruikt tijdens de zwangerschap en bij vrouwen in de vruchtbare leeftijd die geen anticonceptie gebruiken.
Borstvoeding
Het is onbekend of Relfydess wordt uitgescheiden in de moedermelk. Er zijn geen gegevens beschikbaar over de uitscheiding van Relfydess in de moedermelk bij dieren. Relfydess mag niet worden gebruikt tijdens de borstvoeding.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar die het effect van Relfydess op de vruchtbaarheid hebben onderzocht. In dierstudies is geen direct effect van botulinetoxine A op de vruchtbaarheid aangetoond (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Van andere botulinetoxineproducten is gemeld dat ze een geringe tot matige invloed hebben op de rijvaardigheid en/of het vermogen om machines te bedienen. Er bestaat een mogelijk risico op plaatselijke spierzwakte of visuele stoornissen in verband met het gebruik van Relfydess, wat tijdelijk de rijvaardigheid of het vermogen om machines te bedienen kan verminderen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meeste bijwerkingen die werden gemeld na één behandeling met Relfydess bij proefpersonen die ≥ 50 eenheden kregen in alle placebo-gecontroleerde onderzoeken van het ontwikkelingsprogramma, waren van lichte tot matige intensiteit. De meest gemelde bijwerkingen waren reacties op de injectieplaats en hoofdpijn, die respectievelijk bij ongeveer 7% en 5% van de proefpersonen voorkwamen.
Over het algemeen traden behandeling- en injectietechniek-gerelateerde reacties op binnen de eerste maand na injectie en waren ze van voorbijgaande aard.
Wanneer glabellalijnen en laterale canthuslijnen in combinatie werden behandeld, waren de aard en frequentie van de bijwerkingen vergelijkbaar met wat werd waargenomen wanneer patiënten voor de afzonderlijke indicaties werden behandeld.
Lijst van bijwerkingen in tabelvorm
De frequentie van bijwerkingen wordt als volgt ingedeeld:
Zeer vaak (≥ 1/10); vaak (≥ 1/100 tot < 1/10); soms (≥ 1/1.000 tot < 1/100); zelden (≥ 1/10.000 tot < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2: Matige tot ernstige glabellalijnen
De volgende bijwerkingen zijn waargenomen bij patiënten aan wie Relfydess werd toegediend voor de tijdelijke verbetering van het uiterlijk van matige tot ernstige glabellalijnen.
| Systeemorgaanklasse | Frequentie | Ongewenste bijwerkingen |
|---|---|---|
| Immuunsysteemaandoeningen | Soms | Overgevoeligheid |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Oogaandoeningen | Vaak | Ptose van het ooglid |
| Soms | Slechtziendheid, droge ogen, asthenopie | |
| Huid- en onderhuidaandoeningen | Soms | Ptose van de wenkbrauw, urticaria |
| Spier- en bindweefselaandoeningen | Soms | Spierzwakte, spierspasme |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Reacties op de injectieplaats (bijv. blauwe plekken, zwelling, pruritus, pijn, ongemak, hematoom, overgevoeligheid en warmte) |
Tabel 3: Matige tot ernstige laterale canthuslijnen
De volgende bijwerkingen zijn waargenomen bij patiënten aan wie Relfydess werd toegediend voor de tijdelijke verbetering van het uiterlijk van matige tot ernstige laterale canthuslijnen.
| Systeemorgaanklasse | Frequentie | Ongewenste bijwerkingen |
|---|---|---|
| Immuunsysteem- aandoeningen | Soms | Overgevoeligheid |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Oogaandoeningen | Soms | Droge ogen, asthenopie, zwelling van het ooglid |
| Spier- en bindweefselaandoeningen | Soms | Spierzwakte |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Reacties op de injectieplaats (bijv. erytheem, pijn en blauwe plekken) |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl
4.9 Overdosering
Overmatige doses kunnen leiden tot verreikende en diepe neuromusculaire verlamming met een verscheidenheid aan symptomen. Ademhalingsondersteuning kan nodig zijn bij verlamming van de ademhalingsspieren door overmatige doses. In geval van overdosering of verspreiding van toxine, moet de patiënt gedurende enkele weken medisch gecontroleerd worden op tekenen en/of symptomen van overmatige spierzwakte of spierverlamming. Symptomatische behandeling kan noodzakelijk zijn.
Het is mogelijk dat de symptomen van overdosering zich niet onmiddellijk na een injectie manifesteren.
Opname in het ziekenhuis moet worden overwogen voor patiënten met symptomen van botulinetoxine-overdosering (bijv. een combinatie van spierzwakte, ptose, diplopie, slik- en spraakstoornissen of verlamming van de ademhalingsspieren).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Andere spierrelaxantia, perifeer werkend agens, ATC-code: M03AX01
Werkingsmechanisme
Het primaire farmacodynamische effect van botulinetoxine type A is het gevolg van chemische denervatie van de behandelde spier, resulterend in een meetbare afname van de samengestelde spieractiepotentiaal, wat een gelokaliseerde vermindering van de spieractiviteit veroorzaakt.
Bij intramusculaire injectie veroorzaakt het toxine verlamming van de betrokken spier, wat leidt tot een tijdelijke afname van de spieractiviteit. Het effect houdt aan totdat de neuromusculaire verbinding hersteld is en de spieractiviteit terugkeert.
Klinische werkzaamheid en veiligheid
De hieronder beschreven gegevens weerspiegelen de resultaten van de fase III placebo-gecontroleerde onderzoeken READY-1, READY-2 en READY-3. In totaal werden 1.012 patiënten behandeld in drie pivotale onderzoeken, waarvan 806 patiënten werden behandeld met Relfydess en 206 patiënten met placebo. Daarnaast waren er nog eens 902 patiënten die met Relfydess werden behandeld in een open-label veiligheidsonderzoek op lange termijn (READY-4). In alle fase III-studies samen werden 1.708 proefpersonen behandeld met Relfydess.
Het begin van de werking werd binnen 1 dag gemeld (bij respectievelijk tot 39% van de patiënten voor glabellalijnen en 34% voor laterale canthuslijnen). De mediane tijd tot het begin van de werking was 2 tot 3 dagen. Het effect van de behandeling is gedurende 6 maanden aangetoond, waarbij tot 75% van de patiënten niet terugkeerde naar de uitgangswaarde.
Patiënten die ≥ 50 eenheden Relfydess kregen (1699 in totaal) werden getest op de vorming van antidrug-antilichamen (ADA) bij aanvang en na elke behandeling. Klinische gegevens suggereren het potentieel voor lage titer ADA bij sommige personen na de behandeling; in totaal testte 1,1% van de proefpersonen positief op ADA. Lage immunogeniciteit kan worden geconcludeerd voor Relfydess.
Glabellalijnen (READY-1 en READY-3)
In twee pivotale, multicenter, dubbelblinde, placebo-gecontroleerde fase III-studies werden 451 patiënten behandeld met Relfydess voor glabellalijnen (GL) in de aanbevolen dosis van 50 eenheden. Onderzoek READY-1 beoordeelde de behandeling van GL met Relfydess, terwijl READY-3 de combinatiebehandeling van GL en laterale canthuslijnen (LCL) evalueerde.
De primaire werkzaamheid werd gemeten aan de hand van het percentage responders, gedefinieerd als het bereiken van een score van 0 of 1 in de ernst van de glabellalijnen op de GL-ILA 4-Point Photographic Scale bij maximale frons tijdens het bezoek in maand 1. De meerderheid van de proefpersonen in zowel de Relfydess- als de placebogroep had ernstige glabellalijnen bij aanvang, zoals vastgesteld door de onderzoeker (respectievelijk 74,5% en 75,8%). Patiënten met overmatige huidverslapping in het behandelgebied of periorbitale gebied werden uitgesloten van de onderzoeken. Het percentage responders was statistisch significant groter (p < 0,001) in de Relfydess-groep vergeleken met de placebogroep na 1 maand (zie Tabel 4).
Tabel 4: Beoordeling door de onderzoeker van het succes van de behandeling van de glabellalijna (% en aantal proefpersonen) op maand 1b in dubbelblinde, placebo-gecontroleerde klinische onderzoeken, mITT-populatiec
| Onderzoek | Relfydess 50 eenheden GL | Relfydess 50 eenheden GL en 60 eenheden LCL | Placebo |
|---|---|---|---|
| READY-1, alleen GL | 96,3% N = 199 | - | 4,5% N = 67 |
| READY-3, behandeling van LCL & GL | 94,3% N = 106 | 96,3% N = 108 | 1,8% N = 55 |
a Behaalde een score van 0 (geen) of 1 (mild) in GL-ernst op de GL-ILA-schaal.
b Dag 30 primaire werkzaamheidseindpunt; p < 0,001.
c De gemodificeerde intention-to-treat (mITT) populatie omvatte alle proefpersonen die gerandomiseerd waren en het onderzoeksproduct kregen en geanalyseerd werden volgens het randomisatieschema. Proefpersonen met een fotografische en categorische schaal Maand 1-beoordeling via een bezoek op afstand werden uitgesloten van de mITT-populatie.
Voor proefpersonen in READY-1 was de respons (het bereiken van 0 of 1 op de GL-ILA bij maximale frons) statistisch significant groter bij Relfydess in vergelijking met placebo vanaf dag 7 tot 6 maanden (p < 0,001), zoals weergegeven in Tabel 5.
Tabel 5: READY-1 Investigator Live Assessment (ILA) van de ernst van de GL – Responderpercentagesa (%) na injectie, ITT-populatieb
| Tijdspunt Na injectie | Relfydess (N=223) | Placebo (N=74) |
|---|---|---|
| GL-ILA | GL-ILA | |
| Dag 7 | 93,2% | 4,3% |
| Dag 14 | 96,4% | 6,3% |
| Maand 1 | 96,4% | 4,7% |
| Maand 2 | 92,9% | 8,9% |
| Maand 3 | 73,7% | 7,9% |
| Maand 4 | 53,7% | 6,3% |
| Maand 5 | 39,7% | 6,3% |
| Maand 6 | 23,6% | 1,5% |
a Gedefinieerd als het hebben van een GL-ernstgraad van 2 (matig) of 3 (ernstig) bij aanvang en een graad van 0 (geen) of 1 (mild) bij een bepaald bezoek, zoals beoordeeld door de GL-ILA-ernstschaal. b De intention-to-treat (ITT) populatie omvatte alle proefpersonen die gerandomiseerd waren en het onderzoeksproduct kregen en geanalyseerd werden volgens het randomisatieschema.
Bij gecombineerde behandeling met LCL in READY-3 was de respons (het bereiken van een score van 0 of 1 op de GL-ILA bij maximale frons) statistisch significant hoger (nominale p < 0,001) in de Relfydess-GL/Relfydess-LCL-groep in vergelijking met de placebo GL/placebo LCL-groep gedurende de 6 maanden na de behandeling.
Laterale canthuslijnen (READY-2 en READY-3)
In twee pivotale, multicenter, dubbelblinde, placebo-gecontroleerde fase III-studies werden 471 patiënten behandeld met Relfydess voor laterale canthuslijnen (LCL) in de aanbevolen dosis van 60 eenheden. Onderzoek READY-2 beoordeelde de behandeling van LCL met Relfydess, terwijl READY-3 de combinatiebehandeling van GL en LCL evalueerde.
De primaire werkzaamheid werd gemeten aan de hand van het percentage responders, gedefinieerd als het bereiken van een score van 0 of 1 in de ernst van de laterale canthuslijnen op de LCL-ILA 4-Point Photographic Scale bij een volledige glimlach tijdens het bezoek in maand 1. Patiënten met overmatige huidverslapping in het behandelgebied of periorbitale gebied werden uitgesloten van het onderzoek. Het percentage responders was statistisch significant groter (p < 0,001) in de Relfydess-groep vergeleken met de placebogroep na 1 maand (zie Tabel 6).
Tabel 6: Beoordeling door de onderzoeker van het succes van de behandeling van de laterale canthallijna (% en aantal proefpersonen) op maand 1b in dubbelblinde, placebo-gecontroleerde klinische onderzoeken, mITT-populatiec
| Onderzoek | Relfydess 60 eenheden LCL | Relfydess 60 eenheden LCL & 50 eenheden GL | Placebo |
|---|---|---|---|
| READY-2, alleen LCL | 87,2% N = 204 | - | 11,9% N = 69 |
| READY-3, behandeling van LCL & GL | 78,1% N = 117 | 83,3% N = 108 | 19,3% N = 55 |
a Behaalde een score van 0 (geen) of 1 (mild) in LCL-ernst op de LCL-ILA-schaal.
b Dag 30 primaire werkzaamheidseindpunt; p < 0,001.
c De gemodificeerde intention-to-treat (mITT) populatie omvatte alle proefpersonen die gerandomiseerd waren en het onderzoeksproduct kregen en geanalyseerd werden volgens het randomisatieschema. Proefpersonen met een fotografische en categorische schaal Maand 1-beoordeling via een bezoek op afstand werden uitgesloten van de mITT-populatie.
Voor proefpersonen in READY 2 was de respons (het bereiken van 0 of 1 op de LCL-ILA bij een volledige glimlach) statistisch significant groter bij Relfydess in vergelijking met placebo vanaf dag 7 tot 6 maanden (p ≤ 0,002), zoals weergegeven in Tabel 7.
Tabel 7: READY-2 Investigator Live Assessment (ILA) van de ernst van de LCL – Responderpercentagesa (%) na injectie, ITT-populatieb
Tijdspunt Na injectie | Relfydess (N=230) | Placebo (N=73) |
|---|---|---|
| LCL-ILA | LCL-ILA | |
| Dag 7 | 82,5% | 8,5% |
| Dag 14 | 89,7% | 11,4% |
| Maand 1 | 87,5% | 11,8% |
| Maand 2 | 76,3% | 14,3% |
| Maand 3 | 59,8% | 14,9% |
| Maand 4 | 45,7% | 10,9% |
| Maand 5 | 32,1% | 6,2% |
| Maand 6 | 23,3% | 7,2% |
a Gedefinieerd als het hebben van een LCL-ernstgraad van 2 (matig) of 3 (ernstig) bij aanvang en een graad van 0 (geen) of 1 (mild) bij een bepaald bezoek, zoals beoordeeld door de LCL-ILA-ernstschaal. b De intention-to-treat (ITT) populatie omvatte alle proefpersonen die gerandomiseerd waren en het onderzoeksproduct kregen en geanalyseerd werden volgens het randomisatieschema.
Bij gecombineerde behandeling met GL in READY-3 was de respons (het bereiken van een score van 0 of 1 op de LCL-ILA bij een volledige glimlach) statistisch significant hoger (nominale p ≤ 0,007) in de Relfydess-GL/Relfydess-LCL-groep in vergelijking met de placebo GL/placebo LCL-groep op alle tijdstippen na de behandeling, behalve maand 6.
Tevredenheid van de proefpersonen en psychologisch functioneren
Het psychologisch functioneren van de proefpersonen werd geobserveerd met behulp van de FACE-Q™ psychologische functieschaal.
De FLTSQ-schaal (Facial Line Treatment Satisfaction Questionnaire) werd gebruikt om de tevredenheid van de proefpersonen over het uiterlijk van GL en/of LCL te meten en ook om de tevredenheid over de behandeling van de proefpersonen te beoordelen.
De antwoorden op de FACE-Q™ psychologische functieschaal en de FLTSQ-schaal toonden aan dat de met Relfydess behandelde proefpersonen op alle tijdstippen na de behandeling een verbetering in psychologisch functioneren vertoonden en meer tevreden waren met hun behandeling en uiterlijk dan de placebo proefpersonen. Zoals beoordeeld door de FACE-Q™ en FLTSQ bleven de positieve psychologische functie en tevredenheid van de proefpersonen gehandhaafd tot 6 maanden na de behandeling.
Open-labelonderzoek (READY-4)
In het fase III, multicenter, open-labelonderzoek READY-4, werd Relfydess toegediend tot 110 eenheden per behandeling, met maximaal 4 herhalingsbehandelingen per indicatie (tot een totaal van 7 behandelingen voor GL en/of LCL gedurende 52 weken). De responderpercentages zoals vastgesteld door de onderzoeker op week 4 bleven consistent over herhaalde cycli voor glabellalijnen bij maximale frons in de subgroep van 175 proefpersonen die 4 behandelingscycli kregen (79,4% in behandelingscyclus 1 en 80,0% in behandelingscyclus 4). De overeenkomstige responderpercentages bij 186 proefpersonen die 4 behandelingscycli kregen voor laterale canthuslijnen bij een maximale glimlach waren 64,5% in behandelingscyclus 1 en 60,2% in behandelingscyclus 4.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Relfydess in alle subgroepen van de pediatrische populatie voor de behandeling van tijdelijke verbetering van het uiterlijk van matige tot ernstige glabellalijnen bij maximale frons en laterale canthuslijnen bij een volledige glimlach (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Van Relfydess wordt niet verwacht dat het na intramusculaire injectie met de aanbevolen dosis in meetbare hoeveelheden in het perifere bloed voorkomt. Daarom is geen farmacokinetisch onderzoek verricht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Onderzoeken naar acute toxiciteit, chronische toxiciteit en lokale tolerantie op de injectieplaats toonden geen ongebruikelijke nadelige lokale of systemische effecten bij klinisch relevante dosisniveaus.
Literatuurgegevens geven aan dat botulinetoxinen een korte halfwaardetijd in het bloed hebben en een beperkte weefseldiffusie, inclusief door de placenta. Bij doses onder de duidelijke ouderlijke toxiciteit had botulinetoxine geen nadelige effecten op de vruchtbaarheid of reproductieve functie bij konijnen. Dagelijkse intramusculaire toediening van botulinetoxine aan zwangere ratten of konijnen tijdens de orgaanvormende periode resulteerde in een verminderd foetaal lichaamsgewicht en verminderde skeletverbening, vooral bij hogere doses die geassocieerd waren met significante maternale toxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Dinatriumfosfaatdihydraat
Natriumdiwaterstoffosfaatdihydraat
Kaliumchloride
Natriumchloride
Polysorbaat 80
Tryptofaan
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
18 maanden
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C - 8°C). Niet in de vriezer bewaren. Bewaar de injectieflacons in de buitenverpakking ter bescherming tegen licht.
Een ongeopende injectieflacon kan op kamertemperatuur gebracht worden bij 25°C en beschermd worden tegen licht. De stabiliteit van Relfydess (ongeopende injectieflacon) is aangetoond tot 24 uur bij kamertemperatuur.
6.5 Aard en inhoud van de verpakking
Aard van de verpakking/omhulsel
Type I glazen injectieflacon, broombutylstop en aluminium verzegeling met polypropyleen flip-off top.
Inhoud van de verpakking
Elke injectieflacon bevat 150 eenheden botulinetoxine type A in 1,5 ml oplossing.
Verpakkingsgroottes:
Verpakking met 1 of 10 injectieflacons Relfydess 100 eenheden/ml oplossing voor injectie.
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Onmiddellijk na de behandeling van de patiënt, dienen eventuele resten Relfydess die aanwezig kunnen zijn in de injectieflacon of de injectiespuit te worden geïnactiveerd met verdunde natriumhypochlorietoplossing (0,1% NaOCl) of natriumhydroxideoplossing (1% NaOH).
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
AANBEVELINGEN VOOR HET GEVAL ZICH EEN INCIDENT VOORDOET TIJDENS HET WERKEN MET BOTULINETOXINE
- Gemorst product moet worden opgeveegd met droog, absorberend materiaal. Het materiaal dient te worden vernietigd overeenkomstig lokale voorschriften.
- De verontreinigde oppervlakken moeten worden gereinigd met een verdunde hypochloriet- of natriumhydroxideoplossing en vervolgens afgedroogd.
- Als een injectieflacon gebroken is, ga dan te werk zoals hierboven vermeld door de stukjes gebroken glas voorzichtig te verzamelen en het product op te vegen, vermijd hierbij snijwonden.
- Als het product in contact komt met de huid, was het desbetreffende gebied dan met water en zeep.
- Als het product in contact komt met de ogen, spoel dan grondig met veel water of met een oogspoelmiddel.
- Als het product in contact komt met een wonde, snee of beschadigde huid, spoel dan grondig met veel water en zoek medische hulp.
Deze instructies voor gebruik, behandeling en verwijdering moeten strikt worden nageleefd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ipsen Pharma
70 rue Balard
75015 Parijs
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 131958
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 november 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubrieken 1, 4.4, 4.9 en 6.1: 2 april 2026