


SmPC (samenvatting van de productkenmerken) - Ranivisio
Ranivisio 10 mg/ml oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Ranivisio 10 mg/ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml bevat 10 mg ranibizumab*. Elke injectieflacon bevat 2,3 mg ranibizumab in 0,23 ml oplossing. Dit levert een bruikbare hoeveelheid om aan volwassen patiënten een enkele dosis toe te dienen van 0,05 ml die 0,5 mg ranibizumab bevat.
*Ranibizumab is een gehumaniseerd monoklonaal antilichaamfragment dat met behulp van recombinant DNA-technologie in Escherichia coli-cellen wordt geproduceerd.
Hulpstof met bekend effect
Dit geneesmiddel bevat 0,005 mg polysorbaat 20 in elke toegediende dosis van 0,05 ml. Dit komt overeen met 0,10 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze tot lichtgele waterige oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ranivisio is geïndiceerd voor gebruik bij volwassenen voor:
- de behandeling van neovasculaire (natte) leeftijdsgebonden maculadegeneratie (LMD)
- de behandeling van visusverslechtering als gevolg van diabetisch macula-oedeem (DME)
- de behandeling van proliferatieve diabetische retinopathie (PDR)
- de behandeling van visusverslechtering als gevolg van macula-oedeem secundair aan retinale veneuze occlusie (retinale veneuze takocclusie (BRVO) of retinale veneuze stamocclusie (CRVO = centrale retinale veneuze occlusie))
- de behandeling van visusverslechtering als gevolg van choroïdale neovascularisatie (CNV)
4.2 Dosering en wijze van toediening
Ranivisio moet worden toegediend door een bevoegde oogarts die ervaring heeft met intravitreale injecties.
Dosering
Volwassenen
De aanbevolen dosis voor Ranivisio bij volwassenen is 0,5 mg, toegediend als enkelvoudige intravitreale injectie. Dit komt overeen met een injectievolume van 0,05 ml. Het interval tussen twee doses in hetzelfde oog dient ten minste vier weken te zijn.
De behandeling bij volwassenen wordt gestart met één injectie per maand totdat maximale gezichtsscherpte is bereikt en/of er geen verschijnselen van ziekteactiviteit zijn, dat wil zeggen geen verandering in de gezichtsscherpte en in andere verschijnselen en klachten van de aandoening bij voortgezette behandeling. Bij patiënten met natte LMD, DME, PDR en RVO kunnen initieel drie of meer opeenvolgende, maandelijkse injecties nodig zijn.
Daarna moeten de intervallen voor controle en behandeling worden bepaald door de arts op basis van de ziekteactiviteit, zoals bepaald door gezichtsscherpte en/of anatomische parameters.
Als volgens de arts uit visuele en anatomische parameters blijkt dat de patiënt geen voordeel heeft van voortgezette behandeling, dan moet Ranivisio gestaakt worden.
Controle op ziekteactiviteit kan bestaan uit klinisch onderzoek, functionele testen of beeldvormingstechnieken (bijvoorbeeld optische coherentietomografie of fluorescentieangiografie).
Indien patiënten volgens een “treat-and-extend” regime worden behandeld, kunnen de behandelingsintervallen stapsgewijs worden verlengd op het moment dat maximale gezichtsscherpte is bereikt en/of er geen verschijnselen van ziekteactiviteit zijn, totdat verschijnselen van ziekteactiviteit of visusverslechtering zich weer voordoen. Het behandelingsinterval dient met niet meer dan twee weken per keer te worden verlengd bij natte LMD en kan met maximaal één maand per keer worden verlengd bij DME. Bij PDR en RVO kunnen behandelingsintervallen ook geleidelijk aan worden verlengd. Er zijn echter onvoldoende gegevens om conclusies te trekken over de duur van deze intervallen. Als de ziekteactiviteit terugkeert, dient het behandelingsinterval overeenkomstig te worden ingekort.
De behandeling van visusverslechtering als gevolg van CNV moet individueel per patiënt bepaald worden gebaseerd op de ziekteactiviteit. Sommige patiënten hebben slechts één injectie nodig gedurende de eerste 12 maanden; andere patiënten kunnen frequentere behandeling nodig hebben, waaronder een maandelijkse injectie. Bij CNV secundair aan pathologische myopie (PM) hebben veel patiënten slechts één of twee injecties nodig tijdens het eerste jaar (zie rubriek 5.1).
Ranibizumab en laserfotocoagulatie bij DME en bij macula-oedeem secundair aan BRVO Er is enige ervaring met de gelijktijdige toediening van ranibizumab met laserfotocoagulatie (zie rubriek 5.1). Wanneer ze op dezelfde dag worden gegeven, dient Ranivisio ten minste 30 minuten na laserfotocoagulatie te worden toegediend. Ranivisio kan worden toegediend aan patiënten die eerder laserfotocoagulatie hebben gekregen.
Ranibizumab en fotodynamische therapie met verteporfine bij CNV secundair aan PM Er is geen ervaring met gelijktijdige toediening van ranibizumab en verteporfine.
Speciale populaties
Leverinsufficiëntie
Ranibizumab is niet onderzocht bij patiënten met leverinsufficiëntie. Er zijn echter geen bijzondere maatregelen vereist voor deze populatie.
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met nierinsufficiëntie (zie rubriek 5.2).
Ouderen
Er is geen dosisaanpassing vereist voor ouderen. De ervaring bij patiënten ouder dan 75 jaar met DME is beperkt.
Pediatrische patiënten
De veiligheid en werkzaamheid van ranibizumab bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Beschikbare gegevens bij adolescente patiënten in de leeftijd van 12 tot 17 jaar met visusverslechtering als gevolg van CNV worden beschreven in rubriek 5.1, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Injectieflacon voor eenmalig gebruik en uitsluitend voor intravitreaal gebruik.
Aangezien het volume in de injectieflacon (0,23 ml) groter is dan de aanbevolen dosis (0,05 ml voor volwassenen), moet een deel van het volume in de injectieflacon worden verwijderd vóór toediening.
Ranivisio moet vóór toediening worden gecontroleerd op stofdeeltjes en verkleuring.
De injectieprocedure moet worden uitgevoerd onder aseptische omstandigheden: dit impliceert een chirurgische desinfectie van de handen, het gebruik van steriele handschoenen, een steriel laken en een steriel ooglid-speculum (of equivalent) en de beschikbaarheid van steriele paracentese (indien nodig). De medische voorgeschiedenis van de patiënt voor overgevoeligheidsreacties moet zorgvuldig worden geëvalueerd voordat de intravitreale procedure wordt uitgevoerd (zie rubriek 4.4). In overeenstemming met de lokale praktijk moeten geschikte anesthesie en een topisch breedspectrummicrobicide, om de perioculaire huid, het ooglid en het oculaire oppervlak te desinfecteren, worden toegediend voorafgaand aan de injectie.
Volwassenen
Bij volwassenen moet de injectienaald worden ingebracht in de vitreale holte 3,5-4,0 mm achter de limbus, waarbij de horizontale meridiaan moet worden vermeden en de naald moet worden gericht op het midden van de oogbol. Het injectievolume van 0,05 ml wordt vervolgens ingebracht. Voor de volgende injecties wordt een andere sclerale plaats gebruikt.
Voor instructies over bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten met actieve of vermoedelijke oculaire of perioculaire infecties.
Patiënten met actieve ernstige intraoculaire ontsteking.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Reacties gerelateerd aan de intravitreale injectie
Intravitreale injecties, waaronder die met ranibizumab, werden geassocieerd met endoftalmitis, intraoculaire ontsteking, regmatogene retinale loslating, retinale scheur en iatrogene traumatische cataract (zie rubriek 4.8). Wanneer ranibizumab wordt toegediend, moeten altijd geschikte aseptische injectietechnieken worden gebruikt. Daarnaast moeten patiënten worden gecontroleerd in de week die volgt op de injectie om een vroegtijdige behandeling mogelijk te maken in het geval dat een infectie optreedt. Aan patiënten moet worden uitgelegd dat zij alle symptomen die op endoftalmitis lijken en elk van de hierboven genoemde reacties zonder uitstel moeten melden.
Toenames in intraoculaire druk
Bij volwassenen zijn tijdelijke toenames in intraoculaire druk (IOD) waargenomen binnen 60 minuten na de injectie van ranibizumab. Blijvende IOD-toenames zijn ook geïdentificeerd (zie rubriek 4.8). Zowel de intraoculaire druk als de perfusie van de oogzenuwkop moeten worden gecontroleerd en op een geschikte manier onder controle worden gehouden.
Patiënten moeten worden geïnformeerd over de symptomen van deze potentiële bijwerkingen. Tevens dienen zij te worden geïnstrueerd dat zij hun arts waarschuwen als zij klachten ontwikkelen, zoals oogpijn of toegenomen ongemak, verergering van de roodheid van het oog, wazig of verminderd zicht, een toegenomen aantal kleine deeltjes in hun zicht, of verhoogde gevoeligheid voor licht (zie rubriek 4.8).
Bilaterale behandeling
Beperkte gegevens over het bilaterale gebruik van ranibizumab (waaronder toediening op dezelfde dag) wijzen niet op een verhoogd risico op systemische bijwerkingen vergeleken met unilaterale behandeling.
Immunogeniciteit
Er is een mogelijkheid op immunogeniciteit met ranibizumab. Aangezien een verhoogde systemische blootstelling mogelijk is bij personen met DME, kan een verhoogd risico op de ontwikkeling van overgevoeligheid bij deze patiëntenpopulatie niet worden uitgesloten. Patiënten moeten ook worden geïnstrueerd om te melden zodra een intraoculaire ontsteking toeneemt in ernst. Dit kan een klinisch signaal zijn, dat is toe te schrijven aan intraoculaire antilichaamvorming.
Gelijktijdig gebruik van andere anti-VEGF (vasculaire endotheliale groeifactor) middelen
Ranibizumab mag niet tegelijk met andere anti-VEGF geneesmiddelen worden toegediend (systemisch of oculair).
Onthouding van ranibizumab bij volwassenen
De dosis mag niet worden gegeven en de behandeling mag niet eerder dan de volgende ingeplande behandeling worden hervat in het geval van:
- een afname in de best gecorrigeerde gezichtsscherpte (BCVA) van ≥30 letters vergeleken met de laatste beoordeling van de gezichtsscherpte;
- een intraoculaire druk van ≥30 mmHg;
- een retinale breuk;
een subretinale bloeding betreffende het centrum van de fovea, of als de grootte van de bloeding
≥50% van de totale laesie-oppervlakte is;
- een uitgevoerde of geplande intraoculaire chirurgie in de afgelopen of komende 28 dagen.
Retinale pigmentepitheelscheur
Tot de risicofactoren, geassocieerd met de ontwikkeling van een retinale pigmentepitheelscheur na anti-VEGF-behandeling voor natte LMD en mogelijk ook andere vormen van CNV, behoren een uitgebreide en/of hoge loslating van het retinale pigmentepitheel. Wanneer behandeling met ranibizumab wordt gestart, is voorzichtigheid geboden bij patiënten met deze risicofactoren voor retinale pigmentepitheelscheuren.
Regmatogene retinale loslating of maculaire gaten bij volwassenen
De behandeling moet worden stopgezet bij patiënten met een regmatogene retinale loslating of met stadium 3 of 4 maculaire gaten.
Populaties met beperkte gegevens
Er is slechts beperkte ervaring met de behandeling van personen met DME als gevolg van type I diabetes. Ranibizumab is niet onderzocht bij patiënten die eerder intravitreale injecties hebben gekregen, bij patiënten met actieve systemische infecties, of bij patiënten met gelijktijdig optredende oogaandoeningen zoals retinale loslating of maculair gat. Er is beperkte ervaring met de behandeling met ranibizumab bij diabetespatiënten met een HbA1c hoger dan 108 mmol/mol (12%) en geen ervaring bij patiënten met ongecontroleerde hypertensie. De arts moet rekening houden met dit gebrek aan informatie bij de behandeling van dergelijke patiënten.
Er zijn onvoldoende gegevens om conclusies te trekken over het effect van ranibizumab bij patiënten met RVO met irreversibel ischemisch verlies van het gezichtsvermogen.
Er zijn beperkte gegevens beschikbaar van patiënten met PM over het effect van ranibizumab bij patiënten die eerder zonder succes verteporfine fotodynamische therapie (vPDT) hebben ondergaan. Hoewel er een consistent effect werd waargenomen bij proefpersonen met subfoveale en juxtafoveale laesies, zijn er daarnaast onvoldoende gegevens beschikbaar om een conclusie te kunnen trekken over het effect van ranibizumab bij patiënten met PM die extrafoveale laesies hebben.
Systemische reacties na intravitreaal gebruik
Systemische bijwerkingen waaronder niet-oculaire bloedingen en arteriële trombo-embolische reacties zijn gemeld na intravitreale injectie met VEGF-remmers.
Er zijn beperkte gegevens over de veiligheid in de behandeling van patiënten met DME, macula-oedeem als gevolg van RVO en CNV secundair aan PM die een voorgeschiedenis van een beroerte of een voorbijgaande ischemische aanval (TIA) hebben. Voorzichtigheid is geboden wanneer zulke patiënten worden behandeld (zie rubriek 4.8).
Ranivisio bevat polysorbaat 20 (E 432)
Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Voor het adjuvante gebruik van verteporfine fotodynamische therapie (PDT) en ranibizumab bij natte LMD en PM, zie rubriek 5.1.
Voor adjuvant gebruik van laserfotocoagulatie en ranibizumab bij DME en BRVO, zie rubrieken 4.2 en 5.1.
In klinische studies naar de behandeling van visusverslechtering als gevolg van DME werd, bij patiënten die werden behandeld met ranibizumab, het resultaat met betrekking tot de gezichtsscherpte of de centrale retinadikte niet beïnvloed door gelijktijdige behandeling met thiazolidinedionen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie voor vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling.
Zwangerschap
Voor ranibizumab zijn er geen klinische gegevens over blootgestelde zwangerschappen beschikbaar. De resultaten van onderzoeken bij cynomolgus-apen duiden niet op directe of indirecte schadelijke effecten wat betreft zwangerschap of de embryonale/foetale ontwikkeling (zie rubriek 5.3). De systemische blootstelling aan ranibizumab na oculaire toediening is laag, maar als gevolg van het werkingsmechanisme moet ranibizumab worden beschouwd als potentieel teratogeen en embryo-/foetotoxisch. Daarom mag ranibizumab niet tijdens de zwangerschap worden gebruikt, tenzij het verwachte voordeel opweegt tegen het potentiële risico voor de foetus. Voor vrouwen die zwanger willen worden en zijn behandeld met ranibizumab wordt aangeraden om na de laatste dosis ranibizumab ten minste 3 maanden te wachten om zwanger te raken.
Borstvoeding
Uit zeer beperkte gegevens blijkt dat ranibizumab in lage concentraties in de moedermelk kan worden uitgescheiden. Het effect van ranibizumab op een pasgeborene/zuigeling die borstvoeding krijgt, is onbekend. Uit voorzorg wordt het niet aanbevolen om borstvoeding te geven tijdens het gebruik van ranibizumab.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
De behandelprocedure kan tijdelijke visuele stoornissen veroorzaken, die de rijvaardigheid en het vermogen om machines te bedienen kunnen beïnvloeden (zie rubriek 4.8). Patiënten die deze symptomen ervaren, mogen niet autorijden en geen machines bedienen totdat deze tijdelijke visuele stoornissen zijn afgenomen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het merendeel van de bijwerkingen die gemeld zijn na de toediening van ranibizumab zijn gerelateerd aan de intravitreale injectieprocedure.
De meest frequent gemelde oculaire bijwerkingen na de injectie van ranibizumab zijn: oogpijn, oculaire hyperemie, verhoogde intraoculaire druk, vitritis, loslating van het glasvocht, retinale bloeding, visuele stoornissen, mouches volantes, conjunctivale bloeding, oogirritatie, gevoel van vreemde deeltjes in de ogen, toegenomen tranenvloed, blefaritis, droog oog en pruritus van het oog.
De meest frequent gemelde niet-oculaire bijwerkingen zijn hoofdpijn, nasofaryngitis en artralgie.
Minder frequent gemelde, maar ernstigere, bijwerkingen omvatten endoftalmitis, blindheid, retinale loslating, retinale scheur en iatrogene traumatische cataract (zie rubriek 4.4).
De bijwerkingen die voorkwamen na toediening van ranibizumab in klinische studies zijn weergegeven in de onderstaande tabel.
Tabellijst van bijwerkingen#
De bijwerkingen zijn gerangschikt volgens systeem/orgaanklasse en frequentie waarbij de volgende conventie is gebruikt: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
| Infecties en parasitaire aandoeningen | |
| Zeer vaak | Nasofaryngitis |
Vaak Urineweginfectie*
| Bloed- en lymfestelselaandoeningen | |
| Vaak | Anemie |
| Immuunsysteemaandoeningen | |
| Vaak | Overgevoeligheid |
| Psychische stoornissen | |
| Vaak | Angst |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Hoofdpijn |
| Oogaandoeningen | |
| Zeer vaak | Vitritis, loslating van het glasvocht, retinale bloeding, visuele stoornissen, oogpijn, mouches volantes, conjunctivale bloeding, oogirritatie, gevoel van vreemde deeltjes in de ogen, toegenomen tranenvloed, blefaritis, droog oog, oculaire hyperemie, pruritus van het oog. |
| Vaak | Retinale degeneratie, retinale stoornissen, retinale loslating, retinale scheur, loslating van het retinale pigmentepitheel, retinale pigmentepitheelscheur, verminderde gezichtsscherpte, glasvochtbloeding, afwijkingen van het glasvocht, uveïtis, iritis, iridocyclitis, cataract, cataract subcapsulair, posterieure capsulaire opacificatie, keratitis punctata, abrasie van de cornea, verschijnselen van ontsteking in de voorste kamer, wazig zien, bloedingen op de injectieplaats, oogbloeding, conjunctivitis, allergische conjunctivitis, oogafscheiding, fotopsie, fotofobie, oculair ongemak, ooglidoedeem, ooglidpijn, conjunctivale hyperemie. |
| Soms | Blindheid, endoftalmitis, hypopyon, hyphaema, keratopathie, adhesie van de iris, cornea-neerslag, cornea-oedeem, cornea striae, pijn op de injectieplaats, irritatie op de injectieplaats, abnormaal gevoel in het oog, ooglidirritatie. |
| Niet bekend | Retinale vasculitis**, retinale occlusieve vasculitis** |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Vaak | Hoesten |
| Maagdarmstelselaandoeningen | |
| Vaak | Misselijkheid |
| Huid- en onderhuidaandoeningen | |
| Vaak | Allergische reacties (rash, urticaria, pruritus, erytheem) |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | Artralgie |
| Onderzoeken | |
| Zeer vaak | Verhoogde intraoculaire druk |
#Bijwerkingen zijn gedefinieerd als bijwerkingen (bij ten minste 0,5 procentpunten van de patiënten) die met een hoger percentage (minstens 2 procentpunten) voorkwamen bij patiënten die met 0,5 mg ranibizumab behandeld werden dan bij diegenen die een controlebehandeling ondergingen (sham-behandeling (schijnbehandeling) of verteporfine PDT).
* alleen waargenomen in de DME-populatie
** uit meldingen na het in de handel brengen
Productklasse-gerelateerde bijwerkingen
In de fase III-onderzoeken in natte LMD was de totale frequentie van niet-oculaire bloedingen, een bijwerking die mogelijk gerelateerd is aan systemische VEGF (vasculaire endotheliale groeifactor) inhibitie, licht verhoogd bij patiënten behandeld met ranibizumab. Er was echter geen overeenkomend patroon bij de verschillende bloedingen. Er is een theoretisch risico van arteriële trombo-embolische reacties, waaronder beroerte en myocardinfarct, na het intravitreaal gebruik van VEGF-remmers. Er was een lage incidentie van arteriële trombo-embolische reacties tijdens de klinische onderzoeken met ranibizumab bij patiënten met LMD, DME, PDR, RVO en CNV en er waren geen belangrijke verschillen tussen de groepen behandeld met ranibizumab in vergelijking met de controlegroep.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Gevallen van onopzettelijke overdosering zijn gemeld in de klinische onderzoeken in natte LMD en na het op de markt brengen. Bijwerkingen geassocieerd met deze gevallen waren toename van de intraoculaire druk, voorbijgaande blindheid, verminderde gezichtsscherpte, cornea-oedeem, corneapijn en oogpijn. Als een overdosering optreedt, moet de intraoculaire druk worden gecontroleerd en behandeld, indien de aanwezige oogarts dit noodzakelijk acht.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oftalmologica, antineovascularisatiemiddelen, ATC-code: S01LA04
Ranivisio is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).
Werkingsmechanisme
Ranibizumab is een gehumaniseerd recombinant monoklonaal antilichaamfragment dat zich richt op de menselijke vasculaire endotheliale groeifactor A (VEGF-A). Het bindt met een hoge affiniteit aan de VEGF-A-isovormen (bijvoorbeeld VEGF110, VEGF121 en VEGF165), en voorkomt daardoor dat VEGF-A zich bindt aan de receptoren VEGFR-1 en VEGFR-2. De binding van VEGF-A aan zijn receptoren leidt zowel tot endotheliale celproliferatie en neovascularisatie als tot vasculaire lekkage, waarvan wordt gedacht dat ze allemaal bijdragen aan de progressie van de neovasculaire vorm van leeftijdsgebonden maculadegeneratie, pathologische myopie en CNV of aan visusverslechtering, veroorzaakt door diabetisch macula-oedeem of macula-oedeem secundair aan RVO bij volwassenen.
Klinische werkzaamheid en veiligheid
Behandeling van natte LMD
Bij natte LMD zijn de klinische veiligheid en werkzaamheid van ranibizumab bestudeerd in drie gerandomiseerde, dubbelblinde, 24 maanden durende sham- of actief-gecontroleerde onderzoeken bij patiënten met neovasculaire LMD. In totaal hebben 1.323 patiënten (879 actieve en 444 controle) deelgenomen aan deze onderzoeken.
In onderzoek FVF2598g (MARINA) werden 716 patiënten met minimaal klassieke of occulte zonder klassieke laesies gerandomiseerd in een 1:1:1 verhouding om maandelijks injecties van 0,3 mg ranibizumab, 0,5 mg ranibizumab of sham te ontvangen.
In onderzoek FVF2587g (ANCHOR) werden 423 patiënten met hoofdzakelijk klassieke CNV laesies gerandomiseerd in een 1:1:1 verhouding om maandelijks 0,3 mg ranibizumab, maandelijks 0,5 mg ranibizumab of verteporfine PDT (op baseline en iedere 3 maanden daarna indien de fluoresceïneangiografie een persistentie of heroptreden van vasculaire lekkage liet zien) te ontvangen.
De belangrijkste resultaten zijn samengevat in Tabel 1 en Figuur 1.
Tabel 1 Resultaten op maand 12 en maand 24 in onderzoek FVF2598g (MARINA) en
FVF2587g (ANCHOR)
| FVF2598g (MARINA) | FVF2587g (ANCHOR) | ||||
| Uitkomstmaat | Maand | Sham (n=238) | Ranibizuma b 0,5 mg (n=240) | Verteporfine PDT (n=143) | Ranibizum ab 0,5 mg (n=140) |
Verlies van <15 letters in gezichtsscherpte (%)a (behoud van gezichtsvermogen, primair eindpunt) | Maand 12 | 62% | 95% | 64% | 96% |
| Maand 24 | 53% | 90% | 66% | 90% | |
| Winst van ≥15 letters in gezichtsscherpte (%)a | Maand 12 | 5% | 34% | 6% | 40% |
| Maand 24 | 4% | 33% | 6% | 41% | |
| Gemiddelde verandering in gezichtsscherpte (letters) (SE)a | Maand 12 | -10,5 (16,6) | +7,2 (14,4) | -9,5 (16,4) | +11,3 (14,6) |
| Maand 24 | -14,9 (18,7) | +6,6 (16,5) | -9,8 (17,6) | +10,7 (16,5) | |
a p<0,01
Figuur 1 Gemiddelde verandering in gezichtsscherpte ten opzichte van de uitgangswaarde tot maand 24 in onderzoek FVF2598g (MARINA) en onderzoek FVF2587g (ANCHOR)
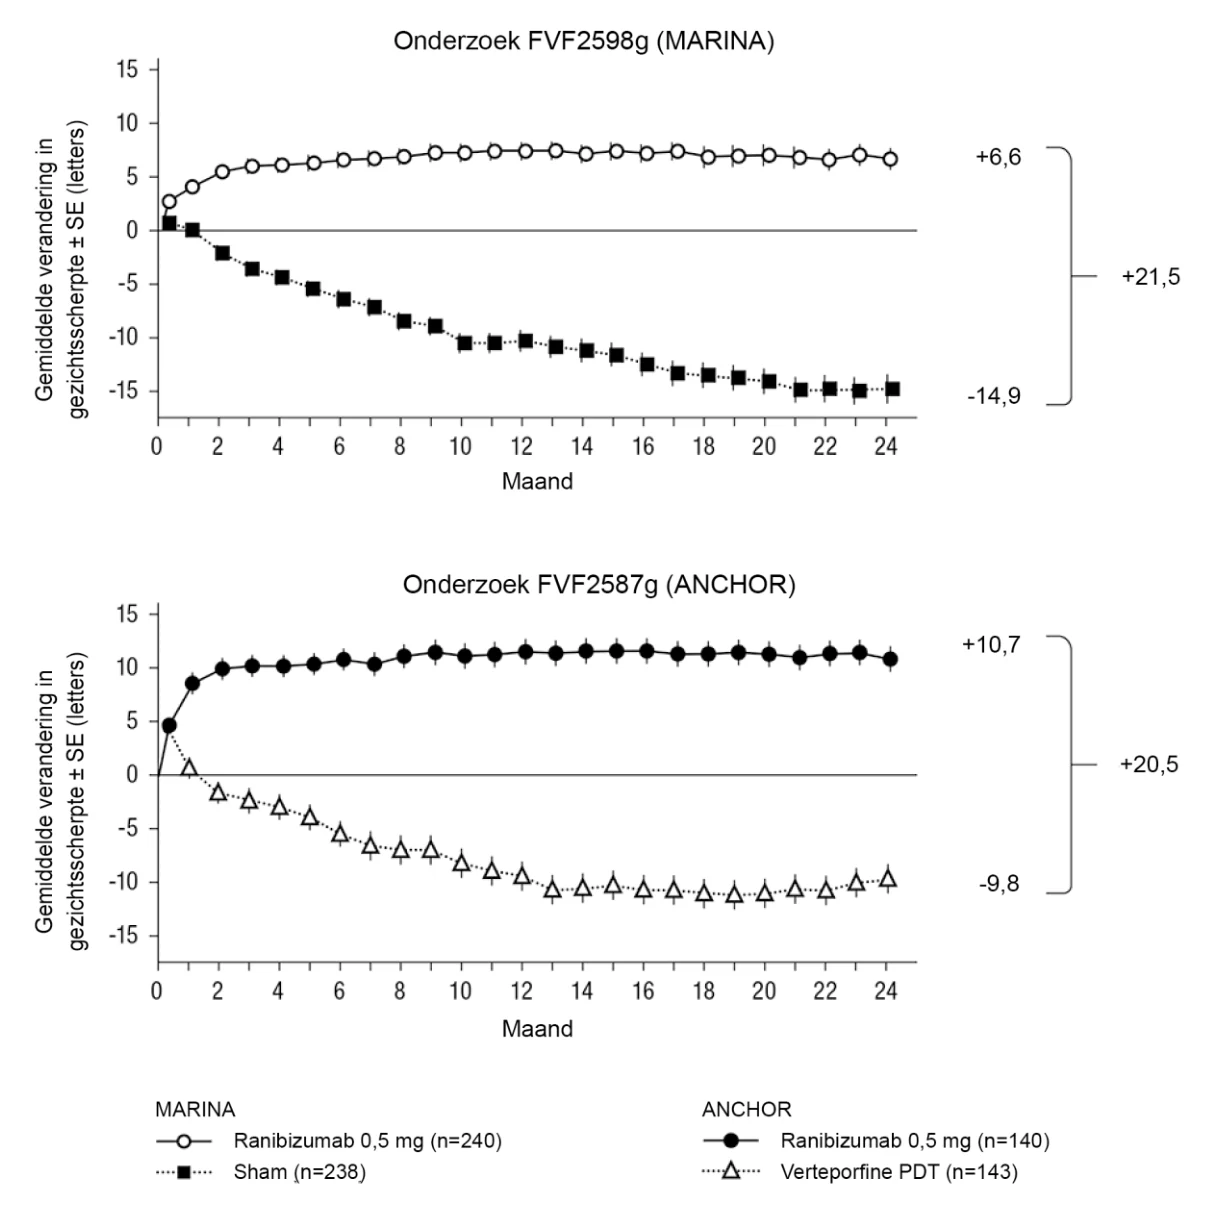
De resultaten van beide onderzoeken lieten zien dat voortzetting van de ranibizumab-behandeling ook gunstig zou kunnen zijn bij patiënten die ≥15 letters van de best gecorrigeerde gezichtsscherpte (BCVA) verloren tijdens het eerste jaar van de behandeling.
Statistisch significante, door de patiënt gemelde verbeteringen in de visusfunctie werden waargenomen in zowel het MARINA- als het ANCHOR-onderzoek met de ranibizumab-behandeling ten opzichte van de controlegroep, zoals gemeten met behulp van de NEI VFQ-25.
In onderzoek FVF3192g (PIER) werden 184 patiënten met alle vormen van neovasculaire LMD gerandomiseerd in een 1:1:1 verhouding om 0,3 mg ranibizumab, 0,5 mg ranibizumab of sham-injecties één keer per maand voor drie opeenvolgende doseringen te ontvangen, gevolgd door één dosering per drie maanden. Vanaf maand 14 van het onderzoek mochten sham-behandelde patiënten ranibizumab krijgen en vanaf maand 19 was er de mogelijkheid om de behandelingen frequenter te ondergaan. Patiënten behandeld met ranibizumab in PIER ontvingen gemiddeld 10 volledige behandelingen.
Na een eerste toename in gezichtsscherpte (volgend op de maandelijkse dosering), nam de gezichtsscherpte van de patiënten gemiddeld af bij toediening eens per kwartaal, terugkerend naar de uitgangswaarde op maand 12; dit effect bleef bij de meeste met ranibizumab behandelde patiënten (82%) gehandhaafd na 24 maanden. Beperkte gegevens van sham-behandelde patiënten die later ranibizumab kregen, suggereerden dat een vroegtijdige start van de behandeling geassocieerd zou kunnen zijn met betere handhaving van de gezichtsscherpte.
Gegevens van twee onderzoeken (MONT BLANC, BPD952A2308 en DENALI, BPD952A2309) die uitgevoerd werden na de goedkeuring, bevestigden de werkzaamheid van ranibizumab, maar lieten geen bijkomend effect zien van de gecombineerde toediening van verteporfine (Visudyne PDT) en ranibizumab in vergelijking met ranibizumab monotherapie.
Behandeling van visusverslechtering als gevolg van CNV secundair aan PM De klinische veiligheid en werkzaamheid van ranibizumab bij patiënten met visusverslechtering als gevolg van CNV bij PM zijn onderzocht op basis van de gegevens over 12 maanden van de dubbelblinde, gecontroleerde registratiestudie F2301 (RADIANCE). In dit onderzoek werden 277 patiënten gerandomiseerd in een 2:2:1 verhouding naar één van de volgende armen:
- Groep I (ranibizumab 0,5 mg, doseerschema op basis van stabiliteitscriteria gedefinieerd als geen verandering van BCVA ten opzichte van de twee voorgaande maandelijkse beoordelingen).
- Groep II (ranibizumab 0,5 mg, doseerschema op basis van ziekteactiviteitscriteria gedefinieerd als visusverslechtering die toe te schrijven is aan intra- of subretinaal vocht of actieve lekkage als gevolg van de CNV-laesie, zoals beoordeeld met OCT en/of FAG).
- Groep III (vPDT - patiënten mochten behandeling met ranibizumab ontvangen vanaf maand 3).
Tijdens de onderzoeksperiode van 12 maanden had in Groep II, dat is de groep met de aanbevolen dosering (zie rubriek 4.2), 50,9% van de patiënten 1 of 2 injecties nodig, 34,5% had 3 tot 5 injecties nodig en 14,7% had 6 tot 12 injecties nodig. 62,9% van de patiënten in Groep II had geen injecties nodig tijdens de laatste 6 maanden van het onderzoek.
De belangrijkste resultaten uit RADIANCE zijn samengevat in Tabel 2 en Figuur 2.
Tabel 2 Resultaten op maand 3 en 12 (RADIANCE)
Groep I
Ranibizumab
0,5 mg
“visusstabiliteit”
(n=105)
Groep II Ranibizumab
0,5 mg
“ziekteactiviteit”
(n=116)
Groep III vPDTb
(n=55)
Maand 3 Gemiddelde verandering in BCVA van
maand 1 tot maand 3 in vergelijking met
uitgangswaardea (letters)
+10,5 +10,6 +2,2
Aandeel patiënten met winst van: ≥15 letters, of BCVA van ≥84 letters bereikt 38,1% 43,1% 14,5% Maand 12 Aantal injecties tot maand 12: Gemiddeld 4,6 3,5 n.v.t. Mediaan 4,0 2,5 n.v.t. Gemiddelde verandering in BCVA van
maand 1 tot maand 12 in vergelijking met
uitgangswaarde (letters)
+12,8 +12,5 n.v.t.
Aandeel patiënten met winst van: ≥15 letters, of BCVA van ≥84 letters bereikt 53,3% 51,7% n.v.t. a p<0,00001 vergelijking met vPDT-controle
b Vergelijkende controle tot maand 3. Patiënten die gerandomiseerd waren naar vPDT mochten behandeling met ranibizumab krijgen vanaf maand 3 (in Groep III kregen 38 patiënten ranibizumab vanaf maand 3)
Figuur 2 Gemiddelde verandering in BCVA in de loop van de tijd, ten opzichte van de BCVA uitgangswaarde, tot maand 12 (RADIANCE)
De visusverbetering ging gepaard met een afname van de centrale retinadikte.
In de behandelingsarmen met ranibizumab werden door de patiënt gemelde voordelen waargenomen ten opzichte van vPDT (p-waarde <0,05) met betrekking tot verbetering van de samengestelde score en van verschillende NEI VFQ-25-subschalen (algemene visus, activiteiten dichtbij, geestelijke gezondheid en afhankelijkheid).
Behandeling van visusverslechtering als gevolg van CNV (anders dan secundair aan PM en natte LMD)
De klinische veiligheid en werkzaamheid van ranibizumab bij patiënten met visusverslechtering als gevolg van CNV zijn onderzocht op basis van de gegevens over 12 maanden van de dubbelblinde, sham-gecontroleerde registratiestudie G2301 (MINERVA). In dit onderzoek werden 178 volwassen patiënten gerandomiseerd in een 2:1 verhouding en ontvingen:
- ranibizumab 0,5 mg bij uitgangswaarde, gevolgd door een geïndividualiseerd doseringsschema gebaseerd op ziekteactiviteit zoals beoordeeld op basis van gezichtsscherpte en/of anatomische parameters (bijv. vermindering van gezichtsscherpte, intra-/subretinaal vocht, bloeding of lekkage);
- sham-injectie bij uitgangswaarde, gevolgd door een geïndividualiseerd behandelingsschema gebaseerd op ziekteactiviteit.
Op maand 2 ontvingen alle patiënten open-label behandeling met ranibizumab zoals noodzakelijk.
De belangrijkste resultaten uit MINERVA zijn samengevat in Tabel 3 en Figuur 3. Een verbetering in zicht werd waargenomen en ging gepaard met een afname van de centrale subvelddikte in de loop van de 12-maandenperiode. 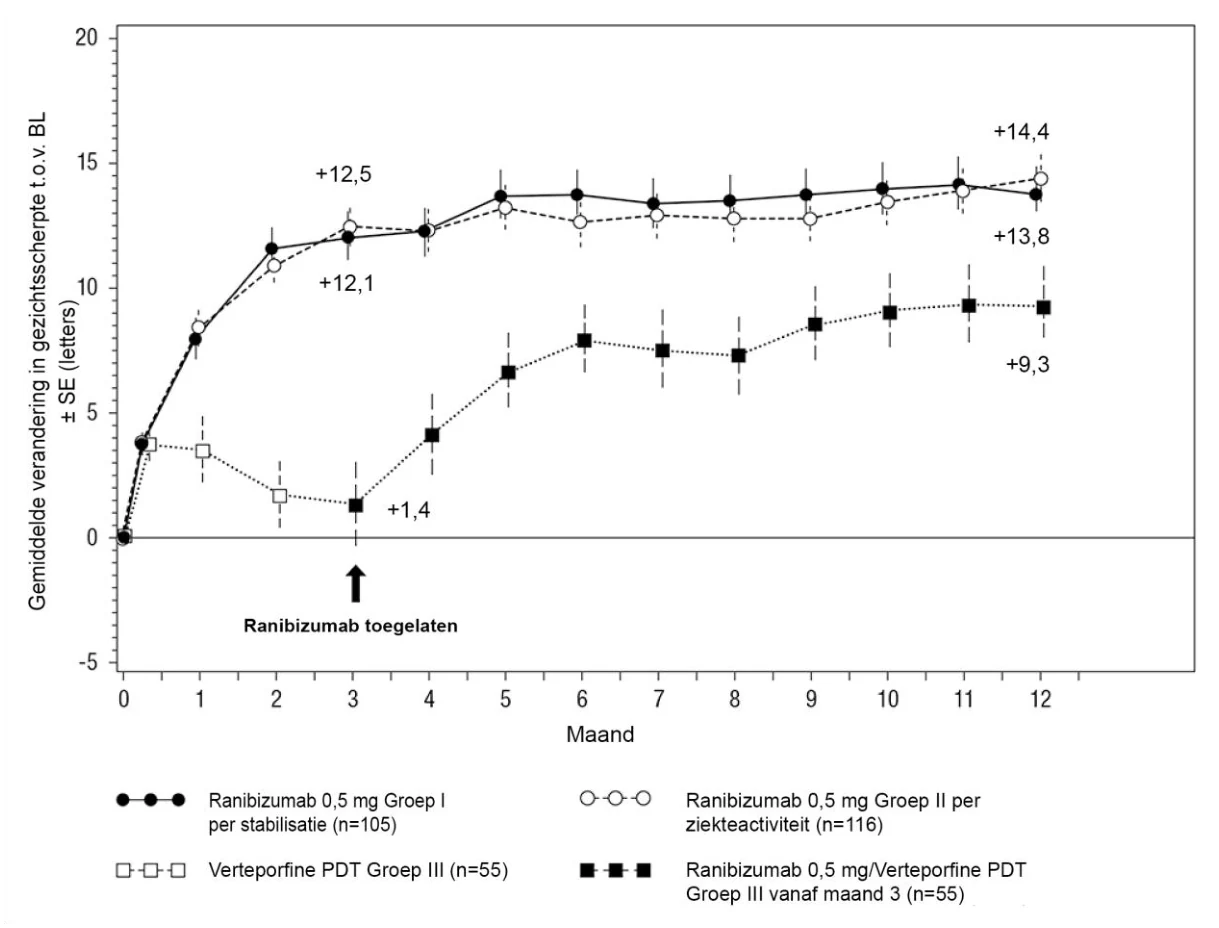
Het gemiddelde aantal injecties toegediend gedurende 12 maanden was 5,8 in de ranibizumab-arm versus 5,4 bij de patiënten in de sham-arm die in aanmerking kwamen om ranibizumab te ontvangen vanaf maand 2. In de sham-arm ontvingen 7 van de 59 patiënten geen enkele behandeling met ranibizumab aan het onderzoeksoog tijdens de 12-maandenperiode.
Tabel 3 Resultaten op maand 2 (MINERVA)
| Ranibizumab 0,5 mg (n=119) | Sham (n=59) | |
| Gemiddelde verandering in BCVA van uitgangswaarde tot maand 2 a | 9,5 letters | -0,4 letters |
| Patiënten met een winst van ≥15 letters ten opzichte van uitgangswaarde of die 84 letters bereiken op maand 2 | 31,4% | 12,3% |
| Patiënten die op maand 2 niet >15 letters verliezen ten opzichte van uitgangswaarde | 99,2% | 94,7% |
| Afname in CSVDb van uitgangswaarde tot maand 2 a | 77 µm | -9,8 µm |
a Eenzijdige p<0,001 vergelijking met shamcontrole
b CSVD - centrale retinale subvelddikte
Figuur 3 Gemiddelde verandering in BCVA in de loop van de tijd, ten opzichte van de BCVA uitgangswaarde, tot maand 12 (MINERVA)
Bij het vergelijken van ranibizumab versus shamcontrole op maand 2 werd een consistent behandelingseffect waargenomen, zowel algemeen als over baseline etiologische subgroepen: 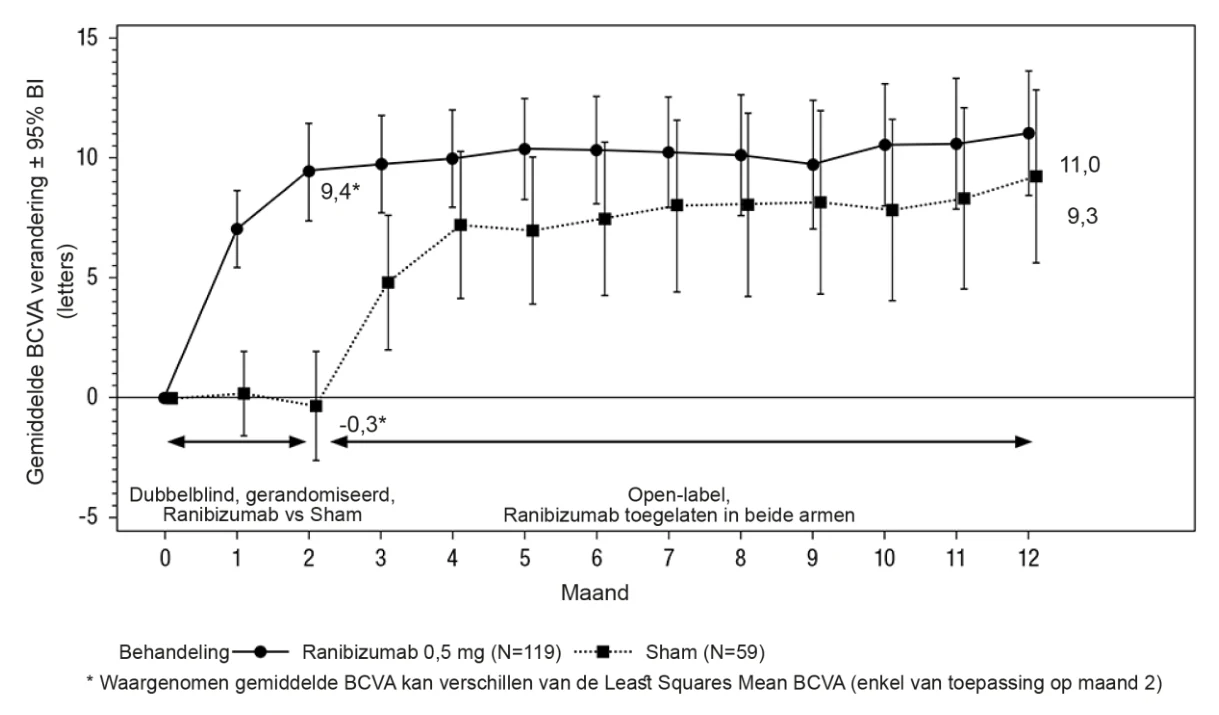
Tabel 4 Behandelingseffect algemeen en bij baseline etiologische subgroepen
| Algemeen en per baseline etiologie | Behandelingseffect bij sham [letters] | Aantal patiënten [n] (behandeling +sham) |
| Algemeen | 9,9 | 178 |
| Angioïde strepen | 14,6 | 27 |
| Postinflammatoire retinochoroïdopathie | 6,5 | 28 |
| Centrale sereuze chorioretinopathie | 5,0 | 23 |
| Idiopathische chorioretinopathie | 11,4 | 63 |
| Overige etiologieëna | 10,6 | 37 |
a omvat verschillende etiologieën die voorkomen met een lage frequentie en die niet opgenomen zijn in de andere subgroepen
In de registratiestudie G2301 (MINERVA) ontvingen vijf adolescente patiënten in de leeftijd van 12 tot 17 jaar met visusverslechtering als gevolg van CNV open-label behandeling met ranibizumab 0,5 mg op baseline gevolgd door een geïndividualiseerd behandelingsschema zoals voor de volwassen populatie. BCVA verbeterde van uitgangswaarde tot maand 12 bij alle vijf de patiënten, variërend van 5 tot 38 letters (gemiddeld 16,6 letters). De verbetering in zicht ging gepaard met een stabilisatie of afname van de centrale subvelddikte in de loop van de 12-maandenperiode. Het gemiddeld aantal ranibizumab-injecties toegediend in het onderzoeksoog gedurende de 12 maanden was 3 (varieerde van 2 tot 5). Over het algemeen werd de ranibizumabbehandeling goed verdragen.
Behandeling van visusverslechtering als gevolg van DME
De werkzaamheid en veiligheid van ranibizumab zijn beoordeeld in drie gerandomiseerde, gecontroleerde onderzoeken van ten minste 12 maanden. Een totaal van 868 patiënten (708 actief en 160 controle) waren geïncludeerd in deze onderzoeken.
In het fase II-onderzoek D2201 (RESOLVE) werden 151 patiënten behandeld met ranibizumab (6 mg/ml, n=51, 10 mg/ml, n=51) of sham (n=49) door middel van maandelijkse intravitreale injecties. De gemiddelde verandering in BCVA van maand 1 tot maand 12 in vergelijking met de uitgangswaarde was +7,8 (±7,72) letters bij de gepoolde met ranibizumab behandelde patiënten (n=102) in vergelijking met -0,1 (±9,77) letters bij sham-behandelde patiënten; de gemiddelde verandering in BCVA op maand 12 ten opzichte van de uitgangswaarde was respectievelijk 10,3 (±9,1) letters in vergelijking met -1,4 (±14,2) letters (p<0,0001 voor het verschil in behandeling).
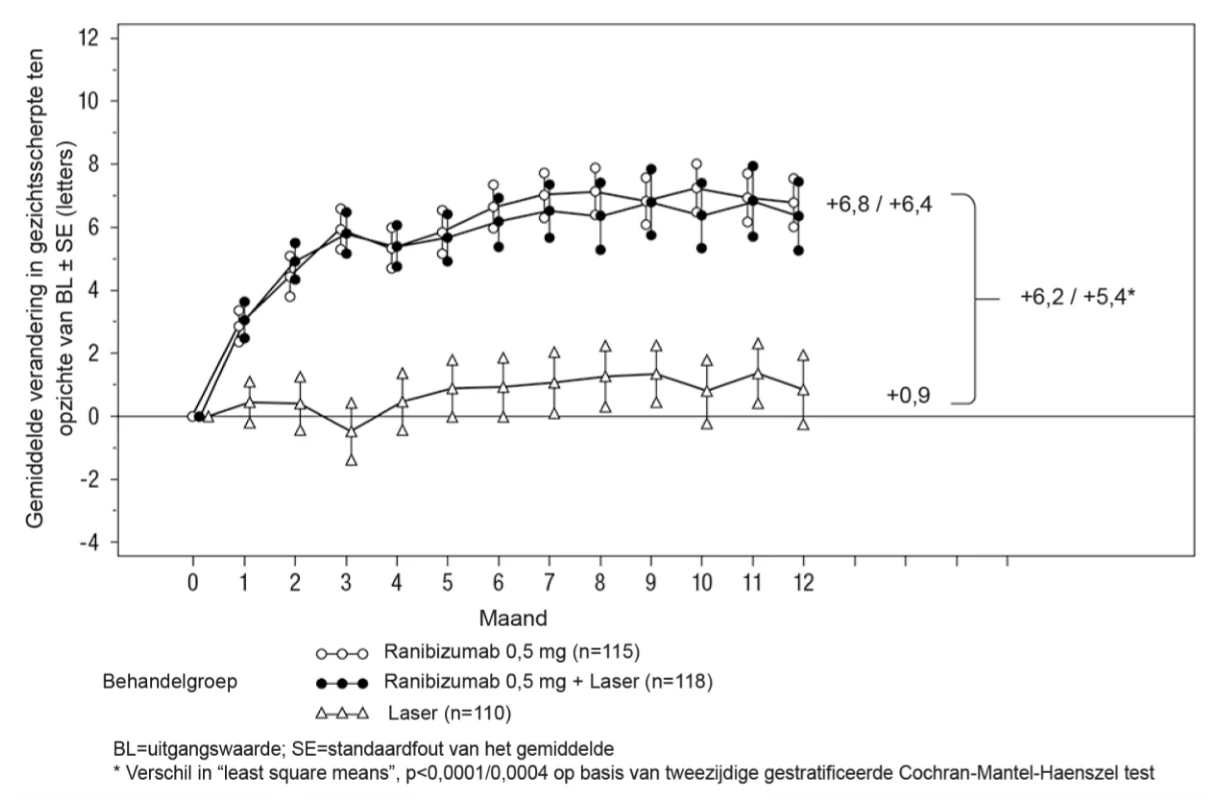
In het fase III-onderzoek D2301 (RESTORE) werden 345 patiënten gerandomiseerd in een 1:1:1 verhouding om ranibizumab 0,5 mg monotherapie en sham-laserfotocoagulatie, de combinatie van ranibizumab 0,5 mg en laserfotocoagulatie of sham-injectie en laserfotocoagulatie te ontvangen. 240 patiënten die eerder het RESTORE-onderzoek van 12 maanden hadden voltooid, namen deel aan het open-label, multicenter, 24 maanden durende extensie-onderzoek (RESTORE Extensie). Patiënten werden pro re nata (PRN) behandeld met ranibizumab 0,5 mg in hetzelfde oog als in het belangrijkste onderzoek (D2301 RESTORE).
De belangrijkste resultaten zijn samengevat in Tabel 5 (RESTORE en Extensie) en Figuur 4 (RESTORE).
Figuur 4 Gemiddelde verandering in gezichtsscherpte vanaf uitgangswaarde over de tijd in onderzoek D2301 (RESTORE)
Het effect na 12 maanden was consistent in de meeste subgroepen. Echter, individuen met een uitgangswaarde van de BCVA >73 letters en macula-oedeem met een centrale retinadikte <300 µm bleken geen voordeel te hebben van behandeling met ranibizumab vergeleken met laserfotocoagulatie.
Tabel 5 Resultaten op maand 12 in onderzoek D2301 (RESTORE) en op maand 36 in onderzoek D2301-E1 (RESTORE Extensie)
| Uitkomstmaten op maand 12 in vergelijking met uitgangswaarde in onderzoek D2301 (RESTORE) | Ranibizumab 0,5 mg n=115 | Ranibizumab 0,5 mg + Laser n=118 | Laser n=110 |
| Gemiddelde verandering in BCVA van maand 1 tot maand 12a (±SD) | 6,1 (6,4)a | 5,9 (7,9)a | 0,8 (8,6) |
| Gemiddelde verandering in BCVA op maand 12 (±SD) | 6,8 (8,3)a | 6,4 (11,8)a | 0,9 (11,4) |
| Winst van ≥15 letters of BCVA ≥84 letters op maand 12 (%) | 22,6 | 22,9 | 8,2 |
| Gemiddeld aantal injecties (maanden 0-11) | 7,0 | 6,8 | 7,3 (sham) |
| Uitkomstmaten op maand 36 in vergelijking met uitgangswaarde van D2301 (RESTORE) in onderzoek D2301-E1 (RESTORE Extensie) | Voorafgaand ranibizumab 0,5 mg n=83 | Voorafgaand ranibizumab 0,5 mg + laser n=83 | Voorafgaand laser n=74 |
| Gemiddelde verandering in BCVA op maand 24 (SD) | 7,9 (9,0) | 6,7 (7,9) | 5,4 (9,0) |
| Gemiddelde verandering in BCVA op maand 36 (SD) | 8,0 (10,1) | 6,7 (9,6) | 6,0 (9,4) |
| Winst van ≥15 letters of BCVA ≥84 letters op maand 36 (%) | 27,7 | 30,1 | 21,6 |
| Gemiddeld aantal injecties (maanden 12-35)* | 6,8 | 6,0 | 6,5 |
a p<0,0001 voor vergelijkingen van ranibizumab-armen vs. laser-arm.
n is in D2301-E1 (RESTORE Extensie) het aantal patiënten met een waarde bij zowel de uitgangswaarde (maand 0) in D2301 (RESTORE) als bij de controle op maand 36. * Het percentage patiënten dat geen ranibizumab-behandeling nodig had tijdens de extensiefase was respectievelijk 19%, 25% en 20% in de groepen voorafgaand behandeld met ranibizumab, voorafgaand behandeld met ranibizumab + laser en voorafgaand behandeld met laser.
Statistisch significante, door de patiënt gemelde verbeteringen in de meeste visusgerelateerde activiteiten werden waargenomen bij de ranibizumab-behandeling (met of zonder laser) ten opzichte van de controlegroep, zoals gemeten met behulp van de NEI VFQ-25. Voor andere sub-schalen van deze vragenlijst konden geen behandelingsverschillen worden vastgesteld.
Het langetermijnveiligheidsprofiel van ranibizumab waargenomen in het 24 maanden durende extensie-onderzoek komt overeen met het bekende veiligheidsprofiel van ranibizumab.
In het fase IIIb-onderzoek D2304 (RETAIN) werden 372 patiënten gerandomiseerd in een 1:1:1 verhouding naar:
ranibizumab 0,5 mg met gelijktijdige laserfotocoagulatie volgens een “treat-and-extend” (TE)
regime,
- ranibizumab 0,5 mg monotherapie volgens een TE-regime,
- ranibizumab 0,5 mg monotherapie volgens een PRN-regime.
In alle groepen werd ranibizumab maandelijks toegediend totdat de BCVA stabiel was bij ten minste drie achtereenvolgende maandelijkse controles. Bij TE werd ranibizumab toegediend met behandelingsintervallen van 2-3 maanden. In alle groepen werd de maandelijkse behandeling weer gestart bij een afname in BCVA als gevolg van DME-progressie en voortgezet tot weer een stabiele BCVA werd bereikt.
Het aantal geplande behandelafspraken na de eerste 3 injecties was respectievelijk 13 en 20 bij de TE- en PRN-regimes. Bij beide TE-regimes behield meer dan 70% van de patiënten hun BCVA met een gemiddelde controlefrequentie ≥2 maanden.
De belangrijkste resultaten zijn samengevat in Tabel 6.
Tabel 6 Resultaten in onderzoek D2304 (RETAIN)
| Uitkomstmaat in vergelijking met uitgangswaarde | TE ranibizumab 0,5 mg + laser n=117 | TE ranibizumab 0,5 mg alleen n=125 | PRN ranibizumab 0,5 mg n=117 |
Gemiddelde verandering in BCVA van maand 1 tot maand 12 (SD) | 5,9 (5,5) a | 6,1 (5,7) a | 6,2 (6,0) |
Gemiddelde verandering in BCVA van maand 1 tot maand 24 (SD) | 6,8 (6,0) | 6,6 (7,1) | 7,0 (6,4) |
Gemiddelde verandering in BCVA op maand 24 (SD) | 8,3 (8,1) | 6,5 (10,9) | 8,1 (8,5) |
| Winst van ≥15 letters of BCVA ≥84 letters op maand 24(%) | 25,6 | 28,0 | 30,8 |
Gemiddeld aantal injecties (maanden 0-23) | 12,4 | 12,8 | 10,7 |
a p<0,0001 voor beoordeling van non-inferioriteit vergeleken met PRN
In DME-onderzoeken ging de verbetering van BCVA bij alle behandelingsgroepen gepaard met een afname van de centrale retinadikte in de tijd.
Behandeling van PDR
De klinische veiligheid en werkzaamheid van ranibizumab bij patiënten met PDR werden beoordeeld in Protocol S dat de behandeling met intravitreale injecties met 0,5 mg ranibizumab vergeleek met panretinale fotocoagulatie (PRP). Het primaire eindpunt was de gemiddelde verandering in gezichtsscherpte bij jaar 2. Bijkomend werd de verandering in de ernst van de diabetische retinopathie (DR) beoordeeld op basis van fundusfoto’s met behulp van de DR severity score (DRSS).
Protocol S was een multicenter, gerandomiseerd, actief-gecontroleerd, parallelle-toewijzing, non-inferioriteits-fase III-onderzoek waarin 305 patiënten (394 onderzoeksogen) met PDR met of zonder DME bij baseline werden opgenomen. Het onderzoek vergeleek intravitreale injecties met 0,5 mg ranibizumab met standaardbehandeling met PRP. Een totaal van 191 ogen (48,5%) werd gerandomiseerd naar 0,5 mg ranibizumab en 203 ogen (51,5%) werden gerandomiseerd naar PRP. Een totaal van 88 ogen (22,3%) had bij baseline DME: respectievelijk 42 (22,0%) en 46 (22,7%) ogen in de ranibizumab- en PRP-groepen.
In dit onderzoek was de gemiddelde verandering in gezichtsscherpte bij jaar 2 +2,7 letters in de ranibizumabgroep, in vergelijking met -0,7 letters in de PRP-groep. Het verschil in “least square means” was 3,5 letters (95%-BI: [0,2 tot 6,7]).
Bij jaar 1 ondervond 41,8% van de ogen een ≥2-staps verbetering in de DRSS onder behandeling met ranibizumab (n=189) vergeleken met 14,6% van de ogen onder behandeling met PRP (n=199). Het geschatte verschil tussen ranibizumab en laser was 27,4% (95%-BI: [18,9, 35,9]).
Tabel 7 DRSS verbetering of verslechtering van ≥2 of ≥3 stappen bij jaar 1 in Protocol S
(LOCF-methode)
| Gecategoriseerde verandering ten opzichte van baseline | Protocol S | ||
Ranibizumab 0,5 mg (N=189) | PRP (N=199) | Verschil in proportie (%), BI | |
| ≥2-staps verbetering | |||
| n (%) | 79 (41,8%) | 29 (14,6%) | 27,4 (18,9, 35,9) |
| ≥3-staps verbetering | |||
| n (%) | 54 (28,6%) | 6 (3,0%) | 25,7 (18,9, 32,6) |
| ≥2-staps verslechtering | |||
| n (%) | 3 (1,6%) | 23 (11,6%) | -9,9 (-14,7, -5,2) |
| ≥3-staps verslechtering | |||
| n (%) | 1 (0,5%) | 8 (4,0%) | -3,4 (-6,3, -0,5) |
| DRSS = diabetic retinopathy severity score, n = aantal patiënten dat voldeed aan de voorwaarde bij het bezoek, N = totaal aantal studieogen. | |||
Bij jaar 1 was de ≥2-staps verbetering in DRSS in de groep met ranibizumab in Protocol S consistent bij ogen zonder DME (39,9%) en met DME bij baseline (48,8%).
Een analyse van de gegevens bij jaar 2 van Protocol S toonde aan dat 42,3% (n=80) van de ogen in de groep met ranibizumab een ≥2-staps verbetering in DRSS ten opzichte van baseline had, vergeleken met 23,1% (n=46) van de ogen in de groep met PRP. In de groep met ranibizumab werd een ≥2-staps verbetering in DRSS ten opzichte van baseline waargenomen bij 58,5% (n=24) van de ogen met DME bij baseline en 37,8% (n=56) van de ogen zonder DME.
DRSS werd ook beoordeeld in drie afzonderlijke actief-gecontroleerde fase III-DME-studies (ranibizumab 0,5 mg PRN versus laser) die een totaal van 875 patiënten omvatten, waarvan ongeveer 75% van Aziatische oorsprong was. In een meta-analyse van deze onderzoeken vertoonde 48,4% van de 315 patiënten met vast te stellen DRSS-scores in de subgroep van patiënten met matig ernstige niet-proliferatieve DR (NPDR) of slechter op baseline een ≥2-staps verbetering in de DRSS op maand 12 bij behandeling met ranibizumab (n=192) versus 14,6% van de patiënten behandeld met laser (n=123). Het geschatte verschil tussen ranibizumab en laser was 29,9% (95%-BI: [20,0, 39,7]). Bij de 405 patiënten bij wie de DRSS-score was vast te stellen, met matige NPDR of beter, werd een ≥2-staps verbetering van de DRSS waargenomen bij respectievelijk 1,4% en 0,9% van de ranibizumab- en lasergroepen.
Behandeling van visusverslechtering als gevolg van macula-oedeem secundair aan RVO De klinische veiligheid en werkzaamheid van ranibizumab bij patiënten met visusverslechtering als gevolg van macula-oedeem secundair aan RVO is onderzocht in de gerandomiseerde, dubbelblinde, gecontroleerde onderzoeken BRAVO en CRUISE, waarin respectievelijk patiënten met BRVO (n=397) en CRVO (n=392) werden gerekruteerd. In beide onderzoeken kregen de patiënten of 0,3 mg of 0,5 mg ranibizumab of sham-injecties. Na 6 maanden werden patiënten in de sham-controlegroep overgezet op 0,5 mg ranibizumab.
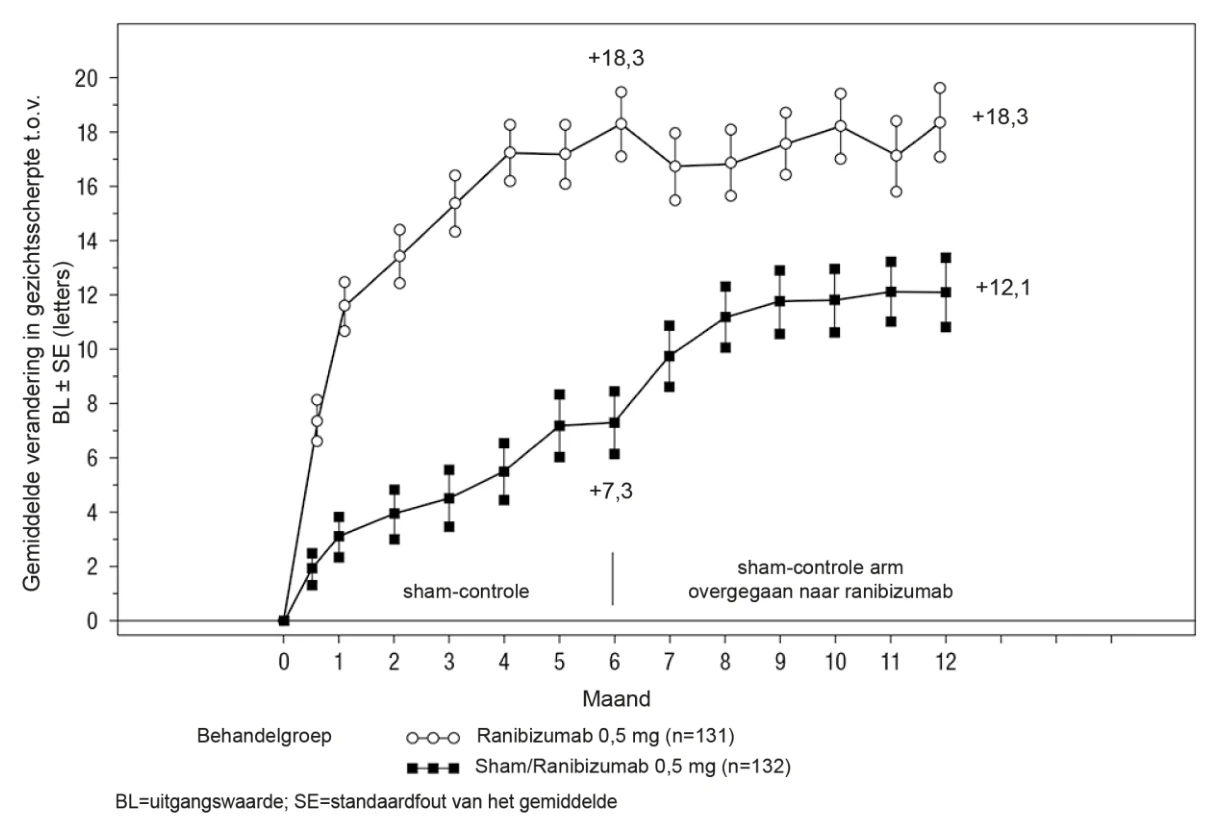
De belangrijkste resultaten uit BRAVO en CRUISE zijn samengevat in Tabel 8 en Figuur 5 en 6.
Tabel 8 Resultaten op maand 6 en 12 (BRAVO en CRUISE)
| BRAVO | CRUISE | |||
Sham/Ranibiz umab 0,5 mg (n=132) | Ranibizum ab 0,5 mg (n=131) | Sham/Ranibizu mab 0,5 mg (n=130) | Ranibizumab 0,5 mg (n=130) | |
| Gemiddelde verandering in gezichtsscherpte (letters) (SD) op maand 6a (primair eindpunt) | 7,3 (13,0) | 18,3 (13,2) | 0,8 (16,2) | 14,9 (13,2) |
| Gemiddelde verandering in BCVA op maand 12 (letters) (SD) | 12,1 (14,4) | 18,3 (14,6) | 7,3 (15,9) | 13,9 (14,2) |
| Winst van ≥15 letters in gezichtsscherpte op maand 6a (%) | 28,8 | 61,1 | 16,9 | 47,7 |
| Winst van ≥15 letters in gezichtsscherpte op maand 12 (%) | 43,9 | 60,3 | 33,1 | 50,8 |
| Aandeel (%) dat laser “rescue” heeft gekregen gedurende 12 maanden | 61,4 | 34,4 | n.v.t. | n.v.t. |
a p<0,0001 voor beide onderzoeken
Figuur 5 Gemiddelde verandering in BCVA in de loop van de tijd, ten opzichte van de BCVA uitgangswaarde tot maand 6 en maand 12 (BRAVO)
Figuur 6 Gemiddelde verandering in BCVA in de loop van de tijd, ten opzichte van de BCVA uitgangswaarde tot maand 6 en 12 (CRUISE)
In beide onderzoeken ging de verbetering in zicht gepaard met een continue en significante vermindering van het macula-oedeem, zoals gemeten met de centrale retinadikte.
Bij patiënten met CRVO (CRUISE en extensiestudie HORIZON): Patiënten behandeld met sham-injecties in de eerste 6 maanden die vervolgens ranibizumab kregen, behaalden geen vergelijkbare winst in VA in maand 24 (~6 letters), in vergelijking met patiënten die vanaf het begin van de studie werden behandeld met ranibizumab (~12 letters).
Statistisch significante, door de patiënt gemelde verbeteringen in de sub-schalen met betrekking tot activiteit dichtbij en veraf werden waargenomen bij de ranibizumab-behandeling ten opzichte van de controlegroep, zoals gemeten met behulp van de NEI VFQ-25.
De klinische veiligheid en werkzaamheid van ranibizumab op de lange termijn (24 maanden) bij patiënten met visusverslechtering als gevolg van macula-oedeem secundair aan RVO werden onderzocht in de BRIGHTER (BRVO) en CRYSTAL (CRVO) studies. In beide onderzoeken kregen de patiënten een 0,5 mg ranibizumab PRN doseringsschema, gestuurd op geïndividualiseerde stabilisatiecriteria. BRIGHTER was een 3-armig gerandomiseerd actief-gecontroleerd onderzoek waarin 0,5 mg ranibizumab gegeven als monotherapie of in combinatie met adjuvante laserfotocoagulatie werd vergeleken met alleen laserfotocoagulatie. Patiënten in de laser-arm konden na 6 maanden 0,5 mg ranibizumab krijgen. CRYSTAL was een eenarmige studie met 0,5 mg ranibizumab monotherapie.
De belangrijkste resultaten van BRIGHTER en CRYSTAL zijn weergegeven in Tabel 9. 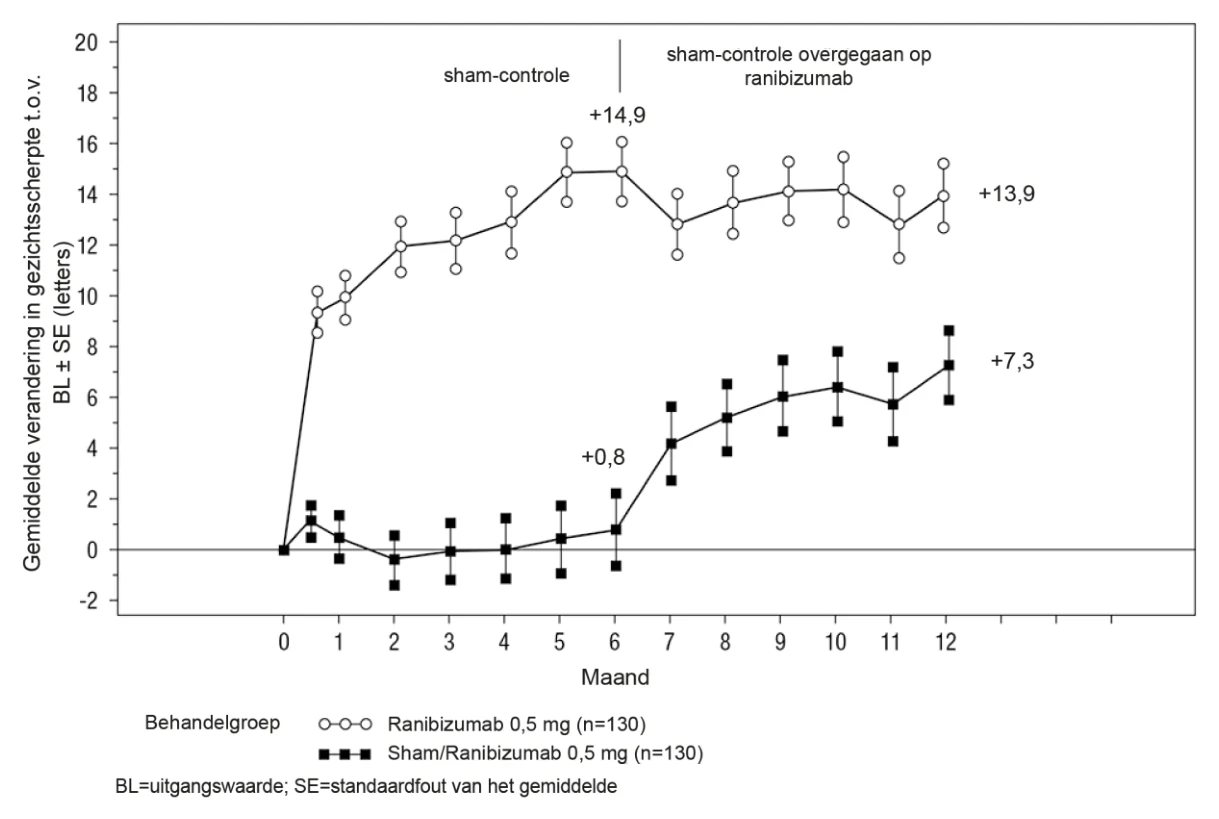
Tabel 9 Resultaten op maand 6 en 24 (BRIGHTER en CRYSTAL)
| BRIGHTER | CRYSTAL | |||
Ranibizumab 0,5 mg N=180 | Ranibizumab 0,5 mg + laser N=178 | laser* N=90 | Ranibizumab 0,5 mg N=356 | |
Gemiddelde verandering in BCVA op maand 6a (letters) (SD) | +14,8 (10,7) | +14,8 (11,13) | +6,0 (14,27) | +12,0 (13,95) |
Gemiddelde verandering in BCVA op maand 24b (letters) (SD) | +15,5 (13,91) | +17,3 (12,61) | +11,6 (16,09) | +12,1 (18,60) |
Winst van ≥15 letters in BCVA op maand 24 (%) | 52,8 | 59,6 | 43,3 | 49,2 |
| Gemiddeld aantal injecties (SD) (maanden 0-23) | 11,4 (5,81) | 11,3 (6,02) | n.v.t. | 13,1 (6,39) |
a p<0,0001 voor beide vergelijkingen in BRIGHTER op maand 6: ranibizumab 0,5 mg versus laser en ranibizumab 0,5 mg + laser versus laser. b p<0,0001 voor nulhypothese in CRYSTAL dat de gemiddelde wijziging op maand 24 ten opzichte van baseline nul is. * Vanaf maand 6 was behandeling met ranibizumab 0,5 mg toegestaan (24 patiënten werden alleen met laser behandeld). | ||||
In BRIGHTER liet ranibizumab 0,5 mg met adjuvante lasertherapie non-inferioriteit zien versus ranibizumab monotherapie van baseline tot maand 24 (95%-BI -2,8, 1,4).
In beide studies werd een snelle en statistisch significante afname ten opzichte van baseline van de centrale retinale subvelddikte waargenomen op maand 1. Dit effect bleef gehandhaafd tot maand 24.
Het effect van ranibizumabbehandeling was vergelijkbaar, onafhankelijk van de aanwezigheid van retinale ischemie. In BRIGHTER hadden patiënten met ischemie (N=46) of zonder (N=133) en behandeld met ranibizumab monotherapie een gemiddelde verandering ten opzichte van baseline van respectievelijk +15,3 en +15,6 letters op maand 24. In CRYSTAL hadden patiënten met ischemie (N=53) of zonder (N=300) en behandeld met ranibizumab monotherapie een gemiddelde verandering ten opzichte van baseline van respectievelijk +15,0 en +11,5 letters.
Het effect met betrekking tot visusverbetering werd waargenomen bij alle patiënten die behandeld werden met 0,5 mg ranibizumab monotherapie, onafhankelijk van de duur van hun ziekte in zowel BRIGHTER als CRYSTAL. Bij patiënten met een ziekteduur van <3 maanden werd een toename in gezichtsscherpte van 13,3 en 10,0 letters gezien op maand 1; en 17,7 en 13,2 letters op maand 24 in respectievelijk BRIGHTER en CRYSTAL. De overeenkomstige toename van de gezichtsscherpte bij patiënten met een ziekteduur van ≥12 maanden was 8,6 en 8,4 letters in de respectievelijke studies. Het moet overwogen worden de behandeling te starten op het moment van de diagnose.
Het langetermijnveiligheidsprofiel van ranibizumab waargenomen in de 24 maanden durende onderzoeken komt overeen met het bekende veiligheidsprofiel van ranibizumab.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat ranibizumab bevat in alle subgroepen van pediatrische patiënten met neovasculaire LMD, visusverslechtering als gevolg van DME, visusverslechtering als gevolg van macula-oedeem secundair aan RVO, visusverslechtering als gevolg van CNV en diabetische retinopathie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De serumconcentraties van ranibizumab waren na maandelijkse intravitreale toediening van ranibizumab aan patiënten met neovasculaire LMD in het algemeen laag, met maximum niveaus (Cmax) in het algemeen lager dan de ranibizumab-concentratie, nodig om de biologische activiteit van VEGF met 50% te remmen (11-27 ng/ml, zoals onderzocht in een cellulaireproliferatieonderzoek in vitro). Cmax was dosisproportioneel over een doseringsbereik van 0,05 tot 1,0 mg/oog. Serumconcentraties in een beperkt aantal DME-patiënten wijzen erop dat een licht verhoogde systemische blootstelling niet kan worden uitgesloten vergeleken met die van patiënten met neovasculaire LMD. Ranibizumab serumconcentraties bij RVO-patiënten waren vergelijkbaar of iets hoger in vergelijking met de concentraties waargenomen bij neovasculaire-LMD-patiënten.
De gemiddelde eliminatiehalfwaardetijd van ranibizumab in het glasvocht is ongeveer 9 dagen, gebaseerd op de analyse van de farmacokinetiek van de populatie en het verdwijnen van ranibizumab uit het serum bij patiënten met neovasculaire LMD behandeld met de 0,5 mg dosering. Bij maandelijkse intravitreale toediening van 0,5 mg ranibizumab per oog wordt de Cmax van ranibizumab in het serum na ongeveer 1 dag bereikt en ligt naar verwachting in het bereik tussen de 0,79 en 2,90 ng/ml en Cmin ligt naar verwachting in het bereik tussen de 0,07 en 0,49 ng/ml. De concentraties van ranibizumab in het serum zijn naar verwachting ongeveer 90.000 keer lager dan de vitreale concentraties van ranibizumab.
Patiënten met nierinsufficiëntie: Er is geen formeel onderzoek uitgevoerd naar de farmacokinetiek van ranibizumab bij patiënten met nierinsufficiëntie. In een populatiefarmacokinetiekanalyse bij neovasculaire-LMD-patiënten had 68% (136 van de 200) van de patiënten een gestoorde nierfunctie (46,5% mild [50-80 ml/min], 20% matig [30-50 ml/min], en 1,5% ernstig [<30 ml/min]). Bij RVO-patiënten had 48,2% (253 van de 525) een gestoorde nierfunctie (36,4% mild, 9,5% matig, en 2,3% ernstig). Systemische klaring was iets lager, maar dit was niet klinisch significant.
Leverinsufficiëntie: Er is geen formeel onderzoek uitgevoerd naar de farmacokinetiek van ranibizumab bij patiënten met leverinsufficiëntie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bilaterale intravitreale toediening van ranibizumab aan cynomolgus-apen van doseringen tussen 0,25 mg per oog en 2,0 mg per oog iedere twee weken gedurende 26 weken resulteerde in dosisafhankelijke oculaire effecten.
Intraoculair waren er dosisafhankelijke toenames van verschijnselen van ontsteking in de voorste kamer en cellen die 2 dagen na de injectie een piek bereikten. De ernst van de ontstekingsreactie nam over het algemeen af bij opeenvolgende injecties of gedurende herstel. In het achterste segment waren er vitreale celinfiltraties en mouches volantes die ook dosisafhankelijk leken te zijn en in het algemeen persisteerden tot het eind van de behandelperiode. In het 26 weken durende onderzoek nam de ernst van de ontstekingen van het glasvocht toe met het aantal injecties, hoewel er bewijs van omkeerbaarheid werd waargenomen na herstel. De aard en de timing van de
achterstesegmentontstekingen suggereerden een immuungemedieerde antilichaamrespons die klinisch irrelevant kan zijn. Cataractvorming is waargenomen bij sommige dieren na een relatief lange periode van intensieve ontsteking, wat suggereert dat de veranderingen in de lens secundair zijn aan de ernstige ontsteking. Een tijdelijke toename in intraoculaire druk na dosering is waargenomen na de intravitreale injecties, onafhankelijk van de dosering.
Microscopische oculaire veranderingen werden gerelateerd aan ontsteking en wezen niet op degeneratieve processen. Granulomateuze inflammatoire veranderingen zijn waargenomen in de optische schijf van sommige ogen. Deze achterstesegmentveranderingen verminderden, en verdwenen in sommige gevallen, gedurende de herstelperiode.
Er zijn geen symptomen van systemische toxiciteit volgend op de intravitreale toediening gevonden. In het serum en het glasvocht zijn bij een subgroep van de behandelde dieren antilichamen tegen ranibizumab gevonden.
Er zijn geen gegevens beschikbaar met betrekking tot carcinogeniciteit of mutageniciteit.
Bij zwangere apen veroorzaakte intravitreale behandeling met ranibizumab, die resulteert in maximale systemische blootstellingen die het 0,9-7-voudige van een ‘worst case’ klinische blootstelling zijn, geen ontwikkelingstoxiciteit of teratogeniteit, en had het geen effect op het gewicht of de structuur van de placenta, hoewel ranibizumab, op basis van het farmacologisch effect, als potentieel teratogeen en embryo-/foetotoxisch beschouwd moet worden.
De afwezigheid van ranibizumab-gemedieerde effecten op de embryo-foetale ontwikkeling is waarschijnlijk voornamelijk gerelateerd aan het onvermogen van het Fab-fragment om de placenta te passeren. Toch is er een casus beschreven van hoge ranibizumab serumgehaltes bij de moeder en de aanwezigheid van ranibizumab in foetaal serum, wat suggereert dat het anti-ranibizumab-antilichaam werkte als (Fc-gedeelte-bevattend) dragereiwit voor ranibizumab, waarbij de serumklaring bij de moeder werd verminderd en de placentapassage mogelijk werd gemaakt. Aangezien de onderzoeken naar embryo-foetale ontwikkeling werden uitgevoerd bij gezonde zwangere dieren en een ziekte (zoals diabetes) de permeabiliteit van de placenta voor een Fab-fragment kan veranderen, moet het onderzoek met de nodige voorzichtigheid worden geïnterpreteerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
α,α-trehalosedihydraat
Histidinehydrochloride, monohydraat
Histidine
Polysorbaat 20 (E 432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
De injectieflacon in de buitenverpakking bewaren ter bescherming tegen licht. Vóór gebruik mag de ongeopende injectieflacon gedurende maximaal 24 uur op kamertemperatuur (25 °C) worden bewaard.
6.5 Aard en inhoud van de verpakking
Eén injectieflacon (type I glas) met stop (chloorbutylrubber) die 0,23 ml steriele oplossing bevat.
Verpakkingsgrootte van één injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De injectieflacon is uitsluitend voor eenmalig gebruik. Na injectie dient al het ongebruikte middel weggegooid te worden. Een injectieflacon die tekenen vertoont van beschadiging of geknoei, dient niet gebruikt te worden. De steriliteit kan niet worden gegarandeerd tenzij de verzegeling van de verpakking onbeschadigd is.
De volgende medische hulpmiddelen voor eenmalig gebruik zijn nodig voor de bereiding en intravitreale injectie:
- een 5 µm filternaald (18G)
een 1 ml steriele injectiespuit (met een 0,05 ml markeringsstreep) en een injectienaald
(30G x ½″), voor volwassen patiënten
Deze medische hulpmiddelen maken geen deel uit van deze verpakking. Ze kunnen afzonderlijk of in onafhankelijke intravitreale-injectiekits worden verkregen (bijvoorbeeld de I2-injectiekit van Vortex Surgical).
Voor de bereiding van Ranivisio voor intravitreale toediening aan volwassenen, volg de volgende instructies:
- 1.
Verwijder de dop van de injectieflacon en maak het septum van de injectieflacon schoon (bijv.
met een 70%-alcoholdoekje) vóór het optrekken van de oplossing.
- 2. Zet een 5 µm filternaald (18G x 1½″, 1,2 mm x 40 mm) op een 1 ml injectiespuit door middel van een aseptische techniek. Duw de stompe filternaald in het midden van de stop van de injectieflacon totdat de naald de bodem van de injectieflacon raakt.
- 3. Trek alle vloeistof uit de injectieflacon op, waarbij de injectieflacon rechtop wordt gehouden, lichtjes schuin om het volledig optrekken van de vloeistof te vergemakkelijken.
- 4. Zorg ervoor dat de zuigerstang voldoende ver achteruit getrokken wordt tijdens het legen van de injectieflacon om de filternaald volledig te kunnen legen.
- 5. Laat de stompe filternaald in de injectieflacon zitten en maak de injectiespuit los van de stompe filternaald. De filternaald dient te worden weggegooid na het optrekken van de inhoud van de injectieflacon en mag niet gebruikt worden voor de intravitreale injectie.
- 6. Zet op aseptische wijze een injectienaald (30G x ½″, 0,3 mm x 13 mm) stevig vast op de injectiespuit.
- 7. Verwijder voorzichtig de dop van de injectienaald zonder de injectienaald los te maken van de injectiespuit.
NB: Houd het basisstuk van de injectienaald vast tijdens het verwijderen van de dop.
- 8. Verwijder voorzichtig de lucht samen met de overtollige oplossing uit de injectiespuit en meet de dosis af tot de 0,05 ml markeringsstreep op de injectiespuit. De injectiespuit is klaar voor injectie.
NB: Veeg de injectienaald niet af. Trek de zuiger niet achteruit.
Na injectie de dop niet terug op de naald zetten of de naald van de spuit losmaken. Gooi de gebruikte spuit samen met de naald in een naaldencontainer of voer deze af overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Midas Pharma GmbH
Rheinstraße 49
D-55218 Ingelheim
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1673/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 augustus 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Ranivisio 10 mg/ml oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Ranivisio 10 mg/ml oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Eén ml bevat 10 mg ranibizumab*. Eén voorgevulde spuit bevat 0,165 ml, equivalent aan 1,65 mg ranibizumab. Het extraheerbare volume van één voorgevulde spuit is 0,1 ml. Dit levert een bruikbare hoeveelheid om een enkele dosis toe te dienen van 0,05 ml die 0,5 mg ranibizumab bevat.
*Ranibizumab is een gehumaniseerd monoklonaal antilichaamfragment dat met behulp van recombinant DNA-technologie in Escherichia coli-cellen wordt geproduceerd.
Hulpstof met bekend effect
Dit geneesmiddel bevat 0,005 mg polysorbaat 20 in elke toegediende dosis van 0,05 ml. Dit komt overeen met 0,10 mg/ml.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie.
Heldere, kleurloze tot lichtgele waterige oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ranivisio is geïndiceerd voor gebruik bij volwassenen voor:
- de behandeling van neovasculaire (natte) leeftijdsgebonden maculadegeneratie (LMD)
- de behandeling van visusverslechtering als gevolg van diabetisch macula-oedeem (DME)
- de behandeling van proliferatieve diabetische retinopathie (PDR)
- de behandeling van visusverslechtering als gevolg van macula-oedeem secundair aan retinale veneuze occlusie (retinale veneuze takocclusie (BRVO) of retinale veneuze stamocclusie (CRVO = centrale retinale veneuze occlusie))
- de behandeling van visusverslechtering als gevolg van choroïdale neovascularisatie (CNV)
4.2 Dosering en wijze van toediening
Ranivisio moet worden toegediend door een bevoegde oogarts die ervaring heeft met intravitreale injecties.
Dosering
De aanbevolen dosis voor Ranivisio is 0,5 mg, toegediend als enkelvoudige intravitreale injectie. Dit komt overeen met een injectievolume van 0,05 ml. Het interval tussen twee doses in hetzelfde oog dient ten minste vier weken te zijn.
De behandeling wordt gestart met één injectie per maand totdat maximale gezichtsscherpte is bereikt en/of er geen verschijnselen van ziekteactiviteit zijn, dat wil zeggen geen verandering in de gezichtsscherpte en in andere verschijnselen en klachten van de aandoening bij voortgezette behandeling. Bij patiënten met natte LMD, DME, PDR en RVO kunnen initieel drie of meer opeenvolgende, maandelijkse injecties nodig zijn.
Daarna moeten de intervallen voor controle en behandeling worden bepaald door de arts op basis van de ziekteactiviteit, zoals bepaald door gezichtsscherpte en/of anatomische parameters.
Als volgens de arts uit visuele en anatomische parameters blijkt dat de patiënt geen voordeel heeft van voortgezette behandeling, dan moet Ranivisio gestaakt worden.
Controle op ziekteactiviteit kan bestaan uit klinisch onderzoek, functionele testen of beeldvormingstechnieken (bijvoorbeeld optische coherentietomografie of fluorescentieangiografie).
Indien patiënten volgens een “treat-and-extend” regime worden behandeld, kunnen de behandelingsintervallen stapsgewijs worden verlengd op het moment dat maximale gezichtsscherpte is bereikt en/of er geen verschijnselen van ziekteactiviteit zijn, totdat verschijnselen van ziekteactiviteit of visusverslechtering zich weer voordoen. Het behandelingsinterval dient met niet meer dan twee weken per keer te worden verlengd bij natte LMD en kan met maximaal één maand per keer worden verlengd bij DME. Bij PDR en RVO kunnen behandelingsintervallen ook geleidelijk aan worden verlengd. Er zijn echter onvoldoende gegevens om conclusies te trekken over de duur van deze intervallen. Als de ziekteactiviteit terugkeert, dient het behandelingsinterval overeenkomstig te worden ingekort.
De behandeling van visusverslechtering als gevolg van CNV moet individueel per patiënt bepaald worden gebaseerd op de ziekteactiviteit. Sommige patiënten hebben slechts één injectie nodig gedurende de eerste 12 maanden; andere patiënten kunnen frequentere behandeling nodig hebben, waaronder een maandelijkse injectie. Bij CNV secundair aan pathologische myopie (PM) hebben veel patiënten slechts één of twee injecties nodig tijdens het eerste jaar (zie rubriek 5.1).
Ranibizumab en laserfotocoagulatie bij DME en bij macula-oedeem secundair aan BRVO Er is enige ervaring met de gelijktijdige toediening van ranibizumab met laserfotocoagulatie (zie rubriek 5.1). Wanneer ze op dezelfde dag worden gegeven, dient Ranivisio ten minste 30 minuten na laserfotocoagulatie te worden toegediend. Ranivisio kan worden toegediend aan patiënten die eerder laserfotocoagulatie hebben gekregen.
Ranibizumab en fotodynamische therapie met verteporfine bij CNV secundair aan PM Er is geen ervaring met gelijktijdige toediening van ranibizumab en verteporfine.
Speciale populaties
Leverinsufficiëntie
Ranibizumab is niet onderzocht bij patiënten met leverinsufficiëntie. Er zijn echter geen bijzondere maatregelen vereist voor deze populatie.
Nierinsufficiëntie
Er is geen dosisaanpassing nodig voor patiënten met nierinsufficiëntie (zie rubriek 5.2).
Ouderen
Er is geen dosisaanpassing vereist voor ouderen. De ervaring bij patiënten ouder dan 75 jaar met DME is beperkt.
Pediatrische patiënten
De veiligheid en werkzaamheid van ranibizumab bij kinderen en adolescenten jonger dan 18 jaar zijn niet vastgesteld. Beschikbare gegevens bij adolescente patiënten in de leeftijd van 12 tot 17 jaar met visusverslechtering als gevolg van CNV worden beschreven in rubriek 5.1.
Wijze van toediening
Voorgevulde spuit voor eenmalig gebruik en uitsluitend voor intravitreaal gebruik.
De voorgevulde spuit bevat meer dan de aanbevolen dosis van 0,5 mg. Het extraheerbare volume van één voorgevulde spuit (0,1 ml) mag niet in zijn geheel worden gebruikt. Het overtollige volume moet worden verwijderd vóór injectie. Het injecteren van het gehele volume van de voorgevulde spuit kan leiden tot overdosering. Druk de zuiger langzaam in totdat de rand onder de top van de rubber stop zich op één lijn bevindt met de zwarte doseringsstreep op de spuit (equivalent aan 0,05 ml, d.w.z. 0,5 mg ranibizumab) om de luchtbel samen met het teveel aan geneesmiddel te verwijderen.
Ranivisio moet vóór toediening worden gecontroleerd op stofdeeltjes en verkleuring.
De injectieprocedure moet worden uitgevoerd onder aseptische omstandigheden: dit impliceert een chirurgische desinfectie van de handen, het gebruik van steriele handschoenen, een steriel laken en een steriel ooglid-speculum (of equivalent) en de beschikbaarheid van steriele paracentese (indien nodig). De medische voorgeschiedenis van de patiënt voor overgevoeligheidsreacties moet zorgvuldig worden geëvalueerd voordat de intravitreale procedure wordt uitgevoerd (zie rubriek 4.4). In overeenstemming met de lokale praktijk moeten geschikte anesthesie en een topisch breedspectrummicrobicide, om de perioculaire huid, het ooglid en het oculaire oppervlak te desinfecteren, worden toegediend voorafgaand aan de injectie.
Voor instructies over bereiding van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
De injectienaald moet worden ingebracht in de vitreale holte 3,5-4,0 mm achter de limbus, waarbij de horizontale meridiaan moet worden vermeden en de naald moet worden gericht op het midden van de oogbol. Het injectievolume van 0,05 ml wordt vervolgens ingebracht. Voor de volgende injecties wordt een andere sclerale plaats gebruikt. Elke voorgevulde spuit mag alleen worden gebruikt voor de behandeling van maar één oog.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten met actieve of vermoedelijke oculaire of perioculaire infecties.
Patiënten met actieve ernstige intraoculaire ontsteking.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Reacties gerelateerd aan de intravitreale injectie
Intravitreale injecties, waaronder die met ranibizumab, werden geassocieerd met endoftalmitis, intraoculaire ontsteking, regmatogene retinale loslating, retinale scheur en iatrogene traumatische cataract (zie rubriek 4.8). Wanneer ranibizumab wordt toegediend, moeten altijd geschikte aseptische injectietechnieken worden gebruikt. Daarnaast moeten patiënten worden gecontroleerd in de week die volgt op de injectie om een vroegtijdige behandeling mogelijk te maken in het geval dat een infectie optreedt. Aan patiënten moet worden uitgelegd dat zij alle symptomen die op endoftalmitis lijken en elk van de hierboven genoemde reacties zonder uitstel moeten melden.
Toenames in intraoculaire druk
Er zijn tijdelijke toenames in intraoculaire druk (IOD) waargenomen binnen 60 minuten na de injectie van ranibizumab. Blijvende IOD-toenames zijn ook geïdentificeerd (zie rubriek 4.8). Zowel de intraoculaire druk als de perfusie van de oogzenuwkop moeten worden gecontroleerd en op een geschikte manier onder controle worden gehouden.
Patiënten moeten worden geïnformeerd over de symptomen van deze potentiële bijwerkingen. Tevens dienen zij te worden geïnstrueerd dat zij hun arts waarschuwen als zij klachten ontwikkelen, zoals oogpijn of toegenomen ongemak, verergering van de roodheid van het oog, wazig of verminderd zicht, een toegenomen aantal kleine deeltjes in hun zicht, of verhoogde gevoeligheid voor licht (zie rubriek 4.8).
Bilaterale behandeling
Beperkte gegevens over het bilaterale gebruik van ranibizumab (waaronder toediening op dezelfde dag) wijzen niet op een verhoogd risico op systemische bijwerkingen vergeleken met unilaterale behandeling.
Immunogeniciteit
Er is een mogelijkheid op immunogeniciteit met ranibizumab. Aangezien een verhoogde systemische blootstelling mogelijk is bij personen met DME, kan een verhoogd risico op de ontwikkeling van overgevoeligheid bij deze patiëntenpopulatie niet worden uitgesloten. Patiënten moeten ook worden geïnstrueerd om te melden zodra een intraoculaire ontsteking toeneemt in ernst. Dit kan een klinisch signaal zijn, dat is toe te schrijven aan intraoculaire antilichaamvorming.
Gelijktijdig gebruik van andere anti-VEGF (vasculaire endotheliale groeifactor) middelen
Ranibizumab mag niet tegelijk met andere anti-VEGF geneesmiddelen worden toegediend (systemisch of oculair).
Onthouding van ranibizumab
De dosis mag niet worden gegeven en de behandeling mag niet eerder dan de volgende ingeplande behandeling worden hervat in het geval van:
- een afname in de best gecorrigeerde gezichtsscherpte (BCVA) van ≥30 letters vergeleken met de laatste beoordeling van de gezichtsscherpte;
- een intraoculaire druk van ≥30 mmHg;
- een retinale breuk;
een subretinale bloeding betreffende het centrum van de fovea, of als de grootte van de bloeding
≥50% van de totale laesie-oppervlakte is;
- een uitgevoerde of geplande intraoculaire chirurgie in de afgelopen of komende 28 dagen.
Retinale pigmentepitheelscheur
Tot de risicofactoren, geassocieerd met de ontwikkeling van een retinale pigmentepitheelscheur na anti-VEGF-behandeling voor natte LMD en mogelijk ook andere vormen van CNV, behoren een uitgebreide en/of hoge loslating van het retinale pigmentepitheel. Wanneer behandeling met ranibizumab wordt gestart, is voorzichtigheid geboden bij patiënten met deze risicofactoren voor retinale pigmentepitheelscheuren.
Regmatogene retinale loslating of maculaire gaten
De behandeling moet worden stopgezet bij patiënten met een regmatogene retinale loslating of met stadium 3 of 4 maculaire gaten.
Populaties met beperkte gegevens
Er is slechts beperkte ervaring met de behandeling van personen met DME als gevolg van type I diabetes. Ranibizumab is niet onderzocht bij patiënten die eerder intravitreale injecties hebben gekregen, bij patiënten met actieve systemische infecties, of bij patiënten met gelijktijdig optredende oogaandoeningen zoals retinale loslating of maculair gat. Er is beperkte ervaring met de behandeling met ranibizumab bij diabetespatiënten met een HbA1c hoger dan 108 mmol/mol (12%) en geen ervaring bij patiënten met ongecontroleerde hypertensie. De arts moet rekening houden met dit gebrek aan informatie bij de behandeling van dergelijke patiënten.
Er zijn onvoldoende gegevens om conclusies te trekken over het effect van ranibizumab bij patiënten met RVO met irreversibel ischemisch verlies van het gezichtsvermogen.
Er zijn beperkte gegevens beschikbaar van patiënten met PM over het effect van ranibizumab bij patiënten die eerder zonder succes verteporfine fotodynamische therapie (vPDT) hebben ondergaan. Hoewel er een consistent effect werd waargenomen bij proefpersonen met subfoveale en juxtafoveale laesies, zijn er daarnaast onvoldoende gegevens beschikbaar om een conclusie te kunnen trekken over het effect van ranibizumab bij patiënten met PM die extrafoveale laesies hebben.
Systemische reacties na intravitreaal gebruik
Systemische bijwerkingen waaronder niet-oculaire bloedingen en arteriële trombo-embolische reacties zijn gemeld na intravitreale injectie met VEGF-remmers.
Er zijn beperkte gegevens over de veiligheid in de behandeling van patiënten met DME, macula-oedeem als gevolg van RVO en CNV secundair aan PM die een voorgeschiedenis van een beroerte of een voorbijgaande ischemische aanval (TIA) hebben. Voorzichtigheid is geboden wanneer zulke patiënten worden behandeld (zie rubriek 4.8).
Ranivisio bevat polysorbaat 20 (E 432)
Polysorbaten kunnen allergische reacties veroorzaken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Voor het adjuvante gebruik van verteporfine fotodynamische therapie (PDT) en ranibizumab bij natte LMD en PM, zie rubriek 5.1.
Voor adjuvant gebruik van laserfotocoagulatie en ranibizumab bij DME en BRVO, zie rubrieken 4.2 en 5.1.
In klinische studies naar de behandeling van visusverslechtering als gevolg van DME werd, bij patiënten die werden behandeld met ranibizumab, het resultaat met betrekking tot de gezichtsscherpte of de centrale retinadikte niet beïnvloed door gelijktijdige behandeling met thiazolidinedionen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/anticonceptie voor vrouwen
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling.
Zwangerschap
Voor ranibizumab zijn er geen klinische gegevens over blootgestelde zwangerschappen beschikbaar. De resultaten van onderzoeken bij cynomolgus-apen duiden niet op directe of indirecte schadelijke effecten wat betreft zwangerschap of de embryonale/foetale ontwikkeling (zie rubriek 5.3). De systemische blootstelling aan ranibizumab na oculaire toediening is laag, maar als gevolg van het werkingsmechanisme moet ranibizumab worden beschouwd als potentieel teratogeen en embryo-/foetotoxisch. Daarom mag ranibizumab niet tijdens de zwangerschap worden gebruikt, tenzij het verwachte voordeel opweegt tegen het potentiële risico voor de foetus. Voor vrouwen die zwanger willen worden en zijn behandeld met ranibizumab wordt aangeraden om na de laatste dosis ranibizumab ten minste 3 maanden te wachten om zwanger te raken.
Borstvoeding
Uit zeer beperkte gegevens blijkt dat ranibizumab in lage concentraties in de moedermelk kan worden uitgescheiden. Het effect van ranibizumab op een pasgeborene/zuigeling die borstvoeding krijgt, is onbekend. Uit voorzorg wordt het niet aanbevolen om borstvoeding te geven tijdens het gebruik van ranibizumab.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
De behandelprocedure kan tijdelijke visuele stoornissen veroorzaken, die de rijvaardigheid en het vermogen om machines te bedienen kunnen beïnvloeden (zie rubriek 4.8). Patiënten die deze symptomen ervaren, mogen niet autorijden en geen machines bedienen totdat deze tijdelijke visuele stoornissen zijn afgenomen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het merendeel van de bijwerkingen die gemeld zijn na de toediening van ranibizumab zijn gerelateerd aan de intravitreale injectieprocedure.
De meest frequent gemelde oculaire bijwerkingen na de injectie van ranibizumab zijn: oogpijn, oculaire hyperemie, verhoogde intraoculaire druk, vitritis, loslating van het glasvocht, retinale bloeding, visuele stoornissen, mouches volantes, conjunctivale bloeding, oogirritatie, gevoel van vreemde deeltjes in de ogen, toegenomen tranenvloed, blefaritis, droog oog en pruritus van het oog.
De meest frequent gemelde niet-oculaire bijwerkingen zijn hoofdpijn, nasofaryngitis en artralgie.
Minder frequent gemelde, maar ernstigere, bijwerkingen omvatten endoftalmitis, blindheid, retinale loslating, retinale scheur en iatrogene traumatische cataract (zie rubriek 4.4).
De bijwerkingen die voorkwamen na toediening van ranibizumab in klinische studies zijn weergegeven in de onderstaande tabel.
Tabellijst van bijwerkingen#
De bijwerkingen zijn gerangschikt volgens systeem/orgaanklasse en frequentie waarbij de volgende conventie is gebruikt: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Infecties en parasitaire aandoeningen
| Zeer vaak | Nasofaryngitis |
| Vaak | Urineweginfectie* |
| Bloed- en lymfestelselaandoeningen | |
| Vaak | Anemie |
| Immuunsysteemaandoeningen | |
| Vaak | Overgevoeligheid |
| Psychische stoornissen | |
| Vaak | Angst |
| Zenuwstelselaandoeningen | |
| Zeer vaak | Hoofdpijn |
| Oogaandoeningen | |
| Zeer vaak | Vitritis, loslating van het glasvocht, retinale bloeding, visuele stoornissen, oogpijn, mouches volantes, conjunctivale bloeding, oogirritatie, gevoel van vreemde deeltjes in de ogen, toegenomen tranenvloed, blefaritis, droog oog, oculaire hyperemie, pruritus van het oog. |
| Vaak | Retinale degeneratie, retinale stoornissen, retinale loslating, retinale scheur, loslating van het retinale pigmentepitheel, retinale pigmentepitheelscheur, verminderde gezichtsscherpte, glasvochtbloeding, afwijkingen van het glasvocht, uveïtis, iritis, iridocyclitis, cataract, cataract subcapsulair, posterieure capsulaire opacificatie, keratitis punctata, abrasie van de cornea, verschijnselen van ontsteking in de voorste kamer, wazig zien, bloedingen op de injectieplaats, oogbloeding, conjunctivitis, allergische conjunctivitis, oogafscheiding, fotopsie, fotofobie, oculair ongemak, ooglidoedeem, ooglidpijn, conjunctivale hyperemie. |
| Soms | Blindheid, endoftalmitis, hypopyon, hyphaema, keratopathie, adhesie van de iris, cornea-neerslag, cornea-oedeem, cornea striae, pijn op de injectieplaats, irritatie op de injectieplaats, abnormaal gevoel in het oog, ooglidirritatie. |
| Niet bekend | Retinale vasculitis**, retinale occlusieve vasculitis** |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Vaak | Hoesten |
| Maagdarmstelselaandoeningen | |
| Vaak | Misselijkheid |
| Huid- en onderhuidaandoeningen | |
| Vaak | Allergische reacties (rash, urticaria, pruritus, erytheem) |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Zeer vaak | Artralgie |
| Onderzoeken | |
| Zeer vaak | Verhoogde intraoculaire druk |
#Bijwerkingen zijn gedefinieerd als bijwerkingen (bij ten minste 0,5 procentpunten van de patiënten) die met een hoger percentage (minstens 2 procentpunten) voorkwamen bij patiënten die met 0,5 mg ranibizumab behandeld werden dan bij diegenen die een controlebehandeling ondergingen (sham-behandeling (schijnbehandeling) of verteporfine PDT).
* alleen waargenomen in de DME-populatie
** uit meldingen na het in de handel brengen
Productklasse-gerelateerde bijwerkingen
In de fase III-onderzoeken in natte LMD was de totale frequentie van niet-oculaire bloedingen, een bijwerking die mogelijk gerelateerd is aan systemische VEGF (vasculaire endotheliale groeifactor) inhibitie, licht verhoogd bij patiënten behandeld met ranibizumab. Er was echter geen overeenkomend patroon bij de verschillende bloedingen. Er is een theoretisch risico van arteriële trombo-embolische reacties, waaronder beroerte en myocardinfarct, na het intravitreaal gebruik van VEGF-remmers. Er was een lage incidentie van arteriële trombo-embolische reacties tijdens de klinische studies met ranibizumab bij patiënten met LMD, DME, PDR, RVO en CNV en er waren geen belangrijke verschillen tussen de groepen behandeld met ranibizumab in vergelijking met de controlegroep.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Gevallen van onopzettelijke overdosering zijn gemeld in de klinische onderzoeken in natte LMD en na het op de markt brengen. Bijwerkingen geassocieerd met deze gevallen waren toename van de intraoculaire druk, voorbijgaande blindheid, verminderde gezichtsscherpte, cornea-oedeem, corneapijn en oogpijn. Als een overdosering optreedt, moet de intraoculaire druk worden gecontroleerd en behandeld, indien de aanwezige oogarts dit noodzakelijk acht.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Oftalmologica, antineovascularisatiemiddelen, ATC-code: S01LA04
Ranivisio is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).
Werkingsmechanisme
Ranibizumab is een gehumaniseerd recombinant monoklonaal antilichaamfragment dat zich richt op de menselijke vasculaire endotheliale groeifactor A (VEGF-A). Het bindt met een hoge affiniteit aan de VEGF-A-isovormen (bijvoorbeeld VEGF110, VEGF121 en VEGF165), en voorkomt daardoor dat VEGF-A zich bindt aan de receptoren VEGFR-1 en VEGFR-2. De binding van VEGF-A aan zijn receptoren leidt zowel tot endotheliale celproliferatie en neovascularisatie als tot vasculaire lekkage, waarvan wordt gedacht dat ze allemaal bijdragen aan de progressie van de neovasculaire vorm van leeftijdsgebonden maculadegeneratie, pathologische myopie en CNV of aan visusverslechtering, veroorzaakt door diabetisch macula-oedeem of macula-oedeem secundair aan RVO.
Klinische werkzaamheid en veiligheid
Behandeling van natte LMD
Bij natte LMD zijn de klinische veiligheid en werkzaamheid van ranibizumab bestudeerd in drie gerandomiseerde, dubbelblinde, 24 maanden durende sham- of actief-gecontroleerde onderzoeken bij patiënten met neovasculaire LMD. In totaal hebben 1.323 patiënten (879 actieve en 444 controle) deelgenomen aan deze onderzoeken.
In onderzoek FVF2598g (MARINA) werden 716 patiënten met minimaal klassieke of occulte zonder klassieke laesies gerandomiseerd in een 1:1:1 verhouding om maandelijks injecties van 0,3 mg ranibizumab, 0,5 mg ranibizumab of sham te ontvangen.
In onderzoek FVF2587g (ANCHOR) werden 423 patiënten met hoofdzakelijk klassieke CNV laesies gerandomiseerd in een 1:1:1 verhouding om maandelijks 0,3 mg ranibizumab, maandelijks 0,5 mg ranibizumab of verteporfine PDT (op baseline en iedere 3 maanden daarna indien de fluoresceïneangiografie een persistentie of heroptreden van vasculaire lekkage liet zien) te ontvangen.
De belangrijkste resultaten zijn samengevat in Tabel 1 en Figuur 1.
Tabel 1 Resultaten op maand 12 en maand 24 in onderzoek FVF2598g (MARINA) en
FVF2587g (ANCHOR)
| FVF2598g (MARINA) | FVF2587g (ANCHOR) | ||||
| Uitkomstmaat | Maand | Sham (n=238) | Ranibizuma b 0,5 mg (n=240) | Verteporfine PDT (n=143) | Ranibizum ab 0,5 mg (n=140) |
Verlies van <15 letters in gezichtsscherpte (%)a (behoud van gezichtsvermogen, primair eindpunt) | Maand 12 | 62% | 95% | 64% | 96% |
| Maand 24 | 53% | 90% | 66% | 90% | |
| Winst van ≥15 letters in gezichtsscherpte (%)a | Maand 12 | 5% | 34% | 6% | 40% |
| Maand 24 | 4% | 33% | 6% | 41% | |
| Gemiddelde verandering in gezichtsscherpte (letters) (SE)a | Maand 12 | -10,5 (16,6) | +7,2 (14,4) | -9,5 (16,4) | +11,3 (14,6) |
| Maand 24 | -14,9 (18,7) | +6,6 (16,5) | -9,8 (17,6) | +10,7 (16,5) | |
a p<0,01
Figuur 1 Gemiddelde verandering in gezichtsscherpte ten opzichte van de uitgangswaarde tot maand 24 in onderzoek FVF2598g (MARINA) en onderzoek FVF2587g (ANCHOR)
De resultaten van beide onderzoeken lieten zien dat voortzetting van de ranibizumab-behandeling ook gunstig zou kunnen zijn bij patiënten die ≥15 letters van de best gecorrigeerde gezichtsscherpte (BCVA) verloren tijdens het eerste jaar van de behandeling.
Statistisch significante, door de patiënt gemelde verbeteringen in de visusfunctie werden waargenomen in zowel het MARINA- als het ANCHOR-onderzoek met de ranibizumab-behandeling ten opzichte van de controlegroep, zoals gemeten met behulp van de NEI VFQ-25.
In onderzoek FVF3192g (PIER) werden 184 patiënten met alle vormen van neovasculaire LMD gerandomiseerd in een 1:1:1 verhouding om 0,3 mg ranibizumab, 0,5 mg ranibizumab of sham-injecties één keer per maand voor drie opeenvolgende doseringen te ontvangen, gevolgd door één dosering per drie maanden. Vanaf maand 14 van het onderzoek mochten sham-behandelde patiënten ranibizumab krijgen en vanaf maand 19 was er de mogelijkheid om de behandelingen frequenter te ondergaan. Patiënten behandeld met ranibizumab in PIER ontvingen gemiddeld 10 volledige behandelingen.
Na een eerste toename in gezichtsscherpte (volgend op de maandelijkse dosering), nam de gezichtsscherpte van de patiënten gemiddeld af bij toediening eens per kwartaal, terugkerend naar de uitgangswaarde op maand 12; dit effect bleef bij de meeste met ranibizumab behandelde patiënten (82%) gehandhaafd na 24 maanden. Beperkte gegevens van sham-behandelde patiënten die later ranibizumab kregen, suggereerden dat een vroegtijdige start van de behandeling geassocieerd zou kunnen zijn met betere handhaving van de gezichtsscherpte.
Gegevens van twee onderzoeken (MONT BLANC, BPD952A2308 en DENALI, BPD952A2309) die uitgevoerd werden na de goedkeuring, bevestigden de werkzaamheid van ranibizumab, maar lieten geen bijkomend effect zien van de gecombineerde toediening van verteporfine (Visudyne PDT) en ranibizumab in vergelijking met ranibizumab monotherapie.
Behandeling van visusverslechtering als gevolg van CNV secundair aan PM De klinische veiligheid en werkzaamheid van ranibizumab bij patiënten met visusverslechtering als gevolg van CNV bij PM zijn onderzocht op basis van de gegevens over 12 maanden van de dubbelblinde, gecontroleerde registratiestudie F2301 (RADIANCE). In dit onderzoek werden 277 patiënten gerandomiseerd in een 2:2:1 verhouding naar één van de volgende armen:
- Groep I (ranibizumab 0,5 mg, doseerschema op basis van stabiliteitscriteria gedefinieerd als geen verandering van BCVA ten opzichte van de twee voorgaande maandelijkse beoordelingen).
- Groep II (ranibizumab 0,5 mg, doseerschema op basis van ziekteactiviteitscriteria gedefinieerd als visusverslechtering die toe te schrijven is aan intra- of subretinaal vocht of actieve lekkage als gevolg van de CNV-laesie, zoals beoordeeld met OCT en/of FAG).
- Groep III (vPDT - patiënten mochten behandeling met ranibizumab ontvangen vanaf maand 3).
Tijdens de onderzoeksperiode van 12 maanden had in Groep II, dat is de groep met de aanbevolen dosering (zie rubriek 4.2), 50,9% van de patiënten 1 of 2 injecties nodig, 34,5% had 3 tot 5 injecties nodig en 14,7% had 6 tot 12 injecties nodig. 62,9% van de patiënten in Groep II had geen injecties nodig tijdens de laatste 6 maanden van het onderzoek.
De belangrijkste resultaten uit RADIANCE zijn samengevat in Tabel 2 en Figuur 2.
Tabel 2 Resultaten op maand 3 en 12 (RADIANCE)
Groep I
Ranibizumab
0,5 mg
“visusstabiliteit”
(n=105)
Groep II Ranibizumab
0,5 mg
“ziekteactiviteit”
(n=116)
Groep III vPDTb
(n=55)
Maand 3 Gemiddelde verandering in BCVA van
maand 1 tot maand 3 in vergelijking met
uitgangswaardea (letters)
+10,5 +10,6 +2,2
Aandeel patiënten met winst van: ≥15 letters, of BCVA van ≥84 letters bereikt 38,1% 43,1% 14,5% Maand 12 Aantal injecties tot maand 12: Gemiddeld 4,6 3,5 n.v.t. Mediaan 4,0 2,5 n.v.t. Gemiddelde verandering in BCVA van
maand 1 tot maand 12 in vergelijking met
uitgangswaarde (letters)
+12,8 +12,5 n.v.t.
Aandeel patiënten met winst van: ≥15 letters, of BCVA van ≥84 letters bereikt 53,3% 51,7% n.v.t. a p<0,00001 vergelijking met vPDT-controle
b Vergelijkende controle tot maand 3. Patiënten die gerandomiseerd waren naar vPDT mochten behandeling met ranibizumab krijgen vanaf maand 3 (in Groep III kregen 38 patiënten ranibizumab vanaf maand 3)
Figuur 2 Gemiddelde verandering in BCVA in de loop van de tijd, ten opzichte van de BCVA uitgangswaarde, tot maand 12 (RADIANCE)
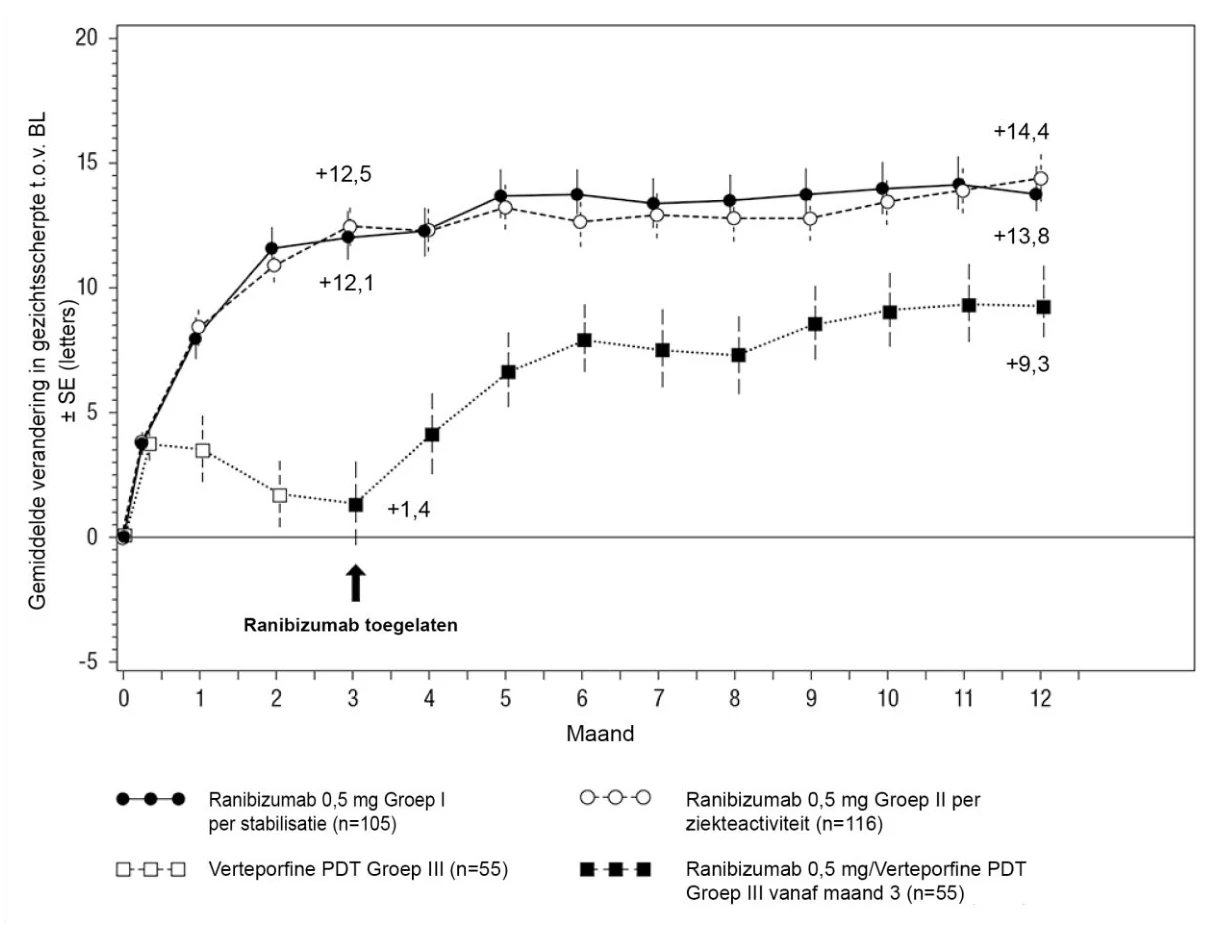
De visusverbetering ging gepaard met een afname van de centrale retinadikte.
In de behandelingsarmen met ranibizumab werden door de patiënt gemelde voordelen waargenomen ten opzichte van vPDT (p-waarde <0,05) met betrekking tot verbetering van de samengestelde score en van verschillende NEI VFQ-25-subschalen (algemene visus, activiteiten dichtbij, geestelijke gezondheid en afhankelijkheid).
Behandeling van visusverslechtering als gevolg van CNV (anders dan secundair aan PM en natte LMD)
De klinische veiligheid en werkzaamheid van ranibizumab bij patiënten met visusverslechtering als gevolg van CNV zijn onderzocht op basis van de gegevens over 12 maanden van de dubbelblinde, sham-gecontroleerde registratiestudie G2301 (MINERVA). In dit onderzoek werden 178 volwassen patiënten gerandomiseerd in een 2:1 verhouding en ontvingen:
- ranibizumab 0,5 mg bij uitgangswaarde, gevolgd door een geïndividualiseerd doseringsschema gebaseerd op ziekteactiviteit zoals beoordeeld op basis van gezichtsscherpte en/of anatomische parameters (bijv. vermindering van gezichtsscherpte, intra-/subretinaal vocht, bloeding of lekkage);
- sham-injectie bij uitgangswaarde, gevolgd door een geïndividualiseerd behandelingsschema gebaseerd op ziekteactiviteit.
Op maand 2 ontvingen alle patiënten open-label behandeling met ranibizumab zoals noodzakelijk.
De belangrijkste resultaten uit MINERVA zijn samengevat in Tabel 3 en Figuur 3. Een verbetering in zicht werd waargenomen en ging gepaard met een afname van de centrale subvelddikte in de loop van de 12-maandenperiode.
Het gemiddelde aantal injecties toegediend gedurende 12 maanden was 5,8 in de ranibizumab-arm versus 5,4 bij de patiënten in de sham-arm die in aanmerking kwamen om ranibizumab te ontvangen vanaf maand 2. In de sham-arm ontvingen 7 van de 59 patiënten geen enkele behandeling met ranibizumab aan het onderzoeksoog tijdens de 12-maandenperiode.
Tabel 3 Resultaten op maand 2 (MINERVA)
| Ranibizumab 0,5 mg (n=119) | Sham (n=59) | |
| Gemiddelde verandering in BCVA van uitgangswaarde tot maand 2 a | 9,5 letters | -0,4 letters |
| Patiënten met een winst van ≥15 letters ten opzichte van uitgangswaarde of die 84 letters bereiken op maand 2 | 31,4% | 12,3% |
| Patiënten die op maand 2 niet >15 letters verliezen ten opzichte van uitgangswaarde | 99,2% | 94,7% |
| Afname in CSVDb van uitgangswaarde tot maand 2 a | 77 µm | -9,8 µm |
a Eenzijdige p<0,001 vergelijking met shamcontrole b CSVD - centrale retinale subvelddikte
Figuur 3 Gemiddelde verandering in BCVA in de loop van de tijd, ten opzichte van de BCVA uitgangswaarde, tot maand 12 (MINERVA)
Bij het vergelijken van ranibizumab versus shamcontrole op maand 2 werd een consistent behandelingseffect waargenomen, zowel algemeen als over baseline etiologische subgroepen:
Tabel 4 Behandelingseffect algemeen en bij baseline etiologische subgroepen
| Algemeen en per baseline etiologie | Behandelingseffect bij sham [letters] | Aantal patiënten [n] (behandeling +sham) |
| Algemeen | 9,9 | 178 |
| Angioïde strepen | 14,6 | 27 |
| Postinflammatoire retinochoroïdopathie | 6,5 | 28 |
| Centrale sereuze chorioretinopathie | 5,0 | 23 |
| Idiopathische chorioretinopathie | 11,4 | 63 |
| Overige etiologieëna | 10,6 | 37 |
a omvat verschillende etiologieën die voorkomen met een lage frequentie en die niet opgenomen zijn in de andere subgroepen
In de registratiestudie G2301 (MINERVA) ontvingen vijf adolescente patiënten in de leeftijd van 12 tot 17 jaar met visusverslechtering als gevolg van CNV open-label behandeling met ranibizumab 0,5 mg op baseline gevolgd door een geïndividualiseerd behandelingsschema zoals voor de volwassen populatie. BCVA verbeterde van uitgangswaarde tot maand 12 bij alle vijf de patiënten, variërend van 5 tot 38 letters (gemiddeld 16,6 letters). De verbetering in zicht ging gepaard met een stabilisatie of afname van de centrale subvelddikte in de loop van de 12-maandenperiode. Het gemiddeld aantal ranibizumab-injecties toegediend in het onderzoeksoog gedurende de 12 maanden was 3 (varieerde van 2 tot 5). Over het algemeen werd de ranibizumabbehandeling goed verdragen.
Behandeling van visusverslechtering als gevolg van DME
De werkzaamheid en veiligheid van ranibizumab zijn beoordeeld in drie gerandomiseerde, gecontroleerde onderzoeken van ten minste 12 maanden. Een totaal van 868 patiënten (708 actief en 160 controle) waren geïncludeerd in deze onderzoeken.
In het fase II-onderzoek D2201 (RESOLVE) werden 151 patiënten behandeld met ranibizumab (6 mg/ml, n=51, 10 mg/ml, n=51) of sham (n=49) door middel van maandelijkse intravitreale injecties. 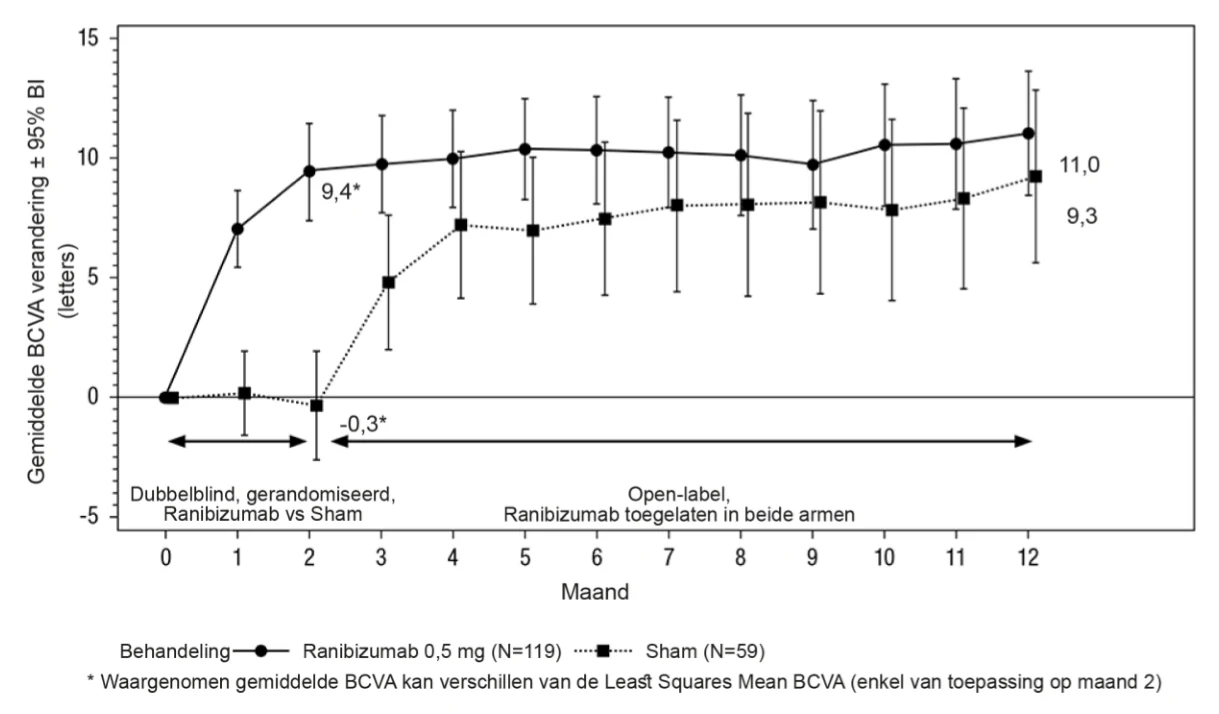 De gemiddelde verandering in BCVA van maand 1 tot maand 12 in vergelijking met de uitgangswaarde was +7,8 (±7,72) letters bij de gepoolde met ranibizumab behandelde patiënten (n=102) in vergelijking met -0,1 (±9,77) letters bij sham-behandelde patiënten; de gemiddelde verandering in BCVA op maand 12 ten opzichte van de uitgangswaarde was respectievelijk 10,3 (±9,1) letters in vergelijking met -1,4 (±14,2) letters (p<0,0001 voor het verschil in behandeling).
In het fase III-onderzoek D2301 (RESTORE) werden 345 patiënten gerandomiseerd in een 1:1:1 verhouding om ranibizumab 0,5 mg monotherapie en sham-laserfotocoagulatie, de combinatie van ranibizumab 0,5 mg en laserfotocoagulatie of sham-injectie en laserfotocoagulatie te ontvangen. 240 patiënten die eerder het RESTORE-onderzoek van 12 maanden hadden voltooid, namen deel aan het open-label, multicenter, 24 maanden durende extensie-onderzoek (RESTORE Extensie). Patiënten werden pro re nata (PRN) behandeld met ranibizumab 0,5 mg in hetzelfde oog als in het belangrijkste onderzoek (D2301 RESTORE).
De belangrijkste resultaten zijn samengevat in Tabel 5 (RESTORE en Extensie) en Figuur 4 (RESTORE).
Figuur 4 Gemiddelde verandering in gezichtsscherpte vanaf uitgangswaarde over de tijd in onderzoek D2301 (RESTORE)
Het effect na 12 maanden was consistent in de meeste subgroepen. Echter, individuen met een uitgangswaarde van de BCVA >73 letters en macula-oedeem met een centrale retinadikte <300 µm bleken geen voordeel te hebben van behandeling met ranibizumab vergeleken met laserfotocoagulatie. 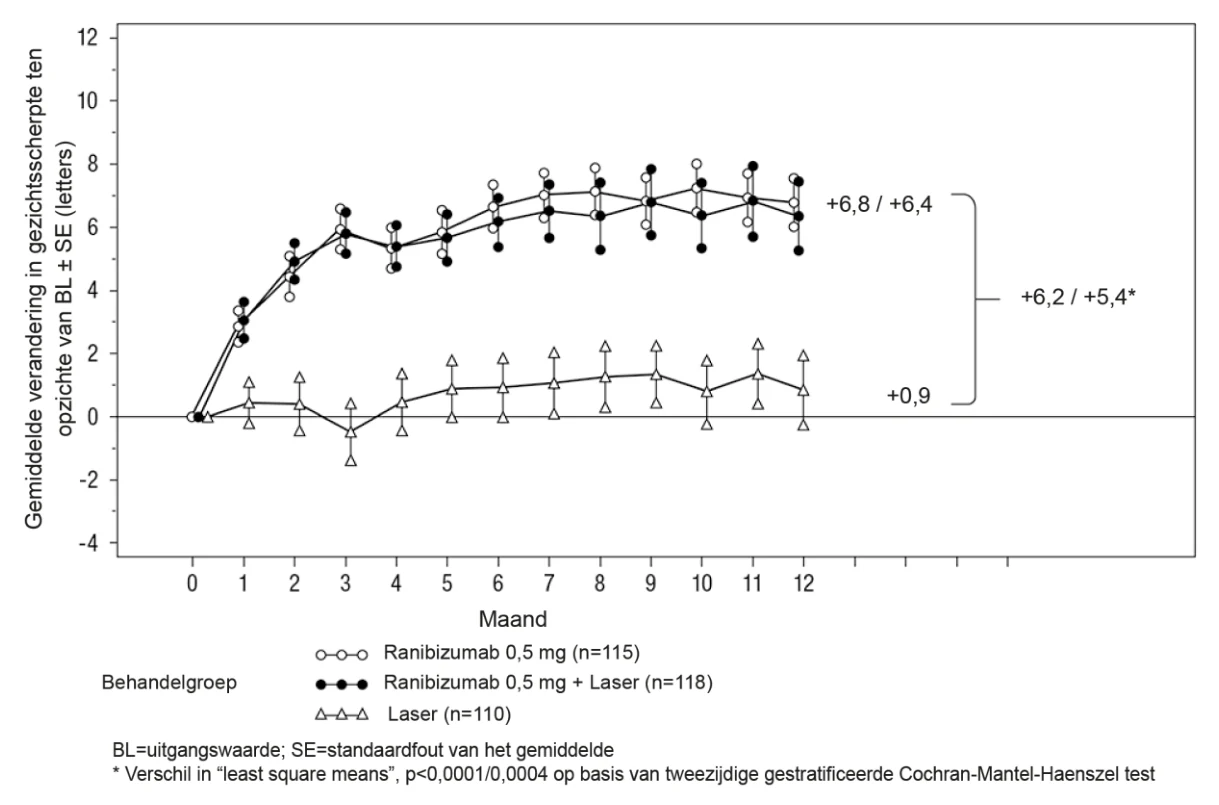
Tabel 5 Resultaten op maand 12 in onderzoek D2301 (RESTORE) en op maand 36 in onderzoek D2301-E1 (RESTORE Extensie)
| Uitkomstmaten op maand 12 in vergelijking met uitgangswaarde in onderzoek D2301 (RESTORE) | Ranibizumab 0,5 mg n=115 | Ranibizumab 0,5 mg + Laser n=118 | Laser n=110 |
| Gemiddelde verandering in BCVA van maand 1 tot maand 12a (±SD) | 6,1 (6,4)a | 5,9 (7,9)a | 0,8 (8,6) |
| Gemiddelde verandering in BCVA op maand 12 (±SD) | 6,8 (8,3)a | 6,4 (11,8)a | 0,9 (11,4) |
| Winst van ≥15 letters of BCVA ≥84 letters op maand 12 (%) | 22,6 | 22,9 | 8,2 |
| Gemiddeld aantal injecties (maanden 0-11) | 7,0 | 6,8 | 7,3 (sham) |
| Uitkomstmaten op maand 36 in vergelijking met uitgangswaarde van D2301 (RESTORE) in onderzoek D2301-E1 (RESTORE Extensie) | Voorafgaand ranibizumab 0,5 mg n=83 | Voorafgaand ranibizumab 0,5 mg + laser n=83 | Voorafgaand laser n=74 |
| Gemiddelde verandering in BCVA op maand 24 (SD) | 7,9 (9,0) | 6,7 (7,9) | 5,4 (9,0) |
| Gemiddelde verandering in BCVA op maand 36 (SD) | 8,0 (10,1) | 6,7 (9,6) | 6,0 (9,4) |
| Winst van ≥15 letters of BCVA ≥84 letters op maand 36 (%) | 27,7 | 30,1 | 21,6 |
| Gemiddeld aantal injecties (maanden 12-35)* | 6,8 | 6,0 | 6,5 |
a p<0,0001 voor vergelijkingen van ranibizumab-armen vs. laser-arm.
n is in D2301-E1 (RESTORE Extensie) het aantal patiënten met een waarde bij zowel de uitgangswaarde (maand 0) in D2301 (RESTORE) als bij de controle op maand 36. * Het percentage patiënten dat geen ranibizumab-behandeling nodig had tijdens de extensiefase was respectievelijk 19%, 25% en 20% in de groepen voorafgaand behandeld met ranibizumab, voorafgaand behandeld met ranibizumab + laser en voorafgaand behandeld met laser.
Statistisch significante, door de patiënt gemelde verbeteringen in de meeste visusgerelateerde activiteiten werden waargenomen bij de ranibizumab-behandeling (met of zonder laser) ten opzichte van de controlegroep, zoals gemeten met behulp van de NEI VFQ-25. Voor andere sub-schalen van deze vragenlijst konden geen behandelingsverschillen worden vastgesteld.
Het langetermijnveiligheidsprofiel van ranibizumab waargenomen in het 24 maanden durende extensie-onderzoek komt overeen met het bekende veiligheidsprofiel van ranibizumab.
In het fase IIIb-onderzoek D2304 (RETAIN) werden 372 patiënten gerandomiseerd in een 1:1:1 verhouding naar:
ranibizumab 0,5 mg met gelijktijdige laserfotocoagulatie volgens een “treat-and-extend” (TE)
regime,
- ranibizumab 0,5 mg monotherapie volgens een TE-regime,
- ranibizumab 0,5 mg monotherapie volgens een PRN-regime.
In alle groepen werd ranibizumab maandelijks toegediend totdat de BCVA stabiel was bij ten minste drie achtereenvolgende maandelijkse controles. Bij TE werd ranibizumab toegediend met behandelingsintervallen van 2-3 maanden. In alle groepen werd de maandelijkse behandeling weer gestart bij een afname in BCVA als gevolg van DME-progressie en voortgezet tot weer een stabiele BCVA werd bereikt.
Het aantal geplande behandelafspraken na de eerste 3 injecties was respectievelijk 13 en 20 bij de TE- en PRN-regimes. Bij beide TE-regimes behield meer dan 70% van de patiënten hun BCVA met een gemiddelde controlefrequentie ≥2 maanden.
De belangrijkste resultaten zijn samengevat in Tabel 6.
Tabel 6 Resultaten in onderzoek D2304 (RETAIN)
| Uitkomstmaat in vergelijking met uitgangswaarde | TE ranibizumab 0,5 mg + laser n=117 | TE ranibizumab 0,5 mg alleen n=125 | PRN ranibizumab 0,5 mg n=117 |
Gemiddelde verandering in BCVA van maand 1 tot maand 12 (SD) | 5,9 (5,5) a | 6,1 (5,7) a | 6,2 (6,0) |
Gemiddelde verandering in BCVA van maand 1 tot maand 24 (SD) | 6,8 (6,0) | 6,6 (7,1) | 7,0 (6,4) |
Gemiddelde verandering in BCVA op maand 24 (SD) | 8,3 (8,1) | 6,5 (10,9) | 8,1 (8,5) |
| Winst van ≥15 letters of BCVA ≥84 letters op maand 24(%) | 25,6 | 28,0 | 30,8 |
Gemiddeld aantal injecties (maanden 0-23) | 12,4 | 12,8 | 10,7 |
a p<0,0001 voor beoordeling van non-inferioriteit vergeleken met PRN
In DME-onderzoeken ging de verbetering van BCVA bij alle behandelingsgroepen gepaard met een afname van de centrale retinadikte in de tijd.
Behandeling van PDR
De klinische veiligheid en werkzaamheid van ranibizumab bij patiënten met PDR werden beoordeeld in Protocol S dat de behandeling met intravitreale injecties met 0,5 mg ranibizumab vergeleek met panretinale fotocoagulatie (PRP). Het primaire eindpunt was de gemiddelde verandering in gezichtsscherpte bij jaar 2. Bijkomend werd de verandering in de ernst van de diabetische retinopathie (DR) beoordeeld op basis van fundusfoto’s met behulp van de DR severity score (DRSS).
Protocol S was een multicenter, gerandomiseerd, actief-gecontroleerd, parallelle-toewijzing, non-inferioriteits-fase III-onderzoek waarin 305 patiënten (394 onderzoeksogen) met PDR met of zonder DME bij baseline werden opgenomen. Het onderzoek vergeleek intravitreale injecties met 0,5 mg ranibizumab met standaardbehandeling met PRP. Een totaal van 191 ogen (48,5%) werd gerandomiseerd naar 0,5 mg ranibizumab en 203 ogen (51,5%) werden gerandomiseerd naar PRP. Een totaal van 88 ogen (22,3%) had bij baseline DME: respectievelijk 42 (22,0%) en 46 (22,7%) ogen in de ranibizumab- en PRP-groepen.
In dit onderzoek was de gemiddelde verandering in gezichtsscherpte bij jaar 2 +2,7 letters in de ranibizumabgroep, in vergelijking met -0,7 letters in de PRP-groep. Het verschil in “least square means” was 3,5 letters (95%-BI: [0,2 tot 6,7]).
Bij jaar 1 ondervond 41,8% van de ogen een ≥2-staps verbetering in de DRSS onder behandeling met ranibizumab (n=189) vergeleken met 14,6% van de ogen onder behandeling met PRP (n=199). Het geschatte verschil tussen ranibizumab en laser was 27,4% (95%-BI: [18,9, 35,9]).
Tabel 7 DRSS verbetering of verslechtering van ≥2 of ≥3 stappen bij jaar 1 in Protocol S
(LOCF-methode)
| Gecategoriseerde verandering ten opzichte van baseline | Protocol S | ||
Ranibizumab 0,5 mg (N=189) | PRP (N=199) | Verschil in proportie (%), BI | |
| ≥2-staps verbetering | |||
| n (%) | 79 (41,8%) | 29 (14,6%) | 27,4 (18,9, 35,9) |
| ≥3-staps verbetering | |||
| n (%) | 54 (28,6%) | 6 (3,0%) | 25,7 (18,9, 32,6) |
| ≥2-staps verslechtering | |||
| n (%) | 3 (1,6%) | 23 (11,6%) | -9,9 (-14,7, -5,2) |
| ≥3-staps verslechtering | |||
| n (%) | 1 (0,5%) | 8 (4,0%) | -3,4 (-6,3, -0,5) |
| DRSS = diabetic retinopathy severity score, n = aantal patiënten dat voldeed aan de voorwaarde bij het bezoek, N = totaal aantal studieogen. | |||
Bij jaar 1 was de ≥2-staps verbetering in DRSS in de groep met ranibizumab in Protocol S consistent bij ogen zonder DME (39,9%) en met DME bij baseline (48,8%).
Een analyse van de gegevens bij jaar 2 van Protocol S toonde aan dat 42,3% (n=80) van de ogen in de groep met ranibizumab een ≥2-staps verbetering in DRSS ten opzichte van baseline had, vergeleken met 23,1% (n=46) van de ogen in de groep met PRP. In de groep met ranibizumab werd een ≥2-staps verbetering in DRSS ten opzichte van baseline waargenomen bij 58,5% (n=24) van de ogen met DME bij baseline en 37,8% (n=56) van de ogen zonder DME.
DRSS werd ook beoordeeld in drie afzonderlijke actief-gecontroleerde fase III-DME-studies (ranibizumab 0,5 mg PRN versus laser) die een totaal van 875 patiënten omvatten, waarvan ongeveer 75% van Aziatische oorsprong was. In een meta-analyse van deze onderzoeken vertoonde 48,4% van de 315 patiënten met vast te stellen DRSS-scores in de subgroep van patiënten met matig ernstige niet-proliferatieve DR (NPDR) of slechter op baseline een ≥2-staps verbetering in de DRSS op maand 12 bij behandeling met ranibizumab (n=192) versus 14,6% van de patiënten behandeld met laser (n=123). Het geschatte verschil tussen ranibizumab en laser was 29,9% (95%-BI: [20,0, 39,7]). Bij de 405 patiënten bij wie de DRSS-score was vast te stellen, met matige NPDR of beter, werd een ≥2-staps verbetering van de DRSS waargenomen bij respectievelijk 1,4% en 0,9% van de ranibizumab- en lasergroepen.
Behandeling van visusverslechtering als gevolg van macula-oedeem secundair aan RVO De klinische veiligheid en werkzaamheid van ranibizumab bij patiënten met visusverslechtering als gevolg van macula-oedeem secundair aan RVO is onderzocht in de gerandomiseerde, dubbelblinde, gecontroleerde onderzoeken BRAVO en CRUISE, waarin respectievelijk patiënten met BRVO (n=397) en CRVO (n=392) werden gerekruteerd. In beide onderzoeken kregen de patiënten of 0,3 mg of 0,5 mg ranibizumab of sham-injecties. Na 6 maanden werden patiënten in de sham-controlegroep overgezet op 0,5 mg ranibizumab.
De belangrijkste resultaten uit BRAVO en CRUISE zijn samengevat in Tabel 8 en Figuur 5 en 6.
Tabel 8 Resultaten op maand 6 en 12 (BRAVO en CRUISE)
| BRAVO | CRUISE | |||
Sham/Ranibiz umab 0,5 mg (n=132) | Ranibizum ab 0,5 mg (n=131) | Sham/Ranibizu mab 0,5 mg (n=130) | Ranibizumab 0,5 mg (n=130) | |
| Gemiddelde verandering in gezichtsscherpte (letters) (SD) op maand 6a (primair eindpunt) | 7,3 (13,0) | 18,3 (13,2) | 0,8 (16,2) | 14,9 (13,2) |
| Gemiddelde verandering in BCVA op maand 12 (letters) (SD) | 12,1 (14,4) | 18,3 (14,6) | 7,3 (15,9) | 13,9 (14,2) |
| Winst van ≥15 letters in gezichtsscherpte op maand 6a (%) | 28,8 | 61,1 | 16,9 | 47,7 |
| Winst van ≥15 letters in gezichtsscherpte op maand 12 (%) | 43,9 | 60,3 | 33,1 | 50,8 |
| Aandeel (%) dat laser “rescue” heeft gekregen gedurende 12 maanden | 61,4 | 34,4 | n.v.t. | n.v.t. |
a p<0,0001 voor beide onderzoeken
Figuur 5 Gemiddelde verandering in BCVA in de loop van de tijd, ten opzichte van de BCVA uitgangswaarde tot maand 6 en maand 12 (BRAVO)
Figuur 6 Gemiddelde verandering in BCVA in de loop van de tijd, ten opzichte van de BCVA uitgangswaarde tot maand 6 en 12 (CRUISE)
In beide onderzoeken ging de verbetering in zicht gepaard met een continue en significante vermindering van het macula-oedeem, zoals gemeten met de centrale retinadikte.
Bij patiënten met CRVO (CRUISE en extensiestudie HORIZON): Patiënten behandeld met sham-injecties in de eerste 6 maanden die vervolgens ranibizumab kregen, behaalden geen vergelijkbare winst in VA in maand 24 (~6 letters), in vergelijking met patiënten die vanaf het begin van de studie werden behandeld met ranibizumab (~12 letters).
Statistisch significante, door de patiënt gemelde verbeteringen in de sub-schalen met betrekking tot activiteit dichtbij en veraf werden waargenomen bij de ranibizumab-behandeling ten opzichte van de controlegroep, zoals gemeten met behulp van de NEI VFQ-25.
De klinische veiligheid en werkzaamheid van ranibizumab op de lange termijn (24 maanden) bij patiënten met visusverslechtering als gevolg van macula-oedeem secundair aan RVO werden onderzocht in de BRIGHTER (BRVO) en CRYSTAL (CRVO) studies. In beide onderzoeken kregen de patiënten een 0,5 mg ranibizumab PRN doseringsschema, gestuurd op geïndividualiseerde stabilisatiecriteria. BRIGHTER was een 3-armig gerandomiseerd actief-gecontroleerd onderzoek waarin 0,5 mg ranibizumab gegeven als monotherapie of in combinatie met adjuvante laserfotocoagulatie werd vergeleken met alleen laserfotocoagulatie. Patiënten in de laser-arm konden na 6 maanden 0,5 mg ranibizumab krijgen. CRYSTAL was een eenarmige studie met 0,5 mg ranibizumab monotherapie.
De belangrijkste resultaten van BRIGHTER en CRYSTAL zijn weergegeven in Tabel 9.
Tabel 9 Resultaten op maand 6 en 24 (BRIGHTER en CRYSTAL)
| BRIGHTER | CRYSTAL | |||
Ranibizumab 0,5 mg N=180 | Ranibizumab 0,5 mg + laser N=178 | laser* N=90 | Ranibizumab 0,5 mg N=356 | |
Gemiddelde verandering in BCVA op maand 6a (letters) (SD) | +14,8 (10,7) | +14,8 (11,13) | +6,0 (14,27) | +12,0 (13,95) |
Gemiddelde verandering in BCVA op maand 24b (letters) (SD) | +15,5 (13,91) | +17,3 (12,61) | +11,6 (16,09) | +12,1 (18,60) |
Winst van ≥15 letters in BCVA op maand 24 (%) | 52,8 | 59,6 | 43,3 | 49,2 |
| Gemiddeld aantal injecties (SD) (maanden 0-23) | 11,4 (5,81) | 11,3 (6,02) | n.v.t. | 13,1 (6,39) |
a p<0,0001 voor beide vergelijkingen in BRIGHTER op maand 6: ranibizumab 0,5 mg versus laser en ranibizumab 0,5 mg + laser versus laser. b p<0,0001 voor nulhypothese in CRYSTAL dat de gemiddelde wijziging op maand 24 ten opzichte van baseline nul is. * Vanaf maand 6 was behandeling met ranibizumab 0,5 mg toegestaan (24 patiënten werden alleen met laser behandeld). | ||||
In BRIGHTER liet ranibizumab 0,5 mg met adjuvante lasertherapie non-inferioriteit zien versus ranibizumab monotherapie van baseline tot maand 24 (95%-BI -2,8, 1,4).
In beide studies werd een snelle en statistisch significante afname ten opzichte van baseline van de centrale retinale subvelddikte waargenomen op maand 1. Dit effect bleef gehandhaafd tot maand 24.
Het effect van ranibizumabbehandeling was vergelijkbaar, onafhankelijk van de aanwezigheid van retinale ischemie. In BRIGHTER hadden patiënten met ischemie (N=46) of zonder (N=133) en behandeld met ranibizumab monotherapie een gemiddelde verandering ten opzichte van baseline van respectievelijk +15,3 en +15,6 letters op maand 24. In CRYSTAL hadden patiënten met ischemie (N=53) of zonder (N=300) en behandeld met ranibizumab monotherapie een gemiddelde verandering ten opzichte van baseline van respectievelijk +15,0 en +11,5 letters.
Het effect met betrekking tot visusverbetering werd waargenomen bij alle patiënten die behandeld werden met 0,5 mg ranibizumab monotherapie, onafhankelijk van de duur van hun ziekte in zowel BRIGHTER als CRYSTAL. Bij patiënten met een ziekteduur van <3 maanden werd een toename in gezichtsscherpte van 13,3 en 10,0 letters gezien op maand 1; en 17,7 en 13,2 letters op maand 24 in respectievelijk BRIGHTER en CRYSTAL. De overeenkomstige toename van de gezichtsscherpte bij patiënten met een ziekteduur van ≥12 maanden was 8,6 en 8,4 letters in de respectievelijke studies. Het moet overwogen worden de behandeling te starten op het moment van de diagnose.
Het langetermijnveiligheidsprofiel van ranibizumab waargenomen in de 24 maanden durende onderzoeken komt overeen met het bekende veiligheidsprofiel van ranibizumab.
Pediatrische patiënten
De veiligheid en werkzaamheid van ranibizumab 0,5 mg in een voorgevulde spuit werden niet bestudeerd bij pediatrische patiënten.
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat ranibizumab bevat in alle subgroepen van pediatrische patiënten met neovasculaire LMD, visusverslechtering als gevolg van DME, visusverslechtering als gevolg van macula-oedeem secundair aan RVO, visusverslechtering als gevolg van CNV en diabetische retinopathie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De serumconcentraties van ranibizumab waren na maandelijkse intravitreale toediening van ranibizumab aan patiënten met neovasculaire LMD in het algemeen laag, met maximum niveaus (Cmax) in het algemeen lager dan de ranibizumab-concentratie, nodig om de biologische activiteit van VEGF met 50% te remmen (11-27 ng/ml, zoals onderzocht in een cellulaireproliferatieonderzoek in vitro). Cmax was dosisproportioneel over een doseringsbereik van 0,05 tot 1,0 mg/oog. Serumconcentraties in een beperkt aantal DME-patiënten wijzen erop dat een licht verhoogde systemische blootstelling niet kan worden uitgesloten vergeleken met die van patiënten met neovasculaire LMD. Ranibizumab serumconcentraties bij RVO-patiënten waren vergelijkbaar of iets hoger in vergelijking met de concentraties waargenomen bij neovasculaire-LMD-patiënten.
De gemiddelde eliminatiehalfwaardetijd van ranibizumab in het glasvocht is ongeveer 9 dagen, gebaseerd op de analyse van de farmacokinetiek van de populatie en het verdwijnen van ranibizumab uit het serum bij patiënten met neovasculaire LMD behandeld met de 0,5 mg dosering. Bij maandelijkse intravitreale toediening van 0,5 mg ranibizumab per oog wordt de Cmax van ranibizumab in het serum na ongeveer 1 dag bereikt en ligt naar verwachting in het bereik tussen de 0,79 en 2,90 ng/ml en Cmin ligt naar verwachting in het bereik tussen de 0,07 en 0,49 ng/ml. De concentraties van ranibizumab in het serum zijn naar verwachting ongeveer 90.000 keer lager dan de vitreale concentraties van ranibizumab.
Patiënten met nierinsufficiëntie: Er is geen formeel onderzoek uitgevoerd naar de farmacokinetiek van ranibizumab bij patiënten met nierinsufficiëntie. In een populatiefarmacokinetiekanalyse bij neovasculaire-LMD-patiënten had 68% (136 van de 200) van de patiënten een gestoorde nierfunctie (46,5% mild [50-80 ml/min], 20% matig [30-50 ml/min], en 1,5% ernstig [<30 ml/min]). Bij RVO-patiënten had 48,2% (253 van de 525) een gestoorde nierfunctie (36,4% mild, 9,5% matig, en 2,3% ernstig). Systemische klaring was iets lager, maar dit was niet klinisch significant.
Leverinsufficiëntie: Er is geen formeel onderzoek uitgevoerd naar de farmacokinetiek van ranibizumab bij patiënten met leverinsufficiëntie.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bilaterale intravitreale toediening van ranibizumab aan cynomolgus-apen van doseringen tussen 0,25 mg per oog en 2,0 mg per oog iedere twee weken gedurende 26 weken resulteerde in dosisafhankelijke oculaire effecten.
Intraoculair waren er dosisafhankelijke toenames van verschijnselen van ontsteking in de voorste kamer en cellen die 2 dagen na de injectie een piek bereikten. De ernst van de ontstekingsreactie nam over het algemeen af bij opeenvolgende injecties of gedurende herstel. In het achterste segment waren er vitreale celinfiltraties en mouches volantes die ook dosisafhankelijk leken te zijn en in het algemeen persisteerden tot het eind van de behandelperiode. In het 26 weken durende onderzoek nam de ernst van de ontstekingen van het glasvocht toe met het aantal injecties, hoewel er bewijs van omkeerbaarheid werd waargenomen na herstel. De aard en de timing van de
achterstesegmentontstekingen suggereerden een immuungemedieerde antilichaamrespons die klinisch irrelevant kan zijn. Cataractvorming is waargenomen bij sommige dieren na een relatief lange periode van intensieve ontsteking, wat suggereert dat de veranderingen in de lens secundair zijn aan de ernstige ontsteking. Een tijdelijke toename in intraoculaire druk na dosering is waargenomen na de intravitreale injecties, onafhankelijk van de dosering.
Microscopische oculaire veranderingen werden gerelateerd aan ontsteking en wezen niet op degeneratieve processen. Granulomateuze inflammatoire veranderingen zijn waargenomen in de optische schijf van sommige ogen. Deze achterstesegmentveranderingen verminderden, en verdwenen in sommige gevallen, gedurende de herstelperiode.
Er zijn geen symptomen van systemische toxiciteit volgend op de intravitreale toediening gevonden. In het serum en het glasvocht zijn bij een subgroep van de behandelde dieren antilichamen tegen ranibizumab gevonden.
Er zijn geen gegevens beschikbaar met betrekking tot carcinogeniciteit of mutageniciteit.
Bij zwangere apen veroorzaakte intravitreale behandeling met ranibizumab, die resulteert in maximale systemische blootstellingen die het 0,9-7-voudige van een ‘worst case’ klinische blootstelling zijn, geen ontwikkelingstoxiciteit of teratogeniteit, en had het geen effect op het gewicht of de structuur van de placenta, hoewel ranibizumab, op basis van het farmacologisch effect, als potentieel teratogeen en embryo-/foetotoxisch beschouwd moet worden.
De afwezigheid van ranibizumab-gemedieerde effecten op de embryo-foetale ontwikkeling is waarschijnlijk voornamelijk gerelateerd aan het onvermogen van het Fab-fragment om de placenta te passeren. Toch is er een casus beschreven van hoge ranibizumab serumgehaltes bij de moeder en de aanwezigheid van ranibizumab in foetaal serum, wat suggereert dat het anti-ranibizumab-antilichaam werkte als (Fc-gedeelte-bevattend) dragereiwit voor ranibizumab, waarbij de serumklaring bij de moeder werd verminderd en de placentapassage mogelijk werd gemaakt. Aangezien de onderzoeken naar embryo-foetale ontwikkeling werden uitgevoerd bij gezonde zwangere dieren en een ziekte (zoals diabetes) de permeabiliteit van de placenta voor een Fab-fragment kan veranderen, moet het onderzoek met de nodige voorzichtigheid worden geïnterpreteerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
α,α-trehalosedihydraat
Histidinehydrochloride, monohydraat
Histidine
Polysorbaat 20 (E 432)
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
De voorgevulde spuit in het verzegelde bakje in de verpakking bewaren ter bescherming tegen licht. Vóór gebruik mag het ongeopende bakje gedurende maximaal 24 uur op kamertemperatuur (25 °C) worden bewaard.
6.5 Aard en inhoud van de verpakking
0,165 ml steriele oplossing in een voorgevulde spuit van cyclisch olefinepolymeer (COP) met een chloorbutylrubber zuigerstop en een spuitdop bestaande uit een grijze chloorbutylrubber afsluitdop inclusief een Luer-Lock adapter. De voorgevulde spuit heeft een zuigerstang en een heldere vingersteun en is verpakt in een verzegeld bakje.
Verpakkingsgrootte van één voorgevulde spuit.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De voorgevulde spuit is uitsluitend voor eenmalig gebruik. De voorgevulde spuit is steriel. Gebruik het product niet als de verpakking beschadigd is. De steriliteit van de voorgevulde spuit kan niet worden gegarandeerd tenzij het bakje verzegeld blijft. Gebruik de voorgevulde spuit niet als de oplossing verkleurd of troebel is of deeltjes bevat.
De voorgevulde spuit bevat meer dan de aanbevolen dosis van 0,5 mg. Het extraheerbare volume van één voorgevulde spuit (0,1 ml) mag niet in zijn geheel worden gebruikt. Het overtollige volume moet worden verwijderd vóór injectie. Het injecteren van het gehele volume van de voorgevulde spuit zou kunnen leiden tot overdosering. Druk de zuiger langzaam in totdat de rand onder de top van de rubber stop zich op één lijn bevindt met de zwarte doseringsstreep op de spuit (equivalent aan 0,05 ml, d.w.z. 0,5 mg ranibizumab) om de luchtbel samen met het teveel aan geneesmiddel te verwijderen.
Voor de intravitreale injectie moet een 30G x ½″ steriele injectienaald worden gebruikt. Dit medische hulpmiddel maakt geen deel uit van deze verpakking.
Voor de bereiding van Ranivisio voor intravitreale toediening, volg de instructies voor gebruik:
Introductie Lees alle instructies zorgvuldig vóór het gebruik van de voorgevulde spuit.
De voorgevulde spuit is uitsluitend voor eenmalig gebruik. De voorgevulde spuit is steriel. Gebruik het product niet als de verpakking beschadigd is. Het openen van het verzegelde bakje en alle volgende stappen dienen te worden uitgevoerd onder aseptische omstandigheden.
NB: De dosis moet op 0,05 ml worden ingesteld.
| Beschrijving voorgevulde spuit | Spuitdop Rubber stop Vingersteun Luer-Lock 0,05 ml doseringsstreep Zuigerstang Figuur 1 | |
| Voorbereiden |
| |
Spuit controleren |
| |
| Spuitdop verwijdere n |
| Figuur 2 Figuur 3 |
Naald bevestigen |
| Figuur 4 Figuur 5 |
| Luchtbellen verwijderen |
| Figuur 6 |
| Dosis instellen |
NB: De zuigerstang is niet aan de rubber stop bevestigd – dit is om te voorkomen dat er lucht in de spuit wordt getrokken. | Figuur 7 |
| Injecteren | De injectieprocedure moet worden uitgevoerd onder aseptische omstandigheden.
| |
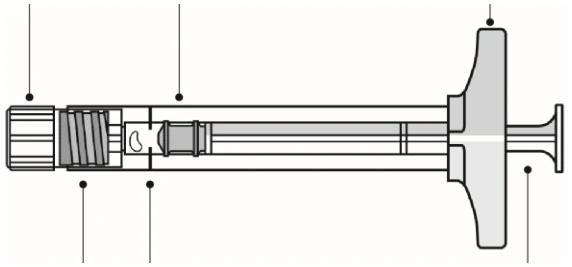
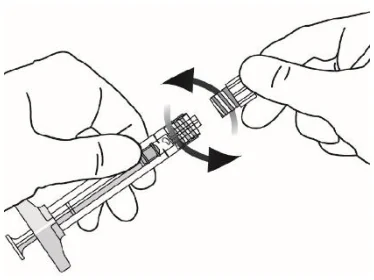
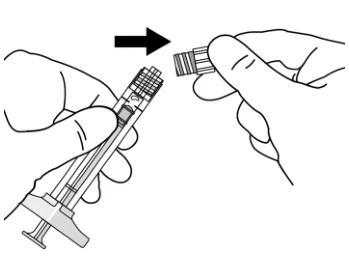
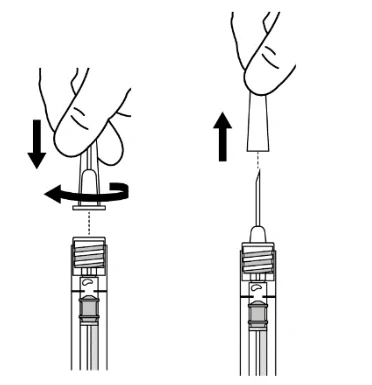
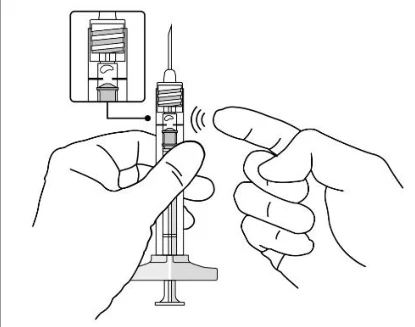
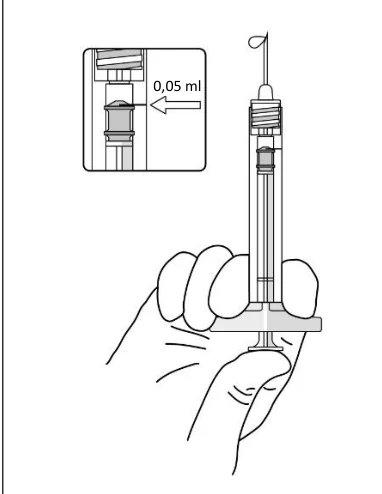
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Midas Pharma GmbH
Rheinstraße 49
D-55218 Ingelheim
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1673/002
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 25 augustus 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.