


SmPC (samenvatting van de productkenmerken) - Praxbind
1. NAAM VAN HET GENEESMIDDEL
Praxbind 2,5 g/50 ml oplossing voor injectie/infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ml oplossing voor injectie/infusie bevat 50 mg idarucizumab.
Elke injectieflacon bevat 2,5 g idarucizumab in 50 ml.
Idarucizumab wordt door middel van recombinant DNA-technologie in ovariumcellen van de Chinese hamster geproduceerd.
Hulpstoffen met bekend effect
Elke injectieflacon bevat 2 g sorbitol en 25 mg natrium in 50 ml (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie/infusie
Heldere tot licht opaliserende, kleurloze tot lichtgele oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Praxbind is een specifiek antidotum voor dabigatran en is geïndiceerd bij volwassen patiënten die worden behandeld met dabigatran etexilaat wanneer het antistollingseffect van dit middel snel moet worden geneutraliseerd:
- voor spoedoperaties/dringende ingrepen;
- bij een levensbedreigende of ongecontroleerde bloeding.
4.2 Dosering en wijze van toediening
Uitsluitend voor gebruik in het ziekenhuis.
Dosering
De aanbevolen dosis is 5 g idarucizumab (2 injectieflacons van 2,5 g/50 ml).
In een subgroep van patiënten zijn er tot 24 uur na toediening van idarucizumab plasmaconcentraties van ongebonden dabigatran teruggekeerd met de daarmee corresponderende verlenging van de stollingstesten (zie rubriek 5.1).
Toediening van een tweede dosis van 5 g idarucizumab kan worden overwogen in de volgende situaties:
- opnieuw optreden van klinisch relevante bloedingen samen met verlengde stollingstijden, of
- als een potentiële opnieuw optredende bloeding levensbedreigend zou zijn en er verlengde stollingstijden worden waargenomen, of
- patiënten moeten een tweede spoedoperatie/dringende ingreep ondergaan en hebben verlengde stollingstijden.
Relevante coagulatieparameters zijn de geactiveerde partiële tromboplastinetijd (aPTT), verdunde trombinetijd (dTT) of ecarine-stollingstijd (ECT) (zie rubriek 5.1).
Er is geen onderzoek uitgevoerd naar een maximale dagdosis.
Opnieuw starten antitrombosetherapie
De behandeling met dabigatran etexilaat kan 24 uur na toediening van idarucizumab opnieuw worden gestart, als de patiënt klinisch stabiel is en de hemostase voldoende is bereikt.
Na toediening van idarucizumab kan op elk moment een andere antitrombosetherapie (bijv. laagmoleculairgewichtheparine) worden gestart, als de patiënt klinisch stabiel is en de hemostase voldoende is bereikt.
Wanneer er geen antitrombosetherapie wordt gegeven, loopt de patiënt het risico op trombose vanwege de onderliggende ziekte of aandoening.
Speciale populaties
Ouderen
Bij ouderen van 65 jaar of ouder hoeft de dosis niet te worden aangepast (zie rubriek 5.2).
Patiënten met nierfunctiestoornis
Bij patiënten met een nierfunctiestoornis hoeft de dosis niet te worden aangepast. Een nierfunctiestoornis had geen invloed op de neutralisatie van het effect van idarucizumab (zie rubriek 5.2).
Patiënten met leverfunctiestoornis
Bij patiënten met een leverbeschadiging hoeft de dosis niet te worden aangepast (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Praxbind bij kinderen jonger dan 18 jaar zijn niet vastgesteld. De momenteel beschikbare gegevens worden beschreven in rubriek 5.1.
Wijze van toediening
Intraveneus gebruik.
Praxbind (2 injectieflacons van 2,5 g/50 ml) wordt intraveneus toegediend als twee achtereenvolgende infusies van elk 5 tot 10 minuten of als bolusinjectie.
Voor aanvullende instructies over het gebruiken en hanteren van het geneesmiddel, zie rubriek 6.6.
4.3 Contra-indicaties
Geen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Idarucizumab bindt zich specifiek aan dabigatran en heft het antistollingseffect ervan op. Het heft niet de effecten van andere antistollingsmiddelen op (zie rubriek 5.1).
Behandeling met Praxbind kan worden gebruikt in combinatie met standaard ondersteunende maatregelen, die vanuit medisch oogpunt in overweging dienen te worden genomen.
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Overgevoeligheid
Het risico van het gebruik van Praxbind bij patiënten met een bekende overgevoeligheid (bijv. anafylactoïde reactie) voor idarucizumab of voor een van de hulpstoffen moet zorgvuldig worden afgewogen tegen het mogelijke voordeel van deze spoedbehandeling. Indien zich een anafylactische reactie of een andere ernstige allergische reactie voordoet, dient de toediening van Praxbind onmiddellijk te worden gestaakt en een passende behandeling te worden gestart.
Erfelijke fructose-intolerantie
De aanbevolen dosis van Praxbind bevat 4 g sorbitol als hulpstof. Bij patiënten met een erfelijke fructose-intolerantie is parenterale toediening van sorbitol in verband gebracht met meldingen van hypoglykemie, hypofosfatemie, metabole acidose, verhoogd urinezuur, acuut leverfalen met afbraak van de afscheidings- en synthesefunctie, en overlijden. Daarom moet bij patiënten met een erfelijke fructose-intolerantie het risico van behandeling met Praxbind worden afgewogen tegen het mogelijke voordeel van deze spoedbehandeling. Indien Praxbind aan deze patiënten wordt toegediend, is tijdens blootstelling aan Praxbind en binnen 24 uur na blootstelling intensieve medische zorg nodig.
Trombo-embolische voorvallen
Patiënten die worden behandeld met dabigatran hebben een onderliggende aandoening waardoor ze een verhoogd risico hebben op trombo-embolische voorvallen. Door neutralisatie van de dabigatrantherapie worden patiënten blootgesteld aan het trombotisch risico van hun onderliggende aandoening. Om dit risico te verkleinen, moet worden overwogen om de antistollingsbehandeling te hervatten zodra dat medisch verantwoord is (zie rubriek 4.2).
Onderzoek op eiwit in de urine
Praxbind veroorzaakt een voorbijgaande proteïnurie als gevolg van een fysiologische reactie op de grote eiwitbelasting van de nieren na een intraveneuze bolusinjectie of snelle intraveneuze infusie van 5 g idarucizumab (zie rubriek 5.2). Deze voorbijgaande proteïnurie wijst niet op nierschade, waarmee bij urineonderzoek rekening dient te worden gehouden.
Natriumgehalte
Dit geneesmiddel bevat 50 mg natrium per dosis, overeenkomend met 2,5% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen formeel onderzoek naar interacties van Praxbind met andere geneesmiddelen uitgevoerd. Op grond van de farmacokinetische eigenschappen en het gegeven dat het zich zeer specifiek bindt aan dabigatran, worden klinisch relevante interacties met andere geneesmiddelen onwaarschijnlijk geacht.
In preklinische onderzoeken met idarucizumab zijn er geen interacties aangetoond met:
- middelen voor volume-expansie.
concentraten van stollingsfactor, zoals protrombinecomplex-concentraten (PCC's, met bijv.
3 factoren en 4 factoren), geactiveerde PCC's (aPCC's) en recombinant factor VIIa.
andere antistollingsmiddelen (bijv. andere trombineremmers dan dabigatran,
factor Xa-remmers, inclusief laagmoleculairgewichtheparine, vitamine K-antagonisten, heparine). Daarom worden de effecten van andere antistollingsmiddelen niet door idarucizumab geneutraliseerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van idarucizumab bij zwangere vrouwen. Gezien de aard en het beoogde klinisch gebruik van het geneesmiddel is er geen onderzoek op het gebied van reproductie- en ontwikkelingstoxiciteit uitgevoerd. Praxbind kan tijdens de zwangerschap worden gebruikt, als het verwachte klinische voordeel opweegt tegen de mogelijke risico's.
Borstvoeding
Het is niet bekend of idarucizumab/metabolieten in de moedermelk worden uitgescheiden.
Vruchtbaarheid
Er zijn geen gegevens over het effect van idarucizumab op de vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Niet van toepassing.
4.8 Bijwerkingen
De veiligheid van Praxbind werd onderzocht in een fase III-onderzoek bij 503 patiënten die met Pradaxa (dabigatran etexilaat) werden behandeld en een ongecontroleerde bloeding hadden of bij wie een spoedoperatie/dringende ingreep moest worden verricht, en bij 224 vrijwilligers in fase I-onderzoeken. Daarnaast werden 359 patiënten opgenomen in een wereldwijd toezichtsprogramma om gegevens te verzamelen over gebruikspatronen bij de toediening van idarucizumab in een real-world situatie. Eén pediatrische patiënt werd behandeld in de context van een pediatrisch veiligheidsonderzoek.
Er zijn daarbij geen bijwerkingen vastgesteld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen klinische ervaring met overdosering van idarucizumab.
De hoogste enkelvoudige dosis van idarucizumab die bij gezonde proefpersonen is onderzocht, was 8 g. Er zijn met betrekking tot deze groep geen veiligheidsmeldingen vastgesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: alle overige therapeutische middelen, antidota, ATC-code: V03AB37
Werkingsmechanisme
Idarucizumab is een specifiek antidotum voor dabigatran. Het is een gehumaniseerd monoklonaal antilichaamfragment (Fab) dat zich met een zeer hoge affiniteit aan dabigatran bindt, ongeveer 300 maal zo sterk als de bindingsaffiniteit van dabigatran voor trombine. Bij het idarucizumab-dabigatrancomplex komt de binding snel tot stand en laat de binding uiterst langzaam weer los met als gevolg een zeer stabiel complex. Idarucizumab bindt zich sterk en specifiek aan dabigatran en de metabolieten ervan en neutraliseert hun antistollingseffect.
Farmacodynamische effecten
De farmacodynamiek van idarucizumab na toediening van dabigatran etexilaat is bij 141 proefpersonen in fase I-onderzoeken onderzocht, waarvan gegevens worden weergegeven voor een representatieve subgroep van 6 gezonde proefpersonen in de leeftijd van 45 tot 64 jaar die een dosis van 5 g als intraveneuze infusie kregen toegediend. De mediane maximale blootstelling aan dabigatran bij de onderzochte gezonde proefpersonen was ongeveer een tweemaaldaagse toediening van 150 mg dabigatran etexilaat bij patiënten.
Het effect van idarucizumab op de blootstelling aan en de antistollingsactiviteit van dabigatran De plasmaconcentratie van ongebonden dabigatran was direct na de toediening van idarucizumab meer dan 99% lager, met als gevolg een concentratie zonder antistollingsactiviteit.
Bij de meerderheid van de patiënten bleef de neutralisatie van de plasmaconcentraties van dabigatran tot 12 uur lang in stand (≥ 90%). In een subgroep van patiënten werd waargenomen dat de plasmaconcentraties van ongebonden dabigatran weer stegen met de daarmee corresponderende verhoogde uitslagen van de stollingstijden, mogelijk als gevolg van herverdeling van dabigatran uit de periferie. Dit trad 1-24 uur na toediening van idarucizumab op, voornamelijk op tijdstippen ≥ 12 uur.
Afbeelding 1 – Plasmaconcentraties van ongebonden dabigatran in de representatieve groep van gezonde proefpersonen (toediening van idarucizumab of placebo bij 0 uur)
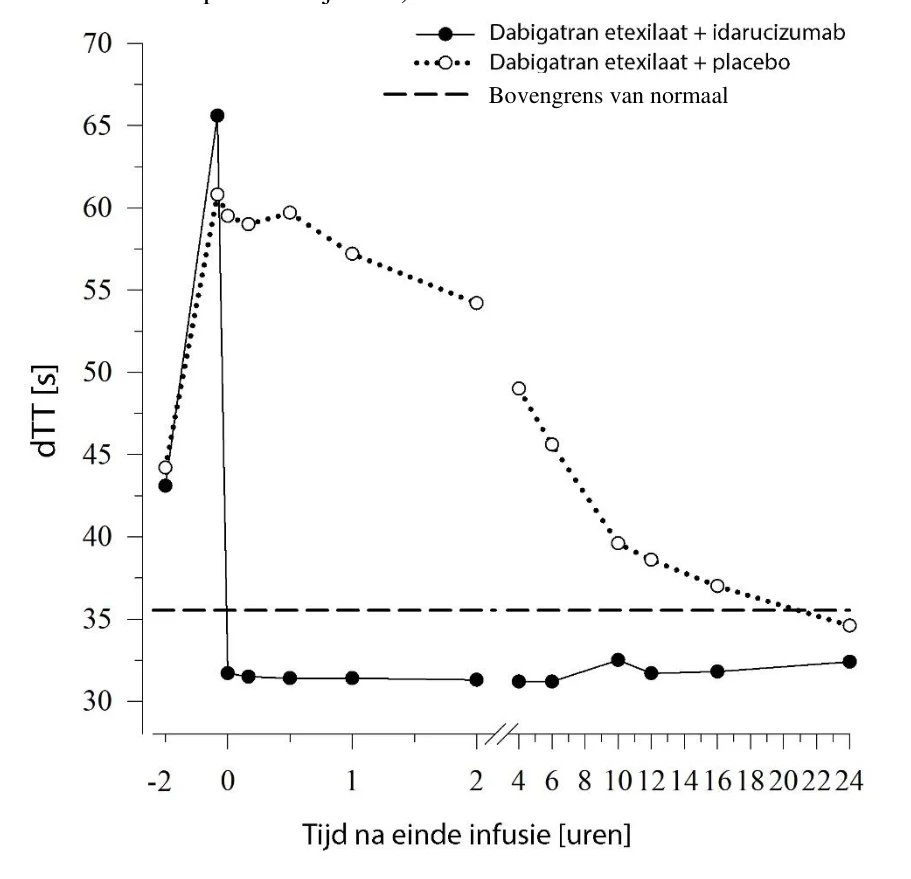
Dabigatran verlengt de stollingstijd van coagulatiemarkers zoals dTT, TT, aPTT en ECT, die een grove indicatie geven van de mate van antistolling. Een waarde binnen de referentiegrenzen na 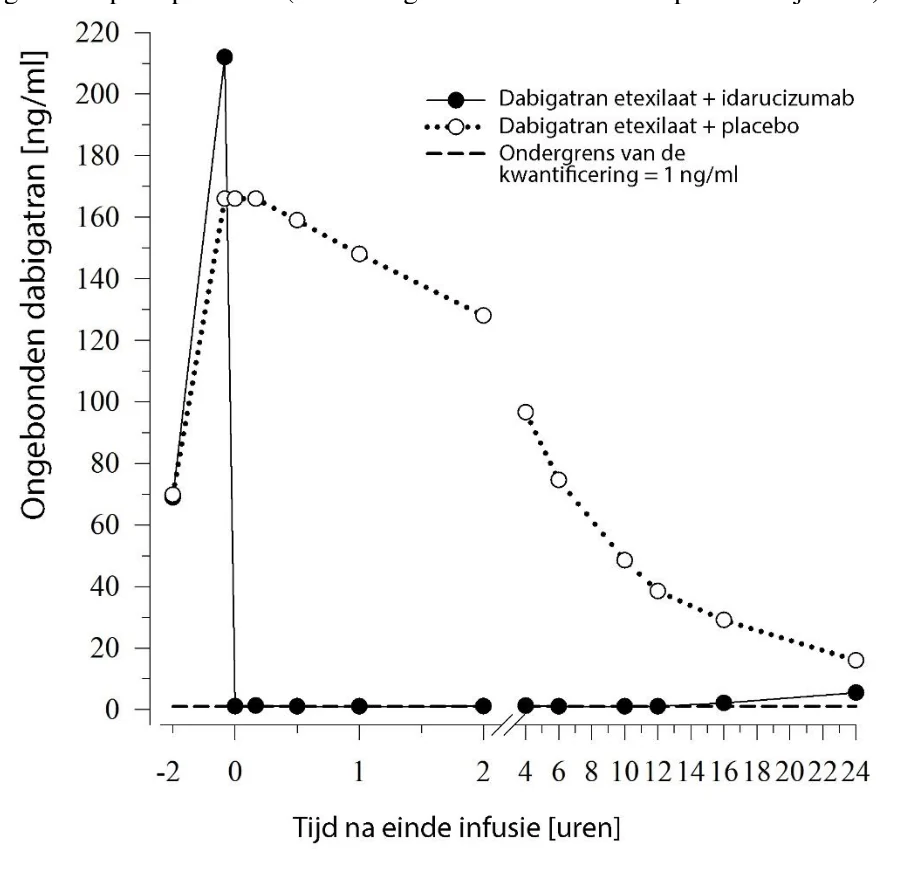 toediening van idarucizumab geeft aan dat er bij een patiënt geen sprake meer is van antistolling. Een waarde boven de hoogste referentiewaarde kan wijzen op resterend werkzaam dabigatran of andere klinische situaties, zoals aanwezigheid van andere actieve stoffen of stollingsproblemen in verband met bloedtransfusie. Deze testen zijn gebruikt om het antistollingseffect van dabigatran te bepalen. De door dabigatran geïnduceerde verlengde stollingstijd werd direct na de infusie van idarucizumab volledig en duurzaam ongedaan gemaakt, wat in stand bleef gedurende de gehele observatieperiode van ten minste 24 uur.
Afbeelding 2 – Neutralisatie van de door dabigatran geïnduceerde verlengde stollingstijd, die werd bepaald met de dTT in de representatieve groep van gezonde proefpersonen (toediening van idarucizumab of placebo bij 0 uur)
Afbeelding 3 – Neutralisatie van de door dabigatran geïnduceerde verlengde stollingstijd, die werd bepaald met de ECT in de representatieve groep van gezonde proefpersonen (toediening van idarucizumab of placebo bij 0 uur)
Parameters voor de trombinevorming
Dabigatran heeft een zeer sterk effect op de parameters van de endogene trombinepotentiaal (ETP). Behandeling met idarucizumab normaliseerde zowel de ratio van de lag time van de trombinevorming als de ratio van de tijd tot de maximale trombinevorming tot de uitgangswaarden, wat van 0,5 tot 12 uur na de beëindiging van de infusie van idarucizumab werd bepaald. Volgens de ETP-test heeft idarucizumab alleen geen stollingsbevorderend effect. Dit duidt erop dat idarucizumab geen protrombotisch effect heeft.
Opnieuw toedienen van dabigatran etexilaat
24 uur na de infusie van idarucizumab trad bij opnieuw toedienen van dabigatran etexilaat de verwachte antistollingswerking op.
Preklinische farmacodynamiek
In een traumamodel werd bij varkens stomp leverletsel toegebracht nadat doses van dabigatran waren toegediend om supratherapeutische concentraties van ongeveer 10 keer de plasmaconcentraties bij mensen tot stand te brengen. De levensbedreigende bloeding werd met idarucizumab binnen 15 minuten na de injectie effectief en snel tot stilstand gebracht. Alle varkens overleefden het trauma wanneer idarucizumab in doses van ongeveer 2,5 g en 5 g werd toegediend. Zonder idarucizumab was de mortaliteit in de antistollingsgroep 100%.
Klinische werkzaamheid en veiligheid
Drie gerandomiseerde, dubbelblinde, placebogecontroleerde fase I-onderzoeken zijn bij 283 proefpersonen (van wie er 224 werden behandeld met idarucizumab) uitgevoerd ter beoordeling van de veiligheid, werkzaamheid, verdraagbaarheid, farmacokinetiek en farmacodynamiek van idarucizumab, bij afzonderlijke toediening of na toediening van dabigatran etexilaat. De onderzochte populatie bestond uit gezonde proefpersonen en proefpersonen met specifieke populatiekenmerken zoals leeftijd, lichaamsgewicht, ras, geslacht en nierfunctiestoornis. In deze onderzoeken varieerde de dosis van idarucizumab van 20 mg tot 8 g en varieerden de infusietijden van 5 minuten tot 1 uur. 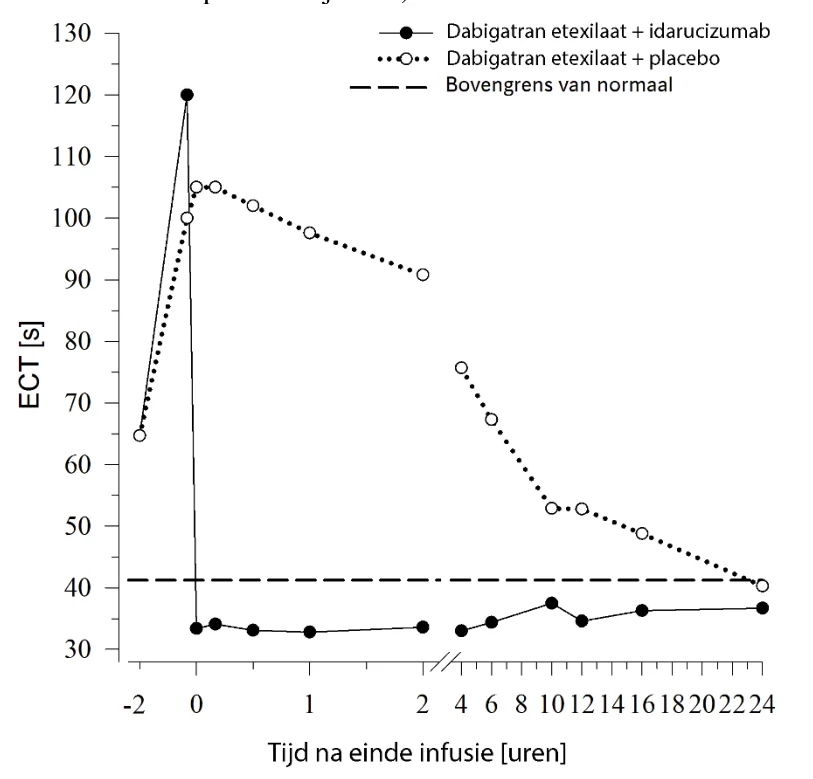
Er zijn representatieve waarden voor farmacokinetische en farmacodynamische parameters vastgesteld op basis van gezonde proefpersonen in de leeftijd van 45-64 jaar aan wie 5 g idarucizumab is toegediend (zie rubriek 5.1 en 5.2).
Er werd één prospectief, open-label, niet-gerandomiseerd, ongecontroleerd onderzoek (RE-VERSE AD) uitgevoerd naar de behandeling van volwassen patiënten die zich presenteerden met een aan dabigatran gerelateerde levensbedreigende of ongecontroleerde bloeding (groep A) of bij wie een spoedoperatie/dringende ingreep moest worden verricht (groep B). Het primaire eindpunt is het maximale percentage neutralisatie van het antistollingseffect van dabigatran dat binnen 4 uur na de toediening van idarucizumab optrad, op basis van bepaling van de dTT of de ECT door een centraal laboratorium. Een belangrijk secundair eindpunt was het herstel van hemostase.
RE-VERSE AD betrof de gegevens van 503 patiënten: 301 patiënten met ernstige bloeding (groep A) en 202 patiënten die een dringende ingreep/operatie moesten ondergaan (groep B). Ongeveer de helft van de patiënten in elke groep was man. De mediane leeftijd was 78 jaar en de mediane creatinineklaring (CrCl) was 52,6 ml/min. 61,5% van de patiënten in groep A en 62,4% van de patiënten in groep B was behandeld met dabigatran 110 mg tweemaal daags.
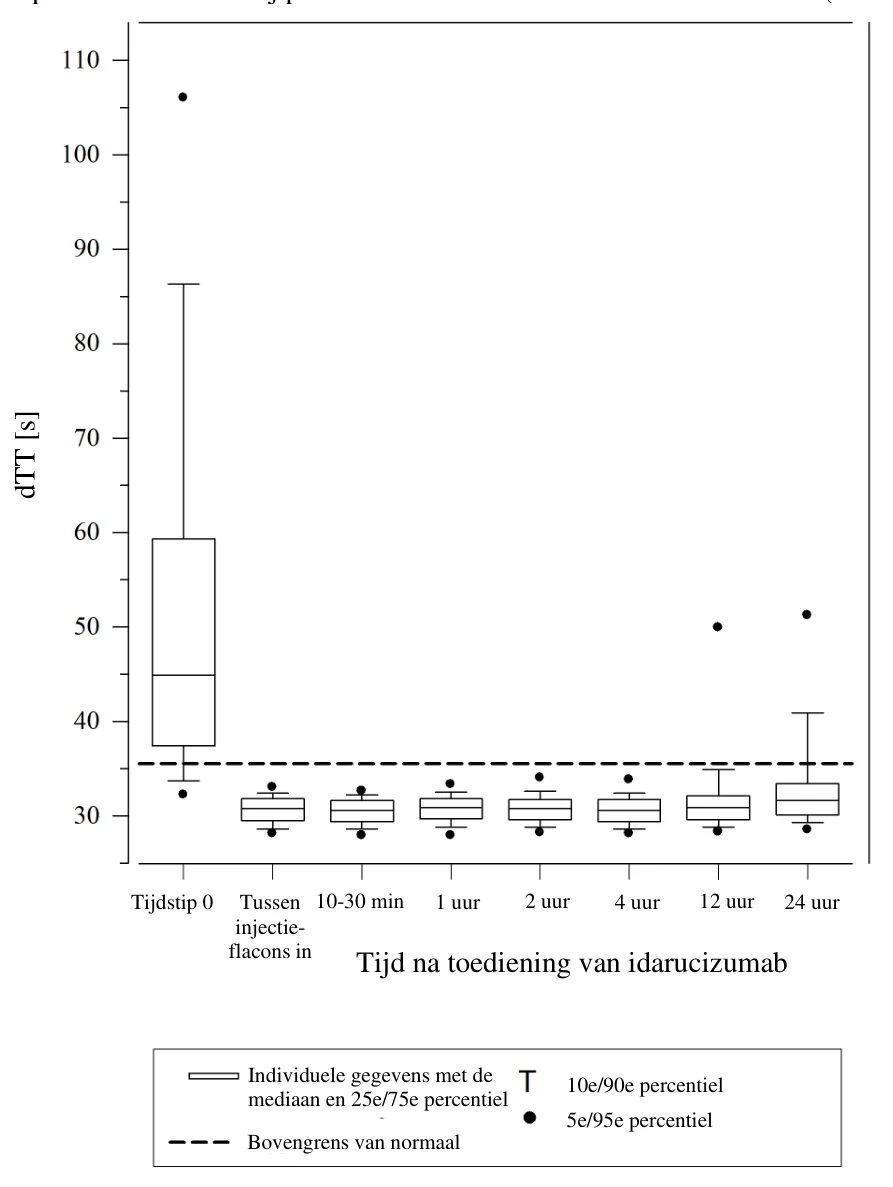
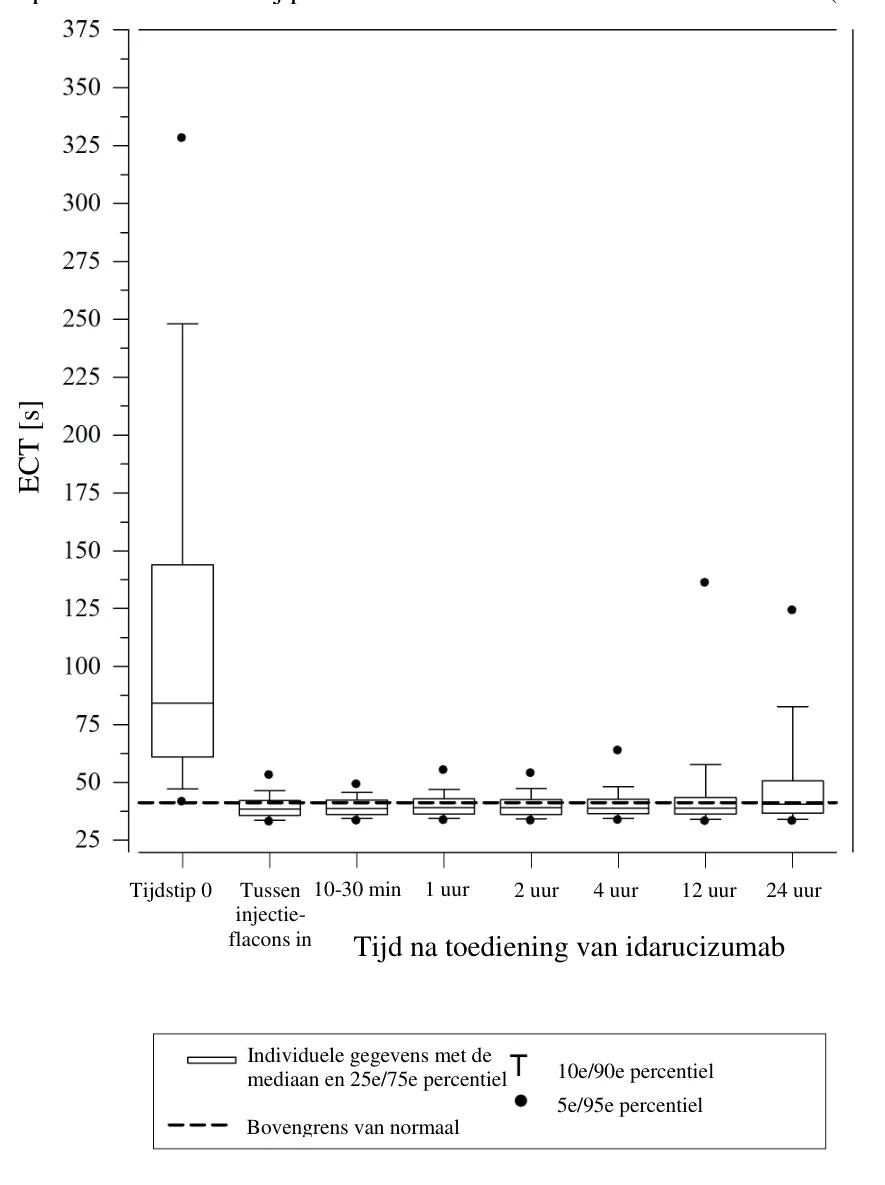
Neutralisatie was alleen evalueerbaar bij die patiënten die voorafgaand aan behandeling met idarucizumab een verlengde stollingstijd hadden. De meeste patiënten in zowel groep A als groep B bereikten volledige neutralisatie van het antistollingseffect van dabigatran op (respectievelijk dTT: 98,7%; ECT: 82,2%; aPTT: 92,5% van de evalueerbare patiënten) in de eerste 4 uur na de toediening van 5 g idarucizumab. De effecten van de neutralisatie waren onmiddellijk duidelijk na toediening.
Afbeelding 4 – Neutralisatie van de door dabigatran geïnduceerde verlengde stollingstijd, die werd bepaald met de dTT bij patiënten van het RE-VERSE AD-onderzoek (N = 487)
Afbeelding 5 – Neutralisatie van de door dabigatran geïnduceerde verlengde stollingstijd, die werd bepaald met de ECT bij patiënten van het RE-VERSE AD-onderzoek (N = 487)
Afbeelding 6 – Neutralisatie van de door dabigatran geïnduceerde verlengde stollingstijd, die werd bepaald met de aPTT bij patiënten van het RE-VERSE AD-onderzoek (N = 486)
Herstel van hemostase werd bereikt bij 80,3% van de evalueerbare patiënten die een ernstige bloeding hadden en normale hemostase werd waargenomen bij 93,4% van de patiënten die een dringende ingreep moesten ondergaan.
Er overleden 101 patiënten van de in totaal 503 patiënten; elk van deze sterfgevallen kon worden toegeschreven aan een complicatie van de bloeding/ingreep of kon in verband worden gebracht met comorbiditeiten. Trombotische voorvallen werden gemeld bij 34 patiënten (23 van de 34 patiënten kregen ten tijde van het voorval geen antitrombosetherapie) en in elk van die gevallen kon het trombotische voorval worden toegeschreven aan de onderliggende medische aandoening van de patiënt. Lichte symptomen van mogelijke overgevoeligheid (pyrexie, bronchospasme, hyperventilatie, uitslag of pruritus) zijn gemeld. Een causaal verband met idarucizumab kon niet worden vastgesteld.
Pediatrische patiënten
Eén pediatrische patiënt maakte deel uit van een open-label veiligheidsonderzoek met enkelvoudige dosis, waarbij idarucizumab intraveneus werd toegediend. Het onderzoek omvatte pediatrische patiënten van klinische onderzoeken met dabigatran etexilaat voor de behandeling en secundaire preventie van veneuze trombo-embolie (VTE). Voor inclusie was een snelle neutralisatie van het antistollingseffect van dabigatran bij de patiënten vereist. De patiënt (tussen 16-< 18 jaar oud) werd behandeld met dabigatran etexilaat als secundaire preventie van VTE vanwege de aanwezigheid van 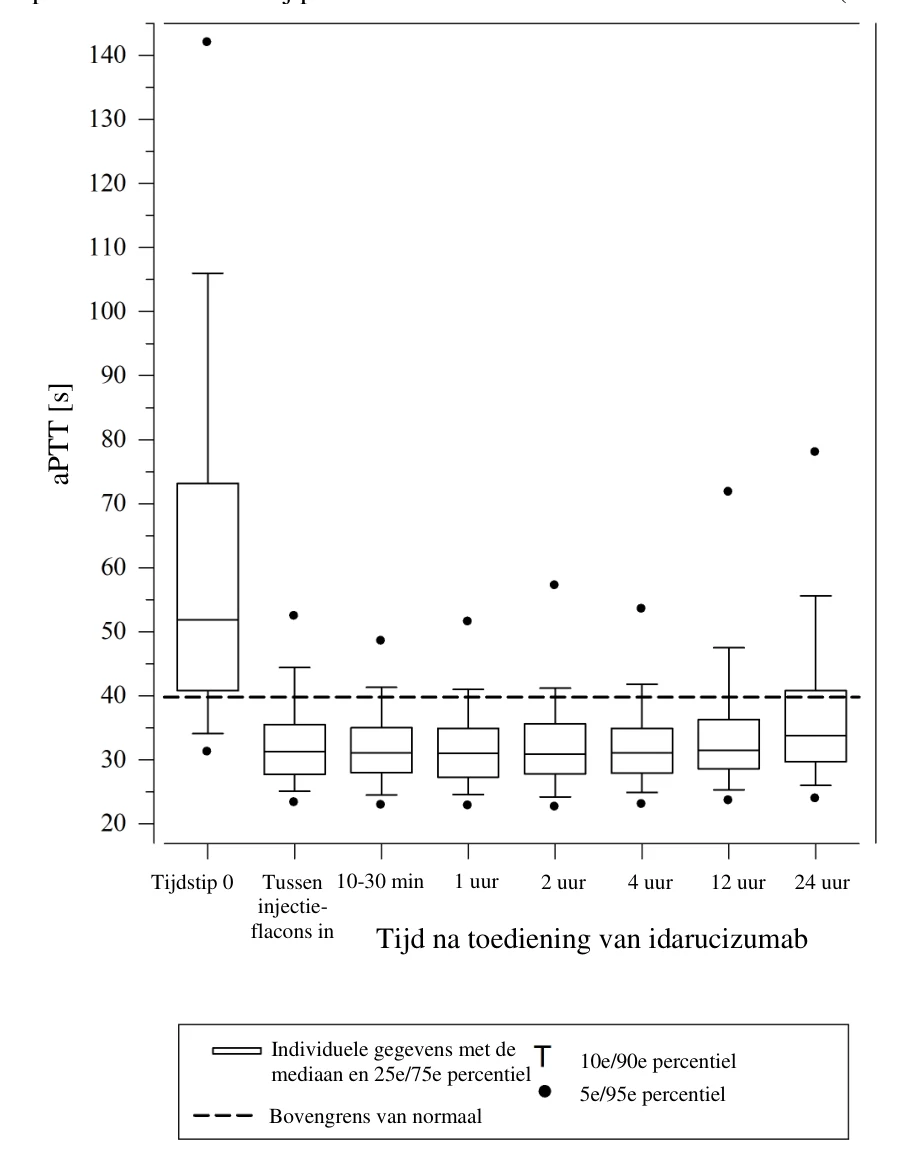 een klinische risicofactor. Een bloeding maakte een chirurgische interventie en adequate hemostase noodzakelijk. Behandeling met 5 g idarucizumab resulteerde in een snelle en complete neutralisatie van het antistollingseffect van dabigatran. De farmacokinetiek van idarucizumab en de effecten ervan op de farmacodynamiek waren consistent met de verkregen gegevens bij volwassenen.
Immunogeniciteit
Serummonsters van 283 proefpersonen in fase I-onderzoeken (224 vrijwilligers die werden behandeld met idarucizumab) en 501 patiënten zijn voor en na de behandeling getest op antilichamen tegen idarucizumab. Reeds bestaande antilichamen met kruisreactiviteit tegen idarucizumab werden gevonden bij ongeveer 12% (33/283) van de fase I-proefpersonen en bij 3,8% (19/501) van de patiënten. Er waren geen gevolgen voor de farmacokinetiek of de neutraliserende werking van idarucizumab en er zijn geen overgevoeligheidsreacties waargenomen.
Bij 4% (10/224) van de fase I-proefpersonen en bij 1,6% (8/501) van de patiënten ontwikkelden zich tijdens de behandeling mogelijk persisterende lage titers antilichamen tegen idarucizumab, wat suggereert dat idarucizumab een lage immunogeniciteit heeft. Bij een subgroep van 6 fase I-proefpersonen is idarucizumab een tweede keer toegediend, twee maanden na de eerste toediening. Bij deze proefpersonen zijn er voorafgaand aan de tweede toediening geen antilichamen tegen idarucizumab gevonden. Bij één proefpersoon zijn er na de tweede toediening antilichamen tegen idarucizumab gevonden tijdens de behandeling. Negen patiënten kregen een nieuwe dosis idarucizumab. Deze 9 patiënten kregen allemaal binnen 6 dagen na de eerste dosis idarucizumab een nieuwe dosis. Geen van de patiënten die een nieuwe dosis idarucizumab kregen, testte positief voor antilichamen tegen idarucizumab.
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van idarucizumab is bij 224 proefpersonen in fase I-onderzoeken onderzocht, waarvan gegevens worden weergegeven voor een representatieve subgroep van 6 gezonde proefpersonen in de leeftijd van 45 tot 64 jaar die een dosis van 5 g als intraveneuze infusie kregen toegediend.
Distributie
De dispositiekinetiek van idarucizumab kenmerkte zich door meerdere fasen en een beperkte extravasculaire distributie. Na de intraveneuze infusie van een dosis van 5 g was het geometrisch gemiddelde verdelingsvolume tijdens de steady state (Vdss) 8,9 l (geometrische variatiecoëfficiënt (gCV) 24,8%).
Biotransformatie
Er zijn verschillende routes beschreven die kunnen bijdragen aan het metabolisme van antilichamen. Al deze routes betreffen biodegradatie van het antilichaam tot kleinere moleculen, d.w.z. kleine peptiden of aminozuren, die vervolgens opnieuw worden geabsorbeerd en opgenomen in de algemene eiwitsynthese.
Eliminatie
Idarucizumab werd snel geëlimineerd met een totale klaring van 47,0 ml/min (gCV 18,4%), een initiële halfwaardetijd (t1/2) van 47 minuten (gCV 11,4%) en een terminale t1/2 van 10,3 uur (gCV 18,9%). Na intraveneuze toediening van 5 g idarucizumab werd 32,1% (gCV 60,0%) van de dosis teruggevonden in de urine binnen een opvangperiode van 6 uur en minder dan 1% in de volgende 18 uur. Men neemt aan dat het resterende deel van de dosis geëlimineerd wordt via eiwitafbraak, hoofdzakelijk in de nieren.
Na behandeling met idarucizumab is proteïnurie waargenomen. De voorbijgaande proteïnurie is een fysiologische reactie op de grote eiwitbelasting van de nieren na een intraveneuze bolusinjectie of snelle intraveneuze infusie van 5 g idarucizumab. De voorbijgaande proteïnurie was meestal ongeveer 4 uur na toediening van idarucizumab maximaal en normaliseerde binnen 12-24 uur. In enkele gevallen hield de voorbijgaande proteïnurie langer dan 24 uur aan.
Patiënten met nierfunctiestoornis
Praxbind is in fase I-onderzoeken onderzocht bij proefpersonen met een creatinineklaring tussen de 44 en 213 ml/min. Er zijn in fase I geen proefpersonen met een creatinineklaring onder de 44 ml/min onderzocht. De totale klaring was al naargelang de graad van nierfunctiestoornis lager dan die bij gezonde proefpersonen, met als gevolg een hogere blootstelling aan idarucizumab.
Op basis van de farmacokinetische gegevens van 347 patiënten met een verschillende mate van nierfunctie (mediaan van de CrCl 21-99 ml/min) wordt geschat dat de gemiddelde blootstelling aan idarucizumab (oppervlakte onder de plasmaconcentratie-tijdcurve (AUC0-24 uur)) met 38% toeneemt bij patiënten met een lichte (CrCl 50 - < 80 ml/min), met 90% bij patiënten met een matige (30 - < 50 ml/min) en met 146% bij patiënten met een ernstige (0 - < 30 ml/min) nierfunctiestoornis. Omdat dabigatran tevens primair wordt uitgescheiden via de nieren, wordt een toename van blootstelling aan dabigatran ook waargenomen bij verslechtering van de nierfunctie.
Op basis van deze gegevens en de mate van neutralisatie van het antistollingseffect van dabigatran bij patiënten, heeft een nierfunctiestoornis geen invloed op het neutraliserende effect van idarucizumab.
Patiënten met leverfunctiestoornis
Er is geen invloed van een leverfunctiestoornis, beoordeeld aan de hand van een leverbeschadiging die werd vastgesteld door verhoogde uitslagen op leverfunctietesten, waargenomen op de farmacokinetiek van idarucizumab.
Idarucizumab is onderzocht bij 58 patiënten met een in ernst variërende leverfunctiestoornis. In vergelijking met 272 patiënten zonder leverfunctiestoornis veranderde de mediane AUC van idarucizumab met -6%, 37% en 10% bij patiënten met ASAT/ALAT-stijgingen van respectievelijk 1 tot < 2 maal de bovengrens van normaal (ULN) (N = 34), 2 tot < 3 maal de bovengrens van normaal (N = 3) en > 3 maal de bovengrens van normaal (N = 21). Op basis van farmacokinetische gegevens van 12 patiënten met een leverziekte was de AUC van idarucizumab met 10% toegenomen in vergelijking met patiënten zonder leverziekte.
Ouderen/geslacht/ras
Op basis van farmacokinetische populatieanalyses hadden leeftijd, geslacht en ras geen klinisch betekenisvol effect op de farmacokinetiek van idarucizumab.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van onderzoek op het gebied van toxiciteit bij herhaalde dosering gedurende maximaal 4 weken bij de rat en 2 weken bij de aap. In onderzoek op het gebied van veiligheidsfarmacologie zijn geen effecten op het ademhalingsstelsel, het centraal zenuwstelsel of het cardiovasculaire stelsel aangetoond.
Er is geen onderzoek uitgevoerd naar het mutageen en carcinogeen potentieel van idarucizumab. Er worden op basis van het werkingsmechanisme van idarucizumab en de eigenschappen van eiwitten geen carcinogene of genotoxische effecten verwacht.
Er is geen onderzoek uitgevoerd naar mogelijke effecten van idarucizumab op de voortplanting. Er zijn geen aan de behandeling gerelateerde effecten vastgesteld in de vrouwelijke en mannelijke voortplantingsweefsels bij onderzoek op het gebied van toxiciteit bij herhaalde intraveneuze dosering gedurende maximaal 4 weken bij de rat en 2 weken bij de aap. Bovendien werd in een onderzoek naar kruisreactiviteit met weefsels geen binding van idarucizumab aan weefsel van de menselijke voortplantingsorganen waargenomen. De niet-klinische resultaten duiden derhalve niet op een risico voor de vruchtbaarheid of de embryofoetale ontwikkeling.
Na i.v. of paraveneuze toediening van idarucizumab werd geen plaatselijke irritatie van het bloedvat waargenomen. De formulering van idarucizumab veroorzaakte in vitro geen hemolyse van menselijk volbloed.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumacetaattrihydraat (E262)
azijnzuur (E260, voor pH-aanpassing)
sorbitol (E420)
polysorbaat 20 (E432)
water voor injecties
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen.
6.3 Houdbaarheid
4 jaar.
Na opening van de injectieflacon is de chemische en fysische stabiliteit van idarucizumab bij gebruik aangetoond voor 6 uur bij kamertemperatuur (beneden 30 °C).
Vanuit microbiologisch oogpunt dient het geneesmiddel direct na opening te worden gebruikt, tenzij de openingsmethode het risico van microbiële verontreiniging uitsluit. Indien niet direct gebruikt, zijn bij gebruik de bewaartijden en bewaarcondities voorafgaand aan gebruik de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
De ongeopende injectieflacon kan voorafgaand aan gebruik gedurende maximaal 48 uur bij kamertemperatuur (tot 30 °C) worden bewaard, indien bewaard in de oorspronkelijke verpakking ter bescherming tegen licht. De oplossing mag niet meer dan 6 uur aan licht worden blootgesteld (in de ongeopende injectieflacon en/of bij gebruik).
Voor de bewaarcondities van het geneesmiddel na opening, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Een oplossing van 50 ml in een glazen injectieflacon (type I glas), met een stop van butylrubber, een aluminium kap en een etiket met geïntegreerde ophanglus.
Verpakkingsgrootte van 2 injectieflacons.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Parenterale geneesmiddelen zoals Praxbind dienen voorafgaand aan toediening visueel geïnspecteerd te worden op deeltjes en verkleuring.
Praxbind mag niet gemengd worden met andere geneesmiddelen. Een reeds aanwezige intraveneuze lijn mag voor de toediening van Praxbind worden gebruikt. De lijn dient voorafgaand aan en na voltooiing van de infusie te worden doorgespoeld met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. Tegelijkertijd mag er geen andere infusie worden toegediend via dezelfde intraveneuze toegang.
Praxbind is uitsluitend bedoeld voor eenmalig gebruik en bevat geen conserveringsmiddelen (zie rubriek 6.3).
Er zijn geen gevallen van onverenigbaarheid van Praxbind met infusiesets van polyvinylchloride, polyethyleen of polyurethaan of met spuiten van polypropyleen waargenomen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Boehringer Ingelheim International GmbH
Binger Str. 173
55216 Ingelheim am Rhein
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/1056/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 20 november 2015
Datum van laatste verlenging: 27 juli 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.