


SmPC (samenvatting van de productkenmerken) - Nuceiva
1. NAAM VAN HET GENEESMIDDEL
NUCEIVA 50 eenheden poeder voor oplossing voor injectie
NUCEIVA 100 eenheden poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke injectieflacon bevat 50 eenheden door Clostridium botulinum geproduceerde botulinetoxine type A.
Elke injectieflacon bevat 100 eenheden door Clostridium botulinum geproduceerde botulinetoxine type A.
Na reconstitutie bevat elke 0,1 ml van de oplossing 4 eenheden.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie.
Wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
NUCEIVA is geïndiceerd voor de tijdelijke verbetering van het voorkomen van matige tot ernstige verticale lijnen tussen de wenkbrauwen die bij maximaal fronsen zichtbaar zijn (fronslijnen), wanneer de ernst van de bovengenoemde gezichtslijnen een aanzienlijk psychologisch effect heeft op volwassenen jonger dan 65 jaar.
4.2 Dosering en wijze van toediening
NUCEIVA mag alleen worden toegediend door artsen met de juiste kwalificaties en deskundigheid op het gebied van de behandeling van fronslijnen en het gebruik van de benodigde apparatuur.
Dosering
De aanbevolen injectie per spierplaats is 4 E/0,1 ml. Vijf injectieplaatsen (zie figuur 1): 2 injecties in elke musculus corrugator (inferomediale en superomediale deel) en 1 injectie in de musculus procerus voor een totale dosis van 20 eenheden.
Botulinetoxine-eenheden zijn niet uitwisselbaar tussen producten. De aanbevolen doses verschillen van andere botulinetoxinepreparaten.
Als tijdens de eerste behandeling geen bijwerkingen optreden, kan een aanvullende behandelkuur worden uitgevoerd, mits een tussenpoos van ten minste 3 maanden tussen de eerste behandeling en de herhalingsbehandeling wordt aangehouden.
Als de behandeling faalt (geen zichtbare verbetering van de fronslijnen bij maximaal fronsen) een maand na de eerste behandelkuur, kunnen de volgende benaderingen worden overwogen:
- onderzoeken waarom de behandeling heeft gefaald, bijv. onjuiste injectietechniek, injectie in de verkeerde spieren en vorming van botulinetoxine-neutraliserende antilichamen;
- opnieuw beoordelen of behandeling met botulinetoxine type A geschikt is.
De werkzaamheid en veiligheid van herhalingsinjecties na meer dan 12 maanden zijn niet beoordeeld.
Ouderen
Er zijn beperkte klinische gegevens over dit geneesmiddel bij patiënten ouder dan 65 jaar (zie rubriek 5.1). Dit geneesmiddel wordt niet aanbevolen voor gebruik bij patiënten ouder dan 65 jaar.
Pediatrische patiënten
Er is geen relevante toepassing van dit geneesmiddel bij pediatrische patiënten.
Wijze van toediening
Intramusculair gebruik.
Na reconstitutie mag NUCEIVA alleen worden gebruikt voor de behandeling van één patiënt tijdens één sessie.
Te nemen voorzorgen voorafgaand aan het hanteren of toedienen van het geneesmiddel Voor instructies voor gebruik, voorzorgen voorafgaand aan het hanteren of toedienen van het geneesmiddel, en het hanteren en verwijderen van de injectieflacons, zie rubriek 6.6.
Er moet op worden gelet dat dit geneesmiddel niet in een bloedvat wordt geïnjecteerd bij injectie ervan in de verticale lijnen tussen de wenkbrauwen die bij maximaal fronsen zichtbaar zijn (ook bekend als fronslijnen) (zie rubriek 4.4).
Direct na toediening dient fysieke manipulatie (zoals wrijven) van de injectieplaats te worden vermeden.
Toedieningsinstructies voor fronslijnen die bij maximaal fronsen zichtbaar zijn Gereconstitueerd NUCEIVA (50 eenheden/1,25 ml; 100 eenheden/2,5 ml) wordt geïnjecteerd met een steriele naald van 30 gauge.
Met het oog op het verminderen van de complicatie van ptose van de oogleden dienen de volgende stappen te worden gevolgd:
- Er dienen 2 injecties in elke musculus corrugator (inferomediale en superomediale deel) te worden geïnjecteerd en 1 injectie in de musculus procerus voor een totale dosis van 20 eenheden.
- Injectie in de nabijheid van de m. levator palpebrae superioris dient te worden vermeden, met name bij patiënten met grotere wenkbrauwdepressorcomplexen.
- Injecties in de laterale corrugator dienen ten minste 1 cm boven de supraorbitale botrand gegeven te worden.
Figuur 1 Injectiepunten
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gegeneraliseerde aandoeningen van de spieractiviteit (bijv. myasthenia gravis of Eaton-Lambert-syndroom)
Infectie of ontsteking op de voorgestelde injectieplaatsen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Algemeen
Alvorens dit geneesmiddel toe te dienen moet men bekend zijn met de anatomie en anatomische kenmerken van de procerus corrugator supercilli-spieren en de omliggende vaat- en zenuwstructuren in het voorhoofdsgebied. Injectie in kwetsbare anatomische structuren, zoals zenuwen en bloedvaten, moet worden vermeden.
Plaatselijke pijn, ontsteking, paresthesie, hypo-esthesie, gevoeligheid, zwelling/oedeem, erytheem, plaatselijke infectie, bloeding en/of bloeduitstorting zijn in verband gebracht met de injectie. Naaldgerelateerde pijn en/of angst hebben geleid tot vasovagale reacties, waaronder voorbijgaande symptomatische hypotensie en syncope.
Voorzichtigheid is geboden wanneer de doelspier duidelijke zwakte of atrofie vertoont.
Er moet op worden gelet dat dit geneesmiddel niet in een bloedvat wordt geïnjecteerd bij injectie ervan in de fronslijnen die bij maximaal fronsen zichtbaar zijn (zie rubriek 4.2).
Na behandeling bestaat er een risico op ptose van de oogleden (zie rubriek 4.2).
Voorzichtigheid is geboden indien eerdere injecties met botulinetoxine complicaties hebben gegeven.
Stollingsstoornissen
Voorzichtigheid dient te worden betracht bij gebruik van dit geneesmiddel bij patiënten met stollingsstoornissen aangezien een injectie bloeduitstortingen kan veroorzaken.
Lokale en verdere verspreiding van het toxine-effect
Bijwerkingen die mogelijk verband houden met de verdere verspreiding van toxine vanaf de toedieningsplaats zijn zeer zelden met botulinetoxine gemeld (zie rubriek 4.8). Slik- en 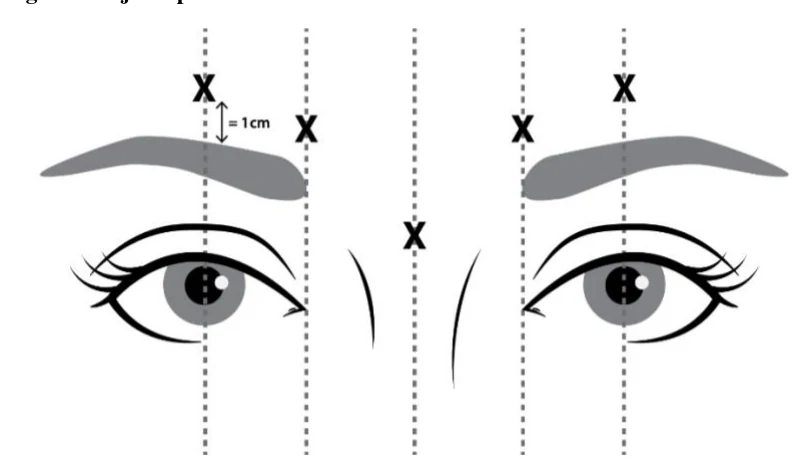 ademhalingsproblemen zijn ernstig en kunnen tot de dood leiden. De injectie van dit geneesmiddel wordt niet aanbevolen bij patiënten met een voorgeschiedenis van dysfagie en aspiratie.
Patiënten of verzorgers moet worden verteld onmiddellijk medische hulp in te roepen bij slik-, spraak- of ademhalingsstoornissen.
Bestaande neuromusculaire aandoeningen
Patiënten met onbekende neuromusculaire aandoeningen kunnen een verhoogd risico lopen op klinisch significante systemische effecten, zoals ernstige dysfagie en bedreiging van de luchtwegen bij typische doses botulinetoxine type A. In sommige van deze gevallen heeft dysfagie enkele maanden geduurd en was plaatsing van een maagvoedingssonde nodig (zie rubriek 4.3).
Voorzichtigheid dient ook te worden betracht bij gebruik van botulinetoxine type A voor de behandeling van patiënten met amyotrofe laterale sclerose (ALS) of met perifere neuromusculaire aandoeningen.
Overgevoeligheidsreacties
Er kan zeer zelden een anafylactische reactie plaatsvinden na injectie van botulinetoxine. Daarom moet epinefrine (adrenaline) of andere anti-anafylactische middelen voorhanden zijn.
Vorming van antilichamen
Tijdens behandeling met botulinetoxine kunnen antilichamen tegen botulinetoxine type A ontstaan. Sommige van de gevormde antilichamen zijn neutraliserend, waardoor de behandeling met botulinetoxine type A kan falen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
In theorie kan het effect van botulinetoxine worden versterkt door aminoglycosideantibiotica, spectinomycine en andere geneesmiddelen die de neuromusculaire overdracht verstoren (bijv. neuromusculaireovergangblokkers).
Het effect van de toediening van verschillende botulineneurotoxine-serotypen op hetzelfde tijdstip of binnen enkele maanden na elkaar is niet bekend. Overmatige neuromusculaire zwakte kan worden verergerd door de toediening van nog een botulinetoxine voordat de effecten van een eerder toegediend botulinetoxine zijn verdwenen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen toereikende gegevens over het gebruik van botulinetoxine type A bij zwangere vrouwen. Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3). Dit geneesmiddel wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Er is geen informatie over de vraag of botulinetoxine type A wordt uitgescheiden in de moedermelk. Dit geneesmiddel mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Het effect van dit geneesmiddel op de vruchtbaarheid bij de mens is niet bekend. Een ander botulinetoxine type A bleek echter de vruchtbaarheid van mannelijke en vrouwelijke dieren te verminderen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Dit geneesmiddel heeft een geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Er bestaat een potentieel risico op asthenie, spierzwakte, duizeligheid en visusstoornis, wat van invloed kan zijn op de rijvaardigheid en op de bediening van machines.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Ernstige bijwerkingen die kunnen optreden na behandeling met dit geneesmiddel, zijn onder meer ptose van de oogleden, een immuunrespons, verdere verspreiding van de toxine, de ontwikkeling of verergering van een neuromusculaire aandoening en overgevoeligheidsreacties. De meest gemelde bijwerkingen tijdens de behandeling zijn hoofdpijn bij 9% van de patiënten, gevolgd door ptose van de oogleden bij 1% van de patiënten.
Tabel met de lijst van bijwerkingen
Tabel 1 De bijwerkingen van NUCEIVA zijn ingedeeld op basis van systeem/orgaanklasse en frequentie volgens de volgende definitie: Zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1 000, <1/100); zelden (≥1/10 000, <1/1 000); zeer zelden (<1/10 000).
| Systeem/orgaanklasse | Voorkeursterm | Frequentie |
| Infecties en parasitaire aandoeningen | Infectie van bovenste luchtwegen | Zelden |
| Psychische stoornissen | Depressie | Zelden |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
Duizeligheid, migraine, spiertonusstoornis, spraakstoornis | Soms | |
| Dysesthesie, hoofdongemak, hypo-esthesie, paresthesie, sensibele stoornis | Zelden | |
| Oogaandoeningen | Ptose van de oogleden | Vaak |
Asthenopie, blefarospasme, wenkbrauwptose, ooglidoedeem, oogzwelling, wazig zien | Soms | |
| Diplopie, droge ogen, sensore ooglidstoornis | Zelden | |
| Evenwichtsorgaan- en ooraandoeningen | Vertigo | Zelden |
| Bloedvataandoeningen | Overmatig blozen | Zelden |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Bloedneus | Zelden |
Maag- darmstelselaandoeningen | Diarree | Zelden |
Huid- en onderhuidaandoeningen | Pruritus | Soms |
Dermale cyste, erytheem, fotosensitiviteitsreactie, huidgezwel, huidstrakte | Zelden | |
| Skelet-spierstelsel- en bindweefselaandoeningen | Spiertrekkingen, skelet- spierstelselpijn, myalgie, nekpijn | Zelden |
Algemene aandoeningen en toedieningsplaatsstoorniss en | Blauwe plekken op de toedieningsplaats, influenza-achtige ziekte, injectieplaatskneuzing, injectieplaatspijn, zwelling van injectieplaats | Vaak |
Injectieplaats: erytheem, paresthesie van injectieplaats, pruritus op de injectieplaats, pijn, gevoeligheid | Zelden | |
| Onderzoeken | Intraoculaire druktest | Zelden |
| Letsels, intoxicaties en verrichtingscomplicaties | Contusie | Soms |
| Postprocedurezwelling, hoofdpijn ten gevolge van verrichting | Zelden |
NB: Van de 1 659 proefpersonen die met NUCEIVA werden behandeld, traden bij slechts 1 proefpersoon zeldzame voorvallen op. Soms voorkomende voorvallen traden op bij tussen de 2 en 7 proefpersonen.
Beschrijving van geselecteerde bijwerkingen
Toedieningsgerelateerde bijwerkingen
Toedieningsgerelateerde bijwerkingen die na toediening van dit geneesmiddel zijn gemeld, zijn los van elkaar soms voorkomende voorvallen, en vaak voorkomend wanneer zij worden samengenomen. Het gaat hierbij onder meer om bloeduitstorting op de toedienings- en injectieplaats, pijn op de injectieplaats en zwelling op de injectieplaats. Zelden voorkomende voorvallen op de injectieplaats die zijn gemeld, zijn onder meer erytheem, paresthesie, pruritus, pijn en gevoeligheid.
Bijwerkingen van de stofklasse botulinetoxine type A
Spieratrofie
Na herhaalde botulinebehandeling wordt spieratrofie verwacht als gevolg van de slappe verlamming van de behandelde spieren.
Toxineverspreiding
Bijwerkingen die mogelijk verband houden met de verdere verspreiding van toxine vanaf de toedieningsplaats zijn zeer zelden met botulinetoxine gemeld (bijv. spierzwakte, ademhalingsmoeilijkheden, dysfagie of constipatie) (zie rubriek 4.4).
Overgevoeligheidsreacties
Er kan zeer zelden een anafylactische reactie plaatsvinden na injectie van botulinetoxine. Daarom moet epinefrine (adrenaline) of andere anti-anafylactische middelen voorhanden zijn.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Symptomen van overdosering
Tekenen van overdosering zijn wellicht niet onmiddellijk na de injectie zichtbaar. Wanneer zich een accidentele injectie of inname voordoet, moet de patiënt gedurende enkele dagen medisch worden gecontroleerd op tekenen en symptomen van algemene zwakte of spierverlamming. Opname in het ziekenhuis moet worden overwogen bij patiënten met symptomen van vergiftiging met botulinetoxine type A (gegeneraliseerde zwakte, ptose, diplopie, slik- en spraakstoornissen of parese van de ademhalingsspieren).
Een te frequente of te hoge dosering kan het risico op de vorming van antilichamen verhogen. Door de vorming van antilichamen kan de behandeling falen.
Overdosering van dit geneesmiddel is afhankelijk van de dosis, de injectieplaats en de onderliggende weefseleigenschappen. Er zijn geen gevallen van systemische toxiciteit waargenomen die het gevolg zijn van een accidentele injectie van botulinetoxine type A. Te hoge doses kunnen lokale of verwijderde gegeneraliseerde en diepe neuromusculaire verlamming veroorzaken. Er zijn geen gevallen van inname van botulinetoxine type A gemeld.
Behandeling van overdosering
In geval van overdosering moet de patiënt medisch worden gecontroleerd op symptomen van overmatige spierzwakte of spierverlamming. Indien nodig dient een symptomatische behandeling te worden gegeven.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: spierrelaxantia, andere spierrelaxantia, perifeer werkende middelen, ATC-code: M03AX01.
Werkingsmechanisme
Botulinetoxine type A blokkeert de perifere afgifte van acetylcholine bij presynaptische cholinerge zenuwuiteinden door splitsing van SNAP-25, een eiwit dat een integrale rol speelt bij de succesvolle opslag en afgifte van acetylcholine uit vesikels die zich in de zenuwuiteinden bevinden, resulterend in denervatie van de spier en een slappe verlamming.
Na injectie is er een initiële snelle hoge-affiniteitsbinding van toxine aan specifieke receptoren op het celoppervlak. Dit wordt gevolgd door de overdracht van de toxine door het plasmamembraan door receptor-gemedieerde endocytose. Ten slotte wordt de toxine afgegeven in het cytosol met progressieve remming van de afgifte van acetylcholine. Klinische verschijnselen manifesteren zich binnen 2-3 dagen, waarbij het hoogste effect binnen 4 weken na de injectie wordt waargenomen.
Herstel na intramusculaire injectie vindt normaal binnen 12 weken na injectie plaats als de zenuwuiteinden uitlopen en zich opnieuw verbinden met de eindplaten.
Klinische werkzaamheid en veiligheid
Fronslijnen
In het Europees-Canadese klinische onderzoek zijn 540 patiënten opgenomen met matige tot ernstige, bij maximaal fronsen zichtbare fronslijnen, die vonden dat hun fronslijnen een aanzienlijk psychologisch effect hadden (op hun stemming, angst of depressieve symptomen).
De NUCEIVA-injecties gaven een significante vermindering van de ernst van de fronslijnen met 1 punt of meer bij maximaal fronsen tot een duur van 139 dagen, zoals gemeten op basis van beoordeling door de onderzoeker van de ernst van de fronslijnen bij maximaal fronsen.
Tabel 2 – Primair werkzaamheidseindpunt – fronslijnschaal-score van 0 (geen) of 1 (licht) op dag 30 op basis van beoordeling door de onderzoeker bij maximale contractie, PP-populatie
Responders voor het primaire werkzaamheidseindpunt | Absoluut verschil | ||||||
| Placebo | BOTOX | NUCEIVA | BOTOX | ||||
| NUCEIVA | NUCEIVA | ||||||
| vs. | |||||||
| vs. placebo | vs. BOTOX | ||||||
| placebo | |||||||
| Aantal | 2/48 | 202/244 | 205/235 | ||||
| Percentage | 4,2% | 82,8% | 87,2% | 78,6% | 83,1% | ||
4,4%
| (% BI) | (0,0; | (78,1; | (83,0; 91,5) | (66,5; | ||
| (70,3; 89,4) | ||||||
| 9,8) | 87,5) | 85,5) | ||||
(-1,9; 10,8)
| p-waarde | <0,001 | <0,001 |
Fronslijnschaal (Glabellar Line Scale, GLS); 0=geen lijnen, 1=licht, 2=matig, 3=ernstig
Twee dagen na injectie werd 12,2% (6/49) van de met placebo behandelde patiënten, 57,0% (139/244) van de met Botox behandelde patiënten en 54,2% (130/240) van de met NUCEIVA behandelde patiënten door de onderzoekers beoordeeld als responders op behandeling (geen of lichte ernst bij maximaal fronsen).
Tabel 3 – Verkennend werkzaamheidseindpunt – fronslijnschaal-score van 0 (geen) of 1 (licht) op dag 30 op basis van beoordeling door de onderzoeker bij maximale contractie voor met NUCEIVA behandelde proefpersonen, op basis van GLS-score bij maximale contractie op baseline, ITT-populatie
| NUCEIVA (N=245) | ||||||||
| GLS-score bij maximale contractie op | GLS=0 op dag 30 bij maximale contractie | GLS=1 op dag 30 bij maximale contractie | ||||||
| baseline | ||||||||
| 2 (matig) | ||||||||
| Aantal | 35/62 | 25/62 | ||||||
| Percentage | 56,5% | 40,3% | ||||||
| 3 (ernstig) | ||||||||
| Aantal | 41/179 | 108/179 | ||||||
| Percentage | 22,9% | 60,3 % | ||||||
Fronslijnschaal (Glabellar Line Scale, GLS); 0=geen lijnen, 1=licht, 2=matig, 3=ernstig. Noemers zijn gebaseerd op het aantal proefpersonen met de vermelde ernst op baseline bij maximale contractie die zowel een GLS-score op baseline als een GLS-score op dag 30 bij maximale contractie hadden op basis van beoordeling door de onderzoeker.
Tabel 4 – Verkennend werkzaamheidseindpunt – fronslijnschaal-score van 0 (geen) of 1 (licht) op dag 30 op basis van beoordeling door de onderzoeker bij maximale contractie voor met NUCEIVA behandelde proefpersonen, op basis van GLS-categorieën in rust op baseline, ITT-populatie
| GLS-categorie in rust op baseline | NUCEIVA (N=245) | |||||||
| GLS=0 op dag 30 bij | GLS=1 op dag 30 bij | |||||||
| maximale contractie | maximale contractie | |||||||
| ≤1 (d.w.z. geen of licht) | ||||||||
| Aantal | 61/103 | 40/103 | ||||||
| Percentage | 59,2 % | 38,8 % | ||||||
| >1 (d.w.z. matig of ernstig) | ||||||||
| Aantal | 15/138 | 93/138 | ||||||
| Percentage | 10,9 % | 67,4 % | ||||||
Fronslijnschaal (Glabellar Line Scale, GLS); 0=geen lijnen, 1=licht, 2=matig, 3=ernstig. Noemers zijn gebaseerd op het aantal proefpersonen met de vermelde ernst in rust op baseline die ook zowel een GLS-score op baseline als een GLS-score op dag 30 bij maximale contractie hadden op basis van beoordeling door de onderzoeker.
NUCEIVA-injecties verminderden ook de ernst van fronslijnen in rust, een verkennend eindpunt.
Tabel 5 – Verkennend werkzaamheidseindpunt – fronslijnschaal-score >/=2 punten beter op dag 30 op basis van beoordeling door de onderzoeker in rust, PP-populatie
Responders voor het verkennende werkzaamheidseindpunt | Absoluut verschil | ||||||
| Placebo | BOTOX | NUCEIVA | BOTOX | ||||
| NUCEIVA | NUCEIVA | ||||||
| vs. | |||||||
| vs. placebo | vs. BOTOX | ||||||
| placebo | |||||||
| Aantal | 0/27 | 36/149 | 32/133 | ||||
| Percentage | 0 % | 24,2 % | 24,1 % | 24,2 % | 24,1 % | ||
-0,1 %
| (% BI) | (0,0; | (17,1; 32,2) | (11,4; | |||
| (17,5; 31,8) | (11,3; 32,4) | |||||
| 12,8) | 32,3) | |||||
(-10,1; 9,9)
| p-waarde | 0,003 | 0,003 | 0,984 |
Er zijn voor NUCEIVA beperkte gegevens van klinische fase 3-onderzoeken bij patiënten ouder dan 65 jaar.
De duur van de respons in het fase 3-onderzoek bedroeg 139 dagen, gebaseerd op een GLS-verbetering met 1 punt.
In totaal hebben 922 patiënten deelgenomen aan twee open-label, ongecontroleerde onderzoeken van 1 jaar, en gedurende deze onderzoeken kreeg de gemiddelde patiënt 3 behandelingen.
Het psychologische effect van fronslijnen werd bevestigd bij opname in het onderzoek en hoewel er geen gunstig effect op het geestelijk welzijn kon worden aangetoond, werden er significante effecten op door de patiënten gerapporteerde resultaten aangetoond, vergeleken met placebo. Bovendien waren de effecten van NUCEIVA op het geestelijk welzijn en op de door de patiënten gerapporteerde resultaten vergelijkbaar met die van BOTOX, de werkzame controlestof in de pivotale studie.
5.2 Farmacokinetische eigenschappen
Dit geneesmiddel is niet gedetecteerd in het perifere bloed na intramusculaire injectie in de aanbevolen dosis.
Door de aard van dit geneesmiddel zijn geen onderzoeken naar de absorptie, distributie, biotransformatie en eliminatie (ADME) van de werkzame stof uitgevoerd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van acute toxiciteit en toxiciteit bij herhaalde dosering.
Reproductietoxiciteit
Er is geen onderzoek met dieren gedaan naar het mogelijke effect van dit geneesmiddel op de vruchtbaarheid. Bij drachtige ratten hebben dagelijkse intramusculaire injecties van 0,5, 1 of 4 eenheden/kg tijdens de organogenese (drachtdagen 6-16) niet tot significante testproduct-gerelateerde toxicologische effecten op de moederdieren en op de embryo-foetale ontwikkeling geleid. De effecten op de peri-/postnatale ontwikkeling zijn niet beoordeeld.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Humane albumine
Natriumchloride
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende injectieflacon
50 eenheden
30 maanden
100 eenheden
30 maanden
Gereconstitueerde oplossing
Chemische en fysische stabiliteit na opening is aangetoond gedurende 72 uur bij 2 tot 8 °C.
Vanuit microbiologisch oogpunt dient het product onmiddellijk te worden gebruikt. Indien het middel niet onmiddellijk wordt gebruikt, vallen de bewaartijden na opening en de bewaarcondities voorafgaand aan het gebruik onder de verantwoordelijkheid van de gebruiker; deze zijn normaal gesproken niet langer dan 24 uur bij 2 tot 8 °C, tenzij de reconstitutie/verdunning is uitgevoerd onder gecontroleerde en gevalideerde aseptische omstandigheden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C).
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Injectieflacon (type I-glas) die is voorzien van een stop (chloorbutylrubber) en een verzegeling (aluminium).
Nuceiva, 100 eenheden:
Verpakkingsgrootte van één injectieflacon.
Nuceiva, 50 eenheden:
Verpakkingsgrootte van één injectieflacon.
Meervoudige verpakking met 4 (4 x 1) injectieflacons.
Meervoudige verpakking met 10 (10 x 1) injectieflacons.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Reconstitutie moet worden uitgevoerd in overeenstemming met de beginselen van aseptische techniek. Dit geneesmiddel wordt gereconstitueerd met natriumchloride 9 mg/ml (0,9%) oplossing voor injectie. Overeenkomstig de onderstaande verdunningstabel wordt de hoeveelheid natriumchloride 9 mg/ml (0,9%) oplossing voor injectie opgetrokken in een injectiespuit om een gereconstitueerde oplossing in een concentratie van 4 eenheden/0,1 ml te verkrijgen.
| Injectieflacon 50 eenheden | Injectieflacon 100 eenheden | |
| Toegevoegde hoeveelheid oplosmiddel (natriumchloride 9 mg/ml (0,9%) oplossing voor injectie) | 1,25 ml | 2,5 ml |
| Resulterende dosis (eenheden per 0,1 ml) | 4 eenheden | 4 eenheden |
Het middendeel van de rubberdop moet met alcohol worden schoongemaakt.
De oplossing wordt bereid door het oplosmiddel langzaam met een naald door de rubberstop in de injectieflacon te injecteren en door de injectieflacon voorzichtig te draaien om de vorming van belletjes te voorkomen. De injectieflacon moet worden weggegooid als het oplosmiddel niet door het vacuüm in de injectieflacon wordt getrokken. Na reconstitutie dient de oplossing voor gebruik visueel te worden geïnspecteerd. Alleen een heldere, kleurloze oplossing zonder deeltjes mag worden gebruikt.
Te volgen procedure voor een veilige verwijdering van gebruikte injectieflacons, injectiespuiten en materialen:
Onmiddellijk na gebruik en vóór verwijdering moet ongebruikte gereconstitueerde NUCEIVA-oplossing in de injectieflacon en/of injectiespuit worden geïnactiveerd met 2 ml verdunde natriumhypochlorietoplossing van 0,5% of 1% (javeloplossing) en overeenkomstig lokale voorschriften worden vernietigd.
Gebruikte injectieflacons, injectiespuiten en materialen mogen niet worden geleegd en moeten in geschikte containers worden verwijderd en als medisch biologisch gevaarlijk afval worden vernietigd overeenkomstig lokale voorschriften.
Aanbevelingen in geval van een ongeval bij hantering van botulinetoxine:
In geval van een ongeval bij de hantering van het geneesmiddel, in vacuümgedroogde vorm of gereconstitueerd, moeten onmiddellijk de hieronder beschreven passende maatregelen worden genomen.
- De toxine is zeer gevoelig voor warmte en bepaalde chemische stoffen.
- Gemorst product moet worden opgeveegd: met een absorberend materiaal dat in een oplossing van natriumhypochloriet (javeloplossing) is gedrenkt in geval van het vacuümgedroogde product of met een droog absorberend materiaal in geval van het gereconstitueerde product.
- Verontreinigde oppervlakken moeten worden gereinigd met absorberend materiaal dat in een oplossing van natriumhypochloriet is gedrenkt (javeloplossing), en vervolgens worden gedroogd.
- Als een injectieflacon breekt, moeten de stukken glas voorzichtig worden verzameld en moet het product worden opgeveegd zoals hierboven vermeld. Let op dat u zich daarbij niet in de huid snijdt.
- Wanneer er spatten op de huid terechtkomen, moet de huid met een oplossing van natriumhypochloriet worden gewassen en vervolgens grondig met veel water worden afgespoeld.
- Wanneer er spatten in de ogen terechtkomen, moeten de ogen grondig worden gespoeld met veel water of met een oogwasoplossing.
Als degene die de injectie toedient zichzelf verwondt (zichzelf snijdt, prikt), moet als hierboven te werk worden gegaan en moeten de nodige medische stappen worden genomen.
Deze instructies voor gebruik, hantering en verwijdering moeten strikt worden gevolgd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Evolus Pharma B.V.
Apollolaan 151
1077 AR Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/19/1364/001
EU/1/19/1364/002
EU/1/19/1364/003
EU/1/19/1364/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 27 september 2019
Datum van laatste verlenging:
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.