


SmPC (samenvatting van de productkenmerken) - Lyfnua
1. NAAM VAN HET GENEESMIDDEL
Lyfnua 45 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat een hoeveelheid gefapixantcitraat die overeenkomt met 45 mg gefapixant.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Roze, ronde en convexe tablet van 10 mm met aan één kant de opdruk ‘777’ en aan de andere kant glad.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Lyfnua is geïndiceerd bij volwassenen voor de behandeling van refractaire of onverklaarde chronische hoest.
4.2 Dosering en wijze van toediening
Dosering
De geadviseerde dosis gefapixant is tweemaal daags één tablet van 45 mg. De tablet wordt oraal met of zonder voedsel ingenomen.
Gemiste dosis
Instrueer uw patiënten dat ze, als ze een dosis missen, de gemiste dosis moeten overslaan en verder moeten gaan met het gebruikelijke schema. Patiënten mogen als volgende dosis geen dubbele dosis innemen om een vergeten dosis in te halen. Ze mogen ook niet meer innemen dan de voorgeschreven dosis.
Speciale populaties
Ouderen (≥ 65 jaar)
Er is geen dosisaanpassing nodig bij oudere patiënten (zie rubriek 5.1 en 5.2).
Van gefapixant is bekend dat het grotendeels via de nieren wordt uitgescheiden. Omdat oudere patiënten een grotere kans op een verminderde nierfunctie hebben, is bij deze patiënten het risico op bijwerkingen van gefapixant mogelijk groter. U moet voorzichtig zijn met de frequentie van de startdosering.
Nierfunctiestoornis
Een dosisaanpassing is nodig bij patiënten met een ernstige nierfunctiestoornis (estimated glomerular filtration rate [eGFR] < 30 ml/minuut/1,73 m2) bij wie geen dialyse nodig is. De dosis moet worden verlaagd tot eenmaal daags één tablet van 45 mg.
Er is geen dosisaanpassing nodig bij patiënten met een lichte of matige nierfunctiestoornis (eGFR ≥ 30 ml/minuut/1,73 m2). Van patiënten met een terminale nierziekte bij wie dialyse nodig is, zijn onvoldoende gegevens beschikbaar om doseringsadviezen te kunnen geven (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen onderzoek gedaan naar patiënten met een leverfunctiestoornis. Maar omdat levermetabolisme een ondergeschikte eliminatieroute van gefapixant is, wordt er geen dosisaanpassing geadviseerd (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van Lyfnua bij pediatrische patiënten (jonger dan 18 jaar) voor de indicatie van refractaire of onverklaarde chronische hoest.
Wijze van toediening
Oraal gebruik.
De tabletten moeten in één keer worden doorgeslikt en kunnen met of zonder voedsel worden ingenomen. Instrueer uw patiënten om de tabletten niet te breken, te vermalen of te kauwen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Obstructief slaapapneu
Bij patiënten met matig tot ernstig obstructief slaapapneu (OSA, n=19) die geen positieve luchtwegdruk (positive airway pressure, PAP) gebruikten, ging gefapixant 180 mg dagelijks voor het slapengaan gepaard met een lagere gemiddelde SaO2 en een hoger gemiddeld percentage tijd met SaO2 < 90 % in alle slaapstadia vergeleken met placebo. De klinische relevantie van deze bevindingen voor het gebruik van tweemaal daags 45 mg gefapixant bij patiënten met refractaire chronische hoest (refractory chronic cough, RCC) of onverklaarde chronische hoest (unexplained chronic cough, UCC) met comorbide OSA is niet bekend. Overweeg bij patiënten met OSA eerst een passende behandeling voor OSA voordat de behandeling met gefapixant wordt gestart.
Overgevoeligheid
Gefapixant bevat een sulfonamide-groep, maar wordt beschouwd als een niet-sulfonylarylamine. Gefapixant is niet onderzocht bij patiënten met een voorgeschiedenis van overgevoeligheid voor sulfonamide. Daarom kan kruisovergevoeligheid met sulfonamide-overgevoeligheid niet worden uitgesloten. Wees voorzichtig met gefapixant bij patiënten met bekende overgevoeligheid voor sulfonamiden.
Acute onderste-luchtweginfectie
Evalueer de behandeling met gefapixant als een patiënt een acute ondersteluchtweginfectie ontwikkelt. Stel voor iedere patiënt de behandeling individueel vast (zie rubriek 5.1).
Smaakgerelateerde bijwerkingen
Er zijn zeer vaak smaakgerelateerde bijwerkingen gemeld in klinische onderzoeken. Bij de meeste patiënten verdwenen deze bijwerkingen snel na het stoppen met gefapixant (mediane tijd 5 dagen). Bij enkele patiënten bleven deze bijwerkingen langer dan een jaar aanwezig na het stoppen (zie rubriek 4.8).
Hulpstoffen
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Op basis van in vitro onderzoeken (zie rubriek 5.2) zijn er relevante onderzoeken naar klinische interacties uitgevoerd. Er werden geen klinisch betekenisvolle interacties vastgesteld.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van gefapixant bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten op het gebied van reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur Lyfnua niet te gebruiken tijdens de zwangerschap en door vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat gefapixant in de melk wordt uitgescheiden (zie rubriek 5.3).
Een risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Besluit in dit geval of de patiënt geen borstvoeding meer mag geven, de patiënt met Lyfnua moet stoppen, of geen behandeling met Lyfnua krijgt. Overweeg hierbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw.
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over de effecten van gefapixant op de vruchtbaarheid bij de mens. Bij ratten had behandeling met gefapixant geen effect op de paring of vruchtbaarheid (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Gefapixant heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Sommige patiënten kunnen na toediening van gefapixant duizelig worden. Dit heeft mogelijk invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen waren dysgeusie (41 %), ageusie (15 %) en hypogeusie (11 %).
Lijst van bijwerkingen in tabelvorm
De veiligheid van gefapixant werd geëvalueerd in twee klinische fase 3-onderzoeken (COUGH-1 en COUGH-2) met een duur van 52 weken. Hierin werden in totaal 1369 patiënten met RCC of UCC behandeld met gefapixant (tweemaal daags 15 of 45 mg) (zie rubriek 5.1). De veiligheid werd ondersteund met twee 12 weken durende klinische fase 3b-onderzoeken. Hierin werden 391 patiënten met RCC of UCC geïncludeerd en behandeld met gefapixant (45 mg tweemaal daags), onder wie 185 vrouwelijke patiënten met door hoesten veroorzaakte stress-urine-incontinentie (cough-induced stress urinary incontinence (C-SUI)).
De bijwerkingen gemeld in klinische onderzoeken met gefapixant zijn in onderstaande tabel weergegeven naar MedDRA-systeem/orgaanklasse en naar frequentie. De frequenties zijn gedefinieerd als: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1000, < 1/100); zelden (≥ 1/10.000, < 1/1000); zeer zelden (< 1/10.000).
Tabel 1: Bijwerkingen
| Systeem/orgaanklasse | Bijwerkingen |
| Infecties en parasitaire aandoeningen | |
| Vaak | bovenste-luchtweginfectie |
| Voedings- en stofwisselingsstoornissen | |
| Vaak | verminderde eetlust |
| Zenuwstelselaandoeningen | |
| Zeer vaak | dysgeusie*, ageusie, hypogeusie |
| Vaak | smaakstoornis, duizeligheid, hoofdpijn† |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Vaak | hoest‡, orofaryngeale pijn |
| Maag-darmstelselaandoeningen | |
| Vaak | nausea, diarree, droge mond, speekselhypersecretie, pijn in bovenbuik, dyspepsie, hypo-esthesie oraal, paresthesie oraal |
| Psychische stoornissen | |
| Vaak | slapeloosheid |
| Nier- en urinewegaandoeningen | |
| Soms | urinewegsteen, nefrolithiase, blaassteen |
*Dysgeusie werd vaak gemeld als een bittere smaak, metaalachtige smaak of zoute smaak. †Hoofdpijn werd gemeld in een klinisch fase 3b-onderzoek bij vrouwelijke patiënten met C-SUI. ‡Hoest bestaat uit meldingen van ‘verslechtering’, ‘verergering’, ‘toename’ of ‘toegenomen’ hoest. Beschrijving van geselecteerde bijwerkingen
Smaakgerelateerde bijwerkingen
Bij de meeste patiënten met smaakgerelateerde bijwerkingen (dysgeusie, ageusie, hypogeusie en smaakstoornis) begonnen de bijwerkingen binnen 9 dagen na het starten met gefapixant. De meeste bijwerkingen waren licht (65 %) tot matig (32 %) qua intensiteit. De smaakgerelateerde bijwerkingen verdwenen bij 96 % van de patiënten. Hiervan meldde 25 % dat de bijwerkingen bij of vóór de laatste dosis gefapixant verdwenen. 1,6 % (7/447) van de patiënten in de gefapixant-groep en 12,8 % (6/47) van de patiënten in de placebogroep had langer dan een jaar na het stoppen last van smaakgerelateerde bijwerkingen. 22 % van de patiënten die gefapixant kregen, kreeg bijwerkingen die tot stopzetting van de behandeling leidden. De vaakst gemelde bijwerkingen die tot stopzetting van de behandeling leidden waren dysgeusie (9 %) en ageusie (4 %).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In een klinisch onderzoek kregen 8 gezonde proefpersonen tweemaal daags 1800 mg gefapixant (40 maal de aanbevolen dosis bij mensen) gedurende maximaal 14 dagen. Bij deze deelnemers werden gefapixant-kristallen gedetecteerd in de urine. Er zijn geen aanwijzingen voor schade aan de nieren of urinewegen gevonden.
In gevallen van overdosering tijdens de fase 3-onderzoeken werden geen bijwerkingen gemeld.
In geval van overdosering moet u de patiënt monitoren op bijwerkingen en passende ondersteunende maatregelen treffen. Gefapixant wordt deels verwijderd door hemodialyse.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: overige hoestonderdrukkende middelen, ATC-code: R05DB29
Werkingsmechanisme
Gefapixant is een selectieve antagonist van de P2X3-receptor. Gefapixant is ook actief tegen het P2X2/3-receptorsubtype. P2X3-receptoren zijn ATP-afhankelijke ionkanalen die zich bevinden op sensorische C-vezels van de nervus vagus in de luchtwegen. C-vezels worden geactiveerd als reactie op ontsteking of irriterende chemische stoffen. Bij een ontsteking komt ATP vrij uit slijmvliescellen van de luchtwegen. Binding van extracellulaire ATP aan P2X3-receptoren wordt door C-vezels herkend als een schadesignaal. Activering van C-vezels, wat door de patiënt wordt gevoeld als een drang om te hoesten, initieert een hoestreflex. Blokkeren van ATP-signalen via P2X3-receptoren vermindert de te hoge activering van sensorische zenuwen. Hierdoor vermindert de overmatige hoest opgewekt door extracellulair ATP.
Klinische werkzaamheid en veiligheid
Onderzoeken naar refractaire of onverklaarde chronische hoest waarbij objectieve hoestfrequentie werd beoordeeld
De werkzaamheid van Lyfnua voor de behandeling van refractaire of onverklaarde chronische hoest werd onderzocht in twee 52 weken durende, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde onderzoeken onder volwassenen met refractaire of onverklaarde chronische hoest. Refractaire chronische hoest (refractory chronic cough, RCC) was gedefinieerd als hoest gerelateerd aan een comorbide aandoening (bijvoorbeeld astma, gastro-oesofageale refluxziekte of bovenste luchtweg hoestsyndroom) die aanhield ondanks adequate behandeling van de comorbide aandoening. Onverklaarde chronische hoest (unexplained chronic cough, UCC) was gedefinieerd als hoest die ondanks een grondige klinische evaluatie niet met een comorbide aandoening werd geassocieerd.
De primaire doelstelling van beide fase 3-onderzoeken was het beoordelen van de werkzaamheid van Lyfnua wat betreft het verminderen van de 24-uurs hoestfrequentie ten opzichte van placebo. Verlaging van hoestfrequentie in wakkere toestand en hoestspecifieke kwaliteit van leven waren secundaire doelstellingen. In beide onderzoeken werden de patiënten gerandomiseerd naar behandeling met tweemaal daags een dosis Lyfnua 45 mg, 15 mg of placebo. De primaire werkzaamheidsperiode van COUGH-1 (NCT03449134) was 12 weken, gevolgd door een geblindeerde verlengingsperiode van 40 weken. De primaire werkzaamheidsperiode van COUGH-2 (NCT03449147) was 24 weken, gevolgd door een geblindeerde verlengingsperiode van 28 weken.
De patiënten die deelnamen aan COUGH-1 en COUGH-2 rookten op dat moment niet, werden niet met ACE-remmers (‘angiotensin converting enzyme’-remmers) behandeld, waren met RCC of UCC gediagnosticeerd en hadden langer dan 1 jaar chronische hoest. De meeste patiënten waren vrouw (75 %), wit (80 %) en afkomstig uit Europa (53 %), met een gemiddelde leeftijd van 58 jaar (spreiding van 19 tot 89), en 7 % van de patiënten was ouder dan 75 jaar. In totaal was 61,5 % van de patiënten gediagnosticeerd met RCC en 38,5 % met UCC en de gemiddelde duur van de chronische hoest bedroeg 11 jaar.
Hoestfrequentie
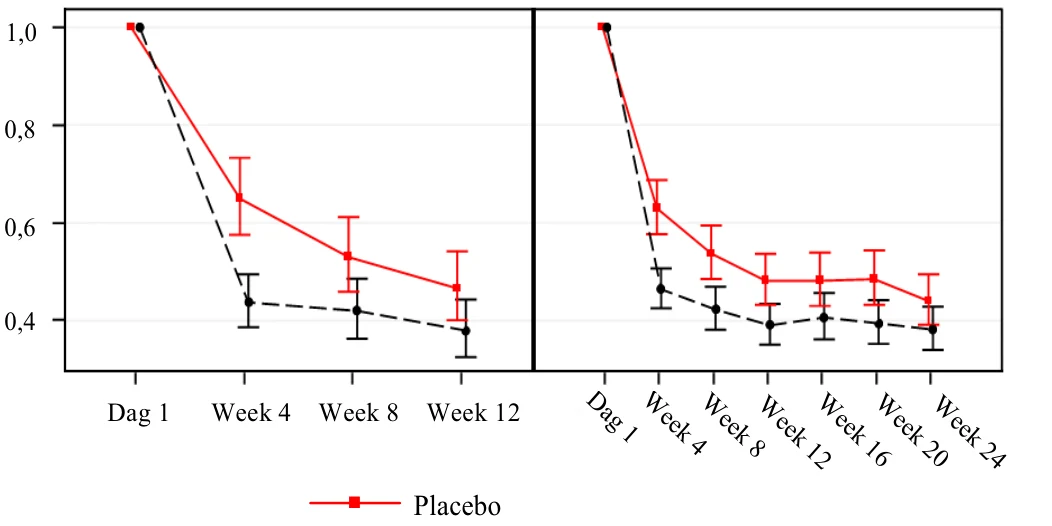
In COUGH-1 en COUGH-2 hadden de patiënten behandeld met tweemaal daags Lyfnua 45 mg een significante verlaging van de 24-uurs hoestfrequentie ten opzichte van placebo (tabel 2). De verlaging van de 24-uurs hoestfrequentie werd tegen week 4 waargenomen en hield gedurende de gehele primaire werkzaamheidsperiode aan (12 weken bij COUGH-1 en 24 weken bij COUGH-2; figuur 1).
De groep behandeld met tweemaal daags gefapixant 15 mg liet in geen van beide onderzoeken een significante verlaging van de 24-uurs hoestfrequentie zien.
Tabel 2: Resultaten voor 24-uurs hoestfrequentie bij tweemaal daags Lyfnua 45 mg (COUGH-1 en COUGH-2)
| COUGH-1 | COUGH-2 | |||
| Lyfnua | Placebo | Lyfnua | Placebo | |
| N | 243 | 243 | 439 | 435 |
| Primair werkzaamheidseindpunt | ||||
| 24-uurs hoestfrequentie (aantal hoesten per uur) | ||||
Baseline (geometrisch gemiddelde) | 18,24 | 22,83 | 18,55 | 19,48 |
Week 12 (COUGH-1) of week 24 (COUGH-2) (geometrisch gemiddelde) | 7,05 | 10,33 | 6,83 | 8,34 |
Week 12 (COUGH-1) of week 24 (COUGH-2)
(verlaging in % t.o.v. baseline)
-61,35 -54,77 -63,17 -57,19
| Verlaging t.o.v. placebo (verlaging in % en 95 %-BI)† | -18,52 (-32,76; -1,28) | -13,29 (-24,74; -0,10) | ||
| p-waarde | 0,036 | 0,048 | ||
N = aantal patiënten opgenomen in de analyse. BI = Betrouwbaarheidsinterval. †Ontbrekende baselinewaardes zijn ingevuld met waardes die toegerekend zijn op basis van geslacht en regio. Hierna zijn meerdere toerekeningen gedaan van de ontbrekende gegevens (m = 50 toegerekende datasets) voor alle vervolgbezoeken. Hiervoor werden behandelingsgroep, geslacht, regio en de andere vervolgbezoeken als covariabelen gebruikt. Na toerekening werd een Analysis of covariance (ANCOVA) uitgevoerd op een bepaald tijdspunt, gecorrigeerd voor de covariabelen van behandelingsgroep, baseline, geslacht, en regio. | ||||
Figuur 1: Analyse van 24-uurs hoestfrequentie in de tijd voor tweemaal daags Lyfnua 45 mg (COUGH-1 en COUGH-2)
Hoestspecifieke kwaliteit van leven
COUGH-2 werd specifiek opgezet voor het beoordelen van de impact van Lyfnua op de hoestspecifieke kwaliteit van leven ten opzichte van placebo. Dit werd gemeten door de Leicester Cough Questionnaire (LCQ). Hierbij varieert de mogelijke score van 3 tot 21, waarbij een hogere score duidt op een betere kwaliteit van leven. Een toename van de LCQ-totaalscore met ≥ 1,3 punt ten opzichte van baseline werd gedefinieerd als klinisch betekenisvol. In COUGH-2 was de kans op een klinisch betekenisvolle verbetering van de hoestspecifieke kwaliteit van leven significant groter in de groep behandeld met Lyfnua 45 mg dan in de placebogroep. Dit werd gemeten in week 24 (zie tabel 3).
COUGH - 1 COUGH - 2
Dag 1 Week 4 Week 8 Week 12
Lyfnua
1,0
0,6
0,4
0,8
Tabel 3: Hoestspecifieke kwaliteit van leven voor tweemaal daags Lyfnua 45 mg (COUGH-2): deel van patiënten met een toename van LCQ-totaalscore van ≥ 1,3 punt ten opzichte van baseline in week 24.
| Lyfnua | Placebo | |
| N | 439 | 435 |
| Responders* (%) | 75,7 | 68,1 |
| Geschatte odds-ratio vs. placebo (95 %-BI)† | 1,46 (1,07; 1,99) | |
| Geschat verschil† vs. placebo (95 %-BI)†† | 7,63 (1,34; 13,76) | |
| p-waarde† | 0,016 | |
N = Aantal proefpersonen met beschikbare gegevens in week 24. * Percentage responders in week 24. Het aantal responders is berekend door middeling over meerdere toerekeningen;.er waren in de Lyfnua- en placebo-arm respectievelijk ongeveer 332 en 296 responders. BI = Betrouwbaarheidsinterval. LCQ = Leicester Cough Questionnaire. †Ontbrekende baselinewaardes zijn ingevuld met waardes die toegerekend zijn op basis van geslacht en regio. Hierna zijn meerdere toerekeningen gedaan van de ontbrekende gegevens (m = 50 toegerekende datasets) voor alle vervolgbezoeken. Hiervoor werden behandelingsgroep, geslacht, regio en de andere vervolgbezoeken als covariabelen gebruikt. Na toerekening werd een logistische regressie uitgevoerd op de gedichotomiseerde waardes op een bepaald tijdspunt, gecorrigeerd voor de covariabelen van behandelingsgroep, baseline van de LCQ-totaalscore (continu), geslacht, en regio. ††Gebaseerd op de bootstrap-methode. | ||
Onderzoek naar refractaire of onverklaarde chronische hoest met een recente aanvang waarbij door patiënten gemelde uitkomsten werden beoordeeld
De werkzaamheid van Lyfnua bij volwassenen met RCC of UCC met een recente aanvang werd beoordeeld in een multicenter, gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek (NCT04193202). ‘Recente aanvang’ is gedefinieerd als het hebben van RCC of UCC gedurende > 8 weken, maar < 12 maanden.
De primaire doelstelling van het onderzoek was om aan te tonen dat Lyfnua werkzaam was in het verbeteren van de hoestspecifieke gezondheidsgerelateerde levenskwaliteit, gemeten als de verandering ten opzichte van baseline LCQ-totaalscore op week 12. Patiënten werden gerandomiseerd naar tweemaaldaagse doses van 45 mg Lyfnua of placebo.
Patiënten die deelnamen aan het onderzoek rookten op dat moment niet, werden niet met ACE-remmers behandeld, waren gediagnosticeerd met RCC of UCC, hadden een score ≥ 40 mm op de visuele analoge schaal (visual analogue scale (VAS)) voor de hoesternst, en hadden een chronische hoest gedurende < 12 maanden. De meeste patiënten waren vrouw (65 %), wit (72 %) en afkomstig uit Europa (59 %), met een gemiddelde leeftijd van 53 jaar (spreiding van 18 tot 83 jaar). In totaal was 70,8 % van de patiënten gediagnosticeerd met RCC, was 29,2 % van de patiënten gediagnosticeerd met UCC en was de gemiddelde duur van de chronische hoest 7,2 maanden.
Hoestspecifieke levenskwaliteit
Patiënten die behandeld werden met tweemaal daags 45 mg Lyfnua hadden vergeleken met placebo een significant grotere verbetering van de LCQ-totaalscore op week 12 ten opzichte van baseline (tabel 4).
Tabel 4: Analyse van LCQ totale score voor tweemaal daags 45 mg Lyfnua
| Behandeling | N | Baseline gemiddelde (SD) | Week 12 gemiddelde (SD) | Verandering t.o.v. kleinste-kwadraten-gemiddelde bij baseline (95 %-BI)* |
| Placebo | 199 | 11,30 (2,80) | 14,73 (3,48) | 3,59 (3,09; 4,09) |
| Lyfnua | 199 | 10,82 (3,08) | 15,32 (3,91) | 4,34 (3,84; 4,83) |
| Verschil in behandeling | Geschat verschil en (95 %-BI) | p-waarde | ||
| Lyfnua vs. placebo | 0,75 (0,06; 1,44) | 0,034 | ||
| N = aantal patiënten in de analyse. BI = betrouwbaarheidsnterval. SD = standaarddeviatie. | ||||
LCQ = Leicester Cough Questionnaire.
*Berekend als (week 12-baseline)/baseline en gebaseerd op het model voor longitudinale analyse van covariantie, bestaande uit de verandering vanaf baseline in LCQ totaalscore bij elk post-baseline bezoek (tot week 12) als respons. Het model omvat begrippen voor behandeling, bezoek, de interactie van de behandeling tijdens bezoek, geslacht, en de LCQ totaalscore bij baseline.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Lyfnua in alle subgroepen van pediatrische patiënten met onverklaarde of refractaire chronische hoest (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van gefapixant is onderzocht bij gezonde volwassenen en bij volwassenen met RCC of UCC en was vergelijkbaar bij deze twee populaties. De gemiddelde AUC en piekconcentratie (Cmax) in het plasma bij steady state bedragen 4144 ng∙uur/ml en 531 ng/ml bij behandeling met tweemaal daags gefapixant 45 mg. Steady state wordt bereikt binnen 2 dagen, met een accumulatie-ratio van een factor 1,4 tot 1,5.
Absorptie
Na orale toediening van gefapixant varieerde de tijd tot het bereiken van piekplasmaconcentraties (Tmax) tussen 1 en 4 uur. Toenames in blootstelling zijn dosisproportioneel na meervoudige doses tot tweemaal daags 300 mg. De geabsorbeerde fractie is bij gefapixant ten minste 78 %.
Effect van voedsel
In vergelijking met inname op een nuchtere maag had orale toediening van een enkelvoudige dosis gefapixant 50 mg in combinatie met een standaard vetrijke en calorierijke maaltijd geen effect op de AUC of Cmax van gefapixant.
Distributie
Op basis van farmacokinetische populatieanalyses wordt het gemiddelde schijnbare distributievolume na orale toediening van een dosis van 45 mg bij steady state geschat op 138 l.
In vitro vertoont gefapixant een lage plasma-eiwitbinding (55 %) en is de bloed-plasmaratio 1,1. Op basis van preklinisch onderzoek heeft gefapixant een lage penetratie in het CZS.
Biotransformatie
Levermetabolisme is een ondergeschikte eliminatieroute van gefapixant en verloopt via oxidatie en glucuronidering. Na orale toediening van [14C] gefapixant werd 14 % van de toegediende dosis teruggevonden als metabolieten in de urine en feces. Onveranderd gefapixant is de belangrijkste geneesmiddelgerelateerde component in plasma (87 %), en elke circulerende metaboliet was goed voor minder dan 10 % van de radioactiviteit die in totaal werd gedetecteerd.
Eliminatie
Renale excretie is de belangrijkste eliminatieroute van gefapixant en verloopt via zowel passieve nierfiltratie als actieve transportmechanismen. Gefapixant wordt in de urine teruggevonden als oorspronkelijke stof (~64 %) of als metaboliet (~12 %), en de rest wordt in de feces teruggevonden als oorspronkelijke stof (~20 %) of als metaboliet (~2 %). Actieve renale secretie is naar schatting goed voor ≤ 50 % van de totale eliminatie. In vitro is gefapixant een substraat van de transporteiwitten MATE1, MATE2K, P-gp en BCRP. Gefapixant heeft een terminale halfwaardetijd (t½) van 6 - 10 uur. Speciale populaties
Nierfunctiestoornis
Renale excretie is de belangrijkste eliminatieroute van gefapixant. Een lichte of matige nierfunctiestoornis (eGFR ≥ 30 ml/minuut/1,73 m2) heeft geen klinisch betekenisvol effect op de blootstelling aan gefapixant.
In een farmacokinetische populatie-analyse bij patiënten met refractaire of onverklaarde chronische hoest stegen de gemiddelde AUC en Cmax van gefapixant naar schatting met respectievelijk 89 % en 54 % bij patiënten met een ernstige nierfunctiestoornis (eGFR < 30 ml/minuut/1,73 m2) ten opzichte van personen met een normale nierfunctie. Om de systemische blootstelling op een vergelijkbaar niveau te houden als die van personen met een normale nierfunctie, wordt dosisaanpassing geadviseerd (zie rubriek 4.2).
Leverfunctiestoornis
Levermetabolisme is een ondergeschikte eliminatieroute. Het grootste deel van een orale dosis werd teruggevonden als onveranderde oorspronkelijke stof in de urine (64 %) of de feces (20 %). Er is geen specifiek onderzoek onder patiënten met een leverfunctiestoornis uitgevoerd, omdat leverfunctiestoornis naar waarschijnlijkheid geen klinisch betekenisvol effect op de blootstelling heeft (zie rubriek 4.2).
Effecten van leeftijd, lichaamsgewicht, geslacht en etnische afkomst
Op basis van een farmacokinetische populatieanalyse hebben leeftijd, lichaamsgewicht, geslacht, etnische afkomst en ras geen klinisch betekenisvol effect op de farmacokinetiek van gefapixant.
Geneesmiddelinteracties
Effecten van andere geneesmiddelen op de farmacokinetiek van gefapixant
Levermetabolisme is een ondergeschikte route voor de eliminatie van gefapixant, en de kans op klinisch betekenisvolle geneesmiddelinteracties van gefapixant bij gelijktijdige toediening van inhibitoren of inductoren van cytochroom P450 (CYP) of uridine 5’-difosfoglucuronzuur-glucuronosyltransferase (UGT)-enzymen is laag.
Gelijktijdig gebruik van een protonpompremmer, namelijk omeprazol, had geen klinisch betekenisvol effect op de farmacokinetiek van gefapixant.
Op basis van in vitro-onderzoek is gefapixant een substraat van de effluxtransporteiwitten multidrug and toxin extrusion 1 (MATE1) en 2K (MATE2K), P-glycoproteïne (P-gp) en het borstkankerresistentie-eiwit (breast cancer resistance protein, BCRP). In een klinisch fase 1-onderzoek verhoogde een enkelvoudige dosis van de MATE1/MATE2K-remmer pyrimethamine de AUC van gefapixant met 24 %. Dit percentage was niet klinisch betekenisvol en deze dosis had geen invloed op de Cmax van gefapixant.
Effecten van gefapixant op de farmacokinetiek van andere geneesmiddelen
Op basis van in vitro-onderzoek is de kans laag dat gefapixant CYP-inhibitie of -inductie veroorzaakt, en daarom is het onwaarschijnlijk dat gefapixant invloed heeft op het CYP-gemedieerde metabolisme van andere geneesmiddelen.
Gefapixant is een remmer van MATE1, MATE2K en organische anion-transporterende polypeptides 1B1 (OATP1B1) en 1B3 (OATP1B3) in vitro. Het risico op klinisch betekenisvolle geneesmiddelinteracties via remming van deze transporteiwitten is echter laag voor gefapixant tweemaal daags toegediend in een dosis van 45 mg. De klinische relevantie van in vitro-remming van organisch kationtransporteiwit 1 (OCT1) door gefapixant is niet vastgesteld. In een klinisch fase 1-onderzoek hadden meervoudige doses gefapixant 45 mg geen invloed op de blootstelling aan het OATP1B-substraat pitavastatine.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Toxiciteit bij herhaalde toediening
Kristalurie trad op bij laboratoriumdieren die een dosis gefapixant hadden gekregen en voor de meeste urinekristallen werd bevestigd dat ze uit gefapixant bestonden.
In een zes maanden durend toxiciteitsonderzoek met herhaalde toediening bij ratten werden microscopische veranderingen in de nieren (distensie van tubuli als gevolg van de aanwezigheid van kristallijn materiaal, degeneratie van epitheelcellen die de tubuli bekleden en ontsteking in het interstitium), de ureter (dilatatie en ontsteking) en de blaas (hyperplasie van overgangscellen) waargenomen bij 9 maal de blootstelling bij de mens aan de maximale aanbevolen humane dosis (MRHD).
In een negen maanden durend toxiciteitsonderzoek met orale herhaalde toediening bij honden werden kristallen waargenomen in de urine en werd met de microscoop focale, minimale tubulaire degeneratie (occasionele corticale tubuli) waargenomen bij één mannetjeshond bij 35 maal de blootstelling bij de mens aan de MRHD.
Carcinogeniteit
Carcinogeniteitsonderzoek bij ratten (met een duur van 2 jaar) en rasH2-transgene muizen (duur van 6 maanden) met gefapixant leverde geen aanwijzingen voor carcinogeen potentieel op (geen behandelingsgerelateerde tumoren) bij blootstellingen tot 9 maal (ratten) en 4 maal (muizen) de blootstelling aan de MRHD.
Mutagenese
Gefapixant was niet genotoxisch in een reeks in vitro- of in vivo-testen, waaronder microbiële mutagenese, chromosoomafwijking in humane perifere bloedlymfocyten en in in vivo-micronucleustesten bij ratten.
Reproductietoxiciteit
Bij reproductieonderzoek bij dieren leverde orale toediening van gefapixant aan drachtige ratten en konijnen tijdens de periode van organogenese geen aanwijzingen op voor teratogeniteit of embryofoetale letaliteit bij blootstellingen (AUC) die 6 maal (ratten) en 34 maal (konijnen) hoger waren dan de blootstelling aan de MRHD. Een kleine daling in foetaal gewicht bij de ratten, wat in verband werd gebracht met maternale toxiciteit, werd waargenomen bij een blootstelling van ongeveer 11 maal de blootstelling aan de MRHD.
Uit onderzoek bij drachtige ratten en konijnen is gebleken dat gefapixant via de placenta wordt overgedragen naar de foetus. Op dag 20 van de dracht waren de foetale plasmaconcentraties maximaal 21 % (ratten) en 25 % (konijnen) van de maternale concentraties.
In een lactatieonderzoek werd op lactatiedag 10 gefapixant in de moedermelk van zogende ratten uitgescheiden bij orale toediening (tot 9 maal de blootstelling aan de MRHD). De melkconcentraties waren 4 maal hoger dan de maternale plasmaconcentraties die 1 uur na toediening op lactatiedag 10 werden waargenomen.
Er waren geen effecten op de vruchtbaarheid, paringsprestatie of vroege embryonale ontwikkeling als gefapixant aan vrouwtjes- en mannetjesratten werd toegediend met maximaal 9 maal de blootstelling aan de MRHD.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Colloïdaal watervrij siliciumdioxide (E551)
Crospovidon (E1202)
Hypromellose (E464)
Magnesiumstearaat (E470b)
Mannitol (E421)
Microkristallijne cellulose (E460)
Natriumstearylfumaraat
Filmomhulling
Hypromellose (E464)
Titaandioxide (E171)
Triacetine (E1518)
Rood ijzeroxide (E172)
Carnaubawas (E903)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Ondoorschijnende witte PVC/PE/PVdC blisterverpakkingen met afsluitende aluminium doordrukfolie. Verpakkingen met 28, 56 en 98 filmomhulde tabletten in ongeperforeerde blisterverpakkingen (14 tabletten per strip) en grootverpakkingen met 196 (2 verpakkingen met 98) filmomhulde tabletten in ongeperforeerde blisterverpakkingen.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1613/001
EU/1/21/1613/002
EU/1/21/1613/003
EU/1/21/1613/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 september 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.