


SmPC (samenvatting van de productkenmerken) - Luxturna
1. NAAM VAN HET GENEESMIDDEL
Luxturna 5 × 10¹² vectorgenomen/ml concentraat en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
2.1 Algemene beschrijving
Voretigene neparvovec is een gentransfervector die gebruikmaakt van een capside van de adeno-geassocieerde virale vector serotype 2 (AAV2) als afgiftesysteem voor het cDNA van het humane retinapigmentepitheel-specifieke eiwit 65 kDa (hRPE65) aan de retina. Voretigene neparvovec is afgeleid van wildtype AAV2 met behulp van DNA- recombinatietechnieken.
2.
2 Kwalitatieve en kwantitatieve samenstelling
Elke ml concentraat bevat 5 × 10¹² vectorgenomen (vg).
Elke injectieflacon Luxturna bevat 0,5 extraheerbare ml concentraat (overeenkomend met 2,5 × 10¹² vectorgenomen) dat vóór toediening 1:10 moet worden verdund, zie rubriek 6.6.
Na verdunning van 0,3 ml concentraat met 2,7 ml oplosmiddel, bevat elke ml 5 × 10¹¹ vectorgenomen. Elke dosis van 0,3 ml Luxturna bevat 1,5 x 10¹¹ vectorgenomen.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Concentraat en oplosmiddel voor oplossing voor injectie.
Na ontdooien is zowel het concentraat als het oplosmiddel een heldere, kleurloze vloeistof met een pH van 7,3.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Luxturna is geïndiceerd voor de behandeling van volwassen en pediatrische patiënten met visusverlies door erfelijke retinale dystrofie veroorzaakt door bevestigde bi-allelische RPE65-mutaties en die voldoende levensvatbare retinacellen hebben.
4.2 Dosering en wijze van toediening
De behandeling moet worden ingesteld en toegediend door een retinachirurg met ervaring in het uitvoeren van maculachirurgie.
Dosering
Patiënten krijgen een enkelvoudige dosis toegediend van 1,5 × 10¹¹ vectorgenomen voretigene neparvovec in elk oog. Elke dosis wordt toegediend in de subretinale ruimte in een totaal volume van 0,3 ml. De afzonderlijke toedieningsprocedure in elk oog wordt op verschillende dagen uitgevoerd binnen een kort interval, maar niet minder dan 6 dagen na elkaar.
Immunomodulatoire behandeling
Vóór instelling van de immunomodulatoire behandeling en vóór toediening van voretigene neparvovec moet de patiënt worden gecontroleerd op symptomen van een actieve infectie ongeacht de aard en moet, in geval van een dergelijke infectie, de start van de behandeling worden uitgesteld tot de patiënt is hersteld.
Het wordt aanbevolen om 3 dagen voor de toediening van voretigene neparvovec in het eerste oog te beginnen met een immunomodulatoire behandeling volgens onderstaand schema (tabel 1). Voor instelling van de immunomodulatoire behandeling voor het tweede oog moet hetzelfde schema worden gevolgd en dit moet plaatsvinden na afronding van de immunomodulatoire behandeling van het eerste oog.
Tabel 1 Pre- en postoperatieve immunomodulatoire behandeling voor elk oog
| Preoperatief | 3 dagen vóór toediening van Luxturna | Prednison (of equivalent) 1 mg/kg/dag (maximaal 40 mg/dag) |
| Postoperatief | 4 dagen (inclusief de dag van toediening) | Prednison (of equivalent) 1 mg/kg/dag (maximaal 40 mg/dag) |
| Gevolgd door 5 dagen | Prednison (of equivalent) 0,5 mg/kg/dag (maximaal 20 mg/dag) | |
| Gevolgd door 5 dagen van één dosis om de dag | Prednison (of equivalent) 0,5 mg/kg om de dag (maximaal 20 mg/dag) |
Speciale patiëntengroepen
Ouderen
De veiligheid en werkzaamheid van voretigene neparvovec bij patiënten ≥ 65 jaar zijn niet vastgesteld. Gegevens zijn beperkt. Voor oudere patiënten is echter geen dosisaanpassing nodig.
Lever- en nierfunctiestoornis
De veiligheid en werkzaamheid van voretigene neparvovec bij patiënten met een lever- of nierfunctiestoornis zijn niet vastgesteld. Bij deze patiënten is geen dosisaanpassing vereist (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van voretigene neparvovec bij kinderen in de leeftijd tot 4 jaar zijn niet vastgesteld. Gegevens zijn beperkt. Voor pediatrische patiënten is geen dosisaanpassing nodig.
Wijze van toediening
Subretinaal gebruik.
Luxturna is een steriele concentraatoplossing voor subretinale injectie die voor toediening moet worden ontdooid en verdund (zie rubriek 6.6).
Dit geneesmiddel mag niet door intravitreale injectie worden toegediend.
Luxturna zit in een injectieflacon voor eenmalig gebruik voor een enkelvoudige toediening in slechts één oog. Het product wordt in elk oog als een subretinale injectie na vitrectomie toegediend. Het mag niet worden toegediend in de onmiddellijke nabijheid van de fovea voor behoud van integriteit van de fovea (zie rubriek 4.4).
De toediening van voretigene neparvovec moet worden uitgevoerd in de operatiekamer onder gecontroleerde aseptische omstandigheden. Voorafgaand aan de procedure moet aan de patiënt adequate anesthesie worden toegediend. De pupil van het oog waarin wordt geïnjecteerd, moet gedilateerd zijn en voorafgaand aan de operatie moet topisch een breedspectrumantibioticum worden toegediend volgens de standaard medische praktijkvoering.
Voor instructies over bereiding, accidentele blootstelling aan en verwijdering van Luxturna, zie rubriek 6.6.
Toediening
Volg onderstaande stappen voor toediening van voretigene neparvovec aan patiënten:
- Verdunde Luxturna moet vóór toediening visueel worden geïnspecteerd. Als er deeltjes, troebeling of verkleuring zichtbaar zijn, mag het geneesmiddel niet worden gebruikt.
- Sluit de injectiespuit met het verdunde product aan op het verlengslangetje en de subretinale injectiecanule. Het product wordt langzaam geïnjecteerd door het verlengslangetje en de subretinale injectiecanule om eventuele luchtbellen in het systeem te verwijderen.
- Het voor injectie beschikbare volume van het product wordt bevestigd in de injectiespuit door de punt van de zuiger op één lijn te brengen met de lijn die 0,3 ml markeert.
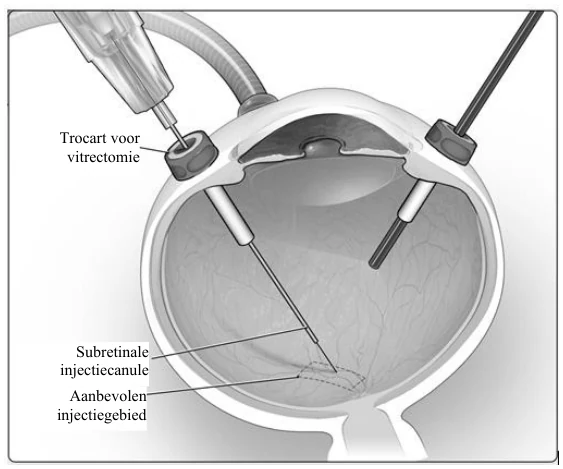
- Na voltooiing van de vitrectomie wordt Luxturna toegediend door subretinale injectie met behulp van een subretinale injectiecanule ingebracht via de pars plana (Afbeelding 1A).
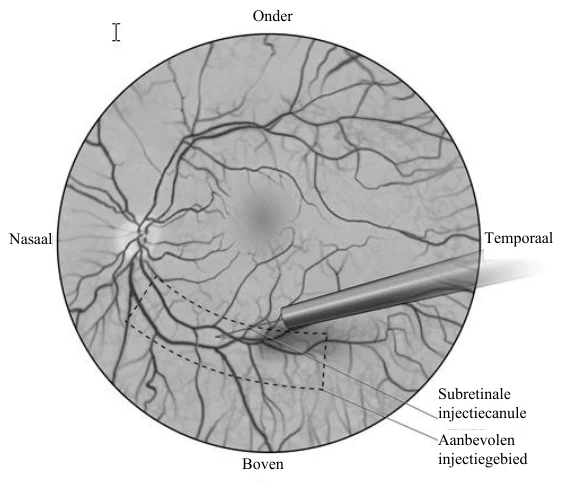
- Onder directe visualisatie wordt de punt van de subretinale injectiecanule geplaatst tegen het retinaoppervlak. De aanbevolen injectieplaats moet gelegen zijn langs de bovenste vasculaire arcade, ten minste 2 mm distaal van het centrum van de fovea (Afbeelding 1B). Er wordt een kleine hoeveelheid van het product langzaam geïnjecteerd tot er een initieel subretinaal blaasje wordt waargenomen, waarna vervolgens de resterende hoeveelheid langzaam wordt geïnjecteerd tot de totale 0,3 ml is toegediend.
Afbeelding 1A Subretinale injectiecanule ingebracht via de pars plana
Afbeelding 1B Punt van de subretinale injectiecanule geplaatst binnen de aanbevolen injectieplaats (beeld dat de chirurg ziet)
- Na voltooiing van de injectie wordt de subretinale injectiecanule uit het oog verwijderd.
- Na injectie moet eventueel ongebruikt product worden afgevoerd. De reserve-injectiespuit mag niet worden bewaard.
- Er vindt uitwisseling plaats tussen vloeistof en lucht, waarbij zorgvuldig wordt vermeden dat er vloeistof lekt vlakbij de retinotomie die is gecreëerd voor de subretinale injectie.
- In de postoperatieve periode wordt de patiënt onmiddellijk met het hoofd achterover gepositioneerd. De patiënt moet na ontslag gedurende 24 uur in deze houding blijven liggen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof(fen) of voor een van de in rubriek 6.1 vermelde hulpstoffen. Oculaire of perioculaire infectie.
Actieve intraoculaire ontsteking.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Reacties gerelateerd aan subretinale injectie
Voor de bereiding en toediening van Luxturna moeten altijd de juiste aseptische technieken worden toegepast.
Bij de toedieningsprocedure zijn de volgende bijwerkingen waargenomen:
- Oogontsteking (waaronder endoftalmitis), retinascheur en retinaloslating. Patiënten moeten worden geïnstrueerd zo snel mogelijk eventuele symptomen te melden die duiden op endoftalmitis of retinaloslating en moeten adequaat worden behandeld.
- Retinale aandoening (dunner worden van de fovea, functieverlies van de fovea), maculagat, maculopathie (epiretinale membraan, macula pucker) en oogaandoening (dehiscentie van de fovea).
- Stijging van de intraoculaire druk. De intraoculaire druk moet vóór en na toediening van het geneesmiddel worden gecontroleerd en op passende wijze worden beheerd. Patiënten moeten worden geïnstrueerd vliegreizen of andere reizen naar grote hoogte te vermijden tot de luchtbel die door de toediening van Luxturna is ontstaan, volledig uit het oog is verdwenen. Het kan tot wel één week of langer na de injectie duren voor de luchtbel is verdwenen; dit moet door oogheelkundig onderzoek worden geverifieerd. Snel naar grote hoogten gaan terwijl de luchtbel nog aanwezig is, kan leiden tot een toename van de oogdruk en onomkeerbaar visusverlies.
In de weken na de behandeling kan er sprake zijn van tijdelijke visusstoornissen, zoals wazig zien en fotofobie (zie rubriek 4.8). Patiënten moeten worden geïnstrueerd hun zorgverlener te raadplegen indien de visusstoornissen aanhouden. Patiënten moeten zwemmen vermijden vanwege een verhoogd risico op infectie in het oog. Patiënten moeten zware lichamelijke inspanning vermijden vanwege een verhoogd risico op oogletsel. Patiënten mogen, afhankelijk van het oordeel van hun zorgverlener, na minimaal een tot twee weken weer zwemmen en zware inspanning verrichten.
Shedding
De vector kan tijdelijk en in geringe mate in het traanvocht van de patiënt worden afgescheiden (zie rubriek 5.2). Patiënten/zorgverleners moeten worden geadviseerd op passende wijze om te gaan met afvalmateriaal afkomstig van verbandmaterialen, traanvocht en neussecreet; dit kan onder meer inhouden dat afvalmateriaal vóór afvoeren in verzegelde zakken moet worden bewaard. Deze voorzorgsmaatregelen moeten in acht worden genomen gedurende 14 dagen na toediening van voretigene neparvovec. Het wordt aanbevolen dat patiënten/zorgverleners handschoenen dragen bij verbandwisselingen en afvoeren van afval, in het bijzonder indien de zorgverlener zwanger is, borstvoeding geeft of in geval van immunodeficiëntie.
Bloed-, orgaan-, weefsel- en celdonatie
Patiënten die met Luxturna zijn behandeld, mogen geen bloed, organen, weefsels en cellen doneren voor transplantatie.
Immunogeniciteit
Om de kans op immunogeniciteit te verkleinen moeten patiënten systemische corticosteroïden krijgen voor en na de subretinale injectie van voretigene neparvovec in elk oog (zie rubriek 4.2). De corticosteroïden kunnen de potentiële immuunreactie op de capside van de vector (adeno-geassocieerde virale vector serotype 2 [AAV2]) of het transgene product (retinapigmentepitheliaal eiwit 65 kDa [RPE65]) verminderen.
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen bekende klinisch significante interacties. Er is geen onderzoek naar interacties uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Op grond van niet-klinisch onderzoek en klinische gegevens afkomstig van onderzoeken met AAV2-vectoren, en rekening houdend met de subretinale toedieningsroute van Luxturna, is onopzettelijke kiemlijntransmissie met AAV-vectoren zeer onwaarschijnlijk.
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van voretigene neparvovec bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur het gebruik van Luxturna te vermijden tijdens zwangerschap.
Borstvoeding
Luxturna is niet onderzocht bij vrouwen die borstvoeding geven. Het is niet bekend of voretigene neparvovec in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten. Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met voretigene neparvovec moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over het effect van het geneesmiddel op de vruchtbaarheid. Er is geen dieronderzoek uitgevoerd naar de effecten op de mannelijke en vrouwelijke vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Voretigene neparvovec heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Patiënten kunnen na toediening van de subretinale injectie van Luxturna tijdelijk last hebben van visusstoornissen. Patiënten dienen, afhankelijk van het oordeel van hun oogarts, geen voertuig te besturen of zware machines te bedienen tot het gezichtsvermogen voldoende hersteld is.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
In de klinische fase 1- en fase 3-onderzoeken hebben zich bij drie van de 41 (7%) proefpersonen drie niet-ernstige bijwerkingen voorgedaan van afzettingen in de retina waarvan werd aangenomen dat ze verband hielden met voretigene neparvovec. Alle drie deze voorvallen betroffen een tijdelijk optreden van asymptomatische subretinale precipitaten aan de onderkant van de injectieplaats in de retina, 1-6 dagen na de injectie en verdwenen zonder restverschijnselen.
Bij drie proefpersonen zijn ernstige bijwerkingen gerelateerd aan de toedieningsprocedure gemeld. Een van de 41 (2%) proefpersonen meldde een ernstig voorval van verhoogde intraoculaire druk (secundair aan toediening van een depo-steroïd) dat samenhing met de behandeling voor endoftalmitis gerelateerd aan de toedieningsprocedure en resulteerde in opticusatrofie, en een van de 41 (2%) proefpersonen meldde een ernstige retina-aandoening (functieverlies van de fovea) die als gerelateerd aan de toedieningsprocedure werd beoordeeld. Een van de 41 (2%) proefpersonen meldde een ernstig voorval van retinaloslating dat als gerelateerd aan de toedieningsprocedure werd beoordeeld.
De meest voorkomende bijwerkingen (incidentie ≥ 5%) gerelateerd aan de toedieningsprocedure waren hyperemie van de conjunctiva, cataract, verhoogde intraoculaire druk, retinascheur, dellen, maculagat, subretinale afzettingen, oogontsteking, oogirritatie, oogpijn en maculopathie (rimpeling op het oppervlak van de macula).
Overzicht van de bijwerkingen in tabelvorm
De bijwerkingen zijn gerangschikt volgens systeem/orgaanklasse en frequentie waarbij de volgende conventie is aangehouden: zeer vaak (≥1/10); vaak (≥1/100, <1/10); soms (≥1/1.000, <1/100); zelden (≥1/10.000, <1/1.000); zeer zelden (<1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 2 Bijwerkingen gerelateerd aan voretigene neparvovec
| Systeem/orgaanklasse | Frequentie | Bijwerking |
| Oogaandoeningen | Vaak | Retina-afzettingen |
| Niet bekend | Chorioretinale atrofie* | |
| *Omvat retinadegeneratie, retinale depigmentatie en injectieplaatsatrofie | ||
Tabel 3 Bijwerkingen gerelateerd aan de toedieningsprocedure
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
| Psychische stoornissen | Vaak | Angstgevoelens |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn, duizeligheid |
| Oogaandoeningen | Zeer vaak | Hyperemie van de conjunctiva, cataract |
| Vaak | Retinascheur, dellen, maculagat, oogontsteking, oogirritatie, oogpijn, maculopathie, choroïdale bloeding, conjunctivacyste, oogaandoening, oogzwelling, gevoel van vreemd lichaam in het oog, maculadegeneratie, endoftalmitis, retinaloslating, retina-aandoening, retinabloeding | |
| Niet bekend | Glasvochttroebelingen, chorioretinale atrofie* | |
| Maagdarmstelselaandoeningen | Vaak | Misselijkheid, braken, pijn in de bovenbuik, lippijn |
Huid- en onderhuidaandoeningen | Vaak | Rash, zwelling van aangezicht |
| Onderzoeken | Zeer vaak | Intraoculaire druk verhoogd |
| Vaak | Elektrocardiogram T-golf-inversie | |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Complicatie t.g.v. endotracheale intubatie, wonddehiscentie |
| *Omvat retinadegeneratie, retinale depigmentatie en injectieplaatsatrofie | ||
Beschrijving van geselecteerde bijwerkingen
Chorioretinale atrofie
Chorioretinale atrofie is gemeld als bijwerking tijdens postmarketingervaring en gemeld als progressief bij sommige patiënten. Voorvallen hadden een temporeel verband met de behandeling en traden op in het geschatte behandelde gebied van het blaasje en buiten het gebied van het blaasje. Bij retinale atrofie kan de fovea betrokken zijn met mogelijke negatieve effecten op het centrale zicht.
Na meldingen van chorioretinale atrofie in de postmarketingsetting werd een retrospectieve beoordeling uitgevoerd van fundusfoto's die beschikbaar waren van 39 van de 41 patiënten die deelnamen aan de klinische onderzoeken.
In het fase 3-onderzoek werd chorioretinale atrofie van de macula van behandelde ogen gevonden bij 15,4% vóór de behandeling, bij 42,6% op jaar 1 en bij 55,6% na jaar 1. In het fase 1-onderzoek was chorioretinale atrofie van de macula aanwezig bij 35% vóór de behandeling, bij 66,7% op jaar 1 en bij 73,9% na jaar 1. Onbehandelde controleogen vertoonden de volgende percentages chorioretinale atrofie: 5,9% bij baseline en 11,1% op jaar 1 in het fase 3-onderzoek; 40% bij baseline, 42,9% op jaar 1 en 41,7% na jaar 1 in het fase 1-onderzoek.
Bij sommige van deze atrofieën was de fovea betrokken. In het fase 3-onderzoek was er bij 1,9% van de behandelde ogen sprake van betrokkenheid van de fovea voorafgaand aan de behandeling, evenals op jaar 1, en bij 5,6% na jaar 1. In het fase 1-onderzoek was de fovea betrokken bij 30% van de behandelde ogen vóór de behandeling, bij 38,9% op jaar 1 en bij 47,8% na jaar 1. In het fase 3-onderzoek was de fovea niet betrokken bij atrofieën in onbehandelde controleogen. In het fase 1-onderzoek had 40% van de atrofieën in onbehandelde controleogen betrekking op de fovea bij baseline, 42,9% op jaar 1 en 33,3% na jaar 1.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen klinische ervaring met overdosering van voretigene neparvovec. In geval van overdosering wordt symptomatische en ondersteunende behandeling geadviseerd, zoals noodzakelijk wordt geacht door de behandelende arts.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Ophthalmologica, andere ophthalmologica, ATC-code: S01XA27.
Werkingsmechanisme
Het retinapigmentepitheel-specifieke eiwit 65 kilodalton (RPE65) bevindt zich in de cellen van het retinapigmentepitheel en zet all-trans-retinol om in 11-cis-retinol, dat vervolgens tijdens de visuele (retinoïde) cyclus het chromofoor 11-cis-retinal vormt. Deze stappen zijn essentieel bij de biologische omzetting van een lichtfoton in een elektrisch signaal binnen de retina. Mutaties in het RPE65-gen leiden tot verminderde of afwezige activiteit van RPE65 all-trans-retinylisomerase, waardoor de visuele cyclus blokkeert met visusverlies als gevolg. In de loop van de tijd leidt ophoping van toxische precursors tot celdood van cellen van het retinapigmentepitheel en vervolgens tot progressieve celdood van fotoreceptorcellen. Personen met bi-allelische aan RPE65-mutaties gerelateerde retinale dystrofie vertonen vaak op de kinderleeftijd of in de adolescentie visusverlies, waaronder verslechtering van visuele functieparameters zoals gezichtsscherpte en gezichtsvelden; dit progressieve visusverlies leidt uiteindelijk tot volledige blindheid.
Injectie van voretigene neparvovec in de subretinale ruimte resulteert in de transductie van retinapigmentepitheelcellen met een cDNA dat codeert voor het normale humane eiwit RPE65 (gen-augmentatietherapie), wat het potentieel biedt de visuele cyclus te herstellen.
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van Luxturna op lange termijn werden beoordeeld in een fase 1-veiligheidsonderzoek met dosisescalatie (101), waarin 12 proefpersonen unilaterale subretinale injecties van voretigene neparvovec kregen; een vervolgonderzoek (102) waarin voretigene neparvovec werd toegediend in het contralaterale oog bij 11 van de 12 proefpersonen die aan het dosisescalatieonderzoek deelnamen; een één jaar durend open-label gecontroleerd fase 3-onderzoek (301) waarin 31 proefpersonen op twee locaties werden gerandomiseerd; en het vervolg van het fase 3-onderzoek, waarin de 9 controlepersonen werden overgezet en de behandeling kregen toegediend. In totaal namen aan het klinische programma 41 proefpersonen deel (81 geïnjecteerde ogen [één proefpersoon in fase 1 voldeed niet aan de criteria om voor een tweede injectie in aanmerking te komen]). Alle deelnemers hadden een klinische diagnose congenitale amaurose van Leber en bij sommigen waren mogelijk ook eerdere of bijkomende klinische diagnoses gesteld, waaronder retinitis pigmentosa. Bevestigde bi-allelische RPE65-mutaties en de aanwezigheid van voldoende levensvatbare retinacellen (een gebied van de retina binnen de achterpool met een dikte van > 100 micron, zoals bepaald door optische coherentietomografie [OCT]) werden bij alle deelnemers vastgesteld.
Fase 3-onderzoek
Onderzoek 301 was een open-label, gerandomiseerd, gecontroleerd onderzoek. In het onderzoek werden 31 proefpersonen opgenomen, 13 mannen en 18 vrouwen. De gemiddelde leeftijd was 15 jaar (spreiding van 4 tot 44 jaar), waaronder 64% pediatrische patiënten (n = 20, leeftijd van 4 tot 17 jaar) en 36% volwassenen (n = 11). Alle proefpersonen hadden een diagnose van congenitale amaurose van Leber als gevolg van RPE65-mutaties bevestigd door genetische analyse in een gecertificeerd laboratorium.
Er werden 21 personen gerandomiseerd naar behandeling met subretinale injectie van voretigene neparvovec. De gezichtsscherpte (LogMAR) van het eerste oog van deze personen was bij baseline 1,18 (0,14), gemiddeld (SE). Eén proefpersoon beëindigde vóór behandeling de deelname aan het onderzoek. 10 personen werden gerandomiseerd naar de controlegroep (groep zonder interventie). De gezichtsscherpte (LogMAR) van het eerste oog van deze personen was bij baseline 1,29 (0,21), gemiddeld (SE). Eén persoon in de controlegroep trok zijn toestemming in en zijn deelname aan het onderzoek werd beëindigd. De negen proefpersonen die naar de controlegroep waren gerandomiseerd, werden na één jaar observatie overgezet op een behandeling met subretinale injectie van voretigene neparvovec. In elk oog werd een enkelvoudige subretinale injectie toegediend van 1,5 × 10¹¹ vectorgenomen voretigene neparvovec in een totaal volume van 300 μl. Het interval tussen injectie in de ogen bij elke proefpersoon was 6 tot 18 dagen.
Het primaire eindpunt van het fase 3-onderzoek was de gemiddelde verandering ten opzichte van baseline tot één jaar gemeten met de binoculaire 'multi-luminance mobility'-test (MLMT) tussen de groep met interventie en de controlegroep. De MLMT werd ontwikkeld om veranderingen te meten in het functionele gezichtsvermogen, en specifiek het vermogen van een persoon om nauwkeurig een bepaald parcours af te leggen in een redelijk tempo bij verschillende niveaus van omgevingsverlichting. Dit vermogen is afhankelijk van de gezichtsscherpte en het gezichtsveld van de persoon en de mate van nyctalopie (verminderd vermogen om in schemerlicht waar te nemen en/of te zien), allen functies die specifiek worden aangetast door de retina-aandoening gerelateerd aan RPE65-mutaties. In het fase 3-onderzoek werden voor de MLMT zeven niveaus van verlichting gebruikt, uiteenlopend van 400 lux tot 1 lux (overeenkomend met bijvoorbeeld een helder verlicht kantoor tot een maanloze zomernacht). Het onderzoek van elke persoon werd op video vastgelegd en door onafhankelijke waarnemers beoordeeld. Een positieve scoreverandering geeft aan dat de vereiste score voor de MLMT bij minder licht wordt bereikt en een luxscore van 6 weerspiegelt de maximaal mogelijke verbetering in de MLMT. Er werden ook drie secundaire eindpunten getest: de lichtgevoeligheidsdrempel van het hele gezichtsveld (‘full-field light sensitivity threshold’-test; FST-test) met gebruikmaking van wit licht, de verandering in de MLMT-score voor het eerste aangewezen oog en bepaling van de gezichtsscherpte.
Bij baseline bereikten de proefpersonen de vereiste score voor de mobiliteitstest bij een omgevingslichtsterkte tussen 4 en 400 lux.
Tabel 4 Veranderingen in MLMT-score: jaar 1, vergeleken met baseline (ITT-populatie:
n = 21 interventie, n = 10 controle)
| Verandering in MLMT-score | Verschil (95%-BI) Interventie-Controle | p-waarde |
| met binoculair zien | 1,6 (0,72; 2,41) | 0,001 |
| met alleen het eerste aangewezen oog | 1,7 (0,89; 2,52) | 0,001 |
| met alleen het tweede aangewezen oog | 2,0 (1,14; 2,85) | <0,001 |
De verandering in de monoculaire MLMT-score verbeterde significant in de behandelde groep en kwam overeen met de resultaten voor de binoculaire MLMT (zie tabel 4).
Afbeelding 2 geeft het effect weer van het geneesmiddel gedurende de driejarige periode in de groep behandeld met voretigene neparvovec, evenals het effect in de controlegroep na overschakelen op behandeling met een subretinale injectie van voretigene neparvovec. Significante verschillen in de binoculaire MLMT-prestaties werden waargenomen voor de groep behandeld met voretigene neparvovec op dag 30 en deze bleven gehandhaafd bij de overige follow-upbezoeken gedurende de gehele periode van drie jaar ten opzichte van geen verandering in de controlegroep. Na overschakelen op subretinale injectie van voretigene neparvovec vertoonden de proefpersonen in de controlegroep echter een vergelijkbare respons op voretigene neparvovec als de proefpersonen in de groep behandeld met voretigene neparvovec.
Afbeelding 2 Verandering in de MLMT-score met binoculair zien versus tijd voor/na blootstelling aan voretigene neparvovec
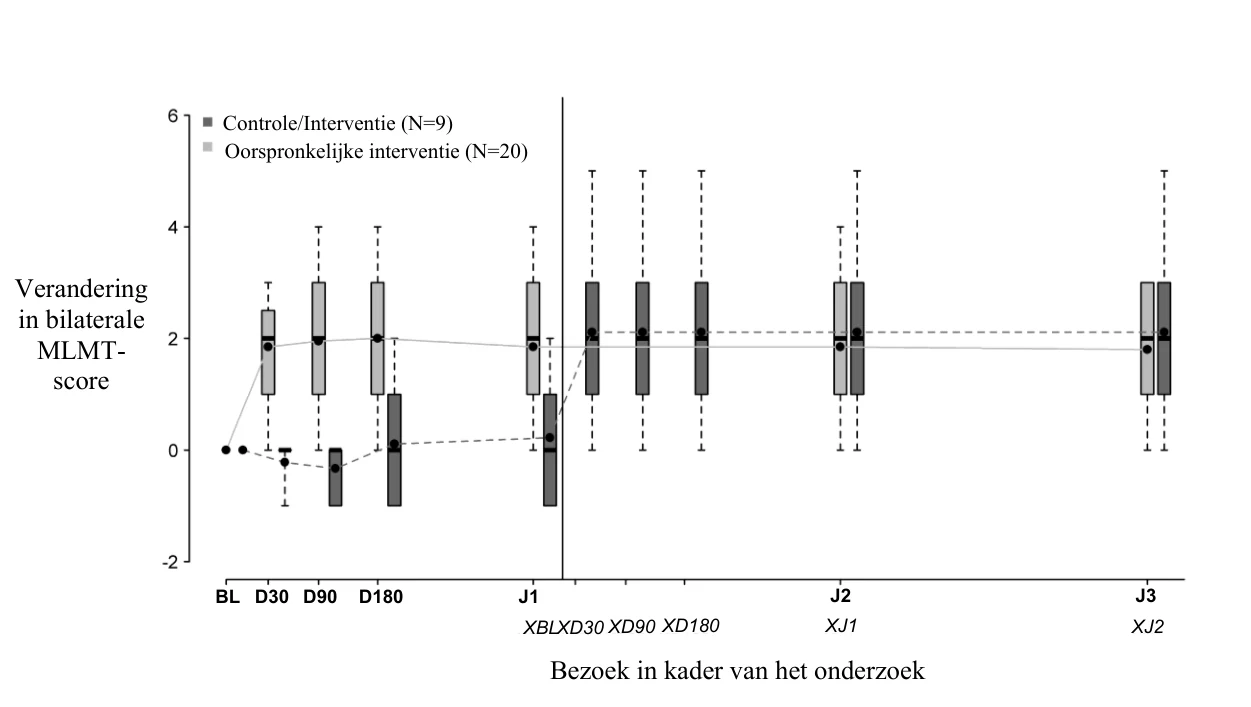
Elk staafje vertegenwoordigt de middelste 50%-verdeling van de verandering in de MLMT-score. Verticale stippellijnen geven 25% extra boven en onder het staafje weer. Het horizontale balkje binnen elk staafje geeft de mediaan weer. De stip binnen elk staafje vertegenwoordigt het gemiddelde. De ononderbroken lijn verbindt de gemiddelde MLMT-scoreveranderingen in de loop van de bezoeken voor de behandelde groep. De stippellijn verbindt de gemiddelde MLMT-scoreveranderingen in de loop van de bezoeken voor de controlegroep, waaronder ook de vijf bezoeken in het eerste jaar zonder behandeling met voretigene neparvovec. De controlegroep kreeg voretigene neparvovec na 1 jaar observatie toegediend.
BL: baseline;
D30, D90, D180: 30, 90 en 180 dagen na aanvang van het onderzoek;
J1, J2, J3: een, twee en drie jaar na aanvang van het onderzoek.
XBL; XD30; XD90; XD180: baseline, 30, 90 en 180 dagen na aanvang van het onderzoek voor de controlegroep met cross-over;
XJ1; XJ2: een en twee jaar na aanvang van het onderzoek voor de controlegroep met cross-over.
De resultaten van 'full-field light sensitivity'-test na het eerste onderzoeksjaar: wit licht [Log10(cd.s/m2)] staan vermeld in tabel 5 hieronder.
Tabel 5 'Full-field light sensitivity'-test
| 'Full-field light sensitivity'-test – Eerste aangewezen oog (ITT) | |||
| Interventie, N = 21 | |||
| Baseline | Jaar 1 | Verandering | |
| N | 20 | 20 | 19 |
| Gemiddeld (SE) | -1,23 (0,10) | -3,44 (0,30) | -2,21 (0,30) |
| Controle, N = 10 | |||
| N | 9 | 9 | 9 |
| Gemiddeld (SE) | -1,65 (0,14) | -1,54 (0,44) | 0,12 (0,45) |
| Verschil (95%-BI) (Interventie-Controle) -2,33 (-3,44; -1,22), p <0,001 | |||
| 'Full-field light sensitivity'-test – Tweede aangewezen oog (ITT) | |||
| Interventie, N = 21 | |||
| Baseline | Jaar 1 | Verandering | |
| N | 20 | 20 | 19 |
| Gemiddeld (SE) | -1,35 (0,09) | -3,28 (0,29) | -1,93 (0,31) |
| Controle, N = 10 | |||
| N | 9 | 9 | 9 |
| Gemiddeld (SE) | -1,64 (0,14) | -1,69 (0,44) | 0,04 (0,46) |
| Verschil (95%-BI) (Interventie-Controle) -1,89 (-3,03; -0,75), p=0,002 | |||
'Full field light sensitivity'-test - gemiddeld voor beide ogen (ITT) Verschil (95%-BI) (Interventie-Controle): -2,11 (-3,19; -1,04), p <0,001 | |||
De verbetering in 'full-field light sensitivity' bleef tot 3 jaar gehandhaafd na blootstelling aan voretigene neparvovec.
Bij één jaar na blootstelling aan voretigene neparvovec was bij 11/20 (55%) van de eerst behandelde ogen sprake van een verbetering in de gezichtsscherpte van ten minste 0,3 LogMAR en bij 4/20 (20%) van de als tweede behandelde ogen in de groep met interventie; bij niemand in de controlegroep werd een dergelijke verbetering in de gezichtsscherpte in het eerste of tweede oog waargenomen.
5.2 Farmacokinetische eigenschappen
Naar verwachting wordt voretigene neparvovec door de cellen opgenomen door heparinesulfaatproteoglycaanreceptoren en afgebroken door endogene eiwitten en langs DNA afbrekende routes.
Niet-klinische biodistributie
De biodistributie van voretigene neparvovec werd beoordeeld op drie maanden na subretinale toediening bij niet-humane primaten. De hoogste waarden voor DNA-sequenties van de vector werden waargenomen in intraoculair vocht (kamerwater van voorste oogkamer en glasvocht) van met de vector geïnjecteerde ogen. Lage waarden voor DNA-sequenties van de vector werden gemeten in de nervus opticus van het met de vector geïnjecteerde oog, chiasma opticum, milt en lever, en sporadisch in de maag en lymfeklieren. Bij één dier dat voretigene neparvovec in een dosis van 7,5 × 10¹¹ vectorgenomen (5 keer de aanbevolen dosis per oog) toegediend had gekregen, werden DNA-sequenties van de vector waargenomen in colon, duodenum en trachea. In de gonaden werden geen DNA-sequenties van de vector aangetroffen.
Klinische farmacokinetiek en shedding
De shedding en biodistributie van de vector werden beoordeeld in het traanvocht van beide ogen, serum en volbloed van proefpersonen in het klinische fase 3-onderzoek. Bij 13/29 (45%) van de proefpersonen met bilaterale toedieningen werden DNA-sequenties van de vector uit voretigene neparvovec waargenomen in traanvochtmonsters. De meeste van deze proefpersonen waren negatief bij het bezoek van dag 1 na de injectie. Echter, bij vier van deze proefpersonen waren de traanvochtmonsters ook na de eerste dag nog positief en bij één proefpersoon tot wel 14 dagen na de injectie in het tweede oog. Bij 3/29 (10%) van de proefpersonen werden DNA-sequenties van de vector in serum aangetoond, waaronder twee met positieve traanvochtmonsters, en slechts tot maximaal dag 3 na elke injectie. Over het algemeen werden er tijdelijke en lage waarden van vector-DNA gemeten in traanvocht en sporadisch in serummonsters van 14/29 (48%) van de proefpersonen in het fase 3-onderzoek.
Farmacokinetiek in speciale populaties
Er is geen onderzoek uitgevoerd met voretigene neparvovec in speciale populaties.
Lever- en nierfunctiestoornis
Luxturna wordt rechtstreeks in het oog geïnjecteerd. Lever- en nierfunctie, cytochroom-P450-polymorfismen en veroudering hebben naar verwachting geen invloed op de klinische werkzaamheid of veiligheid van het product. Voor patiënten met een lever- of nierfunctiestoornis is dan ook geen dosisaanpassing noodzakelijk.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Oculair histopathologisch onderzoek van ogen van honden en niet-humane primaten die waren blootgesteld aan voretigene neparvovec, toonde slechts lichte veranderingen die grotendeels gerelateerd waren aan genezing van chirurgisch letsel. In een eerder toxicologisch onderzoek resulteerde de subretinale toediening van een vergelijkbare AAV2-vector bij honden bij een dosis van 10 keer de aanbevolen dosis, in focale retinale toxiciteit en infiltraten van ontstekingscellen histologisch in regio's blootgesteld aan de vector. Andere bevindingen van niet-klinische onderzoeken met voretigene neparvovec waren onder meer sporadische en geïsoleerde ontstekingscellen in de retina, zonder duidelijke retinadegeneratie. Na enkelvoudige toediening van een vector ontwikkelden honden antilichamen tegen de capside van de AAV2-vector die niet voorkwamen bij naïeve niet-humane primaten.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Concentraat
Natriumchloride
Natriumdiwaterstoffosfaatmonohydraat (voor aanpassing pH)
Dinatriumwaterstoffosfaatdihydraat (voor aanpassing pH)
Poloxameer 188
Water voor injecties
Oplosmiddel
Natriumchloride
Natriumdiwaterstoffosfaatmonohydraat (voor aanpassing pH)
Dinatriumwaterstoffosfaatdihydraat (voor aanpassing pH)
Poloxameer 188
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Ongeopende bevroren injectieflacons
3 jaar
Na ontdooiing
Na ontdooiing mag het geneesmiddel niet opnieuw worden ingevroren en moet het bij kamertemperatuur blijven staan (beneden 25°C).
Na verdunning
Na verdunning onder aseptische omstandigheden moet de oplossing onmiddellijk worden gebruikt. Indien deze niet onmiddellijk wordt gebruikt, mag de bewaartijd bij kamertemperatuur (beneden 25°C) niet langer dan 4 uur zijn.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Concentraat en oplosmiddel moeten bevroren worden bewaard en getransporteerd bij ≤-65ºC.
Voor de bewaarcondities van het geneesmiddel na ontdooiing en verdunning, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Concentraat
0,5 ml extraheerbaar volume van concentraat in een injectieflacon van 2 ml van cyclo-olefine-polymeer met een chlorobutylrubberen stopper afgedicht met een aluminium flip-off verzegeling.
Oplosmiddel
1,7 ml extraheerbaar volume van oplosmiddel in een injectieflacon van 2 ml van cyclo-olefine-polymeer met een chlorobutylrubberen stopper afgedicht met een aluminium flip-off verzegeling.
Elke foliezak bevat een doos met 1 injectieflacon met concentraat van 0,5 ml en 2 injectieflacons met oplosmiddel (elk met 1,7 ml).
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel
Dit geneesmiddel bevat genetisch gemodificeerde organismen. Tijdens de hantering of toediening van voretigene neparvovec moet persoonlijke beschermende uitrusting worden gedragen (waaronder laboratoriumjas, veiligheidsbril en handschoenen).
Voorbereiding voorafgaand aan toediening
Elke verpakking bevat 1 injectieflacon met concentraat en 2 injectieflacons met oplosmiddel uitsluitend bedoeld voor eenmalig gebruik.
Luxturna moet vóór toediening visueel worden geïnspecteerd. Als er deeltjes, troebeling of verkleuring zichtbaar zijn, mag de injectieflacon met enkelvoudige dosis niet worden gebruikt.
De bereiding van Luxturna moet worden uitgevoerd binnen 4 uur voor het starten van de toedieningsprocedure, overeenkomstig de volgende aanbevolen procedure uitgevoerd onder aseptische omstandigheden.
Ontdooi één injectieflacon met concentraat met een enkelvoudige dosis en twee injectieflacons met oplosmiddel bij kamertemperatuur. Zodra alle 3 injectieflacons (1 injectieflacon met concentraat en 2 injectieflacons met oplosmiddel) zijn ontdooid, moet met de verdunning worden begonnen. Keer de injectieflacons voorzichtig vijf keer om om de inhoud te mengen.
Controleer op zichtbare deeltjes of andere onregelmatigheden. Eventuele onregelmatigheden of zichtbare deeltjes moeten worden gemeld aan de houder van de vergunning voor het in de handel brengen en het product mag dan niet worden gebruikt.
Breng met een 3ml-injectiespuit 2,7 ml oplosmiddel uit de twee ontdooide injectieflacons over in een steriele lege glazen injectieflacon van 10 ml.
Zuig voor verdunning 0,3 ml ontdooid concentraat op in een 1ml-injectiespuit en voeg dit toe aan de steriele injectieflacon van 10 ml met daarin het oplosmiddel. Keer de injectieflacon voorzichtig ten minste vijf keer om om de inhoud goed te mengen. Controleer op zichtbare deeltjes. De verdunde oplossing moet helder tot licht opaalachtig zijn. Label de glazen injectieflacon van 10 ml met het verdunde concentraat als volgt: ‘Verdunde Luxturna’.
De spuiten voor injectie niet gereedmaken als de injectieflacon beschadigd is of als er deeltjes zichtbaar zijn. Maak de spuit voor injectie gereed door 0,8 ml van de verdunde oplossing op te zuigen in een steriele injectiespuit van 1 ml. Herhaal dezelfde procedure voor het gereedmaken van een reservespuit. De met het product gevulde injectiespuiten moeten vervolgens in een daarvoor bestemde transportdoos naar de operatiekamer worden gebracht.
Te nemen maatregelen in geval van onbedoelde blootstelling
Accidentele blootstelling moet worden vermeden. Voor bereiding, toediening en hantering van voretigene neparvovec moeten lokale voorschriften voor bioveiligheid in acht worden genomen.
- Tijdens de hantering of toediening van voretigene neparvovec moet persoonlijke beschermende uitrusting worden gedragen (waaronder laboratoriumjas, veiligheidsbril en handschoenen).
- Accidentele blootstelling aan voretigene neparvovec, waaronder aanraking met huid, ogen en slijmvliezen, moet worden vermeden. Eventuele blootliggende verwondingen moeten voor hantering van het product worden afgedekt.
- Al het gemorste voretigene neparvovec moet worden behandeld met een virusdodend middel zoals 1%-natriumhypochloriet en drooggedept met absorberende materialen.
Alle materialen die mogelijk in aanraking zijn geweest met voretigene neparvovec (bijv.
injectieflacon, injectiespuit, naald, katoenen gaasjes, handschoenen, maskers of verbandmateriaal) dienen te worden afgevoerd overeenkomstig lokale voorschriften voor bioveiligheid.
Accidentele blootstelling
- In geval van accidentele beroepsmatige blootstelling (bijv. door spatten in de ogen of op slijmvliezen) spoelen met schoon water gedurende ten minste 5 minuten.
- In geval van blootstelling van beschadigde huid of prikletsel het betreffende gebied grondig reinigen met water en zeep en/of een desinfecterend middel.
Te nemen voorzorgsmaatregelen voor het verwijderen van het geneesmiddel
Dit geneesmiddel bevat genetisch gemodificeerde organismen. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften voor farmaceutisch afval.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/18/1331/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 november 2018
Datum van laatste verlenging: 24 juli 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.