


SmPC (samenvatting van de productkenmerken) - Lupkynis
1. NAAM VAN HET GENEESMIDDEL
Lupkynis 7,9 mg zachte capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke zachte capsule bevat 7,9 mg voclosporine (voclosporin).
Hulpstoffen met bekend effect
Elke zachte capsule bevat 21,6 mg ethanol en 28,7 mg sorbitol.
Lupkynis kan sporen van sojalecithine bevatten, zie rubriek 4.4.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Zachte capsule (capsule)
Roze/oranje ovale zachte capsules met afmetingen van ongeveer 13 mm × 6 mm.
4. KLINISCHE GEGEVENS
4.1. Therapeutische indicaties
Lupkynis is geïndiceerd in combinatie met mycofenolaatmofetil voor de behandeling van volwassen patiënten met actieve lupus nefritis (LN) van klasse III, IV of V (met inbegrip van gemengde klasse III/V en IV/V).
4.2. Dosering en wijze van toediening
De behandeling met Lupkynis dient te worden gestart en plaats te vinden onder toezicht van een gekwalificeerde arts met ervaring in de diagnosticering en behandeling van lupus nefritis.
Dosering
De aanbevolen dosering is 23,7 mg (drie zachte capsules van 7,9 mg), tweemaal daags.
Het wordt aanbevolen om Lupkynis consequent toe te dienen in een schema van zo exact mogelijk elke 12 uur, met altijd minimaal 8 uur tussen opeenvolgende doses. Als een dosis gemist wordt, dient deze zo snel mogelijk binnen 4 uur na het missen van de dosis ingenomen te worden. Buiten het tijdvenster van 4 uur dient de volgende normale dosis op het geplande tijdstip ingenomen te worden. De volgende dosis dient niet te worden verdubbeld.
Lupkynis dient in combinatie met mycofenolaatmofetil te worden gebruikt.
Artsen dienen de werkzaamheid van de behandeling na minstens 24 weken te evalueren en een passende baten-risicoanalyse voor voortzetting van de therapie te maken.
Dosisaanpassing op basis van eGFR
Het wordt aanbevolen om een bij baseline geschatte glomerulaire filtratiesnelheid (eGFR) vast te stellen alvorens de behandeling met voclosporine te starten en deze in de eerste maand elke twee weken te beoordelen en daarna elke vier weken.
Dosisaanpassingen zijn vereist voor personen bij wie de eGFR verlaagd blijkt te zijn (d.w.z. twee achtereenvolgende beoordelingen binnen 48 uur) en onder 60 ml/min/1,73 m2. Als de eGFR ≥ 60 ml/min/1,73 m2 blijft, is er geen dosisaanpassing vereist (zie tabel 1).
Tabel 1: Aanbevolen dosisaanpassingen op basis van eGFR
| Bevestigde eGFR-afname vanaf baseline1 | Aanbeveling |
| ≥ 30 % verlaging | Stop de toediening van voclosporine. Hervat de behandeling na herstel van eGFR met 7,9 mg (1 capsule) tweemaal daags en verhoog, voor zover verdragen, op basis van nierfunctie. |
| > 20 % en < 30 % verlaging | Verlaag de dosis voclosporine met 7,9 mg (1 capsule) tweemaal daags. Test opnieuw binnen twee weken; indien de eGFR-afname niet is hersteld, verlaag de dosis dan met nog eens 7,9 mg (één capsule) tweemaal daags. |
| ≤ 20 % verlaging | Handhaaf huidige dosis en controleer. |
1 Als de eGFR ≥ 60 ml/min/1,73 m2 blijft, is er geen actie vereist
Het wordt aanbevolen om de patiënten die een dosisverlaging vereisen binnen twee weken opnieuw te beoordelen op herstel van eGFR. Voor patiënten die een dosisverlaging als gevolg van eGFR-afname hadden, dient te worden overwogen de dosis te verhogen met 7,9 mg tweemaal daags voor elke meting die ≥ 80 % van baseline is; de aanvangsdosis mag niet worden overschreden.
Gelijktijdige toediening met matige CYP3A4-remmers
Bij gelijktijdige toediening van Lupkynis met matige remmers van cytochroom-P450-3A4 (CYP3A4-remmers, bijv. verapamil, fluconazol, diltiazem) moet de dagelijkse dosis worden verlaagd tot 15,8 mg in de ochtend en 7,9 mg in de avond (zie rubriek 4.5).
Leverfunctiestoornis
Bij patiënten met een lichte of matige leverfunctiestoornis (respectievelijk Child-Pugh-klasse A en B) is de aanbevolen aanvangsdosis 15,8 mg tweemaal daags. Het effect van voclosporine bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) is niet beoordeeld en voclosporine wordt in deze patiëntenpopulatie niet aanbevolen (zie rubriek 4.4 en 5.2).
Nierfunctiestoornis
Zorgvuldige monitoring van de nierfunctie wordt aanbevolen (zie tabel 1 en rubriek 4.4). Er zijn beperkte gegevens beschikbaar over het gebruik van Lupkynis bij patiënten met een baseline-eGFR van 30 tot < 45 ml/min/1,73 m2. Het wordt aanbevolen om Lupkynis bij deze patiënten alleen te gebruiken indien het voordeel opweegt tegen het risico en in een aanvangsdosis van 23,7 mg tweemaal daags.
Lupkynis is niet onderzocht bij patiënten met een ernstige nierfunctiestoornis (eGFR < 30 ml/min/1,73 m2) en wordt niet aanbevolen bij deze patiënten, tenzij het voordeel opweegt tegen het risico. Indien het wordt gebruikt, is de aanbevolen aanvangsdosis 15,8 mg tweemaal daags (zie rubriek 5.2).
Ouderen
Gegevens zijn beperkt bij LN-patiënten ouder dan 65 jaar, en er zijn geen gegevens bij patiënten ouder dan 75 jaar. Lupkynis wordt niet aanbevolen bij patiënten ouder dan 75 jaar (zie rubriek 5.2).
Pediatrische patiënten
De veiligheid en werkzaamheid van Lupkynis bij kinderen en adolescenten in de leeftijd van 5 tot 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar. Er is geen relevante toepassing van Lupkynis bij kinderen in de leeftijd tot 5 jaar voor de indicatie lupus nefritis.
Wijze van toediening
Oraal gebruik.
De zachte capsules moeten in hun geheel worden ingeslikt en kunnen met of zonder voedsel worden ingenomen.
Het wordt aanbevolen om Lupkynis niet met grapefruit (pompelmoes) of grapefruitsap (pompelmoessap) te gebruiken (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Gelijktijdige toediening van voclosporine met sterke CYP3A4-remmers (bijv. ketoconazol, itraconazol, claritromycine) (zie rubriek 4.5).
4.4. Bijzondere waarschuwingen en voorzorgen bij gebruik
Lymfomen en andere maligniteiten
Immunosuppressiva verhogen het risico van het ontwikkelen van lymfomen en andere maligniteiten, vooral van de huid. Het wordt aanbevolen om patiënten te adviseren onbeschermde blootstelling aan zonlicht en uv-licht te vermijden of te beperken.
Ernstige infecties
Immunosuppressiva, zoals voclosporine, kunnen het risico verhogen van het ontwikkelen van bacteriële, virale, schimmel- en protozoaire infecties, waaronder opportunistische infecties die ernstig of fataal kunnen zijn (zie rubriek 4.8). Patiënten moeten tijdens de behandeling met voclosporine regelmatig en nauwlettend op infecties worden gecontroleerd. Indien er een infectie optreedt, dient het voordeel van het voortzetten van de behandeling met voclosporine te worden afgewogen tegen het risico van voortgezette toediening.
Nefrotoxiciteit
Net als met andere calcineurineremmers zijn er bijwerkingen van acute verslechtering van de nierfunctie of eGFR-afnames gezien bij patiënten die met voclosporine werden behandeld. In de eerste vier weken van behandeling met voclosporine zijn er hemodynamische eGFR-afnames waargenomen (zie rubriek 4.8). Dit kan beheerst worden met dosisaanpassingen. Regelmatige monitoring van de eGFR wordt aanbevolen (zie rubriek 4.2).
‘Pure red cell aplasia’
Er zijn gevallen van 'pure red cell aplasia' (PRCA) gemeld bij patiënten die met een andere calcineurineremmer werden behandeld. Al deze patiënten hadden risicofactoren voor PRCA, zoals een parvovirus B19-infectie, een primaire ziekte of gelijktijdige behandelingen geassocieerd met PRCA. Het mechanisme van PRCA als gevolg van calcineurineremmers is niet opgehelderd. Als er PRCA wordt vastgesteld, dient stopzetting van de behandeling met Lupkynis te worden overwogen.
Hyperkaliëmie
Hyperkaliëmie, die ernstig kan zijn en behandeling kan vereisen, is gemeld bij calcineurineremmers, waaronder voclosporine (zie rubriek 4.8). Gelijktijdig gebruik van geneesmiddelen die in verband zijn gebracht met hyperkaliëmie (bijv. kaliumsparende diuretica, remmers van angiotensineconverterend enzym [ACE-remmers], angiotensinereceptorblokkers [ARB's]), kan het risico van hyperkaliëmie verhogen. Het wordt aanbevolen om patiënten tijdens de behandeling periodiek te monitoren op serumkaliumspiegels.
Hypertensie
Voclosporine kan systemische hypertensie veroorzaken of verergeren (zie rubriek 4.8). De bloeddruk dient gedurende de eerste maand na het instellen van behandeling met voclosporine elke twee weken te worden gecontroleerd en daarna voor zover klinisch aangewezen. In het geval van klinisch zorgwekkend verhoogde bloeddruk dienen de aanbevelingen in tabel 2 te worden opgevolgd.
Tabel 2: Aanbevelingen voor beheersing van hypertensie
| Bloeddruk | Aanbeveling |
Systolische druk > 130 en ≤ 165 mmHg en diastolische druk > 80 en ≤ 105 mmHg | Antihypertensieve therapie kan worden ingesteld/aangepast |
| Bloeddruk > 165/105 mmHg, met symptomen van hypertensie | Toediening van voclosporine stoppen en antihypertensieve therapie instellen/aanpassen |
QT-verlenging
Het gebruik van voclosporine in combinatie met andere geneesmiddelen waarvan bekend is dat ze het QTc-interval verlengen, kan leiden tot klinisch significante QT-verlenging. Bepaalde omstandigheden kunnen het risico verhogen van het optreden van torsade de pointes en/of plotseling overlijden in verband met het gebruik van geneesmiddelen die het QTc-interval verlengen, waaronder bradycardie; hypokaliëmie of hypomagnesiëmie; gelijktijdig gebruik van andere geneesmiddelen die het QTc-interval verlengen; en de aanwezigheid van aangeboren verlenging van het QT-interval.
Neurotoxiciteit
Patiënten die immunosuppressieve therapieën krijgen, waaronder voclosporine, hebben een verhoogd risico van neurotoxiciteit (zie rubriek 4.8). Patiënten dienen regelmatig te worden gecontroleerd op nieuwe of verergerde neurologische symptomen, waaronder insulten, tremors of klachten en verschijnselen die wijzen op posterieur reversibel encefalopathiesyndroom (PRES) en indien deze symptomen optreden dient verlaging van de dosis of stopzetting van voclosporine te worden overwogen.
Leverfunctiestoornis
Voclosporine is niet onderzocht bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) en wordt daarom niet aanbevolen voor gebruik in deze patiëntenpopulatie.
Vaccinatie
Immunosuppressiva kunnen van invloed zijn op de respons op vaccinatie, en vaccinatie tijdens behandeling met voclosporine kan minder doeltreffend zijn. Het gebruik van levende verzwakte vaccins dient vermeden te worden.
Gelijktijdig gebruik met andere geneesmiddelen
Gelijktijdige toediening van voclosporine met matige of sterke CYP3A4-inductoren wordt niet aanbevolen (zie rubriek 4.5).
De veiligheid en werkzaamheid van voclosporine zijn niet vastgesteld in combinatie met cyclofosfamide.
Hulpstoffen
Ethanol
Dit geneesmiddel bevat 21,6 mg ethanol (alcohol) in elke zachte capsule. Een dosis van 23,7 mg Lupkynis bevat dus 64,8 mg ethanol. De hoeveelheid per dosis van 23,7 mg in dit geneesmiddel komt overeen met minder dan 2 ml bier of 1 ml wijn. De kleine hoeveelheid alcohol in dit geneesmiddel zal geen merkbare effecten hebben.
Sorbitol
Dit geneesmiddel bevat 28,7 mg sorbitol in elke zachte capsule. Er moet rekening worden gehouden met het additieve effect van gelijktijdig toegediende producten die sorbitol (of fructose) bevatten en inname van sorbitol (of fructose) via de voeding. Het gehalte aan sorbitol in geneesmiddelen voor oraal gebruik kan invloed hebben op de biologische beschikbaarheid van gelijktijdig toegediende andere geneesmiddelen voor oraal gebruik.
Sojalecithine (mogelijk residu uit het productieproces)
Dit geneesmiddel kan sporen van sojalecithine bevatten. Patiënten die anafylactische reacties op soja of pinda hebben ervaren, mogen dit geneesmiddel niet gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Voclosporine wordt gemetaboliseerd door CYP3A4 en is een remmer van P-glycoproteïne (P-gp) en de transporteiwitten voor organische anionen OATP1B1 en OATP1B3.
De mate waarin andere geneesmiddelen van invloed kunnen zijn op blootstelling aan voclosporine
Voclosporine wordt gemetaboliseerd door CYP3A4. Gelijktijdig gebruik van geneesmiddelen of kruidenmiddelen waarvan bekend is dat ze CYP3A4 remmen of induceren, kunnen van invloed zijn op het metabolisme van voclosporine en daardoor de bloedspiegels van voclosporine verhogen of verlagen.
CYP3A4-remmers
De blootstelling aan voclosporine was 18,6 keer hoger in aanwezigheid van de sterke CYP3A4-remmer ketoconazol in vergelijking met voclosporine als monotherapie. Gelijktijdige toediening van voclosporine met sterke CYP3A4-remmers (bijv. ketoconazol, itraconazol, claritromycine) is gecontra-indiceerd (zie rubriek 4.3).
De blootstelling aan voclosporine was 2,71 keer hoger in aanwezigheid van de matige CYP3A4-remmer verapamil in vergelijking met voclosporine als monotherapie. Verlaag de dosis tot 15,8 mg in de ochtend en 7,9 mg in de avond wanneer voclosporine gelijktijdig wordt toegediend met matige CYP3A4-remmers (bijv. verapamil, fluconazol, erytromycine, diltiazem, grapefruit [pompelmoes] en grapefruitsap [pompelmoessap], zie rubriek 4.2).
Lichte CYP3A4-remmers kunnen de blootstelling aan voclosporine verhogen, maar er is geen in-vivo-onderzoek uitgevoerd. Er is geen dosisaanpassing noodzakelijk wanneer voclosporine gelijktijdig met lichte CYP3A4-remmers wordt toegediend, maar extra monitoring van de eGFR wordt aanbevolen wanneer een behandeling met een lichte CYP3A4-remmer wordt ingesteld.
CYP3A4-inductoren
De blootstelling aan voclosporine was 87 % lager en de maximumconcentratie (Cmax) was 68 % lager in aanwezigheid van de sterke CYP3A4-inductor rifampicine (600 mg eenmaal daags gedurende 10 opeenvolgende dagen) in vergelijking met voclosporine als monotherapie. Gelijktijdige toediening van meerdere doses matige CYP3A4-inductoren zal naar verwachting ook leiden tot klinisch relevante afname van de blootstelling aan voclosporine.
Sterke en matige CYP3A4-inductoren (bijv. carbamazepine, fenobarbital, rifampicine, sint-janskruid, efavirenz) worden niet aanbevolen voor gelijktijdige toediening met voclosporine (zie rubriek 4.4). Lichte inductoren van CYP3A4 kunnen ook leiden tot een verminderde blootstelling en mogelijk een verminderd effect, maar de klinische relevantie is niet bekend.
De mate waarin voclosporine de blootstelling aan andere geneesmiddelen kan beïnvloeden
P-gp-substraten
Voclosporine is een remmer van P-glycoproteïne (P-gp). Gelijktijdige toediening van voclosporine met meerdere doses digoxine verhoogde de Cmax en de oppervlakte onder de curve (AUC) van digoxine met respectievelijk een factor 1,51 en 1,25. Voorzichtigheid is geboden wanneer voclosporine gelijktijdig wordt toegediend met gevoelige P-gp-substraten, met name die met een smalle therapeutische index (bijv. digoxine, dabigatranetexilaat, fexofenadine), waarbij patiënten op passende wijze gemonitord moeten worden zoals beschreven in de betreffende productinformatie.
OATP1B1-/OATP1B3-substraten
Voclosporine is een remmer van de transporteiwitten OATP1B1 en OATP1B3. In één klinisch onderzoek leidde de gelijktijdige toediening van een enkelvoudige dosis van 40 mg simvastatine met tweemaal daags 23,7 mg voclosporine tot een respectievelijk 3,1-voudig en 1,8-voudig verhoogde Cmax en AUC van de actieve metaboliet simvastatinezuur (een gevoelig OATP1B1/OATPB1B3-substraat). In hetzelfde onderzoek werd de blootstelling aan het oorspronkelijke geneesmiddel simvastatine (dat ook een BCRP-substraat is) niet beïnvloed in termen van AUC, terwijl de Cmax ervan 1,6-voudig toenam. Dit kan mogelijk worden toegeschreven aan een interactie tussen BCRP en voclosporine in de darmen. Wanneer OATP1B1-/OATP1B3-substraten (bijv. simvastatine, atorvastatine, pravastatine, rosuvastatine) gelijktijdig met voclosporine worden gebruikt, dienen patiënten regelmatig gecontroleerd te worden op bijwerkingen als myopathie en rabdomyolyse.
BCRP-substraten
Voclosporine remt borstkankerresistentieproteïne (BCRP) in vitro. Een klinisch relevante remming van intestinaal BCRP kan niet uitgesloten worden en voclosporine kan de concentratie van deze substraten in vivo verhogen. Monitor het gebruik van BCRP-substraten waarbij kleine concentratieveranderingen kunnen leiden tot ernstige toxiciteit (bijv. rosuvastatine) bij gelijktijdig gebruik met voclosporine.
MMF
Gelijktijdige toediening van voclosporine met mycofenolaatmofetil (MMF) had geen klinisch significante invloed op de concentraties mycofenolzuur (MPA) in het bloed.
CYP3A4-substraten
Meervoudige orale toedieningen van voclosporine (0,4 mg/kg tweemaal daags) hadden geen klinisch relevant effect op de farmacokinetiek van het gevoelige CYP3A4-substraat midazolam.
4.6. Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens (minder dan 300 zwangerschapsuitkomsten) over het gebruik van voclosporine bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3).
Lupkynis wordt niet aanbevolen voor gebruik tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden en geen anticonceptie toepassen.
Borstvoeding
In een onderzoek bij 12 personen die borstvoeding gaven, was de hoogste geschatte voclosporinedosis die een volledig met de borst gevoede zuigeling binnenkreeg 1,4% van de voor het gewicht van de moeder gecorrigeerde dosis (zie rubriek 5.2). Het is niet bekend welk effect voclosporine heeft op pasgeborenen/zuigelingen.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met Lupkynis moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen.
Vruchtbaarheid
Er zijn geen gegevens over het effect van voclosporine op de vruchtbaarheid bij mensen. In onderzoek bij dieren werden veranderingen in het mannelijke voortplantingsstelsel in verband met voclosporine waargenomen (zie rubriek 5.3).
4.7. Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Lupkynis heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen van het gebruik van voclosporine zijn een verlaagde eGFR (26,2 %) en hypertensie (19,1 %).
De vaakst gemelde ernstige bijwerkingen van het gebruik van voclosporine waren infecties (10,1 %), acuut nierletsel (3 %) en hypertensie (1,9 %).
In de eerste 4 weken van behandeling met voclosporine worden vaak hemodynamische eGFR-afnames ervaren, die vervolgens stabiliseren, zelfs als de behandeling wordt voorgezet (zie rubriek 4.4).
Getabelleerde lijst van bijwerkingen
Bijwerkingen die optraden bij patiënten met LN die de aanbevolen dosis voclosporine kregen met een mediane behandelingsduur van 1 jaar in twee placebogecontroleerde klinische onderzoeken en/of gebruik na het in de handel brengen, zijn samengevat in tabel 3.
Alle bijwerkingen zijn gerangschikt naar systeem/orgaanklasse (SOC) en frequentie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3: Bijwerkingen
| Systeem/orgaanklasse | Zeer vaak | Vaak | Niet bekend |
| Infecties en parasitaire aandoeningen | Bovenste- luchtweginfectie1 | Longontsteking Griep Herpes zoster Gastro-enteritis Urineweginfectie | |
Bloed- en lymfestelselaandoeningen | Anemie | ||
| Immuunsysteem-aandoeningen | Overgevoeligheid | ||
Voedings- en stofwisselingsstoornissen | Hyperkaliëmie Verminderde eetlust |
| Zenuwstelselaandoeningen | Hoofdpijn | Insult Tremor | |
| Bloedvataandoeningen | Hypertensie2 | ||
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoest | ||
| Maagdarmstelselaandoeningen | Diarree Buikpijn3 | Misselijkheid Gingiva- hyperplasie4 Dyspepsie Mondzweren | |
Huid- en onderhuidaandoeningen | Alopecia Hypertrichose5 | ||
| Aandoeningen van de nieren en urinewegen | Glomerulaire filtratiesnelheid verlaagd6,7 | Acute nieraandoening6 Acuut nierletsel6 | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vermoeidheid |
1 Omvat de volgende voorkeurstermen (PT's): virale bovensteluchtweginfectie en bovensteluchtweginfectie bacterieel
2 Omvat de volgende voorkeurstermen (PT's): bloeddruk verhoogd, bloeddruk diastolisch verhoogd, diastolische hypertensie
3 Omvat de volgende voorkeurstermen (PT's): bovenbuikpijn, abdominaal ongemak 4 Omvat de volgende voorkeurstermen (PT's): gingivitis, gingiva-bloeding, gingivale hypertrofie, gingiva-zwelling
5 Omvat de volgende voorkeurstermen (PT's): hypertrichose, hirsutisme
6 Omvat de PT nierfunctiestoornis
7 Omvat de PT bloedcreatinine verhoogd
Beschrijving van geselecteerde bijwerkingen
Infecties
De totale incidentie van infectie was 62,2 % in de voclosporinegroep en 54,9 % in de placebogroep. Infecties die voorkwamen bij ten minste 5 % van de patiënten die voclosporine kregen, en ten minste 1 % frequenter dan bij patiënten die placebo kregen, waren urineweginfectie, virale bovensteluchtweginfectie, herpes zoster en gastro-enteritis. Ernstige infecties kwamen voor bij 10,1 % van de voclosporinepatiënten en 10,2 % van de placebopatiënten; de vaakst voorkomende waren pneumonie (voclosporine 4,1 %, placebo 3,8 %), gastro-enteritis (voclosporine 1,5 %, placebo 0,4 %) en urineweginfectie (voclosporine 1,1 %, placebo 0,4 %). Ernstige opportunistische infecties kwamen voor bij 1,1 % van de voclosporinepatiënten en 0,8 % van de placebopatiënten. Fatale infecties kwamen voor bij 0,7 % van de patiënten die voclosporine kregen en bij 0,8 % van de patiënten die placebo kregen (zie rubriek 4.4).
Nefrotoxiciteit
Bijwerkingen die wijzen op nefrotoxiciteit en die voorkwamen in een frequentie van ≥ 1 % hoger bij voclosporine dan bij placebo waren verlaagde eGFR (26,2 % tegenover 9,4 %), nierfunctiestoornis (5,6 % tegenover 2,6 %), acuut nierletsel (3,4 % tegenover 0,8 %) en hyperkaliëmie (1,9 % tegenover 0,8 %). Ernstige bijwerkingen werden gemeld bij 5,2 % van de voclosporinepatiënten en 3,4 % van de placebopatiënten.
De vaakst voorkomende bijwerkingen die leidden tot dosisaanpassing (verlaging van de dosis of tijdelijke stopzetting) waren verlaagde eGFR (voclosporine 23,6 %, placebo 6,8 %), nierfunctiestoornis (voclosporine 3,0 %, placebo 0,8 %) en acuut nierletsel (voclosporine 0,7 %, placebo 0 %). De vaakst voorkomende bijwerkingen die leidden tot permanente stopzetting van het geneesmiddel waren verlaagde eGFR (voclosporine 3,7 %, placebo 1,9 %) en nierfunctiestoornis (voclosporine 1,9 %, placebo 1,5 %). Na een eGFR-afname was de mediane tijd tot herstel 49 dagen voor patiënten die een eGFR-afname van ≥ 20 % vertoonden en voclosporine kregen. Evenzo was de mediane tijd tot herstel 102 dagen voor patiënten die een eGFR-afname ≥ 30 % vertoonden en voclosporine kregen.
Hypertensie
Hypertensie werd gemeld bij 19,1 % van de voclosporinepatiënten en 8,6 % van de placebopatiënten. De incidentie van hypertensie was het hoogst in de eerste 4 weken van behandeling met voclosporine en nam daarna af. Hypertensie was hevig bij 1,1 % van de voclosporinepatiënten en 0,8 % van de placebopatiënten. Ernstige hypertensie kwam voor bij 1,9 % van de voclosporinepatiënten en 0,4 % van de placebopatiënten.
Langdurige blootstelling (tot 36 maanden)
Het patroon van bijwerkingen bij aanhoudende behandeling (van 12 tot 36 maanden) kwam overeen met het waargenomen patroon in het eerste jaar van behandeling. De incidentie van de overgrote meerderheid van de voorvallen was in volgende jaren echter lager. De totale incidentie van infecties was 49,1 % in de voclosporinegroep en 43,0 % in de placebogroep. Infecties die bij ten minste 5 % van de patiënten die voclosporine kregen voorkwamen en ten minste 1 % frequenter dan bij patiënten die placebo kregen, waren urineweginfectie, bovensteluchtweginfectie, virale bovensteluchtweginfectie en gastro-enteritis. Ernstige infecties kwamen voor bij 6,9 % van de voclosporinepatiënten en 8,0 % van de placebopatiënten; coronavirusinfectie (voclosporine 1,7 %, placebo 5,0 %) en pneumonie viraal (voclosporine 1,7 %, placebo 0 %) kwamen het vaakst voor. Bijwerkingen die wijzen op nefrotoxiciteit en die voorkwamen in een hogere frequentie bij voclosporine dan bij placebo waren verlaagde eGFR (10,3 % tegenover 5,0 %) en nierfunctiestoornis (3,4 % tegenover 2,0 %). Hypertensie werd gemeld bij 8,6 % van de voclosporinepatiënten en 7,0 % van de placebopatiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico's van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn gevallen van onopzettelijke overdosering gemeld met voclosporine. De symptomen zijn onder meer tremor en tachycardie. In een interactieonderzoek bij gezonde vrijwilligers leidde gelijktijdige toediening van ketoconazol en voclosporine tot een 18,6-voudige toename in de blootstelling aan voclosporine en werden toenames in serumcreatinine, afnames in serummagnesium en stijgingen van de bloeddruk waargenomen. Symptomen van overdosering met andere calcineurineremmers (maar niet waargenomen bij voclosporine) zijn onder meer hoofdpijn, misselijkheid en braken, infecties, urticaria, lethargie, veranderingen in elektrolytspiegels en toenames in bloedureumstikstof en alanineaminotransferase.
Er is geen specifiek antidotum tegen voclosporinetherapie beschikbaar. Bij overdosering dienen algemene ondersteunende maatregelen en symptomatische behandeling te worden uitgevoerd, waaronder tijdelijke stopzetting van de behandeling met voclosporine en het beoordelen van de bloedureum-, serumcreatinine-, eGFR- en alanineaminotransferaseniveaus.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1. Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, calcineurineremmers, ATC-code: L04AD03
Werkingsmechanisme
Voclosporine is een calcineurineremmend immunosuppressivum dat calcineurine op een dosisafhankelijke manier remt tot een maximale dosis van 1,0 mg/kg. Bij de activering van lymfocyten is een verhoging van de intracellulaire calciumconcentraties betrokken. Calcineurine is een calcium-/calmoduline-afhankelijke fosfatase waarvan de activiteit nodig is voor de inductie van lymfokineproductie door en proliferatie van T-cellen. De immunosuppressieve activiteit leidt tot remming van de lymfocytenproliferatie, cytokineproductie door T-cellen en expressie van T-celactiverende oppervlakte-antigenen.
Farmacodynamische effecten
Elektrofysiologie van het hart
In een gerandomiseerd, met placebo en met actief middel (moxifloxacine 400 mg) gecontroleerd onderzoek met enkelvoudige dosis met parallelle onderzoeksopzet werd een dosisafhankelijk QT-verlengend effect gedetecteerd met voclosporine in het dosisbereik van 0,5 mg/kg tot 4,5 mg/kg (tot 9-voudige dekking van de therapeutisch blootstelling). Dosisafhankelijk QT-verlengend effect werd waargenomen met een tijd tot maximale QTc-toename die 4 tot 6 uur na dosering van verschillende dosisniveaus plaatsvond. De maximale gemiddelde placebo-gecorrigeerde veranderingen van QTcF vanaf baseline na voclosporinedoses van 0,5 mg/kg, 1,5 mg/kg, 3,0 mg/kg en 4,5 mg/kg waren respectievelijk 6,4 ms, 17,5 ms, 25,7 ms en 34,6 ms.
In een apart, gerandomiseerd, placebogecontroleerd cross-overonderzoek bij 31 gezonde proefpersonen werd een afwezigheid van grote gemiddelde toenames (d.w.z. > 20 ms) waargenomen na 7 dagen behandeling met voclosporine bij doses van 0,3 mg/kg, 0,5 mg/kg en 1,5 mg/kg tweemaal daags (ongeveer 6-voudige dekking van de therapeutische blootstelling). Het mechanisme voor het QT-verlengende effect zoals waargenomen in de onderzoeken met enkelvoudige dosis en meervoudige doses is niet bekend.
Op basis van gegevens bij LN-patiënten die voclosporine 23,7 mg of 39,5 mg tweemaal daags kregen, bleek uit een regressieanalyse van placebo-gecorrigeerde QTcF-verandering vanaf baseline een minimale negatieve helling (−0,065344 ms/ng/ml), die niet statistisch verschilt van een helling van 0 (p = 0,1042).
Klinische werkzaamheid en veiligheid
De veiligheid en werkzaamheid van voclosporine werden onderzocht in twee placebogecontroleerde klinische onderzoeken (AURORA 1 en AURA-LV) bij patiënten met LN van klasse III of IV (alleen of in combinatie met klasse V) of zuiver klasse V. Alle patiënten kregen achtergrondtherapie met MMF (2 g/dag) en corticosteroïden (tot in totaal 1 g intraveneus (IV) methylprednisolon gedurende dag 1 en 2, gevolgd door een aanvangsdosis orale corticosteroïden van 25 mg/dag (of 20 mg/dag als het lichaamsgewicht < 45 kg was), afgebouwd tot 2,5 mg/dag in week 16).
Patiënten die het AURORA 1-onderzoek voltooiden, konden doorgaan in een tweejarig vervolgonderzoek (AURORA 2).
Fase 3 AURORA 1
Het AURORA 1-onderzoek was een prospectief, gerandomiseerd, dubbelblind fase 3-onderzoek waarin 23,7 mg (overeenkomend met een dosis van 0,37 mg/kg) voclosporine tweemaal daags (n = 179) werd vergeleken met placebo (n = 178) gedurende een behandelingsperiode van 52 weken. De demografische kenmerken van de patiënten in het onderzoek waren goed in evenwicht tussen de twee behandelingsgroepen. De gemiddelde leeftijd was 33 jaar (spreiding 18 jaar tot 72 jaar) en de meeste patiënten waren vrouw (87,7 %), van wie 81,8 % zwanger kon worden.
De meeste patiënten waren wit (36,1 %) of Aziatisch (30,5 %) en ongeveer een derde van de onderzoekspopulatie was van Spaanse of Latijns-Amerikaanse afkomst. Het gemiddelde gewicht was 66,5 kg (spreiding 36 kg tot 142 kg). De mediane tijd sinds diagnose van systemische lupus erythematosus (SLE) was 5,0 jaar en de mediane tijd sinds LN-diagnose was 2,0 jaar.
Voordat patiënten werden opgenomen in het onderzoek AURORA 1 waren de meesten (98 %) eerder behandeld voor LN. Ongeveer 55 % van de patiënten gebruikte ten tijde van de screening MMF. Het percentage patiënten die niet eerder waren behandeld voor LN was zeer laag (2 %).
Meer patiënten in de voclosporinegroep dan in de placebogroep bereikten het primaire eindpunt van renale respons (tabel 4).
Tabel 4: AURORA 1 – Samenvatting van de voornaamste werkzaamheidseindpunten
Voclosporin e (n = 179) n (%) | Placebo (n = 178) n (%) | Oddsratio ten opzichte van placebo (95 %-BI) | p-waarde | |
| Renale respons in week 52 | 73 (40,8) | 40 (22,5) | 2,65 (1,64; 4,27) | < 0,001 |
| Renale respons in week 24 | 58 (32,4) | 35 (19,7) | 2,23 (1,34; 3,72) | = 0,002 |
| Partiële renale respons* in week 24 | 126 (70,4) | 89 (50,0) | 2,43 (1,56; 3,79) | < 0,001 |
| Partiële renale respons* in week 52 | 125 (69,8) | 92 (51,7) | 2,26 (1,45; 3,51) | < 0,001 |
* Partiële renale respons is gedefinieerd als een afname van 50 % in UPCR.
Opmerkingen: BI = betrouwbaarheidsinterval; UPCR = eiwit/creatine-ratio in urine
Het totale percentage patiënten die elk van de voor het primaire eindpunt beoordeelde componenten na 52 weken had bereikt, was in de voclosporine- tegenover de placebogroep:
- eiwit/creatinine-ratio in urine (UPCR) ≤ 0,5 mg/mg: 45,3 % tegenover 23,0 %
met normale, stabiele nierfunctie (gedefinieerd als eGFR
≥ 60 ml/min/1,73 m2 of geen bevestigde afname vanaf baseline in
eGFR van > 20 %):
82,1 % tegenover 75,8 %
in aanwezigheid van aanhoudende, laag gedoseerde steroïden (niet
meer dan 10 mg op ≥ 3 opeenvolgende dagen of op ≥ 7 dagen in
totaal in de periode van week 44 tot en met week 52):
87,2 % tegenover 85,4 %
- en zonder noodmedicatie voor LN: 91,1 % tegenover 86,5 %
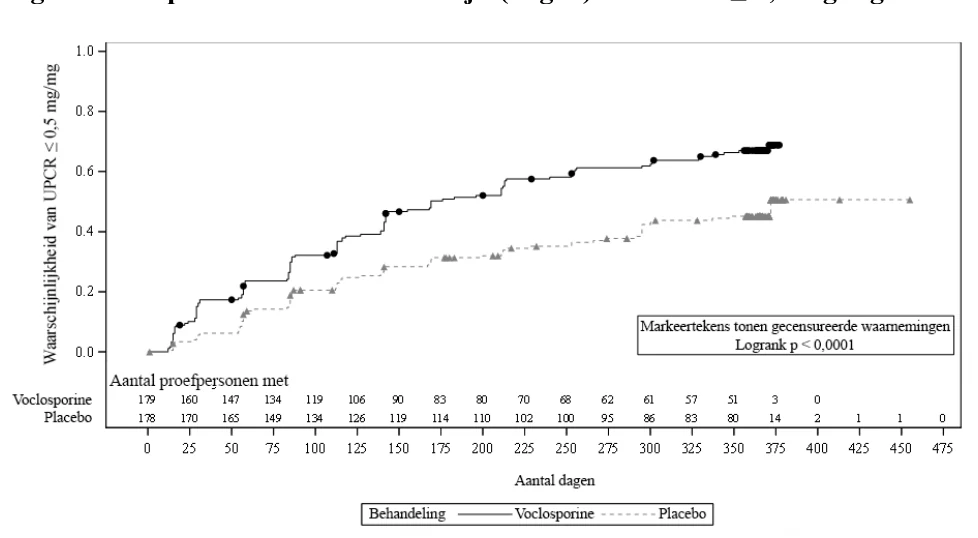
Meer patiënten in de voclosporinegroep dan in de placebogroep bereikten UPCR ≤ 0,5 mg/mg (64,8 % tegenover 43,8 %) en de tijd tot UPCR ≤ 0,5 mg/mg was significant korter voor voclosporinebehandeling (mediane tijd: 169 dagen tegenover 372 dagen voor placebobehandeling; hazardratio (HR) 2,02; 95 %-BI: 1,51; 2,70; p < 0,001).
Figuur 1: Kaplan-Meier-curve van tijd (dagen) tot UPCR ≤ 0,5 mg/mg
De tijd om een daling in UPCR van 50 % te bereiken was significant korter voor de voclosporinegroep dan voor de placebogroep (HR 2,05; 95-% BI: 1,62; 2,60; p < 0,001). De mediane tijd tot 50 % daling in UPCR was 29 dagen voor voclosporine tegenover 63 dagen voor placebo (figuur 2).
Figuur 2: Kaplan-Meier-curve van tijd (dagen) tot 50 % daling in UPCR vanaf baseline
Meer dan 80 % van de patiënten in het AURORA 1-onderzoek bereikte een verlaging in de dosis orale corticosteroïden tot ≤ 2,5 mg/dag in week 24 en deze dosis werd door meer dan 75 % van de patiënten in week 52 aangehouden.
Fase 3 AURORA 2
Het AURORA 2-onderzoek was een vervolgonderzoek om de veiligheid en werkzaamheid op lange termijn van voclosporine te evalueren bij patiënten die de behandeling in het AURORA 1-onderzoek hadden voltooid. Patiënten bleven dezelfde behandeling en dosis voclosporine (n = 116) of placebo (n = 100) krijgen als aan het einde van AURORA 1 en zetten de behandeling tot nog eens 2 jaar voort. Meer dan 85 % van de patiënten voltooide het onderzoek (voclosporine: 87,1 %; placebo 85,0 %); 79,3 % van de voclosporinepatiënten en 73 % van de placebopatiënten kregen aan het einde van het onderzoek nog steeds de onderzoeksbehandeling.
De percentages patiënten met een renale respons in maand 36 waren 33 % (59/179) in de voclosporinegroep en 22 % (39/178) in de placebogroep (ITT, AURORA 1), en 51 % (59/116) in de voclosporinegroep en 39 % (39/100) in de placebogroep (ITT, AURORA 2).
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Lupkynis in een of meerdere subgroepen van pediatrische patiënten met LN (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening (voclosporine 23,7 mg tweemaal daags) is de mediane tijd tot het bereiken van maximale volbloedconcentraties (Cmax) 1,5 uur (spreiding: 0,75 uur tot 2 uur). Met een toedieningsschema van tweemaal daags wordt de ‘steady state’ van voclosporine na 6 dagen bereikt en accumuleert voclosporine ongeveer 2-voudig ten opzichte van een enkelvoudige dosis. Bij ‘steady state’ waren de gemiddelde Cmax in volbloed en dalwaarden vóór toediening voor voclosporine respectievelijk 120 ng/ml (32 % VC) en 15,0 nl/ml (49 % VC). In-vitrogegevens uit onderzoek of voclosporine een substraat is van de effluxtransporteiwitten P-gp of BCRP zijn niet overtuigend, maar 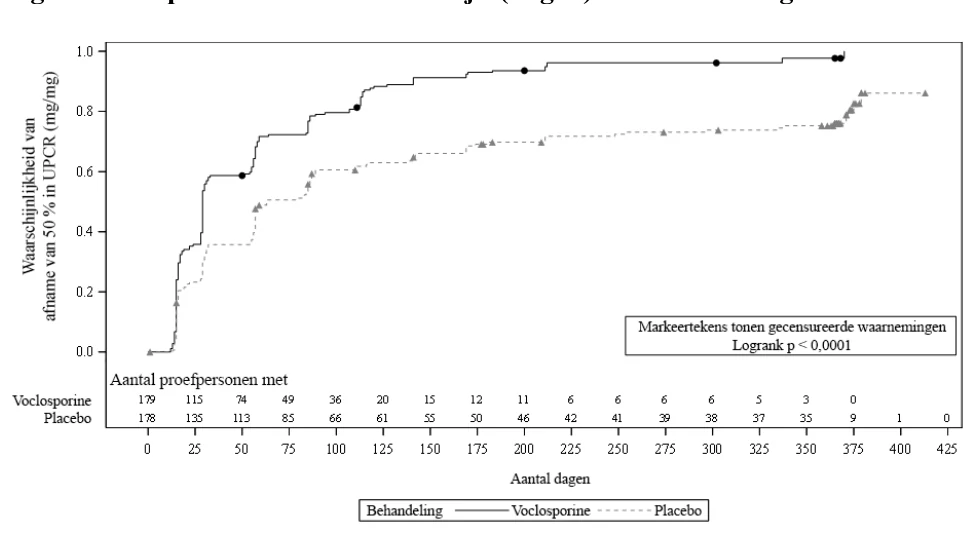 er worden geen klinisch relevante effecten van P-gp-/BCRP-remmers verwacht.
Bij gelijktijdige toediening van voclosporine met voedsel daalde zowel de snelheid als de mate van absorptie. De Cmax en AUC van voclosporine daalden met 53 % en 25 % wanneer het met vetrijk voedsel werd gegeven en met 29 % en 15 % wanneer het met vetarm voedsel werd gegeven. Deze veranderingen werden niet als klinisch relevant beschouwd. Daarom kan voclosporine zowel met als zonder voedsel worden ingenomen.
Distributie
Voclosporine is voor 97 % gebonden aan plasma-eiwitten. Voclosporine verdeelt zich uitgebreid in rode bloedcellen en de distributie tussen volbloed en plasma is concentratie- en temperatuurafhankelijk. Een farmacokinetische populatieanalyse bij patiënten leidde tot een schijnbaar distributievolume (Vss/F) van 2.154 l.
Biotransformatie
Voclosporine wordt uitgebreid gemetaboliseerd, hoofdzakelijk door CYP3A4, tot oxidatieve metabolieten. Voclosporine is het voornaamste circulerende bestanddeel na een enkelvoudige dosis [14C]-voclosporine. In menselijk volbloed werd één hoofdmetaboliet waargenomen en deze vertegenwoordigde 16,7 % van de totale blootstelling. De hoofdmetaboliet draagt naar verwachting niet bij aan de farmacologische activiteit van voclosporine, aangezien deze werd beschreven als ongeveer 8 keer minder krachtig in een lymfocytenproliferatie-assay en een lagere blootstelling dan voclosporine heeft.
Eliminatie
De gemiddelde schijnbare klaring bij ‘steady state’ (CLss/F) na voclosporine 23,7 mg tweemaal daags is 63,6 l/u (37,5 % VC). De gemiddelde terminale halfwaardetijd (t½) bij ‘steady state’ is ongeveer 30 uur (spreiding: 24,9 uur tot 36,5 uur).
Na een enkelvoudige orale toediening van 70 mg [14C]-voclosporine werd 94,8 % van de radioactiviteit teruggevonden tot 168 uur na toediening: 92,7 % werd aangetroffen in de ontlasting (waaronder 5 % onveranderd voclosporine) en 2,1 % werd aangetroffen in de urine (waaronder 0,25 % als onveranderd voclosporine).
Lineariteit/non-lineariteit
Bij gezonde vrijwilligers werd een non-lineariteit tussen dosis en blootstelling waargenomen aan de lage kant van het onderzochte dosisbereik (0,25 mg/kg tot 1,5 mg/kg tweemaal daags), wat een betrekkelijk klein effect op de farmacokinetiek had. De dosisproportionaliteitsfactor was altijd kleiner dan 1,5. Deze non-lineariteit is niet gedetecteerd in het dosisbereik dat bij LN-patiënten werd onderzocht.
Farmacokinetiek bij bijzondere patiëntengroepen
Nierfunctiestoornis
In klinische onderzoeken werd de nierfunctie gecontroleerd aan de hand van de eGFR en werden doses aangepast op basis van een vooraf gedefinieerd dosisaanpassingsprotocol. Ingeschreven LN-patiënten hadden een baseline-eGFR > 45 ml/min/1,73 m2. Dosisaanpassingen moeten de in tabel 1 beschreven aanbevelingen volgen.
Uit een speciaal onderzoek naar nierfunctiestoornissen bleek dat de Cmax en AUC na enkelvoudige en meervoudige doses voclosporine bij vrijwilligers met een lichte (creatinineklaring [CLCr] 60 ml/min tot 89 ml/min, zoals geschat door middel van Cockcroft-Gault) en matige (CLCr 30 ml/min tot 59 ml/min) nierfunctiestoornis vergelijkbaar waren met die bij vrijwilligers met een normale nierfunctie (CLCr ≥ 90 ml/min). Na een enkelvoudige dosis voclosporine bij vrijwilligers met een ernstige nierfunctiestoornis (CLcr < 30 ml/min) namen de Cmax en AUC respectievelijk 1,5-voudig en 1,7-voudig toe. Het effect van terminaal nierfalen (end-stage renal disease, ESRD) met of zonder hemodialyse op de farmacokinetiek van voclosporine is niet bekend (zie rubriek 4.2).
Leverfunctiestoornis
In een speciaal onderzoek naar leverfunctiestoornissen werd systemische blootstelling aan voclosporine bij patiënten met een lichte of matige leverfunctiestoornis (respectievelijk Child-Pugh-klasse A en B) onderzocht ten opzichte van gezonde controles met een normale leverfunctie. Bij patiënten met een lichte of matige leverfunctiestoornis waren de Cmax en AUC0-48 van voclosporine respectievelijk 1,5-voudig en ongeveer 2-voudig verhoogd (zie rubriek 4.2). Voclosporine is niet geëvalueerd bij patiënten met een ernstige leverfunctiestoornis (Child-Pugh-klasse C) en wordt daarom niet aanbevolen voor gebruik bij deze patiënten (zie rubriek 4.4).
Leeftijd, geslacht, etniciteit en lichaamsgewicht
Een farmacokinetische populatieanalyse van de effecten van leeftijd, geslacht, etniciteit en lichaamsgewicht duidde niet op enige klinisch significante invloed van deze covariaten op de blootstelling aan voclosporine.
Lactatie
Na een enkelvoudige dosis van 23,7 mg voclosporine bij vrijwilligers die borstvoeding gaven (zie rubriek 4.6), werd gemiddeld 0,00472 mg voclosporine in 48 uur uitgescheiden in de moedermelk, waarbij 80% binnen 12 uur werd uitgescheiden. Uit de gegevens bleek dat de blootstellingsratio van voclosporine in melk en bloed van de moeder tussen 0,42 en 0,95 lag. Bij een moedermelkinname van 200 ml/kg/dag was de hoogste relatieve dosis voor de zuigeling 1,4% van de voor het gewicht van de moeder gecorrigeerde dosis.
5.3. Gegevens uit het preklinisch veiligheidsonderzoek
Er zijn geen bijwerkingen waargenomen in klinische onderzoeken. Echter bij dieren zijn bij soortgelijke blootstellingsniveaus als de klinische blootstellingsniveaus wel bijwerkingen waargenomen. Het betreft de volgende bijwerkingen die relevant zouden kunnen zijn voor klinische doeleinden:
Dieronderzoeken met herhaalde dosering hebben neurohistologische bevindingen opgeleverd van gliose en perivasculaire infiltraten in de hersenen en het ruggenmerg bij ratten, maar niet bij honden of apen. Deze bevindingen werden niet waargenomen bij doses van ongeveer 0,3 maal de maximale aanbevolen menselijke dosis (MRHD, maximum recommended human dose) van tweemaal daags 23,7 mg voclosporine, op basis van geneesmiddelblootstelling (AUC).
In een 39 weken durend onderzoek naar orale toxicologie met Java-apen traden kwaadaardige lymfomen op bij een dosis van 150 mg/kg/dag (ongeveer 4 keer en 7 keer boven de MRHD op basis van geneesmiddelblootstelling (AUC), voor respectievelijk mannelijke en vrouwelijke dieren). Bij deze dosis vertoonden apen hoge maten van immunosuppressie, zoals aangegeven door maximale calcineurineremmingsniveaus (Emax) hoger dan 80 %. De NOAEL‑waarde (NOAEL, No Observed Adverse Effect Level) voor deze bevinding was 75 mg/kg/dag (ongeveer 4 maal de MRHD) op basis van geneesmiddelblootstelling (AUC), zowel voor mannelijke als vrouwelijke dieren.
In conventioneel onderzoek naar genotoxiciteit werden geen mutagene of genotoxische effecten van voclosporine waargenomen.
In een 2 jaar durend onderzoek naar carcinogeniteit bij muizen met oraal voclosporine werd een verhoogde incidentie van kwaadaardig lymfoom waargenomen bij de hoogste geteste dosis (30 mg/kg/dag; ongeveer 7,5 keer de MRHD op basis van geneesmiddelblootstelling [AUC]). Dit resultaat wordt beschouwd als secundair aan immunosuppressie in verband met voclosporine. De NOAEL-waarde was 10 mg/kg/dag (ongeveer 1 maal de MRHD op basis van geneesmiddelblootstelling [AUC]).
In een vruchtbaarheidsonderzoek bij ratten met een 50:50-mengsel van voclosporine en het cis-isomeer ervan werden afnames in het gewicht van mannelijke voortplantingsorganen, waaronder de cauda epididymis, epididymis, zaadblaasjes, prostaat en teelballen opgemerkt bij een dosis van 25 mg/kg/dag. De NOAEL-waarde voor deze bevindingen was 10 mg/kg/dag (ongeveer 5 maal de MRHD op basis van geneesmiddelblootstelling [AUC]). Parings- en vruchtbaarheidsparameters, spermamotiliteit, -telling en -dichtheid, aantal oestrische fasen per 14 dagen, en keizersnedeparameters werden niet beïnvloed. Afnames in prostaat- en teelbalgewicht werden ook waargenomen in de 13 weken en 26 weken durende onderzoeken naar toxiciteit bij herhaalde dosering van een oraal 50:50-mengsel van voclosporine en de cis-isomeer daarvan bij doses van 25 mg/kg/dag en 10 mg/kg/dag, of 18 keer en 7 keer de MRHD, op basis van geneesmiddelblootstelling (AUC). De NOAEL-waarde voor deze effecten in het 26 weken durende onderzoek met herhaalde dosering was 2,5 mg/kg/dag (ongeveer 1 maal de MRHD op basis van geneesmiddelblootstelling [AUC]).
Onderzoeken naar embryofoetale ontwikkeling werden uitgevoerd met het 50:50-mengsel van voclosporine en het cis-isomeer ervan bij zowel ratten als konijnen en met voclosporine bij konijnen. Embryofoetale toxiciteit werd alleen waargenomen bij doses die gepaard gingen met maternale toxiciteit (bij doses van ongeveer 15 keer en 1 keer de MRHD op basis van geneesmiddelblootstelling [AUC] voor respectievelijk ratten en konijnen). De maternale effecten waren onder meer veranderingen in lichaamsgewicht en/of gezwollen borstklieren, terwijl de foetale effecten bestonden uit een lichte afname in lichaamsgewicht en aanverwante variaties in skeletontwikkeling. In de onderzoeken werden geen misvormingseffecten opgemerkt. De NOAEL-waarden waren 10 mg/kg/dag bij ratten en 1 mg/kg/dag bij konijnen (ongeveer 7 maal en 0,01 maal de MRHD voor respectievelijk ratten en konijnen, op basis van geneesmiddelblootstelling [AUC]).
In onderzoeken naar pre- en postnatale ontwikkeling bij ratten vertraagde de maternale toxiciteit bij een dosis van 25 mg/kg/dag van een 50:50-mengsel van voclosporine en de cis-isomeer daarvan (ongeveer 17 keer de MRHD op basis van geneesmiddelblootstelling [AUC] de partus (dystocia), wat leidde tot dalingen van het gemiddelde aantal totale gebaarde pups en overlevende pups per worp. Deze dosis hield verband met maternale toxiciteit op basis van verlaagde lichaamsgewichtstoename. Er werden geen bijwerkingen op moederdieren of hun pups waargenomen bij doses van ongeveer 3 keer de MRHD en lager (op basis van geneesmiddelblootstelling [AUC] met een maternale orale NOAEL-dosis van 10 mg/kg/dag). Er waren geen effecten op gedrags- en lichamelijke ontwikkeling of op de voortplantingsprestatie van mannelijke of vrouwelijke pups. De dosis waarbij geen effect op de bevalling en overleving van pups werd waargenomen, was 10 mg/kg/dag.
De van geneesmiddel afkomstige radioactiviteit werd na orale toediening van [14C]-voclosporine aan zogende ratten snel gedistribueerd naar de melk. Wanneer een geneesmiddel in de melk van dieren aanwezig is, is het waarschijnlijk dat het ook in menselijke moedermelk aanwezig zal zijn.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Ethanol
Vitamine E (E307) polyethyleenglycolsuccinaat (tocofersolan)
Polysorbaat 40
Middellangeketentriglyceriden
Omhulsel van de capsule
Gelatine
Sorbitol
Glycerine
Gezuiverd water
Titaandioxide (E171)
IJzeroxide, rood (E172)
IJzeroxide, geel (E172)
Verwerkingshulpstoffen
Sojalecithine
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
4 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25 °C.
Bewaren in de oorspronkelijke blisterverpakking ter bescherming tegen vocht.
6.5 Aard en inhoud van de verpakking
Zachte capsules zijn beschikbaar in koud gevormde aluminium blisterverpakkingen, gelamineerde achterlaag en afdeklaagmaterialen die die samen thermisch verzegeld zijn. Elke blisterverpakking bevat 18 zachte capsules. Eén doos bevat 180 of 576 zachte capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Otsuka Pharmaceutical Netherlands B.V.
Herikerbergweg 292
1101 CT Amsterdam
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/22/1678/001 (180 zachte capsules)
EU/1/22/1678/002 (576 zachte capsules)
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 september 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).