


SmPC (samenvatting van de productkenmerken) - Thalidomide Fagron
1. NAAM VAN HET GENEESMIDDEL
Thalidomide Fagron 50 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke capsule bevat 50 mg thalidomide. Hulpstof met bekend effect Elke capsule bevat 32 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule. Harde gelatine-capsule (maat '4') met witte ondoorzichtige kap en witte ondoorzichtige romp, met zwarte inkt bedrukt met SML op de kap en 28 op de romp, die wit tot gebroken wit korrelig poeder bevat. Elke capsule is ongeveer 14 mm lang.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Thalidomide Fagron in combinatie met melfalan en prednison is geïndiceerd als eerste behandelingsoptie van patiënten met onbehandelde multipel myeloom van ≥ 65 jaar of van patiënten die niet in aanmerking komen voor chemotherapie in hoge doseringen.
Thalidomide Fagron wordt voorgeschreven en verstrekt in overeenstemming met het Thalidomide Fagron programma voor zwangerschapspreventie (zie rubriek 4.4).
4.2 Dosering en wijze van toediening
Behandelingen mogen alleen worden geïnitieerd en gecontroleerd onder supervisie van artsen met expertise in het management van immunomodulatoren en chemotherapeutica en die een volledig inzicht hebben in de risico’s van thalidomidetherapie en de eisen die aan het monitoren gesteld worden (zie rubriek 4.4.).
Dosering
De aanbevolen dosis thalidomide bedraagt 200 mg per dag oraal toegediend.
Er kan een maximaal aantal van 12 cycli van 6 weken (42 dagen) gebruikt worden.
Tabel 1: Aanvangsdoses voor thalidomide in combinatie met melfalan en prednison
| Leeftijd (jaar) | ANC* (/µl) | Aantal trombocyten (/µl) | Thalidomidea,b | Melfalanc,d,e | Prednisonf | |
|---|---|---|---|---|---|---|
| ≤ 75 | ≥ 1,500 | EN | ≥ 100,000 | 200 mg per dag | 0,25 mg/kg per dag | 2 mg/kg per dag |
| ≤ 75 | < 1,500 maar ≥ 1,000 | OF | < 100,000 maar ≥ 50,000 | 200 mg per dag | 0,125 mg/kg per dag | 2 mg/kg per dag |
| > 75 | ≥ 1,500 | EN | ≥ 100,000 | 100 mg per dag | 0,20 mg/kg per dag | 2 mg/kg per dag |
| > 75 | < 1,500 maar ≥ 1,000 | OF | < 100,000 maar ≥ 50,000 | 100 mg per dag | 0,10 mg/kg per dag | 2 mg/kg per dag |
* Absoluut aantal neutrofielen (ANC = Absolute Neutrophil Count)
a Thalidomide eenmaal daags toegediend vóór het slapengaan op Dag 1 tot 42 van elke cyclus van 42 dagen.
b Vanwege het sedatieve effect van thalidomide is bekend dat toediening vóór het slapengaan de verdraagbaarheid over het algemeen verbetert.
c Melfalan eenmaal daags toegediend op Dag 1 tot 4 van elke cyclus van 42 dagen.
d Verlaag de melfalandosering met 50 % voor matige (creatinineklaring: ≥ 30 maar < 50 ml/min) of ernstige ( CrCl: < 30 ml/min) nierinsufficiëntie
e Maximale dagdosis melfalan: 24 mg (personen ≤ 75 jaar) of 20 mg (personen > 75 jaar).
f Prednison eenmaal daags toegediend op Dag 1 tot 4 van elke cyclus van 42 dagen.
Patiënten dienen gecontroleerd te worden op: trombo-embolieën, perifere neuropathie, ernstige huidreacties, bradycardie, syncope, slaperigheid, neutropenie en trombocytopenie (zie rubriek 4.4
en 4.8). Uitstel, reductie of staking van de dosis - afhankelijk van de NCI CTC-graad (National Cancer Institute Common Toxicity Criteria) - kan noodzakelijk zijn.
Indien minder dan 12 uur is verstreken sinds een dosis werd gemist, mag de patiënt de dosis alsnog nemen. Indien meer dan 12 uur is verstreken sinds een dosis op de normale tijd werd gemist, mag de patiënt de dosis niet nemen, maar dient de patiënt de volgende dosis op de normale tijd op de volgende dag te nemen.
Trombo-embolieën
Trombose-profylaxe dient op zijn minst gedurende de eerste vijf maanden van de behandeling toegediend te worden, met name voor patiënten met aanvullende risicofactoren wanneer het om trombose gaat. Profylactische antitrombotica, zoals heparines met een laag moleculair gewicht of warfarine, dienen te worden aanbevolen. De beslissing om profylactische maatregelen te nemen in de vorm van antitrombotica, dient genomen te worden na een zorgvuldige analyse van de onderliggende risicofactoren bij individuele patiënten (zie rubriek 4.4, 4.5 en 4.8).
Wanneer zich bij de patiënt trombo-embolieën voordoen, dient de behandeling gestaakt te worden en een standaard antistollingstherapie gestart te worden. Zodra de patiënt gestabiliseerd is met de antistollingstherapie en eventuele complicaties van de trombo-embolie onder controle zijn gebracht, kan de behandeling met thalidomide in de oorspronkelijke dosis hervat worden onder voorbehoud van een analyse van de voordelen en risico’s. De patiënt dient gedurende de behandeling met thalidomide ook de antistollingstherapie voort te zetten.
Neutropenie
Het aantal witte bloedcellen en de differentiële telling dienen voortdurend te worden gecontroleerd, in overeenstemming met oncologierichtlijnen, met name bij patiënten die meer aanleg hebben voor neutropenie. Uitstel, reductie of staking van de dosis - afhankelijk van de NCI CTC-graad - kan noodzakelijk zijn.
Trombocytopenie
Het aantal trombocyten dient voortdurend te worden gecontroleerd, in overeenstemming met oncologierichtlijnen. Uitstel, reductie of staking van de dosis - afhankelijk van de NCI CTC-graad - kan noodzakelijk zijn.
Perifere neuropathie
Dosisaanpassingen op grond van perifere neuropathie staan vermeld in Tabel 2.
Tabel 2: Aanbevolen dosisaanpassingen bij neuropathie veroorzaakt door thalidomide als eerste behandelingsoptie voor multipel myeloom
| Ernst van de neuropathie | Aanpassing van dosis en behandeling |
|---|---|
| Graad 1 (paresthesie, zwakte en/of verlies van reflexen) zonder verlies van functies | Blijf de patiënt monitoren door middel van klinische onderzoeken. Overweeg de dosis te verminderen als de verschijnselen verergeren. Dosisreductie leidt echter niet noodzakelijkerwijs tot verbetering van de symptomen. |
| Ernst van de neuropathie | Aanpassing van dosis en behandeling |
| Graad 2 (belemmert functies maar niet de dagelijkse activiteiten) | Reduceer de dosis of onderbreek de behandeling en blijf de patiënt monitoren met klinische en neurologische onderzoeken. De behandeling staken wanneer geen verbetering intreedt of de neuropathie blijft verergeren. Indien de neuropathie verandert in Graad 1 of beter, kan de behandeling hervat worden indien de analyse van de voordelen/risico’s gunstig uitvalt. |
| Graad 3 (belemmert de activiteiten van het dagelijkse leven) | Behandeling staken. |
| Graad 4 (neuropathie die normaal functioneren onmogelijk maakt) | Behandeling staken. |
Allergische reacties en ernstige huidreacties
Bij huiduitslag Graad 2 – 3 dient een onderbreking of stopzetting van de behandeling met thalidomide te worden overwogen. De behandeling met thalidomide moet worden stopgezet bij angio-oedeem, anafylactische reactie, huiduitslag Graad 4, exfoliatieve of bulleuze huiduitslag, of bij een vermoeden van syndroom van Stevens-Johnson (SJS), toxische epidermale necrolyse (TEN) of een geneesmiddelenreactie met eosinofilie en systemische symptomen (DRESS). Bij deze reacties mag de behandeling na stopzetting niet worden hervat.
Oudere patiënten
Er worden geen specifieke dosisaanpassingen aanbevolen voor ouderen ≤ 75 jaar. Voor patiënten
> 75 jaar bedraagt de aanbevolen startdosis thalidomide 100 mg per dag. Voor melfalan wordt de startdosis bij ouderen > 75 jaar verlaagd op basis van beenmergreserve en nierfunctie in de uitgangssituatie. De aanbevolen startdosis melfalan bedraagt 0,1 tot 0,2 mg/kg per dag op basis van de beenmergreserve met daarbij een verdere dosisverlaging van 50 % voor matige (creatinineklaring:
≥ 30 maar < 50 ml/minuut) of ernstige (CrCl: < 30 ml/minuut) nierinsufficiëntie. De maximale dagdosis melfalan bedraagt 20 mg bij patiënten > 75 jaar (zie Tabel 1).
Patiënten met nier- of leverfunctiestoornissen
Thalidomide Fagron werd niet formeel onderzocht bij patiënten met nier- of leverfunctiestoornissen. Er zijn geen specifieke aanbevolen doses voor deze patiëntenpopulaties. Patiënten met ernstige orgaanaandoeningen moeten zorgvuldig gecontroleerd worden op bijwerkingen.
Pediatrische patiënten
Er is geen relevante toepassing van Thalidomide Fagron bij pediatrische patiënten voor de indicatie multipel myeloom.
Wijze van toediening
Thalidomide Fagron dient in één enkele dosis ingenomen te worden voordat men gaat slapen om het effect van eventueel optredende slaperigheid te beperken. De capsules mogen niet worden geopend of geplet (zie rubriek 6.6).
Het is aanbevolen slechts op één uiteinde van de capsule te drukken om deze uit de blisterverpakking te verwijderen. Hierdoor verkleint u het risico dat de capsule vervormt of breekt.
4.3 Contra-indicaties
- Overgevoeligheid voor thalidomide of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Vrouwen die zwanger zijn (zie rubriek 4.6).
- Vrouwen die zwanger kunnen worden, tenzij aan alle voorwaarden van het programma voor zwangerschapspreventie voldaan wordt (zie rubriek 4.4 en 4.6).
- Mannelijke patiënten die niet in staat zijn om de vereiste maatregelen voor de zwangerschapspreventie toe te passen of na te leven (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Criteria voor vrouwen die niet zwanger kunnen worden
Bij een vrouwelijke patiënt of een vrouwelijke partner van een mannelijke patiënt wordt ervan uitgegaan dat zij zwanger kan worden, tenzij zij op zijn minst aan één van de volgende criteria voldoet:
- Leeftijd ≥ 50 jaar en op natuurlijke wijze vrij van menstruatie gedurende ≥ 1 jaar (amenorroe na een kankertherapie of gedurende borstvoeding sluit de mogelijkheid van een zwangerschap niet uit).
- Premature menopauze bevestigd door een gespecialiseerd gynaecoloog.
- Eerdere bilaterale salpingo-oöforectomie of hysterectomie.
- XY genotype, syndroom van Turner, onvolledige ontwikkeling van de baarmoeder.
Voorlichting
Wanneer een vrouw zwanger kan worden, geldt dat als contra-indicatie, tenzij aan alle onderstaande voorwaarden voldaan is:
- Zij begrijpt het teratogene risico voor het ongeboren kind.
- Zij begrijpt de noodzaak van een effectieve anticonceptie, zonder onderbreking, gedurende ten minste de laatste vier weken voor het begin van de behandeling, tijdens de gehele duur van de behandeling en ten minste vier weken na het einde van de behandeling.
- Zelfs wanneer een vrouw die zwanger kan worden, niet menstrueert (amenorroe), moet zij alle adviezen voor een effectieve anticonceptie opvolgen.
- Zij dient in staat te zijn om de aangegeven effectieve anticonceptiemaatregelen na te leven.
Teratogene effecten
De teratogene effecten van thalidomide bij de mens zijn krachtig en leiden tot een hoge frequentie van ernstige en levensbedreigende geboorteafwijkingen. Thalidomide mag nooit gebruikt worden door vrouwen die zwanger zijn of door vrouwen die zwanger zouden kunnen worden tenzij is voldaan aan alle voorwaarden van het programma voor zwangerschapspreventie. Alle mannelijke en vrouwelijke patiënten dienen te voldoen aan de voorwaarden van het programma voor zwangerschapspreventie.
- Zij is geïnformeerd over en begrijpt de potentiële gevolgen van een zwangerschap en de noodzaak om snel een arts te raadplegen, indien er een kans op een zwangerschap bestaat.
- Zij begrijpt de noodzaak om met de behandeling te beginnen, zodra thalidomide verstrekt is, na een negatieve zwangerschapstest.
- Zij accepteert en begrijpt dat het noodzakelijk is om eens per vier weken een zwangerschapstest te ondergaan, behalve in geval van bevestigde sterilisatie door afsluiting van de eileiders.
- Zij bevestigt dat zij de risico’s en de noodzakelijke voorzorgsmaatregelen in verband met het gebruik van thalidomide begrijpt.
Omdat thalidomide aangetroffen wordt in sperma, dienen uit voorzorg alle mannelijke patiënten die thalidomide innemen, aan de volgende voorwaarden te voldoen:
- Hij begrijpt het teratogene risico van seksuele activiteiten met een zwangere vrouw of een vrouw die zwanger kan worden.
- Hij begrijpt de noodzaak van het gebruik van een condoom bij seksuele activiteiten met een zwangere vrouw of met een vrouw die zwanger kan worden, maar geen effectieve anticonceptie gebruikt (zelfs als de man een vasectomie heeft ondergaan), tijdens de behandeling, tijdens dosisonderbrekingen en gedurende ten minste 7 dagen na het stopzetten van de behandeling.
- Hij begrijpt dat hij zijn behandelend arts onmiddellijk moet informeren indien zijn vrouwelijke partner zwanger wordt terwijl hij thalidomide gebruikt of 7 dagen nadat hij is gestopt met het gebruik van thalidomide en dat het wordt aanbevolen de vrouwelijke partner door te verwijzen naar een in teratologie gespecialiseerde of ervaren arts voor nader onderzoek en advies.
De voorschrijvend arts moet zeker stellen dat:
- De patiënt voldoet aan de voorwaarden van het programma voor zwangerschapspreventie, waaronder de bevestiging dat zij de informatie goed genoeg begrijpt.
- De patiënt de bovengenoemde voorwaarden geaccepteerd heeft.
Anticonceptie
Vrouwen die zwanger kunnen worden, moeten een effectieve anticonceptiemethode gebruiken in ten minste de laatste vier weken voorafgaand aan de aanvang van de behandeling, gedurende de behandeling en tot ten minste vier weken na de thalidomidebehandeling en zelfs in gevallen van dosisonderbrekingen, tenzij de patiënte te kennen geeft dat zij zich aan een absolute en continue abstinentie zal houden, hetgeen op maandelijkse basis bevestigd moet worden. Indien de patiënte nog geen effectieve anticonceptie toepast, moet zij bij voorkeur verwezen worden naar een daarvoor opgeleide professional in de gezondheidszorg die haar kan adviseren bij de anticonceptie en de anticonceptie kan initiëren.
De onderstaande voorbeelden kunnen worden beschouwd als effectieve methodes om een zwangerschap te voorkomen:
- Implantaat
- Levonorgestrel afgevend Intra-Uterine Device (IUD)
- Depotinjectie met medroxyprogesteronacetaat
- Sterilisatie door afsluiting van de eileiders
- Geslachtsgemeenschap uitsluitend met een mannelijke partner die een vasectomie ondergaan heeft. De vasectomie moet bevestigd zijn door twee negatieve sperma-analyses
- Ovulatie voorkomende pil met alleen progesteron (d.w.z. desogestrel)
Vanwege het verhoogde risico van veneuze trombo-embolie bij patiënten met multipel myeloom (MM) wordt een orale combinatiepil niet aanbevolen als anticonceptie (zie rubriek 4.5). Indien een patiënte op dit moment als anticonceptie een orale combinatiepil gebruikt, dient zij over te stappen op een van de effectieve bovengenoemde methodes. Het risico van een veneuze trombo-embolie blijft gedurende 4-6 weken na beëindiging van de anticonceptie met een orale combinatiepil bestaan.
Zwangerschapstests
Bij vrouwen die zwanger kunnen worden, dienen onder medische supervisie zwangerschapstests te worden verricht met een minimale gevoeligheid van 25 mIE/ml hCG, zoals onderstaand toegelicht. Deze vereiste heeft betrekking op vrouwen die zwanger kunnen worden en die zich aan een absolute en continue abstinentie houden.
Alvorens met de behandeling te beginnen
Tijdens de consultatie dient onder medische supervisie een zwangerschapstest verricht te worden, wanneer thalidomide wordt voorgeschreven of in de laatste 3 dagen voorafgaand aan het bezoek aan de voorschrijvend arts, wanneer de patiënte ten minste 4 weken lang een effectieve anticonceptie heeft toegepast. De test dient te bevestigen dat de patiënte niet zwanger is op het moment waarop de behandeling met thalidomide gestart wordt.
Follow-up en einde van de behandeling
De onder medische supervisie uitgevoerde zwangerschapstests moeten eens per 4 weken herhaald worden en er dient ook 4 weken na het einde van de behandeling een test plaats te vinden, behalve in geval van bevestigde sterilisatie door afsluiting van de eileiders. Deze zwangerschapstest dient verricht te worden op de dag waarop het geneesmiddel voorgeschreven wordt, of in de 3 dagen die voorafgaan aan het bezoek aan de voorschrijvend arts.
Mannen
Omdat thalidomide wordt aangetroffen in sperma, moeten uit voorzorg alle mannelijke patiënten tijdens de behandeling, tijdens dosisonderbrekingen en gedurende ten minste 7 dagen na het stopzetten van de behandeling condooms gebruiken, in gevallen waarin zij geslachtsgemeenschap hebben met een zwangere vrouw of met een vrouw die zwanger kan worden en die geen effectieve anticonceptie gebruikt.
Tijdens de behandeling (ook tijdens dosisonderbrekingen) en gedurende ten minste 7 dagen na het stopzetten van de behandeling met thalidomide mogen mannelijke patiënten geen zaad of sperma doneren.
Aanvullende voorzorgsmaatregelen
De patiënten moeten geïnstrueerd worden om dit geneesmiddel nooit aan iemand anders te geven en om ongebruikte capsules aan het einde van de behandeling in te leveren bij hun apotheek.
Tijdens de behandeling (ook tijdens dosisonderbrekingen) en gedurende ten minste 7 dagen na het stopzetten van de behandeling met thalidomide mogen patiënten geen bloed doneren.
Beroepsbeoefenaren in de gezondheidszorg en zorgverleners dienen wegwerphandschoenen te dragen bij het hanteren van de blisterverpakking of de capsule. Vrouwen die zwanger zijn of vermoeden dat ze mogelijk zwanger zijn, mogen de blisterverpakking of de capsule niet hanteren (zie rubriek 6.6).
Educatieve materialen, voorschrift en uitgifte restricties
Om patiënten te assisteren bij het voorkomen van blootstelling van ongeboren kinderen aan thalidomide, zal de vergunninghouder educatieve materialen ter beschikking stellen van artsen en apothekers om de waarschuwingen over de teratogene effecten van thalidomide te versterken, advies te bieden over anticonceptie voordat de behandeling wordt gestart en informatie te bieden over de noodzaak van zwangerschapstests. De voorschrijvend arts dient de patiënt te informeren over de verwachte teratogene risico’s en de strikte maatregelen ter voorkoming van zwangerschappen, zoals gespecificeerd in het programma voor zwangerschapspreventie, en patiënten te voorzien van een geschikte educatieve patiëntenbrochure, een patiëntenkaart en/of gelijksoortige hulpmiddelenzoals overeengekomen met de nationale bevoegde autoriteit. In samenwerking met elke nationale bevoegde autoriteit is een nationaal gecontroleerd toegangssysteem is geïmplementeerd. Het gecontroleerde toegangssysteem omvat het gebruik van een patiëntenkaart en/of equivalent hulpmiddel voor controle op het voorschrijven en/of verstrekken en voor het verzamelen van gedetailleerde data met betrekking tot de indicatie om het off-labelgebruik binnen het nationale gebied nauwkeurig te bewaken. In het ideale geval zouden de zwangerschapstest, het uitschrijven van een voorschrift en de verstrekking van het geneesmiddel op dezelfde dag moeten gebeuren. De uitgifte van thalidomide aan vrouwen die het risico lopen zwanger te worden dient binnen 7 dagen na voorschrift plaats te vinden en gepaard te gaan van een medisch begeleide negatieve zwangerschapstest.
Voorschriften aan vrouwen die zwanger kunnen worden mogen maximaal 4 weken duren volgens het goedgekeurde doseringsbeleid (zie sectie 4.2) en voorschriften aan alle patiënten mogen maximaal 12 weken duren.
Amenorroe
Het gebruik van thalidomide zou in verband kunnen worden gebracht met menstruatiestoornissen, inclusief amenorroe. Men dient ervan uit te gaan dat amenorroe tijdens behandeling met thalidomide het resultaat kan zijn van een zwangerschap, tot medisch is bevestigd dat de patiënte niet zwanger is. Een duidelijk mechanisme waardoor thalidomide amenorroe kan induceren is niet opgehelderd. De gerapporteerde gevallen zijn opgetreden bij jonge (premenopauzale) vrouwen (mediane leeftijd
36 jaar) die thalidomide hebben gekregen voor andere indicaties dan multipel myeloom, begonnen binnen 6 maanden na aanvang van de behandeling en waren reversibel na het stoppen met thalidomide. In gedocumenteerde gevallen met evaluatie van de hormoonspiegels ging het optreden van amenorroe gepaard met verlaagde estradiolspiegels en verhoogde FSH/LH-spiegels. Indien bepaald, waren anti-ovarium antilichamen negatief en was de prolactinespiegel binnen de normale waarden.
Hart- en vaataandoeningen
Myocardinfarct
Myocardinfarct (MI) is gerapporteerd bij patiënten die thalidomide kregen, voornamelijk bij patiënten met bekende risicofactoren. Patiënten met bekende risicofactoren voor MI - inclusief eerdere trombose
- dienen nauwlettend te worden gevolgd en er moeten stappen worden genomen om te proberen alle beïnvloedbare risicofactoren (bijv. roken, hypertensie en hyperlipidemie) tot een minimum te beperken.
Veneuze en arteriële trombo-embolische voorvallen
Patiënten die met thalidomide worden behandeld hebben een verhoogd risico van veneuze trombo-embolie zoals diepveneuze trombose en longembolie) en arteriële trombo-embolie (zoals
myocardinfarct en cerebrovasculair voorval) (zie rubriek 4.8). Dit risico lijkt het grootst te zijn tijdens de eerste vijf maanden van de therapie. Aanbevelingen voor trombose-profylaxe en dosering/antistollingsbehandeling worden gegeven in rubriek 4.2.
Voorgeschiedenis van trombo-embolieën of gelijktijdige toediening van erytropoëtische middelen of andere middelen, zoals hormoonsubstitutietherapie, kunnen ook het risico van trombo-embolie bij deze patiënten verhogen. Daarom moeten deze middelen met de nodige voorzichtigheid worden gebruikt bij patiënten met multipel myeloom die thalidomide met prednison en melfalan toegediend krijgen. Vooral een hemoglobineconcentratie van meer dan 12 g/dl zou moeten leiden tot het stopzetten van erytropoëtische middelen. Men dient stappen te ondernemen om te proberen alle beïnvloedbare risicofactoren (bijv. roken, hypertensie en hyperlipidemie) tot een minimum te beperken.
Patiënten en artsen wordt aanbevolen te letten op tekenen en symptomen van trombo-embolie. Patiënten moet geïnstrueerd worden om medisch advies te vragen als ze symptomen krijgen, zoals kortademigheid, pijn op de borst, zwelling van arm of been.
Schildklieraandoeningen
Er zijn gevallen van hypothyreoïdie gemeld. Optimale controle van comorbide aandoeningen die de schildklierfunctie beïnvloeden wordt aanbevolen vóór aanvang van de behandeling. Er wordt aanbevolen de schildklierfunctie vóór en tijdens de behandeling te controleren.
Perifere neuropathie
Perifere neuropathie is een vaak voorkomende, potentieel ernstige bijwerking van de behandeling met thalidomide en kan resulteren in onomkeerbare schade (zie rubriek 4.8). In een fase 3-studie bedroeg de gemiddelde tijd tot het eerste neuropathische voorval 42,3 weken.
Indien er bij de patiënt sprake is van perifere neuropathie, moeten de instructies met betrekking tot de aanpassing van de dosis en de toediening in rubriek 4.2 opgevolgd worden.
Het wordt aanbevolen patiënten met neuropathieverschijnselen zorgvuldig te controleren. Verschijnselen omvatten paresthesie, dysesthesie, ongemak, abnormale coördinatie of slapheid.
Het wordt aanbevolen om klinische en neurologische onderzoeken te verrichten bij de patiënten, voordat begonnen wordt met de thalidomidetherapie. Tijdens de behandeling dient regelmatige en routinematige monitoring plaats te vinden. Geneesmiddelen waarvan bekend is dat deze neuropathie kunnen veroorzaken, dienen voorzichtig gebruikt te worden bij patiënten die ook thalidomide ontvangen (zie rubriek 4.5).
Thalidomide kan mogelijk ook bestaande neuropathie verergeren en zou daarom niet gebruikt moeten worden bij patiënten met klinische tekenen of symptomen van perifere neuropathie, tenzij de klinische voordelen zwaarder wegen dan de risico’s.
Syncope, bradycardie en atrioventriculair blok
Patiënten dienen gemonitord te worden op syncope, bradycardie en atrioventriculair blok; dosisreductie of beëindiging van de behandeling kan noodzakelijk zijn.
Pulmonale hypertensie
Gevallen van pulmonale hypertensie, sommige met fatale afloop, zijn gemeld bij patiënten die met thalidomide werden behandeld. Vóór aanvang van en tijdens de behandeling met thalidomide dienen patiënten te worden gecontroleerd op tekenen en symptomen van onderliggende cardiopulmonale ziekte. Hematologische aandoeningen
Neutropenie
De incidentie van neutropenie Graad 3 of 4, gerapporteerd als bijwerkingen, was hoger bij patiënten met multipel myeloom die MPT (melfalan, prednison, thalidomide) kregen dan bij patiënten die MP (melfalan, prednison) kregen: respectievelijk 42,7 % versus 29,5 % (onderzoek IFM 99-06).
Bijwerkingen uit ervaring met het geneesmiddel na het in de handel brengen zoals febriele neutropenie en pancytopenie werden gerapporteerd met thalidomide. Patiënten dienen gecontroleerd te worden en uitstel, reductie of staking van de dosis kan noodzakelijk zijn (zie rubriek 4.2).
Trombocytopenie
Trombocytopenie, inclusief Graad 3 of 4 bijwerkingen, is gerapporteerd bij patiënten met multipel myeloom die MPT kregen. Patiënten dienen gecontroleerd te worden en uitstel, reductie of staking van de dosis kan noodzakelijk zijn (zie rubriek 4.2). Patiënten en artsen wordt aangeraden goed te letten op tekenen en symptomen van bloedingen, met inbegrip van petechieën, epistaxis en maagdarmbloeding, voornamelijk in geval van gelijktijdige toediening van geneesmiddelen die gemakkelijk bloeding kunnen induceren (zie rubriek 4.5 en 4.8).
Leveraandoeningen
Er werden leveraandoeningen, voornamelijk abnormale levertestresultaten, gerapporteerd. Er werd geen specifiek patroon geïdentificeerd tussen hepatocellulaire en cholestatische afwijkingen, waarbij sommige gevallen een gemengde presentatie hadden. De meeste reacties deden zich binnen de eerste 2 maanden van de behandeling voor en verdwenen spontaan zonder behandeling na het stoppen met thalidomide. De leverfunctie van patiënten dient te worden bewaakt, met name in geval van een reeds bestaande leveraandoening of gelijktijdig gebruik van geneesmiddelen die mogelijk een leverfunctiestoornis kunnen veroorzaken (zie rubriek 4.8).
Allergische reacties en ernstige huidreacties
Bij het gebruik van thalidomide zijn gevallen van allergische reacties waaronder angio-oedeem, anafylactische reactie en ernstige huidreacties, waaronder syndroom van Stevens-Johnson (SJS), toxische epidermale necrolyse (TEN) en een geneesmiddelenreactie met eosinofilie en systemische symptomen (DRESS) gerapporteerd. Patiënten dienen door hun voorschrijvend arts geadviseerd te worden over de tekenen en symptomen van deze reacties en dienen geïnstrueerd te worden onmiddellijk medische hulp te zoeken bij het ontstaan van deze symptomen. Bij huiduitslag
Graad 2 – 3 dient een onderbreking of stopzetting van de behandeling met thalidomide te worden overwogen. De behandeling met thalidomide moet worden stopgezet bij angio-oedeem, anafylactische reactie, huiduitslag Graad 4, exfoliatieve of bulleuze huiduitslag, of bij een vermoeden van SJS, TEN of DRESS. Bij deze reacties mag de behandeling na stopzetting niet worden hervat (zie rubriek 4.2
en 4.8).
Slaperigheid
Het komt zeer vaak voor dat thalidomide slaperigheid veroorzaakt. Patiënten zouden geïnstrueerd moeten worden om situaties te vermijden waarin slaperigheid problemen kan opleveren en om medisch advies te vragen, voordat er andere geneesmiddelen genomen worden waarvan bekend is dat deze slaperigheid veroorzaken. Patiënten moeten gecontroleerd worden en het kan nodig zijn de dosis te verlagen.
Patiënten zouden geïnformeerd moeten worden over de mogelijke achteruitgang van de geestelijke en/of fysieke vaardigheden die nodig zijn voor de uitvoering van gevaarlijke taken (zie rubriek 4.7).
Tumorlysissyndroom
Patiënten die risico lopen op het tumorlysissyndroom zijn zij die vóór de behandeling een hoge tumorlast hebben. Deze patiënten dienen nauwlettend gevolgd te worden en gepaste maatregelen dienen genomen te worden.
Infecties
Patiënten dienen gemonitord te worden op ernstige infecties, inclusief sepsis en septische shock.
Gevallen van virale reactivatie zijn gemeld bij patiënten die thalidomide toegediend kregen, waaronder ernstige gevallen van reactivatie van herpes zoster of hepatitis B-virus (HBV).
Sommige van de gevallen van herpes zoster-reactivatie resulteerden in gedissemineerde herpes zoster waarvoor een tijdelijke onderbreking van de behandeling met thalidomide en gepaste antivirale behandeling nodig waren.
Sommige van de gevallen van HBV-reactivatie leidden tot acuut leverfalen en resulteerden in stopzetting van thalidomide. De hepatitis B-virus status moet worden bepaald alvorens de behandeling met thalidomide wordt opgestart. Patiënten die positief testen op HBV-infectie wordt aanbevolen een arts te raadplegen die gespecialiseerd is in de behandeling van hepatitis B.
Tijdens de behandeling moeten patiënten die eerder werden geïnfecteerd zorgvuldig gecontroleerd worden op tekenen en symptomen van virale reactivatie, inclusief actieve HBV-infectie.
Progressieve multifocale leuko-encefalopathie (PML)
In verband met gebruik van thalidomide is melding gemaakt van gevallen van progressieve multifocale leuko-encefalopathie, waaronder gevallen met dodelijke afloop. PML werd gemeld vanaf verscheidene maanden tot verscheidene jaren na behandeling met thalidomide. De gevallen zijn over het algemeen gemeld bij patiënten die tegelijkertijd dexamethason namen of voorafgaand een behandeling kregen met een andere immunosuppressieve chemotherapie. Artsen moeten patiënten met regelmatige tussenpozen controleren en rekening houden met PML in de differentiaaldiagnose bij patiënten met nieuwe of verslechterende neurologische symptomen, cognitieve of gedragsmatige tekenen of symptomen. Patiënten moet ook worden aangeraden om hun partner of zorgverleners over hun behandeling in te lichten, aangezien zij deze symptomen kunnen opmerken waarvan de patiënt zich niet bewust is.
De PML-diagnostiek moet worden gebaseerd op een neurologisch onderzoek, een MRI van de hersenen en een analyse van de cerebrospinale vloeistof met behulp van een polymerase-kettingreactie (PCR) om DNA van het JC-virus (JCV) aan te tonen of een hersenbiopsie waaruit de aanwezigheid van het JCV blijkt. Bij een negatieve PCR-test op JCV is PML nog niet uitgesloten. Als er geen andere diagnose kan worden gesteld, zijn aanvullende follow-up en evaluatie wellicht gerechtvaardigd.
Bij een vermoeden van PML moet verdere toediening van thalidomide worden opgeschort totdat PML is uitgesloten. Als PML bevestigd is, moet de behandeling met thalidomide permanent worden afgebroken.
Acute myeloïde leukemie (AML) en myelodysplastische syndromen (MDS)
Tijdens één klinisch onderzoek met patiënten met eerder onbehandeld MM die de combinatie van melfalan, prednison en thalidomide (MPT) kregen, werd een statistisch significante verhoging van AML en MDS waargenomen. Het risico nam toe met de tijd en bedroeg na twee jaar ongeveer 2 % en na drie jaar ongeveer 4 %. Een verhoogde incidentie van tweede primaire kwaadaardige tumoren (SPM) werd ook waargenomen bij patiënten met nieuw gediagnosticeerd MM die lenalidomide kregen. Onder invasieve SPM’s werden gevallen van MDS/AML waargenomen bij patiënten die lenalidomide kregen in combinatie met melfalan of onmiddellijk na hoge doses melfalan en autologe stamceltransplantatie.
Alvorens te beginnen met de behandeling met thalidomide in combinatie met melfalan en prednison, dienen het voordeel dat wordt bereikt met thalidomide en het risico op AML en MDS te worden afgewogen. Artsen dienen patiënten zorgvuldig te evalueren vóór en tijdens de behandeling met behulp van standaard kankerscreening en behandeling in te stellen conform de indicatie.
Patiënten met nier- of leverfunctiestoornissen
Onderzoeken die zijn uitgevoerd bij gezonde proefpersonen en patiënten met multipel myeloom suggereren dat thalidomide niet in enige significante mate wordt beïnvloed door de nier- of leverfunctie (zie rubriek 5.2). Dit is echter niet formeel onderzocht bij patiënten met een nier- of leverfunctiestoornis; daarom moeten patiënten met ernstige nier- of leverfunctiestoornissen zorgvuldig gecontroleerd worden op mogelijke bijwerkingen. Hulpstoffen
Dit geneesmiddel bevat lactose. Patiënten met zeldzame erfelijke problemen van galactose-intolerantie, totale lactasedeficiëntie of glucosegalactosemalabsorptie mogen dit geneesmiddel niet gebruiken.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Thalidomide is een slecht substraat voor cytochroom P450 iso-enzymen en daarom zijn klinisch belangrijke interacties met geneesmiddelen die remmers en/of inductoren zijn van dit enzymsysteem onwaarschijnlijk. Niet-enzymatische hydrolyse van thalidomide, als belangrijkste klaringsmechanisme, suggereert dat de mogelijkheid van geneesmiddelinteracties met thalidomide gering is.
Versterking van de sedatieve effecten van andere geneesmiddelen
Thalidomide heeft sedatieve eigenschappen en kan de sedatieve effecten van anxiolytica, hypnotica, antipsychotica, H1-antihistaminica, opiaten, barbituraten en alcohol versterken. Men dient voorzichtig te zijn wanneer thalidomide tegelijkertijd voorgeschreven wordt met geneesmiddelen die slaperigheid veroorzaken.
Bradycardie
Omdat bij thalidomide een mogelijk risico op bradycardie bestaat, dient men voorzichtig te zijn met geneesmiddelen die dezelfde farmacodynamische uitwerkingen hebben, zoals werkzame stoffen voor het opwekken van torsade de pointes, bèta-blokkers of cholinesteraseremmers.
Geneesmiddelen waarvan bekend is dat deze perifere neuropathie kunnen veroorzaken Geneesmiddelen waarvan bekend is dat deze een rol kunnen spelen in perifere neuropathie (bijv. vincristine en bortezomib) dienen omzichtig te worden gebruikt bij patiënten die thalidomide gebruiken.
Hormonale anticonceptiva
Er is geen interactie tussen thalidomide en hormonale anticonceptiva. Bij 10 gezonde vrouwen werden de farmacokinetische profielen van norethindron en ethinylestradiol bestudeerd na toediening van een enkele dosis van 1,0 mg norethindronacetaat en 0,75 mg ethinylestradiol. De resultaten met en zonder gelijktijdige toediening van 200 mg thalidomide per dag waren vergelijkbaar op steady-state niveaus. Hormonale combinatiemiddelen worden echter niet aanbevolen als anticonceptiva vanwege het verhoogde risico van veneuze trombo-embolie.
Warfarine
Meervoudige dosistoedieningen van 200 mg thalidomide per dag gedurende 4 dagen hadden geen effect op de International Normalized Ratio (INR) bij gezonde vrijwilligers. Vanwege het verhoogde risico op trombose bij kankerpatiënten en een potentieel versneld metabolisme van warfarine bij gebruik van corticosteroïden wordt een nauwgezet monitoren van de INR-waarden aanbevolen tijdens een thalidomide-prednison behandeling en gedurende de eerste weken na beëindiging van deze behandelingen.
Digoxine
Er is geen interactie tussen thalidomide en digoxine. Bij 18 gezonde mannelijke vrijwilligers had een meervoudige toediening van 200 mg doses thalidomide geen merkbare uitwerking op de farmacokinetiek van enkelvoudige doses digoxine. Bovendien had de toediening van een enkele dosis van 0,5 mg digoxine geen merkbare uitwerking op de farmacokinetiek van thalidomide. Het is onbekend of het effect afwijkt bij patiënten met multipel myeloom.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie bij mannen en vrouwen
Vrouwen die zwanger kunnen worden moeten een effectieve anticonceptiemethode gebruiken in ten minste de vier weken voorafgaand aan de aanvang van de behandeling, tijdens de behandeling, ook tijdens dosisonderbrekingen, en tot ten minste vier weken na de thalidomidebehandeling (zie rubriek 4.4). Als een vrouw tijdens de behandeling met thalidomide zwanger wordt, moet de behandeling onmiddellijk worden gestaakt. De patiënte dient verwezen te worden naar een in
teratologie gespecialiseerde of ervaren arts voor nader onderzoek en advies.
Omdat thalidomide wordt aangetroffen in sperma, moeten uit voorzorg alle mannelijke patiënten tijdens de behandeling, tijdens dosisonderbrekingen en gedurende ten minste 7 dagen na het stopzetten van de behandeling condooms gebruiken wanneer zij geslachtsgemeenschap hebben met een zwangere vrouw of met een vrouw die zwanger kan worden en die geen effectieve anticonceptie gebruikt. Dit geldt zelfs indien de man een vasectomie heeft ondergaan.
Als de partner van een mannelijke patiënt die thalidomide inneemt zwanger wordt, moet de vrouwelijke partner voor onderzoek en advies verwezen worden naar een arts die gespecialiseerd is in of ervaring heeft met teratologie.
Zwangerschap
Thalidomide Fagron is gecontra-indiceerd tijdens de zwangerschap en bij vrouwen die zwanger kunnen worden, tenzij voldaan is aan alle voorwaarden van het programma voor zwangerschapspreventie (zie rubriek 4.3).
De teratogene effecten van thalidomide bij de mens zijn krachtig en leiden tot een hoge frequentie (circa 30 %) van ernstige en levensbedreigende geboorteafwijkingen zoals: ectromelie (amelie, focomelie, hemimelie) van de bovenste en/of onderste ledematen, microtie met afwijkingen van de meatus acusticus externus (blind of afwezig), laesies van midden- en binnenoor (minder frequent), ooglaesies (anoftalmie, microftalmie), congenitale hartaandoeningen, renale afwijkingen. Andere minder frequente afwijkingen zijn ook beschreven.
Borstvoeding
Het is niet bekend of thalidomide in de moedermelk wordt uitgescheiden. Uit dieronderzoek is gebleken dat thalidomide in de moedermelk werd uitgescheiden. Om die reden zou borstvoeding moeten worden gestaakt tijdens behandeling met thalidomide.
Vruchtbaarheid
Onderzoek bij konijnen gaf geen gevolgen te zien op fertiliteitsindices bij mannelijke of vrouwelijke dieren, hoewel bij mannetjes testikeldegeneratie werd geobserveerd.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Thalidomide Fagron heeft, indien gebruikt volgens de aanbevolen dosering, geringe of matige invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Thalidomide kan vermoeidheid (zeer vaak), duizeligheid (zeer vaak), slaperigheid (zeer vaak) en verslechterd zicht (vaak) tot gevolg hebben (zie rubriek 4.8). Patiënten dienen geïnstrueerd te worden om tijdens de behandeling met thalidomide geen auto te rijden, geen machines te bedienen en geen gevaarlijke taken te verrichten wanneer zij zich vermoeid, duizelig of slaperig voelen of wanneer hun zicht verslechterd is.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Het is te verwachten dat bij de meeste patiënten die thalidomide gebruiken, bijwerkingen zullen optreden.
De meest gangbare geobserveerde bijwerkingen van het gebruik van thalidomide in combinatie met melfalan en prednison zijn: neutropenie, leukopenie, obstipatie, slaperigheid, paresthesie, perifere neuropathie, anemie, lymfopenie, trombocytopenie, duizeligheid, dysesthesie, tremor en perifeer oedeem.
Naast de bovengenoemde bijwerkingen leidde de combinatie van thalidomide en dexamethason in andere klinische onderzoeken tot de zeer vaak voorkomende bijwerking van vermoeidheid, vaak voorkomende bijwerkingen in de vorm van transiënte ischemische aanvallen, syncope, vertigo, hypotensie, veranderde stemming, angstgevoelens, verslechterd zicht, misselijkheid en dyspepsie en soms voorkomende bijwerkingen in de vorm van cerebrovasculair accident, diverticulaire perforatie, peritonitis, orthostatische hypotensie en bronchitis.
De klinisch belangrijkste bijwerkingen van het gebruik van thalidomide in combinatie met melfalan en prednison of dexamethason zijn: diepveneuze trombose en longembolie, perifere neuropathie, ernstige huidreacties waaronder syndroom van Stevens-Johnson, toxische epidermale necrolyse en geneesmiddelenreactie met eosinofilie en systemische symptomen, syncope, bradycardie en duizeligheid (zie rubriek 4.2, 4.4 en 4.5).
Lijst van bijwerkingen in tabelvorm
Tabel 3 bevat slechts de bijwerkingen waarvoor met redelijke zekerheid een causaal verband met de behandeling met het geneesmiddel vastgesteld kon worden op basis van observaties in het hoofdonderzoek (pivotal study) en na het in de handel brengen. De vermelde frequenties zijn gebaseerd op de observaties tijdens een vergelijkend klinisch Fase III-hoofdonderzoek waarin de werking van thalidomide in combinatie met melfalan en prednison onderzocht werd bij onbehandelde patiënten met multipel myeloom.
De frequenties zijn als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms
(≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen iedere frequentiegroep worden bijwerkingen gerangschikt naar afnemende ernst.
Tabel 3: Geneesmiddelenbijwerkingen gerapporteerd in klinisch hoofdonderzoek met thalidomide in combinatie met melfalan en prednison en na het in de handel brengen
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
|---|---|---|
| Infecties en parasitaire aandoeningen | Vaak | Pneumonie |
| Niet bekend | Ernstige infecties (bijvoorbeeld fatale sepsis inclusief septische shock)†, Virale infecties, waaronder reactivatie van herpes zoster en hepatitis B-virus† | |
| Neoplasmata, benigne, maligne en niet-gespecificeerd | Vaak | Acute myeloïde leukemie*,^ |
| Soms | Myelodysplastisch syndroom*,^ |
| (inclusief cysten en poliepen) | Niet bekend | Tumorlysissyndroom† |
|---|---|---|
| Bloed- en lymfestelselaandoeningen | Zeer vaak | Neutropenie, leukopenie, anemie, lymfopenie, trombocytopenie |
| Vaak | Febriele neutropenie†, pancytopenie† | |
| Immuunsysteemaandoeningen | Niet bekend | Allergische reacties (overgevoeligheid, angio-oedeem, anafylactische reactie, urticaria)† |
| Endocriene aandoeningen | Niet bekend | Hypothyreoïdie† |
| Psychische stoornissen | Vaak | Verwarde toestand, depressie |
| Zenuwstelselaandoeningen | Zeer vaak | Perifere neuropathie*, tremor, duizeligheid, paresthesie, dysesthesie, slaperigheid |
| Vaak | Convulsies†, abnormale coördinatie | |
| Niet bekend | Posterieur reversibel encefalopathiesyndroom (PRES)*,†, verslechtering van symptomen van de ziekte van Parkinson† | |
| Evenwichtsorgaan- en ooraandoeningen | Vaak | Gehoorstoornis of doofheid† |
| Hartaandoeningen | Vaak | Hartfalen, bradycardie |
| Soms | Myocardinfarct†, atriumfibrillatie†, atrioventriculair blok† | |
| Bloedvataandoeningen | Vaak | Diepe veneuze trombose* |
| Vaak | Longembolie*, interstitiële longziekte, | |
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | bronchopneumonie, dyspnoe | |
| Niet bekend | Pulmonale hypertensie† | |
| Maagdarmstelselaandoeningen | Zeer vaak | Obstipatie |
| Vaak | Braken, droge mond | |
| Soms | Intestinale obstructie† | |
| Niet bekend | Maagdarmperforatie†, pancreatitis†, maagdarmbloeding† | |
| Lever- en galaandoeningen | Niet bekend | Leveraandoeningen† |
| Huid- en onderhuidaandoeningen | Vaak | Toxische huideruptie, rash, droge huid |
| Niet bekend | Syndroom van Stevens-Johnson*,†, toxische epidermale necrolyse*,†, geneesmiddelenreactie met eosinofilie en systemische symptomen*,†, leukocytoclastische vasculitis† | |
| Nier- en urinewegaandoeningen | Vaak | Nierfalen† |
| Voortplantingsstelsel- en borstaandoeningen | Niet bekend | Seksuele disfunctie†, menstruatiestoornissen inclusief amenorroe† |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Zeer vaak | Perifeer oedeem |
| Vaak | Pyrexie, asthenie, malaise |
* zie rubriek 4.8 Beschrijving van geselecteerde bijwerkingen
† afkomstig van gegevens na het in de handel brengen
^ Acute myeloïde leukemie en myelodysplastisch syndroom werden gerapporteerd in één klinisch onderzoek bij patiënten met eerder onbehandeld MM die de combinatie melfalan, prednison en thalidomide (MPT) kregen
Beschrijving van geselecteerde bijwerkingen
Bloed- en lymfestelselaandoeningen
Bijwerkingen bij hematologische aandoeningen worden vermeld in vergelijking met de onderzoekstak voor het product waarmee thalidomide vergeleken werd, omdat dit andere product significante uitwerkingen heeft op deze aandoeningen (Tabel 4).
Tabel 4: Vergelijking van de hematologische aandoeningen bij de combinaties van melfalan en prednison (MP) en van melfalan, prednison en thalidomide (MPT) in onderzoek IFM 99-06 (zie rubriek 5.1)
| n (% patiënten) | |||||
|---|---|---|---|---|---|
| MP (n=193) | MPT (n=124) | ||||
| Graad 3 en 4* | |||||
| Neutropenie | 57 (29,5) | 53 (42,7) | |||
| Leukopenie | 32 (16,6) | 32 (25,8) | |||
| Anemie | 28 (14,5) | 17 (13,7) | |||
| Lymfopenie | 14 (7,3) | 15 (12,1) | |||
| Trombocytopenie | 19 (9,8) | 14 (11,3) | |||
* WHO-criteria
Aanvullende bijwerkingen vastgesteld op basis van ervaring met thalidomide na het op de markt brengen die niet bleken uit de fase III-studie zijn febriele neutropenie en pancytopenie.
Teratogeniciteit
Het risico van intra-uterien overlijden of ernstige geboorteafwijkingen, primair focomelie, is extreem hoog. Thalidomide mag op geen enkel moment tijdens de zwangerschap gebruikt worden (zie rubriek 4.4 en 4.6).
Veneuze en arteriële trombo-embolische voorvallen
Er is een verhoogd risico van veneuze trombo-embolie (zoals diep-veneuze trombose en longembolie) en arteriële trombo-embolie (zoals myocardinfarct en cerebrovasculair voorval) gerapporteerd bij patiënten die met thalidomide behandeld werden (zie rubriek 4.4).
Perifere neuropathie
Perifere neuropathie is een zeer vaak voorkomende, potentieel ernstige bijwerking van de behandeling met thalidomide en kan resulteren in onomkeerbare schade (zie rubriek 4.4). Perifere neuropathie doet zich over het algemeen voor na chronisch gebruik over een periode van maanden. Er zijn echter ook meldingen van perifere neuropathie na een relatief kortdurend gebruik. Incidentie van neuropathieën die leiden tot een stopzetting, vermindering van de dosis of onderbreking van de therapie, nemen toe met de cumulatieve dosis en duur van de therapie. Symptomen kunnen zich enige tijd na het einde van de behandeling met thalidomide voordoen en kunnen langzaam of helemaal niet verdwijnen.
Posterieur reversibel encefalopathiesyndroom (PRES)/Reversibel posterieur leuko-encefalopathiesyndroom (RPLS)
Er zijn gevallen van PRES/RPLS gemeld. Tekenen en symptomen omvatten onder meer visusstoornissen, hoofdpijn, insulten en een gewijzigde mentale toestand, met of zonder gerelateerde hypertensie. Een diagnose van PRES/RPLS moet bevestigd worden door middel van beelden van de hersenen. Bij de meeste gemelde gevallen werden erkende risicofactoren van PRES/RPLS waargenomen zoals hypertensie, nierfunctiestoornis en gelijktijdig gebruik van corticosteroïden in hoge dosering en/of chemotherapie.
Acute myeloïde leukemie (AML) en myelodysplastische syndromen (MDS)
AML en MDS werden gerapporteerd in één klinisch onderzoek bij patiënten met eerder onbehandeld multipel myeloom die de combinatie van melfalan, prednison en thalidomide kregen (zie rubriek 4.4).
Allergische reacties en ernstige huidreacties
Er zijn gevallen van allergische reacties, waaronder angio-oedeem, anafylactische reactie en ernstige huidreacties, waaronder het syndroom van Stevens-Johnson, TEN en DRESS, gerapporteerd bij het gebruik van thalidomide. Indien angio-oedeem, anafylactische reactie, het syndroom van
Stevens-Johnson, TEN of DRESS wordt vermoed, mag het gebruik van thalidomide niet worden hervat (zie rubriek 4.2 en 4.4).
Ouderen
Het bijwerkingenprofiel dat gemeld werd bij patiënten > 75 jaar die eenmaal daags 100 mg thalidomide toegediend kregen, was vergelijkbaar met het bijwerkingenprofiel dat werd waargenomen bij patiënten ≤ 75 jaar die eenmaal daags 200 mg thalidomide toegediend kregen (zie Tabel 3).
Patiënten ouder dan 75 jaar lopen echter mogelijk vaker risico op ernstige bijwerkingen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website www.lareb.nl.
4.9 Overdosering
In de literatuur zijn 18 gevallen van overdosering gerapporteerd met doses tot maximaal 14,4 gram. In 13 van deze gevallen namen patiënten alleen thalidomide; de hoeveelheden liepen uiteen van 350 mg tot 4.000 mg. Deze patiënten vertoonden ofwel geen symptomen of vertoonden symptomen als slaperigheid, prikkelbaarheid, “ziek zijn”, en/of hoofdpijn. Bij één kind van 2 jaar oud dat 700 mg nam, was er sprake van een abnormale plantaire respons naast slaperigheid en prikkelbaarheid. Er zijn geen gevallen van overlijden gemeld en alle patiënten die een overdosis genomen hadden, herstelden zonder complicaties. Er is geen specifiek antidotum voor een overdosis thalidomide. In geval van een overdosering moeten de ademhaling, pols en temperatuur van de patiënt gemonitord worden en dient
de noodzakelijke zorg gegeven te worden om de bloeddruk en de ademhaling te ondersteunen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Immunosuppressiva, andere immunosuppressiva, ATC-code: L04AX02.
Thalidomide heeft een chiraal centrum en wordt klinisch gebruikt als een racemaat van (+)-(R)- en (-)-(S)-thalidomide. Het werkingsspectrum van thalidomide is niet volledig gekarakteriseerd.
Werkingsmechanisme
Thalidomide vertoont immunomodulatoire, anti-inflammatoire en potentieel anti-neoplastische werkingen. Gegevens uit in-vitro-onderzoeken en klinische trials suggereren dat de immunomodulatoire, anti-inflammatoire en anti-neoplastische effecten van
Overlevingstijd mediaan ± se (maanden)
33,2 ± 3,2
51,6 ± 4,5
O/N (observaties/ totaal aantal
patiënt+en)
Tijd vanaf de randomisatie (maand)
thalidomide verband zouden kunnen houden met de onderdrukking van de excessieve productie van tumornecrosefactor alfa (TNF α), down-modulatie van geselecteerde moleculen voor de celoppervlakadhesie die betrokken zijn bij de migratie van leukocyten en anti-angiogene activiteit.
Thalidomide is als non-barbituraat eveneens een centraal werkend, hypnotisch sedatief middel. Het heeft geen antibacteriële eigenschappen.
Klinische werkzaamheid en veiligheid
De resultaten van IFM 99-06, een fase 3-, gerandomiseerde, open-label studie met parallelle groepen in meerdere centra geven een overlevingsvoordeel aan, wanneer thalidomide in combinatie met melfalan en prednison wordt gebruikt gedurende 12 cycli van 6 weken bij de behandeling van nieuw gediagnosticeerde patiënten met multipel myeloom. Bij deze studie lag het leeftijdsbereik van de patiënten tussen 65 en 75 jaar waarbij 41 % (183/447) van de patiënten 70 jaar of ouder was. De mediane dosis thalidomide bedroeg 217 mg en > 40 % van de patiënten ontving 9 cycli. Melfalan en prednison werden respectievelijk gedoseerd met 0,25 mg/kg/dag en 2 mg/kg/dag op de dagen 1 t/m 4 van elke 6-weekse cyclus.
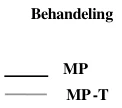
Naast de protocolanalyse werd een update afgeleid van de IFM 99-06 studie aan de hand van de aanvullende gegevens van een vervolgfase van 15 maanden. De mediane algemene overleving bedroeg 51,6 ± 4,5 en 33,2 ± 3,2 maanden in de MPT- en MP-groepen, respectievelijk (97,5 % BI 0,42 tot 0,84). Dit verschil van 18 maanden is van statistisch belang met een relatieve kans op reductie van het overlijdensrisico in de MPT-arm van 0,59, bij een betrouwbaarheidsinterval van 97,5 % tussen 0,42-0,84 en een p-waarde van < 0,001 (zie afbeelding 1).
Afbeelding 1: Algehele overleving per behandeling
1
0.8
0.6
Proportie
0.4
0.2
0
0 12 24 36 48 60 72 84
Tijd vanaf de randomisatie (maand)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met thalidomide in alle subgroepen van pediatrische patiënten met multipel myeloom (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Behandeling
MP MP -T
O/N (observaties/ totaal aantal patiënten)
Overlevingstijd mediaan ± se (maanden)
33.2 ± 3.2
51.6 ± 4.5
5.2 Farmacokinetische eigenschappen
Absorptie
Na orale toediening wordt thalidomide langzaam opgenomen in het lichaam. De maximale plasmaconcentraties worden 1 tot 5 uur na toediening bereikt. Gelijktijdige inname van voedsel vertraagde de opname, maar veranderde niets aan de algehele mate van opname.
Distributie
De plasmaproteïnebinding van de (+)-(R) en (-)-(S) enantiomeren werd bepaald op resp. 55 % en 65 %. Thalidomide is in het sperma van mannelijke patiënten aanwezig in een concentratie die vergelijkbaar is met de plasmaconcentraties (zie rubriek 4.4). De distributie van thalidomide wordt niet significant beïnvloed door leeftijd, geslacht, nierfunctie en bloedchemievariabelen.
Biotransformatie
Thalidomide wordt bijna uitsluitend gemetaboliseerd door niet-enzymatische hydrolyse. In plasma vertegenwoordigt onveranderd thalidomide 80 % van de circulerende componenten. Onveranderd thalidomide was een geringe component (< 3 % van de dosis) in urine. Naast thalidomide zijn hydrolytische producten N-(o-carboxybenzoyl) glutarimide en ftaloylisoglutamine, gevormd via niet-enzymatische processen, ook aanwezig in plasma en overwegend in urine. Oxidatief metabolisme
draagt niet in aanzienlijke mate bij tot het totale metabolisme van thalidomide. Er is een minimaal door cytochroom P450 gekatalyseerd hepatisch metabolisme van thalidomide. Er zijn in-vitro-gegevens die aantonen dat prednison een stijging kan veroorzaken in de enzymeninductie waardoor de systematische blootstelling van gelijktijdig gebruikte geneesmiddelen verminderd kan worden. De in-vivo-relevantie van deze bevindingen is onbekend.
Eliminatie
De gemiddelde halfwaardetijd voor de eliminatie van thalidomide in plasma na enkelvoudige orale doses tussen 50 en 400 mg lag tussen 5,5 en 7,3 uur. Na een enkele orale dosis van 400 mg radioactief gemerkt thalidomide bedroeg tegen dag 8 de totale gemiddelde teruggevonden hoeveelheid 93,6 %
van de toegediende dosis. Het grootste deel van de radioactieve dosis werd binnen 48 uur na toediening van de dosis uitgescheiden. De belangrijkste uitscheidingsroute was via de urine (> 90 %) terwijl de fecale uitscheiding gering was.
Er is een lineaire relatie tussen lichaamsgewicht en de geschatte thalidomide-klaring; bij patiënten met multipel myeloom met een lichaamsgewicht van 47-133 kg liep de thalidomide-klaring uiteen tussen ongeveer 6 en 12 l/u, hetgeen overeenkomt met een verhoging van de thalidomide-klaring van
0,621 l/u per 10 kg toename in lichaamsgewicht.
Lineariteit/non-lineariteit
De totale systemische blootstelling (AUC) is proportioneel aan de dosis onder omstandigheden waarin enkelvoudige doses toegediend werden. Er is geen tijdsafhankelijkheid van de farmacokinetiek waargenomen.
Lever- en nierfunctiestoornissen
De mate van thalidomide-metabolisme door het levercytochroom P450-systeem is minimaal en intact thalidomide wordt niet uitgescheiden door de nier. Nierfunctiemetingen (CrCl) en leverfunctiemetingen (bloedchemie) wijzen op een minimaal effect van de nier- en leverfunctie op de farmacokinetiek van thalidomide. Als zodanig wordt niet verwacht dat het thalidomide-metabolisme wordt beïnvloed door nier- of leverfunctiestoornissen. Gegevens van patiënten met nierziekte in het eindstadium suggereren geen invloed van de nierfunctie op de farmacokinetiek van thalidomide.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Bij mannetjeshonden werden omkeerbare galstenen in de canaliculi geobserveerd bij blootstelling van één jaar aan een dosis die meer dan 1,9 keer hoger was dan die voor mensen.
Bij studies bij muizen en ratten werden verminderde aantallen bloedplaatjes waargenomen. Dit bleek gerelateerd te zijn aan de thalidomide en kwam voor bij blootstellingen aan doses die meer dan
2,4 keer hoger waren dan die voor mensen. Deze daling resulteerde niet in klinische tekenen.
Bij een eenjarige studie bij honden werden vergrote en/of blauwverkleurde melkklieren en verlengde oestrus waargenomen bij vrouwtjes die blootgesteld waren aan doses die gelijk waren aan 1,8 keer of groter waren dan 3,6 keer de dosering voor mensen. De relevantie voor mensen is onbekend.
Het effect van thalidomide op de werking van de schildklier is zowel bij ratten als bij honden onderzocht. Er werden geen effecten geobserveerd in honden, maar bij de ratten was er een waarneembare dosisafhankelijke verlaging in totale en vrije T4 die consistenter was bij de vrouwelijke dieren.
Er zijn geen mutagene of genotoxische effecten aan het licht gekomen tijdens een standaard reeks tests met thalidomide om de genotoxiciteit te bepalen. Er werden geen tekenen van carcinogeniteit geobserveerd bij blootstellingen die circa 15, 13 en 39 keer hoger waren dan de geschatte klinische AUC bij de aanbevolen startdosis in respectievelijk muizen, mannelijke ratten en vrouwelijke ratten.
Onderzoek bij dieren heeft aangetoond dat er verschillen zijn in de gevoeligheid van soorten voor de teratogene effecten van thalidomide. Bij mensen zijn de teratogene effecten van thalidomide aangetoond.
Onderzoek bij konijnen gaf geen gevolgen te zien op fertiliteitsindices bij mannelijke of vrouwelijke dieren, hoewel bij mannetjes testikeldegeneratie werd geobserveerd.
Een peri- en postnataal onderzoek naar de toxiciteit uitgevoerd bij konijnen die thalidomide in doses van maximaal 500 mg/kg/dag toegediend kregen, toonde aan dat dergelijke doses resulteerde in abortus, een toename van doodgeboren foetussen en een afname in de overleving van pups tijdens de lactatie. Bij pups van moeders die met thalidomide behandeld werden, was sprake van een toename van de abortussen, een verminderde toename van het lichaamsgewicht, afwijkingen in leren en
geheugen, verlaagde fertiliteit en een verlaagde zwangerschapsindex.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud Microkristallijne cellulose
Lactose monohydraat
Voorgegelatineerd zetmeel
Colloïdaal siliciumdioxide
Magnesiumstearaat
Capsulehuls Gelatine
Titaandioxide (E171)
Drukinkt Schellak
IJzeroxide zwart (E172) Propyleenglycol Sterke ammoniakoplossing
Kaliumhydroxide
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Thalidomide Fagron harde capsules zijn verkrijgbaar in PVC/Aclar (PCTFE)-aluminium blisterverpakkingen die 7 capsules bevatten. Verpakkingsgrootten: 28 capsules
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De capsules mogen niet worden geopend of geplet. Als er poeder van thalidomide in aanraking komt met de huid, moet de huid onmiddellijk en grondig worden gewassen met water en zeep. Als thalidomide in aanraking komt met de slijmvliezen, moeten deze grondig worden gespoeld met water.
Beroepsbeoefenaren in de gezondheidszorg en zorgverleners dienen wegwerphandschoenen te dragen bij het hanteren van de blisterverpakking of de capsule. De handschoenen dienen vervolgens zorgvuldig te worden uitgetrokken om blootstelling van de huid te voorkomen, in een afsluitbare plastic polyethyleen zak te worden geplaatst en te worden vernietigd overeenkomstig lokale voorschriften. Daarna dienen de handen grondig te worden gewassen met water en zeep. Vrouwen die zwanger zijn of vermoeden dat ze mogelijk zwanger zijn, mogen de blisterverpakking of de capsule niet hanteren (zie rubriek 4.4).
Alle ongebruikte capsules dienen aan het einde van de behandeling aan de apotheker te worden geretourneerd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Fagron NL BV Venkelbaan 101 2908 KE Capelle aan den IJssel Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 131791
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 juli 2024
10. DATUM VAN HERZIENING VAN DE TEKST
Laatst gedeeltelijke wijziging betreft rubriek 4.4: 28 november 2024