


SmPC (samenvatting van de productkenmerken) - Iqirvo
1. NAAM VAN HET GENEESMIDDEL
Iqirvo 80 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 80 mg elafibranor.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
De tabletten zijn rond, oranje, hebben een diameter van ongeveer 8 mm en hebben aan één zijde de inscriptie "ELA 80".
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Iqirvo is geïndiceerd voor de behandeling van primaire biliaire cholangitis (PBC), in combinatie met ursodeoxycholzuur (ursodeoxycholic acid, UDCA) bij volwassenen met een inadequate respons op UDCA, of als monotherapie bij patiënten die UDCA niet verdragen.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosis is 80 mg eenmaal daags.
Gemiste dosis
Als een dosis elafibranor vergeten wordt, dan moet de patiënt de vergeten dosis overslaan en in plaats daarvan de volgende dosis innemen op het volgende geplande tijdstip. De patiënt mag geen dubbele dosis innemen om een gemiste dosis in te halen.
Ouderen
Er is geen dosisaanpassing vereist bij patiënten ouder dan 65 jaar (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van elafibranor bij pediatrische patiënten (jonger dan 18 jaar) voor de indicatie PBC.
Nierfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met een nierfunctiestoornis (zie rubriek 5.2).
Leverfunctiestoornis
Er is geen dosisaanpassing vereist bij patiënten met lichte (Child-Pugh A) of matige (Child-Pugh B) leverfunctiestoornis.
De veiligheid en werkzaamheid van elafibranor bij patiënten met PBC met een ernstige leverfunctiestoornis is niet onderzocht. Het gebruik bij patiënten met ernstige leverfunctiestoornis (Child-Pugh C) wordt niet aanbevolen (zie rubriek 5.2).
Wijze van toediening
Voor oraal gebruik.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
-
| Bekende of vermoedelijke zwangerschap en bij vrouwen in de vruchtbare leeftijd die geen | ||
| effectieve anticonceptie toepassen (zie rubrieken 4.4, 4.5 en | 4.6). | |
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Levergerelateerde voorvallen
Er zijn verhoogde biochemische levertestwaarden, inclusief transaminasen en bilirubineniveaus, gerapporteerd bij deelnemers die elafibranor toegediend kregen.
Klinische en laboratoriumtesten van de leverfunctie dienen te worden uitgevoerd voor aanvang van de behandeling met elafibranor en daarna volgens routine patiëntenopvolging. Bij waarneming van stijging in biochemische levertestwaarden en/of leverdysfunctie wordt onmiddellijk onderzoek naar de oorzaak aanbevolen en moet een onderbreking van de behandeling met elafibranor worden overwogen.
Verhoogd creatinefosfokinase in het bloed en spierletsels
Er is verhoogd creatinefosfokinase (creatine phosphokinase, CPK) in het bloed gemeld bij deelnemers die elafibranor toegediend kregen (zie rubriek 4.8). CPK dient te worden geëvalueerd voor aanvang van de behandeling met elafibranor en daarna volgens routine patiëntenopvolging. Periodieke CPK-metingen kunnen overwogen worden bij patiënten die starten met een elafibranorbehandeling, met name bij patiënten die gelijktijdig HMG-CoA-reductase-inhibitoren toegediend krijgen. Indien een toename van CPK of onverklaarbare tekenen en symptomen van spierletsel worden waargenomen, is onmiddellijk onderzoek naar de oorzaak aanbevolen en moet een onderbreking van de behandeling met elafibranor worden overwogen (zie rubriek 4.8).
Embryo-foetale toxiciteit
Gebaseerd op gegevens uit dierstudies wordt vermoed dat elafibranor congenitale misvormingen en verminderde foetale overleving veroorzaakt wanneer het wordt toegediend aan een zwangere vrouw (zie rubriek 4.6). Daarom is elafibranor gecontra-indiceerd bij vrouwen met een bekende of vermoedelijke zwangerschap en bij vrouwen in de vruchtbare leeftijd die geen effectieve anticonceptie toepassen (zie rubrieken 4.3, 4.5 en 4.6). Vrouwen die zwanger kunnen worden moeten hierover worden geïnformeerd.
Hulpstoffen
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Effect van elafibranor op andere geneesmiddelen
CYP3A4-substraten
Op basis van de uitgevoerde klinische studies kan elafibranor een milde CYP3A4-inductor zijn. Een klinische interactiestudie toonde aan dat gelijktijdige toediening van elafibranor 80 mg eenmaal daags bij steady state en een eenmalige dosis van een gecombineerd oraal anticonceptiemiddel (0,02 mg ethinylestradiol en 0,15 mg levonorgestrel) leidde tot een afname van de blootstelling aan ethinylestradiol (Cmax verlaagd met 20% en AUCinf verlaagd met 35%), wat kan leiden tot het falen van de anticonceptie en/of een toename in doorbraakbloedingen, terwijl de blootstelling aan levonorgestrel onveranderd bleef. Daarom moeten vrouwen die zwanger kunnen worden effectieve niet-hormonale anticonceptie gebruiken of een barrièremethode toepassen wanneer ze hormonale anticonceptie gebruiken (zie rubriek 4.6).
CYP2C9-substraten (warfarine):
Gelijktijdige toediening van elafibranor met warfarine leidde niet tot een toegenomen blootstelling (AUC, Cmax) aan warfarine, en niet tot een verschil in internationaal genormaliseerde ratio (international normalized ratio, INR) vergeleken met toediening van warfarine alleen.
CYP3A, Breast Cancer Resistance Protein (BCRP), organisch aniontransporterend polypeptide 1B1 (OATP1B1) en OATP1B3-substraten (simvastatine) en CYP3A, organisch aniontransporterend polypeptide 1B1 (OATP1B1) en OATP1B3-substraten (atorvastatine):
Gelijktijdige toediening van herhaalde doses elafibranor met simvastatine of atorvastatine leidde niet tot een klinisch relevante wijziging van de blootstelling aan simvastatine of zijn metaboliet β-hydroxyzuur, of atorvastatine.
Na gelijktijdige toediening van een eenmalige dosis simvastatine 20 mg en elafibranor 80 mg eenmaal daags bij steady state daalden de Cmax en AUCinf van de actieve metaboliet van simvastatine, simvastatine-β-hydroxyzuur, respectievelijk met 26% en 32%.
Na gelijktijdige toediening van een eenmalige dosis atorvastatine 40 mg en elafibranor 180 mg eenmaal daags bij steady state daalden de Cmax en AUCinf van atorvastatine respectievelijk met 28% en 11%.
Dipeptidylpeptidase-IV (DPP-IV) remmers (sitagliptine):
Er werden geen klinisch significante effecten op de bloedspiegels van GLP-1 (glucagonachtig peptide-1) waargenomen tijdens een maaltijdtest met gelijktijdige toediening van 100 mg elafibranor als DDI-perpetrator, eenmaal daags gedurende 15 dagen, en een enkelvoudige orale dosis van 100 mg sitagliptine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vruchtbaarheid
Er zijn geen gegevens beschikbaar over het effect van elafibranor op de vruchtbaarheid bij mensen. Studies bij dieren wijzen niet op directe of indirecte effecten op de vruchtbaarheid of het voortplantingsvermogen (zie rubriek 5.3).
Vrouwen die zwanger kunnen worden/contraceptie
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling met elafibranor en tot en met minimaal 3 weken na de laatste dosis. Elafibranor kan de effectiviteit van ethinylestradiol-bevattende anticonceptiemiddelen verlagen (zie rubriek 4.5). Daarom moeten vrouwen die zwanger kunnen worden een effectieve niet-hormonale anticonceptie gebruiken of een barrièremethode toepassen wanneer ze hormonale anticonceptie gebruiken. De zwangerschapsstatus van patiënten die zwanger kunnen worden dient te worden gecontroleerd voor aanvang van de behandeling met elafibranor (zie rubriek 4.4).
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van elafibranor bij zwangere vrouwen. Uit dieronderzoek met elafibranor is reproductietoxiciteit (foetale sterfte, misvormingen, doodgeboorte en/of perinatale sterfte) gebleken bij klinisch relevante blootstelling (zie rubriek 4.4 en 5.3).
Elafibranor is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3). Als een patiënt zwanger wordt, dient de behandeling met elafibranor te worden stopgezet.
Borstvoeding
Het is niet bekend of elafibranor of zijn metabolieten in de moedermelk worden uitgescheiden. Er is geen informatie over de uitscheiding van elafibranor of zijn metabolieten in dierlijke melk, al werden er wel schadelijke effecten gezien bij nakomelingen wanneer elafibranor werd toegediend aan vrouwelijke ratten tijdens de dracht (zie rubriek 5.3) en het zogen in een klinisch relevante dosis.
Risico voor zuigelingen kan niet worden uitgesloten.
Tijdens de behandeling met elafibranor mag geen borstvoeding worden gegeven, tot en met minimaal 3 weken na de laatste dosis.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Elafibranor heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gerapporteerde bijwerkingen geassocieerd met elafibranorbehandeling (n = 108) die voorkwamen bij meer dan 10% van de deelnemers en die met een hogere incidentie voorkwamen dan in de placebogroep (n = 53; verschil > 1%) waren: buikpijn (11,1% versus 5,7%), diarree (11,1% versus 9,4%), misselijkheid (11,1% versus 5,7%) en braken (11,1% versus 1,9%). Deze bijwerkingen waren niet ernstig, licht tot matig van aard, traden vroeg in de behandeling op en vertoonden de tendens om binnen enkele dagen tot enkele weken te verdwijnen, zonder enige aanpassing van de dosis of ondersteunende maatregelen.
De meest voorkomende bijwerking die leidde tot stopzetting van de behandeling was verhoogd CPK in het bloed (3,7%).
Lijst van bijwerkingen in tabelvorm
Bijwerkingen worden per systeem/orgaanklasse weergegeven volgens frequentie aan de hand van de volgende categorieën: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/orgaanklasse | Zeer vaak | Vaak | Soms |
| Zenuwstelselaandoeningen | Hoofdpijn | ||
| Maagdarmstelselaandoeningen | Buikpijna Diarree Misselijkheid Braken | Constipatie | |
| Lever- en galaandoeningen | Cholelithiase | ||
Huid- en onderhuidaandoeningen | Pruritische uitslag | ||
| Skeletspierstelsel- en bindweefselaandoeningen | Myalgie | ||
| Onderzoeken | Bloed CPK verhoogd | Bloed creatinine verhoogd |
a omvat pijn in de bovenbuik en pijn in de onderbuik
Beschrijving van geselecteerde bijwerkingen
Hoofdpijn
In de pivotale fase 3-studie ELATIVE ervaarden 9 deelnemers (8,3%) in de elafibranorgroep en 6 deelnemers (11,3%) in de placebogroep hoofdpijn. Binnen de eerste 10 dagen van de studiebehandeling ervaarden echter meer deelnemers in de elafibranorgroep hoofdpijn vergeleken met de placebogroep (respectievelijk 3,7% vergeleken met 0%).
Bloed CPK verhoogd
In de pivotale fase 3-studie ELATIVE hadden 4 deelnemers (3,7%) in de elafibranorgroep en geen deelnemers in de placebogroep een klinisch significante CPK-stijging in het bloed, wat leidde tot stopzetting van de behandeling. Bij 2 van de 4 deelnemers was het CPK > 5x de bovengrens van de normaalwaarde (upper limit of normal, ULN). Alle voorvallen waren niet ernstig en licht tot matig van intensiteit. Twee van de deelnemers ervaarden ook geassocieerde symptomen van myalgie. Bij baseline waren de gemiddelde CPK-waarden vergelijkbaar tussen de behandelingsgroepen en binnen de normale marge; de waarden in week 52 bleven bij beide groepen binnen de normale marge. De gemiddelde (standaarddeviatie, SD) verandering ten opzichte van de baseline in week 52 was 6,2 (38,1) U/l in de elafibranorgroep en 12,3 (67,0) U/l in de placebogroep.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Bij het vermoeden van overdosering moeten patiënten zorgvuldig geobserveerd worden, en moet worden gestart met passende symptomatische behandeling en ondersteunende zorg.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: gal- en levertherapeutica, overige galtherapeutica ATC-code: A05AX06
Werkingsmechanisme
Elafibranor en zijn belangrijkste actieve metaboliet GFT1007 zijn duale peroxisoomproliferator-geactiveerde alfa/delta-receptoragonisten (peroxisome proliferator-activated receptor- [PPAR-] α/δ-agonisten).
PPARα/δ worden verondersteld de belangrijkste regulatoren te zijn van galzuurhomeostase, inflammatie en fibrose.
Activatie van de PPARα en PPARδ verlaagt galzuurtoxiciteit en verbetert cholestase door galzuur (bile acid, BA) -synthese, -detoxificatie en -transporters te moduleren.
Activatie van de PPARα en PPARδ heeft ook anti-inflammatoire effecten door op verschillende pathways in te werken.
Farmacodynamische effecten
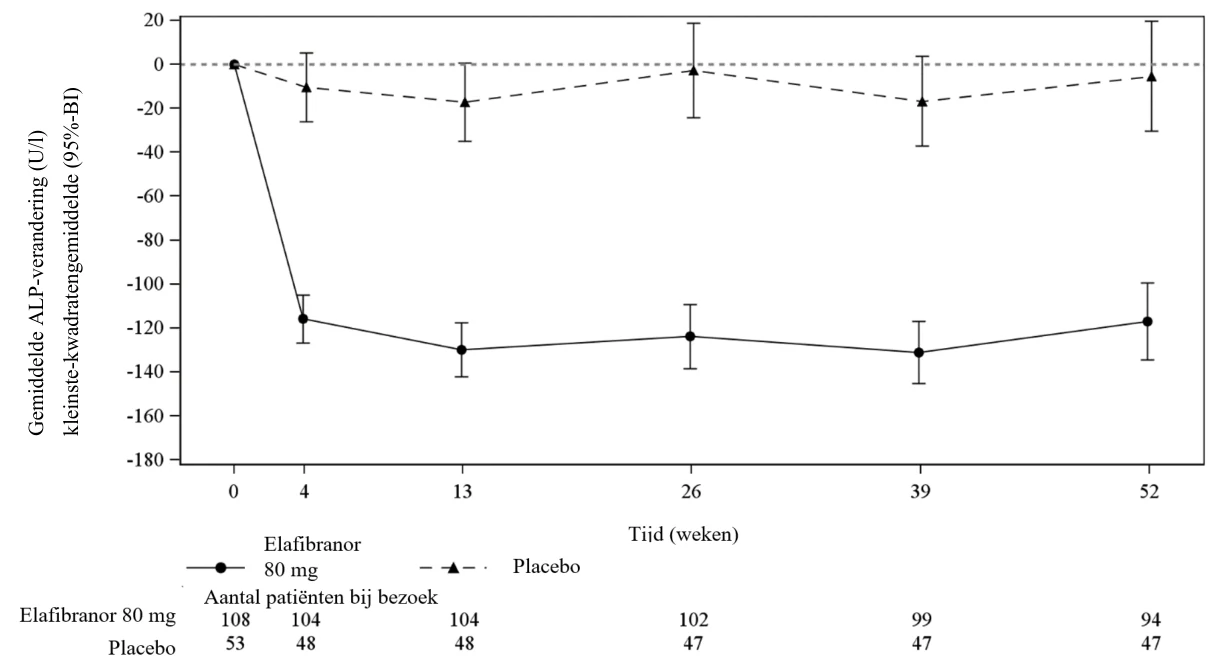
In de pivotale fase 3-studie ELATIVE resulteerde behandeling met elafibranor al na 4 weken in een duidelijke vermindering van alkalische fosfatase (alkaline phosphatase, ALP) ten opzichte van de baseline, die aanhield tot en met week 52. In overeenstemming met de waargenomen biochemische respons werden bij behandeling met elafibranor grotere verminderingen waargenomen in biomarkers van galzuursynthese, waaronder de galzuurprecursor 7-alfa-hydroxy-4-cholesten-3-on (C4) en fibroblastgroeifactor- (Fibroblast Growth Factor, FGF-) 19, een regulator van galzuursynthese.
Cardiale elektrofysiologie
Grondige QT-analyse (thorough QT, TQT) sloot een verlengend effect van elafibranor op het QT-/gecorrigeerde QT- (corrected QT, QTc-) interval uit bij herhaalde doses tot 300 mg gedurende 14 dagen.
In klinische studies werden geen klinisch betekenisvolle veranderingen in vitale functies of in het elektrocardiogram (ECG) (inclusief QTc-interval) waargenomen bij deelnemers die werden behandeld met elafibranor.
Klinische werkzaamheid
De werkzaamheid van elafibranor werd geëvalueerd in studie GFT505B-319-1 (ELATIVE), een gerandomiseerde, dubbelblinde (DB), placebogecontroleerde fase 3-studie bij 161 volwassenen met PBC die onvoldoende reageerden op of intolerant waren voor UDCA. Deelnemers werden in een verhouding van 2:1 gerandomiseerd, gestratificeerd op basis van twee factoren (ALP > 3x ULN of totaalbilirubine [TB] > ULN en PBC Worst Itch Numeric Rating Scale- [WI-NRS-] score ≥ 4), om elafibranor 80 mg of placebo eenmaal daags gedurende ten minste 52 weken toegediend te krijgen. Indien van toepassing bleven deelnemers hun prestudie-dosis UDCA gedurende de studie voortzetten. Deelnemers werden opgenomen in de studie als hun ALP ≥ 1,67x ULN was en de TB ≤ 2x ULN was. Deelnemers werden uitgesloten in geval van gedecompenseerde cirrose of andere oorzaken van leverziekte.
Over het algemeen was de gemiddelde leeftijd 57,1 jaar en het gemiddelde gewicht 70,8 kg. De studiepopulatie was overwegend vrouwelijk (96%) en blank (91%). De gemiddelde ALP-concentratie bij baseline was 321,9 U/l, 39% van de deelnemers had bij baseline een ALP-concentratie > 3x ULN, en 35% van de deelnemers had gevorderde ziekte bij baseline, gedefinieerd als leverstijfheid > 10 kPa en/of septale fibrose (bridging fibrosis) of cirrose op histologie.
De mediane blootstellingsduur was respectievelijk 63,07 en 61,00 weken in de elafibranor- en placebogroepen.
De gemiddelde TB-concentratie bij baseline was 9,6 µmol/l, en 96% van de deelnemers had bij baseline een TB-concentratie lager dan of gelijk aan de ULN. De gemiddelde leverstijfheid bij baseline gemeten door middel van transiënte elastografie was 10,1 kPa. De gemiddelde baselinescore op de PBC WI-NRS was 3,3 en 41% had matige tot ernstige pruritus bij baseline (PBC WI-NRS-score ≥ 4); bij degenen met matige tot ernstige pruritus was de gemiddelde PBC WI-NRS-score bij baseline 6,2 bij deelnemers in de elafibranor-80mg-groep en 6,3 bij deelnemers in de placebogroep. De meerderheid (95%) van de deelnemers kreeg behandeling in combinatie met UDCA, terwijl 5% van de deelnemers monotherapie ontving, omdat ze UDCA niet konden verdragen.
Het primaire eindpunt was de cholestase-respons in week 52, gedefinieerd als het samengestelde eindpunt: ALP < 1,67x ULN en TB ≤ ULN en een ALP-daling ≥ 15%. De belangrijkste secundaire eindpunten waren normalisatie van ALP in week 52 en de verandering in pruritus vanaf baseline tot en met week 52 en tot en met week 24 op basis van de PBC WI-NRS-score bij deelnemers met matige tot ernstige pruritus bij baseline.
Tabel 1 toont het primaire samengestelde eindpunt, de cholestase-respons, en het belangrijkste secundaire eindpunt, normalisatie van ALP.
Tabel 1. Percentage volwassen deelnemers met PBC die het primaire samengestelde eindpunt, de cholestase-respons, en het belangrijkste secundaire eindpunt, ALP-normalisatie, bereiken in week 52
| Populatie- analyse | Elafibranor 80 mg (N = 108) | Placebo (N = 53) | Behandelings- verschil (95%-BI) [3] | Odds-ratio (95%-BI) [4] | P-waarde [4] | ||
| Primair samengesteld eindpunt: cholestase-respons [1] | |||||||
| ITT | 51% | 4% | 47% (32; 57) | 37,6 (7,6; 302,2) | < 0,0001 | ||
| Eerste belangrijkste secundair eindpunt: ALP-normalisatie | |||||||
| [2] | |||||||
| ITT | 15% | 0 | 15% (6; 23) | Oneindig (2,8; oneindig) | 0,0019 | ||
ITT: Intention-to-treat
[1] De cholestase-respons wordt gedefinieerd als ALP < 1,67x ULN en TB ≤ ULN en een ALP-daling van ≥ 15% ten opzichte van de baseline in week 52. Deelnemers die voortijdig stopten met de behandeling van het onderzoek (intercurrente gebeurtenis 1) of die reddingstherapie gebruikten voor PBC (intercurrente gebeurtenis 2) vóór de beoordeling in week 52, werden beschouwd als non-responders. In geval van ontbrekende gegevens in week 52 voor deelnemers zonder intercurrente gebeurtenis werd de dichtstbijzijnde niet-ontbrekende beoordeling uit de DB-behandelperiode in aanmerking genomen.
[2] Normalisatie van ALP in week 52 wordt gedefinieerd als het percentage deelnemers met ALP ≤ 1,0x ULN. De aanpak voor intercurrente gebeurtenissen of ontbrekende gegevens is dezelfde als voor het primaire eindpunt. [3] De verschillen in responspercentages tussen de behandelingsgroepen en het 95%-betrouwbaarheidsinterval (BI) werden berekend met behulp van de Newcombe-methode, gestratificeerd naar randomisatiestrata voor cholestase-respons en ongestratificeerd voor ALP-normalisatie.
[4] De odds-ratio’s van respons en p-waarden om behandelingen te vergelijken waren afkomstig van de exacte Cochran-Mantel-Haenszel- (CMH-) test, gestratificeerd naar randomisatiestrata.
Een significante afname van ALP ten opzichte van de baseline werd al gezien in week 4 en hield aan gedurende 52 weken behandeling in de elafibranorgroep in vergelijking met placebo (Figuur 1).
Figuur 1. Gemiddelde verandering (kleinste-kwadraten- [least squares, LS-]gemiddelde met 95%-BI) in ALP ten opzichte van baseline in functie van de tijd – ITT-analyseset
Het primaire eindpunt van cholestase-respons bij deelnemers met een ALP bij baseline van ≤ 3x ULN of TB < ULN werd bereikt bij 71% van de deelnemers die elafibranor kregen, versus 6% van de deelnemers die placebo kregen, vergeleken met degenen met ALP > 3x ULN of TB > ULN, waarbij de cholestase-respons werd bereikt bij 21% van de deelnemers die elafibranor kregen versus 0% van de deelnemers die placebo kregen.
Bij de 54 deelnemers met gevorderde ziekte behaalden 16/35 deelnemers (46%) die elafibranor kregen versus 0/19 deelnemers (0%) die placebo kregen het primaire eindpunt van cholestase-respons. Vanwege het beperkte aantal deelnemers met gevorderde ziekte moeten deze resultaten met voorzichtigheid worden geïnterpreteerd.
Patiënt-gerapporteerde resultaten
Bij deelnemers met matige tot ernstige pruritus bij baseline werd een grotere afname ten opzichte van de baseline-PBC WI-NRS-score gedurende week 52 en week 24 waargenomen bij deelnemers die gerandomiseerd waren voor elafibranor in vergelijking met placebo, maar dit zonder statistische significantie te bereiken (tabel 2).
Tabel 2. Wijziging in pruritus ten opzichte van baseline tot en met week 52 en week 24 zoals gemeten door de PBC WI-NRS bij deelnemers met matige tot ernstige pruritus bij baseline
Elafibranor 80 mg (N = 44) | Placebo (N = 22) | Behandelings-verschil | P-waarde | |||
| Tweede belangrijkste secundair eindpunt: verandering tot en met week 52 [1] | ||||||
Kleinste- kwadratengemiddelde (95%-BI) | -1,9 (-2,6; -1,3) | -1,1 (-2,1; -0,2) | -0,8 (-2,0; 0,4) | 0,1970 | ||
| Derde belangrijkste secundair eindpunt: verandering tot en met week 24 [1] | ||||||
Kleinste- kwadratengemiddelde (95%-BI) | -1,6 (-2,2; -1,0) | -1,3 (-2,2; -0,3) | -0,3 (-1,5; 0,8) | - | ||
[1] Voor de analyse werd gebruikgemaakt van het gemengd model voor herhaalde metingen (mixed model for repeated measures, MMRM) met behandeling, periode van 4 weken, en de interactiebehandeling per periode van 4 weken als vaste factoren en gecorrigeerd voor baseline-PBC WI-NRS en de stratificatiefactor van ALP > 3x ULN of TB > ULN. Er werd een ongestructureerde correlatiestructuur gebruikt. Het behandelingseffect tot en met week 52 is het gemiddelde van de veranderingen in de NRS-score ten opzichte van de baseline voor de dertien periodes van 4 weken. Het behandelingseffect tot en met week 52 en week 24 is het gemiddelde behandelingseffect van de veranderingen in de NRS-score ten opzichte van de baseline over respectievelijk de eerste dertien perioden van 4 weken en de eerste zes perioden van 4 weken. De beoordelingen van PBC WI-NRS-scores nadat deelnemers voortijdig stopten met de studiebehandeling of een reddingstherapie voor pruritus gebruikten, werden als ontbrekend beschouwd.
| Elafibranorbehandeling werd geassocieerd met een verbetering in pruritus, zoals blijkt uit een | |||
| vermindering van de totaalscores voor PBC-40 Itch en 5-D Itch vergeleken met placebo in week | 52 | ||
| (tabel | 3). | ||
Tabel 3. Verandering in pruritus ten opzichte van baseline tot week 52 in totaalscores voor PBC-40 Itch en 5-D Itch bij deelnemers met matige tot ernstige pruritus bij baseline
Elafibranor 80 mg (N = 44) | Placebo (N = 22) | Behandelings-verschil | |||
| PBC-40 Itch-totaalscore: verandering in week 52 [1] | |||||
Kleinste- kwadratengemiddelde (95%-BI) | -2,5 (-3,4; -1,6) | -0,1 (-1,6; 1,3) | -2,3 (-4,0; -0,7) | ||
| 5-D Itch-totaalscore: verandering in week 52 [1] | |||||
Kleinste- kwadratengemiddelde (95%-BI) | -4,2 (-5,6; -2,9) | -1,2 (-3,3; 0,9) | -3,0 (-5,5; -0,5) | ||
[1] Voor de analyse werd gebruikgemaakt van het gemengd model voor herhaalde metingen (mixed model for repeated measures, MMRM) met behandeling, bezoeken (tot en met week 52) en de interactiebehandeling per bezoek als vaste factoren en gecorrigeerd voor de baselinescore en de stratificatiefactor van ALP > 3x ULN of TB > ULN.
Lipidenparameters
Elafibranor vertoonde een gunstig effect op lipidenparameters. In week 52 was de gemiddelde verlaging van very low-density lipoprotein-cholesterol (VLDL-C) en triglyceriden (TG) groter bij deelnemers die met elafibranor werden behandeld in vergelijking met placebo. Het verschil in LS-gemiddelden ten opzichte van placebo voor VLDL-C was -0,1 mmol/l (95%-BI: -0,2; -0,1, p < 0,001) en voor TG -0,3 mmol/l (95%-BI: -0,4; -0,1, p < 0,001). Het high-density lipoprotein-cholesterol (HDL-C) bleef stabiel bij behandeling met elafibranor.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Iqirvo in alle subgroepen van pediatrische patiënten met primaire biliaire cholangitis (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Dit geneesmiddel is geregistreerd in het kader van een zogeheten ’voorwaardelijke toelating’. Dit betekent dat aanvullend bewijs over de baten van dit geneesmiddel wordt afgewacht. Het Europees Geneesmiddelenbureau zal alle nieuwe informatie over dit geneesmiddel op zijn minst eenmaal per jaar beoordelen en zo nodig deze SPC aanpassen.
5.2 Farmacokinetische eigenschappen
De plasmablootstelling van elafibranor (AUC) neemt proportioneel toe van 50 tot 360 mg (0,6 tot 4,5 keer de aanbevolen dosis). De steady state wordt bereikt op dag 14 na eenmaal daags doseren. De farmacokinetiek (PK) van elafibranor en zijn belangrijkste actieve metaboliet GFT1007 bleek tijdsonafhankelijk te zijn na 16 dagen herhaalde toediening. Blootstelling aan elafibranor en zijn actieve metaboliet bij deelnemers met PBC staat vermeld in tabel 4.
Tabel 4. Blootstellingen aan elafibranor en GFT1007 van deelnemers met PBC bij een steady state na 80 mg QD (eenmaal daags)
| Cmax,ss (ng/ml) Gemiddelde (SD) | AUC0-24 (ng • h/ml) Gemiddelde (SD) | Accumulatieratio tussen dag 15/dag1 Gemiddelde (min, max)a | |
| Elafibranor | 802 (443) | 3758 (1749) | 2,9 (0,86 tot 13) |
| GFT1007 | 2058 (459) | 11985 (7149) | 1,3 (0,6 tot 3) |
a Dag 15 na herhaalde blootstelling aan elafibranor 80 mg eenmaal daags toegediend aan patiënten met PBC
Absorptie
Na herhaalde orale toediening bij deelnemers met PBC treden mediane piekplasmaspiegels van elafibranor en GFT1007 bij doses van 80 mg binnen 1,25 uur op.
Bij toediening met een vet- en calorierijke maaltijd was er een vertraging van 30 minuten in Tmax voor elafibranor en een vertraging van 1 uur voor GFT1007 in niet-nuchtere toestand, vergeleken met nuchtere toestand. De plasmablootstelling (AUC) van elafibranor daalde met 15% en de plasma-AUC van GFT1007 werd niet beïnvloed. Gezien de hogere circulerende plasmaspiegels van de farmacologisch actieve metaboliet GFT1007 in vergelijking met elafibranor, werd de inname van voedsel geacht een beperkte klinische impact te hebben op basis van de totale blootstelling aan de oorspronkelijke stof en de actieve metaboliet.
Distributie
De plasma-eiwitbinding van zowel elafibranor als GFT1007 is ongeveer 99,7% (voornamelijk aan serumalbumine). Het gemiddelde schijnbare verdelingsvolume (Vd/F) van elafibranor bij mensen is 4731 l na een enkelvoudige dosis van elafibranor van 80 mg onder nuchtere omstandigheden.
Biotransformatie
Elafibranor wordt in vitro gemetaboliseerd door 15-ketoprostaglandine 13-Δ reductase (PTGR1). In vitro vertonen noch elafibranor noch GFT1007 metabolisatie van belang door de belangrijkste isovormen van cytochroom P450 (CYP) en uridinedifosfaat- (UDP-) glucuronosyltransferase (UGT). Na orale toediening van met 14C radioactief gelabeld elafibranor werd het snel gehydrolyseerd tot de actieve metaboliet GFT1007. Er werden twee belangrijke metabolieten geïdentificeerd in plasma, GFT1007 (actieve metaboliet) en glucuronide-conjugaten (inactieve metabolieten).
Eliminatie
Na een enkele dosis van 80 mg onder nuchtere omstandigheden is de gemiddelde eliminatiehalfwaardetijd 68,2 uur voor elafibranor en 15,4 uur voor metaboliet GFT1007. De gemiddelde schijnbare totale klaring (CL/F) van elafibranor was 50,0 l/u na een enkele dosis van 80 mg onder nuchtere omstandigheden.
Excretie
Na een enkele orale dosis van 120 mg met 14C radioactief gelabeld elafibranor bij gezonde deelnemers werd ongeveer 77,1% van de dosis teruggevonden in de ontlasting, voornamelijk als elafibranor (56,7% van de toegediende dosis) en zijn actieve metaboliet GFT1007 (6,08% van de toegediende dosis). Ongeveer 19,3% werd teruggevonden in de urine, voornamelijk als glucuronide-conjugaten.
Speciale populaties
Er was geen bewijs dat leeftijd (van 18 tot 80 jaar), geslacht, ras, Body Mass Index (BMI) en nierfunctie een klinisch significante invloed hadden op de farmacokinetiek van elafibranor en GFT1007.
Leverfunctiestoornis
De totale blootstelling aan de oorspronkelijke stof en de actieve metaboliet verschilde niet significant tussen deelnemers met normale leverfunctie en deelnemers met leverfunctiestoornissen (Child Pugh A, B en C). Er is geen dosisaanpassing vereist voor patiënten met lichte (Child Pugh A) of matige (Child Pugh B) leverfunctiestoornissen. De ongebonden fractie van elafibranor en GFT1007 nam echter ongeveer in 3-voud toe bij deelnemers met ernstige (Child Pugh C) leverfunctiestoornissen. Elafibranor wordt niet aanbevolen voor patiënten met ernstige leverfunctiestoornissen (Child-Pugh C).
Geneesmiddelinteracties
Op basis van studies in vitro is aangetoond dat CYP- en UGT-enzymen geen belangrijke rol spelen bij het metabolisme van elafibranor. Geneesmiddelinteracties (drug-drug interactions, DDI) worden verwacht minimaal te zijn bij geneesmiddelen die de CYP- of UGT-activiteit aanzienlijk veranderen.
In-vitrostudies
Inhibitie en inductie van cytochroom P450 (CYP):
Elafibranor en GFT1007 werden niet beschouwd als inhibitoren van de belangrijkste CYP’s. Er werd geen tijdsafhankelijke CYP-inhibitie waargenomen.
Elafibranor en GFT1007 veroorzaakten geen inductie van CYP1A2, CYP2B6 en CYP3A4.
UGT-inhibitie:
Op basis van in-vitrostudies werd geen inhibitie verwacht van de belangrijkste UGT’s door elafibranor en GT1007 bij klinisch significante concentraties.
Transportersystemen:
Elafibranor werkte als inhibitor van OATP1B3 en BCRP. Op basis van studies in vitro met simvastatine en atorvastatine worden geen klinische gevolgen verwacht van de inhibitie van OATP1B3 en BCRP.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit en carcinogeen potentieel.
Reproductie- en ontwikkelingstoxiciteit
Er is bewijs van ontwikkelingstoxiciteit door elafibranor bij zowel ratten als konijnen. In een pre- en postnatale studie bij ratten leidde maternale blootstelling aan elafibranor (blootstelling gelijk aan of groter dan 2 maal de AUC-blootstelling bij de maximaal aanbevolen dosering voor de mens [maximum human recommended dose, MHRD]) tot verminderde overleving van de pups, vertraagde ontwikkeling, of trombose.
Bij zwangere konijnen veroorzaakte maternale blootstelling aan elafibranor (3 maal de AUC-blootstelling bij de MHRD) maternale toxiciteit, verhoogde embryoletaliteit, verminderd foetaal gewicht en een laag percentage foetale misvormingen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de tablet
Microkristallijne cellulose
Povidon
Natriumcroscarmellose
Watervrij colloïdaal siliciumdioxide
Magnesiumstearaat
Filmomhulling
Polyvinylalcohol – gedeeltelijk gehydrolyseerd
Titaniumdioxide (E171)
Macrogol
Talk
IJzeroxide geel (E172)
IJzeroxide rood (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
40ml-fles van polyethyleen met hoge dichtheid (high-density polyethylene, HDPE) met een kindveilige polypropyleen schroefdop.
Elke fles bevat 30 filmomhulde tabletten.
De volgende verpakkingsgrootten zijn beschikbaar: 30 filmomhulde tabletten en meervoudige verpakkingen met 90 (3 verpakkingen van 30) filmomhulde tabletten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ipsen Pharma
70 rue Balard
75015 Paris
Frankrijk
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1855/001
| (30 tabletten) |
EU/1/24/1855/002
| [90 (3 verpakkingen van 30) tabletten] |
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 19 september 2024
Datum van laatste verlenging: 30 juli 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu