


SmPC (samenvatting van de productkenmerken) - Intrarosa
1. NAAM VAN HET GENEESMIDDEL
Intrarosa 6,5 mg ovule
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke ovule bevat 6,5 mg prasteron.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Ovule
Witte tot gebroken witte, kogelvormige ovule met een lengte van ongeveer 28 mm en aan het breedste uiteinde een diameter van 9 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Intrarosa is geïndiceerd voor de behandeling van vulvaire en vaginale atrofie bij postmenopauzale vrouwen met matige tot ernstige symptomen.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosering is 6,5 mg prasteron (één ovule) eenmaal daags voor het slapengaan.
Voor de behandeling van postmenopauzale klachten mag alleen met Intrarosa worden gestart als de symptomen een negatieve invloed hebben op de levenskwaliteit. In alle gevallen dient ten minste elke 6 maanden opnieuw een zorgvuldige afweging plaats te vinden van de voordelen en risico's, en Intrarosa mag alleen worden voortgezet zo lang de voordelen groter zijn dan de risico's.
Een gemiste dosis moet zo snel mogelijk alsnog worden ingebracht. Als de tijd tot de volgende dosis minder dan 8 uur is, moet de patiënte echter de gemiste ovule overslaan. Niet twee ovules inbrengen om een vergeten dosis in te halen.
Bijzondere patiëntengroepen
Ouderen
Dosisaanpassing wordt niet nodig geacht bij oudere vrouwen.
Patiënten met nier- en/of leverfunctiestoornis
Aangezien Intrarosa lokaal in de vagina werkt, is voor postmenopauzale vrouwen met een nier- en/of leverfunctiestoornis of een andere systemische anomalie of ziekte geen dosisaanpassing nodig.
Pediatrische patiënten
Er is geen relevante toepassing van Intrarosa bij vrouwelijke kinderen in welke leeftijdsgroep dan ook voor de indicatie vulvaire en vaginale atrofie als gevolg van de menopauze.
Wijze van toediening
Vaginaal gebruik
Intrarosa kan in de vagina worden ingebracht met de vinger of met een applicator die in de betreffende verpakking is meegeleverd.
De ovule moet zo ver als het gaat zonder te forceren in de vagina worden ingebracht.
Bij inbrenging met een applicator moeten de volgende stappen worden gevolgd:
- 1. De applicator moet voor gebruik worden geactiveerd (door de zuiger op te trekken).
- 2. Het platte uiteinde van de ovule moet in het open uiteinde van de geactiveerde applicator worden geplaatst.
- 3. De applicator moet zo ver als het gaat zonder te forceren in de vagina worden ingebracht.
- 4. Om de ovule af te geven, moet de zuiger van de applicator worden ingedrukt.
- 5.
Vervolgens de applicator terugtrekken en uit elkaar halen, en de twee delen van de applicator
30 seconden onder stromend water afspoelen en daarna afvegen met een papieren doekje en weer in elkaar zetten. De applicator moet tot het volgende gebruik op een schone plaats worden bewaard.
- 6. Elke applicator mag een week worden gebruikt en moet daarna worden weggegooid (twee extra applicators zijn meegeleverd).
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor de in rubriek 6.1 vermelde hulpstof;
- onverklaarde vaginale bloeding;
- bekende, eerdere of vermoedelijke borstkanker;
- bekende of vermoedelijke oestrogeengevoelige maligne tumoren (bijv. endometriumkanker);
- onbehandelde hyperplasie van het endometrium;
acute leveraandoening of een voorgeschiedenis van leveraandoening, zolang de
leverfunctiewaarden niet genormaliseerd zijn;
- eerdere of bestaande veneuze trombo-embolie (VTE) (diepe veneuze trombose, longembolie);
- bekende trombofiele stoornissen (bv. proteïne C-, proteïne S- of antitrombinedeficiëntie, zie rubriek 4.4);
- actieve of recente, arteriële trombo-embolische aandoening (bv. angina pectoris, myocardinfarct);
- porfyrie.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Voor de behandeling van postmenopauzale klachten mag alleen met Intrarosa worden gestart als de symptomen een negatieve invloed hebben op de levenskwaliteit. In alle gevallen dient ten minste elke 6 maanden opnieuw een zorgvuldige afweging plaats te vinden van de voordelen en risico's, en Intrarosa mag alleen worden voortgezet zo lang de voordelen groter zijn dan de risico's na overleg van de patiënte met haar arts.
Medisch onderzoek/controle
Voor de aanvang van behandeling met Intrarosa moet een volledige medische anamnese (inclusief familieanamnese) worden afgenomen. Lichamelijk onderzoek (inclusief gynaecologisch en borstonderzoek) dient te worden verricht op geleide van de anamnese, de contra-indicaties en bijzondere waarschuwingen en voorzorgen bij gebruik overeenkomstig de beslissing van haar arts. Tijdens de behandeling wordt regelmatige controle aanbevolen. De frequentie en de aard van de controles worden aangepast aan de individuele noodzaak voor de vrouw. Vrouwen moet worden verteld welke veranderingen in hun borsten zij moeten melden bij hun arts of verpleegkundige (zie hieronder onder 'Borstkanker'). Onderzoek, inclusief uitstrijkjes en bloeddrukmetingen, dient te worden uitgevoerd in overeenstemming met de geldende screeningspraktijk, rekening houdend met de medische noodzaak voor de individuele vrouw.
Aandoeningen waarbij controle noodzakelijk is
Patiënten die een van de volgende aandoeningen hebben of in het verleden hebben gehad en/of bij wie een van de volgende aandoeningen verergerde tijdens zwangerschap of eerdere hormonale behandeling, moeten zorgvuldig worden gecontroleerd. Men moet er rekening mee houden dat deze aandoeningen kunnen terugkomen of verergeren tijdens de behandeling met Intrarosa, dit geldt in het bijzonder voor:
- leiomyoom (vleesboom) of endometriose;
- risicofactoren voor trombo-embolische aandoeningen (zie hieronder);
- risicofactoren voor oestrogeengevoelige tumoren, dat wil zeggen borstkanker bij een eerstegraads familielid;
- hypertensie;
- leveraandoeningen (bijvoorbeeld leveradenoom);
- diabetes mellitus met of zonder vasculaire symptomen;
- cholelithiase;
- migraine of (ernstige) hoofdpijn;
- systemische lupus erythematodes;
- een voorgeschiedenis van endometriumhyperplasie (zie hieronder);
- epilepsie;
- astma;
- otosclerose.
Aanleidingen om de behandeling direct te staken
De behandeling moet worden gestaakt als er een contra-indicatie wordt gevonden en in de volgende situatie:
- geelzucht of verslechtering van de leverfuncties;
- significant verhoogde bloeddruk;
- nieuw optreden van migraineachtige hoofdpijn;
- zwangerschap.
Hyperplasie en carcinoom van het endometrium
- Oestrogeen is een metaboliet van prasteron. Bij vrouwen met een intacte uterus die gedurende langere perioden behandeld zijn met exogene oestrogenen, is er een verhoogde kans op endometriumhyperplasie en -carcinoom. Tijdens de klinische onderzoeken zijn bij vrouwen die 52 weken zijn behandeld geen gevallen van endometriumhyperplasie gerapporteerd. Intrarosa is niet onderzocht bij vrouwen met endometriumhyperplasie.
- Voor oestrogeenmiddelen voor vaginale toediening waarvan de systemische blootstelling aan oestrogeen binnen het normale postmenopauzale bereik blijft, wordt toevoeging van een progestageen niet aangeraden.
- De veiligheid voor het endometrium van langdurig of lokaal vaginaal toegediend prasteron is niet langer dan een jaar onderzocht. Daarom moet de behandeling bij herhaling ten minste jaarlijks opnieuw worden beoordeeld.
- Als er op enig moment tijdens de behandeling bloeding of spotting optreedt, moet de oorzaak daarvan worden onderzocht om een maligniteit uit te sluiten, zo nodig door middel van een endometriumbiopsie.
- Stimulatie door oestrogeen alleen kan leiden tot premaligne of maligne veranderingen in de resthaarden van endometriose. Daarom is voorzichtigheid geboden bij het gebruik van dit middel bij vrouwen die een hysterectomie hebben ondergaan wegens endometriose, vooral bij vrouwen met bekende resthaarden aangezien intravaginaal prasteron niet is onderzocht bij vrouwen met endometriose.
Prasteron wordt gemetaboliseerd tot oestrogene verbindingen. De volgende risico's zijn in verband gebracht met systemische hormonale substitutietherapie (HST) en gelden in mindere mate voor oestrogeenmiddelen voor vaginale toediening waarvan de systemische blootstelling aan oestrogeen binnen het normale postmenopauzale bereik blijft. Met deze risico's moet echter rekening worden gehouden in geval van langdurig of herhaald gebruik van dit middel.
Borstkanker
Bij vrouwen die HST met oestrogeen/progestageen en mogelijk ook systemische HST met alleen oestrogeen krijgen, zijn aanwijzingen gevonden voor een verhoogd risico op borstkanker, die afhankelijk is van de duur van de HST. De verhoging van het risico wordt meetbaar binnen een paar jaar gebruik, maar het risico daalt binnen een aantal (maximaal vijf) jaar na het stoppen van de behandeling weer naar de baselinewaarde.
Intrarosa is niet onderzocht bij vrouwen met actieve of eerdere borstkanker. Bij 1196 vrouwen die zijn blootgesteld aan de dosis van 6,5 mg, is één geval van borstkanker in week 52 gerapporteerd, wat lager is dan de incidentie die in de normale populatie met dezelfde leeftijd wordt waargenomen.
Ovariumkanker
Ovariumkanker is veel zeldzamer dan borstkanker.
Epidemiologisch bewijs uit een grote meta-analyse duidt op een licht verhoogd risico bij vrouwen die systemische HST op basis van alleen oestrogeen krijgen, wat zich openbaart binnen vijf jaar gebruik en mettertijd afneemt na stopzetting van de therapie.
Intrarosa is niet onderzocht bij vrouwen met actieve of eerdere ovariumkanker. Bij 1196 vrouwen die zijn blootgesteld aan de dosis van 6,5 mg, is één geval van ovariumkanker gerapporteerd, wat hoger is dan de incidentie die in de normale populatie met dezelfde leeftijd wordt waargenomen. Hierbij moet worden opgemerkt dat dit geval aanwezig was voor de behandeling startte en de vrouw een BRCA1-mutatie had.
Abnormaal uitstrijkje
Intrarosa is niet onderzocht bij vrouwen met een abnormaal uitstrijkje (atypische plaveiselcellen met onduidelijke betekenis (ASCUS)) of erger. Er zijn gevallen van abnormale uitstrijkjes met als uitslag ASCUS of laaggradige squameuze intra-epitheliale laesie (LSIL) gerapporteerd bij vrouwen die zijn behandeld met de dosis van 6,5 mg (frequentie: vaak).
Veneuze trombo-embolie
Intrarosa is niet onderzocht bij vrouwen met een bestaande of eerdere veneuze trombo-embolische aandoening.
- Systemische HST geeft een 1,3 tot 3 keer zo hoog risico op het ontstaan van veneuze trombo-embolie (VTE), dat wil zeggen diepe veneuze trombose of longembolie. De waarschijnlijkheid hiervan is in het eerste jaar van de HST groter dan erna (zie rubriek 4.8).
- Patiënten met een bekende trombofiele status hebben een verhoogd risico op VTE; HST kan dat risico nog groter maken. Bij deze patiënten is HST daarom gecontra-indiceerd (zie rubriek 4.3).
Algemeen erkende risicofactoren voor VTE zijn bijvoorbeeld oestrogeengebruik, hogere leeftijd, grote operaties, langdurige immobilisatie, obesitas (BMI > 30 kg/m2), zwangerschap, kraambed, systemische lupus erythematodes (SLE) en kanker. Er is geen consensus over de mogelijke rol van varices bij VTE.
Net als bij alle postoperatieve patiënten moeten na een operatie profylactische maatregelen worden overwogen om VTE te voorkomen. Als een electieve operatie wordt gevolgd door langdurige immobilisatie, wordt aangeraden om 4 tot 6 weken voor de operatie de HST tijdelijk te stoppen. De behandeling mag niet worden hervat voordat de vrouw volledig gemobiliseerd is.
Aan vrouwen zonder voorgeschiedenis van VTE, maar met een eerstegraads familielid met trombose op jonge leeftijd, kan screening worden aangeboden na zorgvuldige voorlichting over de beperkingen ervan (niet alle trombofiele aandoeningen kunnen met screening worden opgespoord).
Als bij familieleden een trombofiele aandoening is vastgesteld die zich onderscheidt van trombose of als de aandoening 'ernstig' is (bijv. antitrombine-, proteïne S- of proteïne C-deficiënties of een combinatie van aandoeningen), is HST gecontra-indiceerd.
- Bij vrouwen die al chronisch met anticoagulantia worden behandeld, dient een zorgvuldige afweging van de voor- en nadelen van de behandeling te worden gemaakt.
- Als na het begin van de behandeling VTE optreedt, dient de toepassing van Intrarosa te worden gestaakt. De patiënten krijgen de instructie om direct contact op te nemen met hun arts als er symptomen optreden die kunnen wijzen op trombo-embolie (bijv. pijnlijke zwelling van een been, plotselinge pijn op de borst, kortademigheid).
Tijdens klinische onderzoeken is één geval van longembolie gerapporteerd in de groep die een dosis van 6,5 mg kreeg en één in de placebogroep.
Coronaire hartziekte (CHZ)/hypertensie
Intrarosa is niet onderzocht bij vrouwen met ongecontroleerde hypertensie (bloeddruk hoger dan 140/90 mmHg) en cardiovasculaire aandoening. In klinische onderzoeken zijn gevallen van hypertensie met de frequentie ‘soms’ gerapporteerd en in beide groepen (6,5 mg prasteron en placebo) werd een vergelijkbare incidentie waargenomen. Er is geen enkel geval van coronaire hartziekte gerapporteerd tijdens klinische onderzoeken.
Ischemisch cerebrovasculair accident
Systemische therapie met alleen oestrogeen geeft een 1,5 keer zo hoog risico op een ischemisch cardiovasculair accident. Het relatieve risico verandert niet met de leeftijd of met de tijd sinds de menopauze. Maar doordat het risico op een cerebrovasculair accident (CVA) op baseline sterk leeftijdsafhankelijk is, zal het algehele risico op CVA bij vrouwen die HST gebruiken, toenemen met de leeftijd (zie rubriek 4.8).
Intrarosa is niet onderzocht bij vrouwen met een bestaande of eerdere arteriële trombo-embolische aandoening. Tijdens klinische onderzoeken zijn geen gevallen van arteriële trombo-embolische aandoeningen gerapporteerd.
Andere aandoeningen die met HST zijn waargenomen
- Oestrogenen kunnen vochtretentie veroorzaken. Patiënten met een verminderde hart- of nierfunctie moeten daarom zorgvuldig worden geobserveerd.
- Vrouwen met pre-existente hypertriglyceridemie moeten tijdens HST zorgvuldig worden gecontroleerd. Er is namelijk bij deze aandoening tijdens oestrogeentherapie melding gemaakt van zeldzame gevallen van een sterke stijging van plasmatriglyceriden, met pancreatitis als gevolg.
- Oestrogenen verhogen de hoeveelheid thyroxinebindend globuline (TBG), wat leidt tot verhoogde serumspiegels van totaal schildklierhormoon [gemeten met eiwitgebonden jodium (PBI)], T4 (gemeten met kolom- of radio-immunoassay) of T3 (gemeten met radio-immunoassay). De T3-resine-uptake is verminderd. Dit weerspiegelt de verhoogde TBG. De concentraties vrij T4 en vrij T3 zijn onveranderd. Andere bindende eiwitten in het serum kunnen verhoogd zijn, namelijk cortisolbindend globuline (CBG) en sekshormoonbindend globuline (SHBG), wat leidt tot verhoogde serumspiegels van respectievelijk corticosteroïden en geslachtshormonen. De concentraties van vrij of biologisch actief hormoon veranderen niet. Ook andere plasma-eiwitten kunnen verhoogd zijn (angiotensinogeen/reninesubstraat, alfa-I-antitrypsine, ceruloplasmine).
- Toepassing van HST verbetert de cognitieve functies niet. Er zijn aanwijzingen gevonden voor een verhoogd risico op mogelijke dementie bij vrouwen die na de leeftijd van 65 jaar beginnen met het gebruik van continue HST met oestrogeen/progestageen of met alleen oestrogeen.
Geen van deze aandoeningen zijn met Intrarosa waargenomen tijdens de klinische onderzoeken. Vrouwen met een vaginale infectie moeten met passende antimicrobiële middelen worden behandeld voordat met Intrarosa wordt gestart.
Door het smelten van de basis van hard vet bovenop een verwachte toename van vaginale afscheiding door de behandeling kan vaginale afscheiding ontstaan, hoewel Intrarosa er niet voor hoeft te worden stopgezet (zie rubriek 4.8).
Het gebruik van Intrarosa met condooms, diafragma's of ovules van latex moet worden vermeden omdat het rubber beschadigd kan raken door het preparaat.
Intrarosa is niet onderzocht bij vrouwen met een lopende hormonale behandeling: HST (oestrogenen alleen of in combinatie met progestagenen) of androgeenbehandeling.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Gelijktijdig gebruik met systemische HST (alleen oestrogeen of combinatie oestrogeen/progestageen of androgeenbehandeling) of vaginale oestrogenen is niet onderzocht en wordt daarom niet aanbevolen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Intrarosa is niet geïndiceerd voor gebruik bij premenopauzale vrouwen die kinderen kunnen krijgen, met inbegrip van zwangere vrouwen.
Als de vrouw tijdens behandeling met Intrarosa zwanger wordt, dient de behandeling direct te worden gestaakt. Er zijn geen gegevens over het gebruik van Intrarosa bij zwangere vrouwen.
Er is geen dieronderzoek naar reproductietoxiciteit verricht (zie rubriek 5.3). Het potentiële risico bij de mens is niet bekend.
Borstvoeding
Intrarosa is niet geïndiceerd tijdens borstvoeding.
Vruchtbaarheid
Intrarosa is niet geïndiceerd bij vruchtbare vrouwen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Intrarosa heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest waargenomen bijwerking was vaginale afscheiding. Dit komt door het smelten van het harde vet dat als vehiculum wordt gebruikt, bovenop de verwachte toename van vaginale afscheiding door de behandeling. Intrarosa hoeft niet te worden stopgezet als vaginale afscheiding optreedt (zie rubriek 4.4).
Lijst van bijwerkingen in tabelvorm
De bijwerkingen die in klinische onderzoeken zijn waargenomen met prasteron 6,5 mg ovules, staan in onderstaande tabel 1 vermeld.
Tabel 1: bijwerkingen waargenomen in klinische onderzoeken met prasteron 6,5 mg ovules
| Systeem/orgaanklasse volgens gegevensbank MedDRA | Vaak (≥1/100, <1/10) | Soms (≥1/1.000, <1/100) |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Afscheiding uit de inbrengplaats | - |
| Voortplantingsstelsel- en borstaandoeningen | Abnormaal uitstrijkje (voornamelijk ASCUS of LSIL) | Baarmoederhals- /baarmoederpoliepen Borstmassa (benigne) |
| Onderzoeken | Gewichtsschommelingen | - |
Risico op borstkanker
- Bij vrouwen die meer dan 5 jaar lang combinatie-HST hebben gebruikt, werd een tweemaal zo hoog risico op borstkanker gerapporteerd.
- De verhoging van het risico bij gebruiksters van HST met alleen oestrogeen is aanzienlijk lager dan die bij gebruiksters van oestrogeen-progestageencombinaties.
- De hoogte van het risico is afhankelijk van de duur van het gebruik (zie rubriek 4.4).
- De resultaten van het grootste gerandomiseerde placebogecontroleerde onderzoek (WHI-onderzoek) en het grootste epidemiologische onderzoek (MWS) worden gepresenteerd.
Million Women Study – Geschat additioneel risico op borstkanker na 5 jaar gebruik
| Leeftijdsgroep (jaren) | Extra gevallen per 1000 nooit-gebruiksters van HST over een periode van 5 jaar*1 | Relatief risico & 95% BI# | Extra gevallen per 1000 HST-gebruiksters over een periode van 5 jaar (95% BI) | ||||
| HST oestrogeen alleen | |||||||
| 50-65 | 9-12 | 1,2 | 1-2 (0-3) | ||||
# Totale relatieve risico. Het relatieve risico is niet constant, maar neemt toe met de duur van het gebruik
NB: Omdat de achtergrondincidentie van borstkanker verschilt per EU-land, zal het aantal extra gevallen van borstkanker proportioneel meeveranderen.
Amerikaans WHI-onderzoek – additioneel risico op borstkanker na 5 jaar gebruik
| Leeftijdsgroep (jaren) | Incidentie per 1000 vrouwen in placeboarm over 5 jaar | Relatief risico & 95% BI# | Extra gevallen per 1000 HST-gebruiksters over een periode van 5 jaar (95% Bi) | ||||
| CEE oestrogeen alleen | |||||||
| 50-79 | 21 | 0,8 (0,7 – 1,0) | -4 (-6 – 0)*2 | ||||
Ovariumkanker
Gebruik van HST met alleen oestrogeen of oestrogeen-progestageencombinaties is in verband gebracht met een licht verhoogd risico op het krijgen van de diagnose ovariumkanker (zie rubriek 4.4).
Een meta-analyse van 52 epidemiologische onderzoeken meldde een verhoogd risico op ovariumkanker bij vrouwen die momenteel HST gebruiken in vergelijking met vrouwen die nooit HST hebben gebruikt (RR 1,43; 95% BI 1,31-1,56). Voor vrouwen in de leeftijd van 50 tot 54 jaar die vijf jaar HST gebruiken, leidt dit tot ongeveer 1 extra geval per 2000 gebruiksters. Van de vrouwen in de leeftijd van 50 tot 54 jaar die geen HST gebruiken, krijgen er ongeveer 2 per 2000 in een periode van vijf jaar de diagnose ovariumkanker.
1 *Afgeleid van de baseline-incidentie in ontwikkelde landen.
2 *WHI-onderzoek bij vrouwen zonder uterus: er werd geen toename van het borstkankerrisico gevonden.
Risico op veneuze trombo-embolie
HST geeft een 1,3 tot 3 keer zo hoog relatief risico op het optreden van VTE, dat wil zeggen diepe veneuze trombose of longembolie. Het risico op VTE is in het eerste jaar met HST groter dan erna (zie rubriek 4.4). De resultaten van het WHI-onderzoek worden gepresenteerd:
WHI-onderzoek – Additioneel risico op VTE over 5 jaar gebruik
Risico op coronaire hartziekte (CHZ)
- Het risico op coronaire hartziekte is licht verhoogd bij gebruiksters van HST met een oestrogeen-progestageencombinatie die ouder zijn dan 60 jaar (zie rubriek 4.4).
Risico op ischemisch cerebrovasculair accident
- Het gebruik van oestrogeen alleen en oestrogeen-progestageencombinatietherapie geeft een 1,5 keer zo hoog relatief risico op ischemisch cardiovasculair accident. Het risico op hemorragisch CVA neemt niet toe bij het gebruik van HST.
- Het relatieve risico is niet afhankelijk van leeftijd of gebruiksduur, maar omdat het risico op baseline sterk leeftijdsafhankelijk is, zal het algehele risico op CVA bij vrouwen die HST gebruiken, toenemen met de leeftijd (zie rubriek 4.4).
WHI-onderzoeken gecombineerd – Additioneel risico op ischemisch CVA*4 over 5 jaar gebruik
| Leeftijdsgroep (jaren) | Incidentie per 1000 vrouwen in placeboarm over 5 jaar | Relatief risico en 95% BI | Extra gevallen per 1000 HST-gebruiksters over een periode van 5 jaar |
| 50-59 | 8 | 1,3 (1,1-1,6) | 3 (1-5) |
Andere bijwerkingen zijn gerapporteerd in verband met oestrogeen-progestageentherapie:
- aandoeningen van de galblaas;
- huid- en onderhuidaandoeningen: chloasma, erythema multiforme, erythema nodosum, vasculaire purpura;
- mogelijke dementie boven de leeftijd van 65 jaar (zie rubriek 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In geval van overdosering wordt een vaginale douche aanbevolen.
3 *Onderzoek bij vrouwen zonder uterus
4 *Er werd geen onderscheid gemaakt tussen ischemisch en hemorragisch CVA
| Leeftijdsgroep (jaren) | Incidentie per 1000 vrouwen in placeboarm over 5 jaar | Relatief risico en 95% BI | Extra gevallen per 1000 HST-gebruiksters | ||
| Oraal oestrogeen alleen*3 | |||||
| 50-59 | 7 | 1,2 (0,6 – 2,4) | 1 (-3 – 10) | ||
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Overige geslachtshormonen en modulatoren van het genitale stelsel, ATC-code: G03XX01.
Werkingsmechanisme
Intrarosa bevat de werkzame stof prasteron, d.w.z. dehydro-epiandrosteron (DHEA), dat biochemisch en biologisch identiek is aan het endogene humane DHEA, een voorlopersteroïde die op zichzelf inactief is en wordt omgezet in oestrogenen en androgenen. Intrarosa verschilt dus van de oestrogeenpreparaten omdat het ook androgeenmetabolieten afgeeft.
Er wordt een oestrogeen-gemedieerde toename van het aantal oppervlakkige en intermediaire cellen en afname van het aantal parabasale cellen in het vaginaslijmvlies opgemerkt. Daarnaast daalde de vaginale pH richting het normale bereik, waardoor de groei van de normale bacterieflora wordt bevorderd.
Klinische werkzaamheid
Fysiologische responsen (objectieve metingen)
De werkzaamheidsgegevens waren afkomstig van twee Amerikaanse en Canadese gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenter, fase III-hoofdonderzoeken (ERC-231/Trial 1 en ERC-238/Trial 2), die waren uitgevoerd met postmenopauzale vrouwen van 40 tot 80 jaar (gemiddelde leeftijd = 58,6 jaar in Trial 1 en 59,5 jaar in Trial 2) met vulvaire en vaginale atrofie (VVA). Op baseline hadden de vrouwen ≤ 5,0% oppervlakkige cellen in het uitstrijkje, een vaginale pH > 5,0 en hadden ze vastgestelde dyspareunie (matig tot ernstig) als hun meest hinderlijke symptoom (most bothersome symptom, MBS) van VVA. Na 12 weken dagelijkse behandeling met prasteron 6,5 mg ovule (n=81 in Trial 1 en n=325 in Trial 2) liet de verandering ten opzichte van baseline, in vergelijking met placebobehandeling (n=77 in Trial 1 en n=157 in Trial 2), significante verbeteringen zien van de 3 co-primaire eindpunten in vergelijking met placebo in beide onderzoeken, namelijk verhoging van het percentage oppervlakkige cellen (p<0,0001), verlaging van het percentage parabasale cellen (p<0,0001) en verlaging van de vaginale pH (p<0,0001).
Symptomen (subjectieve metingen)
Het meest hinderlijke symptoom (MBS) dyspareunie (coprimair eindpunt) werd beoordeeld op baseline en na 12 weken met de volgende scores voor ernst: geen=0, licht=1, matig=2, ernstig=3. In tabel 2 staat de gemiddelde verandering in ernstscore voor het MBS dyspareunie na 12 weken met bijbehorende statistische toets voor het verschil vs. placebo voor Onderzoek 1 (ERC-231) en Onderzoek 2 (ERC-238).
Tabel 2: Analyse primaire werkzaamheid – Verandering ten opzichte van baseline na
12 weken voor het meest hinderlijke symptoom dyspareunie (ITT-populatie; LOCF)
| Onderzoek | Dyspareunie | ||
| Intrarosa 6,5 mg | Placebo | p-waarde | |
| Onderzoek 1 | -1,27 | -0,87 | 0,0132 |
| Onderzoek 2 | -1,42 | -1,06 | 0,0002 |
In tabel 3 staat het percentage proefpersonen dat een verandering ten opzichte van baseline meldde voor hun MBS dyspareunie in week 12. 'Verbetering' werd gedefinieerd als een vermindering van de ernstscore van 1 of meer. 'Verlichting' werd gedefinieerd als geen of lichte symptomen in week 12. 'Aanzienlijke verbetering' werd beperkt tot patiënten die matige of ernstige MBS op baseline hadden en veranderden van ernstig naar licht of van ernstig of matig naar geen.
Tabel 3: Percentage patiënten met verbetering, verlichting of aanzienlijke verbetering van het MBS dyspareunie na 12 weken behandeling met Intrarosa vs. placebo (ITT, LOCF)
| Verbetering | Verlichting | Aanzienlijke verbetering | ||||
| Intrarosa | Placebo | Intrarosa | Placebo | Intrarosa | Placebo | |
Onderzoek 1 (Intrarosa: n= 81) (Placebo: n=77) | 72,8% (p=0,0565) | 58,4% | 58,0% (p=0,0813) | 44,2% | 43,2% (p=0,0821) | 29,9% |
Onderzoek 2 (Intrarosa: n=325) (Placebo: n=157) | 80,3% (p=0,0003) | 65,0% | 68,6% (p=0,0003) | 51,6% | 47,1% (p=0,0179) | 35,7% |
Klinische veiligheid
Behalve van de twee 12 weken durende klinische fase III-hoofdonderzoeken waren de veiligheidsgegevens van Intrarosa ook afkomstig van een niet-vergelijkend open-label veiligheidsonderzoek van een jaar.
Bij vrouwen die zijn behandeld met 6,5 mg prasteron gedurende 52 weken, zijn gevallen van borst- en ovariumkanker gemeld (zie rubriek 4.4).
Bij vrouwen die zijn behandeld met Intrarosa gedurende 52 weken, zijn gevallen van abnormale uitstrijkjes met als uitslag ASCUS of LSIL gemeld met de frequentie ‘vaak’ (zie rubriek 4.4).
Veiligheid voor het endometrium
Uit de 389 beoordeelbare afsluitende biopsieën van het endometrium die na 52 weken behandeling met Intrarosa waren uitgevoerd, kwamen geen histologische afwijkingen naar voren.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Intrarosa in alle subgroepen van pediatrische patiënten.
5.2 Farmacokinetische eigenschappen
Absorptie
Prasteron voor toediening in de vagina is een inactieve voorloper die de vaginale cellen binnentreedt en intracellulair wordt omgezet in celspecifieke kleine hoeveelheden van zowel oestrogenen als androgenen, afhankelijk van het gehalte aan enzymen die in elk celtype tot expressie worden gebracht. De gunstige effecten op de klachten en verschijnselen van vulvaire en vaginale atrofie berusten op activering van de vaginale oestrogeen- en androgeenreceptoren.
In een onderzoek met postmenopauzale vrouwen resulteerde inbrenging van de Intrarosa-ovule eenmaal daags gedurende 7 dagen in een gemiddelde Cmax en oppervlak onder de curve van 0 tot 24 uur (AUC0-24) op dag 7 van respectievelijk 4,4 ng/ml en 56,2 ng uur/ml voor prasteron: significant hogere waarden dan in de groep die placebo kreeg (tabel 4; figuur 1). De Cmax en AUC0-24 van de metabolieten testosteron en oestradiol waren ook enigszins hoger bij vrouwen die waren behandeld met de Intrarosa-ovule dan bij vrouwen die placebo kregen, maar bleven allemaal binnen de normale waarden voor postmenopauzale vrouwen (< 10 pg oestradiol/ml; < 0,26 ng testosteron/ml), zoals gemeten door gevalideerde massaspectrometrie-gebaseerde assays voor de onderzoeksmonsters en de referentiewaarden.
Tabel 4: Cmax en AUC0-24 van prasteron, testosteron en oestradiol op dag 7 na dagelijkse inbrenging van placebo of Intrarosa (gemiddelde ± S.D.)
| Placebo (n=9) | Intrarosa (n=10) | ||
| Prasteron | Cmax (ng/ml) | 1,60 (±0,95) | 4,42 (±1,49) |
| AUC0-24 (ng⋅uur/ml) | 24,82 (±14,31) | 56,17 (±28,27) | |
| Testosteron | Cmax (ng/ml) | 0,12 (±0,04)1 | 0,15 (±0,05) |
| AUC0-24 (ng⋅uur/ml) | 2,58 (±0,94)1 | 2,79 (±0,94) | |
| Oestradiol | Cmax (pg/ml) | 3,33 (±1,31) | 5,04 (±2,68) |
| AUC0-24 (pg⋅uur/ml) | 66,49 (±20,70) | 96,93 (±52,06) | |
1 : n=8
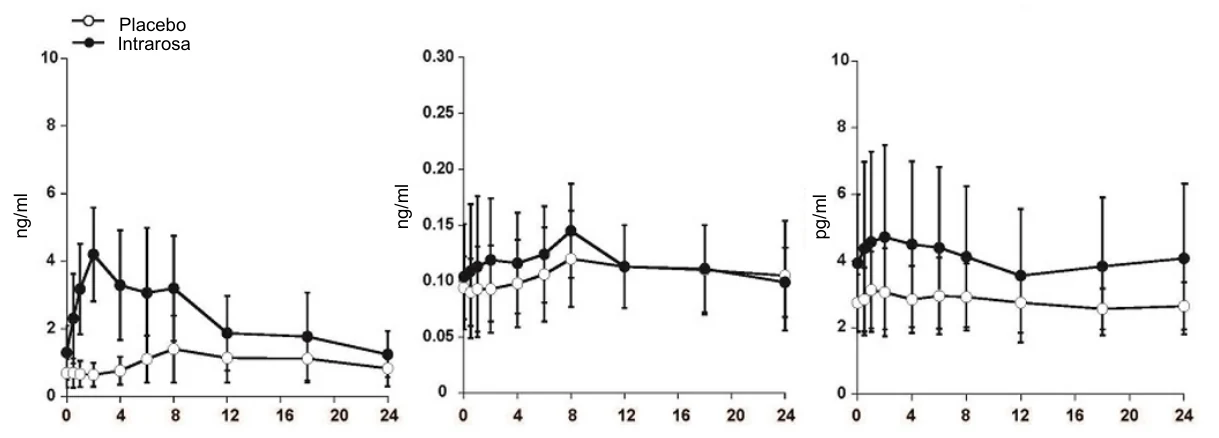
Figuur 1: Serumconcentraties van prasteron (A), testosteron (B) en oestradiol (C) gemeten gedurende 24 uur op dag 7 na dagelijkse inbrenging van placebo of Intrarosa (gemiddelde ± S.D.)
Distributie
De distributie van intravaginaal (exogeen) prasteron is voornamelijk lokaal, maar er wordt enige toename in systemische blootstelling waargenomen, vooral voor de metabolieten, maar deze ligt binnen de normale waarden.
Biotransformatie
Exogeen prasteron wordt op dezelfde wijze gemetaboliseerd als endogeen prasteron. Het systemische metabolisme is niet voor deze toepassing onderzocht.
A – Prasteron B – Testosteron C – Oestradiol (E2)
Tijd na dosering (uren)
Eliminatie
De systemische eliminatie is niet specifiek voor deze toepassing onderzocht.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Prasteron was niet mutageen of clastogeen in een standaardbatterij van in vitro- en in vivo-onderzoeken.
Er is geen onderzoek naar de carcinogeniteit en reproductie- en ontwikkelingstoxiciteit uitgevoerd.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Hard vet (adeps solidus)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 °C.
Niet in de vriezer bewaren.
6.5 Aard en inhoud van de verpakking
Blisterverpakking bestaande uit een buitenlaag van pvc en een binnenlaag van LDPE.
Applicator van LDPE en 1% kleurstof (titaandioxide).
28 ovules verpakt in een kartonnen doos met 6 applicators.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Endoceutics S.A.
Rue Belliard 40
1040 Brussel
België
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/17/1255/001
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 08 januari 2018
Datum van laatste verlenging: 15 september 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.