


SmPC (samenvatting van de productkenmerken) - Idelvion
1. NAAM VAN HET GENEESMIDDEL
IDELVION 250 IE poeder en oplosmiddel voor oplossing voor injectie
IDELVION 500 IE poeder en oplosmiddel voor oplossing voor injectie
IDELVION 1000 IE poeder en oplosmiddel voor oplossing voor injectie
IDELVION 2000 IE poeder en oplosmiddel voor oplossing voor injectie
IDELVION 3500 IE poeder en oplosmiddel voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
IDELVION 250 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 250 IE recombinant fusie-eiwit waarin stollingsfactor IX gekoppeld is aan albumine (rIX-FP), (albutrepenonacog alfa). Na reconstitutie met 2,5 ml water voor injectie bevat de oplossing 100 IE/ml albutrepenonacog alfa.
IDELVION 500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 500 IE recombinant fusie-eiwit waarin stollingsfactor IX gekoppeld is aan albumine (rIX-FP), (albutrepenonacog alfa). Na reconstitutie met 2,5 ml water voor injectie bevat de oplossing 200 IE/ml albutrepenonacog alfa.
IDELVION 1000 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 1.000 IE recombinant fusie-eiwit waarin stollingsfactor IX gekoppeld is aan albumine (rIX-FP), (albutrepenonacog alfa). Na reconstitutie met 2,5 ml water voor injectie bevat de oplossing 400 IE/ml albutrepenonacog alfa.
IDELVION 2000 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 2.000 IE recombinant fusie-eiwit waarin stollingsfactor IX gekoppeld is aan albumine (rIX-FP), (albutrepenonacog alfa). Na reconstitutie met 5 ml water voor injectie bevat de oplossing 400 IE/ml albutrepenonacog alfa.
IDELVION 3500 IE poeder en oplosmiddel voor oplossing voor injectie
Elke injectieflacon bevat nominaal 3.500 IE recombinant fusie-eiwit waarin stollingsfactor IX gekoppeld is aan albumine (rIX-FP), (albutrepenonacog alfa). Na reconstitutie met 5 ml water voor injectie bevat de oplossing 700 IE/ml albutrepenonacog alfa.
De sterkte (IE) wordt bepaald met de één-fase-stollingstest volgens de Europese Farmacopee. De specifieke activiteit van IDELVION is ongeveer 54 – 85 IE/mg eiwit.
Albutrepenonacog alfa is een gezuiverd eiwit dat wordt geproduceerd door recombinant-DNA-techniek en dat wordt gevormd door de genetische fusie van recombinante albumine met recombinante stollingsfactor IX. De genetische fusie van het cDNA van humane albumine aan het cDNA van humane stollingsfactor IX zorgt ervoor dat het eiwit wordt geproduceerd als één enkel recombinant eiwit en verzekert de homogeniteit van het product doordat er geen chemische conjugatie aan te pas komt. Het recombinante factor IX-segment is identiek aan de Thr148 allele vorm van factor IX in plasma. De binding tussen de recombinante factor IX- en albuminemoleculen kan worden gekliefd en is afgeleid van de endogene “activeringspeptide” in natieve factor IX.
Hulpstoffen met bekend effect
Elke injectieflacon met 250 IE, 500 IE of 1000 IE bevat 4,3 mg natrium.
Elke injectieflacon met 2000 IE of 3500 IE bevat 8,6 mg natrium (zie rubriek 4.4). Dit geneesmiddel bevat 0,15 mg polysorbaat 80 in elke flacon van 250 IE, 0,3 mg polysorbaat 80 in elke flacon van 500 IE, 0,6 mg polysorbaat 80 in elke flacon van 1000 IE.
Dit geneesmiddel bevat 1,2 mg polysorbaat 80 in elke flacon van 2000 IE of 3500 IE (zie rubriek 4.4).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie.
Lichtgeel tot wit poeder en helder, kleurloos oplosmiddel voor oplossing voor injectie.
pH: 6,6 - 7,2
Osmolaliteit:
IDELVION 250 IE poeder en oplosmiddel voor oplossing voor injectie
175 - 215 mOsm/kg.
IDELVION 500 IE poeder en oplosmiddel voor oplossing voor injectie
260 - 300 mOsm/kg.
IDELVION 1000 IE poeder en oplosmiddel voor oplossing voor injectie
260 - 300 mOsm/kg.
IDELVION 2000 IE poeder en oplosmiddel voor oplossing voor injectie
260 - 300 mOsm/kg.
IDELVION 3500 IE poeder en oplosmiddel voor oplossing voor injectie
260 - 300 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Behandeling en profylaxe van bloeding bij patiënten met hemofilie-B (aangeboren factor IX-deficiëntie).
IDELVION kan in alle leeftijdsgroepen worden gebruikt.
4.2 Dosering en wijze van toediening
De behandeling moet gebeuren onder het toezicht van een arts die ervaring heeft met de behandeling van hemofilie-B.
Monitoring van de behandeling
Tijdens de behandeling wordt een geschikte bepaling van factor IX-spiegels aangeraden om de toe te dienen dosis en de frequentie van herhaalde infusies te bepalen. De respons op factor IX kan verschillen van patiënt tot patiënt wegens verschillen in halfwaardetijd en recuperatie. Een dosis gebaseerd op het lichaamsgewicht moet mogelijk worden aangepast bij patiënten die te weinig of te veel wegen. Vooral in geval van grote chirurgische ingrepen is precieze monitoring van de substitutietherapie door middel van analyse van de stolling (factor IX-activiteit in plasma) onontbeerlijk.
Bij gebruik van een in vitro op de tromboplastinetijd (aPTT) gebaseerde één-fase-stollingstest voor bepaling van factor IX-activiteit in bloedmonsters van de patiënt, kunnen de resultaten van de factor IX-activiteit in plasma significant worden beïnvloed door het type aPTT-reagens en de referentiestandaard die in de test wordt gebruikt. Meting met een één-fase-stollingstest met een op kaoline gebaseerd aPTT-reagens of actine FS-aPTT-reagens zal waarschijnlijk resulteren in een onderschatting van de activiteit. Dat is belangrijk, vooral bij verandering van laboratorium en/of van de reagentia die bij de test worden gebruikt.
Dosering
De dosis en de duur van de substitutietherapie hangen af van de ernst van de factor IX-deficiëntie, de locatie en omvang van de bloeding en de klinische toestand van de patiënt.
Het aantal toegediende factor IX-eenheden wordt uitgedrukt in internationale eenheden (IE), die gerelateerd zijn aan de huidige WGO-standaard voor factor IX-producten. De factor IX-activiteit in plasma wordt uitgedrukt als een percentage (in vergelijking met normaal humaan plasma) of in internationale eenheden (in vergelijking met een internationale standaard voor factor IX in het plasma).
Eén internationale eenheid (IE) in activiteit van factor IX komt overeen met de hoeveelheid factor IX in één ml normaal humaan plasma.
Behandeling naar behoefte
De berekening van de vereiste dosis van factor IX is gebaseerd op de empirische bevinding dat 1 IE factor IX per kg lichaamsgewicht de factor IX-activiteit van het plasma naar verwachting met gemiddeld 1,3 IE/dl (1,3% van normale activiteit) zal doen stijgen bij patiënten ≥ 12 jaar en met 1,0 IE/dl (1,0 % van normale activiteit) bij patiënten < 12 jaar. De vereiste dosis wordt bepaald met de volgende formule:
Vereiste dosis (IE) = lichaamsgewicht (kg) x gewenste stijging van factor IX (% van normaal of IE/dl) x {1/waargenomen recuperatie (IE/kg per IE/dl)}
Verwachte stijging van factor IX (IE/dl of % van normaal) = dosis (IE) x recuperatie (IE/dl per IE/kg)/lichaamsgewicht (kg).
De toe te dienen hoeveelheid en de frequentie van toediening hangen altijd af van de klinische werkzaamheid bij elke patiënt afzonderlijk.
Patiënten < 12 jaar
Voor een oplopende recuperatie van 1 IE/dl per 1 IE/kg wordt de dosis als volgt berekend: Vereiste dosis (IE) = lichaamsgewicht (kg) x gewenste stijging van factor IX (IE/dl) x 1 dl/kg
Voorbeeld
- 1. Een piekspiegel van 50% van normaal is vereist bij een patiënt van 20 kg met ernstige hemofilie-B. De juiste dosis is dan 20 kg x 50 IE/dl x 1 dl/kg = 1.000 IE.
- 2. Een dosis van 1000 IE IDELVION toegediend aan een patiënt van 25 kg zal naar verwachting resulteren in een maximale stijging van factor IX na injectie van 1.000 IE/25 kg x 1,0 (IE/dl per IE/kg) = 40 IE/dl (40 % van de normale waarde).
Patiënten ≥ 12 jaar
Voor een oplopende recuperatie van 1,3 IE/dl per 1 IE/kg wordt de dosis als volgt berekend: Vereiste dosis (IE) = lichaamsgewicht (kg) x gewenste stijging van factor IX (IE/dl) x 0,77 dl/kg
Voorbeeld
- 3. Een piekspiegel van 50% van normaal is vereist bij een patiënt van 80 kg met ernstige hemofilie-B. De juiste dosis is dan 80 kg x 50 IE/dl x 0,77 dl/kg = 3.080 IE.
- 4. Een dosis van 2.000 IE IDELVION toegediend aan een patiënt van 80 kg zal naar verwachting resulteren in een maximale stijging van factor IX na injectie van 2.000 IE x 1,3 (IE/dl per IE/kg)/80 kg = 32,5 IE/dl (32,5 % van de normale waarde).
In geval van de volgende bloedingen mag de factor IX-activiteit niet dalen beneden de gegeven plasma-activiteit (in % van normaal of in IE/dl) tijdens de overeenstemmende periode. De volgende tabel kan worden gebruikt om de dosis te bepalen in geval van een bloedingsvoorval en chirurgie:
| Ernst van de bloeding/Aard van de chirurgische ingreep | Vereiste factor IX-spiegel (%) (IE/dl) | Frequentie van toediening (uren)/duur van behandeling (dagen) |
Bloeding Lichte of matige gewrichtsbloeding, spierbloeding (behalve m. iliopsoas) of bloeding in de mond | 30 - 60 | Bij de meeste bloedingen zou één enkele dosis voldoende moeten zijn. Onderhoudsdosis na 24-72 uur als er nog tekenen van bloeding zijn. |
Ernstige bloeding Levensbedreigende bloedingen, diepe spierbloeding, inclusief de m. iliopsoas | 60 - 100 | Herhaal om de 24-72 uur tijdens de eerste week, en daarna een wekelijkse onderhoudsdosis tot de bloeding stopt en genezing is verkregen. |
Kleine operatie Inclusief ongecompliceerde tandextractie | 50 - 80 (pre- en postoperatief) | Eén enkele dosis zou voldoende kunnen zijn bij de meeste kleine operaties. Zo nodig kan een onderhoudsdosis worden gegeven na 24-72 uur tot de bloeding stopt en genezing is verkregen. |
| Grote operatie | 60 - 100 (pre- en postoperatief) | Herhaal om de 24-72 uur tijdens de eerste week, en daarna een onderhoudsdosis 1- tot 2-maal per week tot de bloeding stopt en genezing is verkregen. |
Profylaxe
Voor een langdurige profylaxe van bloedingen bij patiënten met ernstige hemofilie-B is de gebruikelijke dosering 35 tot 50 IE/kg eenmaal per week.
Sommige patiënten die goed onder controle zijn met een toediening eenmaal per week, kunnen worden behandeld met een dosis tot maximaal 75 IE/kg om de 10 of 14 dagen. Voor patienten > 18 jaar, kan men een verdere verlenging van het toedieningsinterval overwegen (zie rubriek 5.1).
In sommige gevallen, vooral bij jongere patiënten, kunnen kortere dosisintervallen of hogere doses noodzakelijk zijn.
Na een bloedingsvoorval tijdens profylaxe moeten de patiënten hun profylactische schema zo nauwgezet mogelijk voortzetten, met 2 doses IDELVION met een tussenpoos van minstens 24 uur, maar langer als dat geschikt wordt geacht voor de patiënt.
Pediatrische patiënten
Voor een langdurige profylaxe is het aanbevolen toedieningsschema 35 tot 50 IE/kg eenmaal per week (zie rubriek 5.1 en 5.2). Voor adolescenten van 12 jaar en ouder, zijn de doseringsaanbevelingen dezelfde als voor volwassenen (zie hierboven).
Wijze van toediening
Intraveneus gebruik.
De gereconstitueerde bereiding moet langzaam intraveneus worden geïnjecteerd, met een snelheid die comfortabel is voor de patiënt (maximumsnelheid van 5 ml/min).
Voor instructies over reconstitutie van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstof(fen).
Bekende allergische reactie op hamstereiwit.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden
Overgevoeligheid
Allergische overgevoeligheidsreacties zijn mogelijk met IDELVION. Het product bevat sporen van hamstereiwitten. Als er symptomen van overgevoeligheid optreden, moeten de patiënten de raad krijgen om het gebruik van het geneesmiddel onmiddellijk stop te zetten en contact op te nemen met hun arts. De patiënten moeten weten wat de vroege tekenen van overgevoeligheidsreacties zijn, zoals netelroos, gegeneraliseerde urticaria, beklemd gevoel in de borstkas, piepende ademhaling, hypotensie en anafylaxie.
In geval van shock moet de standaard medische behandeling voor shock worden geïmplementeerd.
Remmers
Na herhaalde behandeling met humane stollingsfactor IX-producten moeten de patiënten worden gecontroleerd op ontwikkeling van neutraliserende antistoffen (remmers), die met een geschikte biologische test worden uitgedrukt in Bethesda-eenheden (BE). Tijdens factor-vervangingstherapie met IDELVION bij de behandeling van hemofilie B werd de vorming van remmers tegen factor IX gemeld.
In de literatuur zijn gevallen gerapporteerd die wijzen op een correlatie tussen het optreden van een factor IX-remmer en allergische reacties. Patiënten die allergische reacties vertonen, moeten dan ook worden geëvalueerd op de aanwezigheid van een remmer. Hierbij moet worden vermeld dat patiënten met factor IX-remmers een hoger risico op anafylaxie lopen bij een volgende toediening van factor IX.
Gezien het risico op allergische reacties met factor IX-producten moet de eerste toediening van factor IX volgens het oordeel van de behandelende arts gebeuren onder medisch toezicht, waarbij geschikte medische zorg voor allergische reacties kan worden verstrekt.
Trombo-embolie
Gezien het mogelijke risico op trombotische complicaties moet een klinische bewaking op vroege tekenen van trombotische en consumptiecoagulopathie worden gestart met geschikte biologische tests bij toediening aan patiënten met een leverziekte, postoperatieve patiënten, pasgeboren zuigelingen of patiënten die een risico op trombotische fenomenen of gedissemineerde intravasale bloedstolling (DIC) lopen. In al die situaties moeten de gunstige effecten van een behandeling met IDELVION worden afgewogen tegen het risico op die complicaties.
Cardiovasculaire voorvallen
Bij patiënten met cardiovasculaire risicofactoren kan een substitutietherapie met factor IX (FIX) het cardiovasculaire risico verhogen.
Kathetergerelateerde complicaties
Als een centraal veneuze katheter vereist is, moet rekening worden gehouden met het risico op kathetergerelateerde complicaties, zoals lokale infecties, bacteriëmie en trombose op de plaats van de katheter.
Ouderen
In klinische studies met IDELVION zijn geen patiënten van 65 jaar of ouder opgenomen. Het is niet bekend of zij anders reageren dan jongere proefpersonen.
Inductie van immuuntolerantie
De veiligheid en werkzaamheid van gebruik van IDELVION bij inductie van immuuntolerantie zijn niet vastgesteld.
Hulpstoffen met bekend effect
Natrium
Dit geneesmiddel bevat tot 8,6 mg natrium per injectieflacon, overeenkomend met 0,4% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g natrium voor een volwassene.
Polysorbaat 80
Dit geneesmiddel bevat 0,15 mg polysorbaat 80 in elke flacon van 250 IE, 0,3 mg polysorbaat 80 in elke flacon van 500 IE, 0,6 mg polysorbaat 80 in elke flacon van 1000 IE en 1,2 mg polysorbaat 80 in elke flacon van 2000 IE en 3500 IE. Polysorbaten kunnen allergische reacties veroorzaken.
Pediatrische patiënten
De opgesomde waarschuwingen en voorzorgen gelden zowel voor volwassenen als voor kinderen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er zijn geen interacties tussen humane stollingsfactor IX (rDNA)-producten en andere geneesmiddelen gerapporteerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Er zijn geen voortplantingsonderzoeken met factor IX uitgevoerd bij dieren. Doordat hemofilie-B zeldzaam is bij vrouwen, is er geen ervaring met het gebruik van factor IX tijdens de zwangerschap en de periode van borstvoeding.
Daarom mag factor IX tijdens de zwangerschap en de periode van borstvoeding alleen worden gebruikt als het duidelijk geïndiceerd is.
Er is geen informatie over de effecten van factor IX op de vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
IDELVION heeft geen invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Overgevoeligheids- of allergische reacties (zoals angio-oedeem, een brandend en stekend gevoel op de plaats van het infuus, rillingen, rood worden, gegeneraliseerde urticaria, hoofdpijn, netelroos, hypotensie, lethargie, nausea, rusteloosheid, tachycardie, beklemd gevoel in de borstkas, tintelingen, braken, piepende ademhaling) zijn zelden waargenomen en kunnen in sommige gevallen verergeren tot een ernstige anafylaxie (inclusief shock). In sommige gevallen zijn die reacties verergerd tot een ernstige anafylaxie en was er een nauwe correlatie in de tijd met de ontwikkeling van factor IX-remmers (zie ook rubriek 4.4). Er zijn gevallen van nefrotisch syndroom gerapporteerd na een poging tot inductie van immuuntolerantie bij patiënten met hemofilie-B met factor IX-remmers en een voorgeschiedenis van allergische reactie.
Zeer zelden werd de ontwikkeling van antistoffen tegen hamstereiwitten met bijhorende overgevoeligheidsreacties waargenomen.
Patiënten met hemofilie-B kunnen neutraliserende antistoffen (remmers) ontwikkelen tegen factor IX. Als dergelijke remmers gevormd worden, zal zich dat manifesteren in een onvoldoende klinische respons. In dergelijke gevallen wordt aanbevolen een gespecialiseerd hemofiliecentrum te raadplegen. In de klinische studie die nog niet eerder behandelde patiënten evalueerde, werd 1 geval van remmers met hoge titer gemeld. De vorming van remmers werd waargenomen in eerder behandelde patiënten tijdens de postmarketingervaring met IDELVION.
Er bestaat een risico op trombo-embolische voorvallen na toediening van factor IX-producten, en het risico is groter met preparaten van lage zuiverheid. Het gebruik van factor IX-producten van lage zuiverheid is in verband gebracht met gevallen van myocardinfarct, diffuse intravasale bloedstolling (DIC), veneuze trombose en longembolie. Het gebruik van zeer zuivere factor IX is zelden in verband gebracht met dergelijke bijwerkingen.
Lijst van bijwerkingen in tabelvorm
De onderstaande tabel is conform de MedDRA systeem/orgaanclassificatie (SOC en voorkeursterm). De tabel geeft de bijwerkingen weer die zijn gemeld in klinische studies en/of die zijn vastgesteld tijdens postmarketing gebruik.
De frequenties werden conventioneel als volgt gedefinieerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiecategorie worden de bijwerkingen gepresenteerd in volgorde van afnemende ernst.
| MedDRA systeem/orgaanklasse | Bijwerkingen | Frequentie per patiënt |
| Bloed- en lymfestelselaandoeningen | Factor IX- remming/vorming van remmers | Niet bekend |
| Immuunsysteemaandoeningen | Overgevoeligheid | Vaak |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Duizeligheid | Vaak | |
| Huid- en onderhuidaandoeningen | Uitslag | Vaak |
| Eczeem | Soms | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Reacties op de plaats van injectie | Vaak |
Beschrijving van geselecteerde bijwerkingen
Eén geval van remmers met hoge titer werd gemeld in de klinische studie met niet eerder behandelde patiënten (zie rubriek 5.1). Vanwege de beperkte database wordt geen remmer-incidentie verstrekt.
Pediatrische patiënten
De frequentie, het type en de ernst van bijwerkingen bij kinderen zullen naar verwachting dezelfde zijn als bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er zijn geen symptomen van overdosering van IDELVION gerapporteerd.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antihemorragische geneesmiddelen: bloedstollingsfactor IX, ATC-code: B02BD04
Werkingsmechanisme
Factor IX is een glyco-eiwit met een enkele keten en een molecuulmassa van ongeveer 68.000 Dalton. Het is een vitamine K-afhankelijke stollingsfactor en wordt in de lever gesynthetiseerd. Factor IX wordt geactiveerd door factor XIa in de intrinsieke stolling en door factor VII/weefselfactorcomplex in de extrinsieke stolling. Geactiveerde factor IX in combinatie met geactiveerde factor VIII activeert factor X. Geactiveerde factor X zet protrombine om in trombine. Trombine zet vervolgens fibrinogeen om in fibrine, en zo ontstaat een stolsel. Hemofilie-B is een geslachtsgebonden erfelijke afwijking van de bloedstolling als gevolg van een verminderde hoeveelheid factor IX en veroorzaakt profuse bloedingen in gewrichten, spieren of inwendige organen, hetzij spontaan hetzij na trauma of een chirurgische ingreep. Een substitutietherapie verhoogt de plasmaconcentraties van factor IX, wat resulteert in een tijdelijke correctie van het tekort en correctie van de bloedingsneiging.
Hierbij moet worden vermeld dat de geannualiseerde bloedingsfrequentie (ABR – Annualized Bleeding Rate) niet vergelijkbaar is tussen verschillende factorconcentraten en verschillende klinische studies.
Albutrepenonacog alfa is een recombinante stollingsfactor IX. Fusie met recombinante albumine resulteert in een langere halfwaardetijd en een sterkere systemische blootstelling aan albutrepenonacog alfa (zie rubriek 5.2). Albumine is een natuurlijk, inert dragereiwit in het plasma met een halfwaardetijd van ongeveer 20 dagen.
Albutrepenonacog alfa blijft intact in de bloedsomloop tot factor IX wordt geactiveerd. Albumine wordt dan gekliefd, waarbij geactiveerde factor IX (FIXa) vrijkomt, die nodig is voor de stolling.
Algemene informatie over klinische werkzaamheid en veiligheid
Een fase 1/2-studie heeft de werkzaamheid bij de behandeling en de preventie van bloedingen met rIX-FP geëvalueerd bij 17 patiënten (van 13-46 jaar). 13 patiënten kregen profylactisch een wekelijkse dosis van IDELVION gedurende ongeveer 11 maanden en 4 patiënten die naar behoefte werden behandeld, kregen IDELVION bij optreden van een bloeding. Alle 85 bloedingsvoorvallen werden met succes behandeld met 1 of 2 doses IDELVION.
De werkzaamheid van IDELVION is geëvalueerd in een open, ongecontroleerd deel van een fase 2/3-studie, waarin 63 mannelijke patiënten van 12 tot 61 jaar die eerder waren behandeld, IDELVION kregen, hetzij profylactisch eenmaal per 7, 10 en/of 14 dagen en/of voor behandeling van een bloeding naar behoefte. Alle patiënten vertoonden ernstige (FIX-spiegel < 1%) of matig ernstige (FIX-spiegel ≤ 2%) hemofilie-B. Veertig patiënten die eerder waren behandeld, kregen profylactisch IDELVION.
De patiënten die een profylactische behandeling kregen, zijn begonnen met 35-50 IE/kg eenmaal per week. Een subgroep van patiënten werd overgeschakeld op langere toedieningsintervallen (om de 10 of 14 dagen), met een aanbevolen dosering van 75 IE/kg, die bij elke patiënt afzonderlijk werd aangepast. 21 patiënten die eerder waren behandeld, kregen verder profylactisch IDELVION om de 14 dagen gedurende 98 tot 575 dagen (mediaan 386 dagen). 8 (38%) van deze patiënten vertoonden minstens één bloeding tijdens profylactische toediening om de 14 dagen, terwijl ze geen bloedingen hadden vertoond tijdens profylactische toediening eenmaal per week. De mediane geannualiseerde totale bloedingsfrequentie (ABR – Annualized Bleeding Rate) bij profylactische toediening van IDELVION om de 7 dagen was 0,0 (spreiding 0-6); bij profylactische toediening om de 14 dagen was dat 1,08 (spreiding 0-9,1).
De werkzaamheid en veiligheid op lange termijn van een profylactische routinebehandeling werd bevestigd in een tot 5 jaar durende open-label verlengingsstudie. In deze studie kregen 59 patiënten die eerder waren behandeld ≥ 12 jaar (54 volwassenen en 5 adolescenten) IDELVION als profylaxebehandeling en/of behandeling van een bloeding naar behoefte. De patiënten die de profylactische behandeling kregen, gingen verder of begonnen met 35-50 IE/kg eenmaal per week. Een subgroep van patiënten werd overgeschakeld op verlengde toedieningsintervallen (om de 10, 14 of 21 dagen) met een aanbevolen dosis van 75 IE/kg (10 of 14 dagen) of 100 IE/kg (21 dagen). Aan het einde van de studie volgden 14 patiënten die eerder waren behandeld (24%) het profylaxe-interval van 7 dagen, en volgden in totaal 11 (19%), 25 (42%) en 9 (15%) patiënten die eerder waren behandeld nog steeds het verlengde profylaxe-interval van respectievelijk 10, 14 en 21 dagen. In de loop van de studie zijn 2 patiënten die eerder waren behandeld (18%) en het schema van 21 dagen volgden weer overgeschakeld op een frequentere toediening wegens meer bloedingscomplicaties. De geschatte mediane geannualiseerde bloedingsfrequentie (ABR – Annualized Bleeding Rate) bij profylactische toediening van IDELVION om de 7, 14 en 21 dagen bedroeg voor alle bloedingen respectievelijk 1,3 (spreiding 0-8), 0,9 (spreiding 0-13) en 0,3 (spreiding 0-5).
De thans beschikbare informatie ondersteunt een verlenging van het toedieningsinterval bij sommige patiënten, maar dat zou gepaard kunnen gaan met een hoger risico op bloedingen dan bij wekelijkse toediening.
Profylaxe en controle van bloedingen bij patiënten jonger dan 12 jaar die eerder waren behandeld De werkzaamheid van IDELVION is geëvalueerd in een fase 3-studie bij in totaal 27 mannelijke patiënten van 1 tot 10 jaar (mediane leeftijd 6,0 jaar) die eerder waren behandeld, van wie 12 patiënten < 6 jaar. De patiënten kregen IDELVION voor profylactische doeleinden of om bloedingsvoorvallen onder controle te brengen. Alle 27 patiënten kregen wekelijks profylactisch IDELVION gedurende een mediane duur van 13,1 maanden (spreiding 9-18 maanden).
Van de 106 bloedingsvoorvallen werden de meeste (94; 88,7%) behandeld met één enkele injectie; 103 (97,2%) werden behandeld met 1-2 injecties. De hemostatische werkzaamheid bij het stelpen van de bloeding werd bij 96% van het behandelde bloedingsvoorval als uitstekend of goed beoordeeld.
De werkzaamheid en veiligheid op lange termijn van een profylactische routinebehandeling werd bevestigd in een tot 5 jaar durende open-label verlengingsstudie. In deze studie kregen 24 patiënten die eerder waren behandeld < 12 jaar IDELVION als profylaxebehandeling en/of behandeling van een bloeding naar behoefte. De patiënten die de profylactische behandeling kregen, gingen verder met 35-50 IE/kg eenmaal per week. Een subgroep van patiënten werd overgeschakeld op verlengde toedieningsintervallen (om de 10 of 14 dagen) met een aanbevolen dosis van 75 IE/kg. Aan het einde van de studie volgden 17 patiënten die eerder waren behandeld (71%) het profylaxe-interval van 7 dagen, en volgden in totaal 3 (12%) en 4 (17%) patiënten die eerder waren behandeld nog steeds het verlengde profylaxisinterval van respectievelijk 10 en 14 dagen. In de loop van de studie zijn 4 patiënten die eerder waren behandeld (50%) en het schema van 14 dagen volgden weer overgeschakeld op een frequentere toediening wegens meer bloedingscomplicaties. De geschatte mediane geannualiseerde bloedingsfrequentie (ABR – Annualized Bleeding Rate) bij profylactische toediening van IDELVION om de 7, en 14 dagen bedroeg voor alle bloedingen respectievelijk 2,0 (spreiding 0-14) en 5,6 (spreiding 0-8).
Perioperatief beleid:
De veiligheid en werkzaamheid in de perioperatieve setting werd geëvalueerd in twee fase 3-hoofdstudies en een langetermijn verlengingsstudie. De werkzaamheidsanalyse van de per-protocolpopulatie omvatte 30 chirurgische ingrepen uitgevoerd bij 21 patiënten tussen 5 en 58 jaar oud die een zware of lichte chirurgische, tandheelkundige of andere chirurgische invasieve procedure ondergingen. De dosering werd individueel aangepast op basis van de farmacokinetiek en klinische respons van de proefpersoon op de behandeling. In 96,7% (n=29) van de chirurgische ingrepen werd een eenmalige preoperatieve bolus van 14 tot 163 IE/kg gebruikt. De hemostatische werkzaamheid werd bij alle beoordeelde ingrepen als uitstekend of goed aangemerkt. In de loop van de postoperatieve periode van 14 dagen kregen de patiënten tussen 0 en 11 infusies, en de totale dosis varieerde tussen 0 en 444 IE/kg.
Nog niet eerder behandelde patiënten (PUP’s – Previously Untreated Patients)
De veiligheid en werkzaamheid van IDELVION werden geëvalueerd in een multicenter open-label klinische studie, met 12 niet eerder behandelde pediatrische patiënten (PUP's) met hemofilie B (≤ 2% endogene FIX-activiteit), van wie 11 in de leeftijdscategorie van 0 tot 1 jaar. Het mediane aantal blootstellingsdagen (ED’s – Exposure Days) was 50 (bereik van 22 tot 146 ED’s) en 8 PUP’s behaalden ≥ 50 ED’s tijdens behandeling naar behoefte, profylaxe, chirurgische en farmacokinetische perioden.
Alle 12 PUP's kregen routinematige profylaxe en 11 kregen het 7-daagse regime. De totale mediane tijd op profylaxe was 11,5 maanden (bereik van 3,1 tot 32,3 maanden). Bij de 9 PUP's met het 7-daagse profylaxeregime met > 6 maanden behandeling was het mediane jaarlijkse bloedingspercentage (annualized bleeding rate (ABR)) 1,16 (bereik van 0 tot 3,1). Vijf van de 9 PUP’s hadden een ABR van 0. De mediane maandelijkse dosis was 195,9 IE/kg (bereik van 171,8 tot 215,6 IE/kg) IE/kg voor het 7-daagse profylaxeregime (N = 9).
Vijf patiënten kregen een behandeling naar behoefte gedurende verschillende perioden voorafgaand aan profylaxe, waarbij het aantal ED’s varieerde van 1 tot 4.
Van de 37 bloedingen waargenomen bij 10 PUP's in alle onderzoeksperioden werd 94% met succes onder controle gehouden met 1 of 2 infusies.
5.2 Farmacokinetische eigenschappen
Volwassen populatie
De farmacokinetiek van IDELVION is geëvalueerd na een intraveneuze injectie van een enkele dosis van 25, 50 en 75 IE/kg. De farmacokinetische parameters na één enkele injectie van 50 IE/kg IDELVION (zie onderstaande tabel) waren gebaseerd op de factor IX-activiteit in plasma gemeten met de één-fase-stollingstest. De gemiddelde factor IX-activiteit op dag 7 en dag 14 na één enkele dosis IDELVION van 50 IE/kg was respectievelijk 13,76% en 6,10%. Herhaalde farmacokinetische metingen gedurende een periode tot 30 weken wezen op een stabiel farmacokinetisch profiel en de incrementele recuperatie was consistent in de loop van de tijd.
Dalspiegels van 5-10% werden nagestreefd in klinische studies in het onder controle brengen van bloedingen tijdens profylactische behandeling. Volgens farmacokinetische simulaties bedraagt de benodigde tijd om een factor IX-activiteit in plasma van 5% te bereiken na een enkele injectie van 50 IE/kg IDELVION 12,5 dagen bij volwassenen.
Farmacokinetische parameters bij patiënten met ernstige hemofilie (mediaan (min., max.)) na één enkele injectie van IDELVION bij volwassenen
| Farmacokinetische parameters | 50 (IE/kg (N = 22) |
IRa (IE/dl)/(IE/kg) | 1,18 (0,86 - 1,86) |
| Cmaxa (IE/dl) | 62,7 (40,5 - 87,0) |
AUC0-inf (uur*IE/dl) | 6.638 (2.810 - 9.921) |
| Eliminatie-t1/2 (uur) | 95,3 (51,5 - 135,7) |
CL (ml/uur/kg) | 0,875 (0,748 - 1,294) |
a = gecorrigeerd voor baselineniveaus
IR = incrementele (oplopende) recuperatie; AUC = oppervlakte onder de curve van de factor IX-activiteit in de tijd; CL = voor het lichaamsgewicht gecorrigeerde klaring; eliminatie-t1/2 = eliminatiehalfwaardetijd
Pediatrische patiënten
De farmacokinetische parameters van IDELVION zijn geëvalueerd bij adolescenten (12 tot < 18 jaar) en zuigelingen en kinderen (1 tot < 12 jaar) na een intraveneuze injectie van één enkele dosis van 50 IE/kg. De parameters (zie hieronder) werden geraamd op grond van de evolutie van de factor IX-activiteit in plasma in de tijd, gemeten met de één-fase-stollingstest.
Vergelijking van farmacokinetische parameters van IDELVION bij kinderen (mediaan (min., max.)) na één enkele injectie van 50 IE/kg IDELVION
| Farmacokinetische parameters | 1 tot < 6 jaar (N = 12) | 6 tot < 12 jaar (N = 15) | 12 tot < 18 jaar (N = 5) |
IRa (IE/dl)/(IE/kg) | 0,968 (0,660 - 1,280) | 1,07 (0,70 - 1,47) | 1,11 (0,84 - 1,61) |
| Cmaxa (IE/dl) | 48,2 (33,0 - 64,0) | 50,5 (34,9 - 73,6) | 55,3 (40,5 - 80,3) |
AUC0-inf (uur*IE/dl) | 4.301 (2.900 - 8.263) | 4.718 (3.212 - 7.720) | 4.804 (2.810 - 9.595) |
| Eliminatie-t1/2 (uur) | 86,2 (72,6 - 105,8) | 89,3 (62,1 - 123,0) | 88,8 (51,5 - 130,0) |
CL (ml/uur/kg) | 1,16 (0,61 - 1,72) | 1,06 (0,65 - 1,56) | 1,04 (0,52 - 1,67) |
a = gecorrigeerd voor baselineniveaus
IR = incrementele (oplopende) recuperatie; AUC = oppervlakte onder de curve van de factor IX-activiteit in de tijd; CL = voor het lichaamsgewicht gecorrigeerde klaring; eliminatie-t1/2 = eliminatiehalfwaardetijd
Dalspiegels van 5-10% werden nagestreefd in klinische studies in het onder controle brengen van bloedingen tijdens profylactische behandeling. Volgens farmacokinetische simulaties bedraagt de benodigde tijd om een Factor IX-activiteit in plasma van 5% te bereiken na een enkele injectie van 50 IE/kg IDELVION 7 dagen in de leeftijdsgroep van 1 - < 6 jaar, 9 dagen in de leeftijdsgroep van 6 - < 12 jaar en 11 dagen in de leeftijdsgroep van 12 - < 18 jaar.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij eenmalige en herhaalde dosering, genotoxiciteit, trombogeniciteit en lokale tolerantie.
Er is geen onderzoek verricht op het gebied van carcinogeen potentieel en reproductietoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Poeder:
Natriumcitraat
Polysorbaat 80
Mannitol
Sucrose
Zoutzuur (voor aanpassing van de pH).
Oplosmiddel:
Water voor injectie
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden. Enkel de meegeleverde injectiesets mogen worden gebruikt, omdat de behandeling zou kunnen mislukken als gevolg van adsorptie van humane stollingsfactor IX op het binnenoppervlak van bepaald injectiemateriaal.
6.3 Houdbaarheid
3 jaar
Na reconstitutie zijn de chemische en fysische stabiliteit tijdens gebruik aangetoond gedurende 8 uur bij 2-25 °C. Vanuit microbiologisch standpunt moet het product onmiddellijk worden gebruikt. Als het niet onmiddellijk wordt gebruikt, vallen de bewaartijd en -condities voor gebruik onder de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren onder 25 °C.
Niet in de vriezer bewaren. De injectieflacons in de kartonnen doos bewaren ter bescherming tegen licht.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
IDELVION 250 IE poeder en oplosmiddel voor oplossing voor injectie
Poeder (250 IE) in een injectieflacon van 6 ml (type I-glas) met een stop (broombutylrubber), een schijfje (plastic) en een dop (aluminium).
2,5 ml oplosmiddel in een injectieflacon (type I-glas) met een stop (broom- of chloorbutylrubber), een schijfje (plastic) en een dop (aluminium).
IDELVION 500 IE poeder en oplosmiddel voor oplossing voor injectie
Poeder (500 IE) in een injectieflacon van 6 ml (type I-glas) met een stop (broombutylrubber), een schijfje (plastic) en een dop (aluminium).
2,5 ml oplosmiddel in een injectieflacon (type I-glas) met een stop (broom- of chloorbutylrubber), een schijfje (plastic) en een dop (aluminium).
IDELVION 1000 IE poeder en oplosmiddel voor oplossing voor injectie
Poeder (1.000 IE) in een injectieflacon van 6 ml (type I-glas) met een stop (broombutylrubber), een schijfje (plastic) en een dop (aluminium).
2,5 ml oplosmiddel in een injectieflacon (type I-glas) met een stop (broom- of chloorbutylrubber), een schijfje (plastic) en een dop (aluminium).
IDELVION 2000 IE poeder en oplosmiddel voor oplossing voor injectie
Poeder (2.000 IE) in een injectieflacon van 10 ml (type I-glas) met een stop (broombutylrubber), een schijfje (plastic) en een dop (aluminium).
5 ml oplosmiddel in een injectieflacon (type I-glas) met een stop (broom- of chloorbutylrubber), een schijfje (plastic) en een dop (aluminium).
IDELVION 3500 IE poeder en oplosmiddel voor oplossing voor injectie
Poeder (3.500 IE) in een injectieflacon van 10 ml (type I-glas) met een stop (broombutylrubber), een schijfje (plastic) en een dop (aluminium).
5 ml oplosmiddel in een injectieflacon (type I-glas) met een stop (broom- of chloorbutylrubber), een schijfje (plastic) en een dop (aluminium).
Verpakkingsvormen
Elke verpakking bevat:
IDELVION 250 IE poeder en oplosmiddel voor oplossing voor injectie:
1 injectieflacon met poeder
1 injectieflacon met 2,5 ml water voor injectie
1 filtertransfersysteem 20/20
Een binnenste doos met:
1 wegwerpspuit van 5 ml
1 set voor venapunctie
2 alcoholdoekjes
1 niet-steriele pleister
IDELVION 500 IE poeder en oplosmiddel voor oplossing voor injectie
1 injectieflacon met poeder
1 injectieflacon met 2,5 ml water voor injectie
1 filtertransfersysteem 20/20
Een binnenste doos met:
1 wegwerpspuit van 5 ml
1 set voor venapunctie
2 alcoholdoekjes
1 niet-steriele pleister
IDELVION 1000 IE poeder en oplosmiddel voor oplossing voor injectie
1 injectieflacon met poeder
1 injectieflacon met 2,5 ml water voor injectie
1 filtertransfersysteem 20/20
Een binnenste doos met:
1 wegwerpspuit van 5 ml
1 set voor venapunctie
2 alcoholdoekjes
1 niet-steriele pleister
IDELVION 2000 IE poeder en oplosmiddel voor oplossing voor injectie
1 injectieflacon met poeder
1 injectieflacon met 5 ml water voor injectie
1 filtertransfersysteem 20/20
Een binnenste doos met:
1 wegwerpspuit van 10 ml
1 set voor venapunctie
2 alcoholdoekjes
1 niet-steriele pleister
IDELVION 3500 IE poeder en oplosmiddel voor oplossing voor injectie
1 injectieflacon met poeder
1 injectieflacon met 5 ml water voor injectie
1 filtertransfersysteem 20/20
Een binnenste doos met:
1 wegwerpspuit van 10 ml
1 set voor venapunctie
2 alcoholdoekjes
1 niet-steriele pleister
Mogelijk worden niet alle genoemde verpakkingsgrootten in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Algemene instructies
- De gereconstitueerde oplossing moet helder of licht opaalachtig, geel tot kleurloos zijn. Na filteren en opzuigen (zie verder) moet het gereconstitueerde product voor toediening visueel worden geïnspecteerd op deeltjes en verkleuring.
- Gebruik geen oplossingen die troebel zijn of neerslag bevatten.
- De reconstitutie en het opzuigen moeten gebeuren onder aseptische omstandigheden.
Reconstitutie
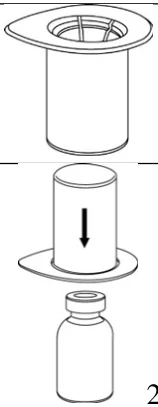
Breng het oplosmiddel op kamertemperatuur (onder 25 °C). Verwijder de dop van de injectieflacon met IDELVION en van de injectieflacon met het oplosmiddel en behandel de stoppen met een antiseptische oplossing. Laat drogen voor u de Mix2Vial-verpakking opent.
| 1 |
|
| 2 |
|
| 3 |
|
| 4 |
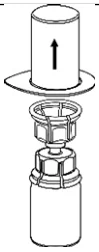
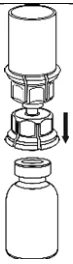
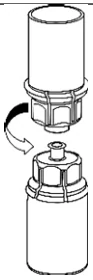
injectieflacon met het oplosmiddel met daarop de Mix2Vial-set om en duw de punt van het transparante adapteruiteinde recht omlaag door de stop van de injectieflacon met IDELVION heen. Het oplosmiddel zal automatisch in de injectieflacon met IDELVION vloeien. |
| 5 |
Gooi de injectieflacon met het oplosmiddel met daarop de blauwe Mix2Vial-adapter weg. |
| 6 |
|
| 7 |
|
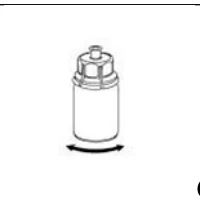
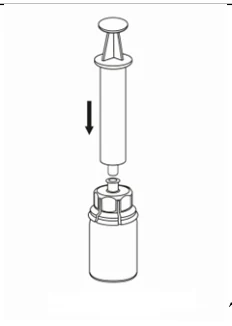 Opzuigen en toediening
| 8 |
|
| 9 |
|
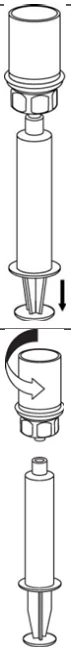
Zorg ervoor dat er geen bloed in de met product gevulde spuit komt, omdat het risico bestaat dat het bloed in de spuit stolt en er dan fibrinestolsels aan de patiënt worden toegediend.
De gereconstitueerde IDELVION-oplossing mag niet worden verdund.
De gereconstitueerde oplossing moet via een langzame intraveneuze injectie worden toegediend. De snelheid van toediening wordt bepaald door het comfort van de patiënt en mag niet hoger zijn dan 5 ml/min.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
CSL Behring GmbH
Emil-von-Behring-Str. 76
35041 Marburg
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/16/1095/001
EU/1/16/1095/002
EU/1/16/1095/003
EU/1/16/1095/004
EU/1/16/1095/009
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 11 mei 2016
Datum van laatste verlenging: 04 februari 2021
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.