


Bijsluiter: gebruik, bijwerkingen, dosering - Idelvion
1. Wat is IDELVION en waarvoor wordt dit middel gebruikt?
Wat is IDELVION?
IDELVION is een geneesmiddel tegen hemofilie dat een natuurlijke bloedstollingsfactor IX vervangt. De werkzame stof in IDELVION is albutrepenonacog alfa (recombinant fusie-eiwit bestaande uit stollingsfactor IX gebonden aan albumine (rIX-FP)).
Factor IX speelt een rol in de bloedstolling. Patiënten met hemofilie-B hebben te weinig factor IX, waardoor hun bloed niet zo snel stolt als het zou moeten, zodat er een hogere neiging om te bloeden is. IDELVION vervangt factor IX bij patiënten met hemofilie-B opdat hun bloed kan stollen.
Waarvoor wordt dit middel gebruikt?
IDELVION wordt gebruikt om een bloeding als gevolg van een tekort aan factor IX te voorkomen of te stelpen bij patiënten in alle leeftijdsgroepen met hemofilie-B (ook factor IX-deficiëntie of ziekte van Christmas genoemd).
2. Wanneer mag u dit middel niet gebruiken of moet u er extra voorzichtig mee zijn?
Wanneer mag u dit middel niet gebruiken?
- U bent allergisch voor een van de stoffen in dit geneesmiddel. Deze stoffen kunt u vinden in rubriek 6.
- U bent allergisch voor hamstereiwitten.
Wanneer moet u extra voorzichtig zijn met dit middel?
Het wordt sterk aanbevolen om telkens als IDELVION wordt gegeven, de naam en het lotnummer van het product te noteren om zo bij te houden welke producten en loten u heeft gebruikt.
Neem contact op met uw arts, apotheker of verpleegkundige voor u dit middel gebruikt.
Allergische reacties (overgevoeligheidsreacties) zijn mogelijk. Het product bevat sporen van hamstereiwitten (zie ook “Wanneer mag u dit middel niet gebruiken?”). Als er symptomen van een allergische reactie optreden, moet u het gebruik van het geneesmiddel onmiddellijk stopzetten en contact opnemen met uw arts of het behandelingscentrum waar u wordt opgevolgd. Uw arts moet u zeggen wat de vroege tekenen van overgevoeligheidsreacties zijn. Die omvatten netelroos, gegeneraliseerde huiduitslag (over het gehele lichaam verspreid), beklemd gevoel in de borstkas, piepende ademhaling, lage bloeddruk (hypotensie) en anafylaxie (een ernstige allergische reactie die zware ademhalingsproblemen veroorzaakt, of duizeligheid). • Gezien het risico op allergische reacties met factor IX, moet de eerste toediening van
IDELVION gebeuren onder medisch toezicht, waarbij er geschikte medische zorg voor allergische reacties kan worden verstrekt.
- De vorming van remmers (neutraliserende antistoffen) is een bekende complicatie die gemeld werd tijdens de behandeling met IDELVION. De remmers zorgen ervoor dat de behandeling niet meer goed werkt. Als uw bloeding niet onder controle komt met IDELVION, moet u onmiddellijk uw arts hiervan op de hoogte stellen. U moet regelmatig worden gecontroleerd op de ontwikkeling van remmers.
- Als u een lever- of hartziekte heeft of als u recent een grote operatie heeft ondergaan, moet u uw arts inlichten, aangezien er een hoger risico op bloedstollingscomplicaties is. • Als u voor de injectie van IDELVION een centraal veneuze katheter nodig heeft, moet uw arts rekening houden met het risico op complicaties zoals lokale infecties, bacteriën in het bloed (bacteriëmie) en de vorming van een bloedstolsel in het bloedvat (trombose) waar de katheter is ingebracht.
Gebruikt u nog andere geneesmiddelen?
Gebruikt u naast IDELVION nog andere geneesmiddelen, heeft u dat kortgeleden gedaan of bestaat de mogelijkheid dat u binnenkort andere geneesmiddelen gaat gebruiken? Vertel dat dan uw arts of apotheker.
Zwangerschap, borstvoeding en vruchtbaarheid
- Bent u zwanger, denkt u zwanger te zijn, wilt u zwanger worden of geeft u borstvoeding? Neem dan contact op met uw arts of apotheker voordat u dit geneesmiddel gebruikt. • Tijdens de zwangerschap en de periode van borstvoeding mag IDELVION alleen worden gegeven als het duidelijk nodig is.
Rijvaardigheid en het gebruik van machines
IDELVION heeft geen invloed op uw rijvaardigheid en vermogen om machines te gebruiken.
IDELVION bevat natrium
Dit geneesmiddel bevat tot 8,6 mg natrium (hoofdbestanddeel van keukenzout/tafelzout) per injectieflacon. Dit komt overeen met 0,4% van de aanbevolen maximale dagelijkse hoeveelheid natrium in de voeding voor een volwassene.
IDELVION bevat polysorbaat 80
Dit geneesmiddel bevat 0,15 mg polysorbaat 80 in elke flacon van 250 IE, 0,3 mg polysorbaat 80 in elke flacon van 500 IE, 0,6 mg polysorbaat 80 in elke flacon van 1000 IE en 1,2 mg polysorbaat 80 in elke flacon van 2000 IE en 3500 IE. Polysorbaten kunnen allergische reacties veroorzaken. Heeft u of uw kind bekende allergieën? Vertel dit aan uw arts.
3. Hoe gebruikt u dit middel?
Uw behandeling moet worden gestart en gecontroleerd door een arts die ervaring heeft met de behandeling van stoornissen in de bloedstolling.
Gebruik dit geneesmiddel altijd precies zoals uw arts u dat heeft verteld. Twijfelt u over het juiste gebruik? Neem dan contact op met uw arts.
Uw arts zal de dosis IDELVION berekenen die u nodig heeft. De hoeveelheid IDELVION die u moet innemen en de duur van de behandeling hangen af van:
- de ernst van uw ziekte
- de plaats en de omvang van de bloeding
- uw klinische toestand en respons
- uw lichaamsgewicht
IDELVION wordt toegediend als een injectie in een ader (intraveneus (IV)) na reconstitutie van het poeder met het bijgeleverde oplosmiddel door uw arts of verpleegkundige. U of iemand anders kan IDELVION ook toedienen als een intraveneuze injectie, maar alleen na voldoende training te hebben gevolgd.
Heeft u te veel van dit middel gebruikt?
Neem onmiddellijk contact op met uw arts als u meer IDELVION heeft ingespoten dan wat uw arts heeft aangeraden.
Als u stopt met het gebruik van dit middel
Zet het gebruik van IDELVION niet stop zonder uw arts te raadplegen.
Reconstitutie (bereiding) en toediening
Algemene richtlijnen
- Het poeder moet met het oplosmiddel (vloeistof) worden vermengd en uit de injectieflacon worden opgezogen terwijl het geneesmiddel steriel (zonder bacteriën) wordt gehouden. Uw arts zal u laten zien hoe u de oplossing moet bereiden en hoe u de oplossing op de juiste manier onder steriele omstandigheden uit de injectieflacon kunt opzuigen.
- IDELVION mag niet worden gemengd met andere geneesmiddelen of oplosmiddelen dan die welke worden vermeld in rubriek 6.
- De oplossing moet helder of licht opaalachtig, geel tot kleurloos zijn, d.w.z. ze kan glinsteren als ze tegen het licht wordt gehouden, maar ze mag geen duidelijk zichtbare deeltjes bevatten. Na filteren en opzuigen (zie verder) moet de oplossing visueel (met het blote oog) worden gecontroleerd voor ze wordt gebruikt. Gebruik de oplossing niet als ze troebel is of vlokken of losse deeltjes bevat.
- Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften en zoals uw arts u heeft gezegd.
Reconstitutie (bereiding)
Laat het IDELVION poeder en de vloeistof opwarmen tot kamer- of lichaamstemperatuur zonder de injectieflacons te openen. U kunt dat doen door de injectieflacons gedurende ongeveer een uur bij kamertemperatuur te laten liggen of door ze gedurende enkele minuten in uw handen te houden. STEL de injectieflacons NIET bloot aan directe warmte. De injectieflacons mogen niet worden opgewarmd tot boven de lichaamstemperatuur (37 °C).
Verwijder zorgvuldig de beschermende dopjes van de injectieflacons en reinig de rubber stoppen met een alcoholdoekje. Laat de injectieflacons drogen voor u de Mix2Vial-verpakking (dat het filter transfersysteem bevat) opent, en volg dan de onderstaande instructies.
| 1 |
|
| 2 |
|
| 3 |
|
| 4 |
injectieflacon met het oplosmiddel met daarop de Mix2Vial-set om en duw de punt van het transparante adapteruiteinde recht door de stop van de injectieflacon met IDELVION heen. Het oplosmiddel zal automatisch in de injectieflacon met IDELVION stromen. |
| 5 |
Gooi de injectieflacon met het oplosmiddel met daarop de blauwe Mix2Vial-adapter weg. |
| 6 |
|
| 7 |
|
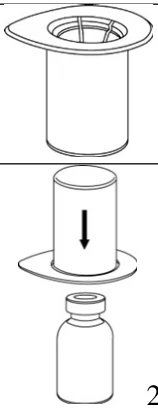
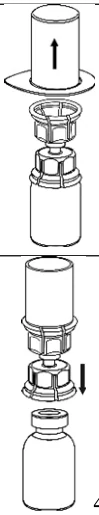
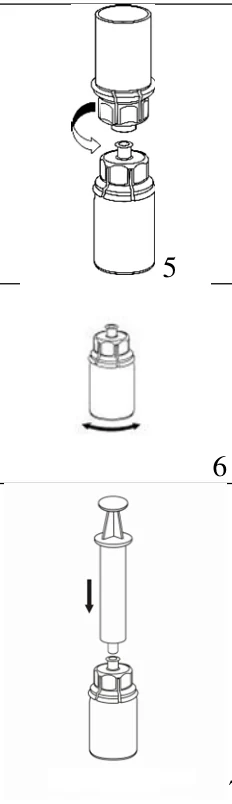
Opzuigen en toediening
| 8 |
|
| 9 |
|
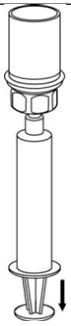
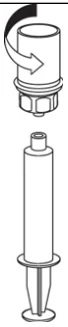 Gebruik de meegeleverde toedieningsset voor venapunctie en steek de naald in een ader. Laat bloed tot achter in het buisje stromen. Bevestig de spuit op het van een schroefdraad voorziene afsluiteinde van de venapunctieset. Spuit de gereconstitueerde oplossing langzaam (het moet comfortabel zijn voor u, met een maximumsnelheid van 5 ml/min.) in de ader volgens de instructies die uw arts u heeft gegeven. Zorg ervoor dat er geen bloed komt in de spuit die het product bevat.
Controleer zelf op eventuele bijwerkingen, die onmiddellijk zouden kunnen optreden. Als u bijwerkingen vertoont die zouden kunnen te wijten zijn aan de toediening van IDELVION, moet de injectie worden stopgezet (zie ook rubriek 2 en 4).
Heeft u nog andere vragen over het gebruik van dit geneesmiddel? Neem dan contact op met uw arts, apotheker of verpleegkundige.
4. Mogelijke bijwerkingen
Zoals elk geneesmiddel kan ook dit geneesmiddel bijwerkingen hebben, al krijgt niet iedereen daarmee te maken.
Neem onmiddellijk contact met uw arts:
- als u symptomen van een allergische reactie opmerkt (zie verder)
- als u vaststelt dat het geneesmiddel niet goed meer werkt
De volgende bijwerkingen zijn waargenomen met factor IX-geneesmiddelen: • Allergische overgevoeligheidsreacties zijn mogelijk (vaak) en kunnen de volgende symptomen omvatten: netelroos, huiduitslag (gegeneraliseerde urticaria), beklemd gevoel in de borstkas, piepende ademhaling, lage bloeddruk (hypotensie) en anafylaxie (een ernstige reactie die ernstige ademhalingsproblemen of duizeligheid veroorzaakt). Als dat het geval is, moet u het gebruik van het geneesmiddel onmiddellijk stopzetten en contact opnemen met uw arts. • Remmers: het geneesmiddel werkt niet goed meer (continue bloeding). Mogelijk ontwikkelt u een remmer (neutraliserende antistof) tegen factor IX (frequentie niet bekend); in dat geval zal factor IX niet goed meer werken. Als dat het geval is, moet u het gebruik van het geneesmiddel onmiddellijk stopzetten en contact opnemen met uw arts.
De volgende bijwerkingen zijn vaak (kunnen optreden bij tot 1 op de 10 mensen) waargenomen met IDELVION:
- hoofdpijn
- reacties op de plaats van injectie
- duizeligheid
- huiduitslag
De volgende bijwerkingen zijn soms opgetreden (kunnen optreden bij tot 1 op de 100 mensen): • eczeem
Bijwerkingen bij kinderen en adolescenten
De bijwerkingen bij kinderen zullen naar verwachting dezelfde zijn als bij volwassenen.
Het melden van bijwerkingen
Krijgt u last van bijwerkingen? Neem dan contact op met uw arts of beroepsbeoefenaar in de gezondheidszorg. Dit geldt ook voor mogelijke bijwerkingen die niet in deze bijsluiter staan. U kunt bijwerkingen ook rechtstreeks melden via het nationale meldsysteem zoals vermeld in aanhangsel V. Door bijwerkingen te melden, kunt u ons helpen meer informatie te verkrijgen over de veiligheid van dit geneesmiddel.
5. Hoe bewaart u dit middel?
- Buiten het zicht en bereik van kinderen houden.
- Gebruik dit geneesmiddel niet meer na de uiterste houdbaarheidsdatum. Die vindt u op het etiket en de doos. Daar staat een maand en een jaar. De laatste dag van die maand is de uiterste houdbaarheidsdatum.
- Bewaren onder 25 °C.
- Niet in de vriezer bewaren.
- Bewaar de injectieflacon in de kartonnen doos ter bescherming tegen licht. • Het gereconstitueerde product moet bij voorkeur onmiddellijk worden gebruikt. • Als het gereconstitueerde product niet onmiddellijk wordt toegediend, vallen de bewaartijd en bewaaromstandigheden voor gebruik onder de verantwoordelijkheid van de gebruiker.
6. Inhoud van de verpakking en overige informatie
Welke stoffen zitten er in dit middel?
De werkzame stof in dit middel is:
250 IE per injectieflacon; na bereiding met 2,5 ml water voor injectie bevat de oplossing 100 IE/ml albutrepenonacog alfa.
500 IE per injectieflacon; na bereiding met 2,5 ml water voor injectie bevat de oplossing 200 IE/ml albutrepenonacog alfa.
1.000 IE per injectieflacon; na bereiding met 2,5 ml water voor injectie bevat de oplossing 400 IE/ml albutrepenonacog alfa.
2.000 IE per injectieflacon; na bereiding met 5 ml water voor injectie bevat de oplossing 400 IE/ml albutrepenonacog alfa.
3.500 IE per injectieflacon; na bereiding met 5 ml water voor injectie bevat de oplossing 700 IE/ml albutrepenonacog alfa.
De andere stoffen in dit middel zijn
Natriumcitraat, polysorbaat 80, mannitol, sucrose en zoutzuur (voor aanpassing van de pH) Zie rubriek 2 “IDELVION bevat natrium en IDELVION bevat polysorbaat 80”. Oplosmiddel: water voor injectie.
Hoe ziet IDELVION eruit en hoeveel zit er in een verpakking?
IDELVION wordt aangeboden als een lichtgeel tot wit poeder en wordt geleverd met water voor injectie als oplosmiddel.
De gereconstitueerde oplossing moet helder tot licht opaalachtig, geel tot kleurloos zijn, d.w.z. ze mag glinsteren als ze tegen het licht wordt gehouden, maar mag geen duidelijke partikels bevatten.
Verpakkingsvormen
Eén verpakking met 250, 500 of 1.000 IE bevat:
1 injectieflacon met poeder
1 injectieflacon met 2,5 ml water voor injectie
1 filtertransfersysteem 20/20
Een binnenste doos met:
1 wegwerpspuit van 5 ml
1 set voor venapunctie
2 alcoholdoekjes
1 niet-steriele pleister
Eén verpakking met 2.000 of 3.500 IE bevat:
1 injectieflacon met poeder
1 injectieflacon met 5 ml water voor injectie
1 filtertransfersysteem 20/20
Een binnenste doos met:
1 wegwerpspuit van 10 ml
1 set voor venapunctie
2 alcoholdoekjes
1 niet-steriele pleister
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Houder van de vergunning voor het in de handel brengen en fabrikant
CSL Behring GmbH
Emil-von-Behring-Strasse 76
35041 Marburg
Duitsland
Voor informatie over dit geneesmiddel kunt u contact opnemen met de plaatselijke vertegenwoordiger van de houder van de vergunning voor het in de handel brengen:
België/Belgique/Belgien
CSL Behring NV
Tél/Tel: +32 15 28 89 20
Lietuva
CentralPharma Communications UAB Tel: +370 5 243 0444
България
МагнаФарм България ЕАД
Тел: +359 2 810 3949
Luxembourg/Luxemburg
CSL Behring NV
Tél/Tel: +32 15 28 89 20
Česká republika
CSL Behring s.r.o.
Tel: + 420 702 137 233
Magyarország
CSL Behring Kft.
Tel.: +36 1 213 4290
Danmark
CSL Behring AB
Tlf: +46 8 544 966 70
Malta
AM Mangion Ltd.
Tel: +356 2397 6333
Deutschland
CSL Behring GmbH
Tel: +49 6190 75 84810
Nederland
CSL Behring BV
Tel: + 31 85 111 96 00
Eesti
CentralPharma Communications OÜ Tel: +3726015540
Norge
CSL Behring AB
Tlf: +46 8 544 966 70
Ελλάδα
CSL Behring ΕΠΕ
Τηλ: +30 210 7255 660
Österreich
CSL Behring GmbH Tel: +43 1 80101 1040
España
CSL Behring S.A.
Tel: +34 933 67 1870
Polska
CSL Behring Sp.z o.o. Tel: +48 22 213 22 65
France
CSL Behring S.A.
Tél: + 33 -(0)-1 53 58 54 00
Portugal
CSL Behring Lda Tel: +351 21 782 62 30
Hrvatska
Marti Farm d.o.o.
Tel: +385 1 5588297
România
Prisum Healthcare srl Tel: +40 21 322 0171
Ireland
CSL Behring GmbH
Tel: +49 6190 75 84700
Slovenija
Emmes Biopharma Global s.r.o.-podružnica v Sloveniji
Tel:+ 386 41 42 0002
Ísland
CSL Behring AB
Sími: +46 8 544 966 70
Slovenská republika
CSL Behring Slovakia s.r.o. Tel: + 421 911 653 862
Italia
CSL Behring S.p.A.
Tel: +39 02 34964 200
Suomi/Finland
CSL Behring AB
Puh/Tel: +46 8 544 966 70
Κύπρος
CSL Behring ΕΠΕ
Τηλ: +30 210 7255 660
Sverige
CSL Behring AB
Tel: +46 8 544 966 70
Latvija
CentralPharma Communications SIA Tel: +371 6 7450497
Deze bijsluiter is voor het laatst goedgekeurd in {MM/JJJJ}.
Meer informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau: http://www.ema.europa.eu. ---------------------------------------------------------------------------------------------------------- De volgende informatie is alleen bestemd voor beroepsbeoefenaren in de gezondheidszorg:
Dosering
De dosis en de duur van de substitutietherapie hangen af van de ernst van de factor IX-deficiëntie, de locatie en omvang van de bloeding en de klinische toestand van de patiënt.
Het aantal toegediende factor IX-eenheden wordt uitgedrukt in internationale eenheden (IE), die gerelateerd zijn aan de huidige WGO-standaard voor factor IX-producten. De factor IX-activiteit in plasma wordt uitgedrukt als een percentage (in vergelijking met normaal humaan plasma) of in internationale eenheden (in vergelijking met een internationale standaard voor factor IX in het plasma).
Eén internationale eenheid (IE) factor IX-activiteit is gelijk aan de hoeveelheid factor IX in één ml normaal humaan plasma.
Behandeling naar behoefte
De berekening van de vereiste dosis van factor IX is gebaseerd op de empirische bevinding dat 1 IE factor IX per kg lichaamsgewicht de factor IX-activiteit van het plasma naar verwachting met gemiddeld 1,3 IE/dl (1,3% van normale activiteit) zal doen stijgen bij patiënten ≥ 12 jaar, en met 1,0 IE/dl (1,0 % van normale activiteit) bij patiënten < 12 jaar. De vereiste dosis wordt bepaald met de volgende formule:
Vereiste dosis (IE) = lichaamsgewicht (kg) x gewenste stijging van factor IX (% van normaal of IE/dl) x {1/waargenomen recuperatie (IE/kg per IE/dl)}
Verwachte stijging van factor IX (IE/dl of % van normaal) = dosis (IE) x recuperatie (IE/dl per IE/kg)/lichaamsgewicht (kg).
De toe te dienen hoeveelheid en de frequentie van toediening hangen altijd af van de klinische werkzaamheid bij elke patiënt afzonderlijk.
Patiënten < 12 jaar
Voor een oplopende recuperatie van 1 IE/dl per 1 IE/kg wordt de dosis als volgt berekend: Vereiste dosis (IE) = lichaamsgewicht (kg) x gewenste stijging van factor IX) (IE/dl) x 1 dl/kg
Voorbeeld
- 1. Een piekspiegel van 50% van normaal is vereist bij een patiënt van 20 kg met ernstige hemofilie-B. De geschikte dosis is dan 20 kg x 50 IE/dl x 1 dl/kg = 1.000 IE.
- 2. Een dosis van 1.000 IE IDELVION toegediend aan een patiënt van 25 kg zal naar verwachting een maximale stijging van factor IX na injectie geven van 1.000 IE/25 kg x 1,0 (IE/dl per IE/kg) = 40 IE/dl (40 % van normaal).
Patiënten ≥ 12 jaar
Voor een oplopende recuperatie van 1,3 IE/dl per 1 IE/kg wordt de dosis als volgt berekend: Vereiste dosis (IE) = lichaamsgewicht (kg) x gewenste stijging van factor IX (IE/dl) x 0,77 dl/kg
Voorbeeld
- 3. Een piekspiegel van 50% van normaal is vereist bij een patiënt van 80 kg met ernstige hemofilie-B. De geschikte dosis is dan 80 kg x 50 IE/dl x 0,77 dl/kg = 3.080 IE.
- 4. Een dosis van 2.000 IE IDELVION toegediend aan een patiënt van 80 kg zal naar verwachting een maximale stijging van factor IX na injectie geven van 2.000 IE x 1,3 (IE/dl per IE/kg)/80 kg = 32,5 IE/dl (32,5 % van normaal).
In geval van de volgende bloedingen mag de factor IX-activiteit niet dalen beneden de gegeven plasma-activiteit (in % van normaal of in IE/dl) tijdens de overeenstemmende periode. De volgende tabel kan worden gebruikt om de dosis te bepalen in geval van een bloedingsvoorval en chirurgie.
| Ernst van de bloeding/type chirurgie | Vereiste factor IX-spiegel (%) (IE/dl) | Frequentie van toediening (uren)/duur van behandeling (dagen) |
Bloeding Lichte of matige gewrichtsbloeding, spierbloeding (behalve m. iliopsoas) of bloeding in de mond | 30 - 60 | Bij de meeste bloedingen zou één enkele dosis voldoende moeten zijn. Onderhoudsdosis na 24-72 uur als er nog tekenen van bloeding zijn. |
Ernstige bloeding Levensbedreigende bloedingen, diepe spierbloeding, inclusief de m. iliopsoas | 60 - 100 | Herhaal om de 24-72 uur tijdens de eerste week, en daarna een wekelijkse onderhoudsdosis tot de bloeding stopt en genezing is verkregen. |
Kleine operatie Inclusief ongecompliceerde tandextractie | 50 - 80 (pre- en postoperatief) | Eén enkele dosis zou voldoende kunnen zijn bij de meeste kleine operaties. Zo nodig kan een onderhoudsdosis worden gegeven na 24-72 uur tot de bloeding stopt en genezing is verkregen. |
| Grote operatie | 60 - 100 (pre- en postoperatief) | Herhaal om de 24-72 uur tijdens de eerste week, en daarna een onderhoudsdosis 1- tot 2-maal per week tot de bloeding stopt en genezing is verkregen. |
Profylaxe
Voor een langdurige profylaxe van bloedingen bij patiënten met ernstige hemofilie-B is de gebruikelijke dosering 35 tot 50 IE/kg eenmaal per week.
Sommige patiënten die goed onder controle zijn met een toediening eenmaal per week, kunnen worden behandeld met een dosis tot maximaal 75 IE/kg om de 10 of 14 dagen. Voor patienten > 18 jaar, kan men een verdere verlenging van het toedieningsinterval overwegen (zie rubriek 5.1).
In sommige gevallen, vooral bij jongere patiënten, kunnen kortere dosisintervallen of hogere doses noodzakelijk zijn.
Na een bloedingsvoorval tijdens profylaxe moeten de patiënten hun profylactische schema zo nauwgezet mogelijk voortzetten, met 2 doses IDELVION met een tussenpoos van minstens 24 uur, maar langer als het geschikt geacht wordt voor de patiënt.
Pediatrische patiënten
Voor langdurige profylaxe is het aanbevolen toedieningsschema 35 tot 50 IE/kg eenmaal per week. Voor adolescenten van 12 jaar en ouder, zijn de doseringsaanbevelingen dezelfde als voor volwassenen (zie hierboven).
Bijzondere waarschuwingen en voorzorgen bij gebruik
Remmers
Na herhaalde toediening van humane stollingsfactor IX-producten moeten de patiënten worden gevolgd op de ontwikkeling van neutraliserende antistoffen (remmers), die met geschikte biologische tests kunnen worden gemeten in Bethesda-eenheden (BE).
In de literatuur zijn gevallen gerapporteerd die wijzen op een correlatie tussen het optreden van een factor IX-remmer en allergische reacties. Patiënten die allergische reacties vertonen, moeten dan ook worden onderzocht op aanwezigheid van een remmer. Hierbij moet worden vermeld dat patiënten met factor IX-remmers een hoger risico op anafylaxie lopen bij een volgende toediening van factor IX.
Monitoring van de behandeling
Tijdens de behandeling wordt een geschikte bepaling van factor IX-spiegels aangeraden om de toe te dienen dosis en de frequentie van herhaalde infusies te bepalen. De respons op factor IX kan verschillen van patiënt tot patiënt wegens verschillen in halfwaardetijd en recuperatie. Een dosis gebaseerd op het lichaamsgewicht moet mogelijk worden aangepast bij patiënten die te weinig of te veel wegen. Vooral in geval van grote chirurgische ingrepen is een precieze monitoring van de substitutietherapie door middel van analyse van de stolling (factor IX-activiteit in plasma) onontbeerlijk.
Bij gebruik van een in vitro op de tromboplastinetijd (aPTT) gebaseerde één-fase-stollingstest voor bepaling van factor IX-activiteit in bloedmonsters van de patiënt, kunnen de resultaten van de factor IX-activiteit in plasma significant worden beïnvloed door het type aPTT-reagens en de referentiestandaard die in de test wordt gebruikt. Meting met een één-fase-stollingstest met een op kaoline gebaseerd aPTT-reagens of actine FS-aPTT-reagens zal waarschijnlijk resulteren in een onderschatting van de activiteit. Dat is belangrijk, vooral bij verandering van laboratorium en/of van de reagentia die bij de test worden gebruikt.