


SmPC (samenvatting van de productkenmerken) - Fragmin 2.500 IE/0,2 ml / 5.000 IE/0,2 ml / 7.500 IE/0,3 ml / 10.000 IE/0,4 ml / 12.500 IE/0,5 ml / 15.000 IE/0,6 ml / 18.000 IE/0,72 ml oplossing voor injectie
1. NAAM VAN HET GENEESMIDDEL
Fragmin 2.500 IE/0,2 ml oplossing voor injectie
Fragmin 5.000 IE/0,2 ml oplossing voor injectie
Fragmin 7.500 IE/0,3 ml oplossing voor injectie
Fragmin 10.000 IE/0,4 ml oplossing voor injectie
Fragmin 12.500 IE/0,5 ml oplossing voor injectie
Fragmin 15.000 IE/0,6 ml oplossing voor injectie
Fragmin 18.000 IE/0,72 ml oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Fragmin 2.500 IE/0,2 ml Iedere wegwerpspuit van 0,2 ml bevat 2.500 IE (anti-Xa) dalteparinenatrium.
Fragmin 5.000 IE/0,2 ml Iedere wegwerpspuit van 0,2 ml bevat 5.000 IE (anti-Xa) dalteparinenatrium.
Fragmin 7.500 IE/0,3 ml Iedere wegwerpspuit van 0,3 ml bevat 7.500 IE (anti-Xa) dalteparinenatrium.
Fragmin 10.000 IE/0,4 ml Iedere wegwerpspuit van 0,4 ml bevat 10.000 IE (anti-Xa) dalteparinenatrium.
Fragmin 12.500 IE/0,5 ml Iedere wegwerpspuit van 0,5 ml bevat 12.500 IE (anti-Xa) dalteparinenatrium.
Fragmin 15.000 IE/0,6 ml Iedere wegwerpspuit van 0,6 ml bevat 15.000 IE (anti-Xa) dalteparinenatrium.
Fragmin 18.000 IE/0,72 ml Iedere wegwerpspuit van 0,72 ml bevat 18.000 IE (anti-Xa) dalteparinenatrium.
De sterkte wordt aangegeven in internationale anti-factor-Xa eenheden volgens de Eerste Internationale Standaard voor laagmoleculair gewicht heparine.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in wegwerpspuiten van 0,2 ml met 2.500 respectievelijk 5.000 IE (anti-Xa)/0,2 ml.
Oplossing voor injectie in wegwerpspuiten met 7.500 IE (anti-Xa)/0,3 ml, 10.000 IE (anti-Xa)/0,4 ml, 12.500 IE (anti-Xa)/0,5 ml, 15.000 IE (anti-Xa)/0,6 ml en 18.000 IE (anti-Xa)/0,72 ml.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
- 1. Preventie van trombotische complicaties in het extracorporale systeem tijdens hemodialyse en hemofiltratie.
- 2. Tromboseprofylaxe samenhangend met chirurgische ingrepen en verlengde tromboseprofylaxe bij electieve heupchirurgie.
- 3. Profylaxe van diepe veneuze trombose bij bedlegerige patiënten, die opgenomen zijn voor een acute medische aandoening waaronder: hartinsufficiëntie, acute respiratoire insufficiëntie, ernstige infectie of acute reumatische aandoeningen.
- 4. Behandeling van acute diep veneuze trombose en longembolie.
- 5. Instabiele coronairaandoeningen, zoals instabiele angina pectoris en non-Q-wave myocardinfarct.
- 6. Behandeling van symptomatische veneuze trombo-embolieën en de langdurige secundaire preventie ervan bij kankerpatiënten met vaste tumoren.
- 7. Pediatrische patiënten: behandeling van symptomatische veneuze trombo-embolie (VTE) bij kinderen van 1 maand en ouder.
4.2 Dosering en wijze van toediening
Dosering
- 1. Antistolling ten behoeve van hemodialyse en hemofiltratie
Patiënten zonder verhoogd bloedingsrisico:
Hemodialyse en hemofiltratie gedurende maximaal vier uur: dosering als hieronder vermeld of een enkele intraveneuze bolusinjectie van 5.000 IE.
Hemodialyse of hemofiltratie gedurende meer dan vier uur: intraveneuze bolusinjectie van
30-40 IE/kg lichaamsgewicht gevolgd door een intraveneuze infusie van 10-15 IE/kg lichaamsgewicht per uur. De ontstollingsactiviteit dient te worden bepaald door middel van een anti-factor Xa-bepaling. De plasmaspiegel zal dan dienen te liggen tussen 0,5 en 1,0 IE anti-Xa/ml.
Patiënten met een verhoogd bloedingsrisico:
Intraveneuze bolusinjectie van 5-10 IE/kg lichaamsgewicht, gevolgd door een intraveneuze infusie van 4-5 IE/kg lichaamsgewicht per uur. De plasmaspiegel dient in dit geval te liggen tussen 0,2 en 0,4 IE anti-Xa/ml.
- 2. Tromboseprofylaxe samenhangend met chirurgische ingrepen
Tromboseprofylaxe bij operaties met een matig tromboserisico (algemene chirurgie):
Op de dag van de operatie, één tot twee uur voor de ingreep, 2.500 IE subcutaan. Vervolgens elke ochtend 2.500 IE subcutaan tot volledige mobilisatie van de patiënt; normaal gesproken vijf tot zeven dagen of langer.
Patiënten met maligniteiten en/of andere risicofactoren die de kans op trombose vergroten kunnen - als alternatief - met onderstaande hogere dosering worden behandeld.
Tromboseprofylaxe bij operaties met risicofactoren voor een verhoogd tromboserisico:
5.000 IE subcutaan de avond voor de operatie en 5.000 IE subcutaan op de daarop volgende avonden. De behandeling wordt voortgezet tot volledige mobilisatie van de patiënt; normaal gesproken vijf tot zeven dagen of langer.
Als alternatief kan 2.500 IE subcutaan gegeven worden één tot twee uur voor de ingreep en 2.500 IE acht tot twaalf uur later. Vervolgens elke ochtend 5.000 IE subcutaan.
Electieve heupchirurgie:
Dien Fragmin toe volgens één van in onderstaande tabel weergegeven toedieningsschema’s. Continueer tot volledige mobilisatie van de patiënt en bij voorkeur gedurende minimaal vijf weken post-operatief.
| Dosis dalteparine subcutaan | ||||
| Tijdstip van eerste dosis dalteparine | 10 tot 14 uur voor de operatie | 1-2 uur voor de operatie | 4-8 uur na de operatie1 | Postoperatieve periode |
| Postoperatieve start | ... | ... | 2.500 IE2 | Iedere dag 5.000 IE |
| Preoperatieve start – Op de dag van de operatie | ... | 2.500 IE | 2.500 IE2 | Iedere dag 5.000 IE |
| Preoperatieve start – De avond voor de operatie3 | 5.000 IE | ... | 5.000 IE | Iedere dag 5.000 IE |
1 Of later, als er nog geen hemostase bereikt is.
2 Zorg dat er minimaal 6 uur zit tussen de toediening van deze dosis en de dosis die wordt gegeven op dag 1 van de postoperatieve periode. Pas het tijdstip van de dosis op dag 1 van de postoperatieve periode dienovereenkomstig aan.
3 Zorg dat er ongeveer 24 uur zit tussen de toedieningen.
Bij de keuze van het toedieningsschema dient een afweging gemaakt te worden tussen het tromboserisico en het risico van bloedingen. Een pre-operatieve start kan het tromboserisico ten opzichte van de postoperatieve start verlagen, maar ook het risico van bloedingen doen toenemen.
- 3. Profylaxe van diepe veneuze trombose bij bedlegerige patiënten die opgenomen zijn voor een acute medische aandoening waaronder: hartinsufficiëntie, acute respiratoire insufficiëntie, ernstige infectie of acute reumatische aandoeningen
Een hoeveelheid van 5.000 IE dalteparinenatrium subcutaan eenmaal daags toedienen, in het algemeen gedurende 12 tot 14 dagen of langer aan patiënten bij wie de beperkte mobiliteit aanhoudt. Het monitoren van anticoagulerende effect is over het algemeen niet noodzakelijk.
- 4. Behandeling van acute diep veneuze trombose en longembolie
Fragmin kan zowel één- als tweemaal daags worden toegediend als subcutane injectie.
Toediening eenmaal daags:
Een hoeveelheid van 200 IE (anti-Xa)/kg lichaamsgewicht subcutaan eenmaal daags. Het monitoren van het anticoagulerende effect is niet nodig. De eenmalige dagelijkse dosis dient niet groter te zijn dan 18.000 IE (anti-Xa).
Toediening twee maal daags:
Een hoeveelheid van 100 IE (anti-Xa)/kg lichaamsgewicht subcutaan twee maal daags wordt gebruikt voor patiënten met een verhoogd risico op bloedingen. Het monitoren van de behandeling is in het algemeen niet noodzakelijk, maar kan overwogen worden bij patiënten met een toegenomen risico op bloedingen of retrombose (zie rubriek 4.4).
Indien monsterafname dient plaats te vinden, dient er rekening mee gehouden te worden dat drie tot vier uur na toediening de Cmax bereikt is. De aanbevolen plasmaspiegels liggen tussen 0,5-1,0 IE (anti-Xa)/ml.
Gelijktijdige toediening van orale vitamine K-antagonisten kan meteen worden gestart. De behandeling met Fragmin wordt voortgezet totdat de protrombinecomplexspiegels (factor II, VII, IX en X) een therapeutisch niveau hebben bereikt. Gewoonlijk is een behandeling van tenminste vijf dagen noodzakelijk.
- 5. Instabiele coronairaandoeningen zoals instabiele angina pectoris en non-Q-wave myocardinfarct
120 IE/kg lichaamsgewicht subcutaan tweemaal daags. De maximum dosis is 10.000 IE per 12 uur. Tenzij specifiek gecontraïndiceerd dienen patiënten ook gelijktijdige behandeling met acetylsalicylzuur (160 mg op de eerste dag, gevolgd door 80 mg/dag) te krijgen. De behandeling dient minimaal zes dagen te worden voortgezet .
Indien de arts dit wenselijk acht, kan de behandeling daarna voortgezet worden in een vaste dosering van tweemaal per dag 5.000 IE (vrouwen < 80 kg en mannen < 70 kg) of tweemaal per dag 7.500 IE (vrouwen ≥ 80 kg en mannen ≥ 70 kg).
- 6. Behandeling van symptomatische veneuze trombo-embolieën en de langdurige secundaire preventie ervan bij kankerpatiënten met vaste tumoren
Maand 1
Geef gedurende de eerste 30 dagen van de behandeling eenmaal daags 200 IE/kg lichaamsgewicht subcutaan. De totale dagdosis mag niet hoger zijn dan 18.000 IE.
Maanden 2 – 6
Dalteparine dient eenmaal daags subcutaan te worden toegediend in een dosering van ongeveer
150 IE/kg met één van de wegwerpspuiten uit onderstaande tabel:
| lichaamsgewicht (kg) | Dalteparine dosis (IE) |
|---|---|
| ≤56 | 7.500 |
| 57 tot 68 | 10.000 |
| 69 tot 82 | 12.500 |
| 83 tot 98 | 15.000 |
| ≥99 | 18.000 |
Het gebruik van Fragmin bij deze indicatie is slechts gedurende 6 maanden onderzocht.
Vanaf maand 6
Na 6 maanden dient de behandeling gebaseerd te worden op het medisch oordeel van de behandelend arts en de actuele behandelingsrichtlijnen voor deze patiëntenpopulatie.
Dosisaanpassingen bij door chemotherapie geïnduceerde trombocytopenie:
In het geval van een door chemotherapie geïnduceerde trombocytopenie met een
trombocytengetal < 50.000/mm³ dient de toediening van dalteparine te worden onderbroken totdat het trombocytengetal weer een waarde boven de 50.000/mm³ bereikt heeft.
Bij een trombocytenaantal tussen de 50.000 en 100.000/mm³ dient, afhankelijk van het lichaamsgewicht, de dalteparinedosering met 17 tot 33 % te worden verlaagd ten opzichte van de standaarddosis (Tabel 1).
Zodra het trombocytengetal een waarde ≥ 100.000/mm³ heeft bereikt, dient het
standaarddoseringsschema van dalteparine weer gehanteerd te worden.
| Tabel 1. Dosisverlaging van Dalteparine bij trombocytopenie 50.000-100.000/mm3 | |||
|---|---|---|---|
| Lichaamsgewicht (kg) | Standaarddosis Dalteparine (IE) | Verlaagde dosis Dalteparine (IE) | Gemiddelde dosisverlaging (%) |
| ≤56 | 7.500 | 5.000 | 33 |
| 57 tot 68 | 10.000 | 7.500 | 25 |
| 69 tot 82 | 12.500 | 10.000 | 20 |
| 83 tot 98 | 15.000 | 12.500 | 17 |
| ≥99 | 18.000 | 15.000 | 17 |
| Afkortingen: IE = Internationale Eenheid | |||
Dosering bij patiënten met een gestoorde nierfunctie
- Bij patiënten met lichte tot matige nierfunctiestoornis (creatinineklaring tussen 30 en 60 ml/min) is geen doseringsaanpassing noodzakelijk.
Bij patiënten met ernstige nierfunctiestoornis (creatinineklaring <30 ml/min) wordt het gebruik van Fragmin niet aanbevolen wanneer een volledige therapeutische dosis wordt overwogen voor de indicaties diep veneuze trombose en instabiele angina pectoris en non-Q-wave myocardinfarct . Indien het gebruikt wordt, wordt sterk aanbevolen de anti-Xa spiegel nauwkeurig te controleren, waarbij dosisaanpassingen noodzakelijk kunnen zijn (zie rubriek 4.4). Bij tromboseprofylaxe hoeft de dosis dalteparine niet aangepast te worden. Anti-Xa monstering dient als volgt te gebeuren:
- bij patiënten die 2 injecties per dag krijgen: na de 3de of 4de Fragmin dosering, 3 tot 4 uur na de injectie;
- bij patiënten die eenmaal per dag een injectie krijgen: na de tweede of derde Fragmin dosering, 4 tot 6 uur na de injectie.
Het streven is de anti-Xa spiegel tussen 0,5 – 1,5 IE/ml te houden.
Pediatrische patiënten
Behandeling van symptomatische veneuze trombo-embolie (VTE) bij kinderen van 1 maand en ouder.
Een concentratie van 2.500 IE/ml wordt geadviseerd om zeker te zijn van een nauwkeurige dosering voor het jongste leeftijdscohort. Wanneer verdunning nodig is, dient dit door een zorgprofessional te worden verricht (zie rubriek 6.6).
Behandeling van symptomatische veneuze trombo-embolie (VTE) bij kinderen
In de onderstaande tabel staat de aanbevolen startdosering per leeftijdsgroep.
| Tabel 2 - Startdoseringen voor kinderen met symptomatische VTE | ||||
|---|---|---|---|---|
| Leeftijdsgroep | Startdosering | |||
| 1 maand tot 2 jaar | 150 IE/kg tweemaal daags | |||
| 2 jaar tot 8 jaar | 125 IE/kg tweemaal daags | |||
| 8 jaar tot 18 jaar | 100 IE/kg tweemaal daags | |||
| Tabel 3 – Verdunningstabel voor kinderen | |||
| Leeftijd | Geadviseerde concentratie voor toediening | Concentratie zoals geleverd* | |
| 10.000 IE/ml | 25.000 IE/ml | ||
| 1 maand-2 jaar | 2.500 IE/ml | V (actief) + 3V (verdunningsmiddel) | V (actief) + 9V (verdunningsmiddel) |
| 2 jaar-8 jaar | 10.000 IE/ml | Geen verdunning nodig | V (actief) + 1,5V (verdunningsmiddel) |
| 8 jaar-17 jaar | 10.000 IE/ml | Geen verdunning nodig | V (actief) + 1,5V (verdunningsmiddel)** |
Het eindvolume voor injectie dient tussen 0,15 ml en 1,0 ml te liggen. Als het onder of boven dit bereik ligt, dient een respectievelijk minder/meer geconcentreerde oplossing voor toediening te worden bereid. * Trek een geschikt volume (V) van ten minste 1,0 ml van de oplossing zoals die is geleverd op in een spuit en voeg vervolgens verdunningsmiddel toe (het volume verdunningsmiddel wordt uitgedrukt als een meervoud van V); dien het juiste volume van de verdunde oplossing toe. Voor kinderen >20 kg kan de concentratie van 12.500 IE/ml ook direct worden toegediend, zonder verdunning ** Voor kinderen >50 kg kan de oplossing van 25.000 IE/ml ook direct worden toegediend, zonder verdunning. | |||
Fragmin is verenigbaar met oplossingen voor infusie die bestaan uit natriumchloride (9 mg/ml) of glucose (50 mg/ml) in glazen flessen en plastic containers (zie rubriek 6.6).
Controle van anti-Xa spiegels bij kinderen
Na aanvang van de behandeling met Fragmin dient de anti-Xa spiegel aanvankelijk na de eerste, tweede of derde dosis te worden gemeten. Vier uur na toediening dienen monsters te worden genomen voor het bepalen van de anti-Xa spiegel.
Doses dienen in stappen van 25 IE/kg te worden aangepast om een streefwaarde van de anti-Xa-spiegel tussen 0,5 IE/ml en 1 IE/ml te verkrijgen. De anti-Xa spiegel dient na elke aanpassing te worden gemeten. De onderhoudsdosis dient individueel te worden bepaald, gebaseerd op de dosis die de streefwaarde voor anti-Xa bereikt in monsters die 4 uur na toediening werden afgenomen.
Het controleren van de anti-Xa spiegels dient te worden voortgezet totdat een adequate onderhoudsdosis is vastgesteld en dient periodiek te worden voortgezet om de streefwaarde voor anti-Xa aan te houden. Bij de jongste kinderen wordt aanbevolen de anti-Xa spiegel in eerste instantie te controleren na de eerste dosis en daarna kan frequentere controle nodig zijn om de dosisaanpassingen te begeleiden totdat de beoogde anti-Xa spiegels zijn bereikt (zie rubriek 5.1 en 5.2).
In het geval van een beperkte of veranderende fysiologische nierfunctie, zoals bij neonaten, is nauwlettende controle van anti-Xa spiegels nodig.
Zoals voor alle antitrombotica geldt, is er een risico op systemische bloeding na toediening van Fragmin. Fragmin dient met zorgvuldigheid gebruikt te worden in hoge doses bij de behandeling van recent geopereerde patiënten. Nadat behandeling is gestart dienen patiënten zorgvuldig te worden gecontroleerd op bloedingscomplicaties. Dit kan plaatsvinden door regelmatig fysiek onderzoek van patiënten, nauwkeurige observatie van de chirurgische drain en periodieke metingen van hemoglobine en anti-Xa bepalingen.
De veiligheid en werkzaamheid van dalteparinenatrium voor de profylaxe van VTE bij kinderen zijn niet vastgesteld. De momenteel beschikbare gegevens over de profylaxe van VTE worden beschreven in rubriek 5.1, maar er kan geen doseringsadvies worden gegeven.
Wijze van toediening
Pediatrische patiënten
Fragmin wordt subcutaan toegediend, bij voorkeur in het subcutane weefsel van de buik, anterolateraal of posterolateraal, of in het laterale deel van de dij, in een hoek tussen 45° en 90°.
Uitgebreide instructies voor de toediening van Fragmin worden in rubriek 3 van de bijsluiter gegeven.
De wegwerpspuit hoeft niet ontlucht te worden vóór gebruik.
Voor instructies over verdunning van het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen, of voor andere laagmoleculaire heparines en/of heparine; bijvoorbeeld een bewezen of vermoede door heparine veroorzaakte immunologische trombocytopenie in de anamnese.
- Bloedverlies uit de tractus digestivus door ulcus pepticum, tumoren, hiatus hernia of diverticulose.
- Cerebrovasculair accident, behalve wanneer er systemische trombo-embolieën zijn.
- Hypertensie.
- Retinopathie door hypertensie en/of diabetes.
- Bloedingen of hemorrhagische diathese door ernstige stollingsstoornissen of trombocytopenie, tenzij bij intravasale stolling.
- Acute of subacute septische endocarditis.
- Letsels of operaties aan het centrale zenuwstelsel (hersenen, ruggenmerg), ogen en oren.
Regionale of spinale anesthesie en lumbale punctie vormen uitsluitend een contra-indicatie indien Fragmin in therapeutische doseringen wordt gegeven (zie rubriek 4.4).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Toepassing van epidurale/spinale anesthesie of een lumbale punctie bij gelijktijdig gebruik van laagmoleculaire heparines of heparine-achtigen, ter preventie van trombo-embolische complicaties, verhoogt het risico op het ontwikkelen van epidurale of spinale hematomen. Dit kan resulteren in een langdurige of permanente verlamming. Het risico op deze complicatie neemt toe bij het gebruik van epidurale verblijfskatheters of bij gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden, zoals prostaglandinesynthaseremmers (NSAID’s), plaatjesaggregatieremmers of andere anticoagulantia. Het risico lijkt ook toe te nemen door traumatische of herhaalde epidurale of spinale punctie. De patiënten dienen regelmatig gecontroleerd te worden op symptomen die wijzen op neurologisch functieverlies in het geval dat anticoagulantia (in profylaxis dosering) worden gegeven in verband met epidurale en spinale anesthesie.
Het aanbrengen of verwijderen van de epidurale of spinale katheter dient te worden uitgesteld tot 10-12 uur na de doses dalteparine die worden toegediend voor de tromboseprofylaxe, terwijl bij patiënten die hogere therapeutische doses dalteparine krijgen (zoals 100 IE/kg -120 IE/kg om de 12 uur of 200 IE/kg eenmaal daags) het interval minimaal 24 uur dient te bedragen.
Mocht een arts bij het klinische oordeel hebben besloten om over te gaan tot het toedienen van anticoagulantia dan dient in het geval van epidurale of spinale anesthesie extreme waakzaamheid te worden betracht en dient de patiënt veelvuldig te worden gecontroleerd om tekenen en symptomen van een neurologische stoornis te detecteren zoals rugpijn, sensorische of motorische stoornissen (dof gevoel en zwakte in de onderste ledematen) en darm- of blaasdisfunctie. Verpleegkundigen dienen te worden opgeleid om dergelijke tekenen en symptomen te herkennen. De patiënten dienen te worden opgedragen om onmiddellijk een verpleegkundige of een arts op de hoogte te stellen als ze één van deze tekenen of symptomen ervaren.
Als tekenen of symptomen van epidurale of spinale hematomen worden vermoed, dient dringend een diagnose te worden gesteld en dient behandeling een decompressie van het ruggenmerg te omvatten.
Fragmin dient met de nodige voorzichtigheid te worden gebruikt bij patiënten met trombocytopenie en plaatjesfunctiestoornissen (en niet bij patiënten met trombocytopenie zoals genoemd onder contra-indicaties).
Het wordt aanbevolen de bloedplaatjes te tellen voor aanvang van de behandeling met dalteparine en deze ook regelmatig te controleren. Extra voorzichtigheid dient te worden betracht bij een snel ontwikkelende trombocytopenie en bij ernstige trombocytopenie (< 100.000/μl of mm3) gedurende de behandeling met dalteparine. In beide gevallen wordt een in-vitrotest op antilichamen tegen bloedplaatjes in de aanwezigheid van heparinen aanbevolen. Als het resultaat van de in-vitrotest positief is of geen uitsluitsel geeft, of wanneer er geen test is uitgevoerd, dient de behandeling met Fragmin gestopt te worden (zie rubriek 4.3). Voorzichtigheid is ook geboden bij patiënten met een ernstige lever- en nierinsufficiëntie, oncontroleerbare hypertensie, hypertensieve of diabetische retinopathie of andere aandoeningen waarbij bloedingen kunnen optreden.
Fragmin mag niet intramusculair worden toegediend. Vanwege het risico op hematomen dient intramusculaire toediening van andere medische preparaten vermeden te worden wanneer de 24-uurs dosering dalteparine de 5.000 IE overschrijdt.
Bij langdurige behandeling van instabiele coronaire aandoeningen, zoals bijvoorbeeld bij revascularisatie, dient een afname van de dosis te worden overwogen bij een verminderde nierfunctie (S-creatinine >150 μmol/l).
Hoge doseringen met dalteparine, die nodig zijn voor de behandeling van diep veneuze trombose, longembolie of instabiele coronairaandoeningen, dienen met voorzichtigheid toegediend te worden bij patiënten die recent een chirurgische ingreep hebben ondergaan en andere aandoeningen waarbij een hoger risico op bloedingen wordt vermoed.
Gelijktijdig gebruik met geneesmiddelen die de hemostase beïnvloeden, zoals trombolytische middelen, andere anticoagulantia, prostaglandinesynthaseremmers (NSAID's), bloedplaatjesremmers of dextran, kan het anticoagulerende effect van dalteparine versterken en wordt niet aanbevolen. Gepaste voorzichtigheid is geboden onder specifieke omstandigheden bij het wisselen van anticoagulantiatherapie (zie rubriek 4.5).
Controle van het antistollingseffect van dalteparine wordt over het algemeen niet noodzakelijk geacht, maar kan overwogen worden voor speciale patiëntengroepen zoals kinderen; bij nierfalen; of bij erg magere of ziekelijk obese patiënten, bij zwangeren of bij een verhoogde kans op bloedingen of het opnieuw optreden van trombose.
Heparine kan de aldosteronafscheiding door de bijnierschors onderdrukken waardoor hyperkaliëmie ontstaat, met name bij patiënten met diabetes mellitus, chronisch nierfalen, reeds aanwezige metabole acidose en een verhoogde plasmakaliumconcentratie en patiënten die kaliumbesparende medicijnen nemen. Het risico op hyperkaliëmie lijkt toe te nemen naarmate de behandeling voortduurt, maar is gewoonlijk reversibel. De plasmakaliumconcentratie dient bij risicopatiënten bepaald te worden voorafgaand aan de heparinebehandeling en dient daarna regelmatig gecontroleerd te worden, vooral als de behandeling langer dan ongeveer 7 dagen duurt.
Laboratoriumbepalingen die gebruik maken van een chromogeen substraat worden beschouwd als de methode van eerste keuze voor het bepalen van anti-factor-Xa-spiegels. APTT (Activated Partial Thromboplastin Time) of trombinetijd dienen niet gebruikt te worden aangezien deze testen relatief ongevoelig zijn voor de activiteit van dalteparine. Verlenging van de APTT mag alleen gebruikt worden als een test op overdosering. Verhoging van de dosis geënt op een verlenging van de APTT kan overdosering en bloedingen tot gevolg hebben (zie rubriek 4.9).
Patiënten die chronische hemodialyse met dalteparine ondergaan, hebben normaal gesproken slechts weinig aanpassingen van de dosis nodig; daarom zijn slechts enkele controles van de anti-Xa-spiegels nodig. Patiënten die acute hemodialyse ondergaan, kunnen instabieler zijn en hebben daarom een uitgebreidere controle van hun anti-Xa-spiegels nodig.
In het geval dat er zich een transmuraal myocardinfarct ontwikkelt bij patiënten met instabiele coronairaandoeningen, zoals instabiele angina pectoris en non-Q-wave myocardinfarct, kan trombolytische behandeling geïndiceerd zijn. Het is niet noodzakelijk de behandeling met dalteparine te onderbreken; het risico op bloedingen kan echter toegenomen zijn.
De anti-factor-Xa-activiteiten van Fragmin zijn niet vergelijkbaar met die van ongefractioneerd heparine of andere laagmoleculair gewicht heparines. Bij overschakeling op een ander product kan aanpassing van de dosering noodzakelijk zijn.
Bij patiënten met een gestoorde nierfunctie werd een verhoogde kans op bloedingen waargenomen als de volledige therapeutische dosis van Fragmin werd gebruikt. Daarom wordt het gebruik van Fragmin niet aanbevolen bij patiënten met een ernstige nierfunctiestoornis (creatinineklaring <30 ml/min). Als het echter gebruikt dient te worden, wordt sterk aanbevolen de anti-Xa spiegel te controleren (zie rubriek 4.2).
Er zijn nog geen adequate onderzoeken uitgevoerd om het veilig en doeltreffend gebruik van Fragmin te evalueren bij het voorkomen van kleptrombose bij patiënten met artificiële hartkleppen. Profylactische doses Fragmin zijn niet voldoende om kleptrombose te voorkomen bij patiënten met artificiële hartkleppen. Met het oog hierop wordt het gebruik van Fragmin voor het voorkomen van kleptrombose niet aanbevolen.
Mislukken van de therapie en overlijden van de moeder zijn gerapporteerd bij zwangere vrouwen met een artificiële hartklep die laagmoleculaire heparines gebruiken. De veiligheid van Fragmin is bij deze patiëntenpopulatie niet aangetoond, hoewel richtlijnen, gebaseerd op consensus van experts, het gebruik van laagmoleculaire heparines (waaronder Fragmin) voor tromboseprofylaxe (indien medisch geïndiceerd) aanbevelen bij zwangerschap met een matig en hoog risico en als chronische tromboseprofylaxe bij niet-zwangere vrouwen met een artificiële hartklep. Nauwkeurig controleren van de anti-Xa factor wordt aanbevolen. Aanbevolen wordt minimumspiegels van 0,6 – 0,7 IE/ml en maximumspiegels van < 1,5 IE/ml aan te houden.
Pediatrische patiënten
Anti-Xa spiegels dienen bij aanvang van de behandeling en na elke dosisaanpassing te worden gecontroleerd (zie rubriek 4.2).
Er zijn geen gegevens bij kinderen met cerebrale ader- en sinustrombose die een CZS-infectie hebben. Het risico op bloedingen dient vóór en tijdens de behandeling met dalteparine zorgvuldig te worden geëvalueerd.
Gebruik bij ouderen
Oudere patiënten (met name patiënten van 80 jaar en ouder) kunnen binnen het therapeutische doseringsbereik een verhoogd risico lopen op bloedingcomplicaties. Nauwlettende klinische controle wordt aangeraden.
Allergische reacties
De naaldafdekdop van de wegwerpspuiten van Fragmin kan latex (natuurlijk rubber) bevatten. Dit kan ernstige allergische reacties veroorzaken bij personen met overgevoeligheid voor latex (natuurlijk rubber).
Hulpstof(fen)
Natrium
Fragmin 2.500 IE/0,2 ml, Fragmin 10.000 IE (anti-Xa)/0,4 ml, Fragmin 12.500 IE (anti-Xa)/0,5 ml, Fragmin 15.000 IE (anti-Xa)/0,6 ml en Fragmin 18.000 IE (anti-Xa)/0,72 ml bevatten minder dan 1 mmol natrium (23 mg) per voorgevulde spuit, dat wil zeggen dat ze in wezen ‘natriumvrij’ zijn. Patiënten die een natriumarm dieet volgen en ouders van wie de kinderen met Fragmin behandeld worden, kunnen worden geïnformeerd dat deze geneesmiddelformuleringen in wezen ‘natriumvrij’ zijn.
Dit geneesmiddel kan verder worden verdund met natriumbevattende oplossingen (zie rubriek 4.2 en 6.6). Hiermee dient rekening te worden gehouden in verband met de totale hoeveelheid natrium van alle bronnen die aan de patiënt worden toegediend.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Geneesmiddelen die de effecten van dalteparine versterken
Gelijktijdig gebruik van geneesmiddelen die de hemostase beïnvloeden, zoals andere anticoagulantia, plaatsjesaggregatieremmers, acetylsalicylzuur, NSAID's, GP IIb/IIIa receptorantagonisten, vitamine K-antagonisten, trombolytica en dextranen kunnen het antistollingseffect van dalteparine versterken (zie rubriek 4.4). Ulcerogene geneesmiddelen zoals corticosteroïden kunnen eveneens het antistollingseffect van dalteparine versterken. Prostaglandinesynthaseremmers (NSAID’s) zoals fenylbutazon, indomethacine en acetylsalicylzuur (ASA) in hoge dosering kunnen het antistollingseffect van dalteparine versterken. Omdat NSAID’s de productie van vaatverwijdende prostaglandines remmen, en daarmee ook de renale bloedsomloop en -excretie, dient extra voorzichtigheid te worden betracht bij het gelijktijdig toedienen van dalteparine en NSAID’s of hoge doses ASA bij patiënten met nierfalen.
Geneesmiddelen die de effecten van dalteparine tegengaan
Gelijktijdig gebruik van dalteparine met andexanet alfa kan de werkzaamheid van dalteparine verminderen. Er is aangetoond dat andexanet alfa, een recombinant gemodificeerde humane stollingsfactor Xa die gebruikt wordt voor het omkeren van antistolling met apixaban of rivaroxaban, zich bindt aan heparinegebonden antitrombine III (ATIII) en dat het de anticoagulerende werking van dalteparine kan verminderen.
Indien er echter geen specifieke contra-indicaties zijn, wordt geadviseerd patiënten met instabiele coronaire arteriële aandoeningen (instabiele angina en non-Q-wave infarct) te behandelen met lage doses acetylsalicylzuur (zie rubriek 4.2). Er is aangetoond dat heparine een interactie vertoont met onderstaande geneesmiddelen, en mogelijk kunnen soortgelijke interacties ook met dalteparine optreden:
- - versterking van het antistollingseffect door sulfinpyrazon, probenecide, i.v. etacrynezuur, cytostatica en hoge doses penicilline;
- - verzwakking van het antistollingseffect door intraveneus toegediende nitroglycerine, antihistaminica, digoxine, tetracyclines, ascorbinezuur en het roken van tabak;
- - quinine.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Onderzoek in het tweede en derde trimester heeft aangetoond dat dalteparine de placenta niet passeert.
Een grote hoeveelheid gegevens over zwangere vrouwen (meer dan 1000 zwangerschapsuitkomsten) duidt erop dat Fragmin niet misvormend of foetaal/neonataal toxisch is. Fragmin kan tijdens de zwangerschap worden gebruikt indien dit klinisch nodig is.
Er zijn meer dan 2000 gepubliceerde gevallen (onderzoeken, gevallenreeksen en casereports) over de toediening van dalteparine bij zwangerschap. In vergelijking met ongefractioneerde heparine werden een lagere bloedingsneiging en een lager risico op osteoporotische fracturen gemeld. De grootste prospectieve studie “Efficacy of Thromboprophylaxis as an Intervention during Gravidity“ (EthIG of doeltreffendheid van tromboprofylaxe als interventie tijdens de graviditeit) omvatte 810 zwangere vrouwen en onderzocht een zwangerschapsspecifiek schema voor risicostratificatie (laag, hoog, zeer hoog risico op veneuze trombo-embolie) met dagelijkse doses dalteparine tussen 50 – 150 IE/kg lichaamsgewicht (in alleenstaande gevallen tot max. 200 IE/kg lichaamsgewicht). Er zijn echter slechts beperkte gerandomiseerde, gecontroleerde onderzoeken beschikbaar over het gebruik van laagmoleculaire heparines bij zwangerschap.
De resultaten van dieronderzoek duidden niet op teratogene of foetotoxische eigenschappen van dalteparine (zie rubriek 5.3).
Epidurale anesthesie is tijdens een bevalling streng gecontra-indiceerd bij vrouwen die worden behandeld met hoge doses anticoagulantia (zie rubriek 4.3). Voorzichtigheid is geboden bij het behandelen van patiënten met een verhoogd risico op bloedingen, zoals perinatale vrouwen (zie rubriek 4.4). Bij zwangere vrouwen in het laatste trimester zijn anti-Xa halfwaardetijden van 4 tot 5 uur gemeten.
Mislukken van de therapie is gerapporteerd bij zwangere vrouwen met een artificiële hartklep die werden behandeld met volledige antistollingsdoses van laagmoleculaire heparine. Fragmin is niet voldoende bestudeerd voor gebruik bij zwangere vrouwen met artificiële hartkleppen.
Borstvoeding
Kleine hoeveelheden dalteparine worden uitgescheiden in de moedermelk. Tot nu toe lieten studies anti-Xa spiegels in moedermelk zien van 2 tot 8% van de plasmaspiegels (15 vrouwen, derde tot vijfde dag van de lactatie, 2 tot 3 uur na subcutane toediening van dalteparine). Een antistollingseffect bij de zuigeling lijkt onwaarschijnlijk.
Een risico voor de zuigeling kan niet worden uitgesloten. Er dient te worden besloten of al dan niet de borstvoeding dient te worden gestaakt of dat de behandeling met Fragmin dient te worden gestaakt , waarbij het voordeel van borstvoeding voor het kind en het voordeel van de behandeling met Fragmin voor de vrouw in overweging dienen te worden genomen.
Vruchtbaarheid
Op basis van de huidige klinische gegevens is er geen bewijs dat dalteparinenatrium een invloed heeft op de vruchtbaarheid. Bij het testen van dalteparinenatrium op dieren werden er geen effecten op de vruchtbaarheid, de copulatie of peri- en postnatale ontwikkeling waargenomen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er zijn geen gegevens bekend over het effect van dalteparine op de rijvaardigheid en het vermogen machines te bedienen. Een effect is echter niet waarschijnlijk.
4.8 Bijwerkingen
Aan de hand van gegevens uit klinisch onderzoek en post-marketing ervaring wordt in het navolgende overzicht het bijwerkingenprofiel voor Fragmin weergegeven.
Ongeveer 3 % van de patiënten die de profylactische behandeling hebben gekregen, meldde bijwerkingen.
De gemelde bijwerkingen, die mogelijk geassocieerd zijn met dalteparinenatrium, zijn in de volgende tabel gerangschikt volgens de systeem/orgaanklasse en naar frequentiegroep: vaak (≥1/100, <1/10), soms (≥1/1000, <1/100), zelden (≥1/10.000).
| Systeem/orgaanklasse | Frequentie | Bijwerkingen |
|---|---|---|
| Bloed- en lymfestelselaandoeningen | Vaak | Milde trombocytopenie (type I), die gewoonlijk reversibel is tijdens de behandeling |
| Niet bekend* | Immunologisch-gemedieerde heparine-geïnduceerde trombocytopenie (type II, met of zonder geassocieerde trombotische complicaties) | |
| Immuunsysteemaandoeningen | Soms | Overgevoeligheid |
| Niet bekend* | Anafylactische reacties | |
| Voedings- en stofwisselingsstoornissen | Vaak | Hyperkaliëmie** |
| Zenuwstelselaandoeningen | Niet bekend* | Er zijn gevallen van intracraniële bloedingen gemeld en een aantal waren fataal |
| Bloedvataandoeningen | Vaak | Bloedingen |
| Maag-darmstelselaandoeningen | Niet bekend* | Er zijn gevallen van retroperitoneale bloedingen gemeld en een aantal waren fataal |
| Lever- en galaandoeningen | Vaak | Voorbijgaande verhoging van de transaminasen |
| Huid- en onderhuidaandoeningen | Zelden | Huidnecrose, voorbijgaande alopecie |
| Niet bekend* | Huiduitslag | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Subcutane hematomen op de injectieplaats Pijn op de injectieplaats |
| Letsels, intoxicaties en verrichtingscomplicaties | Niet bekend* | Spinale of epidurale hematomen |
*(kan met de beschikbare gegevens niet worden bepaald)
**Heparineproducten kunnen hypoaldosteronisme veroorzaken, wat kan leiden tot een verhoogde plasmakaliumconcentratie. Klinisch significante hyperkaliëmie kan optreden, met name bij patiënten met chronisch nierfalen en diabetes mellitus (zie rubriek 4.4).
Het bloedingrisico is afhankelijk van de dosis. De meeste bloedingen zijn mild. Ernstige bloedingen zijn gerapporteerd, enkele met een fatale afloop.
Langdurige behandeling met heparine wordt in verband gebracht met een risico op osteoporose. Hoewel dit niet is geobserveerd met dalteparine kan het risico op osteoporose niet worden uitgesloten.
Pediatrische patiënten
Frequentie, type en ernst van bijwerkingen bij kinderen zijn naar verwachting gelijk aan die bij volwassenen.
De veiligheid van langdurige dalteparinetoediening is niet vastgesteld.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website www.lareb.nl.
4.9 Overdosering
Het antistollingseffect geïnduceerd door dalteparinenatrium wordt geremd door protamine. Aangezien protamine zelf een remmend effect heeft op de hemostase dient dit uitsluitend in noodgevallen te worden toegepast. De verlenging van de stollingstijd geïnduceerd door dalteparinenatrium wordt volledig geneutraliseerd door protamine; echter slechts 25-50 % van de anti-Xa-activiteit wordt tenietgedaan. Eén mg protamine remt het effect van 100 anti-Xa eenheden dalteparinenatrium.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antithrombotica, heparinegroep, ATC code: B01AB04.
Fragmin bevat dalteparinenatrium. Dalteparinenatrium is een laagmoleculair gewicht heparine afkomstig van varkensmucosa met een gemiddeld molecuulgewicht van 6000 Daltons (bereik: 5600-6400 Daltons). Dalteparinenatrium werkt antitrombotisch met name door een versnelling van de neutralisatie van geactiveerde stollingsfactoren door antitrombine. Dalteparinenatrium remt voornamelijk factor Xa en in geringere mate trombine. Daardoor wordt slechts een geringe invloed uitgeoefend op de totale stollingstijd, i.e. APTT. Het antitrombotische effect van dalteparinenatrium is gerelateerd aan de remming van factor Xa.
Pediatrische patiënten
Behandeling van symptomatische veneuze trombo-embolie (VTE) bij kinderen
In een open-label, multicentrisch klinisch fase 2-onderzoek werden 38 kinderen met objectief gediagnosticeerde acute diepveneuze trombose (DVT) en/of longembolie onderzocht (24 jongens; 14 meisjes) die 5 leeftijdscohortgroepen vertegenwoordigden, met kanker (N=26) en zonder kanker (N=12). In totaal hebben 26 patiënten het onderzoek afgerond en 12 zijn vroegtijdig gestopt (4 vanwege bijwerkingen, 3 patiënten hebben hun toestemming ingetrokken en 5 om andere redenen). De patiënten werden maximaal 3 maanden tweemaal daags met dalteparine behandeld, met een startdosering afhankelijk van leeftijd en gewicht waarbij de dosis werd aangepast in stappen van 25 IE/kg. De werkzaamheid van de behandeling in termen van regressie, progressie, herstel of geen verandering in de kwalificerende VTE werd beoordeeld door beeldvormende modaliteiten bij screening en aan het eind van het onderzoek (EOS).
Bij voltooiing van het onderzoek (N=34) was de kwalificerende VTE bij 21 (61,8%) patiënten verdwenen; 7 (20,6%) patiënten vertoonden regressie, 2 (5,9%) patiënten vertoonden geen verandering, geen van de patiënten vertoonde progressie en 4 (11,8%) patiënten hebben geen gegevens voor deze analyse bijgedragen. Daarnaast ervoer 1 (2,9%) patiënt tijdens het onderzoek een nieuwe VTE.
De mediane doses dalteparine (IE/kg) die tijdens de aanpassingsperiode van 7 dagen nodig waren om een therapeutische anti-Xa spiegel (0,5 tot 1,0 IE/ml) te verkrijgen, staan vermeld in tabel 4. Therapeutische anti-Xa spiegels (0,5 tot 1,0 IE/ml) werden (gemiddeld) binnen 2,6 dagen bereikt. Bloedingen bij patiënten die ten minste één dosis van het onderzoeksgeneesmiddel kregen (N=38) omvatten 1 (2,6%) ernstige bloeding, 0 (0%) klinisch relevante niet-ernstige bloedingen, 16 (42,1%) lichte bloedingen en 14 (36,8%) patiënten hadden geen bloedingen.
Tabel 4 - Mediane onderhoudsdoses dalteparine (IE/kg) na dosisaanpassing (in stappen van 25 IE/kg) die in verband kunnen worden gebracht met therapeutische anti-Xa spiegels (0,5 tot 1,0 IE/ml) per leeftijdscohort (N=34)
| Leeftijdscohort | N | Mediane dosis (IE/kg) |
|---|---|---|
| 0 tot 8 weken | 0 | n.v.t. |
| ≥8 weken tot 2 jaar | 2 | 208 |
| ≥2 jaar tot 8 jaar | 8 | 128 |
| ≥8 jaar tot 12 jaar | 7 | 125 |
| ≥12 jaar tot 19 jaar | 17 | 117 |
In een prospectief, multicentrisch, gerandomiseerd, gecontroleerd klinisch onderzoek werd de duur geëvalueerd van de trombosebehandeling bij 18 kinderen (0 tot 21 jaar) die tweemaal daags een antistollingsbehandeling met dalteparine kregen en werd de dosis dalteparine per kilogram bepaald die nodig is om 4-6 uur na toediening een anti-Xa spiegel van 0,5-1,0 IE/kg te bereiken, per leeftijdsgroep (vooraf gespecificeerd als zuigelingen <12 maanden, kinderen 1 - <13 jaar en jongvolwassenen 13 - <21 jaar).
De resultaten uit dit onderzoek toonden de volgende mediane (bereik) therapeutische doses per leeftijdsgroep: zuigelingen (n=3), 180 IE/kg (146-181 IE/kg); kinderen (n=7), 125 IE/kg (101-175 IE/kg) en jongvolwassenen (n=8), 100 IE/kg (91-163 IE/kg).
In een retrospectieve analyse werden de klinische en laboratoriumuitkomsten van het profylactisch en therapeutisch gebruik van dalteparine van 1 december 2000 tot en met 31 december 2011 in één instelling (Mayo Clinic) beoordeeld bij kinderen (0-18 jaar) voor de behandeling van VTE.
Behandelgegevens van in totaal 166 patiënten werden beoordeeld, waarvan 116 patiënten profylactische doses dalteparine kregen en 50 patiënten therapeutische doses. Van de 50 patiënten die eenmaal of tweemaal per dag therapeutische doses kregen, waren 13 patiënten jonger dan 1 jaar en hadden 21 patiënten maligniteiten.
De resultaten toonden aan dat patiënten jonger dan 1 jaar een aanzienlijk hogere op lichaamsgewicht gebaseerde dosering nodig hadden om therapeutische anti-Xa spiegels te bereiken dan kinderen (1-10 jaar) of jongvolwassenen (>10-18 jaar) (gemiddelde dosiseenheden/kg/dag; respectievelijk 396,6 versus 236,7 en 178,8, p <0,0001).
Van de 50 kinderen die in dit retrospectieve onderzoek werden behandeld, waren er 17 zuigelingen jonger dan 2 jaar (gemiddelde leeftijd 6 maanden; 10/17 mannelijk). De meeste zuigelingen (12/17) kregen tweemaal per dag een mediane startdosis dalteparine van 151 IE/kg (bereik 85 – 174 IE/kg); 5 zuigelingen kregen slechts eenmaal per dag een dosis, met vergelijkbare doses. De 17 zuigelingen werden gedurende 1 tot 3 maanden behandeld (mediaan 2 maanden) en de VTE verdween bij 82%; geen van hen had bloedingscomplicaties of bijwerkingen gerelateerd aan dalteparine.
Profylaxe van veneuze trombo-embolie bij kinderen
Een prospectieve studie (Nohe et al., 1999) onderzocht de werkzaamheid, veiligheid en relatie tussen dosis en plasma anti-Xa activiteit van dalteparine bij preventie en behandeling van arteriële en veneuze trombose bij 48 kinderen (32 jongens, 16 meisjes; te vroeg geboren baby’s in de 31e week van de zwangerschap tot 18 jaar oud). Acht kinderen met risicofactoren voor trombose (obesitas, proteïne C-deficiëntie, carcinoom) kregen dalteparine voor de profylaxe van immobilisatie en 2 voor “hoog risico”-profylaxe na een hartoperatie (groep I). Zesendertig kinderen kregen therapeutische dalteparine na arteriële of veneuze trombo-embolische voorvallen (groep II-IV). In de behandelingsgroep werden 8/36 kinderen (22%) behandeld met dalteparine voor re-occlusieprofylaxe na succesvolle trombolytische behandeling (groep II), 5/36 (14%) na niet-succesvolle trombolytische behandeling met rtPA of urokinase (groep III) en 23/36 (64%) voor primaire anti-trombotische behandeling vanwege contra-indicaties voor trombolyse (groep IV). In dit onderzoek hadden 10 patiënten die dalteparine als tromboseprofylaxe kregen, een onderhoudsdosis van eenmaal daags 95 ± 52 IE/kg subcutaan (SC) nodig om in een tijdsbestek van 3 tot 6 maanden een anti-Xa spiegel van 0,2 tot 0,4 IE/ml te bereiken. Er deden zich geen trombo-embolische voorvallen voor bij de 10 patiënten die dalteparine als tromboseprofylaxe kregen.
5.2 Farmacokinetische eigenschappen
De halfwaardetijd na intraveneuze injectie is twee uur en na subcutane injectie drie tot vier uur. De biologische beschikbaarheid na subcutane injectie is circa 90%. De farmacokinetiek is feitelijk niet dosisafhankelijk. Dalteparinenatrium wordt voornamelijk renaal uitgescheiden.
Pediatrische patiënten:
De farmacokinetiek van tweemaal daags subcutaan (SC) dalteparine, gemeten als anti-factor-Xa-activiteit, werd beschreven bij 89 pediatrische proefpersonen met of zonder kanker uit twee klinische onderzoeken en 1 observationeel onderzoek. De farmacokinetiek (PK) van dalteparine werd beschreven met een 1-compartimentenmodel met lineaire absorptie en eliminatie en PK-parameters zijn weergegeven in tabel 5. Na correctie voor lichaamsgewicht daalde de klaring (CL/F) met toenemende leeftijd, terwijl het distributievolume bij steady-state (Vd/F) gelijk bleef. De gemiddelde eliminatiehalfwaardetijd nam toe met de leeftijd.
Tabel 5 - Farmacokinetische parameters van dalteparine bij kinderen
| Parameter | Geboorte tot <8 weken | ≥8 weken tot <2 jaar | ≥2 jaar tot <8 jaar | ≥8 jaar tot <12 jaar | ≥12 jaar tot <19 jaar |
|---|---|---|---|---|---|
| Aantal patiënten (N) | 6 | 13 | 14 | 11 | 45 |
| Mediane leeftijd (bereik) (jaar) | 0,06 (0,04 – 0,14) | 0,5 (0,2 – 1,91) | 4,47 (2,01 – 7,6) | 9,62 (8,01 – 10,5) | 15,9 (12,0 – 19,5) |
| Afgeleide gemiddelde (SD) CL/F (ml/uur/kg) | 55,8 (3,91) | 40,4 (8,49) | 26,7 (4,75) | 22,4 (3,40) | 18,8 (3,01) |
| Afgeleide gemiddelde (SD) Vd/F (ml/kg) | 181 (15,3) | 175 (55,3) | 160 (25,6) | 165 (27,3) | 171 (38,9) |
| Afgeleide gemiddelde (SD) t½β (u) | 2,25 (0,173) | 3,02 (0,688) | 4,27 (1,05) | 5,11 (0,509) | 6,28 (0,937) |
| CL=klaring; F=absolute biologische beschikbaarheid; SD=standaard deviatie; t½β=eliminatiehalfwaardetijd; Vd=distributievolume. | |||||
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Dierexperimentele studies naar de toxiciteit lieten, behalve farmacodynamische effecten op de bloedstolling bij enkelvoudige of herhaalde toediening, osteoporotische effecten zien in langdurige studies bij ratten en honden en potentiatie van cataractvorming bij hoge doses in ratten. Het osteopene effect van equivalente doseringen dalteparine en heparine was vergelijkbaar. Er werd geen evidentie voor genotoxiciteit gevonden in in vitro en in vivo studies. Carcinogeniteit werd niet onderzocht.
Fertiliteitsstudies in de rat en embryo-foetale toxiciteitsstudies in rat en konijn toonden geen evidentie voor schadelijke effecten van dalteparine op de fertiliteit, de prenatale ontwikkeling of de peri-postnatale ontwikkeling.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Fragmin 2.500 IE/0,2 ml wegwerpspuit bevat:
Natriumchloride (Ph. Eur.)
Water voor injecties (Ph. Eur.)
Fragmin 5.000 IE/0,2 ml; Fragmin 7.500 IE/0,3 ml wegwerpspuiten bevatten:
Water voor injecties (Ph. Eur.)
Fragmin 10.000 IE/0,4 ml; 12.500 IE/0,5 ml; 15.000 IE/0,6 ml en 18.000 IE/0,72 ml wegwerpspuiten bevatten:
Water voor injecties (Ph. Eur.)
Zoutzuur (E507)
Natriumhydroxide (E524)
6.2 Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet gemengd worden met andere geneesmiddelen dan die vermeld zijn in rubriek 6.6.
6.3 Houdbaarheid
3 jaar
Fragmin verdund met natriumchloride (9 mg/ml) of glucose (50 mg/ml) tot een concentratie van 2.500 IE/ml: chemische en fysische stabiliteit is aangetoond voor 24 uur (benzylalcohol-vrije formuleringen) bij 20°C wanneer het wordt bewaard in een polypropyleen spuit of glazen flacon.
Vanuit microbiologisch oogpunt moet het product onmiddellijk worden gebruikt, tenzij de methode voor opening en verdunning het risico van microbiële verontreiniging uitsluit. Indien niet direct gebruikt, zijn de bewaartijden en -omstandigheden na opening de verantwoordelijkheid van de gebruiker.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 25°C. Niet in de koelkast of de vriezer bewaren.
6.5 Aard en inhoud van de verpakking
Wegwerpspuit (zonder Needle-Trap systeem)
Fragmin 2.500 IE (anti-Xa)/0,2 ml, 5.000 IE (anti-Xa)/0,2 ml en 7.500 IE (anti-Xa)/0,3 ml worden geleverd in verpakkingen van 10 wegwerpspuiten (type I glas) in een kartonnen doos.
Fragmin 10.000 IE (anti-Xa)/0,4 ml, 12.500 IE (anti-Xa)/0,5 ml, 15.000 IE (anti-Xa)/0,6 ml en 18.000 IE (anti-Xa)/0,72 ml worden geleverd in verpakkingen van vijf wegwerpspuiten (type I glas) met in een kartonnen doos.
Wegwerpspuit met Needle-Trap systeem
Fragmin 2.500 IE (anti-Xa)/0,2 ml, 5.000 IE (anti-Xa)/0,2 ml en 7.500 IE (anti-Xa)/0,3 ml worden geleverd in verpakkingen van 10 wegwerpspuiten (type I glas) met Needle-Trap systeem in een kartonnen doos.
Fragmin 10.000 IE (anti-Xa)/0,4 ml, 12.500 IE (anti-Xa)/0,5 ml, 15.000 IE (anti-Xa)/0,6 ml en 18.000 IE (anti-Xa)/0,72 ml worden geleverd in verpakkingen van 5 wegwerpspuiten (type I glas) met Needle-Trap systeem in een kartonnen doos.
De oplossing voor injectie wordt geleverd in een wegwerpspuit (type I glas) met een naaldafdekdop (rubber), een zuigerdop (chloorbutylrubber), een zuigerstang (polypropyleen of polystyreen) en met of zonder Needle-Trap systeem als veiligheidsoptie. De naaldafdekdop kan latex bevatten (zie rubriek 4.4).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Fragmin kan onverdund worden toegepast. Wanneer Fragmin moet worden verdund tot een concentratie van 2.500 IE/ml, kan het worden verdund met natriumchloride (9 mg/ml) of glucose (50 mg/ml) oplossingen voor infusie in glazen flessen en plastic containers. Zie de verdunningstabel in rubriek 4.2.
Het wordt aanbevolen de oplossing na verdunning onmiddellijk te gebruiken (zie rubriek 6.3).
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
Uitgebreide instructies voor de toediening van Fragmin worden in rubriek 3 van de bijsluiter gegeven.
Toediening dient aansluitend te starten en binnen 12 uur te zijn voltooid.
Gebruik van de wegwerpspuit met Needle-Trap systeem
Het Needle-Trap systeem bestaat uit een kunststof naaldafschermer en een stevige bevestiging aan het etiket van de wegwerpspuit. De Needle-Trap is speciaal ontworpen om prik-accidenten na toediening van injecties te helpen voorkomen. Door de Needle-Trap te “activeren” kan de gebruiker de injectienaald na het toedienen van de injectie “prik-onschadelijk” maken.
De Needle-Trap is parallel aan de naaldafdekdop bevestigd aan de wegwerpspuit, en steekt daar iets boven uit.
De gebruiker pakt de top van de kunststof naaldafschermer en buigt deze naar opzij, weg van de naaldafdekdop.
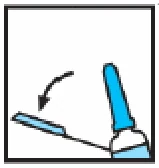
De afdekdop wordt van de naald verwijderd.
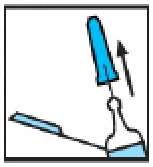
De injectie wordt als gebruikelijk toegediend.
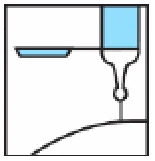
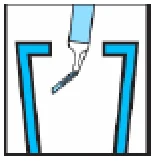
De naald wordt voorzichtig uit de huid teruggetrokken. De Needle-Trap wordt nu geactiveerd door met één hand en in één beweging de naaldafschermer tegen een harde, stabiele ondergrond te duwen en de spuit omhoog te bewegen en de naald in de naaldafschermer te duwen en vast te klikken (een duidelijk “klik”geluid is hoorbaar). Daarna wordt doorgeduwd tot de spuit een hoek van ten minste 45 graden maakt met het oppervlak teneinde de naald permanent onbruikbaar te maken.
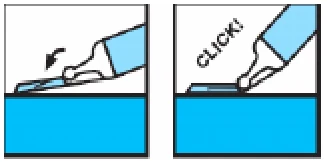
Daarna wordt de spuit op geëigende wijze weggedaan.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschiften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Pfizer bv
Rivium Westlaan 142
2909 LD Capelle a/d IJssel.
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Fragmin 2.500 IE/0,2 ml oplossing voor injectie is in het register ingeschreven onder RVG 12787.
Fragmin 5.000 IE/0,2 ml oplossing voor injectie is in het register ingeschreven onder RVG 12788.
Fragmin 7.500 IE/0,3 ml oplossing voor injectie is in het register ingeschreven onder RVG 20607.
Fragmin 10.000 IE/0,4 ml oplossing voor injectie is in het register ingeschreven onder
RVG 21896.
Fragmin 12.500 IE/0,5 ml oplossing voor injectie is in het register ingeschreven onder
RVG 21897.
Fragmin 15.000 IE/0,6 ml oplossing voor injectie is in het register ingeschreven onder
RVG 21898.
Fragmin 18.000 IE/0,72 ml oplossing voor injectie is in het register ingeschreven onder
RVG 21899.
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/ HERNIEUWING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning:
24 oktober 1989 (RVG 12787-8)
24 januari 1997 (RVG 20607)
9 december 1997 (RVG 21896-9)
Datum van laatste hernieuwing:
9 december 2012 (RVG 21896-9)
24 oktober 2014 (RVG 12787-8)
24 januari 2017 (RVG 20607)
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 4.8: 02 oktober 2025.
NLD 25J02