


SmPC (samenvatting van de productkenmerken) - Ezetimibe/Simvastatine Viatris
1. NAAM VAN HET GENEESMIDDEL
Ezetimibe/Simvastatine Viatris 10 mg/20 mg, tabletten Ezetimibe/Simvastatine Viatris 10 mg/40 mg, tabletten Ezetimibe/Simvastatine Viatris 10 mg/80 mg, tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke 10/20 mg-tablet bevat 10 mg ezetimibe en 20 mg simvastatine. Elke 10/40 mg-tablet bevat 10 mg ezetimibe en 40 mg simvastatine.
Elke 10/40 mg-tablet bevat 10 mg ezetimibe en 80 mg simvastatine.
Hulpstof met bekend effect Elke 10/20 mg-tablet bevat 147,71 mg lactosemonohydraat. Elke 10/40 mg-tablet bevat 305,42 mg lactosemonohydraat. Elke 10/80 mg-tablet bevat 620,84 mg lactosemonohydraat.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Tablet.
Ezetimibe/Simvastatine Viatris 10 mg/20 mg, tabletten: Witte tot gebroken witte, ovale, biconvex tablet ongeveer 11 mm lang en 6,5 mm breed, bedrukt met “M” aan één kant van het tablet en “ES2” aan de andere kant.
Ezetimibe/Simvastatine Viatris 10 mg/40 mg, tabletten: Witte tot gebroken witte, ovale, biconvex tablet ongeveer 14 mm lang en 8 mm breed, bedrukt met “M” aan één kant van het tablet en “ES3” aan de andere kant.
Ezetimibe/Simvastatine Viatris 10 mg/80 mg, tabletten: Witte tot gebroken witte, ovale, biconvex tablet ongeveer 18 mm lang en 8,5 mm breed, bedrukt met “M” aan één kant van het tablet en “ES4” aan de andere kant.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Preventie van cardiovasculaire voorvallen
Ezetimibe/Simvastatine Viatris is geïndiceerd om het risico op cardiovasculaire voorvallen (zie rubriek 5.1) te verlagen bij patiënten met een coronaire hartziekte (CHZ) en een voorgeschiedenis van acuut coronair syndroom (ACS), al dan niet vooraf behandeld met een statine.
Hypercholesterolemie
Ezetimibe/Simvastatine Viatris is geïndiceerd als aanvullende therapie bij dieet voor gebruik bij patiënten met primaire (heterozygote familiaire en niet-familiaire) hypercholesterolemie of gemengde hyperlipidemie waar gebruik van een combinatieproduct aangewezen is:
- patiënten die niet voldoende onder controle zijn met een statine alleen.
- patiënten die al met een statine en ezetimibe worden behandeld.
Homozygote Familiaire Hypercholesterolemie (HoFH)
Ezetimibe/Simvastatine Viatris is geïndiceerd als aanvullende therapie bij dieet voor gebruik bij patiënten met HoFH. Patiënten kunnen daarnaast nog andere aanvullende behandelingen krijgen (bijv. low-density lipoprotein [LDL]-aferese).
4.2 Dosering en wijze van toediening
Dosering
Hypercholesterolemie
De patiënt moet op een passend lipideverlagend dieet staan en dit dieet tijdens behandeling met Ezetimibe/Simvastatine Viatris voortzetten.
De wijze van toediening is oraal. Het doseringsbereik van Ezetimibe/Simvastatine Viatris is 10/10 mg/dag tot en met 10/80 mg/dag ’s avonds. Het kan zijn dat niet alle sterktes in alle lidstaten beschikbaar zijn. De gangbare dosering is 10/20 mg/dag of 10/40 mg/dag, als eenmalige dosis ’s avonds. De dosis 10/80 mg wordt alleen aanbevolen bij patiënten met ernstige hypercholesterolemie en een hoog risico op cardiovasculaire complicaties, die hun streefwaarden met lagere doses niet hebben gehaald en bij wie de voordelen naar verwachting opwegen tegen de potentiële risico's (zie rubrieken 4.4 en 5.1). De concentratie low-density lipoprotein cholesterol (LDL-C), risico op coronaire hartziekte, en reactie op de huidige cholesterolverlagende therapie bij de patiënt moeten bij instelling van de therapie of aanpassing van de dosering in ogenschouw worden genomen.
De dosering van Ezetimibe/Simvastatine Viatris moet op individuele basis worden vastgesteld, afgaande op de bekende werkzaamheid van de verschillende sterktes van ezetimibe/simvastatine (zie rubriek 5.1, tabel 2) en de reactie op de huidige cholesterolverlagende therapie. Eventueel benodigde dosisaanpassingen moeten met tussenpozen van niet minder dan 4 weken worden gedaan. Ezetimibe/Simvastatine Viatris kan met of zonder voedsel worden toegediend. De tabletten hebben geen breukstreep en mogen niet gedeeld worden.
Patiënten met een coronaire hartziekte en een voorgeschiedenis van ACS voorval
In het onderzoek naar de risicoverlaging van cardiovasculaire voorvallen (IMPROVE-IT) was de startdosering eenmaal daags 10/40 mg ’s avonds. De dosering van 10/80 mg wordt alleen aanbevolen als het klinische voordeel naar verwachting opweegt tegen de potentiële risico’s.
Homozygote Familiaire Hypercholesterolemie
De aanbevolen startdosering voor patiënten met homozygote familiaire hypercholesterolemie is Ezetimibe/Simvastatine Viatris 10/40 mg/dag ’s avonds. De 10/80 mg dosis wordt uitsluitend aanbevolen als het klinische voordeel naar verwachting opweegt tegen de potentiële risico's (zie hierboven: rubrieken 4.3 en 4.4).
Ezetimibe/Simvastatine Viatris kan worden gebruikt als aanvulling op andere lipideverlagende behandelingen (zoals LDL-aferese) bij deze patiënten of als dergelijke behandelingen niet beschikbaar zijn.
Bij patiënten die lomitapide gelijktijdig met ezetimibe/simvastatine gebruiken, moet de dosis niet hoger zijn dan 10 mg/40 mg/dag (zie rubrieken 4.3, 4.4 en 4.5).
Gelijktijdige toediening met andere geneesmiddelen
Ezetimibe/Simvastatine Viatris moet hetzij ≥ 2 uur vóór of ≥ 4 uur na toediening van een galzuurbindend hars worden ingenomen.
Bij patiënten die amiodaron, amlodipine, verapamil, diltiazem of middelen die elbasvir of grazoprevir bevatten gelijktijdig met ezetimibe/Simvastatine gebruiken, mag de dosis Ezetimibe/Simvastatine Viatris niet hoger zijn dan 10/20 mg/dag (zie rubrieken 4.4 en 4.5).
Bij patiënten die lipideverlagende doses (≥ 1 g/dag) niacine samen met ezetimibe/simvastatine gebruiken, mag de dosis Ezetimibe/Simvastatine Viatris niet hoger zijn dan 10/20 mg/dag (zie rubrieken 4.4 en 4.5).
Gebruik bij ouderen
Voor oudere patiënten hoeft de dosering niet te worden aangepast (zie rubriek 5.2).
Pediatrische patiënten
Behandeling moet onder toezicht van een specialist worden ingesteld.
Adolescenten ≥ 10 jaar (puberale status: jongens Tanner-stadium II en hoger en meisjes die minstens een jaar postmenarchaal zijn): De klinische ervaring bij kinderen en adolescenten van 10-17 jaar is beperkt. De aanbevolen gebruikelijke aanvangsdosis is 10/10 mg eenmaal daags ’s avonds. Het aanbevolen doseringsbereik is 10/10 tot maximaal 10/40 mg/dag (zie rubrieken 4.4 en 5.2).
Kinderen < 10 jaar: Ezetimibe/Simvastatine Viatris wordt niet aanbevolen voor gebruik bij kinderen jonger dan 10 jaar omdat er onvoldoende gegevens zijn over de veiligheid en werkzaamheid (zie rubriek 5.2). De ervaring bij prepuberale kinderen is beperkt.
Gebruik bij leverfunctiestoornis
Bij patiënten met lichte leverinsufficiëntie (Child-Pugh-score 5-6) hoeft de dosering niet te worden aangepast. Behandeling met Ezetimibe/Simvastatine Viatris wordt niet aanbevolen bij patiënten met een matige (Child-Pugh-score 7-9) tot ernstige (Child-Pugh-score > 9) leverfunctiestoornis (zie rubrieken 4.4 en 5.2).
Gebruik bij nierfunctiestoornis
Bij patiënten met lichte nierinsufficiëntie (geschatte glomerulaire filtratiesnelheid ≥ 60 ml/min/1,73 m2) hoeft de dosis niet te worden aangepast. Bij patiënten met chronisch nierlijden en een geschatte glomerulaire filtratiesnelheid < 60 ml/min/1,73 m2 is de aanbevolen dosis Ezetimibe/Simvastatine Viatris 10/20 mg eenmaal daags ’s avonds (zie rubrieken 4.4, 5.1, en 5.2). Hogere doses moeten voorzichtig worden toegediend.
Wijze van toediening
Voor oraal gebruik. Ezetimibe/Simvastatine Viatris kan ’s avonds als een enkele dosis met of zonder voedsel worden toegediend. De tablet mag niet doormidden gebroken worden.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor één van de in rubriek 6.1 vermelde hulpstoffen.
Zwangerschap en borstvoeding (zie rubriek 4.6).
Actieve leverziekte of onverklaarde persisterende verhoging van serumtransaminasen.
Gelijktijdige toediening van krachtige CYP3A4-remmers (stoffen die de AUC met ongeveer 5 keer of meer verhogen) (zoals itraconazol, ketoconazol, posaconazol, voriconazol, erytromycine, claritromycine, telitromycine, hiv-proteaseremmers (zoals nelfinavir), boceprevir, telaprevir, nefazodon en geneesmiddelen die cobicistat bevatten) (zie rubrieken 4.4 en 4.5).
Gelijktijdige toediening met gemfibrozil, ciclosporine of danazol (zie rubrieken 4.4 en 4.5).
Bij patiënten met HoFH, gelijktijdige toediening van lomitapide met een dosering > 10 mg/40 mg ezetimibe/simvastatine (zie rubrieken 4.2, 4.4 en 4.5).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Er zijn enkele gevallen is gemeld waarbij statines myasthenia gravis of oculaire myasthenie “de novo” induceerden dan wel reeds bestaande mysthenia gravis of oculair myasthenie ( zie rubriek 4.8). het gebruik van Ezetimibe/Simvastatine Viatris worden stopgezet in geval van verergering van de symptomen. Er zijn recidieven gemeld wanneer dezelfde of een andere statine (opnieuw) werd toegediend.
Myopathie/rabdomyolyse
Sinds de introductie van ezetimibe zijn er gevallen van myopathie en rabdomyolyse gemeld. De meeste patiënten die rabdomyolyse kregen, gebruikten een statine samen met ezetimibe. Rabdomyolyse is echter zeer zelden gemeld met ezetimibe als monotherapie en ook zeer zelden bij de toevoeging van ezetimibe aan andere middelen waarvan bekend is dat deze een hoger risico op rabdomyolyse geven.
Ezetimibe/simvastatine bevat simvastatine. Net als andere remmers van HMG-CoA-reductase veroorzaakt simvastatine soms myopathie, die zich manifesteert als spierpijn, -gevoeligheid of -zwakte met een creatinekinase (CK) hoger dan 10x de bovenste waarde van het normale bereik (ULN). Soms neemt myopathie de vorm aan van rabdomyolyse met of zonder acuut nierfalen secundair aan myoglobinurie, en in zeer zeldzame gevallen is deze fataal geweest. De kans op myopathie neemt toe bij een hoge mate van HMG-CoA-reductaseremmende activiteit in het plasma (d.w.z. verhoogde plasmaconcentraties van simvastatine en simvastatinezuur), wat voor een deel het gevolg kan zijn van geneesmiddelen die interfereren met het simvastatinemetabolisme en/of transporterroutes (zie rubriek 4.5).
Net als met andere HMG-CoA-reductaseremmers is het risico op myopathie/rabdomyolyse voor simvastatine dosisafhankelijk. In een database van klinisch onderzoek waarin 41.413 patiënten met simvastatine werden behandeld waarvan er 24.747 (dat is ongeveer 60 %) deelnamen aan onderzoeken met een mediane follow-up van minstens vier jaar, was de incidentie van myopathie ongeveer 0,03 %, 0,08 % en 0,61 % voor respectievelijk 20, 40 en 80 mg/dag. In deze onderzoeken werden de patiënten zorgvuldig gecontroleerd en sommige geneesmiddelen die interactie vertoonden, werden uitgesloten.
In een klinisch onderzoek waarbij patiënten met een voorgeschiedenis van myocardinfarct werden behandeld met simvastatine 80 mg/dag (gemiddelde follow-up 6,7 jaar) was de incidentie van myopathie ongeveer 1,0 % versus 0,02 % voor patiënten op 20 mg/dag. Ongeveer de helft van deze gevallen van myopathie trad tijdens het eerste behandeljaar op. De incidentie van myopathie tijdens elk volgend behandeljaar was ongeveer 0,1 % (zie rubrieken 4.8 en 5.1).
Het risico op myopathie is bij patiënten die ezetimibe/simvastatine 10/80 mg gebruiken groter dan met andere statinegebaseerde therapieën met een vergelijkbare LDL-C-verlaging. Daarom moet de dosis 10/80 mg van ezetimibe/simvastatine alleen worden toegepast bij patiënten met ernstige hypercholesterolemie en een hoog risico op cardiovasculaire complicaties die met de lagere doses hun streefwaarden niet hebben gehaald en als de voordelen naar verwachting opwegen tegen de potentiële risico’s. Bij patiënten die ezetimibe/simvastatine 10/80 mg gebruiken en die een middel nodig hebben dat interacties geeft, moet een lagere dosis van ezetimibe/simvastatine of een alternatieve statinegebaseerde therapie met minder kans op geneesmiddelinteracties worden gebruikt (zie hieronder Maatregelen om het risico op myopathie als gevolg van geneesmiddelinteracties te verminderen en rubrieken 4.2, 4.3 en 4.5).
In het IMProved Reduction of Outcomes: Vytorin Efficacy International Trial (IMPROVE-IT) werden 18.144 patiënten met een coronaire hartziekte en een voorgeschiedenis van ACS voorval gerandomiseerd naar ezetimibe/simvastatine 10/40 mg per dag (n=9067) of simvastatine 40 mg per dag (n=9077). Gedurende een mediane follow-up van 6,0 jaar was de incidentie van myopathie 0,2 % voor ezetimibe/simvastatine en 0,1 % voor simvastatine, waarbij myopathie werd gedefinieerd als onverklaarbare spierzwakte of -pijn met een serum CK ≥ 10 maal ULN of twee opeenvolgende observaties van CK ≥ 5 en < 10 maal ULN. De incidentie van rabdomyolyse was 0,1 % voor ezetimibe/simvastatine en 0,2 % voor simvastatine, waarbij rabdomyolyse werd gedefinieerd als onverklaarbare spierzwakte of –pijn met een serum CK ≥ 10 maal ULN met bewijs van nierschade, ≥ 5 maal ULN bij twee opeenvolgende observaties met bewijs van nierschade of CK ≥ 10.000 IE/l zonder bewijs van nierschade (zie rubriek 4.8).
In een klinisch onderzoek waarin meer dan 9000 patiënten met chronisch nierlijden werden gerandomiseerd naar ezetimibe/simvastatine 10/20 mg/dag (n=4650) of placebo (n=4620) (mediane follow-up 4,9 jaar), was de incidentie van myopathie 0,2 % voor ezetimibe/simvastatine en 0,1 % voor placebo (zie rubriek 4.8).
In een klinische studie waarin patiënten met een hoog risico op cardiovasculaire ziekten zijn behandeld met simvastatine 40 mg/dag (mediane opvolgtijd 3,9 jaar), kwam myopathie voor bij ongeveer 0,05 % van de patiënten die van niet-Chinese afkomst waren (n = 7367) vergeleken met 0,24 % van de patiënten van Chinese afkomst (n = 5468). Hoewel de enige Aziatische populatie beoordeeld in dit klinisch onderzoek van Chinese afkomst was, is voorzichtigheid geboden bij het voorschrijven van ezetimibe/simvastatine aan Aziatische patiënten en moet de laagst benodigde dosering gebruikt worden.
Verminderde functie van transporteiwitten
Verminderde functie van OATP transporteiwitten in de lever kan de systemische blootstelling aan simvastatinezuur verhogen en het risico op myopathie en rabdomyolyse doen toenemen. Verminderde functie kan zich voordoen als resultaat van remming door geneesmiddelen die interacties vertonen (bv. ciclosporine) of bij patiënten die dragers zijn van het SLCO1B1 c.521T>C genotype.
Patiënten die drager zijn van het SLCO1B1-allel (c.521T>C), dat codeert voor een minder actief OATP1B1-eiwit, hebben een verhoogde systemische blootstelling aan simvastatinezuur en een grotere kans op myopathie. Het risico op myopathie gerelateerd aan hoge dosis (80 mg) simvastatine is in het algemeen ongeveer 1 %, zonder genetisch onderzoek. Op basis van de resultaten van het SEARCH onderzoek, hebben dragers van het homozygote C-allel (ook wel CC genaamd) die worden behandeld met 80 mg een risico van 15 % op myopathie binnen één jaar, terwijl het risico bij dragers van het heterozygote C-allel (CT) 1,5 % bedraagt. Het overeenkomstige risico is 0,3 % bij patiënten met het meest voorkomende genotype (TT) (zie rubriek 5.2). Waar beschikbaar zou genotypering voor de aanwezigheid van het C-allel moeten worden overwogen als deel van de voordelen/risico-beoordeling voor het voorschrijven van 80 mg simvastatine aan individuele patiënten en hoge doses zouden voorkomen moeten worden bij degenen die drager zijn van het CC genotype. Echter, de afwezigheid van dit gen tijdens de genotypering sluit niet uit dat myopathie nog steeds kan voorkomen.
Meting van het creatinekinase
Het creatinekinase (CK) mag niet worden gemeten na zware lichamelijke inspanning of in de aanwezigheid van een plausibele andere oorzaak van de CK-verhoging omdat het dan moeilijk is de waarde te interpreteren. Als het CK bij baseline significant is verhoogd (>5 X ULN), moet de waarde binnen 5 tot 7 dagen opnieuw worden gemeten om de resultaten te bevestigen.
Vóór de behandeling
Alle patiënten die op ezetimibe/simvastatine worden ingesteld of van wie de dosis ezetimibe/simvastatine wordt verhoogd, moeten worden geïnformeerd over het risico op myopathie en moeten worden aangespoord om onverklaarde spierpijn, -gevoeligheid of -zwakte direct te melden.
Voorzichtigheid moet worden betracht bij patiënten met predisponerende factoren voor rabdomyolyse. Om een referentiebaselinewaarde vast te stellen, moet in de volgende gevallen het CK vóór instelling van de behandeling worden gemeten:
- ouderen (leeftijd ≥ 65 jaar)
- vrouwelijk geslacht
- nierfunctiestoornis
- ongecontroleerde hypothyroïdie
- eigen of familiaire voorgeschiedenis van erfelijke spieraandoeningen
- voorgeschiedenis van spiertoxiciteit met een statine of fibraat
- overmatig alcoholgebruik.
In dergelijke situaties moet het risico van de behandeling worden overwogen in relatie tot het mogelijke voordeel, en klinische controle wordt aanbevolen. Als een patiënt eerder op een fibraat of een statine een spieraandoening heeft gehad, moet behandeling met elk statinebevattend product (zoals ezetimibe/simvastatine) altijd met voorzichtigheid worden ingesteld. Als het CK significant ten opzichte van de baseline is verhoogd (>5 X ULN), moet de behandeling niet worden ingesteld.
Tijdens de behandeling
Als er bij een patiënt spierpijn, -zwakte of -kramp optreden tijdens de behandeling met ezetimibe/simvastatine, moet het CK worden gemeten. Als blijkt dat deze waarden zonder zware lichamelijke inspanning aanzienlijk verhoogd zijn (> 5 X ULN), moet de behandeling worden gestaakt. Als de spiersymptomen ernstig zijn en dagelijks ongemak veroorzaken, zelfs als het CK < 5 X ULN is, moet stopzetting van de behandeling worden overwogen. Als myopathie om een andere reden wordt vermoed, moet de behandeling worden gestaakt.
Er zijn zeer zeldzame meldingen van een immuun-gemedieerde necrotiserende myopathie (IMNM) gemeld tijdens of na de behandeling met sommige statines. IMNM wordt klinisch gekenmerkt door aanhoudende proximale spierzwakte en verhoogde serum creatine kinase, die aanhouden ondanks het staken van de behandeling met statines.
Als de symptomen verdwijnen en het CK normaliseert, kan hernieuwde toediening van ezetimibe/simvastatine of instelling van een ander statine bevattend product in de laagste dosis worden overwogen, met zorgvuldige controle.
Bij patiënten die naar de dosis 80 mg simvastatine zijn getitreerd, is een hogere frequentie van myopathie waargenomen (zie rubriek 5.1). Periodieke CK-metingen worden aanbevolen omdat deze nuttig kunnen zijn voor het signaleren van subklinische gevallen van myopathie. Maar er is geen zekerheid dat dergelijke controles myopathie voorkomen.
Enkele dagen voor electieve ingrijpende chirurgie of indien een ernstige medische of chirurgische omstandigheid dat noodzakelijk maakt, moet de behandeling met ezetimibe/simvastatine tijdelijk worden stopgezet.
Maatregelen om het risico op myopathie als gevolg van geneesmiddelinteracties te verminderen (zie ook rubriek 4.5)
De kans op myopathie en rabdomyolyse neemt aanzienlijk toe door gelijktijdig gebruik van ezetimibe/simvastatine en krachtige CYP3A4-remmers (zoals itraconazol, ketoconazol, posaconazol, voriconazol, erytromycine, claritromycine, telitromycine, hiv-proteaseremmers (zoals nelfinavir), boceprevir, telaprevir, nefazodon, en geneesmiddelen die cobicistat bevatten) alsook ciclosporine, danazol en gemfibrozil. Het gebruik van deze geneesmiddelen is gecontra-indiceerd (zie rubriek 4.3).
Door de aanwezigheid van simvastatine in ezetimibe/simvastatine is de kans op myopathie en rabdomyolyse ook verhoogd bij gelijktijdig gebruik met andere fibraten, lipideverlagende doses (≥ 1 g/dag) niacine of bij gelijktijdig gebruik van amiodaron, amlodipine, verapamil of diltiazem met bepaalde doses ezetimibe/simvastatine (zie rubrieken 4.2 en 4.5). Het risico op myopathie, met inbegrip van rabdomyolyse, kan ook toenemen door gelijktijdige toediening van fusidinezuur en ezetimibe/simvastatine (zie rubriek 4.5). Voor patiënten met HoFH, kan het risico verhoogd worden door gelijktijdig gebruik van lomitapide met ezetimibe/simvastatine (zie rubriek 4.5).
Daarom is ten aanzien van CYP3A4-remmers gelijktijdig gebruik van ezetimibe/simvastatine met itraconazol, ketoconazol, posaconazol, voriconazol, hiv-proteaseremmers (zoals nelfinavir), boceprevir, telaprevir, erytromycine, claritromycine, telitromycine, nefazodon en geneesmiddelen dit cobicistat bevatten gecontra-indiceerd (zie rubrieken 4.3 en 4.5). Als behandeling met krachtige CYP3A4-remmers (stoffen die de AUC met ongeveer 5 keer of meer verhogen) niet te vermijden is, moet de therapie met ezetimibe/simvastatine tijdens die behandeling worden opgeschort (en het gebruik van een andere statine worden overwogen). Daarnaast moet voorzichtigheid worden betracht bij het combineren van ezetimibe/simvastatine met bepaalde minder krachtige CYP3A4-remmers: fluconazol, verapamil en diltiazem (zie rubrieken 4.2 en 4.5). Gelijktijdig gebruik van grapefruitsap en ezetimibe/simvastatine moet worden vermeden.
Simvastatine moet niet gelijktijdig met systemische samenstellingen van fusidinezuur of binnen 7 dagen na beëindiging van de fusidinezuurbehandeling worden toegediend. Bij patiënten bij wie het gebruik van systemisch fusidinezuur essentieel wordt geacht, moet de behandeling met de statine worden gestaakt gedurende de behandeling met fusidinezuur. Er zijn meldingen van rabdomyolyse (waaronder enkele met fatale afloop) bij patiënten die deze combinatie ontvingen (zie rubriek 4.5). De patiënt moet worden geadviseerd om onmiddellijk medisch advies in te winnen bij enige symptomen van spierzwakte, -pijn of -gevoeligheid.
De statinebehandeling kan zeven dagen na de laatste dosis fusidinezuur worden herstart. In uitzonderlijke omstandigheden waarbij voor langere duur systemisch fusidinezuur nodig is, bijv. voor de behandeling van ernstige infecties, moet gelijktijdige toediening van ezetimibe/simvastatine en fusidinezuur alleen worden overwogen na individuele beoordeling en onder strikt medisch toezicht.
Gelijktijdig gebruik van ezetimibe/simvastatine in hogere doses dan 10/20 mg per dag met lipideverlagende doses (≥ 1 g/dag) niacine moet worden vermeden tenzij het klinische voordeel waarschijnlijk opweegt tegen het verhoogde risico op myopathie (zie rubrieken 4.2 en 4.5).
Gelijktijdige toediening van HMG-CoA-reductaseremmers en lipidemodificerende doses (≥ 1 g/dag) niacine (nicotinezuur) is in zeldzame gevallen gepaard gegaan met myopathie/rabdomyolyse; in monotherapie kunnen beide middelen myopathie veroorzaken.
In een klinisch onderzoek (mediane opvolgtijd 3,9 jaar) bij patiënten met een hoog risico op cardiovasculaire ziekten en met LDL-C-gehaltes die goed onder controle waren, die simvastatine 40 mg/dag, met of zonder ezetimibe 10 mg gebruikten, is geen aanvullende verbetering van cardiovasculaire resultaten verkregen met de toevoeging van lipidemodificerende doses (≥ 1 g/dag) van niacine (nicotinezuur). Daarom moeten artsen die combinatietherapie met simvastatine en lipidemodificerende doses (≥ 1 g/dag) niacine (nicotinezuur) of producten met niacine overwegen, de mogelijke voordelen en risico’s zorgvuldig afwegen en patiënten nauwgezet controleren op tekenen en symptomen van spierpijn, -gevoeligheid of -zwakte, met name tijdens de eerste therapiemaanden en als de dosis van één van beide middelen verhoogd wordt.
Daarnaast werd in dit onderzoek vastgesteld dat de incidentie van myopathie ongeveer 0,24 % bedroeg bij patiënten van Chinese afkomst die simvastatine 40 mg of ezetimibe/simvastatine 10/40 mg gebruikten, in vergelijking met 1,24 % bij patiënten van Chinese afkomst die gelijktijdig simvastatine 40 mg, of ezetimibe/simvastatine 10/40 mg en nicotinezuur met gemodificeerde vrijgifte/laropiprant 2000 mg/40 mg gebruikten. Hoewel de enige Aziatische populatie die in dit klinisch onderzoek werd onderzocht van Chinese afkomst was, omdat de incidentie van myopathie hoger is bij patiënten van Chinese afkomst dan bij patiënten van niet-Chinese afkomst, wordt gelijktijdige toediening van ezetimibe/simvastatine met lipidemodificerende doses (≥ 1 g/dag) niacine (nicotinezuur) niet aanbevolen bij Aziatische patiënten.
De structuur van acipimox is gerelateerd aan die van niacine. Alhoewel acipimox niet onderzocht werd, is het risico op spiergerelateerde toxische effecten mogelijk vergelijkbaar met die van niacine.
Gelijktijdig gebruik van ezetimibe/simvastatine in doses hoger dan 10/20 mg/dag met amiodaron, amlodipine, verapamil of diltiazem moet worden vermeden (zie rubrieken 4.2 en 4.5). Bij patiënten met HoFH, het gelijktijdig gebruik van ezetimibe/simvastatine in doseringen hoger dan 10 mg/40 mg per dag met lomitapide moet worden vermeden (zie rubrieken 4.2, 4.3 en 4.5).
Patiënten die andere geneesmiddelen gebruiken waarvan bekend is dat deze bij therapeutische doses samen met ezetimibe/simvastatine, met name hogere doses ezetimibe/simvastatine, een matig remmend effect op CYP3A4 hebben, kunnen een verhoogd risico op myopathie hebben. Wanneer ezetimibe/simvastatine samen met een matige CYP3A4-remmer (stoffen die de AUC met ongeveer 2-5 keer verhogen) wordt toegediend, kan dosisaanpassing noodzakelijk zijn. Voor bepaalde matige CYP3A4-remmers, bijv. diltiazem, wordt een maximumdosis van 10/20 mg ezetimibe/simvastatine aanbevolen (zie rubriek 4.2).
Simvastatine is een substraat van de efflux transporter Breast Cancer Resistant Protein (BCRP). Gelijktijdige toediening van middelen die BCRP-remmers zijn (bijvoorbeeld elbasvir en grazoprevir) kan leiden tot verhoogde plasmaconcentraties van simvastatine en een verhoogd risico op myopathie; daarom moet, afhankelijk van de voorgeschreven dosis, een dosisaanpassing van simvastatine worden overwogen. Gelijktijdige toediening van elbasvir en grazoprevir met simvastatine is niet onderzocht; echter, de dosis ezetimibe/simvastatine mag niet hoger zijn dan 10/20 mg per dag bij patiënten die gelijktijdig medicatie krijgen met middelen die elbasvir of grazoprevir bevatten (zie rubrieken 4.5).
De veiligheid en werkzaamheid van ezetimibe/simvastatine samen met fibraten zijn niet onderzocht. Het risico op myopathie is verhoogd als simvastatine samen met fibraten (vooral gemfibrozil) wordt gebruikt. Daarom is gelijktijdig gebruik van ezetimibe/simvastatine met gemfibrozil gecontra-indiceerd (zie rubriek 4.3) en gelijktijdige toediening met andere fibraten wordt niet aanbevolen (zie rubriek 4.5.).
Daptomycine
Gevallen van myopathie en/of rabdomyolyse zijn gemeld bij gelijktijdige toediening van HMG-CoA-reductaseremmers (bijvoorbeeld simvastatine en ezetimibe/simvastatine) met daptomycine. Voorzichtigheid is geboden wanneer HMG-CoA-reductaseremmers met daptomycine worden voorgeschreven, aangezien beide middelen in monotherapie myopathie en/of rabdomyolyse kunnen veroorzaken. Tijdelijk stoppen met ezetimibe/simvastatine moet worden overwogen bij patiënten die daptomycine gebruiken tenzij de voordelen van gelijktijdige toediening zwaarder wegen dan het risico. Raadpleeg de productinformatie van daptomycine om verdere informatie te verkrijgen over deze mogelijke interactie met HMG-CoA-reductaseremmers (bijvoorbeeld simvastatine en ezetimibe/simvastatine) en voor verdere richtlijnen met betrekking tot monitoring (zie rubriek 4.5).
Leverenzymen
In gecontroleerde onderzoeken bij patiënten die ezetimibe gelijktijdig met simvastatine kregen, zijn opeenvolgende verhogingen van de transaminasen (≥ 3x ULN) waargenomen (zie rubriek 4.8).
Bij de IMPROVE-IT studie werden 18.144 patiënten met een coronaire hartziekte en een voorgeschiedenis van ACS voorval gerandomiseerd naar ezetimibe/simvastatine 10/40 mg per dag (n=9067) of simvastatine 40 mg per dag (n=9077). Gedurende een mediane follow-up van 6,0 jaar was de incidentie van opeenvolgende verhogingen van transaminasen (≥ 3 x ULN) 2,5 % voor ezetimibe/simvastatine en 2,3 % voor simvastatine (zie rubriek 4.8).
In een gecontroleerd klinisch onderzoek waarin meer dan 9000 patiënten met chronisch nierlijden werden gerandomiseerd naar ezetimibe/simvastatine 10/20 mg/dag (n=4650) of placebo (n=4620) (mediane follow-up 4,9 jaar) was de incidentie van opeenvolgende verhogingen van transaminases (> 3x ULN) 0,7 % voor ezetimibe/simvastatine en 0,6 % voor placebo (zie rubriek 4.8).
Aanbevolen wordt vóór instelling van de behandeling met ezetimibe/simvastatine de leverfunctie te controleren en ook daarna als dat klinisch geïndiceerd is. Bij patiënten bij wie de dosis naar 10/80 mg wordt verhoogd, moet een bijkomende levertest worden uitgevoerd vóór titratie, 3 maanden na titratie naar de dosis 10/80 mg en periodiek daarna (bv. halfjaarlijks) gedurende het eerste behandelingsjaar. Bijzondere aandacht moet worden besteed aan patiënten bij wie de serumtransaminasespiegels stijgen; bij deze patiënten moeten de metingen direct worden herhaald en daarna frequenter worden uitgevoerd. Als de transaminasespiegels een stijgende tendens vertonen, met name als deze stijgen tot een niveau van 3x ULN en persisteren, moet de behandeling met het geneesmiddel worden stopgezet. Let op dat het ALAT met spieren kan samenhangen; als het ALAT en CK gelijktijdig stijgen, kan dit op myopathie wijzen (zie hierboven Myopathie/rabdomyolyse).
Er zijn zeldzame postmarketingmeldingen van fataal en niet-fataal leverfalen bij patiënten die statines gebruiken, waaronder simvastatine. Als er ernstige leverschade met klinische symptomen en/of hyperbilirubinemie of geelzucht optreedt tijdens behandeling met ezetimibe/simvastatine, onderbreek dan direct de behandeling. Als er geen andere oorzaak gevonden wordt, herstart ezetimibe/simvastatine dan niet.
Ezetimibe/simvastatine moet met voorzichtigheid worden toegepast bij patiënten die aanzienlijke hoeveelheden alcohol consumeren.
Leverinsufficiëntie
Vanwege het onbekende effect van een verhoogde blootstelling aan ezetimibe bij patiënten met een matige of ernstige leverinsufficiëntie, wordt ezetimibe/simvastatine bij deze patiënten niet aanbevolen (zie rubriek 5.2).
Diabetes mellitus
Er zijn aanwijzingen dat statines als klasse het bloedglucose verhogen en bij sommige patiënten met een hoog risico op diabetes in de toekomst een mate van hyperglykemie kunnen veroorzaken waarbij formele diabeteszorg gepast is. Dit risico weegt echter minder zwaar dan de verlaging van het vasculaire risico met een statine en moet daarom geen reden zijn om de behandeling met een statine te stoppen. Patiënten met dit risico (nuchter glucose 5,6 tot 6,9 mmol/l, BMI > 30 kg/m, verhoogde triglyceriden, hypertensie) moeten klinisch en biochemisch worden gecontroleerd volgens de landelijke richtlijnen.
Pediatrische (10 -17 jaar) patiënten
De werkzaamheid en veiligheid van ezetimibe toegediend met simvastatine bij patiënten van 10 - 17 jaar met heterozygote familiaire hypercholesterolemie zijn beoordeeld in een gecontroleerd klinisch onderzoek bij adolescente jongens (Tanner-stadium II of hoger) en bij meisjes die minstens een jaar postmenarchaal waren.
In dit beperkte gecontroleerde onderzoek was er in het algemeen geen detecteerbaar effect op de groei of seksuele rijping bij de adolescente jongens of meisjes, of een effect op de duur van de menstruatiecyclus bij de meisjes. Maar de effecten van ezetimibe gedurende een behandelingsperiode > 33 weken op de groei en seksuele rijping zijn niet onderzocht (zie rubrieken 4.2 en 4.8).
De veiligheid en werkzaamheid van ezetimibe toegediend met doses simvastatine boven 40 mg/dag zijn bij pediatrische patiënten van 10 -17 jaar niet onderzocht.
Ezetimibe is niet onderzocht bij patiënten jonger dan 10 jaar of bij premenarchale meisjes (zie rubrieken 4.2 en 4.8).
De werkzaamheid van de therapie met ezetimibe op de lange termijn bij patiënten jonger dan 17 jaar voor vermindering van de morbiditeit en mortaliteit in de volwassenheid is niet onderzocht.
Fibraten
De veiligheid en werkzaamheid van ezetimibe samen met fibraten zijn niet vastgesteld (zie hierboven en rubrieken 4.3 en 4.5).
Anticoagulantia
Als ezetimibe/simvastatine aan warfarine, een ander coumarine-anticoagulans of fluindion wordt toegevoegd, moet het International Normalised Ratio (INR) goed worden gecontroleerd (zie rubriek 4.5).
Interstitiële longziekte
Gevallen van interstitiële longziekte zijn gemeld bij gebruik van sommige statines, waaronder simvastatine, vooral bij langdurige behandeling (zie rubriek 4.8). De kenmerken kunnen o.a. bestaan uit: dyspneu, een niet-productieve hoest en een afname van de algehele gezondheid (vermoeidheid, gewichtsverlies en koorts). Als vermoed wordt dat een patiënt interstitiële longziekte heeft gekregen, moet de behandeling met ezetimibe/simvastatine worden gestaakt.
Hulpstoffen
Lactose
Patiënten met de zeldzame erfelijke aandoeningen galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit geneesmiddel niet gebruiken.
Natrium
Dit middel bevat minder dan 1 mmol natrium (23 mg) per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Meerdere mechanismen kunnen bijdragen aan potentiële interacties met HMG-CoAreductaseremmers. Geneesmiddelen of kruidenmiddelen die bepaalde enzymen (bijvoorbeeld CYP3A4) en/of transporterroutes (bijvoorbeeld OATP1B) remmen, kunnen plasmaconcentraties van simvastatine en simvastatinezuur verhogen en kunnen leiden tot een verhoogd risico op myopathie/rabdomyolyse.
Raadpleeg de productinformatie van alle geneesmiddelen die gelijktijdig gebruikt worden om meer informatie te verkrijgen over hun potentiële interacties met simvastatine en/of over hun potentieel tot enzym- en transporterveranderingen en over mogelijke aanpassingen van dosering en doseerschema
Farmacodynamische interacties
Interacties met lipideverlagende geneesmiddelen die in monotherapie myopathie kunnen veroorzaken. Het risico op myopathie, waaronder rabdomyolyse, is bij gelijktijdige toediening van simvastatine met fibraten verhoogd. Daarnaast is er een farmacokinetische interactie van simvastatine met gemfibrozil die leidt tot een verhoogde plasmaconcentratie van simvastatine (zie onder Farmacokinetische interacties en rubrieken 4.3 en 4.4). Gelijktijdige toediening van simvastatine en lipidemodificerende doses (≥ 1 g/dag) niacine is in zeldzame gevallen gepaard gegaan met myopathie/rabdomyolyse (zie rubriek 4.4).
Onder invloed van fibraten kan de uitscheiding van cholesterol in de gal toenemen, wat tot cholelithiasis kan leiden. In een preklinisch onderzoek bij honden verhoogde ezetimibe de concentratie cholesterol in de galblaas (zie rubriek 5.3). Hoewel de relevantie van deze preklinische bevinding voor mensen onbekend is, wordt gelijktijdige toediening van ezetimibe/simvastatine met fibraten niet aanbevolen (zie rubriek 4.4).
Farmacokinetische interacties
De onderstaande tabel bevat aanbevelingen voor het voorschrijven van middelen die interactie vertonen (nadere details staan in de tekst; zie ook rubrieken 4.2, 4.3 en 4.4).
Geneesmiddelinteracties die gepaard gaan met een verhoogd risico op myopathie/rabdomyolyse
| Middel met interactie | Aanbeveling |
Krachtige CYP3A4-remmers, bv. Itraconazol Ketoconazol Posaconazol Voriconazol Erytromycine Claritromycine Telitromycine HIV-proteaseremmers (zoals nelfinavir) Boceprevir Telaprevir Nefazodon Cobicistat Ciclosporine Danazol Gemfibrozil | Gecontra-indiceerd met ezetimibe/simvastatine |
Andere fibraten Fusidinezuur | Niet aanbevolen met ezetimibe/simvastatine |
| Palbociclib | Gelijktijdige toediening wordt niet aanbevolen |
| Ribociclib | Gelijktijdige toediening moet worden vermeden |
| Niacine (nicotinezuur) (≥1 g/dag) | Voor Aziatische patiënten niet aanbevolen met ezetimibe/simvastatine |
Amiodaron Amlodipine Verapamil Diltiazem Niacine (≥1 g/dag) Elbasvir Grazoprevir | Niet meer dan 10/20 mg ezetimibe/simvastatine dagelijks |
| Lomitapide | Bij patiënten met HoFH, niet meer dan 10 mg/40 mg ezetimibe/simvastatine dagelijks |
| Daptomycine | Tijdelijk stoppen met ezetimibe/simvastatine moet worden overwogen bij patiënten die daptomycine gebruiken tenzij de voordelen van gelijktijdige toediening zwaarder wegen dan het risico (zie rubriek 4.4) |
| Ticagrelor | Doses hoger dan 10/40 mg ezetimibe/simvastatine per dag wordt niet aanbevolen |
| Grapefruitsap | Vermijd grapefruitsap bij gebruik van |
| ezetimibe/simvastatine |
Effecten van andere geneesmiddelen op ezetimibe/simvastatine.
Ezetimibe/simvastatine
Niacine: In een onderzoek bij 15 gezonde volwassenen gaf gelijktijdig gebruik van ezetimibe/simvastatine (10/20 mg/dag gedurende 7 dagen) een geringe verhoging van de gemiddelde AUCs van niacine (22%) en nicotinurinezuur (19%) toegediend als tabletten NIASPAN met vertraagde afgifte (1000 mg 2 dagen lang en 2000 mg 5 dagen lang na een vetarm ontbijt). In dezelfde studie gaf gelijktijdig toegediend NIASPAN een geringe verhoging van de AUCs van ezetimibe (9%), totaal ezetimibe (26%), simvastatine (20%) en simvastatinezuur (35%) (zie rubrieken 4.2 en 4.4).
Er zijn geen geneesmiddelinteractiestudies met hogere doses simvastatine verricht.
Ezetimibe
Antacida Gelijktijdige toediening van een antacidum verminderde de absorptiesnelheid van ezetimibe maar had geen effect op de biologische beschikbaarheid van ezetimibe. Deze vertraagde absorptie wordt niet klinisch significant geacht.
Colestyramine Gelijktijdige toediening met colestyramine verlaagde het gemiddelde oppervlak onder de curve (AUC) van totaal ezetimibe (ezetimibe + ezetimibeglucuronide) met ongeveer 55%. De versterkte LDL-C-verlaging door toevoeging van ezetimibe/simvastatine aan colestyramine kan door deze interactie worden afgezwakt (zie rubriek 4.2).
Ciclosporine In een onderzoek bij 8 patiënten na een niertransplantatie met een creatinineklaring >50 ml/min die stabiel op ciclosporine waren ingesteld, gaf een eenmalige dosis van 10 mg ezetimibe een verhoging van de gemiddelde AUC voor totaal ezetimibe met een factor 3,4 (bereik 2,3 – 7,9) in vergelijking met een gezonde controlepopulatie, die alleen ezetimibe kregen, uit een ander onderzoek (n=17). In een ander onderzoek vertoonde een niertransplantatiepatiënt met ernstige nierinsufficiëntie die meerdere geneesmiddelen kreeg, waaronder ciclosporine, een 12 maal zo hoge blootstelling aan totaal ezetimibe als personen in de controlegroep die alleen ezetimibe kregen. In een gekruist onderzoek in twee periodes bij 12 gezonde proefpersonen leidde dagelijkse toediening van 20 mg ezetimibe gedurende 8 dagen met een eenmalige dosis ciclosporine 100 mg op dag 7 tot een gemiddelde verhoging van 15 % van de AUC van ciclosporine (bereik 10% afname tot 51% toename) versus een eenmalige dosis ciclosporine 100 mg alleen. Een gecontroleerd onderzoek naar het effect van gelijktijdig toegediend ezetimibe op de blootstelling aan ciclosporine bij niertransplantatiepatiënten is niet verricht. Gelijktijdige toediening van ezetimibe/simvastatine met ciclosporine is gecontra-indiceerd (zie rubriek 4.3).
Fibraten Gelijktijdige toediening van fenofibraat of gemfibrozil verhoogde de concentraties totaal ezetimibe met ongeveer een factor 1,5 respectievelijk 1,7. Hoewel deze verhogingen niet klinisch significant geacht worden, wordt gelijktijdige toediening van ezetimibe/simvastatine met gemfibrozil is gecontra-indiceerd en met andere fibraten niet aanbevolen (zie rubriek 4.3 en 4.4).
Simvastatine
Simvastatine is een substraat van cytochroom P450 3A4. Krachtige remmers van cytochroom P450 3A4 verhogen het risico op myopathie en rabdomyolyse door de remmende werking op HMG-CoA reductase in het plasma tijdens de behandeling met simvastatine te verhogen. Deze remmers zijn onder meer itraconazol, ketoconazol, posaconazol, voriconazol, erytromycine, claritromycine, telitromycine, hiv-proteaseremmers (zoals nelfinavir), boceprevir, telaprevir, nefazodon en geneesmiddelen die cobicistat bevatten. Gelijktijdig gebruik met itraconazol verhoogde de blootstelling aan simvastatinezuur (de actieve ß-hydroxyzuurmetaboliet) met een factor van meer dan 10. Telitromycine verhoogde de blootstelling aan simvastatinezuur met een factor 11.
Gelijktijdig gebruik met itraconazol, ketoconazol, posaconazol, voriconazol, hivproteaseremmers (zoals nelfinavir), boceprevir, telaprevir, erytromycine, claritromycine, telitromycine, nefazodon en geneesmiddelen die cobicistat bevatten is gecontra-indiceerd, net als gebruik met gemfibrozil, ciclosporine en danazol (zie rubriek 4.3). Als behandeling met krachtige CYP3A4-remmers (stoffen die de AUC met ongeveer 5 keer of meer verhogen) niet te vermijden is, moet therapie met ezetimibe/simvastatine tijdens de behandeling worden opgeschort (en het gebruik van een andere statine worden overwogen). Voorzichtigheid moet worden betracht bij het combineren van ezetimibe/simvastatine met bepaalde minder krachtige CYP3A4-remmers: fluconazol, verapamil of diltiazem (zie rubrieken 4.2 en 4.4).
Ticagrelor
Bij gelijktijdig gebruik van ticagrelor en simvastatine werd een verhoging van 81% en 56% waargenomen, voor respectievelijk de Cmax en AUC van simvastatine. Met betrekking tot simvastatinezuur werden verhogingen van 64% (Cmax) en 52% (AUC) waargenomen, met enkele individuele gevallen waar twee- tot drievoudige toenames werden waargenomen. Gebruik van ticagrelor in combinatie met simvastatine doseringen hoger dan 40 mg per dag, kunnen bijwerkingen van simvastatine veroorzaken en dit risico moet worden afgewogen tegen de potentiële voordelen. Er is geen effect waargenomen van simvastatine op de ticagrelor plasmaspiegels. Gelijktijdig gebruik van ticagrelor met doseringen groter dan 40 mg simvastatine wordt afgeraden.
Fluconazol Bij gelijktijdige toediening van simvastatine en fluconazol zijn zeldzame gevallen van rabdomyolyse gemeld (zie rubriek 4.4).
Ciclosporine Bij gelijktijdige toediening van ciclosporine met ezetimibe/simvastatine is het risico op myopathie/rabdomyolyse verhoogd; daarom is het gebruik met ciclosporine gecontra-indiceerd (zie rubrieken 4.3 en 4.4). Hoewel het mechanisme niet volledig opgehelderd is, blijkt ciclosporine de AUC van HMG-CoA-reductaseremmers te verhogen. De AUC-verhoging voor simvastatinezuur komt waarschijnlijk ten dele door remming van CYP3A4 en/of OATP1B1.
Danazol Bij gelijktijdige toediening van danazol met ezetimibe/simvastatine neemt het risico op myopathie en rabdomyolyse toe, daarom is het gebruik met danazol gecontra-indiceerd (zie rubrieken 4.3 en 4.4).
Gemfibrozil Gemfibrozil verhoogt de AUC van simvastatinezuur met een factor 1,9, mogelijk door remming van de glucuronidatie-pathway en/of OATP1B1 (zie rubrieken 4.3 en 4.4). Gelijktijdige toediening met gemfibrozil is gecontra-indiceerd.
Fusidinezuur
Het risico op myopathie, waaronder rabdomyolyse, kan worden verhoogd door gelijktijdige toediening van systemisch fusidinezuur met statines. Het mechanisme van deze interactie (farmacodynamisch, farmacokinetisch of beide) is nog niet bekend. Er zijn meldingen van rabdomyolyse (waaronder enkele met fatale afloop) bij patiënten die deze combinatie ontvingen. Gelijktijdige toediening van deze combinatie kan tot verhoogde plasmaconcentraties van beide stoffen leiden. Als behandeling met systemisch fusidinezuur noodzakelijk wordt geacht, moet ezetimibe/simvastatine worden gestaakt gedurende de behandeling met fusidinezuur (zie rubriek 4.4).
Amiodaron Bij gelijktijdige toediening van amiodaron met simvastatine is het risico op myopathie en rabdomyolyse verhoogd (zie rubriek 4.4). In een klinisch onderzoek werd myopathie gemeld bij 6 % van de patiënten die simvastatine 80 mg en amiodaron kregen. Daarom mag de dosis ezetimibe/simvastatine bij patiënten die gelijktijdig medicatie met amiodaron krijgen niet hoger zijn dan 10/20 mg/dag.
Calciumantagonisten
Verapamil
Het risico op myopathie en rabdomyolyse wordt verhoogd door gelijktijdige toediening van verapamil en simvastatine 40 mg of 80 mg (zie rubriek 4.4). In een farmacokinetisch onderzoek verhoogde gelijktijdige toediening van simvastatine en verapamil de blootstelling aan simvastatinezuur met een factor 2,3, waarschijnlijk ten dele door remming van CYP3A4. Daarom mag de dosis ezetimibe/simvastatine bij patiënten die gelijktijdig met verapamil worden behandeld niet hoger zijn dan 10/20 mg/dag.
Diltiazem
Het risico op myopathie en rabdomyolyse neemt toe door gelijktijdige
toediening van diltiazem met simvastatine 80 mg (zie rubriek 4.4). In een farmacokinetisch onderzoek verhoogde gelijktijdige toediening van diltiazem met simvastatine de
blootstelling aan simvastatinezuur met een factor 2,7, waarschijnlijk door remming van
CYP3A4. Daarom mag de dosis ezetimibe/simvastatine bij patiënten die gelijktijdig met diltiazem worden behandeld niet hoger zijn dan 10/20 mg/dag.
Amlodipine
Patiënten op amlodipine die gelijktijdig met simvastatine worden behandeld hebben een hoger risico op myopathie. In een farmacokinetisch onderzoek gaf gelijktijdige toediening van amlodipine een verhoging van de concentratie simvastatinezuur met een factor 1,6. Daarom mag bij patiënten die gelijktijdig medicatie met amlodipine krijgen de dosis ezetimibe/simvastatine niet hoger zijn dan 10/20 mg/dag.
Lomitapide
Het risico op myopathie en rabdomyolyse kan toenemen door gelijktijdige toediening van lomitapide met simvastatine (zie rubrieken 4.3 en 4.4). Daarom mag bij patiënten met HoFH die gelijktijdig medicatie met lomitapide krijgen de dosis ezetimibe/simvastatine niet hoger zijn dan 10 mg/40 mg/dag.
Matige remmers van CYP3A4
Patiënten die andere geneesmiddelen gebruiken waarvan bekend is dat deze bij therapeutische doses samen met ezetimibe/simvastatine, met name hogere doses ezetimibe/simvastatine, een matig remmend effect op CYP3A4 hebben, kunnen een verhoogd risico op myopathie hebben (zie rubriek 4.4).
Remmers van het transporteiwit OATP1B1
Simvastatinezuur is een substraat van het transporteiwit OATP1B1. Gelijktijdige toediening van geneesmiddelen die het transporteiwit OATP1B1 remmen kan leiden tot verhoogde plasmaconcentraties van simvastatinezuur en een verhoogd risico op myopathie (zie rubriek 4.3 en 4.4).
Remmers van Breast Cancer Resistant Protein (BCRP)
Gelijktijdige toediening van geneesmiddelen die remmers zijn van BCRP, waaronder elbasvir en grazoprevir, kan leiden tot verhoogde plasmaconcentraties van simvastatine en een verhoogd risico op myopathie (zie rubrieken 4.2 en 4.4).
Glecaprevir/pibrentasvir
Glecaprevir/pibrentasvir zijn krachtige remmers van OATP1B1, OATP1B3 en MDR1 en zwakke remmers van BCRP. Het is aangetoond dat gelijktijdige toediening van simvastatine of simvastatinezuur met de genoemde antivirale middelen leidt tot een verhoogde plasmaconcentratie van de statine, wat op zijn beurt het risico op dosis-afhankelijke bijwerkingen zoals myopathie kan verhogen.
Grapefruitsap Grapefruitsap remt cytochroom-P450-3A4. Gelijktijdig gebruik van grote hoeveelheden (meer dan 1 liter per dag) grapefruitsap en simvastatine verhoogde de blootstelling aan simvastatinezuur met een factor 7. Gebruik van 240 ml grapefruitsap ’s ochtends en toediening van simvastatine ’s avonds leidde ook tot een verhoging met een factor 1,9. Daarom moet gebruik van grapefruitsap tijdens behandeling met ezetimibe/simvastatine worden vermeden.
Colchicine
Bij patiënten met nierinsufficiëntie zijn bij gelijktijdige toediening van colchicine en simvastatine myopathie en rabdomyolyse gemeld. Nauwkeurige klinische controle van patiënten die deze combinatie gebruiken, wordt aangeraden.
Rifampicine
Omdat rifampicine een krachtige inductor van CYP3A4 is, kan bij patiënten die langdurig met rifampicine (bv. voor behandeling van tuberculose) worden behandeld, de werkzaamheid van simvastatine verminderd zijn. In een farmacokinetisch onderzoek bij gezonde vrijwilligers was het oppervlak onder de plasmaconcentratiecurve (AUC) voor simvastatinezuur bij gelijktijdige toediening met rifampicine met 93 % verminderd.
Niacine
Er zijn gevallen van myopathie/rabdomyolyse waargenomen met simvastatine bij gelijktijdige toediening met lipidemodificerende doses (≥ 1 g/dag) niacine (zie rubriek 4.4).
Daptomycine
Het risico op myopathie en/of rabdomyolyse kan verhoogd zijn door gelijktijdige toediening van HMG-CoA-reductaseremmers (bijvoorbeeld simvastatine en ezetimibe/simvastatine) met daptomycine (zie rubriek 4.4).
Effect van ezetimibe/simvastatine op de farmacokinetiek van andere geneesmiddelen
Ezetimibe
In preklinisch onderzoek is aangetoond dat ezetimibe geen inductie geeft van cytochroom-P450-geneesmiddelmetaboliserende enzymen. Er zijn geen klinisch belangrijke farmacokinetische interacties waargenomen tussen ezetimibe en geneesmiddelen waarvan bekend is dat deze gemetaboliseerd worden door cytochroom-P450-1A2, -2D6, -2C8, -2C9 en -3A4 of N-acetyltransferase.
Anticoagulantia Gelijktijdige toediening van ezetimibe (10 mg 1dd) had in een onderzoek bij 12 gezonde volwassen mannen geen significant effect op de biologische beschikbaarheid van warfarine en de protrombinetijd. Sinds de introductie van het product zijn er echter meldingen van een verhoogd International Normalised Ratio (INR) bij patiënten bij wie ezetimibe aan warfarine of fluindion werd toegevoegd. Als ezetimibe/simvastatine aan warfarine, een ander coumarineanticoagulans, of fluindion wordt toegevoegd, moet het International Normalised Ratio (INR) goed worden gecontroleerd (zie rubriek 4.4).
Simvastatine
Simvastatine heeft geen remmend effect op cytochroom-P450-3A4. Daarom zal simvastatine naar verwachting geen invloed hebben op de plasmaconcentraties van geneesmiddelen die via cytochroom-P450-3A4 worden gemetaboliseerd.
Orale anticoagulantia
In twee klinische studies, één bij gezonde vrijwilligers en de andere bij hypercholesterolemiepatiënten, gaf simvastatine 20-40 mg/dag een matige versterking van het effect van coumarine-anticoagulantia: de protrombinetijd, gemeld als International Normalised Ratio (INR), nam vanaf een baseline van 1,7 toe naar 1,8 en van 2,6 naar 3,4 in de studies met respectievelijk vrijwilligers en patiënten. Er zijn zeer zeldzame meldingen van een verhoogd INR. Bij patiënten die coumarine-anticoagulantia gebruiken moet de protrombinetijd worden vastgesteld voordat ezetimibe/simvastatine wordt ingesteld; in de beginfase van de therapie moet dit vaak genoeg worden herhaald om er zeker van te zijn dat de protrombinetijd niet in belangrijke mate veranderd is. Zodra een stabiele protrombinetijd vastgesteld is, kan de protrombinetijd worden gecontroleerd met de intervallen die normaliter voor patiënten op coumarine-anticoagulantia worden aanbevolen. Als de dosis ezetimibe/simvastatine wordt veranderd of stopgezet, moet dezelfde procedure worden herhaald. Behandeling met simvastatine is niet gepaard gegaan met bloeding of met verandering van de protrombinetijd bij patiënten die geen anticoagulantia gebruiken.
Pediatrische patiënten
Interactie studies zijn alleen uitgevoerd in volwassenen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Atherosclerose is een chronisch proces; normaliter zal stopzetting van de lipideverlagende geneesmiddelen tijdens de zwangerschap weinig invloed hebben op het langetermijnrisico van primaire hypercholesterolemie.
Ezetimibe/simvastatine
Ezetimibe/simvastatine is gecontra-indiceerd tijdens de zwangerschap. Er zijn geen klinische gegevens beschikbaar over de toepassing van ezetimibe/simvastatine tijdens de zwangerschap. In dieronderzoek naar combinatietherapie is reproductietoxiciteit aangetoond (zie rubriek 5.3).
Simvastatine
De veiligheid van simvastatine bij zwangere vrouwen is niet vastgesteld. Bij zwangere vrouwen zijn geen gecontroleerde klinische studies met simvastatine verricht. Er zijn zeldzame gevallen gerapporteerd van aangeboren afwijkingen na intra-uteriene blootstelling aan HMG-CoAreductaseremmers. Bij analyse van ongeveer 200 prospectief gevolgde zwangerschappen waarbij tijdens het eerste trimester blootstelling aan simvastatine of een andere nauw verwante HMG-CoA-reductaseremmer had plaatsgevonden, was de incidentie van aangeboren afwijkingen echter vergelijkbaar met die in de algemene populatie. Dit aantal zwangerschappen was statistisch voldoende om een verhoging van aangeboren afwijkingen ten opzichte van de achtergrondincidentie met een factor 2,5 of meer uit te sluiten.
Hoewel er geen aanwijzingen zijn dat de incidentie van aangeboren afwijkingen bij nakomelingen van patiënten die simvastatine of een andere nauw verwante HMG-CoA-reductaseremmer hebben gebruikt, afwijkt van die in de algemene populatie, kan behandeling van de moeder met simvastatine bij de foetus een verlaging geven van de concentratie mevalonaat, dat een precursor is van de cholesterolbiosynthese. Daarom mag ezetimibe/simvastatine niet worden gebruikt bij vrouwen die zwanger zijn, zwanger proberen te worden of die vermoeden dat zij zwanger zijn. Behandeling met ezetimibe/simvastatine moet worden opgeschort voor zolang de zwangerschap duurt of tot is vastgesteld dat de vrouw niet zwanger is (zie rubriek 4.3).
Ezetimibe
Er zijn geen klinische gegevens over het gebruik van ezetimibe tijdens de zwangerschap.
Borstvoeding
Ezetimibe/simvastatine is gecontra-indiceerd tijdens borstvoeding. In onderzoek bij ratten bleek dat ezetimibe in de moedermelk wordt uitgescheiden. Het is onbekend of de werkzame bestanddelen van ezetimibe/simvastatine bij mensen in de moedermelk worden uitgescheiden (zie rubriek 4.3).
Vruchtbaarheid
Ezetimibe
Er zijn geen klinische gegevens over de gevolgen van ezetimibe op de vruchtbaarheid bij de mens. Ezetimibe had geen effect op de vruchtbaarheid bij mannelijke of vrouwelijke ratten (zie rubriek 5.3).
Simvastatine
Er zijn geen klinische gegevens over de effecten van simvastatine op de vruchtbaarheid bij de mens. Simvastatine had geen effect op de vruchtbaarheid van ratten (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Bij het besturen van voertuigen of het bedienen van machines moet er echter rekening mee worden gehouden dat duizeligheid gemeld is.
4.8 Bijwerkingen
Ezetimibe/simvastatine (of gelijktijdige toediening van ezetimibe en simvastatine equivalent aan ezetimibe/simvastatine) is in klinisch onderzoek beoordeeld op veiligheid bij ongeveer 12.000 patiënten.
De frequentie van de bijwerkingen is als volgt aangegeven: Zeer vaak (≥ 1/10), Vaak (≥ 1/100, < 1/10), Soms (≥ 1/1000, < 1/100), Zelden (≥ 1/10.000, < 1/1000), Zeer zelden (< 1/10.000) en incidentele meldingen.
De volgende bijwerkingen zijn waargenomen bij patiënten die met ezetimibe/simvastatine werden behandeld (n = 2404) en met een hogere incidentie dan placebo (n = 1340), bij patiënten die met ezetimibe/simvastatine werden behandeld (n = 9595) en met een hogere incidentie dan bij statines alleen (n = 8883), tijdens klinisch onderzoek met ezetimibe of simvastatine en/of gemeld na het in de handel brengen van ezetimibe/simvastatine of ezetimibe of simvastatine. Deze bijwerkingen worden weergegeven in tabel 1 per systeem/orgaanklasse en frequentie.
Tabel 1
Bijwerkingen
Systeem/orgaanklasse Frequentie | Bijwerking |
|---|---|
| Bloed- en lymfestelselaandoeningen | |
| Niet bekend | trombocytopenie; anemie |
| Immuunsysteemaandoeningen | |
| Zeer zelden | anafylaxie |
| Niet bekend | overgevoeligheidsreacties |
| Voedings- en stofwisselingsstoornissen | |
| Niet bekend | verminderde eetlust |
| Psychische stoornissen | |
| Soms | slaapstoornis; insomnia |
| Niet bekend | depressie |
| Zenuwstelselaandoeningen | |
| Soms | duizeligheid; hoofdpijn; paresthesie |
| Niet bekend | perifere neuropathie; geheugenstoornis, myasthenia gravis |
| Oogaandoeningen | |
| Zelden | gezichtsvermogen wazig; gezichtsvermogen afgenomen |
| Niet bekend | ocular myasthenia |
| Bloedvataandoeningen | |
| Niet bekend | opvliegers; hypertensie |
| Ademhalingsstelsel-, borstkas-, en mediastinumaandoeningen | |
| Niet bekend | hoest; dyspneu; interstitiële longziekte (zie rubriek 4.4) |
| Maag-darmstelselaandoeningen | |
| Soms | buikpijn; last van de buik; pijn in de bovenbuik; dyspepsie; flatulentie; misselijkheid; braken; opgezette buik; diarree; droge mond; gastro-oesofageale refluxziekte |
| Niet bekend | verstopping; pancreatitis; gastritis |
| Lever- en galaandoeningen | |
| Niet bekend | hepatitis/geelzucht; fataal en niet-fataal leverfalen; cholelithiase; cholecystitis |
| Huid- en onderhuidaandoeningen | |
| Soms | pruritus; huiduitslag; urticaria |
| Zeer zelden | lichenoïde geneesmiddelenerupties |
| Niet bekend | alopecia; erythema multiforme; angio-oedeem |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Vaak | myalgie |
| Soms | artralgie; spierspasmen; spierzwakte; skeletspierongemak; nekpijn; pijn in de extremiteiten; rugpijn; skeletspierstelselpijn |
| Zeer zelden | spierruptuur |
| Niet bekend | spierkramp; myopathie* (waaronder myositis); rabdomyolyse met of zonder acuut nierfalen (zie |
| rubriek 4.4); tendinopathie, soms gecompliceerd door ruptuur; immuungemedieerde necrotiserende myopathie (IMNM)** | |
| Voortplantingsstelsel- en borstaandoeningen | |
| Zeer zelden | gynaecomastie |
| Niet bekend | erectiestoornis |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Soms | asthenie; borstpijn; vermoeidheid; malaise; perifeer oedeem |
| Niet bekend | pijn |
| Onderzoeken | |
| Vaak | verhoogd ALAT en/of ASAT; verhoogd CK in het bloed |
| Soms | verhoogd bilirubine in het bloed; verhoogd urinezuur in het bloed; verhoogd gamma-glutamyltransferase; verhoogde international normalised ratio; eiwit in de urine; gewichtsverlies |
| Niet bekend | verhoogde alkalische fosfatase; afwijkende uitslag van leverfunctieonderzoek |
* In een klinisch onderzoek trad myopathie bij patiënten die werden behandeld met simvastatine 80 mg/dag vaker op dan bij patiënten die 20 mg/dag kregen (respectievelijk 1,0 % vs. 0,02 %) (zie rubrieken 4.4 en 4.5).
** Zeer zelden zijn gevallen van immuungemedieerde necrotiserende myopathie (IMNM) gemeld, een auto-immuun myopathie, gedurende of na behandeling met sommige statines. IMNM wordt klinisch gekenmerkt door: persisterende proximale spierzwakte en verhoogd serumcreatinekinase, die aanhouden ondanks stopzetting van de statinebehandeling; spierbiopsie waaruit necrotiserende myopathie blijkt zonder significante ontsteking; verbetering met immunosuppressieve middelen (zie rubriek 4.4).
Pediatrische (10-17 jaar) patiënten
In een onderzoek bij adolescente (10-17 jaar) patiënten met heterozygote familiaire hypercholesterolemie (n = 248), zijn verhogingen van het ALAT en/of ASAT (≥ 3x ULN, opeenvolgend) waargenomen bij 3% (4 patiënten) van de ezetimibe/simvastatinepatiënten tegen 2% (2 patiënten) in de groep met simvastatine monotherapie; deze getallen waren respectievelijk 2% (2 patiënten) en 0% voor verhoging van het CPK (≥ 10x ULN). Er zijn geen gevallen van myopathie gemeld.
Dit onderzoek was niet geschikt voor vergelijking van zeldzame bijwerkingen.
Patiënten met coronaire hartziekte en een voorgeschiedenis van ACS voorval
In de IMPROVE-IT studie (zie rubriek 5.1) waarbij 18.144 patiënten behandeld werden of met ezetimibe/simvastatine 10/40 mg (n=9067; waarvan 6 % omhoog werd getitreerd naar ezetimibe/simvastatine 10/80 mg) of met simvastatine 40 mg (n=9077; waarvan 27 % omhoog werd getitreerd naar simvastatine 80 mg) waren de veiligheidsprofielen vergelijkbaar gedurende een mediane follow-up van 6,0 jaar. Het aantal stopzettingen als gevolg van bijwerkingen was 10,6 % bij met ezetimibe/simvastatine behandelde patiënten en 10,1 % bij met simvastatine behandelde patiënten. De incidentie van myopathie was 0,2 % bij met ezetimibe/simvastatine behandelde patiënten en 0,1 % bij met simvastatine behandelde patiënten, waarbij myopathie werd gedefinieerd als onverklaarbare spierzwakte of -pijn met een serum CK ≥ 10 maal ULN of twee opeenvolgende observaties van CK ≥ 5 en < 10 maal ULN. De incidentie van rabdomyolyse was 0,1 % voor ezetimibe/simvastatine en 0,2 % voor simvastatine, waarbij rabdomyolyse werd gedefinieerd als onverklaarbare spierzwakte of -pijn met een serum CK ≥ 10 maal ULN met bewijs van nierschade, ≥ 5 maal ULN en < 10 maal ULN bij twee opeenvolgende gevallen met bewijs van nierschade of CK ≥ 10.000 IE/l zonder bewijs van nierschade. De incidentie van opeenvolgende verhogingen van de transaminases (≥ 3 x ULN) was 2,5 % voor ezetimibe/simvastatine en 2,3 % voor simvastatine (zie rubriek 4.4). Bijwerkingen gerelateerd aan de galblaas werden gemeld bij 3,1 % tegen 3,5 % van de patiënten toegewezen aan respectievelijk ezetimibe/simvastatine en simvastatine. De incidentie van hospitalisatie wegens cholecystectomie was 1,5 % in beide behandelgroepen. De diagnose van kanker (gedefinieerd als elke nieuwe maligniteit) gedurende dit onderzoek was respectievelijk 9,4 % versus 9,5 %.
Patiënten met chronisch nierlijden
In de Study of Heart and Renal Protection (SHARP) (zie rubriek 5.1) waarin meer dan 9000 patiënten die werden behandeld met ezetimibe/simvastatine 10/20 mg/dag (n=4650) of placebo (n=4620), waren de veiligheidsprofielen vergelijkbaar tijdens een mediane follow-up van 4,9 jaar. In het onderzoek werden alleen ernstige bijwerkingen en stopzettingen wegens een bijwerking vastgelegd. Stopzettingen als gevolg van bijwerkingen waren vergelijkbaar (10,4% bij met ezetimibe/simvastatine behandelde patiënten, 9,8% bij met placebo behandelde patiënten). De incidentie van myopathie/rabdomyolyse was 0,2% bij met ezetimibe/simvastatine behandelde patiënten en 0,1% bij met placebo behandelde patiënten. Opeenvolgende verhogingen van de transaminases (> 3x ULN) traden op bij 0,7% van de met ezetimibe/simvastatine behandelde patiënten tegen 0,6% van de met placebo behandelde patiënten. In dit onderzoek waren er geen statistisch significante verhogingen van de incidentie van vooraf gespecificeerde bijwerkingen, waaronder kanker (9,4% voor ezetimibe/simvastatine, 9,5% voor placebo), hepatitis, cholecystectomie of complicaties van galstenen of pancreatitis.
Laboratoriumwaarden
In onderzoek naar gelijktijdige toediening was de incidentie van klinisch belangrijke verhogingen van de serumtransaminasen (ALAT en/of ASAT ≥ 3x ULN, opeenvolgend) voor de met ezetimibe/simvastatine behandelde patiënten 1,7%. Deze verhogingen waren over het algemeen asymptomatisch, gingen niet met cholestasis gepaard, en keerden na stopzetting van de behandeling of bij voortzetting daarvan naar de uitgangswaarden terug (zie rubriek 4.4).
Klinisch belangrijke verhogingen van het CK (≥ 10x ULN) werden bij 0,2% van de met ezetimibe/simvastatine behandelde patiënten gezien.
Postmarketing ervaring
Een klaarblijkelijk overgevoeligheidssyndroom met enige van de volgende kenmerken is in zeldzame gevallen gemeld: angio-oedeem, lupusachtig syndroom, polymyalgia rheumatica, dermatomyositis, vasculitis, trombocytopenie, eosinofilie, verhoogde ESR, artritis en artralgie, urticaria, lichtgevoeligheid, koorts, roodheid, dyspneu en malaise.
Bij gebruik van statines, waaronder simvastatine, zijn verhogingen van het HbA1c en nuchtere serumglucose gemeld.
Er zijn in samenhang met het gebruik van statines, waaronder simvastatine, zeldzame postmarketingmeldingen van cognitieve stoornis (bv. geheugenverlies, vergeetachtigheid, amnesie, geheugenstoornis, verwarring) gemeld. De meldingen zijn over het algemeen niet ernstig en reversibel bij stopzetting van de statine, met wisselende tijden tot begin van de symptomen (1 dag tot jaren) en verdwijnen van de symptomen (mediaan 3 weken).
De volgende aanvullende bijwerkingen zijn gemeld met sommige statines:
- Slaapstoornissen, waaronder nachtmerries
- Seksuele disfunctie
- Diabetes mellitus: frequentie hangt af van de aan-of afwezigheid van risicofactoren (nuchter bloedglucose ≥ 5,6 mmol/l, BMI > 30 kg/m, verhoogde triglyceriden, voorgeschiedenis van hypertensie).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (website: www.lareb.nl).
4.9 Overdosering
Ezetimibe/simvastatine
Bij overdosering moeten symptomatische en ondersteunende maatregelen worden genomen. Gelijktijdige toediening van ezetimibe (1000 mg/kg) en simvastatine (1000 mg/kg) werd in onderzoek naar acute toxiciteit met orale doses bij muizen en ratten goed verdragen. Bij deze dieren werden geen klinische tekenen van toxiciteit waargenomen. De geschatte orale LD50 voor beide species was ezetimibe ≥ 1000 mg/kg/simvastatine ≥ 1000 mg/kg.
Ezetimibe
In klinisch onderzoek werd toediening van ezetimibe 50 mg/dag aan 15 gezonde proefpersonen tot maximaal 14 dagen, of 40 mg/dag aan 18 patiënten met primaire hypercholesterolemie tot maximaal 56 dagen, over het algemeen goed verdragen. Er zijn enkele gevallen van overdosering gemeld; de meeste gingen niet met bijwerkingen gepaard. De gemelde bijwerkingen waren niet ernstig. Bij dieren werd na eenmalige orale doses tot 5000 mg/kg ezetimibe bij ratten en muizen en 3000 mg/kg bij honden geen toxiciteit waargenomen.
Simvastatine
Er zijn enkele meldingen van overdosering; de hoogst ingenomen dosis was 3,6 g. Alle patiënten herstelden zonder complicaties.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: HMG-CoA-reductaseremmers in combinatie met andere antilipaemica, ATC-code: C10BA02.
Ezetimibe/simvastatine is een lipideverlagend product dat de intestinale absorptie van cholesterol en aanverwante plantsterolen selectief remt en de endogene synthese van cholesterol
remt.
Werkingsmechanisme:
Ezetimibe/simvastatine
Cholesterol komt door intestinale absorptie en endogene synthese in het plasma. Ezetimibe/simvastatine bevat ezetimibe en simvastatine, twee lipideverlagende stoffen met complementaire werkingsmechanismen. Ezetimibe/simvastatine verlaagt een verhoogd totaalcholesterol (totaal-C), LDL-C, apolipoproteïne-B (Apo-B), triglyceriden (TG), en non-high-density-lipoprotein-cholesterol (non-HDL-C), en verhoogt het high-density-lipoprotein-cholesterol (HDL-C) door dubbele remming van de absorptie en de synthese van cholesterol.
Ezetimibe
Ezetimibe remt de intestinale absorptie van cholesterol. Ezetimibe is oraal actief en heeft een werkingsmechanisme dat verschilt van andere klassen cholesterolverlagende stoffen (bijvoorbeeld statines, galzuurbindende harsen [resines], fibrinezuurderivaten en plantstanolen). Het moleculaire doelwit van ezetimibe is de steroltransporter, Niemann-Pick C1-Like 1 (NPC1L1), dat verantwoordelijk is voor de intestinale opname van cholesterol en fytosterolen.
Ezetimibe lokaliseert zich in de borstelzoom van de dunne darm en remt daar de absorptie van cholesterol, waardoor de darm minder cholesterol aan de lever afgeeft; statines verminderen de cholesterolsynthese in de lever en samen zorgen deze twee verschillende werkingsmechanismen voor een complementaire cholesterolverlaging. In een 2 weken durende klinische studie bij 18 patiënten met hypercholesterolemie werd de absorptie van cholesterol in de darmen door ezetimibe met 54 % geremd vergeleken met placebo.
In een serie preklinische studies is de selectiviteit van ezetimibe voor remming van de cholesterolabsorptie bepaald. Ezetimibe remde de absorptie van [14C]-cholesterol zonder effect op de absorptie van triglyceriden, vetzuren, galzuren, progesteron, ethinylestradiol, of vetoplosbare vitaminen A en D.
Simvastatine
Na orale inname wordt simvastatine, dat een onwerkzaam lacton is, in de lever gehydrolyseerd tot de overeenkomstige actieve bèta-hydroxyzuurvorm, een krachtige remmer van HMG-CoAreductase (3-hydroxy-3-methylglutaryl-co-enzym-A-reductase). Dit enzym katalyseert de omzetting van HMG-CoA in mevalonaat, een vroege en snelheidsbeperkende stap in de biosynthese van cholesterol.
Simvastatine blijkt zowel een normaal als een verhoogd LDL-C te verlagen. LDL wordt uit het very-low-density protein (VLDL) gevormd en wordt voornamelijk gekatabolyseerd door de hogeaffiniteit-LDL-receptor. De LDL-verlagende werking van simvastatine houdt mogelijk verband met zowel verlaging van de concentratie VLDL-cholesterol (VLDL-C) als inductie van de LDL-receptor, met een verminderde productie en een verhoogd katabolisme van LDL-C tot gevolg. Ook het apolipoproteïne-B wordt bij behandeling met simvastatine aanzienlijk verlaagd. Daarnaast geeft simvastatine een matige verhoging van het HDL-C en verlaging van plasma-TG. Als gevolg van deze veranderingen worden de totaal/HDL-C-en LDL/HDL-C-ratio’s verlaagd.
Klinische werkzaamheid en veiligheid In gecontroleerd klinisch onderzoek gaf ezetimibe/simvastatine bij patiënten met hypercholesterolemie een significante verlaging van het totaal-C, LDL-C, Apo-B, TG en non-HDL-C, en een verhoging van het HDL-C.
Preventie van cardiovasculaire voorvallen
Van ezetimibe/simvastatine is bewezen dat het grote cardiovasculaire voorvallen verminderd bij patiënten met coronaire hartziekte en een voorgeschiedenis van ACS voorval.
De IMProved Reduction of Outcomes: Vytorin Efficacy International Trial (IMPROVE-IT) was een, gerandomiseerd, dubbelblind, actief gecontroleerd multicenteronderzoek bij 18.144 patiënten die werden ingesloten binnen 10 dagen na hospitalisatie wegens acuut coronair syndroom (ACS; of acuut myocardinfarct [MI] of instabiele angina pectoris [IAP]). Patiënten hadden een LDL-C ≤ 3,2 mmol/l (≤ 125 mg/dl) op het moment dat zij ACS vertoonden indien zij geen lipide-verlagende therapie kregen, of ≤ 2,6 mmol/l (≤ 100 mg/dl) indien zij wel een lipide-verlagende therapie kregen. Alle patiënten werden 1:1 gerandomiseerd naar of ezetimibe/simvastatine 10/40 mg (n=9067) of simvastatine 40 mg (n=9077) en gevolgd voor een mediane periode van 6,0 jaar.
De patiënten hadden een gemiddelde leeftijd van 63,6 jaar; 76 % was man, 84 % was blank en 27 % was diabeet. De gemiddelde LDL-C-waarde tijdens het voorval dat kwalificerend was voor het onderzoek was 2,1 mmol/l (80 mg/dl) voor diegenen die een lipide-verlagende therapie kregen (n=6390) en 2,6 mmol/l (101 mg/dl) voor diegenen die geen eerdere lipide-verlagende therapie kregen (n=11.594). Voorafgaand aan de hospitalisatie wegens het kwalificerende ACS-voorval kreeg 34 % van de patiënten een statine-therapie. Na één jaar was het gemiddelde LDL-C voor patiënten die therapie bleven volgen, 1,4 mmol/l (53,2 mg/dl) in de ezetimibe/simvastatine-groep en 1,8 mmol/l (69,9 mg/dl) in de simvastatine monotherapiegroep. Lipidewaarden werden over het algemeen verkregen bij patiënten die de onderzoekstherapie bleven volgen.
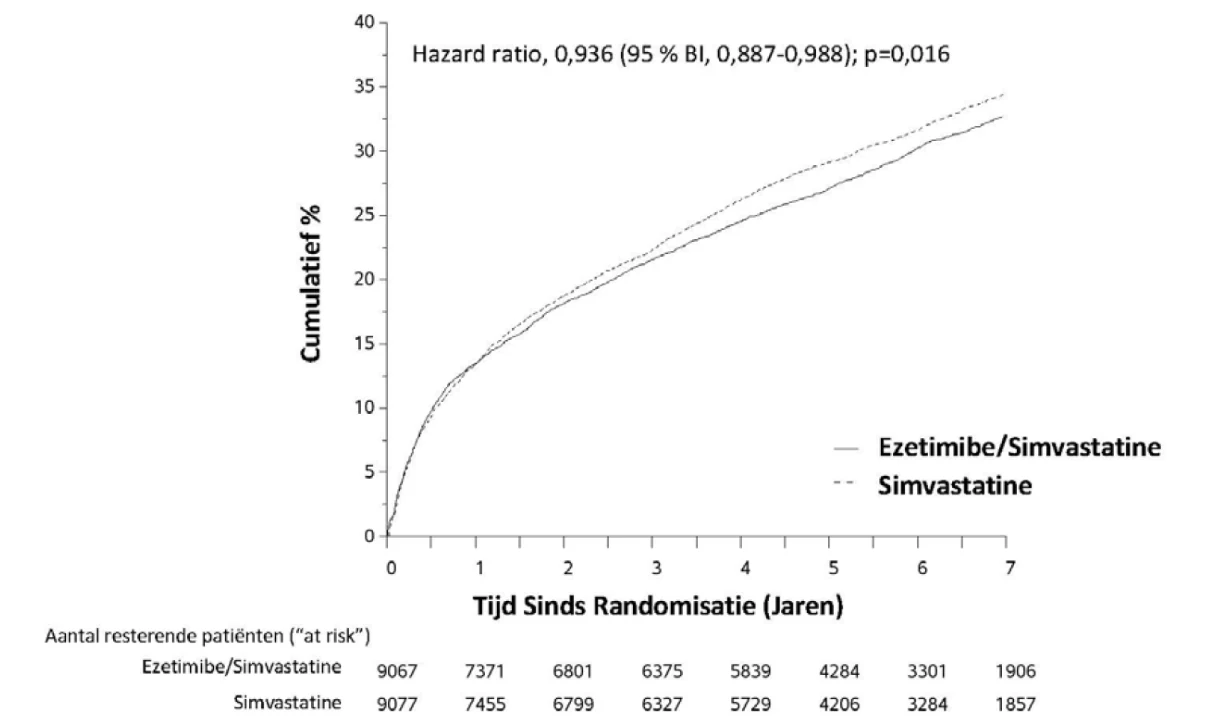
Het primaire eindpunt was een samenstelling van cardiovasculaire dood, ernstige coronaire voorvallen (‘major coronary events’ [MCE]; gedefinieerd als niet-fataal myocardinfarct, hospitalisatie wegens gedocumenteerde instabiele angina pectoris, of elke coronaire revascularisatieprocedure die ten minste 30 dagen na toewijzing aan gerandomiseerde behandeling voorkwam), en niet-fatale beroerte. Het onderzoek toonde aan dat behandeling met ezetimibe/simvastatine een extra voordeel opleverde bij het verlagen van het primaire samengestelde eindpunt van cardiovasculaire dood, MCE en niet-fatale beroerte vergeleken met simvastatine alleen (relatieve risicoverlaging van 6,4 %, p=0,016). Het primaire eindpunt kwam voor bij 2572 van de 9067 patiënten (7 jaar Kaplan-Meier [KM] waarde van 32,72 %) in de ezetimibe/simvastatine-groep en bij 2742 van de 9077 patiënten (7 jaar KM-waarde van 34,67 %) in de groep behandeld met alleen simvastatine (zie figuur 1 en tabel 2). Totale mortaliteit bleef ongewijzigd in deze groep met hoog risico (zie tabel 2).
Er was een algeheel voordeel voor alle beroertes; er was echter een kleine, niet-significante toename in hemorragische beroerte bij de ezetimibe/simvastatinegroep vergeleken met simvastatine alleen (zie tabel 1). In onderzoeken naar langetermijnuitkomsten is het risico op hemorragische beroerte bij ezetimibe gelijktijdig toegediend met krachtigere statines niet onderzocht.
Het behandelingseffect van ezetimibe/simvastatine was over het algemeen consistent met de totale resultaten verkregen over vele subgroepen, waaronder geslacht, leeftijd, ras, medische voorgeschiedenis van diabetes mellitus, baseline lipidewaarden, eerdere statinetherapie, eerdere beroerte en hypertensie.
Figuur 1: Effect van ezetimibe/simvastatine op het primaire samengestelde eindpunt van cardiovasculaire dood, ernstige coronaire voorvallen of niet-fatale beroerte
Tabel 2
Ernstige coronaire voorvallen per behandelingsgroep bij alle gerandomiseerde patiënten in IMPROVE-IT
Outcome
Ezetimibe/Simvastatine 10/40 mga (n=9067)
Simvastatine 40 mgb (n=9077)
Hazard Ratio
(95% BI)
p-waarde n
K-M%c
n
K-M%c
Primaire samengestelde werkzaamheidseindpunt
(CV dood, ernstige coronaire voorvallen en niet-fatale beroerte)
2572
32,72%
2742
34,67%
0,936 (0,887, 0,988)
0,016
Secundaire samengestelde werkzaamheidseindpunten
CHZ dood, niet-fataal MI, urgente coronaire revascularisatie na 30 dagen
1322
17,52%
1448
18,88%
0,912 (0,847, 0,983)
0,016
MCE, niet-fatale beroerte, dood (alle oorzaken)
3089
38,65%
3246
40,25%
0,948 (0,903, 0,996)
0,035
CV dood, niet-fataal MI, instabiele angina pectoris die hospitalisatie vereist, elke revascularisatie, niet-fatale beroerte
2716
34,49%
2869
36,20%
0,945 (0,897, 0,996)
0,035
Componenten van primair samengesteld eindpunt en geselecteerde werkzaamheidseindpunten
(eerste gebeurtenissen van genoemd voorval op elk moment)
Cardiovasculaire dood
537
6,89%
538
6,84%
1,000 (0,887, 1,127)
0,997
Ernstig coronair voorval:
Niet-fataal MI
945
12,77%
1083
14,41%
0,871 (0,798, 0,950)
0,002
Hospitalisatie vereisende instabiele angina pectoris
156
2,06%
148
1,92%
1,059 (0,846, 1,326)
0,618
Coronaire revascularisatie na 30 dagen
1690
21,84%
1793
23,36%
0,947 (0,886, 1,012)
0,107
Niet-fatale beroerte
245
3,49%
305
4,24%
0,802 (0,678, 0,949)
0,010
Alle MI (fatale en niet-fatale)
977
13,13%
1118
14,82%
0,872 (0,800, 0,950)
0,002
Alle beroertes (fatale en niet-fatale)
296
4,16%
345
4,77%
0,857 (0,734, 1,001)
0,052
Niet-hemorragische beroerted
242
3,48%
305
4,23%
0,793 (0,670, 0,939)
0,007
Hemorragische beroerte
59
0,77%
43
0,59%
1,377 (0,930, 2,040)
0,110
Dood door willekeurige oorzaak
1215
15,36%
1231
15,28%
0,989 (0,914, 1,070)
0,782 a 6 % werd omhoog getitreerd naar ezetimibe/simvastatine 10/80 mg.
b 27 % werd omhoog getitreerd naar simvastatine 80 mg.
c Kaplan-Meier schatting bij 7 jaar.
d omvat ischemische beroerte of beroerte van onbepaald type.
Primaire hypercholesterolemie
In een dubbelblind, placebogecontroleerd, 8 weken durend onderzoek werden 240 patiënten met hypercholesterolemie die al monotherapie met simvastatine kregen en niet de door de National Cholesterol Education Program (NCEP) aanbevolen LDL-C-streefwaarden (2,6 tot 4,1 mmol/l [100 tot 160 mg/dl]), afhankelijk van de baselinekenmerken) hadden gehaald, willekeurig toegewezen aan ezetimibe 10 mg of placebo naast eerder ingestelde therapie met simvastatine. Van de met simvastatine behandelde patiënten die bij baseline niet op hun LDL-C-streefwaarden waren (~80 %), bereikten significant meer patiënten die aan ezetimibe samen met simvastatine waren toegewezen hun LDL-C-streefwaarden bij het eindpunt van de studie dan patiënten die waren toegewezen aan placebo samen met simvastatine, 76 % respectievelijk 21,5 %.
De corresponderende LDL-C-verlagingen voor ezetimibe of placebo samen met simvastatine waren ook significant verschillend (27 % respectievelijk 3 %). Daarnaast gaf ezetimibe samen met simvastatine een significante verlaging van het totaal-C, Apo-B en TG versus placebo samen met simvastatine.
In een dubbelblind, 24 weken durend multicenteronderzoek werden 214 patiënten met diabetes mellitus type 2 die minimaal 3 maanden met thiazolidinedionen (rosiglitazon of pioglitazon) waren behandeld en minimaal 6 weken met simvastatine 20 mg waren behandeld, met een gemiddeld LDL-C van 2,4 mmol/l (93 mg/dl), willekeurig toegewezen aan hetzij simvastatine 40 mg of de gelijktijdig toegediende werkzame bestanddelen equivalent aan ezetimibe/simvastatine 10/20. Ezetimibe/simvastatine 10/20 gaf een significant effectievere verlaging van het LDL-C (-21 % respectievelijk 0 %), totaal-C (-14 % respectievelijk -1 %), Apo-B (-14 % respectievelijk -2 %) en non-HDL-C (-20 % respectievelijk -2 %) tot onder de met simvastatine 20 mg waargenomen verlaagde waarden dan verdubbeling van de dosis simvastatine naar 40 mg. Er waren geen significante verschillen tussen de resultaten voor het HDL-C en TG tussen de twee behandelingsgroepen. De resultaten werden niet beïnvloed door de soort thiazolidinedion waarmee werd behandeld.
De werkzaamheid van verschillende dosissterktes van ezetimibe/simvastatine (10/10 tot 10/80/dag) is aangetoond in een dubbelblind, placebogecontroleerd 12-weeks multicenteronderzoek met alle beschikbare doses ezetimibe/simvastatine en alle relevante doses simvastatine. Als patiënten die alle doses ezetimibe/simvastatine kregen werden vergeleken met hen die alle doses simvastatine kregen, gaf ezetimibe/simvastatine een significante verlaging van het totaal-C, LDL-C en TG (zie tabel 1) en van Apo-B (-42 % resp. 29 %), niet-HDL-C (-49 % resp. -34 %) en C-reactive protein (-33 % resp. -9 %). De effecten van ezetimibe/simvastatine op het HDL-C waren vergelijkbaar met die van simvastatine. Uit nadere analyse bleek dat ezetimibe/simvastatine het HDL-C in vergelijking met placebo significant verhoogde.
Tabel 3
De reactie op ezetimibe/simvastatine bij patiënten met primaire hypercholesterolemie (gemiddeldea % verandering t.o.v. onbehandelde baselineb)
| Behandeling | ||||||||
| (dagelijkse dosis) | N | Totaal-C | LDL-C | HDL-C | TGa | |||
| Gepoolde gegevens (alle doses ezetimibe/simvastatine)c | 353 | -38 | -53 | +8 | -28 | |||
| Gepoolde gegevens (alle doses simvastatine)c | 349 | -26 | -38 | +8 | -15 | |||
| Ezetimibe10 mg | 92 | -14 | -20 | +7 | -13 | |||
| Placebo | 93 | +2 | +3 | +2 | -2 | |||
| ezetimibe/simvastatine per dosis | ||||||||
| 10/10 | 87 | -32 | -46 | +9 | -21 | |||
| 10/20 | 86 | -37 | -51 | +8 | -31 | |||
| 10/40 | 89 | -39 | -55 | +9 | -32 | |||
| 10/80 | 91 | -43 | -61 | +6 | -28 | |||
| simvastatine per dosis | ||||||||
| 10 mg | 81 | -21 | -31 | +5 | -4 | |||
| 20 mg | 90 | -24 | -35 | +6 | -14 | |||
| 40 mg | 91 | -29 | -42 | +8 | -19 | |||
| 80 mg | 87 | -32 | -46 | +11 | -26 | |||
a Voor triglyceriden, mediane % verandering t.o.v. baseline
b Baseline – gebruikt geen lipideverlagend middel
c ezetimibe/simvastatine, gepoolde doses (10/10-10/80) gaf een significante verlaging van het totaal-C, LDL-C, en TG versus simvastatine en een significante verhoging van het HDL-C versus placebo.
In een overeenkomstig opgezette studie waren de resultaten voor alle lipideparameters over het algemeen consistent. In een gepoolde analyse van deze twee studies waren de effecten van ezetimibe/simvastatine op de lipiden bij patiënten met TG boven of onder 2,28 mmol/l (200 mg/dl) ongeveer gelijk.
In een dubbelblind, gecontroleerd klinisch multicenteronderzoek (ENHANCE) werden 720 patiënten met heterozygote familiaire hypercholesterolemie willekeurig toegewezen aan ezetimibe 10 mg in combinatie met simvastatine 80 mg (n = 357) of simvastatine 80 mg (n = 363) gedurende 2 jaar. Het primaire doel van de studie was het effect van combinatietherapie met ezetimibe/simvastatine te onderzoeken op de dikte van intima-media van de a. carotis (carotid artery intima-media thickness – IMT) versus simvastatine monotherapie. De invloed van deze surrogaatmarker op cardiovasculaire morbiditeit en mortaliteit is nog niet vastgesteld.
Het primaire eindpunt, verandering in gemiddelde IMT van alle zes carotissegmenten, was tussen de twee behandelingsgroepen niet significant (p = 0,29) verschillend, gemeten met B-modeechografie. Met ezetimibe 10 mg in combinatie met simvastatine 80 mg of simvastatine 80 mg alleen nam gedurende de 2 jaar van het onderzoek de IMT toe met 0,0111 mm resp. 0,0058 mm (gemiddelde carotis-IMT bij baseline 0,68 mm resp. 0,69 mm).
Ezetimibe 10 mg in combinatie met simvastatine 80 mg verlaagde het LDL-C, totaal-C, Apo B en de TG significant sterker dan simvastatine 80 mg. De procentuele verhoging in HDL-C was voor de twee behandelingsgroepen vergelijkbaar. De voor ezetimibe 10 mg in combinatie met simvastatine 80 mg gemelde bijwerkingen pasten bij het bekende veiligheidsprofiel.
Ezetimibe/simvastatine bevat simvastatine. In twee grootschalige placebogecontroleerde klinische onderzoeken, de Scandinavian Simvastatin Survival Study (20-40 mg; n=4444 patiënten) en de Heart Protection Study (40 mg; n=20.536 patiënten), werden de effecten van behandeling met simvastatine beoordeeld bij patiënten met een hoog risico op coronaire events vanwege een bestaande coronaire hartziekte, diabetes, perifeer vaatlijden, voorgeschiedenis van beroerte of ander cerebrovasculair lijden. Simvastatine bleek een verlaging te geven van: het risico op totale mortaliteit door vermindering van CHZ-sterfte; het risico op niet-fataal myocardinfarct en beroerte; en de noodzaak tot coronaire en niet-coronaire revascularisatie-ingrepen.
In de Study of the Effectiveness of Additional Reductions in Cholesterol and Homocysteine (SEARCH) werd het effect beoordeeld van behandeling met simvastatine 80 mg versus 20 mg (mediane follow-up 6,7 jaar) op ernstige vasculaire voorvallen (major vascular events – MVEs: gedefinieerd als fataal CHZ, niet-fataal MI, coronaire revascularisatie-ingreep, niet-fatale of fatale beroerte of perifere revascularisatie-ingreep) bij 12.064 patiënten met een voorgeschiedenis van myocardinfarct. Er was tussen de 2 groepen geen significant verschil in de incidentie van MVEs: simvastatine 20 mg (n = 1553; 25,7 %) versus simvastatine 80 mg (n = 1477; 24,5 %): RR 0,94, 95 %-BI: 0,88-1,01. Het absolute verschil in LDL-C tussen de twee groepen over de looptijd van het onderzoek was 0,35 ± 0,01 mmol/l. De veiligheidsprofielen waren tussen de twee behandelingsgroepen vergelijkbaar behalve dat de incidentie van myopathie ongeveer 1,0 % voor patiënten op simvastatine 80 mg was versus 0,02 % voor patiënten op 20 mg. Ongeveer de helft van deze myopathiegevallen trad tijdens het eerste behandeljaar op. De incidentie van myopathie tijdens elk volgend behandeljaar was ongeveer 0,1 %.
Pediatrische patiënten
Klinische onderzoeken bij pediatrische patiënten (10-17 jaar oud)
In een multicenter, dubbelblind, gecontroleerd onderzoek werden 142 jongens (Tanner-stadium II en hoger) en 106 postmenarchale meisjes van 10-17 jaar (gemiddelde leeftijd 14,2 jaar) met heterozygote familiaire hypercholesterolemie (HeFH) met een baseline-LDL-C tussen 4,1 en 10,4 mmol/l gerandomiseerd naar hetzij ezetimibe 10 mg gelijktijdig toegediend met simvastatine (10, 20 of 40 mg) of simvastatine (10, 20 of 40 mg) als monotherapie gedurende 6 weken, gelijktijdig toegediend ezetimibe en 40 mg simvastatine of 40 mg simvastatine als monotherapie voor de daaropvolgende 27 weken, en open-label gelijktijdig toegediend ezetimibe en simvastatine (10 mg, 20 mg of 40 mg) gedurende de 20 weken daarna.
In week 6 gaf ezetimibe gelijktijdig toegediend met simvastatine (alle doses) een significante vermindering van het totaal-C (38 % vs 26 %), LDL-C (49 % vs 34 %), Apo B (39 % vs 27 %) en non-HDL-C (47 % vs 33 %) versus simvastatine (alle doses) alleen. De resultaten voor de twee behandelingsgroepen waren vergelijkbaar voor TG en HDL-C (-17 % vs -12 % respectievelijk +7 % vs +6 %). In week 33 pasten de resultaten bij die van week 6; significant meer patiënten die ezetimibe en simvastatine 40 mg kregen (62 %) bereikten het volgens NCEP AAP ideale doel (< 2,8 mmol/l voor het LDL-C in vergelijking met hen die simvastatine 40 mg kregen (25 %). In week 53, aan het einde van de open-label extensie, hielden de effecten op de lipideparameters aan.
De veiligheid en werkzaamheid van ezetimibe gelijktijdig toegediend met doses simvastatine boven 40 mg/dag zijn bij pediatrische patiënten van 10-17 jaar niet onderzocht. De werkzaamheid op lange termijn van therapie met ezetimibe bij patiënten jonger dan 17 jaar om de morbiditeit en mortaliteit in de volwassenheid te verminderen, zijn niet onderzocht.
Het Europees Geneesmiddelenbureau heeft van de verplichting om resultaten van studies in te dienen met als referentiegeneesmiddel ezetimibe/simvastatine in alle subgroepen van de pediatrische populatie in Hypercholeseterolaemia afgezien (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Homozygote Familiaire Hypercholesterolemie (HoFH)
Een dubbelblind, gerandomiseerd, 12 weken durend onderzoek werd verricht bij patiënten met een klinische en/of genotypische HoFH-diagnose. Gegevens werden geanalyseerd uit een subgroep patiënten (n=14) die bij baseline simvastatine 40 mg kregen. Verhoging van de dosis simvastatine van 40 naar 80 mg (n=5) gaf een verlaging van het LDL-C van 13 % ten opzichte van de baseline bij simvastatine 40 mg. Ezetimibe samen met simvastatine equivalent aan ezetimibe/simvastatine (10 mg/40 mg en 10 mg/80 mg gepoold, n=9) gaf een vermindering van het LDL-C van 23 % ten opzichte van de baseline met simvastatine 40 mg. Bij deze patiënten die ezetimibe en simvastatine equivalent aan ezetimibe/simvastatine (10 mg/80 mg, n=5) kregen, werd een LDL-C-verlaging van 29 % ten opzichte van de baseline met simvastatine 40 mg verkregen.
Preventie van ernstige vasculaire voorvallen bij chronisch nierlijden
De Study of Heart and Renal Protection (SHARP) was een multinationaal, gerandomiseerd, placebogecontroleerd, dubbelblind onderzoek bij 9438 patiënten met chronisch nierlijden, waarvan een derde bij baseline gedialyseerd werd. In totaal 4650 patiënten werden toegewezen aan ezetimibe/simvastatine 10/20 en 4620 aan placebo, en gedurende een mediaan van 4,9 jaar gevolgd. De patiënten hadden een gemiddelde leeftijd van 62; 63 % was man, 72 % blank, 23 % diabeet. Voor diegenen die niet gedialyseerd werden, was de gemiddelde geschatte glomerulaire filtratiesnelheid (eGFR) 26,5 ml/min/1,73 m. Er waren geen inclusiecriteria voor lipiden. De gemiddelde LDL-C bij baseline was 2,8 mmol/l. Na één jaar was, ook bij patiënten die geen studiemedicatie meer gebruikten, het LDL-C verminderd met 26 % t.o.v. placebo door simvastatine 20 mg alleen en 38 % door ezetimibe/simvastatine 10/20 mg.
De in het SHARP-protocol voorgeschreven primaire vergelijking was een intention-to-treatanalyse van ernstige vasculaire voorvallen ("major vascular events" of MVE, gedefinieerd als niet-fataal MI of cardiale dood, beroerte, of een revascularisatieprocedure) bij alleen die patiënten die aanvankelijk waren gerandomiseerd naar de groep met ezetimibe/simvastatine (n=4193) of placebo (4191). Secundaire analyses omvatten hetzelfde samengestelde eindpunt, geanalyseerd voor de volledige cohort die werd gerandomiseerd (bij studiebaseline of in jaar 1) naar ezetimibe/simvastatine (n=4650) of placebo (n=4620), en de componenten van dit samengestelde eindpunt.
De primaire eindpuntanalyse liet zien dat ezetimibe/simvastatine het risico op ernstige vasculaire voorvallen significant verminderde (749 patiënten met voorvallen in de placebogroep vs 639 in de ezetimibe/simvastatine groep) met een relatief-risicoreductie van 16 % (p=0,001).
Desalniettemin liet deze studieopzet geen aparte bijdrage toe van de monocomponent ezetimibe aan de werkzaamheid om daarmee het risico op ernstige vasculaire voorvallen bij patiënten met chronisch nierlijden significant te verminderen.
De afzonderlijke componenten van MVE bij alle gerandomiseerde patiënten staan in tabel 2. ezetimibe/simvastatine gaf een significante vermindering van het risico op beroerte en revascularisatie, met nietsignificante numerieke verschillen ten gunste van ezetimibe/simvastatine voor niet-fatale MI en cardiale dood.
Tabel 4
Ernstige vasculaire voorvallen per behandelingsgroep bij alle gerandomiseerde patiënten in SHARPa
Uitkomst
ezetimibe/simvastatine 10/20 (N=4650)
Placebo (N=4620)
Risk Ratio (95 %-BI)
P-waarde
Ernstige vasculaire voorvallen
701 (15,1 %)
814 (17,6 %)
0,85 (0,77-0,94)
0,001
Niet-fataal MI
134 (2,9 %)
159 (3,4 %)
0,84 (0,66-1,05)
0,12
Cardiale dood
253 (5,4 %)
272 (5,9 %)
0,93 (0,78-1,10)
0,38
Alle beroertes
171 (3,7 %)
210 (4,5 %)
0,81 (0,66-0,99)
0,038
Niet-hemorragische beroerte
131 (2,8 %)
174 (3,8 %)
0,75 (0,60-0,94)
0,011
Hemorragische beroerte
45 (1,0 %)
37 (0,8 %)
1,21 (0,78-1,86)
0,40
Alle revascularisaties
284 (6,1 %)
352 (7,6 %)
0,79 (0,68-0,93)
0,004
Major Atherosclerotic Events (MAE)b
526 (11,3 %)
619 (13,4 %)
0,83 (0,74-0,94)
0,002 a Intention-to-treat-analyse voor alle SHARP-patiënten, gerandomiseerd naar ezetimibe/simvastatine of placebo, hetzij bij baseline of in jaar 1 b MAE; gedefinieerd als het samengestelde eindpunt van niet-fataal myocardinfarct, coronaire dood, niet-hemorragische beroerte of revascularisatie
De absolute vermindering van het LDL-cholesterol die met ezetimibe/simvastatine werd verkregen, was lager bij patiënten met een lager baseline-LDL-C (<2,5 mmol/l) en patiënten op dialyse bij baseline dan bij de overige patiënten, en de corresponderende risicoreducties in deze groepen waren verminderd.
Aortastenose
De Simvastatin and Ezetimibe for the Treatment of Aortic Stenosis (SEAS)-studie was een dubbelblind, placebogecontroleerd multicenteronderzoek met een mediane duur van 4,4 jaar bij 1873 patiënten met asymptomatische aortastenose (AS), vastgesteld met de door Doppler gemeten piekstroomsnelheid in de aorta binnen het bereik van 2,5 tot 4,0 m/s. Alleen patiënten waarvan men vond dat deze geen statine nodig hadden om het atherosclerotisch cardiovasculair risico te verminderen, mochten deelnemen. Patiënten werden willekeurig 1:1 toegewezen aan placebo of gelijktijdig toegediend ezetimibe 10 mg en simvastatine 40 mg per dag.
Het primaire eindpunt was een samenstelling van ernstige cardiovasculaire voorvallen, te weten cardiovasculaire dood, aortaklepvervanging, congestief hartfalen door progressie van AS, niet fataal myocardinfarct, coronaire bypassoperatie, percutane coronaire interventie, hospitalisatie wegens instabiele angina, en niet-hemorragische beroerte. Subcategorieën van het primaire eindpunt vormden de voornaamste secundaire eindpunten. In vergelijking met placebo gaf ezetimibe/simvastatine 10/40 mg geen significante vermindering van het risico op ernstige cardiovasculaire voorvallen. Voorvallen die het primaire eindpunt vormden, traden op bij 333 patiënten (35,3 %) in de ezetimibe/simvastatinegroep en bij 355 patiënten (38,2 %) in de placebogroep (hazard ratio in de ezetimibe/simvastatinegroep 0,96; 95 %-betrouwbaarheidsinterval 0,83 tot 1,12; p = 0,59). Aortaklepvervanging werd verricht bij 267 patiënten (28,3 %) in de ezetimibe/simvastatinegroep en bij 278 patiënten (29,9 %) in de placebogroep (hazard ratio 1,00; 95 %-BI 0,84 tot 1,18; p = 0,97). In de ezetimibe/simvastatinegroep hadden minder patiënten ischemische cardiovasculaire voorvallen (n=148) dan in de placebogroep (n=187) (hazard ratio 0,78; 95 %-BI 0,63 tot 0,97; p = 0,02), met name door het lagere aantal patiënten die een bypassoperatie ondergingen.
Kanker trad in de ezetimibe/simvastatinegroep vaker op (105 versus 70, p = 0,01). De klinische relevantie van deze waarneming is onzeker omdat in de grotere SHARP-studie het totaal aantal patiënten met een incidente kanker (438 in de ezetimibe / simvastatinegroep versus 439 in de placebogroep) niet verschillend was. Daarnaast was in de IMPROVE-IT-studie het totaal aantal patiënten met elke nieuwe maligniteit (853 in de ezetimibe/simvastatinegroep versus 863 in de simvastatinegroep) niet significant verschillend end aarom kon de bevinding van de SEAS-studie niet door SHARP of IMPROVE-IT worden bevestigd.
5.2 Farmacokinetische eigenschappen
Bij gelijktijdige toediening van ezetimibe en simvastatine werden geen klinisch significante farmacokinetische interacties gezien.
Absorptie
Ezetimibe/simvastatine
Ezetimibe/simvastatine is bio-equivalent aan gelijktijdig toegediend ezetimibe en simvastatine.
Ezetimibe
Na orale toediening wordt ezetimibe snel geabsorbeerd en in hoge mate geconjugeerd naar het farmacologisch actieve fenolglucuronide (ezetimibeglucuronide). De gemiddelde maximale plasmaconcentratie (Cmax) treedt binnen 1 tot 2 uur op voor ezetimibeglucuronide en binnen 4 tot 12 uur voor ezetimibe. De absolute biologische beschikbaarheid van ezetimibe kan niet worden vastgesteld omdat de stof vrijwel onoplosbaar is in waterige media die geschikt zijn voor injectie.
Gelijktijdige toediening met voedsel (vetrijke of vetarme maaltijden) had geen effect op de orale biologische beschikbaarheid van ezetimibe toegediend als ezetimibe 10 mg tablet.
Simvastatine
De beschikbaarheid van het ß-hydroxyzuur in de systemische circulatie na een orale dosis simvastatine bleek minder dan 5 % van de dosis te zijn, passend bij uitgebreide hepatische firstpassextractie. De belangrijkste metabolieten van simvastatine in menselijk plasma zijn het ßhydroxyzuur en daarnaast vier actieve metabolieten.
In verhouding tot de nuchtere toestand werden de plasmaprofielen van zowel de actieve als totale remmers niet beïnvloed bij toediening van simvastatine direct voor een proefmaaltijd.
Distributie
Ezetimibe
Ezetimibe en ezetimibeglucuronide worden bij mensen voor 99,7 % respectievelijk 88 tot 92 % aan plasma-eiwitten gebonden.
Simvastatine
Zowel simvastatine als het ß-hydroxyzuur binden zich aan menselijke plasma-eiwitten (95 %).
De farmacokinetiek van eenmalige en meermalige doses simvastatine liet zien dat er na meermalige toediening geen accumulatie van geneesmiddel optreedt. In alle bovengenoemde farmacokinetische onderzoeken trad de maximale plasmaconcentratie van de remmende stoffen 1,3 tot 2,4 uur na toediening op.
Biotransformatie
Ezetimibe
Ezetimibe wordt voornamelijk gemetaboliseerd in de dunne darm en de lever via glucuronideconjugatie (een fase II-reactie) gevolgd door uitscheiding in de gal. Bij alle beoordeelde species is minimaal oxidatief metabolisme (een fase I-reactie) waargenomen. Ezetimibe en ezetimibeglucuronide zijn de belangrijkste uit het geneesmiddel gevormde stoffen die in het plasma zijn waargenomen en vertegenwoordigen ongeveer 10 tot 20 % respectievelijk 80 tot 90 % van het totale geneesmiddel in het plasma. Zowel ezetimibe als ezetimibeglucuronide wordt langzaam uit het plasma geëlimineerd, met aanwijzingen voor een significante enterohepatische recycling. De halfwaardetijd van ezetimibe en ezetimibeglucuronide is ongeveer 22 uur.
Simvastatine Simvastatine is een onwerkzaam lacton dat in vivo gemakkelijk gehydrolyseerd wordt tot het overeenkomstige ß-hydroxyzuur, een krachtige remmer van HMG-CoA-reductase. De hydrolyse vindt voornamelijk in de lever plaats; hydrolyse in menselijk plasma verloopt zeer traag.
Bij de mens wordt simvastatine goed geabsorbeerd en ondergaat het uitgebreide hepatische first-passextractie. De extractie in de lever hangt af van de hepatische doorbloeding. De lever is de primaire werkingsplaats, gevolgd door uitscheiding van geneesmiddelequivalenten in de gal. Als gevolg daarvan is de beschikbaarheid van actief geneesmiddel in de systemische circulatie laag.
Na een intraveneuze injectie van de ß-hydroxyzuurmetaboliet was de halfwaardetijd gemiddeld 1,9 uur.
Eliminatie
Ezetimibe
Na orale toediening van C-ezetimibe (20 mg) aan proefpersonen vertegenwoordigde totaal ezetimibe ongeveer 93 % van de totale radioactiviteit in het plasma. Ongeveer 78 % respectievelijk 11 % van de toegediende radioactiviteit werd in de feces respectievelijk urine teruggevonden gedurende een verzamelperiode van 10 dagen. Na 48 uur was er geen radioactiviteit meer detecteerbaar in het plasma.
Simvastatine
Simvastatine zuur wordt actief opgenomen in de hepatocyten door OATP1B1.
Simvastatine is een substraat van de efflux transporter BCRP.
Na een orale dosis radioactief simvastatine bij de mens werd binnen 96 uur 13 % van de radioactiviteit in de urine en 60 % in de feces uitgescheiden. De in de feces teruggevonden hoeveelheid vertegenwoordigt geabsorbeerde geneesmiddelequivalenten die in de gal zijn uitgescheiden en ook niet-geabsorbeerd geneesmiddel. Na een intraveneuze injectie van de ß-hydroxyzuurmetaboliet werd gemiddeld slechts 0,3 % van de IV-dosis in de urine als remmende stof uitgescheiden.
Speciale populaties
Pediatrische patiënten
De absorptie en het metabolisme van ezetimibe zijn bij kinderen, adolescenten (10 tot 18 jaar) en volwassenen gelijkwaardig. Op basis van totaal ezetimibe zijn er geen farmacokinetische verschillen tussen adolescenten en volwassenen. Er zijn geen farmacokinetische gegevens beschikbaar bij de kinderpopulatie < 10 jaar oud. De klinische ervaring bij pediatrische en adolescente patiënten omvatten patiënten met HoFH, HeFH of sitosterolemie (zie rubriek 4.2).
Ouderen
De plasmaconcentraties van totaal ezetimibe zijn ongeveer tweemaal zo hoog bij ouderen (≥ 65 jaar) als bij jongeren (18 tot 45 jaar). De LDL-C-verlaging en het veiligheidsprofiel zijn voor ouderen en jongeren die met ezetimibe worden behandeld vergelijkbaar (zie rubriek 4.2).
Leverinsufficiëntie
Na een eenmalige dosis 10 mg ezetimibe was de gemiddelde AUC voor totaal ezetimibe bij patiënten met lichte leverinsufficiëntie (Child-Pugh-score 5 tot 6) ongeveer 1,7 maal hoger dan bij gezonde proefpersonen. Bij onderzoek van 14 dagen met meermalige doses (10 mg/dag) bij patiënten met matige leverinsufficiëntie (Child-Pugh-score 7 tot 9) was de gemiddelde AUC van totaal ezetimibe op dag 1 en dag 14 ongeveer 4 maal hoger dan bij gezonde proefpersonen. Voor patiënten met lichte leverinsufficiëntie hoeft de dosering niet te worden aangepast. Omdat de effecten van een verhoogde blootstelling aan ezetimibe bij patiënten met matige of ernstige (Child-Pugh-score > 9) leverinsufficiëntie niet bekend zijn, wordt ezetimibe voor deze patiënten niet aanbevolen (zie rubrieken 4.2 en 4.4).
Nierinsufficiëntie Ezetimibe
Na een eenmalige dosis 10 mg ezetimibe bij patiënten met ernstig nierlijden (n=8; gemiddeldeCrCl ≤ 30 ml/min), was de gemiddelde AUC voor totaal ezetimibe ongeveer 1,5 maal hoger dan bij gezonde proefpersonen (n=9) (zie rubriek 4.2).
Een andere patiënt in dit onderzoek (na niertransplantatie en die meerdere geneesmiddelen kreeg, waaronder ciclosporine) vertoonde een twaalf maal zo hoge blootstelling aan totaal ezetimibe.
Simvastatine
In een onderzoek bij patiënten met ernstige nierinsufficiëntie (creatinineklaring < 30ml/min), waren de plasmaconcentraties van de totale remmende stoffen na een eenmalige dosis van een verwante HMG-CoA-reductaseremmer ongeveer twee maal hoger dan bij gezonde vrijwilligers.
Geslacht
Bij vrouwen zijn de plasmaconcentraties totaal ezetimibe iets hoger (ongeveer 20 %) dan bij mannen. LDL-C-verlaging en veiligheidsprofiel voor met ezetimibe behandelde mannen en vrouwen zijn vergelijkbaar.
SLCO1B1 polymorfisme
Dragers van het SLCO1B1-allel (c.521T>C) hebben een lagere OATP1B1 activiteit. De gemiddelde blootstelling (AUC) aan het meest voorname actieve metaboliet, simvastatinezuur, is 120 % bij heterozygote dragers (CT) van het C-allel en 221 % bij homozygote (CC) dragers ten opzichte van patiënten die het meest algemene genotype (TT) hebben. Het C-allel heeft een frequentie van 18 % onder de Europese patiënten. Bij patiënten met SLCO1B1-polymorfisme bestaat een risico op verhoogde blootstelling aan simvastatinezuur wat kan leiden tot een verhoogd risico op rabdomyolyse (zie rubriek 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Ezetimibe/simvastatine
In onderzoek naar gelijktijdige toediening van ezetimibe en simvastatine waren de waargenomen toxische effecten in essentie die welke normaliter met statines gepaard gaan. Sommige toxische effecten waren sterker dan die welke bij behandeling met statine alleen werden waargenomen. Dit wordt toegeschreven aan farmacokinetische en/of farmacodynamische interacties na gelijktijdige toediening. In het klinisch onderzoek traden dergelijke interacties niet op. Myopathie trad bij ratten alleen op na blootstelling aan doses die verschillende malen hoger waren dan de therapeutische doses bij mensen (ongeveer 20 maal de AUC voor simvastatine en 1800 maal de AUC voor de actieve metaboliet). Er waren geen aanwijzingen dat gelijktijdige toediening met ezetimibe het myotoxische potentieel van simvastatine beïnvloedde.
Bij honden die gelijktijdig ezetimibe en statines kregen toegediend, werd bij blootstelling aan lage doses (< 1 maal de AUC bij mensen) enig effect op de lever waargenomen. Er werd een duidelijke toename van leverenzymen (ALAT, ASAT) zonder weefselnecrose gezien. Histopathologisch onderzoek van de lever (hyperplasie van de galwegen, accumulatie van pigment, mononucleaire celinfiltratie en kleine hepatocyten) leverde afwijkende leverwaarden op bij honden die gelijktijdig ezetimibe en simvastatine kregen toegediend. Deze veranderingen namen niet toe bij langdurig toediening van maximaal 14 maanden. Nadat de toediening was gestaakt, werd een algeheel herstel van de leverwaarden waargenomen. Deze bevindingen waren consistent met diegene beschreven voor HMG-CoA-remmers of werden toegeschreven aan de zeer lage cholesterolwaarden die bij de betreffende honden werden bereikt.
Gelijktijdige toediening van ezetimibe en simvastatine was niet teratogeen bij ratten. Bij drachtige konijnen werd een gering aantal skeletale misvormingen (samengegroeide caudale wervels, lager aantal caudale wervels) waargenomen.
In een serie bepalingen in vivo en in vitro vertoonde ezetimibe, alleen of samen met simvastatine, geen genotoxisch potentieel.
Ezetimibe
Bij dierstudies naar de chronische toxiciteit van ezetimibe werd niet vastgesteld dat bepaalde organen gevoelig zouden zijn voor toxische effecten. Bij honden die vier weken lang met ezetimibe (≥ 0,03 mg/kg/dag) werden behandeld, steeg de cholesterolconcentratie in de gal met een factor 2,5 tot 3,5. In een eenjarig onderzoek bij honden die tot 300 mg/kg/dag kregen, werd echter geen verhoogde incidentie van cholelithiasis of andere hepatobiliaire effecten waargenomen. Het belang van deze gegevens voor mensen is niet bekend. Een lithogeen risico in samenhang met therapeutisch gebruik van ezetimibe kan niet worden uitgesloten.
Onderzoeken naar carcinogeniteit op de lange termijn met ezetimibe waren negatief.
Ezetimibe had geen effect op de fertiliteit van mannetjes-of wijfjesratten en bleek bij ratten of konijnen niet teratogeen te zijn en had ook geen effect op prenatale of postnatale ontwikkeling. Ezetimibe in meermalige doses van 1000 mg/kg/dag passeerde bij drachtige ratten en konijnen de placentabarrière.
Simvastatine
Op basis van conventioneel dieronderzoek naar farmacodynamiek, toxiciteit van herhaalde doses, genotoxiciteit en carcinogeniteit, zijn er geen andere risico’s voor de patiënt dan die welke op grond van het farmacologisch mechanisme kunnen worden verwacht. Bij de maximale verdragen doses bij de rat en het konijn gaf simvastatine geen foetale misvormingen en had het geen effect op de fertiliteit, voortplanting of neonatale ontwikkeling.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van Hulpstoffen
Lactosemonohydraat Citroenzuurmonohydraat
Butylhydroxyanisol (E320)
Ascorbinezuur (E300) Natriumlaurylsulfaat (E487) Natriumcroscarmellose Hypromellose (E464) Microkristallijne cellulose Magnesiumstearaat
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar HDPE tablettencontainer: Na opening 100 dagen houdbaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
- PVC/Aclar-Aluminium blisterverpakking van: 10 mg/20 mg en 10 mg/40 mg: 14, 28, 30, 98, 100 tabletten en kalenderverpakkingen van 28 tabletten 10 mg/80 mg: 28, 30, 98 en 100 tabletten
PVC/PVdC-Aluminium blisterverpakkingen van:
10 mg/10 mg: 28, 30 and 100 tabletten
10 mg/20 mg and 10 mg/40 mg: 14, 28, 30, 98 and 100 tabletten
10 mg/80 mg: 28, 30, 98 and 100 tabletten
Geperforeerde eenheidsdosering PVC/PVdC-Aluminium blisterverpakkingen van:
10 mg/ 10 mg: 14 x 1 and 28 x 1 tabletten
10 mg/20 mg: 14 x 1, 28 x 1, 30 x 1 and 90 x 1 tabletten
10 mg/40 mg: 14 x 1, 28 x 1, 30 x 1 and 90 x 1 tabletten
- PVC/Aclar-Aluminium eenheidsdosis blisterverpakking van: 10 mg/20 mg en 10 mg/40 mg: 14 x 1, 28 x 1, 30 x 1 en 90 x 1 tabletten 10 mg/80 mg: 30 x 1 en 90 x 1 tabletten
- HDPE tablettencontainer met polypropyleen (PP) schroefdop sluiting met een aluminium inductie afdichtvoering samen met droogmiddel: 10 mg/20 mg, 10 mg/40 mg en 10 mg/80 mg: 30, 100, 250 en 500 tabletten
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Geen bijzondere vereisten.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Viatris Ltd
Damastown Industrial Park
Mulhuddart
Dublin 15
Dublin
Ierland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Ezetimibe/Simvastatine Viatris 10 mg/20 mg, tabletten RVG 115284
Ezetimibe/Simvastatine Viatris 10 mg/40 mg, tabletten RVG 115286
Ezetimibe/Simvastatine Viatris 10 mg/80 mg, tabletten RVG 115287
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING /HERNIEUWING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 22 juni 2015
Datum van laatste verlenging van de vergunning: 23 april 2020
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 4.5 : 23 maart 2026