


SmPC (samenvatting van de productkenmerken) - Atozet
1. NAAM VAN HET GENEESMIDDEL
ATOZET 10 mg/10 mg, filmomhulde tabletten
ATOZET 10 mg/20 mg, filmomhulde tabletten
ATOZET 10 mg/40 mg, filmomhulde tabletten
ATOZET 10 mg/80 mg, filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 10 mg ezetimibe en 10, 20, 40 of 80 mg atorvastatine (als atorvastatinecalciumtrihydraat).
Hulpstof(fen) met bekend effect:
Elke 10 mg/10 mg filmomhulde tablet bevat 153 mg lactose.
Elke 10 mg/20 mg filmomhulde tablet bevat 179 mg lactose.
Elke 10 mg/40 mg filmomhulde tablet bevat 230 mg lactose.
Elke 10 mg/80 mg filmomhulde tablet bevat 334 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet.
10 mg/10 mg filmomhulde tablet:
Capsulevormige, biconvexe, witte tot gebroken witte, filmomhulde tablet, met afmetingen van 12,74 mm x 5,10 mm, met ‘257’ ingeslagen aan één zijde.
10 mg/20 mg filmomhulde tablet:
Capsulevormige, biconvexe, witte tot gebroken witte, filmomhulde tablet, met afmetingen van 14,48 mm x 5,79 mm, met ‘333’ ingeslagen aan één zijde.
10 mg/40 mg filmomhulde tablet:
Capsulevormige, biconvexe, witte tot gebroken witte, filmomhulde tablet, met afmetingen van 16,38 mm x 6,27 mm, met ‘337’ ingeslagen aan één zijde.
10 mg/80 mg filmomhulde tablet:
Capsulevormige, biconvexe, witte tot gebroken witte, filmomhulde tablet, met afmetingen van 19,05 mm x 7,94 mm, met ‘357’ ingeslagen aan één zijde.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Preventie van cardiovasculaire voorvallen
ATOZET is geïndiceerd om het risico op cardiovasculaire voorvallen te verlagen (zie rubriek 5.1) bij patiënten met een coronaire hartziekte (CHZ) en een voorgeschiedenis van acuut coronair syndroom (ACS), al dan niet vooraf behandeld met een statine.
Hypercholesterolemie
ATOZET is geïndiceerd als aanvullende therapie voor gebruik naast een dieet bij volwassen patiënten met primaire (heterozygote familiaire en niet-familiaire) hypercholesterolemie of gemengde hyperlipidemie waar het gebruik van een combinatieproduct aangewezen is:
- patiënten die niet voldoende onder controle zijn met een statine alleen
- patiënten die al met een statine en ezetimibe worden behandeld.
Homozygote familiaire hypercholesterolemie (HoFH)
ATOZET is geïndiceerd voor gebruik als aanvullende therapie naast een dieet bij volwassen patiënten met HoFH. Patiënten kunnen daarnaast nog andere aanvullende behandelingen krijgen (bijv. low-density lipoprotein [LDL]-aferese).
4.2 Dosering en wijze van toediening
Dosering
Hypercholesterolemie en/of coronaire hartziekte (met voorgeschiedenis van ACS)
De patiënt moet op een passend lipideverlagend dieet staan en dit dieet tijdens behandeling met ATOZET voortzetten.
Het doseringsbereik van ATOZET is 10/10 mg/dag tot en met 10/80 mg/dag. De gangbare dosering is 10/10 mg eenmaal daags. De concentratie low-density lipoprotein cholesterol (LDL-C), het risico op coronaire hartziekte, en de reactie op de huidige cholesterolverlagende therapie bij de patiënt moeten bij instelling van de therapie of aanpassing van de dosering in ogenschouw worden genomen.
De dosering van ATOZET moet op individuele basis worden vastgesteld, afgaande op de bekende werkzaamheid van de verschillende sterktes van ATOZET (zie rubriek 5.1, tabel 4) en de reactie op de huidige cholesterolverlagende therapie. Eventueel benodigde dosisaanpassingen moeten met tussenpozen van niet minder dan 4 weken worden gedaan.
Homozygote familiaire hypercholesterolemie
De dosering voor patiënten met homozygote familiaire hypercholesterolemie is ATOZET 10/10 tot en met 10/80 mg/dag. ATOZET kan worden gebruikt als aanvulling op andere lipideverlagende behandelingen (zoals LDL-aferese) bij deze patiënten of als dergelijke behandelingen niet beschikbaar zijn.
Gelijktijdige toediening met andere geneesmiddelen
ATOZET moet hetzij ≥ 2 uur vóór of ≥ 4 uur na toediening van een galzuurbindend hars worden ingenomen.
Bij patiënten die de antivirale middelen elbasvir/grazoprevir tegen hepatitis C gelijktijdig met ATOZET gebruiken, mag de dosering van ATOZET niet hoger zijn dan 10/20 mg/dag (zie rubrieken 4.4 en 4.5).
Ouderen
Voor oudere patiënten hoeft de dosering niet te worden aangepast (zie rubriek 5.2).
Kinderen en adolescenten
De veiligheid en werkzaamheid van ATOZET bij kinderen is niet onderzocht (zie rubriek 5.2). Er zijn geen gegevens beschikbaar.
Leverfunctiestoornis
ATOZET moet met voorzichtigheid worden gebruikt bij patiënten met een leverfunctiestoornis (zie rubrieken 4.4 en 5.2). ATOZET is gecontra-indiceerd bij patiënten met een actieve leverziekte (zie rubriek 4.3).
Nierfunctiestoornis
Voor patiënten met een nierfunctiestoornis hoeft de dosering niet te worden aangepast (zie rubriek 5.2).
Wijze van toediening
ATOZET is bedoeld voor orale toediening. De dagelijkse dosering ATOZET wordt in één keer ingenomen. Dit kan op elk moment van de dag met of zonder voedsel gebeuren.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stoffen of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Therapie met ATOZET is gecontra-indiceerd tijdens de zwangerschap en bij borstvoeding, en bij vrouwen die zwanger kunnen worden en die geen adequate anticonceptiemaatregelen treffen (zie rubriek 4.6).
ATOZET is gecontra-indiceerd bij patiënten met een actieve leverziekte of onverklaarde persisterende verhogingen van serumtransaminasen die 3 keer de bovenste waarde van het normale bereik (ULN) overschrijden.
ATOZET is gecontra-indiceerd bij patiënten die behandeld worden met de antivirale middelen glecaprevir/pibrentasvir tegen hepatitis C.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Myopathie/rabdomyolyse
Sinds de introductie van ezetimibe zijn er gevallen van myopathie en rabdomyolyse gemeld. De meeste patiënten die rabdomyolyse kregen, gebruikten een statine samen met ezetimibe. Rabdomyolyse is echter zeer zelden gemeld met ezetimibe als monotherapie en ook zeer zelden bij de toevoeging van ezetimibe aan andere middelen waarvan bekend is dat deze een hoger risico op rabdomyolyse geven.
ATOZET bevat atorvastatine. Net als andere remmers van HMG-CoA-reductase heeft atorvastatine invloed op de skeletspieren en veroorzaakt het soms myalgie, myositis en myopathie. Soms neemt myopathie de vorm aan van rabdomyolyse, een mogelijk levensbedreigende aandoening, die gekenmerkt wordt door een creatinekinase (CK) hoger dan 10x de bovenste waarde van het normale bereik (ULN), myoglobinemie en myoglobinurie, wat mogelijk tot nierfalen kan leiden.
Vóór de behandeling
Voorzichtigheid moet worden betracht bij patiënten met predisponerende factoren voor rabdomyolyse. In de volgende gevallen het CK vóór instelling van de behandeling worden gemeten:
- nierfunctiestoornis,
- hypothyreoïdie,
- eigen of familiaire voorgeschiedenis van erfelijke spieraandoeningen,
- voorgeschiedenis van spiertoxiciteit met een statine of fibraat,
- voorgeschiedenis van leverziekte en/of overmatig alcoholgebruik,
- ouderen (leeftijd > 70 jaar), bij wie de noodzaak van een dergelijke meting moet worden overwogen, naar gelang van de aanwezigheid van andere predisponerende factoren voor rabdomyolyse,
- gevallen waarbij een toename in plasmaconcentraties kan voorkomen, zoals bij interacties (zie rubriek 4.5) en bij speciale populaties inclusief genetische subpopulaties (zie rubriek 5.2).
In dergelijke situaties moet het risico van de behandeling worden overwogen in relatie tot het mogelijke voordeel, en klinische controle wordt aanbevolen.
Als het CK bij de baseline-meting significant is verhoogd (> 5 x ULN), moet de behandeling niet worden ingesteld.
Meting van het creatinekinase
Het creatinekinase (CK) mag niet worden gemeten na zware lichamelijke inspanning of in de aanwezigheid van een andere plausibele oorzaak van de CK-verhoging, omdat het dan moeilijk is de waarde te interpreteren. Als het CK bij baseline significant is verhoogd (> 5 x ULN), moet de waarde binnen 5 tot 7 dagen opnieuw worden gemeten om de resultaten te bevestigen.
Tijdens de behandeling
- Patiënten moet worden verzocht om gevallen van spierpijn, -kramp of -zwakte direct te melden, vooral als deze gepaard gaan met malaise of koorts of wanneer tekenen en symptomen met betrekking tot spieren aanhouden na stopzetten van ATOZET.
- Als deze symptomen optreden tijdens de behandeling met ATOZET, moet het CK worden gemeten. Als blijkt dat deze waarden significant verhoogd zijn (> 5 x ULN), moet de behandeling worden gestaakt.
- Als de spiersymptomen ernstig zijn en dagelijks ongemak veroorzaken, zelfs als het CK verhoogd is tot ≤ 5 x ULN, moet stopzetting van de behandeling worden overwogen.
- Als de symptomen verdwijnen en het CK normaliseert, kan hernieuwde toediening van ATOZET of instelling van een ander statinebevattend product in de laagste dosis worden overwogen, met zorgvuldige controle.
- Behandeling met ATOZET moet worden stopgezet indien het CK klinisch significant verhoogd is (> 10 x ULN), of als rabdomyolyse is geconstateerd of vermoed wordt.
- Er zijn zeer zeldzame meldingen gedaan van immuungemedieerde necrotiserende myopathie (IMNM) gedurende of na behandeling met sommige statines. IMNM wordt klinisch gekenmerkt door persisterende proximale spierzwakte en een verhoogd serumcreatinekinase, die aanhouden ondanks stopzetting van de statinebehandeling.
Door de aanwezigheid van atorvastatine in ATOZET is de kans op rabdomyolyse verhoogd wanneer ATOZET gelijktijdig wordt gebruikt met geneesmiddelen die de plasmaconcentratie van atorvastatine kunnen verhogen, zoals krachtige CYP3A4-remmers of remmers van transporteiwitten (zoals ciclosporine, telitromycine, claritromycine, delavirdine, stiripentol, ketoconazol, voriconazol, itraconazol, posaconazol en hiv-proteaseremmers waaronder ritonavir, lopinavir, atazanavir, indinavir, darunavir, tipranavir/ritonavir, enz.). Het risico op myopathie kan ook verhoogd worden door gelijktijdig gebruik met gemfibrozil en andere fibrinezuurderivaten, antivirale middelen voor de behandeling van hepatitis C (HCV) (boceprevir, telaprevir, elbasvir/grazoprevir), erytromycine of niacine. Indien mogelijk moeten alternatieve behandelingen (zonder interactie) worden overwogen in plaats van deze geneesmiddelen (zie rubriek 4.8).
In gevallen waar gelijktijdig gebruik van deze geneesmiddelen met ATOZET nodig is, moeten de mogelijke voordelen en risico’s hiervan zorgvuldig worden afgewogen. Wanneer patiënten geneesmiddelen krijgen voorgeschreven die de plasmaconcentratie van atorvastatine verhogen, wordt een lagere maximum dosis van ATOZET aanbevolen. Daarnaast moet, in geval van krachtige CYP3A4-remmers, een lagere aanvangsdosis worden overwogen en wordt geschikte klinische controle op deze patiënten aanbevolen (zie rubriek 4.5).
Atorvastatine mag niet gelijktijdig met systemische middelen die fusidinezuur bevatten toegediend worden of binnen 7 dagen na het beëindigen van behandeling met fusidinezuur. Bij patiënten bij wie het gebruik van systemisch fusidinezuur essentieel wordt geacht, moet behandeling met statines worden gestaakt gedurende de behandeling met fusidinezuur. Er zijn gevallen gemeld van rabdomyolyse (waaronder enkele met fatale afloop) bij patiënten die fusidinezuur samen met statines kregen (zie rubriek 4.5). De patiënt moet worden geadviseerd om direct medisch advies in te winnen als symptomen van spierzwakte, -pijn of –gevoeligheid worden waargenomen.
Behandeling met statines mag zeven dagen na de laatste dosis fusidinezuur opnieuw worden gestart.
In uitzonderlijke omstandigheden wanneer langdurig systemisch fusidinezuur nodig is, bijv. bij behandeling van ernstige infecties, moet de noodzaak van gelijktijdige toediening van ATOZET en fusidinezuur alleen naar individuele beoordeling en onder streng medisch toezicht worden overwogen.
Daptomycine
Gevallen van myopathie en/of rabdomyolyse zijn gemeld bij gelijktijdige toediening van HMG-CoA-reductaseremmers (bijvoorbeeld atorvastatine en ezetimibe/atorvastatine) met daptomycine. Voorzichtigheid is geboden wanneer HMG-CoA-reductaseremmers met daptomycine worden voorgeschreven, aangezien beide middelen in monotherapie myopathie en/of rabdomyolyse kunnen veroorzaken. Tijdelijk stoppen met ATOZET moet worden overwogen bij patiënten die daptomycine gebruiken tenzij de voordelen van gelijktijdige toediening zwaarder wegen dan het risico. Raadpleeg de productinformatie van daptomycine om verdere informatie te verkrijgen over deze mogelijke interactie met HMG-CoA-reductaseremmers (bijvoorbeeld atorvastatine en ezetimibe/atorvastatine) en voor verdere richtlijnen met betrekking tot monitoring (zie rubriek 4.5.).
Myasthenia gravis en oculaire myasthenie
Er zijn enkele gevallen gemeld waarbij statines myasthenia gravis of oculaire myasthenie ‘de novo’ induceerden dan wel reeds bestaande myasthenia gravis of oculaire myasthenie verergerden (zie rubriek 4.8). Het gebruik van ATOZET moet worden stopgezet in geval van verergering van de symptomen. Er zijn recidieven gemeld wanneer dezelfde of een andere statine (opnieuw) werd toegediend.
Leverenzymen
In gecontroleerde onderzoeken naar gelijktijdige toediening bij patiënten die ezetimibe met atorvastatine kregen, zijn opeenvolgende verhogingen van de transaminasen (≥ 3 x de bovenste waarde van het normale bereik [ULN]) waargenomen (zie rubriek 4.8).
Aanbevolen wordt vóór instelling van de behandeling de leverfunctie te controleren en ook regelmatig daarna. Bij patiënten bij wie zich tekenen of symptomen ontwikkelen die duiden op leverbeschadiging moet de leverfunctie gecontroleerd worden. Op patiënten bij wie de serumtransaminasespiegels stijgen, moeten de controles worden uitgevoerd totdat de afwijking(en) zijn verdwenen. Als de transaminasespiegels stijgen tot een niveau van 3 x ULN en aanhouden, wordt dosisverlaging of stopzetting van de behandeling met ATOZET aanbevolen.
ATOZET moet met voorzichtigheid worden toegepast bij patiënten die aanzienlijke hoeveelheden alcohol consumeren en/of die een voorgeschiedenis van leverziekte hebben.
Leverinsufficiëntie
Vanwege het onbekende effect van een verhoogde blootstelling aan ezetimibe bij patiënten met een matige of ernstige leverinsufficiëntie, wordt ATOZET bij deze patiënten niet aanbevolen (zie rubriek 5.2).
Fibraten
De veiligheid en werkzaamheid van ezetimibe samen met fibraten zijn niet vastgesteld; daarom wordt gelijktijdige toediening van ATOZET met fibraten niet aanbevolen (zie rubriek 4.5).
Ciclosporine
Voorzichtigheid is geboden wanneer de behandeling ATOZET wordt geïnitieerd bij gelijktijdig gebruik van ciclosporine. Ciclosporineconcentraties moeten gecontroleerd worden bij patiënten die ATOZET en ciclosporine innemen (zie rubriek 4.5).
Anticoagulantia
Als ATOZET aan warfarine, een ander coumarine-anticoagulans of fluindion wordt toegevoegd, moet het International Normalised Ratio (INR) adequaat worden gecontroleerd (zie rubriek 4.5).
Voorkomen van beroerte door agressieve vermindering van de cholesterolspiegels (SPARCL)
In een post-hoc-analyse van subtypes van een beroerte bij patiënten zonder coronaire hartziekte(CHZ) die recent een beroerte of TIA hadden doorgemaakt, was er een hogere incidentie van hersenbloedingen bij patiënten die waren gestart met 80 mg atorvastatine vergeleken met placebo. Het verhoogde risico werd vooral waargenomen bij patiënten die vóór opname in het onderzoek al een hemorragische beroerte of lacunair infarct hadden gehad. Bij patiënten die eerder een hemorragische beroerte of lacunair infarct hebben gehad is de balans tussen risico en baten van 80 mg atorvastatine onduidelijk, en dient het potentiële risico op een hersenbloeding zorgvuldig te worden afgewogen alvorens met de behandeling te beginnen (zie rubriek 5.1).
Interstitiële longziekte
Uitzonderlijke gevallen van interstitiële longziekte zijn gemeld bij gebruik van sommige statines, vooral bij langdurige behandeling (zie rubriek 4.8). De kenmerken kunnen o.a. bestaan uit: dyspneu, een niet-productieve hoest en een afname van de algehele gezondheid (vermoeidheid, gewichtsverlies en koorts). Als vermoed wordt dat een patiënt interstitiële longziekte heeft ontwikkeld, moet de behandeling met de statine worden gestaakt.
Diabetes mellitus
Er zijn aanwijzingen dat statines als klasse het bloedglucose verhogen en bij sommige patiënten met een hoog risico op toekomstige diabetes een mate van hyperglykemie kunnen veroorzaken waarbij formele diabeteszorg gepast is. Dit risico weegt echter minder zwaar dan de verlaging van het vasculaire risico met een statine en moet daarom geen reden zijn om de behandeling met een statine te stoppen. Patiënten met dit risico (nuchter glucose 5,6 tot 6,9 mmol/l, BMI > 30 kg/m2, verhoogde triglyceriden, hypertensie) moeten klinisch en biochemisch worden gecontroleerd volgens de landelijke richtlijnen.
Hulpstoffen
ATOZET bevat lactose. Patiënten met zeldzame erfelijke aandoeningen als galactose-intolerantie, algehele lactasedeficiëntie of glucose-galactosemalabsorptie mogen dit geneesmiddel niet gebruiken.
ATOZET bevat minder dan 1 mmol (23 mg) natrium per tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Meerdere mechanismen kunnen bijdragen aan potentiële interacties met HMG-CoA-reductaseremmers. Geneesmiddelen of kruidenmiddelen die bepaalde enzymen (bijvoorbeeld CYP3A4) en/of transporterroutes (bijvoorbeeld OATP1B) remmen, kunnen plasmaconcentraties van atorvastatine verhogen en kunnen leiden tot een verhoogd risico op myopathie/rabdomyolyse.
Raadpleeg de productinformatie van alle geneesmiddelen die gelijktijdig gebruikt worden om meer informatie te verkrijgen over hun potentiële interacties met atorvastatine en/of over hun potentieel voor enzym- en transporterveranderingen en mogelijke aanpassingen van dosis en doseringsschema.
Farmacodynamische interacties
Atorvastatine wordt gemetaboliseerd door cytochroom P450 3A4 (CYP3A4) en is een substraat van de transporters in de lever, organic anion-transporting polypeptide 1B1 (OATP1B1) en 1B3 (OATP1B3)-transporter. Metabolieten van atorvastatine zijn substraten van OATP1B1. Atorvastatine wordt ook gekenmerkt als een substraat van multi-drug resistance protein 1 (MDR1) en breast cancer resistance protein (BCRP), die de intestinale absorptie en biliaire klaring van atorvastatine kunnen beperken (zie rubriek 5.2). Gelijktijdige toediening van geneesmiddelen die remmers zijn van CYP3A4 of transporteiwitten kan leiden tot verhoogde plasmaconcentraties van atorvastatine en een verhoogd risico op myopathie. Het risico kan ook verhoogd zijn bij gelijktijdige toediening van atorvastatine met andere geneesmiddelen die potentieel myopathie kunnen induceren, zoals fibrinezuurderivaten en ezetimibe (zie rubriek 4.4).
Farmacokinetische interacties
ATOZET
Bij gelijktijdige toediening van ezetimibe en atorvastatine werd geen klinisch significante farmacokinetische interactie waargenomen.
Effecten van andere geneesmiddelen op ATOZET
Ezetimibe
Antacida: Gelijktijdige toediening van een antacidum verminderde de absorptiesnelheid van ezetimibe maar had geen effect op de biologische beschikbaarheid van ezetimibe. Deze vertraagde absorptie wordt niet klinisch significant geacht.
Colestyramine: Gelijktijdige toediening met colestyramine verlaagde het gemiddelde oppervlak onder de curve (AUC) van totaal ezetimibe (ezetimibe + ezetimibeglucuronide) met ongeveer 55 %. De versterkte LDL-C-verlaging door toevoeging van ATOZET aan colestyramine kan door deze interactie worden afgezwakt (zie rubriek 4.2).
Ciclosporine: In een onderzoek bij 8 patiënten na een niertransplantatie met een creatinineklaring > 50 ml/min die stabiel op ciclosporine waren ingesteld, gaf een eenmalige dosis van 10 mg ezetimibe een verhoging van de gemiddelde AUC voor totaal ezetimibe met een factor 3,4 (bereik 2,3 – 7,9) in vergelijking met een gezonde controlepopulatie, die alleen ezetimibe kreeg, uit een ander onderzoek (n = 17). In een ander onderzoek vertoonde een niertransplantatiepatiënt met ernstige nierinsufficiëntie die meerdere geneesmiddelen kreeg, waaronder ciclosporine, een 12 maal zo hoge blootstelling aan totaal ezetimibe als personen in de controlegroep die alleen ezetimibe kregen. In een gekruist onderzoek in twee periodes bij 12 gezonde proefpersonen leidde dagelijkse toediening van 20 mg ezetimibe gedurende 8 dagen met een eenmalige dosis ciclosporine 100 mg op dag 7 tot een gemiddelde verhoging van 15 % van de AUC van ciclosporine (bereik 10 % afname tot 51 % toename) versus een eenmalige dosis ciclosporine 100 mg alleen. Een gecontroleerd onderzoek naar het effect van gelijktijdig toegediend ezetimibe op de blootstelling aan ciclosporine bij niertransplantatiepatiënten is niet verricht. Voorzichtigheid is geboden wanneer ATOZET wordt ingesteld in de aanwezigheid van ciclosporine. Bij patiënten die met ATOZET en ciclosporine behandeld worden moeten de concentraties ciclosporine worden gecontroleerd (zie rubriek 4.4).
Fibraten: Gelijktijdige toediening van fenofibraat of gemfibrozil verhoogde de concentraties totaal ezetimibe met ongeveer een factor 1,5 respectievelijk 1,7. Hoewel deze verhogingen niet klinisch significant geacht worden, wordt gelijktijdige toediening van ATOZET met fibraten niet aanbevolen (zie rubriek 4.4).
Atorvastatine
CYP3A4-remmers: Van krachtige CYP3A4-remmers is aangetoond dat ze leiden tot duidelijk verhoogde concentraties van atorvastatine (zie tabel 1 en specifieke informatie hieronder). Gelijktijdige toediening van krachtige CYP3A4-remmers (zoals ciclosporine, telitromycine, claritromycine, delavirdine, stiripentol, ketoconazol, voriconazol, itraconazol, posaconazol, sommige antivirale middelen voor de behandeling van HCV (bijv. elbasvir/grazoprevir) en hiv-proteaseremmers waaronder ritonavir, lopinavir, atazanavir, indinavir, darunavir, enz.) dient waar mogelijk te worden vermeden. In gevallen waarin gelijktijdige toediening van deze geneesmiddelen met ATOZET niet kan worden vermeden, dienen lagere start- en maximumdoseringen van ATOZET te worden overwogen en wordt adequate klinische controle van de patiënt aanbevolen (zie tabel 1).
Matige CYP3A4-remmers (zoals erytromycine, diltiazem, verapamil en fluconazol) kunnen de plasmaconcentraties van atorvastatine verhogen (zie tabel 1). Er is een verhoogd risico op myopathie waargenomen bij het gebruik van erytromycine in combinatie met statines. Er zijn geen interactiestudies naar de effecten van amiodaron of verapamil op atorvastatine uitgevoerd. Zowel van amiodaron als verapamil is bekend dat ze de CYP3A4-activiteit remmen en gelijktijdige toediening met ATOZET kan resulteren in verhoogde blootstelling aan atorvastatine. Daarom dient een lagere maximale dosis van ATOZET te worden overwogen en wordt adequate klinische controle van de patiënt aangeraden bij gelijktijdig gebruik van matige CYP3A4-remmers. Na instelling of doseringsaanpassingen van de remmer wordt adequate klinische controle aanbevolen.
Remmers van Breast Cancer Resistant Protein (BCRP): Gelijktijdige toediening van middelen die remmers zijn van BCRP (bijv. elbasvir en grazoprevir) kan leiden tot verhoogde plasmaconcentraties van atorvastatine en een verhoogd risico op myopathie; daarom moet, afhankelijk van de voorgeschreven dosis, een dosisaanpassing van atorvastatine worden overwogen. Gelijktijdige toediening van elbasvir en grazoprevir met atorvastatine resulteert in een 1,9-voudige verhoging van de plasmaconcentraties van atorvastatine (zie tabel 1); daarom mag de dosis ATOZET niet hoger zijn dan 10/20 mg per dag bij patiënten die gelijktijdig medicatie krijgen met middelen die elbasvir of grazoprevir bevatten (zie rubrieken 4.2 en 4.4).
Inductoren van cytochroom P450 3A4: Gelijktijdige toediening van atorvastatine en inductoren van cytochroom P450 3A4 (bijv. efavirenz, rifampicine, sint-janskruid) kan leiden tot variabele afnames in de plasmaconcentraties van atorvastatine. Vanwege het tweevoudige interactiemechanisme van rifampicine (inductie van cytochroom P450 3A en remming van opname in de levercel via transporteiwit OATP1B1) wordt exact gelijktijdige toediening van ATOZET en rifampicine aanbevolen, omdat uitgestelde toediening van atorvastatine na toediening van rifampicine in verband is gebracht met een significante afname van de plasmaconcentraties van atorvastatine. Het effect van rifampicine op de concentratie atorvastatine in hepatocyten is echter onbekend en als gelijktijdige toediening niet kan worden vermeden, dienen patiënten nauwlettend te worden gecontroleerd op werkzaamheid.
Transportremmers: Remmers van transporteiwitten (zoals ciclosporine) kunnen de systemische blootstelling aan atorvastatine verhogen (zie tabel 1). Het effect van remming van leveropnametransporteiwitten op de concentratie atorvastatine in hepatocyten is onbekend. Als gelijktijdige toediening niet kan worden vermeden, worden een dosisverlaging van ATOZET en klinische controle op werkzaamheid aanbevolen (zie tabel 1).
Gemfibrozil/fibrinezuurderivaten: Het gebruik van fibraten alleen gaat soms gepaard met spiergerelateerde voorvallen, waaronder rabdomyolyse. Het risico op deze voorvallen kan toenemen bij gelijktijdig gebruik van fibrinezuurderivaten en atorvastatine.
Ezetimibe: Het gebruik van ezetimibe alleen is geassocieerd met spiergerelateerde voorvallen, waaronder rabdomyolyse. Het risico op deze voorvallen kan daarom toenemen bij gelijktijdig gebruik van ezetimibe en atorvastatine. Adequate klinische controle van deze patiënten wordt aanbevolen.
Colestipol: Bij gelijktijdige toediening van atorvastatine en colestipol waren de plasmaconcentraties van atorvastatine en de actieve metabolieten daarvan ongeveer 25 % lager. De effecten op de lipiden waren echter groter wanneer atorvastatine en colestipol tegelijk werden toegediend dan wanneer de geneesmiddelen afzonderlijk werden toegediend.
Fusidinezuur: Het risico op myopathie, waaronder rabdomyolyse, kan verhoogd zijn door de gelijktijdige toediening van systemisch fusidinezuur met statines. Het mechanisme van deze interactie (hetzij farmacodynamisch, hetzij farmacokinetisch, of beide) is nog niet bekend. Er zijn gevallen gemeld van rabdomyolyse (waaronder enkele met fatale afloop) bij patiënten die deze combinatie kregen.
Wanneer behandeling met systemisch fusidinezuur nodig is, moet behandeling met atorvastatine worden stopgezet gedurende de behandeling met fusidinezuur. Zie ook rubriek 4.4.
Colchicine: Hoewel er geen interactiestudies met atorvastatine en colchicine zijn uitgevoerd, zijn gevallen van myopathie gemeld bij gelijktijdige toediening van atorvastatine met colchicine, en is voorzichtigheid geboden indien atorvastatine wordt voorgeschreven met colchicine.
Daptomycine: Het risico op myopathie en/of rabdomyolyse kan verhoogd zijn door gelijktijdige toediening van HMG-CoA-reductaseremmers met daptomycine. Tijdelijk stoppen met ATOZET moet worden overwogen bij patiënten die daptomycine gebruiken tenzij de voordelen van gelijktijdige toediening zwaarder wegen dan het risico (zie rubriek 4.4).
Boceprevir: Blootstelling aan atorvastatine werd verhoogd bij toediening met boceprevir. Indien gelijktijdige toediening met ATOZET is vereist, moet overwogen worden om met de laagst mogelijke dosis van ATOZET te beginnen, deze te verhogen totdat het gewenste klinische effect is bereikt, ondertussen controlerend op veiligheid en waarbij een dagelijkse dosis van 10/20 mg niet wordt overschreden. Voor patiënten die momenteel ATOZET gebruiken mag de dagelijkse dosis van 10/20 mg niet overschreden worden in geval van gelijktijdige toediening met boceprevir.
Effect van ATOZET op de farmacokinetiek van andere geneesmiddelen
Ezetimibe
In preklinisch onderzoek is aangetoond dat ezetimibe geen inductie geeft van cytochroom-P450-geneesmiddelmetaboliserende enzymen. Er zijn geen klinisch significante farmacokinetische interacties waargenomen tussen ezetimibe en geneesmiddelen waarvan bekend zijn dat deze gemetaboliseerd worden door cytochroom-P450 1A2, 2D6, 2C8, 2C9 en 3A4 of N-acetyltransferase.
Anticoagulantia: Gelijktijdige toediening van ezetimibe (10 mg 1dd) had in een onderzoek bij 12 gezonde volwassen mannen geen significant effect op de biologische beschikbaarheid van warfarine en de protrombinetijd. Sinds de introductie van het product zijn er echter meldingen gemaakt van een verhoogd International Normalised Ratio (INR) bij patiënten bij wie ezetimibe aan warfarine of fluindion werd toegevoegd. Als ATOZET aan warfarine, een ander coumarine-anticoagulans, of fluindion wordt toegevoegd, moet het International Normalised Ratio (INR) adequaat worden gecontroleerd (zie rubriek 4.4).
Atorvastatine
Digoxine: Bij gelijktijdige toediening van meerdere doses digoxine en 10 mg atorvastatine stegen de steady-state digoxineconcentraties licht. Patiënten die digoxine gebruiken, moeten adequaat worden gecontroleerd.
Orale anticonceptiva: Gelijktijdige toediening van atorvastatine met een oraal anticonceptivum leidde tot toename van de plasmaconcentraties van norethisteron en ethinylestradiol.
Warfarine: In een klinisch onderzoek onder patiënten die chronisch met warfarine werden behandeld, veroorzaakte gelijktijdige toediening van 80 mg atorvastatine per dag en warfarine een geringe afname van ongeveer 1,7 seconde in de protrombinetijd tijdens de eerste 4 dagen van toediening, wat binnen 15 dagen tijdens de atorvastatinebehandeling weer normaliseerde. Hoewel slechts in zeer zeldzame gevallen melding is gemaakt van klinisch significante interacties met anticoagulantia, dient de protrombinetijd te worden bepaald voordat met ATOZET wordt begonnen bij patiënten die coumarine-anticoagulantia gebruiken. Dit dient in het begin van de therapie vaak genoeg te gebeuren om te verzekeren dat er geen significante verandering in de protrombinetijd optreedt. Wanneer eenmaal een stabiele protrombinetijd is gedocumenteerd, kunnen protrombinetijden worden gecontroleerd met de tussenpozen die doorgaans worden aanbevolen voor patiënten die worden behandeld met coumarine-anticoagulantia. Als de dosis ATOZET wordt veranderd of de toediening wordt stopgezet, dient dezelfde procedure te worden herhaald. Atorvastatinetherapie is niet gepaard gegaan met bloedingen of met veranderingen in de protrombinetijd bij patiënten die geen anticoagulantia gebruikten.
Tabel 1
Effect van gelijktijdig toegediende geneesmiddelen op de farmacokinetiek van atorvastatine
| Gelijktijdig toegediend geneesmiddel en doseringsschema | Atorvastatine | ATOZET | |
| Dosering (mg) | Verandering in AUC& | Klinische aanbeveling | |
| Tipranavir 500 mg tweemaal daags/ Ritonavir 200 mg tweemaal daags, 8 dagen (dag 14 t/m 21) | 40 mg op dag 1, 10 mg op dag 20 | ↑ 9,4-voud | In gevallen waarin gelijktijdige toediening met ATOZET nodig is, niet meer dan 10/10 mg ATOZET per dag geven. Bij deze patiënten wordt klinische controle aanbevolen. |
| Ciclosporine 5,2 mg/kg/dag, stabiele dosis | 10 mg eenmaal daags gedurende 28 dagen | ↑ 8,7-voud | |
| Lopinavir 400 mg tweemaal daags/ Ritonavir 100 mg tweemaal daags, 14 dagen | 20 mg eenmaal daags gedurende 4 dagen | ↑ 5,9-voud | In gevallen waarin gelijktijdige toediening met ATOZET nodig is, worden lagere onderhoudsdoses van ATOZET aanbevolen. Bij doses ATOZET van meer dan 10/20 mg wordt klinische controle van deze patiënten aanbevolen. |
| Claritromycine 500 mg tweemaal daags, 9 dagen | 80 mg eenmaal daags gedurende 8 dagen | ↑ 4,4-voud | |
| Saquinavir 400 mg tweemaal daags/ Ritonavir (300 mg tweemaal daags van dag 5-7, verhoogd tot 400 mg tweemaal daags op dag 8), dag 4-18, 30 min. na toediening van atorvastatine | 40 mg eenmaal daags gedurende 4 dagen | ↑ 3,9-voud | In gevallen waarin gelijktijdige toediening met ATOZET nodig is, worden lagere onderhoudsdoses van ATOZET aanbevolen. Bij doses ATOZET van meer dan 10/40 mg wordt klinische controle van deze patiënten aanbevolen |
| Darunavir 300 mg tweemaal daags/ Ritonavir 100 mg tweemaal daags, 9 dagen | 10 mg eenmaal daags gedurende 4 dagen | ↑ 3,3-voud | |
| Itraconazol 200 mg eenmaal daags, 4 dagen | 40 mg, enkele dosis | ↑ 3,3-voud | |
| Fosamprenavir 700 mg tweemaal daags/Ritonavir 100 mg tweemaal daags, 14 dagen | 10 mg eenmaal daags gedurende 4 dagen | ↑ 2,5-voud | |
| Fosamprenavir 1400 mg tweemaal daags, 14 dagen | 10 mg eenmaal daags gedurende 4 dagen | ↑ 2,3-voud | |
| Nelfinavir 1250 mg tweemaal daags, 14 dagen | 10 mg eenmaal daags gedurende 28 dagen | ↑ 1,7-voud^ | Geen specifieke aanbeveling. |
| Grapefruitsap (pompelmoessap), 240 ml eenmaal daags* | 40 mg, enkele dosis | ↑ 37 % | Gelijktijdige inname van grote hoeveelheden grapefruitsap en ATOZET wordt niet |
| Gelijktijdig toegediend geneesmiddel en doseringsschema | Atorvastatine | ATOZET | |
| Dosering (mg) | Verandering in AUC& | Klinische aanbeveling | |
| aangeraden. | |||
| Diltiazem 240 mg eenmaal daags, 28 dagen | 40 mg, enkele dosis | ↑ 51 % | Na instelling of dosisaanpassingen van diltiazem wordt adequate klinische controle van deze patiënten aanbevolen. |
| Erytromycine 500 mg viermaal daags, 7 dagen | 10 mg, enkele dosis | ↑ 33 %^ | Bij deze patiënten worden een lagere maximumdosis en klinische controle aanbevolen. |
| Amlodipine 10 mg, enkele dosis | 80 mg, enkele dosis | ↑ 18 % | Geen specifieke aanbeveling. |
| Cimetidine 300 mg viermaal daags, 2 weken | 10 mg eenmaal daags gedurende 4 weken | ↓ minder dan 1 %^ | Geen specifieke aanbeveling. |
| Antacidasuspensie van magnesium en aluminiumhydroxiden, 30 ml viermaal daags, 2 weken | 10 mg eenmaal daags gedurende 4 weken | ↓ 35 %^ | Geen specifieke aanbeveling. |
| Efavirenz 600 mg eenmaal daags, 14 dagen | 10 mg gedurende 3 dagen | ↓ 41 % | Geen specifieke aanbeveling. |
| Rifampicine 600 mg eenmaal daags, 7 dagen (gelijktijdig toegediend) | 40 mg, enkele dosis | ↑ 30 % | Als gelijktijdige toediening niet kan worden vermeden, wordt gelijktijdige toediening van ATOZET en rifampicine aanbevolen, met klinische controle. |
| Rifampicine 600 mg eenmaal daags, 5 dagen (in gescheiden doses) | 40 mg, enkele dosis | ↓ 80 % | |
| Gemfibrozil 600 mg tweemaal daags, 7 dagen | 40 mg, enkele dosis | ↑ 35 % | Niet aanbevolen. |
| Fenofibraat 160 mg eenmaal daags, 7 dagen | 40 mg, enkele dosis | ↑ 3 % | Niet aanbevolen. |
| Gelijktijdig toegediend geneesmiddel en doseringsschema | Atorvastatine | ATOZET | |||
| Dosering (mg) | Verandering in AUC& | Klinische aanbeveling | |||
| Boceprevir 800 mg driemaal daags, 7 dagen | 40 mg, enkele dosis | ↑ 2,3-voud | Bij deze patiënten wordt een lagere startdosis en klinische controle aanbevolen. De ATOZET dosering dient een dagelijkse dosis van 10/20 mg niet te overschrijden bij gelijktijdige toediening met boceprevir. | ||
| Elbasvir 50 mg eenmaal daags/Grazoprevir 200 mg eenmaal daags, 13 dagen | 10 mg, enkele dosis | ↑1,94-voud | De ATOZET dosering dient een dagelijkse dosis van 10/20 mg niet te overschrijden bij gelijktijdige toediening met middelen die elbasvir of grazoprevir bevatten. | ||
| Glecaprevir 400 mg eenmaal daags/Pibrentasvir 120 mg eenmaal daags, 7 dagen | 10 mg eenmaal daags gedurende 7 dagen | ↑ 8,3-voud | Gelijktijdige toediening met middelen die glecaprevir of pibrentasvir bevatten is gecontra-indiceerd (zie rubriek 4.3). | ||
& Gegevens die zijn vermeld als x-voudige verandering geven een eenvoudige verhouding weer tussen gelijktijdige toediening en alleen atorvastatine (d.w.z., 1-voud = geen verandering). Gegevens die zijn vermeld als % verandering geven het % verschil ten opzichte van alleen atorvastatine weer (d.w.z., 0 % = geen verandering).
# Zie rubrieken 4.4 en 4.5 voor klinische significantie.
* Bevat één of meer bestanddelen die CYP3A4 remmen en kan plasmaconcentraties verhogen van geneesmiddelen die worden gemetaboliseerd door CYP3A4. Het drinken van één glas grapefruitsap van 240 ml resulteerde ook in een verlaagde AUC van 20,4 % voor de actieve orthohydroxymetaboliet. Grote hoeveelheden grapefruitsap (meer dan 1,2 l per dag gedurende 5 dagen) verhoogden de AUC van atorvastatine 2,5 maal en de AUC van werkzame atorvastatine en metabolieten.
^ Totale atorvastatine-equivalente activiteit
Verhoging is aangegeven als ´↑´, verlaging als ´↓´
Tabel 2
Effect van atorvastatine op de farmacokinetiek van gelijktijdig toegediende geneesmiddelen
| Atorvastatine en doseringsschema | Gelijktijdig toegediend geneesmiddel | ATOZET | |
| Geneesmiddel/dosis (mg) | Verandering in AUC& | Klinische aanbeveling | |
| 80 mg eenmaal daags gedurende 10 dagen | Digoxine 0,25 mg eenmaal daags, 20 dagen | ↑ 15 % | Patiënten die digoxine gebruiken dienen adequaat te worden gecontroleerd. |
| 40 mg eenmaal daags gedurende 22 dagen | Orale anticonceptie eenmaal daags, 2 maanden
| ↑ 28 % ↑ 19 % | Geen specifieke aanbeveling |
| 80 mg eenmaal daags gedurende 15 dagen | * Fenazon, 600 mg, enkele dosis | ↑ 3 % | Geen specifieke aanbeveling |
| Atorvastatine en doseringsschema | Gelijktijdig toegediend geneesmiddel | ATOZET | |
| Geneesmiddel/dosis (mg) | Verandering in AUC& | Klinische aanbeveling | |
| 10 mg, eenmaal daags gedurende 4 dagen | Fosamprenavir 1400 mg tweemaal daags, 14 dagen | ↓ 27 % | Geen specifieke aanbeveling |
& Gegevens die zijn vermeld als % verandering geven het % verschil aan t.o.v. alleen atorvastatine (d.w.z., 0 % = geen verandering)
* Gelijktijdige toediening van meerdere doses atorvastatine en fenazon leidde tot een gering of niet waarneembaar effect in de klaring van fenazon.
Verhoging is aangegeven als ´↑´, verlaging als ´↓´
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen in de vruchtbare leeftijd
Vrouwen in de vruchtbare leeftijd dienen adequate anticonceptiemaatregelen te treffen tijdens de behandeling (zie rubriek 4.3).
Zwangerschap
Atherosclerose is een chronisch proces; normaliter zal stopzetting van de lipideverlagende geneesmiddelen tijdens de zwangerschap weinig invloed hebben op het langetermijnrisico van primaire hypercholesterolemie.
ATOZET
ATOZET is gecontra-indiceerd tijdens de zwangerschap (zie rubriek 4.3). Er zijn geen klinische gegevens beschikbaar over de toepassing van ATOZET tijdens de zwangerschap. ATOZET mag niet gebruikt worden door vrouwen die zwanger zijn, zwanger proberen te worden of vermoeden dat ze zwanger zijn. Behandeling met ATOZET moet gedurende de zwangerschap worden uitgesteld of tot het is vastgesteld dat de vrouw niet zwanger is (zie rubriek 4.3).
Gelijktijdige toediening van ezetimibe en atorvastatine in drachtige ratten in de hoge dosis ezetimibe/atorvastatine groep toonde een, aan het geteste geneesmiddel gerelateerde, toename in skeletvariatie aan (‘verminderde ossificatie van de sternebrae’). Dit is mogelijk gerelateerd aan de waargenomen afname in lichaamsgewicht van foetussen. Bij drachtige konijnen is een lage incidentie van skeletafwijkingen waargenomen (vergroeide sternebrae, vergroeide staartwervels en asymmetrische sternebrae-variatie).
Atorvastatine
De veiligheid van atorvastatine bij zwangere vrouwen is niet vastgesteld. Bij zwangere vrouwen zijn geen gecontroleerde klinische studies met atorvastatine verricht. Er zijn zeldzame gevallen gemeld van aangeboren afwijkingen na intra-uteriene blootstelling aan HMG-CoA-reductaseremmers. Dierproeven hebben een schadelijk effect op de voortplanting aangetoond (zie rubriek 5.3). Behandeling van de moeder met atorvastatine kan bij de foetus een verlaging geven van de concentratie mevalonaat, dat een precursor is van de cholesterolbiosynthese.
Ezetimibe
Er zijn geen klinische gegevens over het gebruik van ezetimibe tijdens de zwangerschap. In dierstudies naar het gebruik van ezetimibe als monotherapie zijn geen aanwijzingen gevonden voor directe of indirecte schadelijke effecten op de zwangerschap, embryo-foetale ontwikkeling, geboorte of post-natale ontwikkeling (zie rubriek 5.3).
Borstvoeding
ATOZET is gecontra-indiceerd tijdens borstvoeding. Als gevolg van de kans op ernstige bijwerkingen, moeten vrouwen die ATOZET gebruiken hun zuigelingen geen borstvoeding geven. In onderzoek bij ratten bleek dat ezetimibe in de moedermelk werd uitgescheiden. Bij ratten zijn de plasmaconcentraties van atorvastatine en de actieve metabolieten vergelijkbaar met die in de moedermelk. Het is niet bekend of de werkzame stoffen van ATOZET bij mensen in de moedermelk worden uitgescheiden (zie rubriek 4.3).
Vruchtbaarheid
Er zijn geen vruchtbaarheidsstudies uitgevoerd met ATOZET.
Atorvastatine
In dierproeven had atorvastatine geen effect op de mannelijke of vrouwelijke vruchtbaarheid.
Ezetimibe
Ezetimibe had geen effect op de vruchtbaarheid van mannelijke of vrouwelijke ratten.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
ATOZET heeft een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Bij het besturen van voertuigen of het bedienen van machines moet er echter rekening mee worden gehouden dat duizeligheid gemeld is.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
ATOZET (of gelijktijdige toediening van ezetimibe en atorvastatine equivalent aan ATOZET) is in 7 klinische onderzoeken beoordeeld op veiligheid bij meer dan 2400 patiënten.
Tabel met bijwerkingen
Bijwerkingen die in klinische onderzoeken met ATOZET (of gelijktijdige toediening van ezetimibe en atorvastatine zoals in ATOZET), ezetimibe of atorvastatine zijn waargenomen, of na het in de handel brengen van ATOZET, ezetimibe of atorvastatine zijn gemeld, zijn opgenomen in tabel 3. Deze bijwerkingen worden weergegeven op systeem/orgaanklasse en frequentie. De frequentie van de bijwerkingen is als volgt aangegeven: Zeer vaak (≥ 1/10), Vaak (≥ 1/100, < 1/10), Soms (≥ 1/1000, < 1/100), Zelden (≥ 1/10.000, < 1/1000), Zeer zelden (< 1/10.000) en Niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 3
Bijwerkingen
Systeem/orgaanklasse Frequentie | Bijwerking |
|---|---|
| Infecties en parasitaire aandoeningen | |
| Soms | griep |
| Niet bekend | nasofaryngitis |
| Bloed- en lymfestelselaandoeningen | |
| Niet bekend | thrombocytopenie |
| Immuunsysteemaandoeningen | |
| Niet bekend | overgevoeligheid, waaronder anafylaxie, angioedeem, rash en urticaria |
| Voedings- en stofwisselingsstoornissen | |
| Niet bekend | verminderde eetlust; anorexie; hyperglykemie; hypoglykemie |
| Psychische stoornissen | |
| Soms | depressie; slapeloosheid; slaapstoornis |
| Niet bekend | nachtmerries |
| Zenuwstelselaandoeningen | |
| Soms | duizeligheid; dysgeusie; hoofdpijn; paresthesie |
| Niet bekend | hypo-esthesie; amnesie; perifere neuropathie; myasthenia gravis |
Systeem/orgaanklasse Frequentie | Bijwerking |
|---|---|
| Oogaandoeningen | |
| Niet bekend | wazig zien; stoornis in het gezichtsvermogen; oculaire myasthenie |
| Evenwichtsorgaan- en ooraandoeningen | |
| Niet bekend | tinnitus; gehoorverlies |
| Hartaandoeningen | |
| Soms | sinusbradycardie |
| Bloedvataandoeningen | |
| Soms | opvlieger |
| Niet bekend | hypertensie |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Soms | dyspneu |
| Niet bekend | hoesten; pharyngolaryngeale pijn; epistaxis |
| Maag-darmstelselaandoeningen | |
| Vaak | diarree |
| Soms | abdominaal ongemak; abdominale distensie; buikpijn; pijn in de onderbuik; pijn in de bovenbuik; constipatie; dyspepsie; flatulentie; frequente darmbewegingen; gastritis; misselijkheid; maagongemak |
| Niet bekend | pancreatitis; gastro-oesofageale refluxziekte; oprisping; braken; droge mond |
| Lever- en galaandoeningen | |
| Niet bekend | hepatitis; cholelithiase; cholecystitis; cholestase; fataal en niet-fataal leverfalen |
| Huid- en onderhuidaandoeningen | |
| Soms | acne; urticaria |
| Niet bekend | alopecia; huiduitslag; pruritus; erythema multiforme; angioneurotisch oedeem; bulleuze dermatitis waaronder erythema multiforme, syndroom van Stevens-Johnson en toxische epidermale necrolyse |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Vaak | myalgie |
| Soms | artralgie; rugpijn; spiervermoeidheid; spierspasmen; spierzwakte; pijn in extremiteit |
| Niet bekend | myopathie/rabdomyolyse; spierscheur; tendinopathie, soms gecompliceerd door ruptuur; nekpijn; gewrichtszwelling; myositis; lupusachtig syndroom; immuungemedieerde necrotiserende myopathie (zie rubriek 4.4) |
| Voortplantingsstelsel- en borstaandoeningen | |
| Niet bekend | gynaecomastie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Soms | asthenie; vermoeidheid; malaise; oedeem |
| Niet bekend | borstkaspijn; pijn; perifeer oedeem; pyrexie |
| Onderzoeken | |
| Soms | verhoogd ALAT en/of ASAT; verhoogde alkalische fosfatase; verhoogd CK in het bloed; verhoogd gamma-glutamyltransferase; verhoogde leverenzymen; abnormale leverfunctietest; gewichtstoename |
| Niet bekend | witte bloedcellen in de urine |
Laboratoriumwaarden
In onderzoek naar gelijktijdige toediening was de incidentie van klinisch belangrijke verhogingen van serumtransaminasen (ALAT en/of ASAT ≥ 3 x ULN, opeenvolgend) voor de met ATOZET behandelde patiënten 0,6 %. Deze verhogingen waren over het algemeen asymptomatisch, gingen niet met cholestase gepaard, en keerden vanzelf of na het stopzetten van de behandeling naar de uitgangswaarden terug (zie rubriek 4.4).
De volgende bijwerkingen zijn gemeld met sommige statines:
- seksuele disfunctie
- uitzonderlijke gevallen van interstitiële longziekte, vooral bij langdurige behandeling (zie rubriek 4.4)
- diabetes mellitus: frequentie hangt af van de aan- of afwezigheid van risicofactoren (nuchter bloedglucose ≥ 5,6 mmol/l, BMI > 30 kg/m2, verhoogde triglyceriden, voorgeschiedenis van hypertensie).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb (website: www.lareb.nl).
4.9 Overdosering
ATOZET
Bij overdosering moeten symptomatische en ondersteunende maatregelen worden genomen. Leverfunctietesten moeten uitgevoerd worden en serumcreatinekinase moet worden gecontroleerd.
Ezetimibe
In klinisch onderzoek werd toediening van ezetimibe 50 mg/dag aan 15 gezonde proefpersonen tot maximaal 14 dagen, of 40 mg/dag aan 18 patiënten met primaire hyperlipidemie tot maximaal 56 dagen, over het algemeen goed verdragen. Er zijn enkele gevallen van overdosering gemeld; de meeste gingen niet met bijwerkingen gepaard. De gemelde bijwerkingen waren niet ernstig. Bij dieren werd na eenmalige orale doses tot 5000 mg/kg ezetimibe bij ratten en muizen en 3000 mg/kg bij honden geen toxiciteit waargenomen.
Atorvastatine
Vanwege de sterke binding van atorvastatine aan plasma-eiwitten wordt niet verwacht dat hemodialyse de atorvastatineklaring significant zal bevorderen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: HMG-CoA-reductaseremmers in combinatie met andere antilipemica, ATC-code: C10BA05.
ATOZET (ezetimibe/atorvastatine) is een lipideverlagend product dat de intestinale absorptie van cholesterol en aanverwante plantsterolen selectief remt en de endogene synthese van cholesterol remt.
Werkingsmechanisme
ATOZET
Cholesterol komt door intestinale absorptie en endogene synthese in het plasma. ATOZET bevat ezetimibe en atorvastatine, twee lipideverlagende stoffen met complementaire werkingsmechanismen. ATOZET verlaagt een verhoogd totaalcholesterol (totaal-C), LDL-C, apolipoproteïne-B (Apo-B), triglyceriden (TG), en non-high-density-lipoprotein-cholesterol (non-HDL-C), en verhoogt het high-density-lipoprotein-cholesterol (HDL-C) door dubbele remming van de absorptie en de synthese van cholesterol.
Ezetimibe
Ezetimibe remt de intestinale absorptie van cholesterol. Ezetimibe is oraal actief en heeft een werkingsmechanisme dat verschilt van andere klassen cholesterolverlagende stoffen (bijvoorbeeld statines, galzuurbindende harsen [resines], fibrinezuurderivaten en plantstanolen). Het moleculaire doelwit van ezetimibe is het steroltransporteiwit, Niemann-Pick C1-Like 1 (NPC1L1), dat verantwoordelijk is voor de intestinale opname van cholesterol en fytosterolen.
Ezetimibe lokaliseert zich in de borstelzoom van de dunne darm en remt daar de absorptie van cholesterol, waardoor de darm minder cholesterol aan de lever afgeeft; statines verminderen de cholesterolsynthese in de lever en samen zorgen deze twee verschillende werkingsmechanismen voor een complementaire cholesterolverlaging. In een 2 weken durende klinische studie bij 18 patiënten met hypercholesterolemie werd de absorptie van cholesterol in de darmen door ezetimibe met 54 % geremd vergeleken met placebo.
In een serie preklinische studies is de selectiviteit van ezetimibe voor remming van de cholesterolabsorptie bepaald. Ezetimibe remde de absorptie van [14C]-cholesterol zonder effect op de absorptie van triglyceriden, vetzuren, galzuren, progesteron, ethinylestradiol, of vetoplosbare vitaminen A en D.
Atorvastatine
Atorvastatine is een selectieve, competitieve remmer van HMG-CoA-reductase, het snelheidsbeperkende enzym dat verantwoordelijk is voor de omzetting van 3-hydroxy-3-methylglutaryl-co-enzym A naar mevalonaat, een precursor van sterolen, waaronder cholesterol. In de lever worden triglyceriden en cholesterol opgenomen in ‘very low-density lipoproteins’ (VLDL) en uitgescheiden in het plasma voor transport naar perifere weefsels. ‘Low-density lipoprotein’ (LDL) wordt gevormd uit VLDL en wordt voornamelijk gekataboliseerd door de receptor met hoge affiniteit voor LDL (LDL-receptor).
Atorvastatine verlaagt de concentratie plasmacholesterol en serumlipoproteïne doordat het HMG-CoA reductase en vervolgens de cholesterolbiosynthese in de lever remt. Atorvastatine verhoogt het aantal LDL-receptoren op het leverceloppervlak, wat zorgt voor een verhoogde opname en afbraak van LDL.
Atorvastatine vermindert de LDL-aanmaak en het aantal LDL-deeltjes. Atorvastatine veroorzaakt een sterke en blijvende toename van LDL-receptoractiviteit, gekoppeld aan een gunstige verandering in de kwaliteit van circulerende LDL-deeltjes. Atorvastatine is effectief in het verlagen van het LDL-C bij patiënten met homozygote familiaire hypercholesterolemie, een populatie die gewoonlijk niet reageert op lipidenverlagende geneesmiddelen.
In een dosis-respons-studie verlaagde atorvastatine de concentraties van totaal-C (30 % - 46 %), LDL-C (41 % - 61 %), apolipoproteïne B (34 % - 50 %) en triglyceriden (14 % - 33 %) terwijl de concentraties van HDL-C en apolipoproteïne A1, in wisselende mate, stegen. Deze resultaten zijn vergelijkbaar bij patiënten met heterozygote familiaire hypercholesterolemie, niet-familiaire vormen van hypercholesterolemie en gemengde hyperlipidemie; waaronder patiënten met niet-insulineafhankelijke diabetes mellitus.
Klinische werkzaamheid en veiligheid
In gecontroleerd klinisch onderzoek gaf ATOZET bij patiënten met hypercholesterolemie een significante verlaging van het totaal-C, LDL-C, Apo-B en TG, en een verhoging van het HDL-C.
Primaire hypercholesterolemie
In een placebogecontroleerd, tot aan 12 weken durend, onderzoek werden 628 patiënten met hypercholesterolemie gerandomiseerd naar placebo, ezetimibe (10 mg), atorvastatine (10 mg, 20 mg,
40 mg of 80 mg), of gelijktijdig met ezetimibe en atorvastatine overeenkomend met ATOZET (10/10, 10/20, 10/40 en 10/80).
Patiënten die alle doses ATOZET kregen werden vergeleken met hen die alle doses atorvastatine kregen. ATOZET gaf een significante grotere verlaging van het totaal-C, LDL-C, TG en non-HDL-C en een significante verhoging van HDL-C dan met alleen atorvastatine (zie tabel 4).
Tabel 4
Respons op ATOZET bij patiënten met primaire hypercholesterolemie
(gemiddeldea % verandering t.o.v. onbehandelde baselineb)
Behandeling (dagelijkse dosis) | N | Totaal-C | LDL-C | Apo B | TGa | HDL-C | Non-HDL-C |
| Gepoolde gegevens (alle doses ATOZET)c | 255 | -41 | -56 | -45 | -33 | +7 | -52 |
| Gepoolde gegevens (alle doses atorvastatine)c | 248 | -32 | -44 | -36 | -24 | +4 | -41 |
| Ezetimibe 10 mg | 65 | -14 | -20 | -15 | -5 | +4 | -18 |
| Placebo | 60 | +4 | +4 | +3 | -6 | +4 | +4 |
| ATOZET per dosis | |||||||
| 10/10 | 65 | -38 | -53 | -43 | -31 | +9 | -49 |
| 10/20 | 62 | -39 | -54 | -44 | -30 | +9 | -50 |
| 10/40 | 65 | -42 | -56 | -45 | -34 | +5 | -52 |
| 10/80 | 63 | -46 | -61 | -50 | -40 | +7 | -58 |
| Atorvastatine per dosis | |||||||
| 10 mg | 60 | -26 | -37 | -28 | -21 | +6 | -34 |
| 20 mg | 60 | -30 | -42 | -34 | -23 | +4 | -39 |
| 40 mg | 66 | -32 | -45 | -37 | -24 | +4 | -41 |
| 80 mg | 62 | -40 | -54 | -46 | -31 | +3 | -51 |
a Voor triglyceriden, mediane % verandering t.o.v. baseline
b Baseline – gebruikt geen lipideverlagend middel
c ATOZET, gepoolde doses (10/10-10/80 mg) gaf een significante verlaging van het totaal-C, LDL-C, Apo B, TG en non-HDL-C en een significante verhoging van het HDL-C versus gepoold atorvastatine (10 – 80 mg).
In een gecontroleerd onderzoek, het Titration of Atorvastatin vs. Ezetimibe Add-On to Atorvastatin in Patients with Hypercholesterolaemia (TEMPO) onderzoek, kregen 184 patiënten, met een LDL-C ≥ 2,6 mmol/l en ≤ 4,1 mmol/l en een gematigd hoog risico op coronaire hartziekte, voorafgaand aan randomisering minimaal 4 weken lang atorvastatine 20 mg toegediend. Patiënten die geen LDL-C < 2,6 mmol/l hadden kregen gerandomiseerd gedurende 6 weken enerzijds gelijktijdig ezetimibe en atorvastatine (overeenkomend met ATOZET 10/20), of atorvastatine 40 mg.
ATOZET 10/20 was significant meer effectief dan een verdubbeling van de dosis atorvastatine naar 40 mg bij het verder verlagen van totaal-C (-20 % vs.-7 %), LDL-C (-31 % vs. -11 %), Apo B (-21 % vs. -8 %) en non-HDL-C (-27 % vs. -10 %). Resultaten voor HDL-C en TG tussen de twee behandelingsgroepen waren niet significant verschillend. Daarnaast kregen significant meer patiënten, die ATOZET 10/20 kregen, een LDL-C < 2,6 mmol/l, in vergelijking met diegenen die atorvastatine 40 mg kregen, 84 % vs. 49 %.
In een gecontroleerd onderzoek, het Ezetimibe Plus Atorvastatin vs. Atorvastatin Titration in Achieving Lower LDL-C Targets in Hypercholesterolaemic Patients (EZ-PATH) onderzoek, kregen 556 patiënten met een hoog cardiovasculair risico en met een LDL-C ≥ 1,8 mmol/l en ≤ 4,1 mmol/l, voorafgaand aan randomisering minimaal 4 weken lang atorvastatine 40 mg toegediend. Patiënten die geen LDL-C < 1,8 mmol/l hadden kregen gerandomiseerd gedurende 6 weken enerzijds gelijktijdig ezetimibe en atorvastatine (overeenkomend met ATOZET 10/40), of atorvastatine 80 mg.
ATOZET 10/40 was significant meer effectief dan het verdubbelen van de dosis atorvastatine naar 80 mg bij het verder verlagen van totaal-C (-17 % vs. -7 %), LDL-C (-27 % vs. -11 %), Apo B (-18 % vs. -8 %), TG (-12 % vs. -6 %) en non-HDL-C (-23 % vs. -9 %). Resultaten voor HDL-C tussen de twee behandelingsgroepen waren niet significant verschillend. Daarnaast kregen significant meer patiënten, die ATOZET 10/40 kregen, een LDL-C < 1,8 mmol/l, in vergelijking met diegenen die atorvastatine 80 mg kregen, 74 % vs. 32 %.
In een placebogecontroleerd, 8 weken durend onderzoek, kregen 308 patiënten met hypercholesterolemie, die atorvastatine kregen en niet op het National Cholesterol Education Program (NCEP) LDL-C doel zaten (LDL-C doel gebaseerd op baseline LDL-C en coronaire hartziekte risicostatus) gerandomiseerd enerzijds ezetimibe 10 mg of placebo als aanvulling op hun lopende atorvastatine behandeling.
Onder de patiënten die niet op het LDL-C doel (~ 83 %) bij baseline zaten, bereikten significant meer patiënten die gelijktijdig ezetimibe met atorvastatine kregen hun LDL-C doel in vergelijking met patiënten die gelijktijdig placebo met atorvastatine kregen: 67 % vs. 19 %. Ezetimibe toegevoegd aan atorvastatine behandeling verlaagde LDL-C significant meer dan de placebo toegevoegd aan atorvastatine behandeling: 25 % vs. 4 %. De ezetimibe toegevoegd aan atorvastatine behandeling verlaagde ook significant totaal-C, Apo B en TG vergeleken met de placebo toegevoegd aan atorvastatine behandeling.
In een gecontroleerd, 12 weken durend 2-fasen onderzoek, kregen 1539 patiënten met een hoog cardiovasculair risico en een LDL-C tussen 2,6 en 4,1 mmol/l, en al dagelijks atorvastatine 10 mg kregen, gerandomiseerd: atorvastatine 20 mg, rosuvastatine 10 mg, of ATOZET 10/10. Na 6 weken behandeling (fase I), werden patiënten die atorvastatine 20 mg innamen en die niet een LDL-C < 2,6 mmol/l bereikten overgeschakeld op enerzijds atorvastatine 40 mg of ATOZET 10/20 gedurende 6 weken (fase II), en patiënten die tijdens fase I rosuvastatine 10 mg innamen werden overgeschakeld op enerzijds rosuvastatine 20 mg of ATOZET 10/20. Verlagingen in LDL-C en vergelijkingen tussen de ATOZET groep en andere behandelingsgroepen die onderzocht werden worden weergegeven in tabel 5.
Tabel 5
Respons op ATOZET* bij hoog-risicopatiënten met een LDL-C tussen 2,6 en 4,1 mmol/l met dagelijks atorvastatine 10 mg bij baseline
| Behandeling | N | Percentage verschil t.o.v. baseline† | |||||
|---|---|---|---|---|---|---|---|
| Totaal-C | LDL-C | Apo B | TG‡ | HDL-C | Non-HDL-C | ||
Fase I Overgeschakeld van atorvastatine 10 mg | |||||||
| ATOZET 10/10 | 120 | -13,5 | -22,2 | -11,3 | -6,0 | +0,6 | -18,3 |
| Atorvastatine 20 mg | 480 | -6,4§ | -9,5§ | -6,0¶ | -3,9 | -1,1 | -8,1§ |
| Rosuvastatine 10 mg | 939 | -7,7§ | -13,0§ | -6,9# | -1,1 | +1,1 | -10,6§ |
Fase II Overgeschakeld van atorvastatine 20 mg | |||||||
| ATOZET 10/20 | 124 | -10,7 | -17,4 | -9,8 | -5,9 | +0,7 | -15,1 |
| Atorvastatine 40 mg | 124 | -3,8Þ | -6,9Þ | -5,4 | -3,1 | +1,7 | -5,8Þ |
| Behandeling | N | Percentage verschil t.o.v. baseline† | |||||
| Totaal-C | LDL-C | Apo B | TG‡ | HDL-C | Non-HDL-C | ||
| Overgeschakeld van rosuvastatine 10 mg | |||||||
| ATOZET 10/20 | 231 | -11,8 | -17,1 | -11,9 | -10,2 | +0,1 | -16,2 |
| Rosuvastatine 20 mg | 205 | -4,5Þ | -7,5Þ | -4,1Þ | -3,2ß | +0,8 | -6,4Þ |
* Gelijktijdige toediening van ezetimibe en atorvastatine equivalent aan ATOZET 10/10 of ATOZET 10/20
† M-Schattingen (gebaseerd op de methode van Huber; 95 % BI en p-waarde werden verkregen via een robuust regressiemodel met termen voor behandeling en baseline)
‡ Verschillen in geometrisch gemiddeld percentage t.o.v. baseline voor TG werden berekend op basis van terugtransformatie via exponentiatie van de gemiddelden van de kleinste kwadraten en uitgedrukt als (geometrisch gemiddelde – 1) vermenigvuldigd met 100
§ p < 0,001 vs. ATOZET 10/10
¶ p < 0,01 vs. ATOZET 10/10
# p < 0,05 vs. ATOZET 10/10
Þ p < 0,001 vs. ATOZET 10/20
ß p < 0,05 vs. ATOZET 10/20
Tabel 5 bevat geen gegevens waarin de effecten vergeleken worden van ATOZET 10/10 of 10/20 ten opzichte van hogere doses van atorvastatine 40 mg of rosuvastatine 20 mg.
In een placebogecontroleerd onderzoek, het Myocardial Ischaemia Reduction with Aggressive Cholesterol-Lowering (MIRACL) onderzoek, kregen patiënten met acuut coronair syndroom (non Q-golf MI of onstabiele angina) gerandomiseerd atorvastatine 80 mg per dag (n = 1538) of placebo (n = 1548). De behandeling werd gestart tijdens de acute fase na ziekenhuisopname en duurde 16 weken. Behandeling met 80 mg atorvastatine per dag gaf een vermindering van 16 % (p = 0,048) van het risico op het gecombineerde primaire eindpunt: sterfte door alle oorzaken, niet-fataal MI, reanimatie na hartstilstand of angina pectoris met aanwijzingen van myocardischemie die ziekenhuisopname vereiste. Dit was voornamelijk te danken aan een reductie van 26 % van hernieuwde ziekenhuisopname voor angina pectoris met aanwijzingen van myocardischemie (p = 0,018).
ATOZET bevat atorvastatine. In een placebo-gecontroleerd onderzoek, de Anglo-Scandinavian Cardiac Outcomes Trial Lipid-Lowering Arm (ASCOT-LLA), werd het effect van atorvastatine 10 mg bepaald op fatale en niet-fatale coronaire hartziekte bij 10.305 patiënten met hypertensie, 40 - 80 jaar, met een TC spiegel ≤ 6,5 mmol/l en die ten minste drie cardiovasculaire risicofactoren hadden, gedurende een mediane follow-upperiode van 3,3 jaar. Atorvastatine 10 mg verlaagde significant (p < 0,001) het relatieve risico op: fatale coronaire hartziekte plus niet-fataal MI met 36 % (absolute risicoverlaging = 1,1 %); totaal aantal cardiovasculaire voorvallen en revascularisatieprocedures met 20 % (absolute risicoverlaging = 1,9 %) en totaal aantal coronaire voorvallen met 29 % (absolute risisoverlaging = 1,4 %).
In een placebogecontroleerd onderzoek, de Collaborative Atorvastatin Diabetes Study (CARDS), werd het effect van atorvastatine 10 mg op fatale en niet-fatale cardiovasculaire ziekte eindpunten onderzocht bij 2838 patiënten, 40 – 75 jaar, met diabetes type 2, een of meer cardiovasculaire risicofactoren, LDL ≤ 4,1 mmol/l en TG ≤ 6,8 mmol/l, gedurende een mediane follow-upperiode van 3,9 jaar. Atorvastatine 10 mg verlaagde significant (p < 0,05): het aantal belangrijke cardiovasculaire voorvallen met 37 % (absolute risicoverlaging = 3,2 %); het risico op een beroerte met 48 % (absolute risicoverlaging = 1,3 %); en het risico op MI met 42 % (absolute risicoverlaging = 1,9 %).
Preventie van cardiovasculaire voorvallen
In een ezetimibe/simvastatine, gerandomiseerd, dubbelblind, active-control multicenter onderzoek werden 18.144 patiënten geïncludeerd binnen 10 dagen na hospitalisatie wegens acuut coronair syndroom (ACS; of acuut myocardinfarct [MI] of instabiele angina pectoris [IAP]). Alle patiënten werden 1:1 gerandomiseerd op of ezetimibe/simvastatine 10/40 mg (n = 9067) of simvastatine 40 mg (n = 9077) en gevolgd voor een mediane periode van 6,0 jaar.
De patiënten hadden een gemiddelde leeftijd van 63,6 jaar; 76 % was man, 84 % was blank en 27 % was diabeet. De gemiddelde LDL-C-waarde tijdens het voorval dat kwalificerend was voor het onderzoek was 2,1 mmol/l (80 mg/dl) voor diegenen die een lipide-verlagende therapie kregen (n = 6390) en 2,6 mmol/l (101 mg/dl) voor diegenen die geen eerdere lipide-verlagende therapie kregen (n = 11.594). Voorafgaande aan de hospitalisatie wegens het kwalificerende ACS-voorval kreeg 34 % van de patiënten een statine-therapie. Na één jaar was het gemiddelde LDL-C, voor patiënten die therapie bleven volgen, 1,4 mmol/l (53,2 mg/dl) in de ezetimibe/simvastatine-groep en 1,8 mmol/l (69,9 mg/dl) in de simvastatine monotherapiegroep.
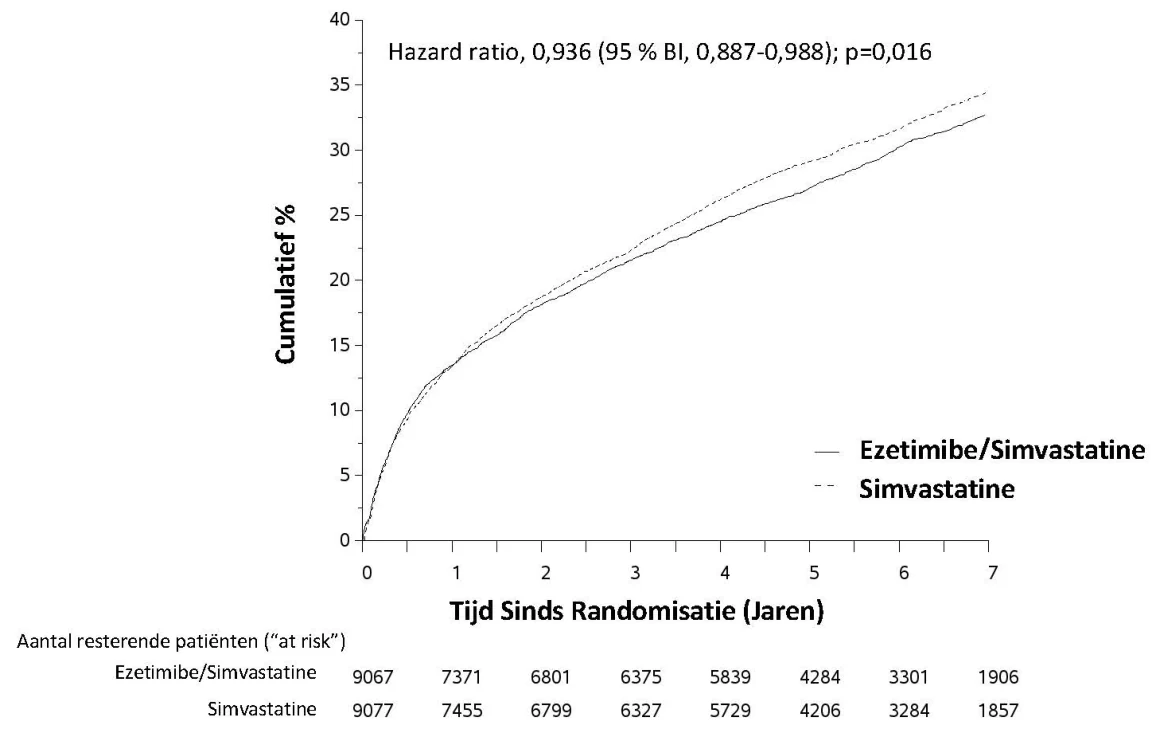
Het primaire eindpunt was een samenstelling van cardiovasculaire dood, ernstige coronaire voorvallen (‘major coronary events’ [MCE]; gedefinieerd als niet-fataal myocardinfarct, hospitalisatie wegens gedocumenteerde instabiele angina pectoris, of elke coronaire revascularisatie procedure die ten minste 30 dagen na toewijzing aan gerandomiseerde behandeling voorkwam), en niet-fatale beroerte. Het onderzoek toonde aan dat behandeling met ezetimibe/simvastatine een extra voordeel opleverde bij het verlagen van het primaire samengestelde eindpunt van cardiovasculaire dood, MCE en niet-fatale beroerte vergeleken met simvastatine alleen (relatieve risicoverlaging van 6,4 %, p = 0,016). Het primaire eindpunt kwam voor bij 2572 van de 9067 patiënten (7 jaar Kaplan-Meier [KM] waarde van 32,72 %) in de ezetimibe/simvastatinegroep en bij 2742 van 9077 patiënten (7 jaar KM-waarde van 34,67 %) in de groep behandeld met alleen simvastatine (zie figuur 1 en tabel 6). Het wordt verwacht dat dit extra voordeel hetzelfde is bij gelijktijdige toediening van ezetimibe en atorvastatine. De totale mortaliteit bleef ongewijzigd in deze hoogrisicogroep.
Er was een algeheel voordeel voor alle beroertes; er was echter een kleine, niet-significante toename in hemorragische beroerte bij de ezetimibe/simvastatinegroep vergeleken met simvastatine alleen. In onderzoeken naar langetermijnuitkomsten is het risico op hemorragische beroerte bij ezetimibe gelijktijdig toegediend met krachtigere statines niet onderzocht.
Het behandelingseffect van ezetimibe/simvastatine was in het algemeen consistent met de algemene resultaten verkregen over vele subgroepen, waaronder geslacht, leeftijd, ras, medische voorgeschiedenis van diabetes mellitus, baseline lipidewaarden, eerdere statinetherapie, eerdere beroerte en hypertensie.
Figuur 1: Effect van ezetimibe/simvastatine op het primaire samengestelde eindpunt van cardiovasculaire dood, ernstige coronaire voorvallen of niet-fatale beroerte
Tabel 6
Ernstige coronaire voorvallen per behandelingsgroep bij alle gerandomiseerde patiënten in IMPROVE-IT
| Uitkomst | Ezetimibe/Simvastatine 10/40 mga (N = 9067) | Simvastatine 40 mgb (N = 9077) | Hazard Ratio (95 % BI) | P-waarde | ||
|---|---|---|---|---|---|---|
| n | K-M %c | n | K-M % c | |||
Primair Samengestelde Werkzaamheidseindpunt | ||||||
| (CV dood, ernstige coronaire voorvallen | 2572 | 32,72 % | 2742 | 34,67 % | 0,936 (0,887, | 0,016 |
| Uitkomst | Ezetimibe/Simvastatine 10/40 mga (N = 9067) | Simvastatine 40 mgb (N = 9077) | Hazard Ratio (95 % BI) | P-waarde | ||
|---|---|---|---|---|---|---|
| n | K-M %c | n | K-M % c | |||
| en niet-fatale beroerte) | 0,988) | |||||
| Componenten van primair samengesteld eindpunt en geselecteerde werkzaamheidseindpunten (eerste gebeurtenissen van genoemd voorval op elk moment | ||||||
| Cardiovasculaire dood | 537 | 6,89 % | 538 | 6,84 % | 1,000 (0,887, 1,127) | 0,997 |
| Ernstig coronair voorval: | ||||||
| Niet-fataal MI | 945 | 12,77 % | 1083 | 14,41 % | 0,871 (0,798, 0,950) | 0,002 |
| Hospitalisatie vereisende instabiele angina pectoris | 156 | 2,06 % | 148 | 1,92 % | 1,059 (0,846, 1,326) | 0,618 |
| Coronaire revascularisatie na 30 dagen | 1690 | 21,84 % | 1793 | 23,36 % | 0,947 (0,886, 1,012) | 0,107 |
| Niet-fatale beroerte | 245 | 3,49 % | 305 | 4,24 % | 0,802 (0,678, 0,949) | 0,010 |
a 6 % werd omhoog getitreerd naar ezetimibe/simvastatine 10/80 mg.
b 27 % werd omhoog getitreerd naar simvastatine 80 mg.
c Kaplan-Meier schatting bij 7 jaar.
Homozygote familiaire hypercholesterolemie (HoFH)
Een dubbelblind, gerandomiseerd, 12 weken durend onderzoek werd verricht bij patiënten met een klinische en/of genotypische HoFH-diagnose. Gegevens werden geanalyseerd uit een subgroep patiënten (n = 36) die bij baseline atorvastatine 40 mg kregen. Verhoging van de dosis atorvastatine van 40 naar 80 mg (n = 12) gaf een verlaging van het LDL-C van 2 % ten opzichte van atorvastatine 40 mg bij baseline. Ezetimibe samen met atorvastatine equivalent aan ATOZET (10 /40 en 10/80 gepoold, n = 24) gaf een vermindering van het LDL-C van 19 % ten opzichte van met atorvastatine 40 mg bij baseline. Bij deze patiënten die ezetimibe en atorvastatine equivalent aan ATOZET (10/80, n = 12) kregen, werd een LDL-C-verlaging van 25 % ten opzichte van atorvastatine 40 mg bij baseline verkregen.
In aanmerking komende patiënten (n = 35), die bij baseline atorvastatine 40 mg kregen, kregen na afronding van het 12 weken durend onderzoek ezetimibe samen met atorvastatine equivalent aan ATOZET 10/40, gedurende een maximum van 24 additionele maanden. Na ten minste 4 weken behandeld te zijn kon de atorvastatine dosis verdubbeld worden tot een maximum dosis van 80 mg. Aan het einde van de 24 maanden leverde ATOZET (10/40 en 10/80 gepoold) een verlaging van LDL-C op die consistent was met de verlaging geconstateerd tijdens het 12 weken durend onderzoek.
Het Europees Geneesmiddelen Agentschap heeft afgezien van de verplichting om van de onderzoeken met ATOZET bij alle subgroepen van pediatrische patiënten de resultaten in te dienen voor de behandeling van hypercholesterolemie en gemengde hyperlipidemie (zie rubriek 4.2 voor informatie over het gebruik bij pediatrische patiënten).
5.2 Farmacokinetische eigenschappen
ATOZET
Het is aangetoond dat ATOZET bio-equivalent is aan gelijktijdig toegediende overeenkomende doses ezetimibe en atorvastatine.
Absorptie
ATOZET
De effecten van een vetrijke maaltijd op de farmacokinetiek van ezetimibe en atorvastatine toegediend als ATOZET tabletten zijn vergelijkbaar met die zijn gemeld voor de afzonderlijke tabletten.
Ezetimibe
Na orale toediening wordt ezetimibe snel geabsorbeerd en in hoge mate geconjugeerd naar het farmacologisch actieve fenolglucuronide (ezetimibeglucuronide). De gemiddelde maximale plasmaconcentratie (Cmax) treedt binnen 1 tot 2 uur op voor ezetimibeglucuronide en binnen 4 tot 12 uur voor ezetimibe. De absolute biologische beschikbaarheid van ezetimibe kan niet worden vastgesteld omdat de stof vrijwel onoplosbaar is in waterige media die geschikt zijn voor injectie.
Gelijktijdige toediening met voedsel (vetrijke of vetarme maaltijden) had geen effect op de orale biologische beschikbaarheid van ezetimibe toegediend als 10 mg tablet.
Atorvastatine
Atorvastatine wordt na orale toediening snel geabsorbeerd; de maximale plasmaconcentraties (Cmax) worden binnen 1 tot 2 uur bereikt. De mate van absorptie neemt dosisproportioneel toe. Na orale toediening hebben atorvastatine filmomhulde tabletten een biologische beschikbaarheid van 95 % tot 99 % ten opzichte van een orale oplossing. De absolute biologische beschikbaarheid van atorvastatine is ongeveer 12 % en de systemische beschikbaarheid van HMG-CoA-reductaseremmende activiteit is ongeveer 30 %. De lage systemische beschikbaarheid wordt toegeschreven aan presystemische klaring in de gastro-intestinale mucosa en/of first-passmetabolisme in de lever.
Distributie
Ezetimibe
Ezetimibe en ezetimibeglucuronide worden bij mensen voor 99,7 % en respectievelijk 88 tot 92 % aan plasma-eiwitten gebonden.
Atorvastatine
Het gemiddelde verdelingsvolume van atorvastatine is circa 381 l. Atorvastatine is voor ≥ 98 % gebonden aan plasma-eiwitten.
Biotransformatie
Ezetimibe
Ezetimibe wordt voornamelijk gemetaboliseerd in de dunne darm en de lever via glucuronideconjugatie (een fase II-reactie) gevolgd door uitscheiding in de gal. Bij alle beoordeelde species is minimaal oxidatief metabolisme (een fase I-reactie) waargenomen. Ezetimibe en ezetimibeglucuronide zijn de belangrijkste uit het geneesmiddel gevormde stoffen die in het plasma zijn waargenomen en vertegenwoordigen ongeveer 10 tot 20 % respectievelijk 80 tot 90 % van het totale geneesmiddel in het plasma. Zowel ezetimibe als ezetimibeglucuronide worden langzaam uit het plasma geëlimineerd, met aanwijzingen voor een significante enterohepatische kringloop. De halfwaardetijd van ezetimibe en ezetimibeglucuronide is ongeveer 22 uur.
Atorvastatine
Atorvastatine wordt door cytochroom P450 3A4 gemetaboliseerd tot ortho- en paragehydroxyleerde derivaten en diverse bèta-oxidatieproducten. Afgezien van andere routes worden deze producten verder gemetaboliseerd via glucuronidering. In vitro is de remming van HMG-CoA-reductase door ortho- en paragehydroxyleerde metabolieten equivalent aan die van atorvastatine. Circa 70 % van de circulerende remmende activiteit voor HMG-CoA-reductase wordt toegeschreven aan actieve metabolieten.
Eliminatie
Ezetimibe
Na orale toediening van 14C-ezetimibe (20 mg) aan proefpersonen vertegenwoordigde totaal ezetimibe ongeveer 93 % van de totale radioactiviteit in het plasma. Ongeveer 78 % en 11 % van de toegediende radioactiviteit werd in de feces respectievelijk urine teruggevonden gedurende een verzamelperiode van 10 dagen. Na 48 uur was er geen radioactiviteit meer detecteerbaar in het plasma.
Atorvastatine
Atorvastatine wordt voornamelijk uitgescheiden in de gal na hepatisch en/of extrahepatisch metabolisme. Atorvastatine lijkt geen significante enterohepatische kringloop te ondergaan. De gemiddelde plasma-eliminatiehalfwaardetijd van atorvastatine bij de mens is circa 14 uur. De halfwaardetijd van remmende activiteit voor HMG-CoA-reductase is circa 20 tot 30 uur vanwege de bijdrage van de actieve metabolieten.
Atorvastatine is een substraat van de transporters in de lever, organic anion-transporting polypeptide 1B1 (OATP1B1) en 1B3 (OATP1B3)-transporter. Metabolieten van atorvastatine zijn substraten van OATP1B1. Atorvastatine wordt ook gekenmerkt als een substraat van de efflux transporters multi-drug resistance protein 1 (MDR1) en breast cancer resistance protein (BCRP), die de intestinale absorptie en biliaire klaring van atorvastatine kunnen beperken.
Pediatrische patiënten
Ezetimibe
De farmacokinetiek van ezetimibe is bij kinderen ≥ 6 jaar en volwassenen vergelijkbaar. Er zijn geen farmacokinetische gegevens beschikbaar voor de kinderpopulatie < 6 jaar. Er is klinische ervaring met pediatrische en adolescente patiënten met HoFH, HeFH of sitosterolemie.
Atorvastatine
In een open-label onderzoek van 8 weken werden pediatrische patiënten (leeftijd 6 – 17 jaar) in Tanner stadium 1 (n = 15) en Tanner stadium 2 (n = 24) met heterozygote familiaire hypercholesterolemie en een LDL-C uitgangswaarde van ≥ 4 mmol/l eenmaal daags behandeld met respectievelijk 5 of 10 mg atorvastatine kauwtabletten of met 10 of 20 mg atorvastatine filmomhulde tabletten. Het lichaamsgewicht was de enige significante co-variabele in het atorvastatine populatie-PK-model. De schijnbare orale klaring van atorvastatine bij pediatrische patiënten bleek vergelijkbaar aan die van volwassenen wanneer allometrisch via lichaamsgewicht geschaald. Consistente verminderingen van LDL-C en TC werden opgemerkt in het bereik van de blootstellingen aan atorvastatine en o-hydroxyatorvastatine.
Ouderen
Ezetimibe
De plasmaconcentraties van totaal ezetimibe zijn ongeveer tweemaal zo hoog bij ouderen (≥ 65 jaar) als bij jongeren (18 tot 45 jaar). De LDL-C-verlaging en het veiligheidsprofiel zijn voor ouderen en jongeren die met ezetimibe worden behandeld vergelijkbaar.
Atorvastatine
Plasmaconcentraties van atorvastatine en haar actieve metabolieten zijn bij gezonde oudere personen hoger dan bij jonge volwassenen, terwijl de lipidenregulerende effecten vergelijkbaar zijn met die bij jongere patiëntenpopulaties.
Leverfunctiestoornis
Ezetimibe
Na een eenmalige dosis 10 mg ezetimibe was de gemiddelde AUC voor totaal ezetimibe bij patiënten met lichte leverinsufficiëntie (Child-Pugh-score 5 tot 6) ongeveer 1,7 maal hoger dan bij gezonde proefpersonen. Bij onderzoek van 14 dagen met meermalige doses (10 mg/dag) bij patiënten met matige leverinsufficiëntie (Child-Pugh-score 7 tot 9) was de gemiddelde AUC van totaal ezetimibe op dag 1 en dag 14 ongeveer 4 maal hoger dan bij gezonde proefpersonen. Voor patiënten met lichte leverinsufficiëntie hoeft de dosering niet te worden aangepast. Omdat de effecten van een verhoogde blootstelling aan ezetimibe bij patiënten met matige of ernstige (Child-Pugh-score > 9) leverinsufficiëntie niet bekend zijn, wordt ezetimibe voor deze patiënten niet aanbevolen (zie rubrieken 4.2 en 4.4).
Atorvastatine
De plasmaconcentraties van atorvastatine en haar actieve metabolieten zijn aanmerkelijk verhoogd (ongeveer 16-voud voor Cmax en ongeveer 11-voud voor AUC) bij patiënten met chronische alcoholische leverziekte (Child-Pugh B).
Nierfunctiestoornis
Ezetimibe
Na een eenmalige dosis 10 mg ezetimibe bij patiënten met ernstig nierlijden (n = 8; gemiddelde CrCl ≤ 30 ml/min/1,73 m2), was de gemiddelde AUC voor totaal ezetimibe ongeveer 1,5 maal hoger dan bij gezonde proefpersonen (n = 9).
Een andere patiënt in dit onderzoek (na niertransplantatie en die meerdere geneesmiddelen kreeg, waaronder ciclosporine) vertoonde een twaalf maal zo hoge blootstelling aan totaal ezetimibe.
Atorvastatine
Nierziekte heeft geen invloed op de plasmaconcentraties of lipidenregulerende effecten van atorvastatine en haar actieve metabolieten.
Geslacht
Ezetimibe
Bij vrouwen zijn de plasmaconcentraties totaal ezetimibe iets hoger (ongeveer 20 %) dan bij mannen. LDL-C-verlaging en veiligheidsprofiel voor met ezetimibe behandelde mannen en vrouwen zijn vergelijkbaar.
Atorvastatine
Concentraties van atorvastatine en haar actieve metabolieten verschillen bij vrouwen (ongeveer 20 % hoger voor Cmax en 10 % lager voor AUC) in vergelijking met mannen. Deze verschillen hadden geen klinische significantie en leidden niet tot klinisch significante verschillen in lipidenregulerende effecten tussen mannen en vrouwen.
SLCO1B1-polymorfisme
Atorvastatine
Bij leveropname van alle HMG-CoA-reductaseremmers, inclusief atorvastatine, speelt de OATP1B1-transporter een rol. Bij patiënten met SLCO1B1-polymorfisme bestaat er een risico op verhoogde blootstelling aan atorvastatine, wat kan leiden tot een verhoogd risico op rabdomyolyse (zie rubriek 4.4). Polymorfisme in het gen dat OATP1B1 codeert (SLCO1B1 c.521CC) is in verband gebracht met een 2,4 maal hogere atorvastatineblootstelling (AUC) dan bij personen zonder deze genotypevariant (c.521TT). Bij deze patiënten is ook een genetisch bepaalde belemmerde leveropname van atorvastatine mogelijk. Mogelijke consequenties voor de werkzaamheid zijn onbekend.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
ATOZET
In een 3 maanden durend onderzoek naar gelijktijdige toediening van ezetimibe en atorvastatine waren de waargenomen toxische effecten in essentie die welke normaliter met statines gepaard gaan. De statineachtige histopathologische bevindingen waren beperkt tot de lever. Sommige toxische effecten waren sterker dan die welke bij behandeling met statine alleen werden waargenomen. Dit wordt toegeschreven aan farmacokinetische en/of farmacodynamische interacties na gelijktijdige toediening.
Gelijktijdige toediening van ezetimibe en atorvastatine in drachtige ratten in de hoge dosis (1000/108,6 mg/kg) ezetimibe/atorvastatine groep toonde een aan het onderzochte middel gerelateerde toename van de skeletvariatie ‘verminderde ossificatie van de sternebrae’ aan. Dit is mogelijk gerelateerd aan de waargenomen afname in lichaamsgewicht van foetussen. Bij drachtige konijnen is een lage incidentie van skeletafwijkingen waargenomen (vergroeide sternebrae, vergroeide caudale wervels en asymmetrische sternebrae-variatie).
In een serie bepalingen in vivo en in vitro vertoonde ezetimibe, alleen of samen met atorvastatine, geen genotoxisch potentieel.
Ezetimibe
Bij dierstudies naar de chronische toxiciteit van ezetimibe werd niet vastgesteld dat bepaalde organen gevoelig zouden zijn voor toxische effecten. Bij honden die vier weken lang met ezetimibe (≥ 0,03 mg/kg/dag) werden behandeld, steeg de cholesterolconcentratie in de gal met een factor 2,5 tot 3,5. In een eenjarig onderzoek bij honden die tot 300 mg/kg/dag kregen, werd echter geen verhoogde incidentie van cholelithiasis of andere hepatobiliaire effecten waargenomen. Het belang van deze gegevens voor mensen is niet bekend. Een lithogeen risico in samenhang met therapeutisch gebruik van ezetimibe kan niet worden uitgesloten.
Onderzoeken naar carcinogeniteit op de lange termijn met ezetimibe waren negatief.
Ezetimibe had geen effect op de vruchtbaarheid van mannetjes- of wijfjesratten en bleek bij ratten of konijnen niet teratogeen te zijn en het had ook geen effect op prenatale of postnatale ontwikkeling. Ezetimibe in meermalige doses van 1000 mg/kg/dag passeerde bij drachtige ratten en konijnen de placentabarrière.
Atorvastatine
Atorvastatine had geen mutageen en clastogeen potentieel in een batterij van 4 in vitro-testen en 1 in vivo-assay. Atorvastatine bleek niet carcinogeen te zijn bij ratten, maar hoge doses bij muizen (resulterend in 6-11 maal de AUC0-24uur die bij mensen met de hoogste aanbevolen dosering was bereikt) gingen bij mannelijke dieren met hepatocellulaire adenomen en bij vrouwelijke dieren met hepatocellulaire carcinomen gepaard. Er zijn aanwijzingen uit dierexperimentele studies dat HMG-CoA-reductaseremmers de ontwikkeling van embryo’s of foetussen kunnen beïnvloeden. Bij ratten, konijnen en honden had atorvastatine geen effect op de vruchtbaarheid en het middel niet teratogeen. Bij voor het moederdier toxische doses werd echter foetale toxiciteit waargenomen bij ratten en konijnen. Tijdens blootstelling aan hoge doses atorvastatine was de ontwikkeling van de nakomelingen van ratten vertraagd en de postnatale overleving gereduceerd. Bij ratten zijn aanwijzingen gevonden voor overdracht via de placenta. Bij ratten zijn de plasmaconcentraties van atorvastatine vergelijkbaar met die in melk. Het is niet bekend of atorvastatine of haar metabolieten bij de mens in de moedermelk worden uitgescheiden.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Ezetimibe granulaatlaag
Natriumcroscarmellose
Lactosemonohydraat
Magnesiumstearaat
Microkristallijne cellulose
Povidon
Natriumlaurylsulfaat
Atorvastatine granulaatlaag
Microkristallijne cellulose
Lactosemonohydraat
Hydroxypropylcellulose
Natriumcroscarmellose
Polysorbaat 80
Calciumcarbonaat
Magnesiumstearaat
Watervrij colloïdaal silica
Filmomhulling
Hypromellose
Macrogol 8000
Titaandioxide (E171)
Talk
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
2 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de oorspronkelijke verpakking ter bescherming tegen zuurstof.
6.5 Aard en inhoud van de verpakking
ATOZET 10 mg/10 mg, 10 mg/20 mg, 10 mg/40 mg en 10 mg/80 mg
Blisterverpakkingen van 10, 30, 90 of 100 filmomhulde tabletten in met stikstof doorgeblazen aluminium/aluminium blisters (oPA-Al-PVC vormfolie met aluminium dekfolie).
Eenheidsafleververpakkingen van 30 x 1 en 45 x 1 filmomhulde tabletten in met stikstof doorgeblazen aluminium/aluminium blisters (oPA-Al-PVC vormfolie met aluminium dekfolie).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Geen bijzondere vereisten.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
N.V. Organon
Kloosterstraat 6
5349 AB Oss
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
ATOZET 10 mg/10 mg, filmomhulde tabletten - RVG 114373
ATOZET 10 mg/20 mg, filmomhulde tabletten - RVG 114374
ATOZET 10 mg/40 mg, filmomhulde tabletten - RVG 114375
ATOZET 10 mg/80 mg, filmomhulde tabletten - RVG 114376
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 17 oktober 2014.
Datum van laatste verlenging: 22 maart 2019.
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.4 en 4.8: 3 juli 2023