


SmPC (samenvatting van de productkenmerken) - Enspryng
1. NAAM VAN HET GENEESMIDDEL
Enspryng 120 mg oplossing voor injectie in een voorgevulde spuit
Enspryng 120 mg oplossing voor injectie in een voorgevulde pen
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Enspryng 120 mg oplossing voor injectie in een voorgevulde spuit
Elke voorgevulde spuit bevat 120 mg satralizumab in 1 ml (120 mg/ml).
Enspryng 120 mg oplossing voor injectie in een voorgevulde pen
Elke voorgevulde pen bevat 120 mg satralizumab in 1 ml (120 mg/ml).
Satralizumab wordt geproduceerd in ovariumcellen van de Chinese hamster door middel van DNA-recombinatietechniek.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectie)
Kleurloze tot lichtgele vloeistof. De oplossing heeft een pH van ongeveer 6,0 en een osmolaliteit van ongeveer 310 mOsm/kg.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Enspryng is als monotherapie of in combinatie met immunosuppressieve therapie geïndiceerd voor de behandeling van neuromyelitis optica-spectrumstoornissen (NMOSD) bij volwassen en adolescente patiënten van 12 jaar of ouder, die seropositief zijn voor anti-aquaporine-4-IgG (AQP4-IgG) (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Behandeling moet worden gestart onder toezicht van een arts met ervaring in de behandeling van neuromyelitis optica (NMO) of NMOSD.
Dosering
Enspryng kan als monotherapie worden gebruikt of in combinatie met orale corticosteroïden, azathioprine of mycofenolaatmofetil (zie rubriek 5.1). De dosering bij adolescente patiënten van ≥ 12 jaar met een lichaamsgewicht van ≥ 40 kg en volwassen patiënten is gelijk.
Oplaaddosis
De aanbevolen oplaaddosis is een subcutane injectie van 120 mg elke twee weken gedurende de eerste drie toedieningen (eerste dosis in week 0, tweede dosis in week 2 en derde dosis in week 4).
Onderhoudsdosering
De aanbevolen onderhoudsdosering is een subcutane injectie van 120 mg elke vier weken.
Duur van de behandeling
Enspryng is bedoeld voor langdurige behandeling.
Uitgestelde of gemiste doses
Wanneer een injectie wordt gemist, door een andere reden dan verhoogde leverenzymwaarden, moet die zo snel mogelijk worden toegediend zoals beschreven in tabel 1.
Tabel 1: Aanbevolen dosering voor uitgestelde of gemiste doses
| Tijd sinds laatst toegediende dosis | Aanbevolen dosering bij uitgestelde of gemiste doses |
| Bij een gemiste oplaaddosis, of minder dan 8 weken gedurende de onderhoudsperiode | De aanbevolen dosering moet zo spoedig mogelijk toegediend worden zonder te wachten tot de volgende geplande dosis. Oplaadperiode Wanneer de tweede oplaaddosis is uitgesteld of gemist, moet deze dosis zo spoedig mogelijk toegediend worden; dien de derde (laatste) oplaaddosis 2 weken later toe. Wanneer de derde oplaaddosis is uitgesteld of gemist, moet deze dosis zo spoedig mogelijk toegediend worden; dien de eerste onderhoudsdosis 4 weken later toe. Onderhoudsperiode Nadat de uitgestelde of gemiste dosis is toegediend moet het doseringsschema opnieuw ingesteld worden op elke 4 weken. |
| 8 weken tot minder dan 12 weken | De aanbevolen dosering moet op 0*, 2 weken en daarna elke 4 weken toegediend worden. |
| 12 weken of langer | De aanbevolen dosering moet op 0*, 2 en 4 weken en daarna elke 4 weken toegediend worden. |
* ‘0 weken’ is het tijdstip van de eerste toediening na de gemiste dosis.
Advies voor dosisaanpassing bij leverenzymafwijkingen
Als de verhoging van alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) > 5x de bovengrens van normaal (ULN) is en gepaard gaat met welke verhoging dan ook van bilirubine, moet de behandeling worden gestaakt en wordt opnieuw opstarten niet aanbevolen.
Als de ALAT- of ASAT-verhoging > 5x ULN is en niet gepaard gaat met een verhoging van bilirubine, moet de behandeling worden onderbroken. De behandeling kan worden hervat met een dosis van 120 mg subcutaan elke vier weken wanneer de ALAT- en ASAT-waarden hersteld zijn tot normaal en op basis van een beoordeling van de voordelen en risico’s van de behandeling bij de patiënt. Als de beslissing wordt genomen de behandeling te hervatten, moeten de leverparameters nauwlettend in de gaten worden gehouden en als vervolgens welke verhoging dan ook van ALAT/ASAT en/of bilirubine wordt waargenomen, moet de behandeling worden gestaakt en wordt opnieuw opstarten niet aanbevolen (zie rubriek 4.4 en 4.8).
Tabel 2: Aanbevolen dosering bij het hervatten van de behandeling na verhoogde leveraminotransferase
| Tijd sinds laatst toegediende dosis | Aanbevolen dosering bij hervatten behandeling |
| Minder dan 12 weken | Behandeling moet worden hervat met de aanbevolen dosering, toegediend elke 4 weken. |
| 12 weken of langer | Behandeling moet worden hervat met de aanbevolen dosering, toegediend op 0*, 2 en 4 weken en daarna elke 4 weken. |
* ‘0 weken’ is het tijdstip van de eerste toediening na het hervatten van de behandeling.
Advies voor dosisaanpassing bij neutropenie
Als het neutrofielenaantal lager dan 1,0 x 10⁹/l is en bij herhaald testen wordt bevestigd, moet de behandeling worden onderbroken tot het neutrofielenaantal > 1,0 x 10⁹/l is.
Advies voor dosisaanpassing bij verlaagd aantal trombocyten
Als het trombocytenaantal lager dan 75 x 109/l is en bij herhaald testen wordt bevestigd, moet de behandeling worden onderbroken tot het trombocytenaantal ≥ 75 x 109/l is.
Speciale populaties
Pediatrische patiënten
De dosering bij adolescente patiënten van ≥ 12 jaar met een lichaamsgewicht van ≥ 40 kg en volwassen patiënten is gelijk (zie rubriek 5.1 en 5.2).
De veiligheid en werkzaamheid van satralizumab bij kinderen met een lichaamsgewicht van < 40 kg zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Oudere patiënten
Er is geen dosisaanpassing noodzakelijk bij patiënten ≥ 65 jaar (zie rubriek 5.2).
Verminderde nierfunctie
De veiligheid en werkzaamheid van satralizumab zijn niet formeel onderzocht bij patiënten met een verminderde nierfunctie. Er wordt geen dosisaanpassing aanbevolen voor patiënten met een licht verminderde nierfunctie (zie rubriek 5.2).
Verminderde leverfunctie
De veiligheid en werkzaamheid van satralizumab zijn niet onderzocht bij patiënten met een verminderde leverfunctie. Er zijn geen gegevens beschikbaar (zie rubriek 5.2).
Verhoogde leverenzymwaarden zijn waargenomen tijdens de behandeling met satralizumab (zie rubriek 4.4 en 4.8). Voor dosisaanpassing zie hierboven de paragraaf Advies voor dosisaanpassing bij leverenzymafwijkingen.
Wijze van toediening
Satralizumab wordt toegediend als subcutane injectie met een enkelvoudige dosis van 120 mg in een voorgevulde spuit of voorgevulde pen. De totale inhoud (1 ml) van de voorgevulde spuit of voorgevulde pen moet worden toegediend.
De aanbevolen injectieplaatsen zijn de dijbenen en de buik, ten minste 5 cm bij de navel vandaan. Injectieplaatsen moeten afgewisseld worden en ten minste 5 cm bij de vorige injectieplaats vandaan zijn. Injecties mogen nooit gegeven worden in moedervlekken, littekens of gebieden waar de huid gevoelig, gekneusd, rood, hard of beschadigd is.
Uitgebreide instructies voor de toediening van satralizumab staan vermeld aan het eind van de bijsluiter.
Toediening door de patiënt en/of verzorger
De eerste injectie moet worden toegediend onder toezicht van een gekwalificeerde beroepsbeoefenaar in de gezondheidszorg.
Na een adequate training over hoe de injectie voor te bereiden en toe te dienen, mag een volwassen patiënt/verzorger alle andere doses thuis toedienen als de behandelend arts vaststelt dat dit kan en de volwassen patiënt/verzorger de injectietechniek uit kan voeren.
Patiënten/zorgverleners moeten onmiddellijk medische hulp zoeken als de patiënt symptomen van ernstige allergische reacties ontwikkelt en moeten hun arts raadplegen om te bevestigen of de behandeling al dan niet kan worden voortgezet.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Infecties
De toediening van satralizumab moet worden uitgesteld bij patiënten met een actieve infectie tot de infectie onder controle is (zie rubriek 4.2).
Oplettendheid voor tijdige detectie en diagnose van een infectie wordt aanbevolen bij patiënten die met satralizumab worden behandeld. Behandeling moet worden uitgesteld wanneer een patiënt een ernstige of opportunistische infectie ontwikkelt en een passende behandeling moet worden gestart, waarbij de patiënt wordt gemonitord. Patiënten moet worden verteld dat ze op tijd medische hulp moeten inschakelen in geval van klachten of verschijnselen van infecties om zo tijdige diagnose van infectie te bewerkstelligen. Patiënten moeten de patiëntenwaarschuwingskaart overhandigd krijgen.
Vaccinaties
Levende en levend verzwakte vaccins mogen niet gelijktijdig met satralizumab gegeven worden, omdat de klinische veiligheid hiervan niet is vastgesteld. De tijd tussen toediening van levende en levend verzwakte vaccins en het starten van de behandeling met satralizumab moet in overeenstemming zijn met de huidige vaccinatierichtlijnen voor immunomodulerende middelen of immunosuppressiva.
Er zijn geen gegevens beschikbaar over de effecten van vaccinatie bij patiënten die behandeld worden met satralizumab. Het wordt voor alle patiënten aanbevolen om te voldoen aan alle immunisaties volgens de huidige immunisatierichtlijnen alvorens te starten met de behandeling met satralizumab.
Leverenzymen
Lichte en matige verhogingen van levertransaminasen zijn waargenomen bij de behandeling met satralizumab en de meeste stijgingen waren lager dan 5x ULN (zie rubriek 4.8).
De ALAT- en ASAT-waarden moeten elke vier weken worden gecontroleerd tijdens de eerste drie maanden van de behandeling, vervolgens een jaar lang elke drie maanden en daarna wanneer dit klinisch geïndiceerd is.
Behandeling met satralizumab moet worden gestaakt bij patiënten met een ALAT of ASAT > 5x ULN (zie rubriek 4.2).
Neutrofielenaantal
Dalingen van neutrofielenaantallen zijn waargenomen na de behandeling met satralizumab (zie rubriek 4.8). Het neutrofielenaantal moet 4 tot 8 weken na aanvang van de behandeling worden gecontroleerd en daarna wanneer dit klinisch geïndiceerd is. Voor advies over dosisonderbreking, zie rubriek 4.2.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Farmacokinetische populatieanalyses tonen geen invloed aan van azathioprine, orale corticosteroïden of mycofenolaatmofetil op de klaring van satralizumab.
Zowel in-vitro- als in-vivo-onderzoeken hebben aangetoond dat de expressie van specifieke hepatische CYP450-enzymen (CYP1A2, CYP2C9, CYP2C19 en CYP3A4) wordt onderdrukt door cytokines zoals IL-6.
Voorzichtigheid is daarom geboden wanneer de behandeling met satralizumab gestart of gestopt wordt bij patiënten die behandeld worden met substraten van CYP450 3A4, 1A2, 2C9 of 2C19, met name degenen met een nauwe therapeutische index (waaronder warfarine, carbamazepine, fenytoïne en theofylline), en de dosis moet worden aangepast waar nodig.
Aangezien de eliminatiehalfwaardetijd van satralizumab verlengd is, kan het effect van satralizumab nog enkele weken aanhouden na het stoppen van de behandeling.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van satralizumab bij zwangere vrouwen. De resultaten van onderzoek bij apen duiden niet op schadelijke effecten wat betreft de reproductietoxiciteit (zie rubriek 5.3).
Uit voorzorg heeft het de voorkeur om het gebruik van Enspryng te vermijden tijdens de zwangerschap.
Borstvoeding
Het is niet bekend of satralizumab in de moedermelk wordt uitgescheiden. Het is bekend dat humaan IgG wordt uitgescheiden in de moedermelk tijdens de eerste dagen na de bevalling en dat dit snel daarna afneemt naar lage concentraties, met als gevolg dat een risico voor zuigelingen die borstvoeding krijgen gedurende deze korte periode niet kan worden uitgesloten. Daarna kan behandeling met Enspryng worden overwogen tijdens de borstvoeding als dit klinisch geïndiceerd is.
Vruchtbaarheid
Er zijn geen klinische gegevens beschikbaar over het effect van satralizumab op de vruchtbaarheid van de mens. Uit dieronderzoek is geen verminderde mannelijke of vrouwelijke vruchtbaarheid gebleken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Enspryng heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De vaakst gemelde bijwerkingen die werden gezien waren: hoofdpijn (19,2%), artralgie (13,5%), verlaagd aantal witte bloedcellen (13,5%), hyperlipidemie (13,5%) en injectiegerelateerde reacties (12,5%).
Overzichtstabel met bijwerkingen
In tabel 3 staat een samenvatting van de bijwerkingen die zijn gemeld in verband met het gebruik van satralizumab als monotherapie of in combinatie met immunosuppressieve therapie (IST) in klinische onderzoeken.
De bijwerkingen die optraden tijdens klinische onderzoeken (tabel 3) worden weergegeven per MedDRA-systeem/orgaanklasse. De bijwerkingen worden weergegeven als het aantal voorvallen per 100 patiëntjaren en per frequentie-aantallen. De bijbehorende frequentiecategorie van elke bijwerking is gebaseerd op frequentie-aantallen en de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000).
Tabel 3: Bijwerkingen
| Systeem/orgaanklasse | Frequentie | |
| Zeer vaak | Vaak | |
| Bloed- en lymfestelselaandoeningen | Hypofibrinogenemie | |
| Voedings- en stofwisselings-stoornissen | Hyperlipidemie | |
| Psychische stoornissen | Insomnia | |
| Zenuwstelselaandoeningen | Hoofdpijn | Migraine |
| Hartaandoeningen | Bradycardie | |
| Bloedvataandoeningen | Hypertensie | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Allergische rhinitis | |
| Maagdarmstelselaandoeningen | Gastritis | |
| Huid- en onderhuidaandoeningen | Huiduitslag, pruritus | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie | Musculoskeletale stijfheid |
| Systeem/orgaanklasse | Frequentie | |
| Zeer vaak | Vaak | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Injectiegerelateerde reacties | Perifeer oedeem |
| Onderzoeken | Aantal witte bloedcellen verlaagd | Aantal neutrofielen verlaagd Aantal trombocyten verlaagd Transaminasen verhoogd Bilirubine in bloed verhoogd Gewichtstoename |
Beschrijving van geselecteerde bijwerkingen
Injectiegerelateerde reacties (IRR’s)
IRR’s die zijn gemeld bij patiënten die behandeld werden met satralizumab waren voornamelijk licht tot matig van ernst en de meeste traden op binnen 24 uur na de injecties. De meest gemelde systemische symptomen waren diarree en hoofdpijn. De meest gemelde lokale reacties op de injectieplaats waren roodheid, erytheem, zwelling, induratie, pruritus, huiduitslag en pijn.
Lichaamsgewicht
Tijdens de dubbelblinde behandelperiode werd een toename in lichaamsgewicht van ≥ 15% ten opzichte van baseline gezien bij 3,8% van de patiënten die werden behandeld met satralizumab (als monotherapie of in combinatie met IST) vergeleken met 2,7% van de patiënten die placebo (of placebo plus IST) kregen.
Laboratoriumafwijkingen
Neutrofielen
Tijdens de dubbelblinde behandelperiode werd een verlaagd aantal neutrofielen gezien bij 31,7% van de patiënten die behandeld werden met satralizumab (als monotherapie of in combinatie met IST) in vergelijking met 21,6% van de patiënten die placebo kregen (of placebo plus IST). De meerderheid van de gevallen met een verlaagd aantal neutrofielen was van voorbijgaande aard of intermitterend.
Bij 9,6% van de patiënten die satralizumab kregen was het aantal neutrofielen minder dan 1 × 10⁹/l in vergelijking met 5,4% die placebo kregen (of placebo plus IST).
Trombocyten
Tijdens de dubbelblinde behandelperiode traden dalingen (onder de 150 x 109/l) van het aantal trombocyten op bij 24,0% van de patiënten die werden behandeld met satralizumab (als monotherapie of in combinatie met IST) in vergelijking met 9,5% van de patiënten die placebo of placebo plus IST kregen. De daling van het aantal trombocyten ging niet gepaard met bloedingen.
De meerderheid van de dalingen in het aantal trombocyten was van voorbijgaande aard en kwam niet onder de 75 × 109/l.
Leverenzymen
Tijdens de dubbelblinde behandelperiode traden ALAT- of ASAT-verhogingen op bij respectievelijk 27,9% en 18,3% van de patiënten die behandeld werden met satralizumab (als monotherapie of in combinatie met IST), in vergelijking met 12,2% en 13,5% van de patiënten die placebo of placebo plus IST kregen. De meerderheid van de verhogingen lag onder de 3x ULN, was van voorbijgaande aard en herstelde zonder onderbreking van satralizumab.
Een verhoging van ALAT of ASAT van > 3x ULN trad op bij respectievelijk 2,9% en 1,9% van de patiënten die werden behandeld met satralizumab (als monotherapie of in combinatie met IST). Deze verhogingen gingen niet gepaard met stijgingen in totaal bilirubine.
ALAT-verhogingen boven de 5x ULN werden gezien 4 weken na aanvang van de behandeling bij één (1%) patiënt die satralizumab kreeg in combinatie met IST; deze waarden normaliseerden na staking van satralizumab en satralizumab werd niet hervat bij deze patiënt (zie rubriek 4.2 en 4.4).
Lipideparameters
Tijdens de dubbelblinde behandelperiode was bij 10,6% van de patiënten die satralizumab kregen (als monotherapie of in combinatie met IST) sprake van verhoging in totaal cholesterol van hoger dan 7,75 mmol/l in vergelijking met 1,4% van de patiënten die placebo kregen (of placebo plus IST). Bij 20,2% van de patiënten die satralizumab kregen, was sprake van verhogingen in triglyceriden boven de 3,42 mmol/l in vergelijking met 10,8% van de patiënten die placebo kregen.
Pediatrische patiënten
De veiligheid en werkzaamheid van satralizumab zijn onderzocht bij 9 kinderen van 12 jaar of ouder. De frequentie, het type en de ernst van de bijwerkingen bij kinderen vanaf 12 jaar oud zijn naar verwachting hetzelfde als bij volwassenen.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
In het geval van een overdosis moet de patiënt nauwlettend in de gaten worden gehouden, symptomatisch behandeld worden en moeten de nodige ondersteunende maatregelen worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: immunosuppressiva, interleukineremmers ATC-code: L04AC19
Werkingsmechanisme
Satralizumab is een gehumaniseerd recombinant monoklonaal antilichaam (mAb) tegen immunoglobuline G2 (IgG2) dat zich bindt aan de oplosbare en membraangebonden humane IL-6-receptor (IL-6R) en voorkomt hierdoor verdere IL-6-signalering via deze receptoren.
IL-6-concentraties zijn verhoogd in het cerebrospinale vocht en serum van patiënten met NMO en NMOSD tijdens perioden van ziekteactiviteit. IL-6-functies zijn betrokken bij de pathogenese van NMO en NMOSD, waaronder B-celactivatie, B-celdifferentiatie naar plasmablasten en de productie van pathologische auto-antilichamen, bijvoorbeeld tegen AQP4, een waterkanaaleiwit dat voornamelijk tot expressie komt in het centraal zenuwstelsel (CZS), Th17-celactivatie en differentiatie, regulatoire T-celremming en verandering van de permeabiliteit van de bloedhersen-barrière.
Farmacodynamische effecten
Tijdens klinische onderzoeken met satralizumab bij NMO en NMOSD werden verlagingen van C-reactief proteïne (CRP), fibrinogeen en complement (C3, C4 en CH50) gezien.
Klinische werkzaamheid en veiligheid
De werkzaamheid en veiligheid van satralizumab werden beoordeeld in twee klinische fase III-registratieonderzoeken bij patiënten met NMOSD (gediagnosticeerd als AQP4-IgG-seropositieve of -seronegatieve NMO [Wingerchuck 2006-criteria] of als AQP4-IgG-seropositieve NMOSD [Wingerchuck 2007-criteria]).
Onderzoek BN40898 bevatte volwassen en adolescente patiënten met NMOSD van 12-74 jaar oud die stabiel werden behandeld met IST, ten minste 2 relapsen ervaarden in de 2 jaar voor screening (met ten minste 1 relaps binnen de 12 maanden voor screening) en een expanded disability status-schaal (EDSS)-score hadden van 0 tot 6,5. Anderzijds bevatte onderzoek BN40900 volwassen patiënten van 18-74 jaar oud zonder eerdere behandeling met IST en met ten minste 1 relaps of eerste aanval binnen de 12 maanden voor screening en een EDSS-score van 0 tot 6,5.
Beide onderzoeken bevatten ongeveer 30% AQP4-IgG-seronegatieve patiënten met NMO.
De werkzaamheid werd in beide onderzoeken beoordeeld op basis van de tijd tot eerste relaps zoals vastgesteld door een onafhankelijke clinical endpoint-commissie (CEC), waarbij relaps werd gedefinieerd volgens vooraf gespecificeerde verslechtering in de EDSS- en functional system-score (FSS)-criteria beoordeeld in de 7 dagen nadat de symptomen werden gemeld door de patiënt (vastgestelde relaps).
Onderzoek BN40898 (ook wel SA-307JG of SAkuraSky)
Onderzoek BN40898 was een gerandomiseerd, multicenter-, dubbelblind, placebogecontroleerd klinisch onderzoek om het effect te beoordelen van satralizumab in combinatie met stabiele IST (orale corticosteroïden tot maximaal 15 mg/dag [prednisolonequivalent], azathioprine tot maximaal 3 mg/kg/dag of mycofenolaatmofetil tot maximaal 3000 mg/dag; adolescenten kregen een combinatie van azathioprine en orale corticosteroïden of mycofenolaatmofetil en orale corticosteroïden. De dubbelblinde periode van het onderzoek bevatte 83 AQP4-IgG-seropositieve en -seronegatieve patiënten (76 volwassenen en 7 adolescenten). Patiënten kregen de eerste 3 enkelvoudige subcutane injecties met 120 mg satralizumab of placebo in de buik of het dijbeen elke 2 weken gedurende de eerste 4 weken en daarna eenmaal per 4 weken.
De onderzoeksopzet en baselinekenmerken van de onderzoekspopulatie staan in tabel 4.
Tabel 4: Onderzoeksopzet en baselinekenmerken bij AQP4-IgG-seropositieve patiënten in onderzoek BN40898
| Onderzoek | BN40898 (AQP4-IgG-seropositief: N=55; ITT*: N=83) | |
| Onderzoeksopzet | ||
| Onderzoekspopulatie | Adolescente en volwassen patiënten met NMO of NMOSD behandeld met een stabiele IST Leeftijd 12-74 jaar, ≥ 2 relapsen in de afgelopen 2 jaar voorafgaand aan de screening (met ten minste één relaps in de 12 maanden voorafgaand aan de screening), EDSS van 0 tot 6,5 | |
| Onderzoeksduur voor beoordeling van de werkzaamheid | Voorvalgedreven** (26 vastgestelde relapsen) Mediane follow-uptijd: satralizumab 139,4 weken, placebo 40,2 weken (in ITT: respectievelijk 115,1 en 42,5 weken) | |
| Behandelgroepen die 1:1 zijn gerandomiseerd | Groep A: satralizumab 120 mg subcutaan Groep B: placebo | |
| Baselinekenmerken van AQP4-IgG-seropositieve patiënten | Satralizumab + IST (n=27) | Placebo + IST (n=28) |
Diagnose, n (%): NMO NMOSD | 19 (70,4) 8 (29,6) | 14 (50,0) 14 (50,0) |
| Gemiddelde leeftijd in jaren (SD) (min.-max.) | 44,4 (15,7) (13 – 73) | 43,4 (12,9) (14 – 65) |
| Ouderen (≥ 65 jaar), n (%) | 3 (11,1) | 1 (3,6) |
| Adolescenten (van 12 tot 18 jaar), n (%) | 1 (3,7) | 2 (7,1) |
Geslacht, n (%) mannelijk/ n (%) vrouwelijk | 0 / 27 (100) | 0 / 28 (100) |
Immunosuppressieve therapie (IST), n (%): Orale corticosteroïden (OC’s) Azathioprine (AZA) Mycofenolaatmofetil (MMF) AZA + OC’s*** MMF + OC’s*** | 14 (51,9) 11 (40,7) 1 (3,7) 0 1 (3,7) | 13 (46,4) 11 (39,3) 3 (10,7) 0 1 (3,6) |
* Intention-to-treat (ITT)
** Patiënten die reddingstherapie kregen zonder vastgestelde relaps konden worden geïncludeerd in de open-label extensieperiode en werden uitgesloten van de primaire werkzaamheidsanalyse *** Combinatie toegestaan voor adolescente patiënten
Onderzoek BN40900 (ook wel SA-309JG of SAkuraStar)
Onderzoek BN40900 was een gerandomiseerd, multicenter-, dubbelblind, placebogecontroleerd klinisch onderzoek ter beoordeling van het effect van satralizumab als monotherapie in vergelijking met placebo. Aan het onderzoek deden 95 AQP4-IgG-seropositieve en -seronegatieve volwassen patiënten mee. Patiënten kregen de eerste 3 enkelvoudige doses satralizumab 120 mg of bijbehorende placebo gedurende de eerste 4 weken om de 2 weken via subcutane injectie in de buik of het dijbeen en daarna eenmaal per 4 weken.
De onderzoeksopzet en baselinekenmerken van de onderzoekspopulatie staan in tabel 5.
Tabel 5: Onderzoeksopzet en baselinekenmerken bij AQP4-IgG-seropositieve patiënten in onderzoek BN40900
| Onderzoek | BN40900 (AQP4-IgG-seropositief: N=64; ITT*: N=95) | |
| Onderzoeksopzet | ||
| Onderzoekspopulatie | Volwassen patiënten met NMO of NMOSD Leeftijd 18-74 jaar, ≥ 1 relaps of eerste aanval in de afgelopen 12 maanden voorafgaand aan de screening, EDSS van 0 tot 6,5. Patiënten kregen ofwel een eerdere preventieve behandeling tegen relapsen voor NMOSD ofwel waren niet eerder behandeld. | |
| Onderzoeksduur voor beoordeling van de werkzaamheid | Voorvalgedreven (44 vastgestelde relapsen of 1,5 jaar na de randomisatiedatum van de laatste deelnemende patiënt, afhankelijk van wat eerst plaatsvindt) Mediane follow-uptijd: satralizumab 96,7 weken, placebo 60,1 weken (in ITT: respectievelijk 95,4 en 60,5 weken) | |
| Behandelgroepen die 2:1 zijn gerandomiseerd | Monotherapie Groep A: satralizumab 120 mg subcutaan Groep B: placebo | |
| Baselinekenmerken van AQP4-IgG-seropositieve patiënten | Satralizumab (n=41) | Placebo (n=23) |
Diagnose, n (%): NMO NMOSD | 26 (63,4) 15 (36,6) | 15 (65,2) 8 (34,8) |
Gemiddelde leeftijd in jaren (SD) (min.-max.) | 46,0 (12,0) (22 – 70) | 40,1 (11,5) (20 – 56) |
| Ouderen (≥ 65 jaar), n (%) | 1 (2,4) | 0 |
Geslacht, n (%) mannelijk/ n (%) vrouwelijk | 10 (24,4) / 31 (75,6) | 1 (4,3) / 22 (95,7) |
* Intention-to-treat (ITT)
Primaire eindpunt
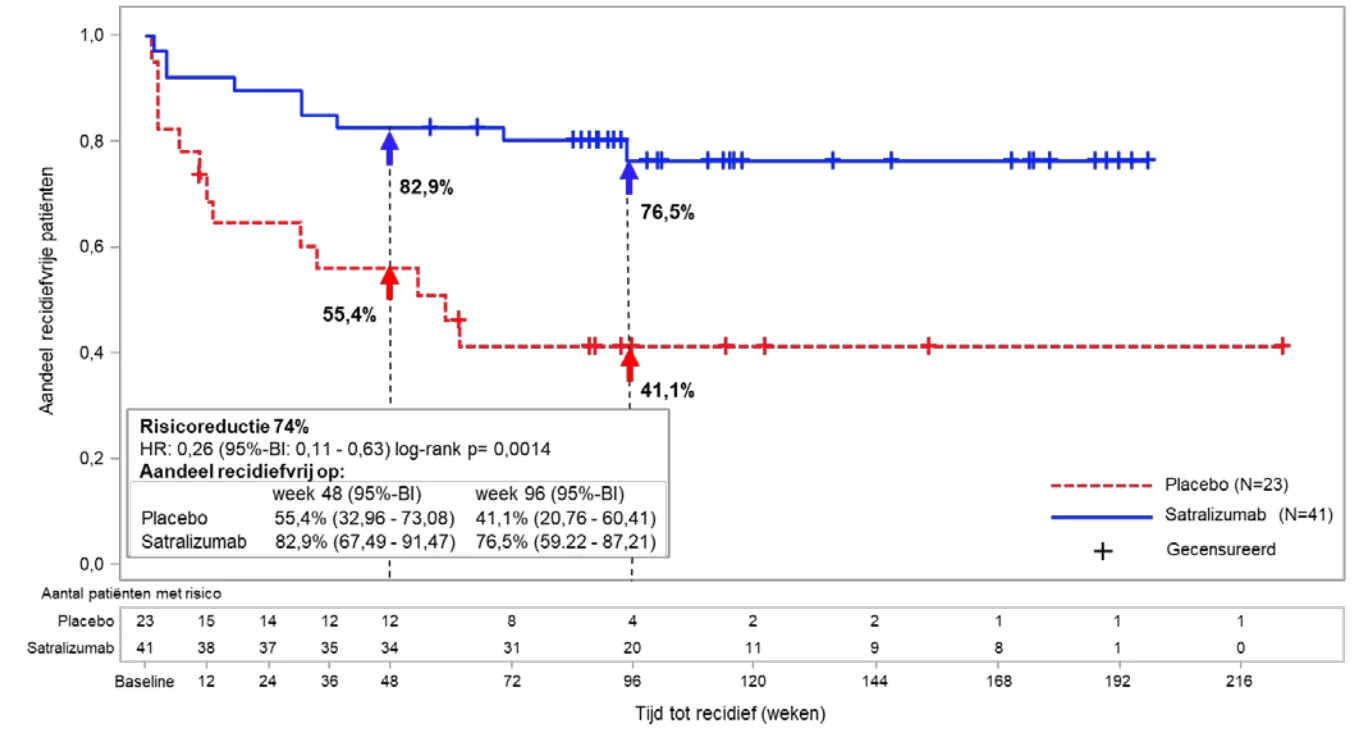
Bij AQP4-IgG-seropositieve patiënten werd het relatieve risico van het krijgen van een vastgestelde relaps verlaagd met 79% (hazardratio, HR [95%-BI]: 0,21 [0,06-0,75]) in onderzoek BN40898 en met 74% (HR [95%-BI]: 0,26 [0,11-0,63]) in onderzoek BN40900 (zie figuur 1 en 2). Wanneer gegevens van de onderzoeken BN40898 en BN40900 werden samengevoegd, leidde behandeling met satralizumab met of zonder IST tot een totale risicoreductie van 75% (HR [95%-BI]; 0,25 [0,12-0,50]) bij AQP4-IgG-seropositieve patiënten. Na 48 weken bleef 85,7% van de AQP4-IgG-seropositieve patiënten die werden behandeld met satralizumab vrij van een vastgestelde relaps wanneer het werd gebruikt in combinatie met IST of als monotherapie, vergeleken met 58,7% in de placebogroep. Na 96 weken bleef 81,4% van de AQP4-IgG-seropositieve patiënten die werden behandeld met satralizumab vrij van een vastgestelde relaps wanneer het werd gebruikt in combinatie met IST of als monotherapie, vergeleken met 47,2% in de placebogroep. Er was geen significant verschil in werkzaamheid bij AQP4-IgG-seronegatieve patiënten.
Figuur 1 Onderzoek BN40898: tijd tot eerste vastgestelde relaps tijdens dubbelblinde periode bij AQP4-IgG-seropositieve patiënten
Figuur 2 Onderzoek BN40900: tijd tot eerste vastgestelde relaps tijdens dubbelblinde periode bij AQP4-IgG-seropositieve patiënten
De behandeling met satralizumab bij AQP4-seropositieve patiënten verminderde het op jaarbasis berekend aantal vastgestelde relapsen (ARR) met 88% (relatief risico [RR]=0,122; 95%-BI: 0,027 – 0,546; p=0,0039) in onderzoek BN40898 en met 90% (RR=0,096; 95%-BI: 0,020 – 0,473; p=0,0086) in onderzoek BN40900 vergeleken met de behandeling met placebo. 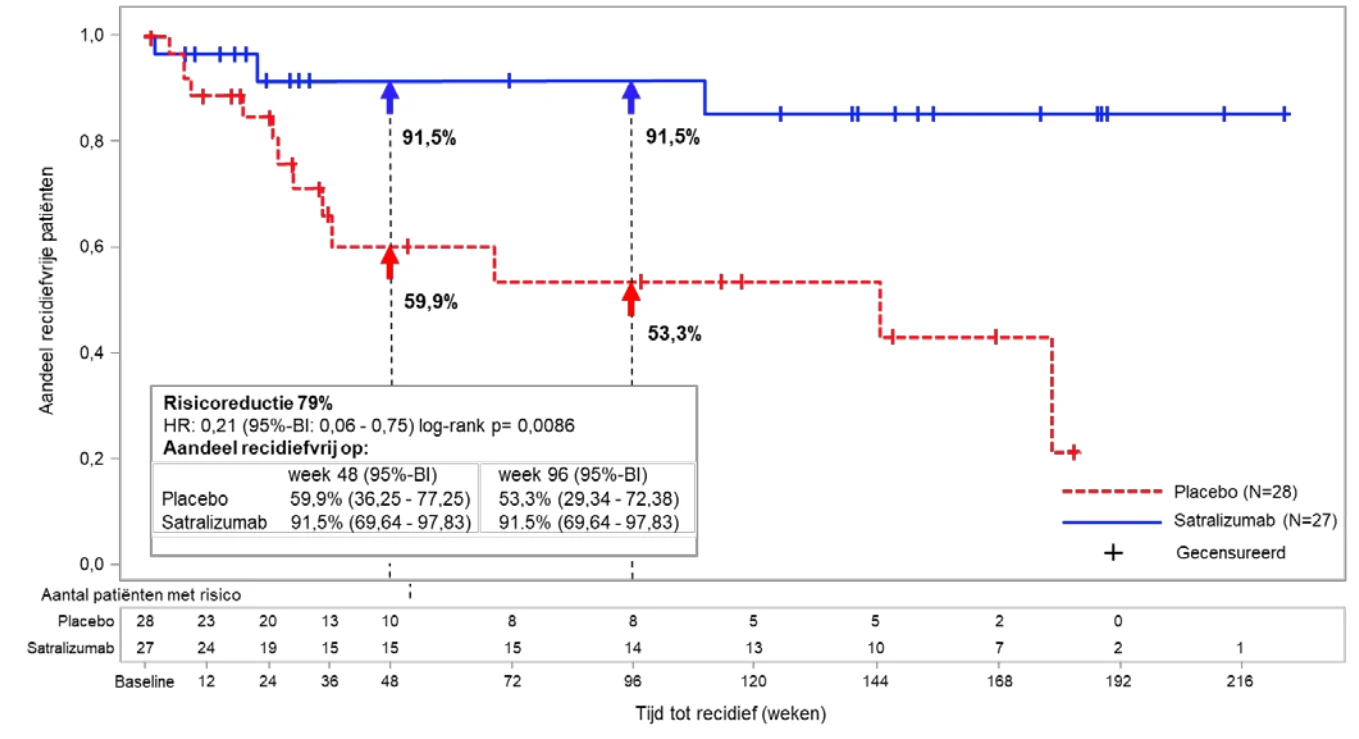
Ten opzichte van patiënten die werden behandeld met placebo was de noodzaak voor reddingstherapie (zoals corticosteroïden, intraveneus immunoglobuline en/of aferese [waaronder plasmaferese of plasma-uitwisseling]) bij AQP4-IgG-seropositieve patiënten die werden behandeld met satralizumab verminderd met 61% (oddsratio [OR]= 0,3930; 95%-BI: 0,1343 - 1,1502; p=0,0883) in onderzoek BN40898 en met 74% (OR=0,2617; 95%-BI: 0,0862 – 0,7943; p=0,0180) in onderzoek BN40900.
De behandeling met satralizumab bij AQP4-IgG-seropositieve patiënten verminderde het risico op het krijgen van een ernstige relaps, gedefinieerd als een verhoging van EDSS-score met ≥ 2 punten ten opzichte van de eerdere EDSS-beoordeling, met 85% (tijd tot ernstige vastgestelde relaps tijdens de dubbelblinde periode; HR=0,15; 95%-BI: 0,02 – 1,25; p=0,0441) in onderzoek BN40898 en met 79% (HR=0,21; 95%-BI: 0,05 – 0,91; p=0,0231) in onderzoek BN40900 vergeleken met de behandeling met placebo.
Belangrijkste secundaire eindpunten
De eindpunten voor de verandering in pijn en vermoeidheid tussen baseline en week 24 werden niet gehaald in onderzoeken BN40898 en BN40900.
Open-label extensie
Analyse van langetermijngegevens waaronder de open-label extensieperiode (op basis van relaps behandeld met reddingstherapie) toonde aan dat 58% en 73% van de AQP4-IgG-seropositieve patiënten die werden behandeld met satralizumab relapsvrij waren na 120 weken behandeling, wanneer satralizumab respectievelijk als add-ontherapie of als monotherapie werd gegeven.
Immunogeniteit
In het fase III-onderzoek BN40898 (in combinatie met IST) en in het fase III-onderzoek BN40900 (als monotherapie) ontwikkelden respectievelijk 41% en 71% van de patiënten die satralizumab kregen tijdens de dubbelblinde periode antilichamen tegen het geneesmiddel (anti-drug-antibodies, ADA’s). Het is onbekend of ADA’s de binding van satralizumab kunnen neutraliseren.
De blootstelling was lager bij ADA-positieve patiënten. Er was echter geen invloed van ADA’s op de veiligheid en er was geen duidelijke invloed op de werkzaamheid noch een indicatie voor farmacodynamische markers die betrokken zijn bij de binding.
De behandeling met satralizumab leidde tot een vergelijkbare risicoreductie van een vastgestelde relaps bij patiënten in de fase III-onderzoeken, ondanks verschillende ADA-percentages in deze onderzoeken.
Pediatrische patiënten
Aan onderzoek BN40898 deden 7 adolescente patiënten mee tijdens de dubbelblinde periode. Hun gemiddelde leeftijd was 15,4 jaar en het mediane lichaamsgewicht was 79,6 kg. Het merendeel was vrouw (n=6). Vier patiënten waren blank, 2 waren zwart/Afro-Amerikaans en 1 was Aziatisch. Drie (42,9%) adolescente patiënten waren AQP4-IgG-seropositief bij screening (2 in de placebogroep en 1 in de satralizumab-groep). Tijdens de dubbelblinde periode kreeg 1 van de 3 adolescenten in de placebogroep en 1 van de 4 adolescenten in de satralizumab-groep een vastgestelde relaps. Vanwege de kleine steekproefgrootte werd de hazardratio van het primaire eindpunt voor de tijd tot een vastgestelde relaps bij deze subgroep niet berekend. Twee additionele adolescente patiënten werden opgenomen in het onderzoek tijdens de open-label extensieperiode.
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met Enspryng in een of meerdere subgroepen van pediatrische patiënten voor de behandeling van NMOSD (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
De farmacokinetiek van satralizumab is bepaald bij zowel Japanse als Kaukasische gezonde vrijwilligers en bij patiënten met NMO en NMOSD. De farmacokinetiek bij patiënten met NMO en NMOSD die de aanbevolen dosering gebruikten, werd bepaald aan de hand van farmacokinetische populatieanalysemethoden op basis van gegevens van 154 patiënten.
De farmacokinetiek van satralizumab na toediening met behulp van een voorgevulde spuit of een voorgevulde pen was vergelijkbaar.
De concentratie-tijdcurve van satralizumab bij patiënten met NMO of NMOSD werd nauwkeurig beschreven door een farmacokinetisch populatiemodel met twee compartimenten met parallel lineaire en target-gemedieerde (Michaelis-Menten)-klaring en subcutane eerste-orde-absorptie. De klaring- en volumeparameters van satralizumab waren allometrisch geschaald naar lichaamsgewicht (door onderscheidend vermogen als functie van de alternatieve hypothese met de vaste coëfficiënt van het onderscheidend vermogen van 0,75 en 1 voor respectievelijk klaring- en volumeparameters). Lichaamsgewicht bleek een significante covariabele waarbij de klaring en Vc voor patiënten die 123 kg wogen (97,5-de percentiel van de gewichtsverdeling) respectievelijk toenamen met 71,3% en 105%, in vergelijking met een patiënt van 60 kg.
De steady-state farmacokinetiek werd na de oplaadperiode (8 weken) als volgt bereikt voor Cmin, Cmax en AUC (gemiddelde (±SD): Cmin: 19,7 (12,2) mcg/ml, Cmax: 31,5 (14,9) mcg/ml en AUC: 737 (386) mcg.ml/dag.
Absorptie
De absorptiesnelheidsconstante van satralizumab was 0,0104 ml/uur, overeenkomend met een absorptiehalfwaardetijd van ongeveer 3 dagen (66 uur) in de aanbevolen dosering (zie rubriek 4.2). De biologische beschikbaarheid was hoog (85,4%).
Distributie
Satralizumab ondergaat bifasische distributie. Het centrale distributievolume was 3,46 l, het perifere distributievolume was 2,07 l. De klaring tussen de compartimenten was 14 ml/uur.
Biotransformatie
Het metabolisme van satralizumab werd niet rechtstreeks onderzocht aangezien monoklonale antilichamen hoofdzakelijk via katabolisme worden geklaard.
Eliminatie
De totale klaring van satralizumab is concentratieafhankelijk. De lineaire klaring (die ongeveer de helft van de totale klaring voor zijn rekening neemt in steady-state met de aanbevolen dosering bij patiënten met NMO en NMOSD) wordt geschat op 2,50 ml/uur. De geassocieerde terminale halfwaardetijd is ongeveer 30 dagen (bereik: 22-37 dagen) op basis van gepoolde gegevens uit de fase 3-onderzoeken.
Speciale populaties
Farmacokinetische populatieanalyses bij volwassen patiënten met NMO of NMOSD toonden aan dat leeftijd, geslacht en etniciteit geen betekenisvolle invloed hadden op de farmacokinetiek van satralizumab. Hoewel lichaamsgewicht de farmacokinetiek van satralizumab wel beïnvloedde, worden dosisaanpassingen niet aanbevolen voor deze demografische gegevens.
Pediatrische patiënten
Gegevens die zijn verkregen bij 8 adolescente patiënten [van 13-17 jaar oud] die het doseringsregime voor volwassenen kregen, tonen aan dat de farmacokinetische populatieparameters voor satralizumab niet significant anders zijn dan die bij de volwassen populatie. Er is daarom geen dosisaanpassing noodzakelijk.
Oudere patiënten
Er zijn geen specifieke onderzoeken uitgevoerd naar de farmacokinetiek van satralizumab bij patiënten van ≥ 65 jaar. Er deden echter wel patiënten met NMO en NMOSD tussen de 65 en 74 jaar mee aan de klinische onderzoeken BN40898 en BN40900.
Verminderde nierfunctie
Er is geen formeel onderzoek uitgevoerd naar het effect van een verminderde nierfunctie op de farmacokinetiek van satralizumab. Patiënten met een licht verminderde nierfunctie (creatineklaring ≥ 50 ml/min en < 80 ml/min) namen deel aan de klinische fase III-onderzoeken. Op basis van de farmacokinetische populatieanalyse heeft een verminderde nierfunctie geen invloed op de farmacokinetiek van satralizumab. Dit is in overeenstemming met de bekende klaringsmechanismen voor satralizumab en daarom is er geen dosisaanpassing noodzakelijk.
Verminderde leverfunctie
Er is geen formeel onderzoek uitgevoerd naar het effect van een verminderde leverfunctie op de farmacokinetiek van satralizumab (zie rubriek 4.2).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en reproductie- en ontwikkelingstoxiciteit.
Carcinogeniteit
Er zijn geen carcinogeniteitsonderzoeken uitgevoerd bij knaagdieren om het carcinogene potentieel van satralizumab vast te stellen. Er zijn geen proliferatieve laesies waargenomen gedurende een 6 maanden durend chronisch toxiciteitsonderzoek in cynomolgusapen.
Genotoxiciteit
Er zijn geen onderzoeken uitgevoerd om het mutagene potentieel van satralizumab vast te stellen. Het wordt niet verwacht dat antilichamen zorgen voor effecten op het DNA.
Reproductietoxiciteit
De prenatale behandeling met en postnatale blootstelling aan satralizumab bij zwangere apen en hun jongen veroorzaakte geen nadelige effecten op de moederdieren, foetale ontwikkeling, zwangerschapsuitkomst of overleving en ontwikkeling van de zuigelingen, waaronder leervermogen.
De concentraties satralizumab in de moedermelk waren zeer laag (overeenkomend met < 0,9% van de plasmaspiegels bij het moederdier).
Vruchtbaarheid
Er werden geen effecten gezien op mannelijke of vrouwelijke voortplantingsorganen bij de chronische behandeling van apen met satralizumab.
Cytokinereleasesyndroom
Op basis van in-vitro-onderzoeken met menselijk bloed wordt het risico op afgifte van pro-inflammatoire cytokinen met satralizumab beschouwd als laag voor wat betreft incidentie en toename van cytokinen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Histidine
Asparaginezuur
Arginine
Poloxameer 188
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
Enspryng 120 mg oplossing voor injectie in een voorgevulde spuit
3 jaar
Enspryng 120 mg oplossing voor injectie in een voorgevulde pen
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren. Gebruik de voorgevulde spuit of voorgevulde pen niet als die bevroren is geweest. Houd de voorgevulde spuit of voorgevulde pen altijd droog.
In de buitenverpakking bewaren ter bescherming tegen licht en vocht.
Wanneer niet geopend en in de buitenverpakking bewaard, kan de voorgevulde spuit of voorgevulde pen buiten de koelkast worden bewaard voor één enkele periode van niet langer dan 8 dagen beneden de 30°C. Nadat het geneesmiddel op kamertemperatuur wordt bewaard mag het niet in de koelkast worden teruggeplaatst en moet het worden gebruikt of worden afgevoerd.
6.5 Aard en inhoud van de verpakking
Enspryng 120 mg oplossing voor injectie in een voorgevulde spuit
1 ml oplossing in een voorgevulde spuit (van polymeer) met een afgeschermde naald van roestvrij staal met een naaldkap van gechloreerd butylrubber-polypropyleen en afgesloten met een zuigerstopper van gechloreerd butylrubber. De voorgevulde spuit is geëtiketteerd en heeft een naald met automatische naaldbeschermer, zuigerstang en verlengde vingersteunen (trekhaakjes).
Verpakkingsgrootte van 1 voorgevulde spuit en multiverpakking die 3 (3 verpakkingen van 1) voorgevulde spuiten bevat. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
Enspryng 120 mg oplossing voor injectie in een voorgevulde pen
1 ml oplossing in een voorgevulde spuit (van polymeer) met een afgeschermde naald van roestvrij staal met een naaldkap van gechloreerd butylrubber-polypropyleen en afgesloten met een zuigerstopper van gechloreerd butylrubber. De voorgevulde spuit zit in voorgevulde pen-onderdelen.
Verpakkingsgrootte van 1 of 3 voorgevulde pennen. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Nadat de doos uit de koelkast is gehaald moet de voorgevulde spuit of voorgevulde pen uit de verzegelde doos worden gehaald. De voorgevulde spuit moet voorzichtig uit de doos worden getild door deze aan de cilinder vast te pakken. Het is belangrijk de voorgevulde spuit of voorgevulde pen op kamertemperatuur te laten komen en 30 minuten te wachten voor aanvang van het toedieningsproces.
Het geneesmiddel mag niet worden gebruikt als de vloeistof troebel is, verkleurd is of zichtbare deeltjes bevat of als de voorgevulde spuit of voorgevulde pen beschadigd lijkt of is gevallen.
De injectie moet binnen 5 minuten na het verwijderen van de dop worden toegediend, om te voorkomen dat het geneesmiddel uitdroogt en daardoor de naald blokkeert. Als de voorgevulde spuit of voorgevulde pen niet binnen 5 minuten na het verwijderen van de dop wordt gebruikt, dan moet u deze weggooien in een naaldencontainer en moet u een nieuwe voorgevulde spuit of voorgevulde pen gebruiken.
Het aanraken van de groene naaldkap van de voorgevulde pen of het terugplaatsen van de dop nadat deze is verwijderd, moet worden vermeden, omdat dit kan leiden tot onbedoelde activering van de voorgevulde pen.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/21/1559/001
EU/1/21/1559/002
EU/1/21/1559/003
EU/1/21/1559/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 24 juni 2021
Datum van laatste verlenging: 10 februari 2026
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.