


SmPC (samenvatting van de productkenmerken) - Dysport
1. NAAM VAN HET GENEESMIDDEL
Dysport 300 E, poeder voor oplossing voor injectie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Per injectieflacon 300 E Clostridium botulinum type A toxine-hemagglutinine-complex (E = eenheid van activiteit) (botulinetoxine A).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder voor oplossing voor injectie.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Bij kinderen vanaf 2 jaar
- symptomatische behandeling van dynamische equinusvoet vervorming als gevolg van spasticiteit bij ambulante kinderen met hersenverlamming (cerebrale parese)
Bij kinderen vanaf 12 jaar en volwassenen
- behandeling van blefarospasme en hemifaciaalspasmen
- behandeling van spasmodische torticollis
- symptomatische behandeling van axillaire hyperhidrose (overmatig zweten)
Bij volwassenen
- spasticiteit van de arm volgend op een CVA.
- voor de behandeling van urine-incontinentie bij volwassenen met neurogene detrusoroveractiviteit als gevolg van een ruggenmergletsel (traumatisch of niet-traumatisch) of multiple sclerose, die regelmatig zelfintermitterende katheterisatie (‘clean intermittent catheterisation’, CIC) toepassen.
4.2 Dosering en wijze van toediening
De aanduiding voor de eenheid is specifiek voor Dysport en is niet gelijk aan de eenheid van andere botulinetoxine type A bevattende producten.
Instructies voor reconstitutie zijn specifiek voor elke flacon van 300 eenheden en elke flacon van 500 eenheden.
Behalve voor de indicatie van urine-incontinentie als gevolg van neurogene detrusoroveractiviteit (verderop specifieke instructies) zijn deze hoeveelheden in specifieke concentraties voor gebruik bij de betreffende indicatie:
| Eenheden per ml | Hoeveelheid natriumchloride* (0,9%) oplossing voor verdunning per flacon van 500 Eenheden | Hoeveelheid natriumchloride* (0,9%) oplossing voor verdunning per flacon van 300 Eenheden |
|---|---|---|
500 eenheden 200 eenheden 100 eenheden | 1 ml 2,5 ml 5 ml | 0,6 ml 1,5 ml 3 ml |
* Natriumchloride 0,9 % (9 mg/ml)oplossing voor injectie vrij van conserveermiddelen
Bij de behandeling van dynamische equinusvoet vervorming als gevolg van spasticiteit bij kinderen, waarbij de dosering wordt bepaald op basis van eenheden per lichaams-gewicht, kan het nodig zijn de oplossing verder te verdunnen om het uiteindelijke volume voor injectie te bereiken.
Training: Dysport dient uitsluitend te worden toegediend door adequaat getrainde artsen.
Het zichtbare midden van de rubber sluiting dient met alcohol te worden gereinigd, direct vóórdat er doorheen wordt gestoken. Voor toediening dient een steriele naald van 23 of 25 Gauge te worden gebruikt.
Reconstitutie-instructies voor urine-incontinentie als gevolg van neurogene detrusoroveractiviteit:
Na reconstitutie zal de benodigde 15 ml Dysport oplossing voor injectie gelijk worden verdeeld over twee 10ml- spuiten, waarbij elke spuit 7,5 ml Dysport oplossing in dezelfde concentratie bevat.
Na reconstitutie in de spuit moet het product onmiddellijk worden gebruikt.
Reconstitutie-instructies bij gebruik van injectieflacons van 500 E
- Voor een dosis van 600 E: reconstitueer twee injectieflacons van 500 E elk met 2,5 ml Natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen. Trek 1,5 ml uit de eerste injectieflacon in de eerste 10 ml-injectiespuit en trek 1,5 ml uit de tweede injectieflacon in de tweede 10ml- injectiespuit. Voltooi de reconstitutie door 6 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen toe te voegen aan beide injectiespuiten en voorzichtig te mengen. Dit zal resulteren in twee 10 ml-injectiespuiten die elk 7,5 ml bevatten, wat in totaal 600 E gereconstitueerde oplossing Dysport levert.
Voor een dosis van 800 E: reconstitueer twee injectieflacons van 500 E elk met 2,5 ml Natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen. Trek 2 ml uit de eerste injectieflacon in de eerste 10 ml-injectiespuit en trek 2 ml uit de tweede injectieflacon in de tweede 10 ml-injectiespuit. Voltooi de reconstitutie door 5,5 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen toe te voegen aan beide
- injectiespuiten en voorzichtig te mengen. Dit zal resulteren in twee 10 ml-injectiespuiten die elk 7,5 ml bevatten, wat in totaal 800 E gereconstitueerde oplossing Dysport levert.
Reconstitutie-instructies bij gebruik van injectieflacons van 300 E
- Voor een dosis van 600 E: reconstitueer twee injectieflacons van 300 E elk met 1,5 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen. Trek de volledige inhoud van 1,5 ml uit de eerste injectieflacon in de eerste 10ml- injectiespuit en trek de volledige inhoud van 1,5 ml uit de tweede injectieflacon in de tweede 10 ml-injectiespuit. Voltooi de reconstitutie door 6 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen toe te voegen aan beide injectiespuiten en voorzichtig te mengen. Dit zal resulteren in twee 10ml- injectiespuiten die elk 7,5 ml bevatten, wat in totaal 600 E gereconstitueerde oplossing Dysport levert.
- Voor een dosis van 800 E: reconstitueer drie injectieflacons van 300 E elk met 1,5 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen. Trek de volledige inhoud van 1,5 ml uit de eerste injectieflacon en 0,5 ml uit de tweede injectieflacon in de eerste 10ml- injectiespuit van 10 ml. Trek 0,5 ml uit de tweede injectieflacon en de volledige inhoud van 1,5 ml uit de derde injectieflacon in de tweede 10 ml-injectiespuit. Voltooi de reconstitutie door 5,5 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen toe te voegen aan beide injectiespuiten en voorzichtig te mengen. Dit zal resulteren in twee 10ml- injectiespuiten die elk 7,5 ml bevatten, wat in totaal 800 E gereconstitueerde oplossing Dysport levert.
Reconstitutie-instructies wanneer een combinatie van injectieflacons van 500 E en 300 E wordt gebruikt (alleen van toepassing voor de dosis van 800 E)
- Voor een dosis van 800 E: reconstitueer de injectieflacon van 500 E met 2,5 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen en de injectieflacon van 300 E met 1,5 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen. Trek 2 ml uit de injectieflacon van 500 E in de eerste 10 ml-injectiespuit. Trek de resterende 0,5 ml uit de injectieflacon van 500 E en de volledige inhoud van 1,5 ml uit de injectieflacon van 300 E in de tweede 10 ml- injectiespuit. Voltooi de reconstitutie door 5,5 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie, vrij van conserveermiddelen toe te voegen aan beide injectiespuiten en voorzichtig te mengen. Dit zal resulteren in twee 10 ml-injectiespuiten die elk 7,5 ml bevatten, wat in totaal 800 E gereconstitueerde oplossing Dysport levert.
Symptomatische behandeling van dynamische equinusvoet vervorming als gevolg van spasticiteit bij kinderen van 2 jaar of ouder
Dosering
De dosis bij een eerste en een vervolgbehandeling dient te worden aangepast aan de individuele patiënt op basis van de grootte van de spieren, het aantal en de locatie van de aangedane spieren, de ernst van de spasticiteit, de aanwezigheid van plaatselijke spierzwakte, de respons van de patiënt op de vorige behandeling en/of eerder opgetreden ongewenste bijwerkingen bij gebruik van Dysport.
De maximale totale dosis Dysport die per behandelsessie wordt toegediend, mag niet hoger zijn dan 15 eenheden/kg voor unilaterale injecties in de onderste ledematen of 30 eenheden/kg voor bilaterale injecties. Daarnaast dient de totale dosis Dysport per behandelsessie niet hoger te zijn dan 1000 eenheden of 30 eenheden/kg, afhankelijk van wat het laagst is. De totale toegediende dosis dient te worden verdeeld over de aangetaste spastische spieren. Indien mogelijk dient de dosis te worden verdeeld over meer dan één injectieplaats in een enkele spier. Er dient niet meer dan 0,5 ml Dysport te worden toegediend op een enkele injectieplaats. Zie de onderstaande tabel voor de aanbevolen doseringen.
| Spier | Aanbevolen dosisbereik per spier/per been (eenheden/kg lichaamsgewicht) | Aanbevolen maximum aantal injectieplaatsen per spier |
|---|---|---|
| Distaal | ||
| Gastrocnemius | 5 tot 15 eenheden/kg | 4 |
| Soleus | 4 tot 6 eenheden/kg | 2 |
| Tibialis posterior | 3 tot 5 eenheden/kg | 3 |
| Totale dosis | Maximaal 15 eenheden/kg lichaamsgewicht/been | |
Hoewel de injectieplaatsen kunnen worden bepaald door middel van palpatie, wordt het gebruik van een begeleidende techniek voor het injecteren, zoals EMG, elektrische stimulatie of echoscopie, aanbevolen voor het bepalen van de te injecteren spieren.
De behandeling met Dysport dient te worden herhaald indien het effect van een vorige injectie is uitgewerkt, maar niet eerder dan 12 weken na de vorige injectie. Het merendeel van patiënten in klinische onderzoeken werd tussen de 16 en 22 weken opnieuw behandeld. Bij sommige patiënten hield de respons langer aan. De patiënten werden gemonitord tot 28 weken. De ernst en het patroon van de spasticiteit kan door de tijd heen veranderen waardoor de doseringen en de te injecteren spier aangepast dienen te worden.
Wijze van toediening
Bij de behandeling van equinusvoet vervorming als gevolg van spasticiteit bij ambulante kinderen met hersenverlamming, wordt Dysport gereconstitueerd met natriumchloride (0,9%) en intramusculair geïnjecteerd zoals hierboven beschreven.
Spasticiteit van de arm volgend op een CVA bij volwassenen
Dosering
De dosis bij een eerste en een vervolgbehandeling dient te worden aangepast aan de individuele patiënt op basis van de grootte van de spieren, het aantal en de locatie van de aangedane spieren, de ernst van de spasticiteit, de aanwezigheid van plaatselijke spierzwakte, de respons van de patiënt op de vorige behandeling en/of eerder opgetreden ongewenste bijwerkingen bij gebruik van Dysport.
In klinische onderzoeken werden doses van 500 en 1000 eenheden verdeeld over geselecteerde spieren bij een gegeven behandelingscyclus (zie het onderstaande overzicht).
Het totale volume wordt geïnjecteerd in de primaire beoogde spiergroep (FDP FDS, FCU, FCR, Brachialis of Brachioradialis) en ten minste twee additionele spieren zoals weergegeven in onderstaande tabel.
In het algemeen dient niet meer dan 1 ml aan volume te worden toegediend op één enkele injectieplaats.
| Geïnjecteerde spieren | Aanbevolen dosis Dysport (E) |
|---|---|
Flexor carpi radialis (FCR) Flexor carpi ulnaris (FCU) | 100-200 E 100-200 E |
Flexor digitorum profundus (FDP) Flexor digitorum superficialis (FDS) Flexor pollicis longus Adductor pollicis | 100-200 E 100-200 E 100-200 E 25-50 E |
Brachialis Brachioradialis Biceps brachii (BB) Pronator teres | 200-400 E 100-200 E 200-400 E 100-200 E |
Hoewel de injectieplaatsen kunnen worden bepaald door middel van palpatie, wordt het gebruik van een begeleidende techniek voor het injecteren, zoals EMG, elektrische stimulatie of echoscopie, aanbevolen voor het bepalen van de injectieplaatsen.
Om te voorkomen dat de symptomen terugkomen, worden de injecties wanneer nodig herhaald, afhankelijk van de respons van de individuele patiënt, maar niet vaker dan om de 12 weken. De meeste patiënten werden tussen de 12 en 16 weken opnieuw behandeld. Bij sommige patiënten hield de respons aan tot 20 weken.
De ernst en het patroon van de spasticiteit kan door de tijd heen veranderen waardoor de doseringen en de te injecteren spier aangepast dienen te worden. Klinische verbetering kan verwacht worden één week na toediening van Dysport.
Pediatrische patiënten
De veiligheid en werkzaamheid van Dysport bij de behandeling van spasticiteit aan de arm bij kinderen zijn niet vastgesteld.
Oudere patiënten (≥ 65 jaar)
In het algemeen dient de verdraagbaarheid van Dysport bij oudere patiënten te worden geëvalueerd, omdat er bij hen vaker sprake is van gelijktijdige ziekten en andere geneesmiddelbehandelingen.
Wijze van toediening
Bij de behandeling van spasticiteit van de arm volgend op een CVA bij volwassenen wordt Dysport gereconstitueerd met natriumchloride (0,9%) om een oplossing te verkrijgen die ofwel 100 eenheden per ml, 200 eenheden per ml of 500 eenheden per ml Dysport bevat. Dysport wordt toegediend via een intramusculaire injectie, zoals hierboven beschreven.
Blefarospasme en hemifaciaalspasmen
Dosering:
De minimale effectieve dosis is 40 eenheden per oog. Doses van 80 en 120 eenheden per oog leidden tot een sterker effect en een langere duur van het effect (zie rubriek 5.1). Hogere doses vergroten het risico op lokale bijwerkingen, bijvoorbeeld ooglidptose. Voor de behandeling van blefarospasmen en hemifaciaalspasmen mag de maximale dosis van 120 eenheden per oog niet overschreden worden.
Eerst wordt de huid rond het oog schoongemaakt.
Een mediale injectie van 10 eenheden (0,05 ml) en een laterale injectie van 10 eenheden (0,05 ml) dienen toegediend te worden ter hoogte van de verbinding tussen de preseptale en orbitale delen van zowel de bovenste (3 en 4) als onderste (5 en 6) orbicularis oculi spieren van elk oog. Om het risico op ooglidptose te verminderen, moeten injecties dicht bij de levator palpebrae superioris vermeden worden.
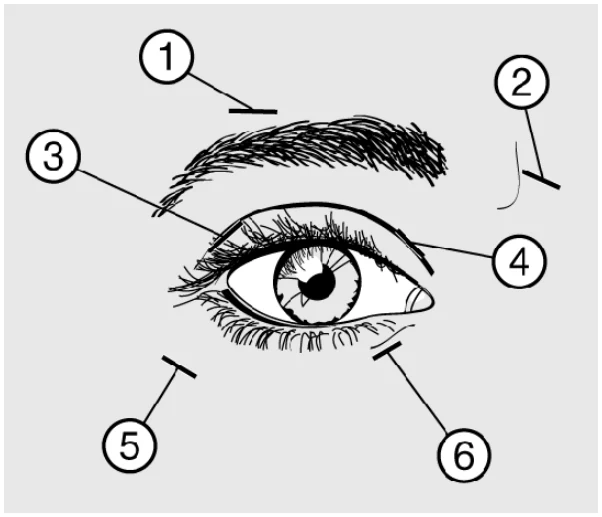
Bij de injecties in het bovenste ooglid dient de injectienaald van het centrum te worden afgericht om de musculus levator palpebrae te vermijden. In bovenstaande tekening staan de plaatsen van deze injecties aangegeven.
Verlichting van de symptomen kan binnen 2 tot 4 dagen worden verwacht en de maximale werking binnen 2 weken.
Om te voorkomen dat de symptomen terugkomen, worden de injecties om de 12 weken herhaald of wanneer nodig, afhankelijk van de respons van de individuele patiënt, maar niet vaker dan om de 12 weken. Bij deze herhalingsinjecties, als de respons op de initiële behandeling als onvoldoende wordt beschouwd, kan de dosis per oog als volgt worden verhoogd: 60 eenheden (10 eenheden (0,05 ml) mediaal en 20 eenheden (0,1 ml) lateraal), 80 eenheden (20 eenheden (0,1 ml) mediaal en 20 eenheden (0,1 ml) lateraal) of tot 120 eenheden (20 eenheden (0,1 ml) mediaal en 40 eenheden (0,2 ml) lateraal) boven en onder elk oog op de eerder beschreven wijze. Er kunnen ook injecties gegeven worden op additionele plaatsen in de frontalis spier boven de wenkbrauw (1 en 2) als spasmen hier interfereren met het zicht.
Bij unilaterale blefarospasmen dient de behandeling beperkt te blijven tot het aangedane oog. Patiënten met hemifaciaalspasme dienen op dezelfde wijze te worden behandeld als bij unilaterale blefarospasme. De aanbevolen doses gelden voor volwassenen van alle leeftijden inclusief de oudere patiënten.
Kinderen: De veiligheid en werkzaamheid van Dysport bij de behandeling van blefarospasmen en hemifaciaalspasmen bij kinderen zijn niet aangetoond.
Wijze van toediening
Bij de behandeling van blefarospasme en hemifaciaalspasme wordt Dysport 300 E met 1,5 ml natriumchloride (0,9%) aangemaakt tot een oplossing, die 200 eenheden/ml bevat. Dysport wordt mediaal en lateraal subcutaan toegediend op de overgang van de pars palpebralis en pars orbitalis van zowel het bovenste als onderste deel van de musculus orbicularis oculi van de ogen.
Spasmodische torticollis
Dosering
De aanbevolen doses gelden voor volwassenen inclusief de oudere patiënten, op voorwaarde dat de volwassenen een normaal gewicht en geen aantoonbaar lage nekspiermassa hebben. De dosis kan lager zijn bij patiënten met ernstig ondergewicht of bij ouderen, bij wie een verminderde spiermassa aanwezig kan zijn. Injecties worden het meest toegepast in de musculus sternocleidomastoideus, de musculus splenius capitis en de musculus trapezius.
De aanbevolen initiële dosis voor de behandeling van spasmodische torticollis is 500 eenheden per patiënt. Deze hoeveelheid moet verspreid in de twee of drie meest actieve nekspieren worden toegediend.
Voor rotatie-torticollis worden 500 eenheden, verdeeld in een injectie van 350 eenheden in musculus splenius capitis ipsilateraal van de rotatierichting van de kin/het hoofd en een injectie van 150 eenheden in musculus sternocleidomastoideus contralateraal van de rotatierichting, toegediend.
Voor laterocollis worden 500 eenheden, verdeeld in een injectie van 350 eenheden in de ipsilaterale musculus splenius capitis en een injectie van 150 eenheden in de contralaterale musculus sternocleidomastoideus, toegediend. In gevallen geassocieerd met een schouderelevatie kan behandeling van de ipsilaterale trapezium of levator scapulae spieren ook nodig zijn, op grond van zichtbare hypertrofie van de spier of elektromyografische (EMG) bevindingen. Wanneer in drie spieren moet worden geïnjecteerd, worden 500 eenheden als volgt verdeeld: 300 eenheden in de musculus splenius capitis, 100 eenheden in de musculus sternocleidomastoideus en 100 eenheden in de derde spier.
Voor retrocollis worden 500 eenheden, verdeeld over de beide musculi splenii capitii (250 eenheden in iedere spier), toegediend. Bilaterale injectie van musculi splenii capitii kan het risico van nekspierzwakte verhogen.
Behandeling van andere vormen van torticollis vereist specialistische kennis en EMG ervaring om zo de meest actieve spieren te identificeren en te kunnen behandelen.
Er kan van EMG gebruik worden gemaakt om de injectieplaatsen te lokaliseren, met name bij gecompliceerde situaties of wanneer de reactie in het begin beperkt is.
Bij herhalingsinjecties dient de dosis te worden aangepast aan het klinische effect en de waargenomen bijwerkingen. Aanbevolen worden doses tussen 250 – 1.000 eenheden, hoewel hogere doses gepaard kunnen gaan met een verhoging van bijwerkingen, vooral dysfagie. De maximale dosis die wordt toegediend mag niet hoger zijn dan 1.000 eenheden.
Injecties kunnen ongeveer elke 16 weken herhaald worden, of zoals vereist om een respons te houden, maar niet vaker dan elke 12 weken.
Kinderen: De veiligheid en werkzaamheid van Dysport bij de behandeling van spasmodische torticollis bij kinderen zijn niet aangetoond.
Wijze van toediening
Bij behandeling van spasmodische torticollis wordt Dysport 300 E met 0,6 ml natriumchloride (0,9%) aangemaakt tot een oplossing met een concentratie equivalent aan 500 eenheden per ml. Dysport wordt bij behandeling van spasmodische torticollis als een intramusculaire injectie toegediend.
Axillaire hyperhidrose
Dosering:
De initiële aanbevolen dosis is 100 eenheden per oksel. Indien met deze dosis het gewenste effect niet verkregen wordt, kan bij volgende injecties tot 200 eenheden per oksel worden toegediend. De toegediende maximale dosis mag niet hoger zijn dan 200 eenheden per oksel. De zones die geïnjecteerd moeten worden dienen op voorhand bepaald te worden, gebruikmakend van de jodium-zetmeel test. Beide axillae dienen grondig gewassen en gedesinfecteerd te worden. Er worden dan op 10 plekken intradermale injecties toegediend, met 10 eenheden op elke injectieplaats (dat wil zeggen 100 eenheden per oksel). Het maximaal effect dient zichtbaar te zijn bij week 2 na injectie. In het merendeel van de gevallen geeft de aanbevolen dosis een voldoende onderdrukking van de zweetsecretie voor ongeveer 48 weken. Het tijdstip voor verdere toedieningen dient bepaald te worden op individuele basis, afhankelijk van wanneer de zweetresectie van de patiënt weer afwijkend is. Injecties worden niet frequenter dan iedere 12 weken toegediend. Er zijn aanwijzingen voor een cumulatief effect bij herhaalde doses. Daarom dient de behandelingsfrequentie bij elke patiënt individueel bepaald te worden.
Kinderen: De veiligheid en werkzaamheid van Dysport bij de behandeling van axillaire hyperhidrose bij kinderen zijn niet aangetoond.
Wijze van toediening
Bij de behandeling van axillaire hyperhidrose wordt Dysport 300 E met 1,5 ml natriumchloride (0,9%) aangemaakt tot een oplossing die 200 eenheden per ml bevat. Bij de behandeling van axillaire hyperhidrose wordt Dysport op 10 plaatsen per oksel toegediend door middel van een intradermale injectie.
Urine-incontinentie als gevolg van neurogene detrusoroveractiviteit:
Dosering: De aanbevolen dosis is 600 eenheden. Bij onvoldoende respons of bij patiënten met een ernstige ziektebeeld (bv. volgens ernst van tekenen en symptomen, en/of urodynamische parameters), kan een dosis van 800 eenheden worden gebruikt.
Dysport dient te worden toegediend aan patiënten die regelmatig zelfkatheterisatie uitvoeren (‘clean intermittent catheterisation’, CIC).
De totaal toegediende dosis dient over 30 injecties in de detrusor verdeeld te worden, gelijkmatig verdeeld over de gehele detrusorspier, waarbij het trigonum wordt vermeden. Dysport wordt geïnjecteerd via een flexibele of rigide cystoscoop en elke injectie moet uitgevoerd worden tot een diepte van ongeveer 2 mm, met telkens toediening van 0,5 ml. Bij de laatste injectie moet ongeveer 0,5 ml natriumchloride 0,9% (9 mg/ml) oplossing voor injectie worden geïnjecteerd om ervoor te zorgen dat de volledige dosis wordt toegediend.
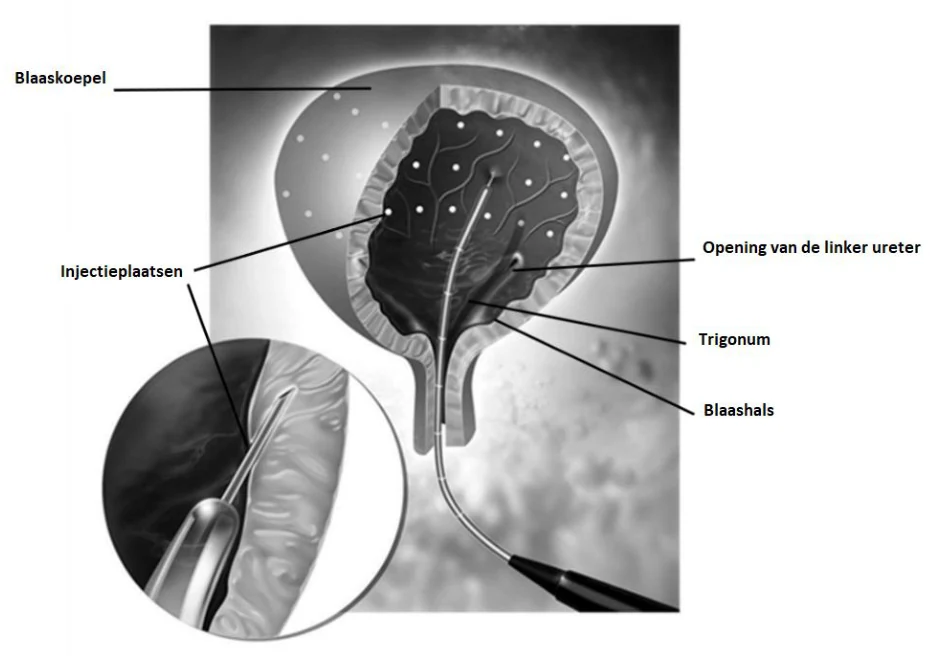
Een profylactische antibioticabehandeling moet worden gestart volgens de lokale richtlijnen en protocollen of zoals gebruikt in de klinische studies (zie rubriek 5.1).
Anticoagulantia moeten ten minste 3 dagen voor de toediening van Dysport worden stopgezet en mogen pas de dag na de toediening worden hervat. Indien medisch geïndiceerd, kunnen heparines met laag moleculair gewicht toegediend worden 24 uur voor de toediening van Dysport.
Voor de injectie kunnen lokale anesthesie van de urethra of glijmiddel worden aangebracht om het comfortabel inbrengen van de cystoscoop te vergemakkelijken. Indien nodig, kan ook intravesicale instillatie van een verdund anestheticum (met of zonder sedatie) of algemene anesthesie worden gebruikt. Als een lokaal anestheticum wordt geïnstilleerd, moet de oplossing van het lokaal anestheticum worden gedraineerd, daarna moet de blaas worden geïnstilleerd (gespoeld) met een natriumchloride 0,9% (9 mg/ml) oplossing voor injectie en opnieuw worden gedraineerd voordat de injectieprocedure in de detrusor wordt voortgezet.
Voorafgaand aan de injectie moet de blaas worden geïnstilleerd met voldoende natriumchloride 0,9% (9 mg/ml) oplossing voor injectie om een goede visualisatie te bereiken tijdens de injecties.
Na de toediening van alle 30 injecties in de detrusor moet natriumchloride 0,9% (9 mg/ml) oplossing voor injectie die wordt gebruikt om de blaaswand te visualiseren, worden gedraineerd. De patiënt moet gedurende ten minste 30 minuten na de injectie worden geobserveerd.
De aanvang van het effect wordt gewoonlijk waargenomen binnen de 2 weken na de behandeling.
Dysport behandeling dient herhaald te worden wanneer het effect van de vorige injectie is verminderd, maar niet vaker dan om de 12 weken na de vorige injectie. De mediane tijd tot herbehandeling bij patiënten behandeld met Dysport in de klinische studies (zie rubriek 5.1) was tussen 39 en 47 weken, hoewel een langere duur van respons kan voorkomen want meer dan 40% van de patiënten was niet her-behandeld na 48 weken.
Pediatrische patiënten De veiligheid en werkzaamheid van Dysport bij de behandeling van urine-incontinentie als gevolg van neurogene detrusoroveractiviteit bij kinderen (onder 18 jaar) zijn niet vastgesteld.
Wijze van toediening Dysport wordt toegediend door intradetrusor injecties zoals hierboven beschreven.
Bij de behandeling van urine-incontinentie als gevolg van neurogene detrusoroveractiviteit, wordt Dysport gereconstitueerd met een natriumchloride 0,9% (9 mg/ml) oplossing voor injectie om 15 ml oplossing te verkrijgen die ofwel 600 eenheden ofwel 800 eenheden bevat. Voor instructies over de reconstitutie van het geneesmiddel voor de toediening, zie rubriek 4.2.
4.3 Contra-indicaties
- Niet gebruiken bij overgevoeligheid voor één van de componenten van Dysport.
- Urineweginfectie op het moment van de behandeling van urine-incontinentie als gevolg van neurogene detrusoroveractiviteit.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Er zijn bijwerkingen gemeld die verband houden met de verspreiding van het toxine op afstand van de toedieningsplaats (zie rubriek 4.8), wat soms heeft geresulteerd in overlijden van de patiënt, wat in sommige gevallen gepaard ging met dysfagie, pneumonie (met inbegrip van, maar niet beperkt tot dyspneu, ademhalingsproblemen, ademstilstand) en/of een significant krachtverlies. De kans op het optreden van deze bijwerkingen kan worden verminderd door de laagst mogelijke effectieve dosis te gebruiken en de maximaal aanbevolen dosering niet te overschrijden.
Patiënten die met therapeutische doses werden behandeld, kunnen een verergerde spierzwakte ervaren. Patiënten met onderliggende neurologische aandoeningen inclusief slikproblemen lopen een verhoogd risico op deze bijwerkingen. Dysport moet bij deze patiënten onder supervisie van een specialist worden gebruikt en mag alleen worden gebruikt als wordt aangenomen dat de voordelen van behandeling zwaarder wegen dan de risico’s ervan.
Patiënten met dysfagie en aspiratie in de voorgeschiedenis moeten met uiterste voorzichtigheid worden behandeld. Aan patiënten of zorgverleners moet worden geadviseerd om onmiddellijk medische hulp in te roepen als er problemen met slikken, met praten of met de ademhaling ontstaan.
Bij patiënten met verlengde bloedingstijden of een infectie / ontsteking op de voorgestelde toedieningsplaats(en) dient Dysport, zoals bij elke intramusculaire injectie, alleen te worden gebruikt indien strikt noodzakelijk.
De behandelend arts dient ervaring te hebben met de diagnostiek van de aandoening en met de toepassing van botulinetoxine hierbij.
De behandelend arts dient op de hoogte te zijn van:
- * de relevante neuromusculaire en orbita anatomie,
- * eventuele veranderingen in de anatomie ten gevolge van een operatieve ingreep,
- * standaard EMG technieken.
Dysport mag niet worden gebruikt voor de behandeling van spasticiteit bij patiënten bij wie een vaste contractuur ontstaan is.
Voorzichtigheid is geboden indien Dysport wordt gebruikt wanneer de doelspier atrofie vertoont. Er zijn gevallen van spieratrofie gemeld na het gebruik van botulinetoxine (zie rubriek 4.8).
Autonome dysreflexie geassocieerd met de behandelingsprocedure voor neurogene detrusoroveractiviteit kan optreden. Onmiddellijke medische aandacht kan vereist zijn.
Voor de behandeling van axillaire hyperhidrose dient de arts ervaring te hebben in de diagnose en het management van deze conditie, alsook training gehad te hebben in de toediening van Dysport.
Bij het bereiden van de gereconstitueerde oplossing dient men zich bewust te zijn van de toxiciteit van het middel en de daaraan verbonden risico´s.
De aanbevolen dosering en toedieningsfrequentie voor Dysport dienen niet overschreden te worden (zie rubriek 4.2).
Voorzichtigheid is geboden bij patiënten met problemen bij slikken of ademhaling, omdat deze problemen kunnen verergeren wanneer toxine zich verspreidt naar omliggende weefsels. Aspiratie treedt in zeldzame gevallen op, wat een risico is bij patiënten met chronische ademhalingsaandoeningen.
Verschillende vormen van botulinetoxine A complex hoeven niet bio-equivalent te zijn. Bij het overschakelen van het ene botulinetoxine A naar het andere, dient opnieuw naar de optimale dosering te worden gezocht met inachtneming van de instructies in de bijsluiter.
Droge ogen zijn gemeld bij het gebruik van Dysport in perioculaire regio’s (zie rubriek 4.8). Aandacht voor deze bijwerking is belangrijk omdat droge ogen u vatbaar kunnen maken voor hoornvliesaandoeningen. De patiënt dient gecontroleerd te worden op het optreden van droge ogen hetzij omdat het behandelde oog onvoldoende sluit, hetzij door een verminderde lidslag. Beschermende druppels, zalf, afsluiting van het oog door een patch of andere middelen kunnen nodig zijn ter voorkoming van hoornvliesaandoeningen.
Patiënten met (pre-existente) stoornissen in de neuromusculaire prikkeloverdracht, zoals myasthenia gravis, hebben mogelijk een verhoogde gevoeligheid voor het botulinetoxine. Dit kan zich uiten in een veel ernstiger spierzwakte dan gewoonlijk - op grond van de toegediende dosis - is te verwachten. Hiermee dient rekening te worden gehouden bij het bepalen van de juiste doses. Deze patiënten dienen uitsluitend onder strikte begeleiding te worden behandeld.
Bij een gering aantal patiënten behandeld met Dysport is vorming van antilichamen geconstateerd. Klinisch kan dit worden vermoed bij een aanzienlijke vermindering van het therapeutisch effect of een overeenkomstige behoefte aan een hogere dosering.
Anafylactische reacties ten gevolge van de behandeling met Dysport zijn gemeld in post-marketing fase. Zoals gebruikelijk bij alle biologische producten dient adrenaline beschikbaar te zijn en dienen andere maatregelen ter behandeling van anafylactische shock te kunnen worden genomen.
Dysport 300 E bevat menselijk albumine (125 µg/flacon). Het risico van overdracht van een virus kan niet met absolute zekerheid worden uitgesloten na gebruik van middelen die menselijke bloedproducten bevatten. Dysport dient alleen te worden gebruikt voor de behandeling van een afzonderlijke patiënt, gedurende een enkele sessie.
Pediatrische patiënten
Voor de behandeling van spasticiteit geassocieerd met hersenverlamming (cerebrale parese), bij kinderen dient Dysport alleen te worden gebruikt vanaf 2 jaar.
Nadat het geneesmiddel op de markt verscheen, zijn er zeer zeldzame meldingen geweest van toxineverspreiding naar andere plaatsen in het lichaam, bij pediatrische patiënten met co-morbiditeiten, vooral bij hersenverlamming. Over het algemeen was de gebruikte dosis in deze gevallen hoger dan de aanbevolen dosis (zie rubriek 4.8).
Er zijn zeldzame, spontane meldingen van overlijden, soms geassocieerd met aspiratiepneumonie bij kinderen met ernstige hersenverlamming na de behandeling met botulinetoxine, inclusief na off-label gebruik (bijv. in de nek). Uiterste voorzichtigheid is geboden bij de behandeling van pediatrische patiënten met significante neurologische zwakte, dysfagie of een recent verleden van aspiratiepneumonie of longziekte. Patiënten met een slechte gezondheidstoestand mogen alleen worden behandeld als de mogelijke voordelen van de behandeling voor de individuele patiënt opwegen tegen de risico's.
Traceerbaarheid Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Het effect van botulinetoxine A kan worden versterkt door antibiotica of andere geneesmiddelen, die de neuromusculaire transmissie beïnvloeden, zoals lithiumzouten, benzodiazepines, 4-aminopyridine, guanidines, corticosteroïden, aminoglycosiden en cholinesteraseremmers. Dergelijke medicijnen moeten met voorzichtigheid worden gebruikt bij patiënten die met botulinetoxine behandeld worden.
Polymyxine, tetracycline en lincomycine dienen met voorzichtigheid aan de patiënt te worden gegeven. Ook bij gebruik van spierrelaxantia met een langdurige werking moet men bedacht zijn op een mogelijke wisselwerking door de begindosis hiervan te verminderen of door een spierrelaxans te gebruiken met een onmiddellijk effect (zoals vencuronium of atracurium).
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vruchtbaarheid
Er zijn onvoldoende gegevens bij mensen beschikbaar om het potentiële risico op de vruchtbaarheid te evalueren. Bij dieren zijn alleen indirecte effecten op de vruchtbaarheid waargenomen (zie hoofdstuk 5.3).
Zwangerschap
Er zijn beperkte gegevens over het gebruik van botulinetoxine type A bij zwangere vrouwen. Experimenteel onderzoek bij dieren wijst niet op enige directe of indirecte schadelijke effecten met betrekking tot zwangerschap, embryonale / foetale ontwikkeling, bevalling of postnatale ontwikkeling anders dan bij hoge doseringen die maternale toxiciteit veroorzaken.
Dysport dient alleen te worden gebruikt tijdens de zwangerschap als de voordelen opwegen tegen de mogelijke risico's voor de foetus. Voorzichtigheid is geboden bij het voorschrijven aan zwangere vrouwen.
Borstvoeding
Het is niet bekend of Dysport in de moedermelk overgaat. Er is geen experimenteel onderzoek bij dieren gedaan naar de excretie van botulinetoxine type A in melk. Het gebruik van botulinetoxine type A tijdens de lactatie wordt niet aanbevolen.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er bestaat een mogelijk risico van spierzwakte of visusstoornissen die, indien van toepassing, tijdelijk de rijvaardigheid of het vermogen om machines te bedienen, kunnen beïnvloeden.
4.8 Bijwerkingen
Algemeen
In zeer zeldzame gevallen zijn bijwerkingen als gevolg van de verspreiding van toxine op afstand van de toedieningsplaats gemeld (verergerde spierzwakte, dysfagie, aspiratiepneumonie met in sommige gevallen een fatale afloop (zie rubriek 4.4)).
De volgende bijwerkingen werden waargenomen bij patiënten die behandeld werden voor diverse indicaties, waaronder spasticiteit van de arm geassocieerd met een CVA, focale spasticiteit van de onderste ledematen, blefarospasme, hemifaciaalspasmen, torticollis, axillaire hyperhidrose en urine-incontinentie als gevolg van neurogene detrusoroveractiviteit:
De frequentie van de bijwerkingen wordt als volgt geclassificeerd: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1.000, < 1/100); zelden (≥ 1/10.000, < 1/1.000); zeer zelden (< 1/10.000); niet bekend (kan met de beschikbare gegevens niet worden bepaald)
| Systeem/orgaanklassen | Frequentie | Bijwerking |
|---|---|---|
| Zenuwstelselaandoeningen | Zelden of zeer zelden | Neuralgische amyotrofie |
| Huid- en onderhuid-aandoeningen | Soms | Pruritus |
| Zelden of zeer zelden | Uitslag op toedieningsplaats | |
| Algemene aandoeningen en toedieningsplaats-stoornissen | Vaak | Asthenie, vermoeidheid, griepachtige symptomen, reactie op de injectieplaats (bijv. pijn, erytheem, blauwe plek) |
Tevens zijn de volgende bijwerkingen specifiek voor een bepaalde indicatie gemeld:
Symptomatische behandeling van dynamische equinusvoet vervorming als gevolg van spasticiteit bij kinderen van 2 jaar of ouder
De volgende bijwerkingen werden waargenomen bij pediatrische patiënten die een symptomatische behandeling met Dysport kregen voor dynamische equinusvoet vervorming als gevolg van spasticiteit:
| Systeem/orgaanklassen | Frequentie | Bijwerking |
|---|---|---|
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Myalgie, spierzwakte |
| Nier- en urinewegaandoeningen | Vaak | Urine-incontinentie |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Griepachtige symptomen, reactie op de injectieplaats (bijv. pijn, erytheem, blauwe plek etc.), loopstoornis, vermoeidheid |
| Soms | Asthenie | |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Vallen |
Spasticiteit van de arm volgend op een CVA bij volwassenen
De volgende bijwerkingen werden waargenomen bij volwassen patiënten die een symptomatische behandeling met Dysport kregen voor focale spasticiteit van de arm.
| Systeem/orgaanklassen | Frequentie | Bijwerking |
|---|---|---|
Algemene aandoeningen en toedieningsplaats stoornissen | Vaak | Asthenie, vermoeidheid, griepachtige symptomen, reactie op de injectieplaats (bijv. pijn, erytheem, zwelling etc.) |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Spierzwakte Pijn in extremiteit |
| Maagdarmstelsel-aandoeningen | Onbekend | Dysfagie |
| Letsels, intoxicaties en verrichtingscomplicaties | Vaak | Vallen* |
*Incidentie van vallen: 2,0% bij Dysport behandelde patiënten, 2,2% bij placebo behandelde patiënten.
Blefarospasme en hemifaciaalspasmen
De volgende bijwerkingen werden waargenomen bij patiënten die voor blefarospasme en hemifaciaalspasmen met Dysport behandeld werden:
| Systeem/orgaanklassen | Frequentie | Bijwerking |
|---|---|---|
| Zenuwstelselaandoeningen | Vaak | Gelaatsparese |
| Soms | VIIde zenuwparalyse | |
| Oogaandoeningen | Zeer vaak | Ooglidptose |
| Vaak | Diplopie, droge ogen, traanproductie verhoogd | |
| Zelden | Oftalmoplegie | |
| Huid- en onderhuidaandoeningen | Vaak | Ooglidoedeem |
| Zelden | Entropion |
Bijwerkingen kunnen optreden als gevolg van een te diepe injectie of het niet op de juiste plaats injecteren van Dysport, waardoor tijdelijke verlamming van andere, daarnaast gelegen spiergroepen wordt veroorzaakt.
Spasmodische torticollis
De volgende bijwerkingen werden waargenomen bij patiënten die voor spasmodische torticollis met Dysport behandeld werden:
| Systeem/orgaanklassen | Frequentie | Bijwerking |
|---|---|---|
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn, duizeligheid, gelaatsparese |
| Oogaandoeningen | Vaak | Gezichtsvermogen wazig |
| Soms | Diplopie, ooglidptose | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Dysfonie, dyspneu |
| Zelden | Aspiratie | |
| Maagdarmstelsel-aandoeningen | Zeer vaak | Dysfagie, droge mond |
| Soms | Misselijkheid | |
| Skeletspierstelsel- en bindweefselaandoeningen | Zeer vaak | Spierzwakte |
| Vaak | Nekpijn, myalgie, pijn in extremiteit, skeletspierstijfheid | |
| Soms | Spieratrofie, kaakaandoening |
Dysfagie, die dosisafhankelijk is, wordt het meest frequent waargenomen na toediening in de musculus sternocleidomastoideus. Een licht verteerbaar dieet kan nodig zijn, totdat de symptomen zijn verdwenen.
Axillaire hyperhidrose
De volgende bijwerkingen werden waargenomen bij patiënten die voor hyperhidrose met Dysport behandeld werden:
| Systeem/orgaanklassen | Frequentie | Bijwerking |
|---|---|---|
| Zenuwstelselaandoeningen | Soms | Duizeligheid, hoofdpijn, paresthesie, blefarospasme |
| Bloedvataandoeningen | Soms | Overmatig blozen |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Vaak | Dyspneu |
| Soms | Bloedneus | |
| Huid- en onderhuidaandoeningen | Vaak | Compensatoir zweten |
| Skeletspierstelsel- en bindweefselaandoeningen | Vaak | Pijn in de schouder, bovenarm en nek, myalgie van de schouder en kuit |
Urine-incontinentie als gevolg van neurogene detrusoroveractiviteit
| Systeem/orgaanklassen | Frequentie | Bijwerking |
|---|---|---|
| Infecties en parasitaire aandoeningen | Vaak | Urineweginfectiea,b |
| Vaak | Bacteriurie | |
| Zenuwstelselaandoeningen | Vaak | Hoofdpijn |
| Soms | Hypo-esthesie | |
| Maagdarmstelselaandoeningen | Vaak | Constipatie |
| Skeletspierstelsel- en bindweefselaandoeningen | Soms | Spierzwakte |
| Nier- en urinewegaandoeningen | Vaak | Hematuriea |
| Soms | Urineretentiec, Urethrale hemorragie, Blaas hemorragie | |
| Voortplantingsstelsel- en borstaandoeningen | Vaak | Erectiestoornissen |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Vaak | Pyrexie |
| Soms | Pijn in de blaas a | |
| Letsels, intoxicaties en verrichtingscomplicaties | Soms | Autonome dysreflexie a |
akan procedure gerelateerd zijn bIn de pivotale dubbelblinde placebogecontroleerde studies werden tijdens de eerste 2 weken van de behandeling urineweginfecties gemeld bij 4% van de met Dysport behandelde patiënten en 6,2% van de met placebo behandelde patiënten. Urineweginfecties kunnen leiden tot een nierbekkenontsteking. ckan optreden als patiënten een inadequaat katheterisatieschema hebben
Post-marketing bevindingen
Het profiel van bijwerkingen, wat gedurende post-marketing gebruik gemeld is aan het bedrijf, komt overeen met de farmacologie van het product, en met het profiel dat gezien werd tijdens klinische studies.
| Systeem/orgaanklassen | Frequentie | Bijwerking |
|---|---|---|
| Immuunsysteemaandoeningen | Niet bekend | Overgevoeligheid* |
| Zenuwstelselaandoeningen | Niet bekend | Hypo-esthesie |
| Skeletspierstelsel- en bindweefselaandoeningen | Niet bekend | Spieratrofie |
*Waaronder gevallen van anafylactische shock en anafylactische reactie (zie sectie 4.4)
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg worden verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl.
4.9 Overdosering
Overmatige lokale doseringen kunnen zwakke en diepe neuromusculaire verlamming veroorzaken. Er wordt algemene ondersteunende verzorging geadviseerd, met zo nodig kunstmatige ademhalingsbegeleiding totdat de symptomen verdwijnen. In het geval van overdosering moet de patiënt medisch worden gecontroleerd op tekenen en / of symptomen van overmatige spierzwakte of verlamming.
Overdosering kan leiden tot een verhoogd risico van het in het bloed binnendringen van neurotoxinen en kan complicaties veroorzaken, die geassocieerd zijn met de effecten van een orale botulinevergiftiging (o.a. dysfagie en dysfonie). Symptomatische behandeling dient geïnitieerd te worden indien noodzakelijk. In het geval van overdosering dient de persoon gedurende enkele weken medisch gemonitord te worden op symptomen van systemische zwakheid of spierverlamming. Het is mogelijk dat de symptomen van overdosering zich niet onmiddellijk na een injectie manifesteren. In het geval van een accidentele injectie of orale inname dient de patiënt gedurende een aantal weken onder medisch toezicht te worden gecontroleerd op tekenen en / of symptomen van overmatige spierzwakte of verlamming.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Clostridium botulinum type A toxine-hemagglutinine-complex (botulinetoxine type A) interfereert met de perifere cholinerge prikkeloverdracht door binding aan het presynaptische membraan, waardoor de afgifte van acetylcholine wordt geremd. Het toxine werkt op of in de zenuwuiteinden en remt die gebeurtenissen, die door calcium worden ingezet en die culmineren in afgifte van transmitter. Het heeft geen invloed op de postganglionische sympathische transmissie.
De werking van het toxine baseert zich waarschijnlijk op snelle en hechte binding aan het presynaptische membraan. Voorts treedt er een internalisatieproces op, waarbij het toxine het presynaptische membraan passeert zonder het begin van verlamming te veroorzaken.
Ten slotte remt het toxine de afgifte van acetylcholine door het door Ca2+ overgebrachte acetylcholine-afgiftemechanisme te verstoren, waardoor de eindplaat potentiaal wordt verminderd en verlamming wordt veroorzaakt.
Herstel van de impulstransmissie vindt geleidelijk plaats, naarmate zich nieuwe zenuwuiteinden ontwikkelen en contact wordt gemaakt met de post-synaptische motorische eindplaat, een proces dat bij het proefdier 6-8 weken in beslag neemt.
Na intradetrusor-injectie voor de behandeling van neurogene detrusoroveractiviteit beïnvloedt het toxine de efferente banen van detrusoractiviteit via remming van de afgifte van acetylcholine. Bijkomend kan het toxine de afferente neurotransmitters en sensorische banen remmen.
Het is aangetoond dat Dysport de spasticiteit van de arm volgend op een CVA reduceert. Echter, de invloed van deze verandering op het functioneren of de pijn is niet aangetoond.
Symptomatische behandeling van dynamische equinusvoet vervorming als gevolg van spasticiteit bij ambulante kinderen met hersenverlamming van 2 jaar of ouder
Een dubbelblind, placebogecontroleerd, multicentrisch onderzoek (onderzoek Y-55-52120-141) is uitgevoerd bij kinderen met een dynamische equinusvoet als gevolg van spasticiteit bij kinderen met hersenverlamming. In totaal werden 235 botulinetoxine-naïeve of niet-naïeve patiënten met een Modified Ashworth Score (MAS) van 2 of hoger ingeschreven om te worden behandeld met 10 eenheden/kg/been Dysport, 15 eenheden/kg/been Dysport of een placebo. 41% van de patiënten werden bilateraal behandeld, wat resulteerde in een totale dosis Dysport van respectievelijk 20 eenheden/kg en 30 eenheden/kg lichaamsgewicht. Het primaire effectiviteitsdoel was de gemiddelde verandering in de MAS score voor de plantairflexoren van de enkel ten opzichte van baseline in week 4. Secundaire effectiviteitsdoelen waren de gemiddelde scores voor Physicians Global Assessment (PGA) en Mean Goal Attainment Scaling (GAS) in week 4. Patiënten werden gedurende ten minste 12 weken na de behandeling gevolgd tot maximaal 28 weken. Na afronding van dit onderzoek werd patiënten de mogelijkheid geboden deel te nemen aan een open-label vervolgonderzoek (onderzoek Y-55-52120-147).
Verandering in MAS score ten opzichte van baseline in week 4 en week 12, PGA en GAS in week 4 en 12 (ITT-populatie)
| Parameter | Placebo (n=77) | Dysport | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
10 E/kg/been (n=79) | 15 E/kg/been (n=79) | ||||||||||
| LS-gemiddelde verandering ten opzichte van baseline in de MAS-score voor de plantairflexor van de enkel | |||||||||||
| Week 4 | -0,5 | -0,9** | -1,0*** | ||||||||
| Week 12 | -0,5 | -0,8* | -1,0*** | ||||||||
| LS-gemiddelde score voor PGA-respons op de behandeling [b] | |||||||||||
| Week 4 | 0,7 | 1,5*** | 1,5*** | ||||||||
| Week 12 | 0,4 | 0,8* | 1,0** | ||||||||
| LS-gemiddelde GAS score [a] | |||||||||||
| Week 4 | 46,2 | 51,5*** | 50,9** | ||||||||
| Week 12 | 45,9 | 52,5*** | 50,5* | ||||||||
| * p ≤ 0,05; ** p ≤ 0,003; *** p ≤ 0,0006 ten opzichte van placebo; LS=Least Square | |||||||||||
| [a] GAS-score geeft aan hoe goed de behandeldoelen, die bij start van de behandeling samen met de patiënt zijn geselecteerd uit een lijst met twaalf vooraf gedefinieerde doelstellingen, behaald zijn. De vijf doelen die het meest vaak werden geselecteerd waren: een verbeterd looppatroon (70,2%), verbeterde balans (32,3%), afgenomen valfrequentie (31,1%), afgenomen struikelfrequentie (19,6%) en verbeterd uithoudingsvermogen (17,0%). | |||||||||||
Er werd verbetering waargenomen in de spasticiteit van de plantairflexoren van de enkels, gemeten aan de hand van de Tardieu-schaal. De spasticiteitsgraad (Y) was statistisch significant verbeterd ten opzichte van een placebo voor zowel de behandelgroep die 10 E/kg/been Dysport kreeg als de behandelgroep die 15 E/kg/been kreeg in week 4 en week 12. De “angle of catch” (Xv3) was significant verbeterd voor de groep die 10 E/kg/been Dysport kreeg in week 12, en zowel in week 4 en week 12 voor de groep die 15 E/kg/been Dysport kreeg.
Beide Dysport-behandelgroepen, 10 E/kg/been en 15 E/kg/been, lieten een significante verbetering zien ten opzichte van baseline in de algehele score van de Observational Gait Scale (OGS) in week 4 in vergelijking met een placebo, en een statistisch significant hoger percentage van de patiënten reageerde op de behandeling voor initieel voetcontact op de OGS in week 4 en week 12.
Ouders vulden de aandoeningsspecifieke module in voor de Paediatric Quality of Life Inventory. Er werd een statistisch significante verbetering waargenomen in vermoeidheid in week 12 ten opzichte van baseline in beide Dysport-behandelgroepen ten opzichte van een placebo. Er werden geen statistisch significante verbeteringen waargenomen in de andere subschalen.
Het gerapporteerde pijnniveau op basis van de Faces Pain Scale was laag bij het begin van de studie, en een aanzienlijke verbetering ten opzichte van placebo werd niet waargenomen na de behandeling met Dysport.
Na afronding van dit onderzoek namen 216 patiënten deel aan een open-label vervolgonderzoek (Y-55-52120-147) waarin ze opnieuw konden worden behandeld al naar gelang de klinische behoefte. Het was toegestaan zowel distale (gastrocnemius, soleus en tibialis posterior) als proximale (hamstrings en heupadductoren) spieren te injecteren, inclusief multilevel injecties. Werkzaamheid werd waargenomen na herhaaldelijke behandelsessies tot maximaal 1 jaar, gemeten aan de hand van MAS, PGA en GAS.
Er werd een ander dubbelblind, placebogecontroleerd, multicentrisch onderzoek (A-94-52120-094) uitgevoerd voor de behandeling van spasticiteit van de heupadductoren bij 61 kinderen met hersenverlamming in de leeftijd van 2 tot 10 jaar. Dysport 30 E/kg per lichaamsgewicht (15 E/kg lichaamsgewicht/been) of een placebo werd in de adductor en in de mediale hamstringspieren van beide benen geïnjecteerd.
In week 4 werd een significante verbetering waargenomen ten opzichte van placebo in het primaire effectiviteitsdoel de passieve bewegingsbereik (PROM) van de heup (gemiddelde verandering ten opzichte van baseline van 4,8 graden versus 0,5 graden; p=0,04) en de inter mediale afstand tussen de condyli bij snelle strekking (gemiddelde verandering ten opzichte van baseline van 6,4 graden versus 1,9 graden, p<0,001). Significante verbeteringen in de spierspanning, MAS score, werden na de behandeling waargenomen voor adductorspieren en mediale hamstrings.
Er werd in deze studie geen significante verbetering bereikt op vlak van loopvaardigheid, pijn en gemak bij verzorging.
Spasticiteit van de arm volgend op een CVA bij volwassenen
De werkzaamheid en veiligheid van Dysport bij de behandeling van spasticiteit van de arm is onderzocht in een gerandomiseerd, multicentrisch, dubbelblind, placebogecontroleerd onderzoek onder 238 patiënten (159 kregen Dysport en 79 een placebo) met spasticiteit van de arm die minstens 6 maanden geleden een CVA hadden gehad of een traumatisch hersenletsel hadden opgelopen.
De primaire werkzaamheidsvariabele was de tonus van de primair behandelde spiergroep (Primary Targeted Muscle Group – PTMG) in week 4, gemeten volgens de Modified Ashworth Scale (MAS). Het eerste secundaire eindpunt was de PGA (Physician Global Assessment) van de respons op de behandeling. In de onderstaande tabel worden de in week 4 en week 12 bereikte resultaten getoond:
| Week 4 | Week 12 | |||||
|---|---|---|---|---|---|---|
| Placebo (N=79) | Dysport (500 E) (N=80) | Dysport (1000 E) (N=79) | Placebo (N=79) | Dysport (500 E) (N=80) | Dysport (1000 E) (N=79) | |
| LS-gemiddelde verandering t.o.v. baseline in de tonus van de PTMG op de MAS | -0,3 | -1,2** | -1,4** | -0,1 n=75 | -0,7** n=76 | -0,8** n=76 |
| LS-gemiddelde PGA van de respons op de behandeling | 0,7 | 1,4* | 1,8** | 0,4 n=75 | 0,5 n=76 | 1,0* n=76 |
| LS-gemiddelde verandering t.o.v. baseline in de tonus van de flexor van de pols op de MAS | -0,3 n=54 | -1,4** n=57 | -1,6** n=58 | -0,3 n=52 | -0,7* n=54 | -0,9* n=56 |
| LS-gemiddelde verandering t.o.v. baseline in de tonus van de flexor van de vingers op de MAS | -0,3 n=70 | -0,9* n=66 | -1,2** n=73 | -0,1 n=67 | -0,4* n=62 | -0,6* n=70 |
| LS-gemiddelde verandering t.o.v. baseline in de tonus van de flexor van de elleboog op de MAS | -0,3 n=56 | -1,0* n=61 | -1,2** n=48 | -0,3 n=53 | -0,7* n=58 | -0,8* n=46 |
*p<0,05; **p<0,0001;
LS = Least Squares (kleinste kwadraten)
Om het effect van de behandeling op de functionele beperking te onderzoeken, werden beoordelingen gegeven op basis van de Disability Assessment Scale (DAS). Verbeteringen in de gemiddelde verandering van baseline in de Principal Target of Treatment (PTT) van de DAS in week 4 bij de Dysport groepen ten opzichte van placebo bereikten geen statistische betekenis. De DAS scores voor de respondenten uit de ITT-populatie (personen welke een één graad of meer verbetering bereikten) zijn in de onderstaande tabel weergegeven:
| Behandelingsgroep | Week 4 Percentage (%) respondenten | Week 12 Percentage (%) respondenten |
|---|---|---|
| Dysport 500 E | 50,0 n=80 p=0,13 | 41,3 n=76 p=0,11 |
| Dysport 1000 E | 62,0 n=78 p=0,0018 | 55,7 n=76 p=0,0004 |
| Placebo | 39,2 n=79 | 32,9 n=75 |
* De in DAS beoordeelde domeinen zijn hygiëne, positie van de ledemaat, aankleden en pijn.
Zowel 500 E als 1000 E resulteerde in statistisch significante verbeteringen in de hoek en graad van de spasticiteit, gemeten op de schaal van Tardieu, in week 4 voor alle spiergroepen (flexoren van de vingers, de pols of de elleboog) ten opzichte van een placebo. Dysport 1000 E verbeterde statistisch gezien het actieve bewegingsbereik (AROM) met klinisch relevante marges voor de spieren van de elleboog , de pols en de vingers in week 4, terwijl er geen verbetering werd waargenomen in de placebogroep. Dysport 500 E liet soortgelijke voordelen zien ten aanzien van het actieve bewegingsbereik (AROM) van de vingerspieren.
Blefarospasme
In een klinisch onderzoek werden gedurende 1 behandelcyclus wisselende doses Dysport onderzocht bij de behandeling van blefarospasme.
De werkzaamheid werd gemeten met behulp van het Percentage of Normal Activity (PNA, percentage van normale activiteit)-waarden (afgeleid van de Blepharospasm Disability Scale) van elke behandelgroep en placebo.
De resultaten geven een dosisafhankelijke verbetering van blefarospasme aan bij een toenemende dosis Dysport. Een statistisch significante verbetering in PNA-score van baseline, in vergelijking met placebo, werd waargenomen bij alle drie de behandelgroepen (40 E, 80 E en 120 E) in de weken 4, 8 en 12.
Een statistisch significante verbetering in de PNA-score van baseline in vergelijking met placebo werd alleen waargenomen voor de 120 E Dysport behandelgroep in week 16, wat wijst op een langdurigere respons bij de doses van 120 E.
| Bezoek | Placebo | Dysport 40 eenheden | Dysport 80 eenheden | Dysport 120 eenheden |
|---|---|---|---|---|
| n | 28 | 30 | 31 | 31 |
Gemiddelde PNA-score Baseline Week 4 Week 8 Week 12 Week 16 | 35% 48% 42% 41% 39% | 34% 71% 71% 68% 51% | 42% 81% 83% 74% 63% | 43% 84% 86% 81% 68% |
Verschil in PNA van baseline in vergelijking met placebo [a] (95% betrouwbaarheidsinterval) [b] Week 4 Week 8 Week 12 Week 16 | n/a n/a n/a n/a | 25% (12, 42) 28% (17, 45) 27% (17, 35) 10% (2, 14) | 34% (15, 45) 38% (27, 45) 23% (17, 41) 10% (0, 24) | 34% (18, 47) 45% (32, 53) 38% (27, 50) 20% (12, 27) |
[a] PNA verschil van baseline in vergelijking met placebo is de mediaan van verschillen in wijzigingen van baseline in PNA-score in vergelijking tot placebo (Exploratieve effectiviteitsanalyse uitgevoerd in de dose-ranging klinische studie) [b] Non parametrisch 95% betrouwbaarheidsinterval voor het PNA-verschil van baseline in vergelijking met placebo
De frequentie van gerelateerde bijwerkingen die tijdens de behandeling optraden (Treatment Emergent Adverse Events, TEAE’s), specifiek ooglidptose, was hoger in de behandelgroepen met Dysport dan in de behandelgroep met placebo en was dosisafhankelijk, waarbij een hogere frequentie werd gezien bij hogere doses Dysport. Zie onderstaande tabel.
| Gegeven | Placebo (N=26) | Dysport 40 E (N=31) | Dysport 80 E (N=31) | Dysport 120 E (N=31) | |
|---|---|---|---|---|---|
| Patiënten met gerelateerde TEAE’s | n (%) | 3 (12) | 19 (61) | 23 (74) | 26 (84) |
| Patiënten met gerelateerde TEAE’s aan de ogen | n (%) | 3 (12) | 16 (52) | 23 (74) | 26 (84) |
Urine-incontinentie als gevolg van neurogene detrusoroveractiviteit:
Er werden twee gerandomiseerde, dubbelblinde, placebogecontroleerde, multicentrische pivotale klinische studies uitgevoerd bij patiënten met urine-incontinentie als gevolg van neurogene detrusoroveractiviteit. Alle patiënten deden reeds zelfkatheterisatie om hun blaas regelmatig te legen en konden onvoldoende onder controle worden gebracht met orale behandelingen; de patiënten waren naïef of niet-naïef voor botulinetoxine bij de behandeling voor intradetrusor-behandeling. In beide studies werden in totaal 485 patiënten met een ruggenmergletsel (N=341) of multiple sclerose (N=144) gerandomiseerd om ofwel Dysport 600 E (N=162), Dysport 800 E (N=161) of placebo (N=162) te ontvangen. De behandeling werd toegediend via cystoscopie als 30 gelijkmatig verdeelde injecties in de detrusor, waarbij het trigonum werd vermeden. Een profylactische antibioticabehandeling werd gestart tenminste 3 dagen voor de toediening van Dysport en deze werd voortgezet tot tenminste 3 dagen na de toediening van Dysport. Na de initiële behandeling konden de patiënten verdere behandelingen met Dysport 600 E of Dysport 800 E ontvangen als ze voldeden aan de criteria voor herbehandeling.
Het primaire werkzaamheidseindpunt was de verandering van baseline tot week 6 in wekelijks aantal episoden van urine-incontinentie. Secundaire eindpunten waren het percentage patiënten zonder episoden van urine-incontinentie in week 6 (100% reductie), de verandering van baseline tot week 6 in volume per mictie, een reeks van urodynamische (vullingcystometrie) parameters, de score op de vragenlijst van de door de patiënt gemelde, incontinentie-specifieke, gezondheids-gerelateerde kwaliteit van leven (I-QOL; omvat vermijdend/beperkend gedrag, psychosociale impact en sociale gêne) en de globale indruk van de respons op de behandeling.
De resultaten van de gepoolde pivotale studies worden voorgesteld in de onderstaande tabel:
Primaire en secundaire eindpunten in de gepoolde pivotale studies (gerandomiseerde populatie)
Placebo (N=162) | Dysport 600 E (N=162) | Dysport 800 E (N=161) | |||
|---|---|---|---|---|---|
| Wekelijks aantal episoden van urine-incontinentie | |||||
| Week 2 | |||||
| LS gemiddelde verandering (SE) | -11,3 (1,4) | -19,9 (1,4) | -21,9 (1,4) | ||
| Verschil vs. placebo (95% BI) | -8,6 (-12,2; -4,9) | -10.6 (-14,3; -7,0) | |||
| p-waarde | <0,0001 | <0,0001 | |||
| Week 6 | |||||
| LS gemiddelde verandering (SE) | -12,7 (1,4) | -22,7 (1,3) | -23,6 (1,3) | ||
| Verschil vs. placebo (95% BI) | -10,0 (-13,5; -6,5) | -10,9 (-14,4; -7,4) | |||
| p-waarde | <0,0001 | <0,0001 | |||
| Week 12 | |||||
| LS gemiddelde verandering (SE) | -9,2 (1,5) | -20,4 (1,5) | -22,8 (1,5) | ||
| Verschil vs. placebo (95% BI) | -11,3 (-15,2; -7,3) | -13,6 (-17,6; -9,7) | |||
| p-waarde | <0,0001 | <0,0001 | |||
| Geen episoden van urine-incontinentie, week 6[a] | |||||
| Percentage personen | 2,9% | 36,1% | 28,8% | ||
| Odds ratio vs placebo (95% BI) | 18,9 (6,9; 51,9) | 15,5 (5,6; 42,9) | |||
| p-waarde | <0,0001 | <0,0001 | |||
| Maximale cystometrische capaciteit (ml), week 6 [b] | |||||
| LS gemiddelde verandering (SE) | -4,0 (13,9) | 164,6 (13,6) | 175,8 (13,7) | ||
| Verschil vs. placebo (95% BI) | 168,5 (132,4; 204,7) | 179,8 (143,5; 216,1) | |||
| p-waarde | <0,0001 | <0,0001 | |||
| Geen onvrijwillige detrusorcontracties, week 6 [b] | |||||
| Percentage personen | 6,6% | 44,0% | 55,0% | ||
| Odds ratio vs. placebo (95% BI) | 11,9 (5,3; 26,6) | 18,6 (8,3; 41,7) | |||
| p-waarde | <0,0001 | <0,0001 | |||
| Volume bij de eerste onvrijwillige detrusorcontractie (ml), week 6 [b] | |||||
| LS gemiddelde verandering (SE) | 12,3 (14,7) | 166,4 (14,4) | 191,2 (14,6) | ||
| Verschil vs. placebo (95% BI) | 154,1 (116,0; 192,1) | 178,9 (140,4; 217,5) | |||
| p-waarde | <0,0001 | <0,0001 | |||
| Maximale detrusordruk tijdens opslag (cmH2O), week 6 [b] | |||||
| LS gemiddelde verandering (SE) | -4,9 (2,3) | -33,1 (2,2) | -35,4 (2,2) | ||
| Verschil vs. placebo (95% BI) | -28,2 (-34,0; -22,3) | -30,4 (-36,3; -24,5) | |||
| p-waarde | <0,0001 | <0,0001 | |||
| I-QOL totaalscore [b], week 6 | |||||
| LS gemiddelde verandering (SE) | 7,1 (1,8) | 22,1 (1,8) | 22,2 (1,7) | ||
| Verschil vs. placebo (95% BI) | 15,0 (10,4; 19,6) | 15,1 (10,5; 19,7) | |||
| p-waarde | <0,0001 | <0,0001 | |||
I-QOL = incontinence quality of life; LS = least square (kleinste kwadraten); SE = Standard Error (standaardfout) [a] Het percentage patiënten dat in week 6 een afname van ten minste 75% ten opzichte van baseline bereikte in incontinentie-episoden was respectievelijk 62,5% en 57,6% in de Dysport 600 E en 800 E groepen, vergeleken met 15,0% in de placebogroep. De overeenkomstige percentages die een reductie van ten minste 50% bereikten, waren 73,6% en | |||||
| 67,6% versus 34,3%. [b] Gebaseerd op de urodynamische populatie (N=447) aangezien de studie-specifieke urodynamische parameters niet bij alle patiënten werden gemeten: N=148 (placebo), N=153 (Dysport 600 E), N=146 (Dysport 800 E) [c] De totale scoreschaal van de I-QOL ligt tussen 0 (maximaal probleem) en 100 (helemaal geen probleem). Het minimaal belangrijke verschil (MID) voor de I-QOL-totaalscore gerapporteerd in de populatie met neurogene detrusoroveractiviteit is 11 punten. Er werden ook significante verbeteringen versus placebo waargenomen voor elke individuele domeinscore (vermijdend/beperkend gedrag, psychosociale impact en sociale gêne) | |||||
Significante verbeteringen ten opzichte van placebo in verandering versus baseline werden ook waargenomen in de twee Dysport-groepen voor het volume per mictie en voor de urodynamische parameter van detrusor compliance. Naast de incontinentie-specifieke gezondheids-gerelateerde kwaliteit van leven gemeten met de I-QOL, toonde de algemene indruk van de patiënt over de respons op de behandeling, zoals gemeten met de 7-punts beoordelingsschaal (van ‘heel veel beter' tot 'heel veel slechter') een significant betere respons na behandeling met Dysport in vergelijking met placebo.
Voor alle werkzaamheidseindpunten vertoonden de patiënten een consistente respons bij herbehandeling met Dysport; 426, 217 en 76 personen kregen ten minste 1, 2 en 3 behandeling(en) met Dysport. De gemiddelde afname van het wekelijks aantal episoden van urine-incontinentie in week 6 voor alle behandelingscycli met Dysport was -21,2 tot -22,3 voor Dysport 600 E en -21,3 tot -23,7 voor Dysport 800 E.
De mediane tijd tot herbehandeling was 39 tot 47 weken na de initiële behandeling met Dysport te hebben ontvangen, hoewel meer dan 40% van de personen niet opnieuw werd behandeld na 48 weken.
5.2 Farmacokinetische eigenschappen
Niet van toepassing.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Intramusculaire toediening (dwarsgestreepte spieren)
In conventioneel onderzoek bij ratten werden geen aanwijzingen gevonden voor systemische toxiciteit bij het toedienen van maximaal 12 eenheden/dier.
In studies naar reproductietoxiciteit bij zwangere ratten en konijnen resulteerde een dagelijkse intramusculaire dosis botulinetoxine type A niet in embryonale / foetale toxiciteit bij respectievelijk ratten en konijnen. Ernstige maternale toxiciteit met implantatieverlies werd gezien bij hogere doses in beide soorten. Mannelijke en vrouwelijke fertiliteit daalde als gevolg van verminderde paring, secundair aan spierverlamming bij hoge doses. In een juveniel toxiciteitsonderzoek bij ratten die wekelijks behandeld werden, zijn geen bijwerkingen opgetreden met betrekking tot de postnatale ontwikkeling.
Intradetrusor toediening
In toxiciteitsstudies met enkelvoudige dosissen bij ratten en apen werden bij geen enkele van de geteste dosissen effecten gerelateerd aan Clostridium botulinum type A toxine in de blaas vastgesteld. Bij dosissen boven de NOAELs (No Observed Adverse Effect Levels) van 67 E/kg in ratten en 40 E/kg in apen werden bij beide species gewichtsverlies, verminderde activiteit en tekenen van ademnood gemeld. Deze tekenen zijn indicatief voor systemische toxiciteit die ook werd waargenomen in niet-klinische studies die werden uitgevoerd om de veiligheid van Clostridium botulinum type A toxine in dwarsgestreepte spieren te evalueren.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Menselijk albumine oplossing 20% - 125 microgram per injectieflacon.
Lactose monohydraat - 2,5 mg per injectieflacon.
6.2 Gevallen van onverenigbaarheid
Niet bekend.
6.3 Houdbaarheid
De houdbaarheid van het verpakte product is 24 maanden.
Het gereconstitueerde product is fysisch-chemisch stabiel gedurende 24 uur bij 2-8 °C in de injectieflacon.
Vanuit microbiologisch oogpunt dient het product direct na reconstitueren te worden gebruikt. Indien het gereconstitueerde product niet direct wordt gebruikt, is de gebruiker/toediener verantwoordelijk voor de gehanteerde gebruikstermijn en de conditie voor toediening en mag het product niet langer dan 24 uur bij 2-8 °C bewaard worden.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Ongeopende verpakkingen moeten bij een temperatuur tussen 2 en 8 °C worden bewaard.
Ongeopende Dysport flacons kunnen na een eenmalige blootstelling aan temperaturen tot 25 °C gedurende maximaal 72 uur gebruikt worden. Daarna moet de ongeopende flacon gedurende de houdbaarheidstermijn in de koelkast (2-8 °C) bewaard worden.
Niet invriezen.
Voor de bewaarcondities van het gereconstitueerde geneesmiddel, zie rubriek 6.3.
6.5 Aard en inhoud van de verpakking
Aard
Injectieflacon, type 1 glas, kleurloos, helder; vriesdroogbare bromobutylafsluiting van 13 mm doorsnee; daarover een opgekrompen aluminium afdekking van 13 mm doorsnee met een centrale opening.
Volume: 3 ml
Inhoud injectieflacon
Steriel gevriesdroogd poeder.
Eén kartonnen doosje bevat één of twee injectieflacons Dysport 300 E in houder.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Onmiddellijk na de behandeling van de patiënt moet eventueel resterende Dysport, dat in de injectieflacon of de injectiespuit aanwezig kan zijn, worden geïnactiveerd met een verdunde hypochlorietoplossing (1% beschikbaar chloor). Daarna moeten alle onderdelen worden opgeruimd in overeenstemming met de standaard ziekenhuispraktijk.
Resterende hoeveelheden Dysport in injectieflacon of injectiespuit, alsook ongebruikte injectieflacons, kunnen veilig vernietigd worden door autoclaveren met een kleine hoeveelheid water.
Verspilde Dysport dient te worden opgeveegd met een absorberende doek, gedrenkt in verdunde hypochlorietoplossing.
Het product ziet er na reconstitutie uit als een heldere, kleurloze oplossing, vrij van deeltjes.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
IPSEN FARMACEUTICA B.V.
Taurusavenue 33b
2132 LS Hoofddorp
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 110868
9. DATUM EERSTE VERGUNNINGVERLENING/VERLENGING VAN DE VERGUNNING
Vergunning dd.: 26 februari 2013
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubriek 6.1: 3 augustus 2026.