


SmPC (samenvatting van de productkenmerken) - Dapagliflozine Devatis
1. NAAM VAN HET GENEESMIDDEL
Dapagliflozine Devatis 5 mg filmomhulde tabletten
Dapagliflozine Devatis 10 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Dapagliflozine Devatis 5 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 5 mg dapagliflozine.
Hulpstof met bekend effect
Elke 5 mg tablet bevat 28 mg lactose.
Dapagliflozine Devatis 10 mg filmomhulde tabletten
Elke filmomhulde tablet bevat 10 mg dapagliflozine.
Hulpstof met bekend effect
Elke 10 mg tablet bevat 56 mg lactose.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet)
Dapagliflozine Devatis 5 mg filmomhulde tabletten
Gele of lichtgele, ronde, biconvexe filmomhulde tabletten met aan een zijde “5” (diameter 7 mm).
Dapagliflozine Devatis 10 mg filmomhulde tabletten
Gele of lichtgele, diamantvormige, biconvexe filmomhulde tabletten met aan een zijde “10” (ongeveer 11 mm lang x 8 mm breed).
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Diabetes mellitus type 2
Dapagliflozine Devatis is geïndiceerd voor gebruik bij volwassenen en kinderen van 10 jaar en ouder voor de behandeling van onvoldoende gereguleerde diabetes mellitus type 2 als aanvulling op dieet en lichaamsbeweging
- als monotherapie wanneer metformine ongeschikt wordt geacht vanwege onverdraagbaarheid.
- als aanvulling op andere geneesmiddelen voor de behandeling van diabetes type 2.
Voor onderzoeksresultaten betreffende combinatie van therapieën, effecten op de bloedglucoseregulatie, cardiovasculaire en renale voorvallen en de onderzochte populaties, zie de rubrieken 4.4, 4.5 en 5.1.
Hartfalen
Dapagliflozine Devatis is geïndiceerd voor gebruik bij volwassenen voor de behandeling van symptomatisch chronisch hartfalen.
Chronische nierschade
Dapagliflozine Devatis is geïndiceerd voor gebruik bij volwassenen voor de behandeling van chronische nierschade.
4.2 Dosering en wijze van toediening
Dosering
Diabetes mellitus type 2
De aanbevolen dosering is 10 mg dapagliflozine eenmaal daags.
Wanneer dapagliflozine wordt gebruikt in combinatie met insuline of een insulinesecretie-bevorderend middel, zoals een sulfonylureumderivaat, kan een lagere dosering insuline of insulinesecretiebevorderend middel worden overwogen om het risico op hypoglykemie te verminderen (zie rubrieken 4.5 en 4.8).
Hartfalen
De aanbevolen dosering is 10 mg dapagliflozine eenmaal daags.
Chronische nierschade
De aanbevolen dosering is 10 mg dapagliflozine eenmaal daags.
Speciale patiëntengroepen
Nierinsufficiëntie
Er is geen nierfunctie-afhankelijke dosisaanpassing vereist.
Vanwege de beperkte ervaring wordt het niet aanbevolen om een behandeling met dapagliflozine te starten bij patiënten met een GFR < 25 ml/min.
Bij patiënten met diabetes mellitus type 2 is de glucoseverlagende werkzaamheid van dapagliflozine verminderd wanneer de glomerulaire filtratiesnelheid (GFR) < 45 ml/min bedraagt en is waarschijnlijk afwezig bij patiënten met ernstige nierinsufficiëntie. Als de GFR onder 45 ml/min daalt, moet daarom bij patiënten met diabetes mellitus type 2 een aanvullende glucoseverlagende behandeling worden overwogen als verdere glykemische controle nodig is (zie rubrieken 4.4, 4.8, 5.1 en 5.2).
Leverinsufficiëntie
Er is geen dosisaanpassing nodig bij patiënten met een lichte of matige leverfunctiestoornis. Bij patiënten met een ernstige leverfunctiestoornis wordt een startdosis van 5 mg aangeraden. Indien deze goed wordt verdragen kan de dosis worden verhoogd naar 10 mg (zie rubrieken 4.4 en 5.2).
Ouderen (≥ 65 jaar)
Er wordt geen leeftijdsafhankelijke dosisaanpassing aanbevolen.
Pediatrische patiënten
Er is geen dosisaanpassing nodig voor de behandeling van diabetes mellitus type 2 bij kinderen van 10 jaar en ouder (zie rubriek 5.1 en 5.2). Er zijn geen gegevens beschikbaar over kinderen jonger dan 10 jaar.
De veiligheid en werkzaamheid van dapagliflozine voor de behandeling van hartfalen of de behandeling van chronische nierschade bij kinderen in de leeftijd tot 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Dapagliflozine Devatis kan eenmaal daags oraal worden ingenomen op ieder moment van de dag, met of zonder voedsel. De tabletten moeten in het geheel worden doorgeslikt om toediening van de volledige dosis te garanderen.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Algemeen
Dapagliflozine mag niet gebruikt worden bij patiënten met diabetes mellitus type 1 (zie ‘Diabetische ketoacidose’ in rubriek 4.4).
Nierinsufficiëntie
Vanwege de beperkte ervaring wordt het niet aanbevolen om een behandeling met dapagliflozine te starten bij patiënten met een GFR < 25 ml/min.
De glucoseverlagende werkzaamheid van dapagliflozine is afhankelijk van de nierfunctie en is verminderd bij patiënten met een GFR < 45 ml/min. Naar verwachting is deze afwezig bij patiënten met ernstige nierinsufficiëntie (zie rubriek 4.2, 5.1 en 5.2).
In één studie bij patiënten met diabetes mellitus type 2 met matige nierinsufficiëntie (GFR < 60 ml/min) had een groter percentage van de patiënten die behandeld werden met dapagliflozine bijwerkingen, zoals een toename in creatinine, fosfor, parathyroïdhormoon (PTH) en hypotensie, in vergelijking met placebo.
Leverinsufficiëntie
De ervaring uit klinische studies met patiënten met leverinsufficiëntie is beperkt. De blootstelling aan dapagliflozine is verhoogd bij patiënten met ernstige leverinsufficiëntie (zie rubrieken 4.2 en 5.2).
Gebruik bij patiënten met een verhoogd risico op volumedepletie en/of hypotensie
Als gevolg van het werkingsmechanisme van dapagliflozine verhoogt het geneesmiddel de diurese, wat kan leiden tot de matige bloeddrukverlaging die werd waargenomen in klinische studies (zie rubriek 5.1). Dit effect kan meer uitgesproken zijn bij patiënten met zeer hoge bloedsuikerconcentraties.
Voorzichtigheid is geboden bij patiënten waarbij een door dapagliflozine geïnduceerde bloeddrukdaling mogelijk risicovol is, zoals patiënten die behandeld worden met anti-hypertensiva die hypotensie in hun medische geschiedenis hebben en bij ouderen.
Als er gelijktijdig condities aanwezig zijn die kunnen leiden tot volumedepletie (bijvoorbeeld een gastro-intestinale ziekte), wordt een zorgvuldige controle van de volumestatus (bijvoorbeeld lichamelijk onderzoek, bloeddrukmetingen, laboratoriumonderzoeken inclusief hematocriet en elektrolyten) aanbevolen. Het wordt aanbevolen om de behandeling met dapagliflozine tijdelijk te onderbreken bij patiënten die volumedepletie ontwikkelen, totdat de depletie is gecorrigeerd (zie rubriek 4.8).
Diabetische ketoacidose
Zeldzame gevallen van diabetische ketoacidose (DKA), inclusief levensbedreigende en fatale gevallen, zijn gemeld bij patiënten die behandeld werden met natriumglucose-cotransporter 2 (SGLT2) -remmers, inclusief dapagliflozine. In een aantal gevallen openbaarde de aandoening zich op een atypische manier, met slechts matig verhoogde bloedglucosewaarden, onder de 14 mmol/l (250 mg/dl).
Het risico op diabetische ketoacidose dient in overweging genomen te worden in het geval van niet specifieke symptomen zoals: misselijkheid, braken, anorexia, abdominale pijn, overmatige dorst, ademhalingsmoeilijkheden, verwardheid, ongebruikelijke vermoeidheid of slaperigheid. Wanneer deze symptomen optreden, dienen patiënten onmiddellijk onderzocht te worden op ketoacidose, ongeacht het bloedglucoseniveau.
Bij patiënten met vermoede of vastgestelde DKA dient de behandeling met dapagliflozine onmiddellijk te worden gestopt.
De behandeling dient te worden onderbroken bij patiënten die worden opgenomen in het ziekenhuis voor grote chirurgische ingrepen of voor ernstige acute medische aandoeningen. Monitoring van ketonen wordt aanbevolen bij deze patiënten. Het meten van ketonenwaarden in het bloed heeft de voorkeur boven meten in de urine. Behandeling met dapagliflozine kan opnieuw worden gestart wanneer de ketonenwaarden normaal zijn en de toestand van de patiënt is gestabiliseerd.
Voorafgaand aan de start van de behandeling met dapagliflozine dienen mogelijke predisponerende factoren voor ketoacidose in de voorgeschiedenis van de patiënt in overweging te worden genomen.
Patiënten die mogelijk een hoger risico lopen op DKA zijn onder andere patiënten met een lage bètacelfunctiereserve (bijv. patiënten met diabetes type 2 met een lage C-peptide of latente auto-immune diabetes bij volwassenen (LADA) of patiënten met een voorgeschiedenis van pancreatitis), patiënten met aandoeningen die leiden tot beperkte voedselinname of ernstige uitdroging, patiënten bij wie de insulinedoses verlaagd zijn en patiënten met grotere insulinebehoeften vanwege acute medische ziekte, operatie of alcoholmisbruik. SGLT2-remmers dienen met voorzichtigheid te worden gebruikt bij deze patiënten.
Het wordt afgeraden om een behandeling met SGLT2-remmers te herstarten bij patiënten die eerder DKA hebben ervaren tijdens een behandeling met SGLT2-remmers, tenzij een andere, duidelijk precipiterende factor is geïdentificeerd en verholpen.
In onderzoeken naar diabetes mellitus type 1 met dapagliflozine werd DKA gemeld met de frequentie vaak. Dapagliflozine mag niet worden gebruikt voor de behandeling van patiënten met diabetes mellitus type 1.
Necrotiserende fasciitis van het perineum (fournier-gangreen)
Na het in de handel brengen zijn er gevallen van necrotiserende fasciitis van het perineum (ook bekend als fournier-gangreen) gemeld bij vrouwelijke en mannelijke patiënten die SGLT2-remmers innemen (zie rubriek 4.8). Dit is een zeldzaam maar ernstig en potentieel levensbedreigend voorval dat met spoed een chirurgische ingreep en antibiotische behandeling vereist.
Patiënten moet worden geadviseerd een arts te raadplegen als ze last hebben van een combinatie van de symptomen pijn, gevoeligheid, erytheem, of zwelling in het genitale of perineale gebied, met koorts of malaise. Wees ervan bewust dat urogenitale infectie of perineaal abces aan necrotiserende fasciitis vooraf kan gaan. Als fournier-gangreen vermoed wordt, dient de toediening van Dapagliflozine Devatis te worden stopgezet en onmiddellijk een behandeling (waaronder antibiotica en chirurgisch debridement) te worden ingesteld.
Urineweginfecties
De uitscheiding van glucose via de urine kan gepaard gaan met een verhoogd risico op urineweginfecties, daarom moet tijdens de behandeling van een pyelonefritis of urosepsis worden overwogen om tijdelijk te stoppen met de behandeling.
Ouderen (≥ 65 jaar)
Oudere patiënten kunnen een verhoogd risico hebben op volumedepletie en hebben een grotere kans om behandeld te worden met diuretica.
Oudere patiënten hebben een grotere kans op een verminderde nierfunctie en/of een grotere kans om behandeld te worden met bloeddrukverlagende middelen die een verandering van de nierfunctie kunnen veroorzaken zoals angiotensineconverterende enzymremmers (ACE-remmers) en angiotensine-II-receptorblokkers (ARB’s).
Ten aanzien van de nierfunctie gelden voor ouderen dezelfde aanbevelingen als voor alle andere patiënten (zie rubrieken 4.2, 4.4, 4,8 en 5.1).
Hartfalen
De ervaring met dapagliflozine in NYHA-klasse IV is beperkt.
Infiltratieve cardiomyopathie
Patiënten met infiltratieve cardiomyopathie zijn niet onderzocht.
Chronische nierschade
Er is geen ervaring met dapagliflozine voor de behandeling van chronische nierschade bij patiënten zonder diabetes die geen albuminurie hebben. Patiënten met albuminurie kunnen meer baat hebben bij een behandeling met dapagliflozine.
Verhoogd hematocriet
Een verhoogd hematocriet is waargenomen bij dapagliflozinebehandeling (zie rubriek 4.8). Patiënten met uitgesproken hematocrietverhogingen moeten worden gecontroleerd en onderzocht op onderliggende hematologische aandoeningen.
Amputatie van onderste ledematen
Een toename van het aantal gevallen van amputatie van de onderste ledematen (voornamelijk van de teen) is waargenomen in lopende klinische langetermijnstudies bij diabetes mellitus type 2 met SGLT2-remmers. Het is niet bekend of hier sprake is van een klasse-effect. Het is belangrijk om patiënten met diabetes te begeleiden bij routinematige preventieve voetzorg.
Laboratoriumuitslagen urine
Als gevolg van het werkingsmechanisme zullen patiënten die Dapagliflozine Devatis krijgen positief testen op glucose in hun urine.
Lactose
De tabletten bevatten lactose. Patiënten met de zeldzame erfelijke aandoeningen galactose-intolerantie, totale lactasedeficiëntie of glucose-galactosemalabsorptie dienen dit geneesmiddel niet te gebruiken.
Natrium
Dit geneesmiddel bevat minder dan 1 mmol natrium (23 mg) per filmomhulde tablet, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Farmacodynamische interacties
Diuretica
Dapagliflozine kan het diuretisch effect van thiazide en lisdiuretica versterken en kan het risico op dehydratatie en hypotensie verhogen (zie rubriek 4.4).
Insuline en insulinesecretie-bevorderende middelen
Insuline en insulinesecretie-bevorderende middelen, zoals sulfonylureumderivaten, veroorzaken hypoglykemie. Daarom kan bij patiënten met diabetes mellitus type 2 een lagere dosering insuline of insulinesecretie-bevorderend middel nodig zijn om het risico op hypoglykemie te verkleinen wanneer deze middelen worden gebruikt in combinatie met dapagliflozine (zie rubrieken 4.2 en 4.8).
Farmacokinetische interacties
Het metabolisme van dapagliflozine verloopt voornamelijk via glucuronideconjugatie gemedieerd door UDP glucuronosyltransferase 1A9 (UGT1A9).
Tijdens in vitro studies remde dapagliflozine noch cytochroom P450 (CYP) 1A2, CYP2A6, CYP2B6,
CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP3A4, noch induceerde het CYP1A2, CYP2B6 of
CYP3A4. Daarom wordt niet verwacht dat dapagliflozine de metabolische klaring zal beïnvloeden van gelijktijdig toegediende geneesmiddelen die worden gemetaboliseerd door deze enzymen.
Effecten van andere geneesmiddelen op dapagliflozine
Interactiestudies, uitgevoerd met gezonde proefpersonen, voornamelijk aan de hand van een studieontwerp met één enkele dosis, wijzen erop dat de farmacokinetiek van dapagliflozine niet verandert door metformine, pioglitazon, sitagliptine, glimepiride, voglibose, hydrochloorthiazide, bumetanide, valsartan of simvastatine.
Na gelijktijdige toediening van dapagliflozine met rifampicine (een inductor van diverse actieve dragers en geneesmiddelmetaboliserende enzymen) werd een afname van 22% waargenomen in de systemische blootstelling aan dapagliflozine (AUC), echter zonder klinisch betekenisvol effect op de glucose-uitscheiding via de urine gedurende 24 uur. Een aanpassing van de dosering wordt niet aanbevolen. Een klinisch relevant effect bij andere inductoren (bijvoorbeeld carbamazepine, fenytoïne, fenobarbital) wordt niet verwacht.
Na gelijktijdige toediening van dapagliflozine en mefenaminezuur (een remmer van UGT1A9) werd een toename van 55% waargenomen in de systemische blootstelling aan dapagliflozine, echter zonder klinisch betekenisvol effect op de glucose-uitscheiding via de urine gedurende 24 uur. Een aanpassing van de dosering wordt niet aanbevolen.
Effecten van dapagliflozine op andere geneesmiddelen
Dapagliflozine kan de renale lithiumexcretie verhogen en de lithiumconcentraties in het bloed kunnen dalen. De serumconcentratie van lithium moet vaker worden gecontroleerd na het starten met dapagliflozine en na dosisaanpassingen. Voor het monitoren van de serumconcentratie van lithium moet de patiënt worden verwezen naar de arts die lithium voorschrijft.
Tijdens interactiestudies uitgevoerd met gezonde proefpersonen, voornamelijk aan de hand van een studieontwerp met één enkele dosis, veroorzaakte dapagliflozine geen verandering in de farmacokinetiek van: metformine, pioglitazon, sitagliptine, glimepiride, hydrochloorthiazide, bumetanide, valsartan, digoxine (een P-gp-substraat) of warfarine (S-warfarine, een CYP2C9-substraat) of de antistollingseffecten van warfarine zoals gemeten door de INR. De combinatie van één enkele dosis dapagliflozine 20 mg en simvastatine (een CYP3A4-substraat) leidde tot een toename van 19% in de AUC van simvastatine en een toename van 31% in de AUC van simvastatinezuur. De toename van de blootstelling aan simvastatine en simvastatinezuur wordt niet als klinisch relevant gezien.
Beïnvloeding van de 1,5-anhydroglucitol (1,5-AG) test
Het monitoren van de bloedglucoseregulatie met de 1,5-AG test wordt niet aanbevolen omdat metingen van 1,5-AG onbetrouwbaar zijn bij het bepalen van bloedglucoseregulatie in patiënten die SGLT2-remmers gebruiken. Het gebruik van alternatieve methodes voor het monitoren van de bloedglucoseregulatie wordt aanbevolen.
Pediatrische patiënten
Onderzoek naar interacties is alleen uitgevoerd bij volwassenen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen gegevens over het gebruik van dapagliflozine bij zwangere vrouwen. Studies met ratten hebben toxiciteit op de ontwikkelende nier aangetoond in de tijdsperiode die overeenkomt met het tweede en derde trimester van de zwangerschap bij de mens (zie rubriek 5.3). Daarom wordt het gebruik van dapagliflozine niet aanbevolen tijdens het tweede en derde trimester van de zwangerschap.
Wanneer een zwangerschap wordt vastgesteld, dient de behandeling met dapagliflozine te worden gestaakt.
Borstvoeding
Het is niet bekend of dapagliflozine en/of metabolieten in de moedermelk wordt/worden uitgescheiden. Uit beschikbare farmacodynamische/toxicologische gegevens bij dieren blijkt dat dapagliflozine/metabolieten in melk wordt/worden uitgescheiden en dat er farmacologische effecten optreden bij jongen die gezoogd worden (zie rubriek 5.3). Risico voor de pasgeborenen/zuigelingen kan niet worden uitgesloten. Dapagliflozine mag niet worden gebruikt in de periode dat borstvoeding wordt gegeven.
Vruchtbaarheid
Het effect van dapagliflozine op de vruchtbaarheid bij mensen is niet onderzocht. Bij alle geteste doseringen bleek dapagliflozine geen effect op de vruchtbaarheid te hebben bij mannetjes- en vrouwtjesratten.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Dapagliflozine Devatis heeft geen of een verwaarloosbare invloed op de rijvaardigheid en het vermogen om machines te bedienen. Patiënten moeten worden gewaarschuwd voor het risico op hypoglykemie wanneer dapagliflozine wordt gebruikt in combinatie met een sulfonylureumderivaat of insuline.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Diabetes mellitus type 2
In de klinische studies bij diabetes mellitus type 2 zijn meer dan 15.000 patiënten behandeld met dapagliflozine.
De primaire beoordeling van veiligheid en verdraagbaarheid werd uitgevoerd in een vooraf gespecificeerde, gepoolde analyse van 13 kortdurende (tot 24 weken) placebogecontroleerde studies met 2.360 proefpersonen behandeld met dapagliflozine 10 mg en 2.295 proefpersonen behandeld met placebo.
In de studie naar cardiovasculaire uitkomsten voor dapagliflozine bij diabetes mellitus type 2 (DECLARE-studie, zie rubriek 5.1) ontvingen 8.574 patiënten dapagliflozine 10 mg en ontvingen 8.569 patiënten placebo gedurende een mediane blootstellingstijd van 48 maanden. In totaal waren er 30.623 patiëntjaren van blootstelling aan dapagliflozine. De meest voorkomende gerapporteerde bijwerkingen in alle klinische studies waren genitale infecties.
Hartfalen
In de studie naar cardiovasculaire uitkomsten voor dapagliflozine bij patiënten met hartfalen met verminderde ejectiefractie (DAPA-HF-studie) werden 2.368 patiënten behandeld met dapagliflozine 10 mg en 2.368 patiënten met placebo met een mediane blootstellingsduur van 18 maanden. De patiëntenpopulatie bestond uit patiënten met diabetes mellitus type 2 en patiënten zonder diabetes en patiënten met eGFR ≥ 30 ml/min/1,73 m2. In de studie naar cardiovasculaire uitkomsten voor dapagliflozine bij patiënten met hartfalen met linkerventrikelejectiefractie > 40% (DELIVER), werden 3.126 patiënten behandeld met dapagliflozine 10 mg en 3.127 patiënten met placebo met een mediane blootstellingsduur van 27 maanden. De patiëntenpopulatie bestond uit patiënten met diabetes mellitus type 2 en zonder diabetes, en patiënten met eGFR ≥ 25 ml/min/1,73 m2.
Het algemene veiligheidsprofiel van dapagliflozine bij patiënten met hartfalen was consistent met het bekende veiligheidsprofiel van dapagliflozine.
Chronische nierschade
In de studie naar renale uitkomsten voor dapagliflozine bij patiënten met chronische nierschade (DAPA-CKD) werden 2.149 patiënten behandeld met dapagliflozine 10 mg en 2.149 patiënten met placebo met een mediane blootstellingsduur van 27 maanden. De patiëntenpopulatie bestond uit patiënten met diabetes mellitus type 2 en patiënten zonder diabetes, met een eGFR ≥ 25 tot ≤ 75 ml/min/1,73 m2 en albuminurie (urinealbumine creatinineverhouding [UACR] ≥ 200 en ≤ 5000 mg/g). De behandeling werd voortgezet als de eGFR daalde tot een waarde lager dan 25 ml/min/1,73 m2.
Het algemene veiligheidsprofiel van dapagliflozine bij patiënten met chronische nierschade was consistent met het bekende veiligheidsprofiel van dapagliflozine.
Bijwerkingen in tabelvorm
De volgende bijwerkingen zijn vastgesteld op basis van de placebogecontroleerde klinische studies en post-marketingsurveillance. Geen enkele bijwerking werd dosisafhankelijk bevonden. De onderstaande bijwerkingen zijn geclassificeerd naar frequentie en Systeem/Orgaanklasse (SOK). De frequentiecategorieën zijn als volgt gedefinieerd: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), zeer zelden (< 1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1: Bijwerkingen uit placebogecontroleerde klinische studiesa en post-marketingervaring
Systeem/ Orgaanklasse | Zeer vaak | Vaak* | Soms ** | Zelden | Zeer zelden |
|---|---|---|---|---|---|
| Infecties en parasitaire aandoeningen | Vulvovaginitis, balanitis en gerelateerde genitale infecties*,b,c Urineweg- infectie*,b, d | Schimmel- infectie** | Necrotiserende fasciitis van het perineum (fourniergangreen)b,i |
| Voedings- en stofwisselingsstoornissen | Hypoglykemie (bij gebruik met SU of insuline)b | Volume- depletieb,e Dorst** | Diabetische ketoacidose (wanneer gebruikt bij diabetes mellitus type 2)b,i,k | ||
|---|---|---|---|---|---|
| Zenuwstelselaandoeningen | Duizeligheid | ||||
| Maagdarmstelsel -aandoeningen | Obstipatie** Droge mond** | ||||
| Huid- en onderhuidaandoeningen | Rashj | Angiooedeem | |||
| Skeletspierstelsel - en bindweefselaandoeningen | Rugpijn* | ||||
| Nier- en urinewegaandoeningen | Dysurie Polyurie*,f | Nycturie** | Tubulo- interstitiële nefritis | ||
| Voortplantingsstelsel- en borstaandoeningen | Vulvovaginale pruritus** Genitale pruritus** | ||||
| Onderzoeken | Verhoogd hematocrietg Verminderde nierklaring creatinine gedurende initiële behandelingb Dyslipidemieh | Verhoogd bloedcreatinine gedurende initiële behandeling**,b Verhoogd bloedureum** Gewichtsafname** |
a De tabel toont gegevens tot 24 weken (korte termijn) ongeacht het gebruik van glykemische noodmedicatie.
b Zie de bijbehorende subrubriek hieronder voor verdere informatie.
c Vulvovaginitis, balanitis en soortgelijke genitale infecties omvatten bijvoorbeeld de vooraf gedefinieerde voorkeurstermen: vulvovaginale schimmelinfectie, vaginale infectie, balanitis, genitale schimmelinfectie, vulvovaginale candidiasis, vulvovaginitis, balanitis candida, genitale candidiase, genitale infectie, genitale infectie bij mannen, penisinfectie, vulvitis, bacteriële vaginitis, abces in de vulva.
d Urineweginfectie omvat de volgende voorkeurstermen, op volgorde van gemelde frequentie:
urineweginfectie, cystitis, urineweginfectie met Escherichia, genito-urinaire infectie, pyelonefritis, trigonitis, uretritis, nierinfectie en prostatitis.
e Volumedepletie omvat de vooraf gedefinieerde voorkeurstermen: dehydratatie, hypovolemie, hypotensie.
f Polyurie omvat de voorkeurstermen: pollakisurie, polyurie, verhoogde urineproductie.
- g Gemiddelde veranderingen ten opzichte van de baseline in hematocriet waren 2,30% voor dapagliflozine 10 mg versus -0,33% voor placebo. Hematocrietwaarden > 55% werden gemeld bij 1,3% van de proefpersonen die met dapagliflozine 10 mg werden behandeld versus 0,4% bij proefpersonen die placebo kregen.
- h Gemiddelde procentuele verandering ten opzichte van de baseline voor dapagliflozine 10 mg versus placebo was respectievelijk: totaal cholesterol 2,5% versus 0,0%; HDL-cholesterol 6,0% versus 2,7%; LDL-cholesterol 2,9% versus -1,0%; triglyceriden -2,7% versus -0,7%.
- i Zie rubriek 4.4.
- j Bijwerking werd door post-marketingsurveillance geïdentificeerd. Rash omvat de volgende voorkeurstermen, weergegeven op volgorde van frequentie in klinische studies: rash, gegeneraliseerde rash, jeukende rash, vlekkerige rash, maculopapilaire rash, pustuleuze rash, vesiculaire rash en erythemateuze rash. In actief- en placebogecontroleerde klinische studies (dapagliflozine, N=5936, alle controles, N=3403) was de frequentie van rash vergelijkbaar voor respectievelijk dapagliflozine (1,4%) en alle controles (1,4%).
- k Gerapporteerd in de studie naar cardiovasculaire uitkomsten bij patiënten met diabetes type 2 (DECLARE). Frequentie is gebaseerd op jaarlijks percentage.
* Gerapporteerd bij ≥ 2% proefpersonen die met dapagliflozine 10 mg werden behandeld en ≥ 1% meer proefpersonen die met dapagliflozine 10 mg werden behandeld ten opzichte van placebo en ten minste 3 proefpersonen meer die met dapagliflozine 10 mg werden behandeld ten opzichte van placebo.
** Gerapporteerd door de onderzoeker als mogelijk gerelateerd, waarschijnlijk gerelateerd of gerelateerd aan de studiebehandeling en gemeld bij ≥ 0,2% van de proefpersonen en ≥ 0,1% vaker en bij ten minste 3 proefpersonen meer die werden behandeld met dapagliflozine 10 mg ten opzichte van placebo.
Beschrijving van geselecteerde bijwerkingen
Vulvovaginitis, balanitis en verwante genitale infecties
In de gepoolde veiligheidsdata van 13 studies werden vulvovaginitis, balanitis en soortgelijke genitale infecties gemeld bij 5,5% en 0,6% van de proefpersonen die respectievelijk dapagliflozine 10 mg en placebo kregen. De meeste infecties waren mild tot matig en proefpersonen reageerden op een initiële standaardbehandeling; de infecties leidden zelden tot staken van de dapagliflozinebehandeling. Deze infecties kwamen vaker voor bij vrouwen (8,4% voor dapagliflozine en 1,2% voor placebo) en proefpersonen met een voorgeschiedenis hadden een grotere kans om een terugkerende infectie te krijgen.
In de DECLARE-studie was het aantal patiënten met een genitale infectie als ernstige bijwerking laag en gebalanceerd: 2 patiënten in zowel de dapagliflozine- als de placebogroep.
In de DAPA-HF-studie meldde geen enkele patiënt ernstige bijwerkingen van genitale infecties in de dapagliflozinegroep, en één in de placebogroep. Er waren 7 (0,3%) patiënten met bijwerkingen die leidden tot stopzetting als gevolg van genitale infecties in de dapagliflozinegroep, en geen in de placebogroep. In de DELIVER-studie meldde één (< 0,1%) patiënt in elke behandelgroep een ernstige bijwerking van genitale infecties. Er waren 3 (0,1%) patiënten met bijwerkingen die leidden tot stopzetting als gevolg van genitale infecties in de dapagliflozinegroep en geen in de placebogroep.
In de DAPA-CKD-studie waren er 3 (0,1%) patiënten met ernstige bijwerkingen van genitale infecties in de dapagliflozinegroep en geen in de placebogroep. Er waren 3 (0,1%) patiënten met bijwerkingen die leidden tot stopzetting als gevolg van genitale infecties in de dapagliflozinegroep en geen in de placebogroep. Ernstige bijwerkingen van genitale infecties of bijwerkingen die tot stopzetting als gevolg van genitale infecties leidden, werden niet gemeld voor patiënten zonder diabetes.
Er zijn gevallen van fimose/verworven fimose gemeld met gelijktijdige genitale infecties; in sommige gevallen moest de patiënt worden besneden.
Necrotiserende fasciitis van het perineum (fournier-gangreen)
Na het in de handel brengen zijn er gevallen van fournier-gangreen gemeld bij patiënten die SGLT2-remmers innemen, waaronder dapagliflozine (zie rubriek 4.4).
In de DECLARE-studie met 17.160 patiënten met diabetes mellitus type 2 en een mediane blootstellingstijd van 48 maanden zijn in totaal 6 gevallen van fournier-gangreen gemeld; één in de groep behandeld met dapagliflozine en vijf in de placebogroep.
Hypoglykemie
De frequentie van hypoglykemie was afhankelijk van het soort achtergrondtherapie dat in de klinische studies met betrekking tot diabetes mellitus gebruikt werd.
In studies met dapagliflozine als monotherapie, als add-on combinatietherapie met metformine en als add-on combinatietherapie met sitagliptine (met of zonder metformine) was de frequentie van milde episodes van hypoglykemie vergelijkbaar (< 5%) in de behandelgroepen, inclusief placebo tot aan 102 weken van behandeling. In alle studies kwamen soms ernstige gevallen van hypoglykemie voor en de frequentie hiervan was vergelijkbaar voor de groepen die behandeld werden met dapagliflozine of met placebo. Studies met add-on sulfonylureumderivaten en een add-on insulinebehandeling vertoonden een hogere incidentie van hypoglykemie (zie rubriek 4.5).
In een add-on combinatiestudie met glimepiride werden op week 24 en 48 vaker milde episodes van hypoglykemie gerapporteerd in de groep die werd behandeld met dapagliflozine 10 mg plus glimepiride (resp. 6,0% en 7,9%) dan in de groep die werd behandeld met placebo plus glimepiride (resp. 2,1% en 2,1%).
In een add-on combinatiestudie met insuline werden episodes van ernstige hypoglykemie gerapporteerd bij 0,5% en 1,0% van de proefpersonen die werden behandeld met dapagliflozine 10 mg plus insuline in respectievelijk week 24 en week 104, en bij 0,5% van de proefpersonen die werden behandeld met placebo plus insuline in week 24 en week 104. In respectievelijk week 24 en week 104 werden milde episodes van hypoglykemie gerapporteerd bij 40,3% en 53,1% van de proefpersonen die dapagliflozine 10 mg plus insuline kregen en bij 34,0% en 41,6% van de proefpersonen die placebo plus insuline kregen.
In een add-on combinatiestudie met metformine en een sulfonylureumderivaat, gedurende 24 weken, werden geen episodes van ernstige hypoglykemie gerapporteerd. Minder ernstige episodes van hypoglykemie werden gerapporteerd bij 12,8% van de proefpersonen die dapagliflozine 10 mg plus metformine en een sulfonylureumderivaat kregen en bij 3,7% van de proefpersonen die placebo plus metformine en een sulfonylureumderivaat kregen.
In de DECLARE-studie werd geen verhoogd risico op ernstige hypoglykemie waargenomen bij dapagliflozinebehandeling vergeleken met placebo. Ernstige voorvallen van hypoglykemie werden gerapporteerd bij 58 (0,7%) van de patiënten behandeld met dapagliflozine en 83 (1,0%) van de patiënten behandeld met placebo.
In de DAPA-HF-studie werden ernstige voorvallen van hypoglykemie gemeld bij 4 (0,2%) patiënten in zowel de dapagliflozine- als placebogroep. In de DELIVER-studie werden ernstige voorvallen van hypoglykemie gemeld bij 6 (0,2%) patiënten in de dapagliflozinegroep en 7 (0,2%) patiënten in de placebogroep. Ernstige voorvallen van hypoglykemie werden enkel waargenomen bij patiënten met diabetes mellitus type 2.
In de DAPA-CKD-studie werden ernstige voorvallen van hypoglykemie gemeld bij 14 (0,7%) patiënten in de dapagliflozinegroep en bij 28 (1,3%) patiënten in de placebogroep en deze werden enkel waargenomen bij patiënten met diabetes mellitus type 2.
Volumedepletie
In de gepoolde veiligheidsdata van 13 studies werden bijwerkingen die zouden kunnen wijzen op volumedepletie (inclusief meldingen van dehydratatie, hypovolemie of hypotensie) gerapporteerd bij 1,1% en 0,7% van de proefpersonen die respectievelijk dapagliflozine 10 mg en placebo kregen. Ernstige bijwerkingen deden zich voor bij < 0,2% van de proefpersonen en deze waren evenwichtig verspreid over dapagliflozine 10 mg en placebo (zie rubriek 4.4).
In de DECLARE-studie was het aantal patiënten met voorvallen die zouden kunnen wijzen op volumedepletie gebalanceerd tussen de behandelgroepen: 213 (2,5%) en 207 (2,4%) in respectievelijk de dapagliflozine- en placebogroep. Ernstige bijwerkingen werden gerapporteerd bij 81 (0,9%) en 70 (0,8%) van de patiënten in respectievelijk de dapagliflozine- en placebogroep. De voorvallen waren over het algemeen gebalanceerd tussen de behandelgroepen over subgroepen van leeftijd, gebruik van diuretica, bloeddruk en gebruik van angiotensineconverterend-enzymremmers (ACE-remmers)/type1angiotensine-II-receptorblokkers (ARB’s). Bij patiënten met een eGFR < 60 ml/min/1,73 m2 op baseline, waren er 19 voorvallen van ernstige bijwerkingen die zouden kunnen wijzen op volumedepletie in de dapagliflozinegroep en 13 voorvallen in de placebogroep.
In de DAPA-HF-studie was het aantal patiënten met voorvallen die zouden kunnen wijzen op volumedepletie 170 (7,2%) in de dapagliflozinegroep en 153 (6,5%) in de placebogroep. Er waren minder patiënten met ernstige voorvallen van symptomen die zouden kunnen wijzen op volumedepletie in de dapagliflozinegroep (23 [1,0%]) in vergelijking met de placebogroep (38 [1,6%]). De resultaten waren vergelijkbaar ongeacht de aanwezigheid van diabetes bij baseline en de baseline-eGFR. In de DELIVER-studie was het aantal patiënten met ernstige voorvallen van symptomen die zouden kunnen wijzen op volumedepletie 35 (1,1%) in de dapagliflozinegroep en 31 (1,0%) in de placebogroep.
In de DAPA-CKD-studie was het aantal patiënten met voorvallen die zouden kunnen wijzen op volumedepletie 120 (5,6%) in de dapagliflozinegroep en 84 (3,9%) in de placebogroep. Er waren 16
(0,7%) patiënten met ernstige voorvallen van symptomen die zouden kunnen wijzen op volumedepletie in de dapagliflozinegroep en 15 (0,7%) patiënten in de placebogroep.
Diabetische ketoacidose bij diabetes mellitus type 2
In de DECLARE-studie, met een mediane blootstelling van 48 maanden, werden voorvallen van DKA gerapporteerd bij 27 patiënten in de groep met dapagliflozine 10 mg en bij 12 patiënten in de placebogroep. De voorvallen waren gelijkmatig verdeeld over de studieperiode. Van de 27 patiënten met DKA-voorvallen in de dapagliflozinegroep, ontvingen er 22 gelijktijdige insulinebehandeling op het moment van het voorval. Precipiterende factoren voor DKA waren zoals verwacht in een populatie met diabetes mellitus type 2 (zie rubriek 4.4).
In de DAPA-HF-studie werden voorvallen van DKA gemeld bij 3 patiënten met diabetes mellitus type 2 in de dapagliflozinegroep, en geen in de placebogroep. In de DELIVER-studie werden voorvallen van DKA gemeld bij 2 patiënten met diabetes mellitus type 2 in de dapagliflozinegroep en bij geen enkele in de placebogroep.
In de DAPA-CKD-studie werden bij geen enkele patiënt in de dapagliflozinegroep voorvallen van DKA gemeld en bij 2 patiënten met diabetes mellitus type 2 in de placebogroep.
Urineweginfecties
In de gepoolde veiligheidsdata van 13 studies werden urineweginfecties vaker gerapporteerd voor dapagliflozine 10 mg dan voor placebo (respectievelijk 4,7% versus 3,5%; zie rubriek 4.4). De meeste gevallen van infectie waren mild tot matig en proefpersonen reageerden goed op een initiële kuur van de standaardbehandeling; de infecties leidden zelden tot staken van de dapagliflozinebehandeling. Deze infecties werden vaker gemeld bij vrouwen en proefpersonen met een voorgeschiedenis hadden een grotere kans om een terugkerende infectie te krijgen.
In de DECLARE-studie werden ernstige voorvallen van urineweginfecties minder vaak gerapporteerd voor dapagliflozine 10 mg vergeleken met placebo: 79 (0,9%) voorvallen versus 109 (1,3%) voorvallen, respectievelijk.
In de DAPA-HF-studie was het aantal patiënten met ernstige bijwerkingen van urineweginfecties 14 (0,6%) in de dapagliflozinegroep en 17 (0,7%) in de placebogroep. Er waren 5 (0,2%) patiënten met bijwerkingen die leidden tot stopzetting van de behandeling als gevolg van urineweginfecties in zowel de dapagliflozinegroep als in de placebogroep. In de DELIVER-studie was het aantal patiënten met ernstige bijwerkingen van urineweginfecties 41 (1,3%) in de dapagliflozinegroep en 37 (1,2%) in de placebogroep. Er waren 13 (0,4%) patiënten met bijwerkingen die leidden tot stopzetting van de behandeling als gevolg van urineweginfecties in de dapagliflozinegroep en 9 (0,3%) in de placebogroep.
In de DAPA-CKD-studie was het aantal patiënten met ernstige bijwerkingen van urineweginfecties 29
(1,3%) in de dapagliflozinegroep en 18 (0,8%) in de placebogroep. Er waren 8 (0,4%) patiënten met bijwerkingen die leidden tot stopzetting als gevolg van urineweginfecties in de dapagliflozinegroep en
3 (0,1%) patiënten in de placebogroep. De aantallen patiënten zonder diabetes die ernstige bijwerkingen van urineweginfecties of bijwerkingen die leidden tot stopzetting als gevolg van urineweginfecties meldden, waren vergelijkbaar tussen de behandelgroepen (6 [0,9%] versus 4 [0,6%] voor ernstige bijwerkingen en 1 [0,1%] versus 0 voor bijwerkingen die leidden tot stopzetting, respectievelijk in de dapagliflozine- en placebogroep).
Verhoogd creatinine
Bijwerkingen gerelateerd aan verhoogd creatinine zijn gegroepeerd (bv. verminderde nierklaring creatinine, nierfunctiestoornis, verhoogd bloedcreatinine en verminderde glomerulaire
filtratiesnelheid). In de gepoolde veiligheidsdata van 13 studies is deze groepering van bijwerkingen gemeld bij resp. 3,2% en 1,8% van de patiënten die met dapagliflozine 10 mg en met placebo behandeld werden. Bij patiënten met een normale nierfunctie of een lichte nierfunctiestoornis (baseline eGFR ≥ 60 ml/min/1,73 m2) werd deze groepering van bijwerkingen gemeld bij resp. 1,3% en 0,8% van de patiënten die dapagliflozine 10 mg en placebo kregen. Deze bijwerkingen kwamen vaker voor bij patiënten met een baseline eGFR ≥ 30 en < 60 ml/min/1,73 m2 (18,5% bij dapagliflozine 10 mg versus 9.3% bij placebo).
Nadere evaluatie van de patiënten met bijwerkingen gerelateerd aan de nieren liet zien dat de meesten veranderingen in serumcreatinine hadden van ≤ 44 micromol/l (≤ 0,5 mg/dl) ten opzichte van baseline. De verhogingen in creatinine waren in het algemeen van voorbijgaande aard tijdens continue behandeling of reversibel na staken van de behandeling.
In de DECLARE-studie, waarin oudere patiënten en patiënten met nierinsufficiëntie (eGFR minder dan 60 ml/min/1,73 m2) waren opgenomen, nam de eGFR in de loop van de tijd in beide behandelgroepen af. Na 1 jaar was de gemiddelde eGFR iets lager, en na 4 jaar was de gemiddelde eGFR iets hoger in de dapagliflozinegroep vergeleken met de placebogroep.
In de DAPA-HF- en DELIVER-studies daalde de eGFR in de loop van de tijd in zowel de dapagliflozine- als in de placebogroep. In de DAPA-HF-studie was de initiële daling van de gemiddelde eGFR -4,3 ml/min/1,73 m2 in de dapagliflozinegroep en -1,1 ml/min/1,73 m2 in de placebogroep. Na 20 maanden was de verandering in eGFR ten opzichte van de baseline vergelijkbaar tussen de behandelingsgroepen: -5,3 ml/min/1,73 m2 voor dapagliflozine en -4,5 ml/min/1,73 m2 voor placebo. In de DELIVER-studie was de daling van de gemiddelde eGFR na 1 maand -3,7 ml/min/1,73 m2 in de dapagliflozinegroep en -0,4 ml/min/1,73 m2 in de placebogroep. Na 24 maanden was de verandering in eGFR ten opzichte van de baseline vergelijkbaar tussen de behandelgroepen: -4,2 ml/min/1,73 m2 in de dapagliflozinegroep en -3,2 ml/min/1,73m2 in de placebogroep.
In de DAPA-CKD-studie daalde de eGFR in de loop van de tijd in zowel de dapagliflozine- als in de placebogroep. De initiële daling (dag 14) van de gemiddelde eGFR was -4,0 ml/min/1,73 m2 in de dapagliflozinegroep en -0,8 ml/min/1,73 m2 in de placebogroep. Na 28 maanden was de verandering in eGFR ten opzichte van baseline -7,4 ml/min/1,73 m2 in de dapagliflozinegroep en -8,6 ml/min/1,73 m2 in de placebogroep.
Pediatrische patiënten
Het veiligheidsprofiel van dapagliflozine dat werd waargenomen in een klinische studie bij kinderen van 10 jaar en ouder met diabetes mellitus type 2 (zie rubriek 5.1) was vergelijkbaar met het profiel dat werd waargenomen in studies bij volwassenen.
Melden van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Dapagliflozine vertoonde geen enkele toxiciteit bij gezonde proefpersonen bij enkelvoudige orale doses tot aan 500 mg (50 keer de maximaal aanbevolen dosis voor mensen). Deze proefpersonen hadden een detecteerbare hoeveelheid glucose in de urine gedurende een dosisgerelateerde tijdsperiode (minimaal 5 dagen voor de dosis van 500 mg), zonder meldingen van dehydratatie, hypotensie of een verstoorde elektrolytenbalans, en zonder klinisch belangrijke uitwerking op het QTc-interval. De incidentie van hypoglykemie kwam overeen met de incidentie bij gebruik van placebo. In klinische studies waarin 2 weken lang eenmaal daags doses tot 100 mg (10 keer de maximaal aanbevolen dosis voor mensen) werden toegediend aan gezonde proefpersonen en patiënten met diabetes type 2, was de incidentie van hypoglykemie licht hoger dan bij placebo en deze was niet gerelateerd aan de dosis. De percentages van bijwerkingen, met inbegrip van dehydratatie en hypotensie, waren vergelijkbaar met die van placebo en er waren geen klinisch betekenisvolle dosisgerelateerde veranderingen in de laboratoriumparameters, waaronder serumelektrolyten en biomarkers van de nierfunctie.
In geval van overdosering dient met de juiste ondersteunende behandeling te worden begonnen op geleide van de klinische status van de patiënt. De verwijdering van dapagliflozine door hemodialyse is niet onderzocht.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Geneesmiddelen gebruikt bij diabetes, natriumglucose-cotransporter 2 (SGLT2)-remmers, ATC-code: A10BK01
Werkingsmechanisme
Dapagliflozine is een zeer krachtige (Ki: 0,55 nM), selectieve en reversibele remmer van SGLT2.
Remming van SGLT2 door dapagliflozine vermindert de reabsorptie van glucose uit het glomerulaire filtraat in de proximale niertubuli met een gelijktijdige afname van natriumreabsorptie, wat leidt tot uitscheiding van glucose via de urine en osmotische diurese. Daarom verhoogt dapagliflozine de afgifte van natrium aan de distale tubuli, wat de tubuloglomerulaire feedback verhoogt en de intraglomerulaire druk vermindert. Dit in combinatie met osmotische diurese leidt tot een afname van volumeoverbelasting, verlaagde bloeddruk en lagere pre- en afterload, wat gunstige effecten kan hebben op de cardiale remodelling, de diastolische functie en het behouden van de nierfunctie. De cardiale en renale voordelen van dapagliflozine zijn niet uitsluitend afhankelijk van de bloedglucoseverlagende werking en zijn niet beperkt tot patiënten met diabetes zoals aangetoond in de DAPA-HF-, DELIVER- en DAPA-CDK-studies. Andere effecten omvatten een toename van hematocriet en afname van het lichaamsgewicht.
Dapagliflozine verbetert zowel de nuchtere als de postprandiale glucoseplasmaspiegel door de renale glucosereabsorptie te verminderen, wat leidt tot uitscheiding van glucose via de urine. Deze glucoseuitscheiding (glucosurie) wordt waargenomen na de eerste dosis, blijft doorgaan gedurende het 24uurs doseringsinterval en houdt aan gedurende de duur van de behandeling. De hoeveelheid glucose die via dit mechanisme wordt verwijderd door de nieren is afhankelijk van de
bloedglucoseconcentratie en de GFR. Bij personen met een normale bloedglucoseconcentratie is dus de neiging tot hypoglykemie bij gebruik van dapagliflozine laag. Dapagliflozine vermindert de normale endogene glucoseproductie niet als reactie op een hypoglykemie. Dapagliflozine werkt onafhankelijk van de insulinesecretie en de insulinewerking. In klinische studies met dapaglifozine is er een verbetering van de bètacelfunctie met het homeostasemodel (HOMA-bètacel) waargenomen.
SGLT2 komt selectief tot uiting in de nier. Dapagliflozine remt geen andere glucosetransporters die belangrijk zijn voor het glucosetransport naar de perifere weefsels en is > 1400 keer selectiever voor SGLT2 dan voor SGLT1, de voornaamste transporter in de darmen die verantwoordelijk is voor de glucoseabsorptie.
Farmacodynamische effecten
Na toediening van dapagliflozine werden toenames waargenomen in de hoeveelheid glucose die werd uitgescheiden in de urine bij gezonde proefpersonen en bij proefpersonen met diabetes mellitus type 2. Er werd ongeveer 70 g glucose per dag (equivalent aan 280 kcal/dag) in de urine uitgescheiden bij een dosis dapagliflozine van 10 mg/dag gedurende 12 weken bij personen met diabetes mellitus type 2. Er is bewijs voor aanhoudende glucose-uitscheiding welke werd waargenomen bij proefpersonen met diabetes mellitus type 2 die 10 mg/dag dapagliflozine kregen gedurende een periode tot 2 jaar.
Deze glucose-uitscheiding in de urine bij gebruik van dapagliflozine leidt ook tot osmotische diurese en toenames van het urinevolume bij patiënten met diabetes mellitus type 2. De toenames van het urinevolume bij proefpersonen met diabetes mellitus type 2 die behandeld werden met dapagliflozine 10 mg hielden 12 weken aan en bedroegen ongeveer 375 ml/dag. De toename in het urinevolume ging gepaard met een lichte toename in de natriumuitscheiding in de urine. Dit was van voorbijgaande aard en werd niet in verband gebracht met veranderingen in de natriumconcentraties in serum.
De uitscheiding van urinezuur in de urine nam ook tijdelijk toe (gedurende 3-7 dagen) en ging gepaard met een aanhoudende afname in de concentratie van urinezuur in serum. Na 24 weken varieerden de afnames van de urinezuurconcentraties in serum van -48,3 tot -18,3 micromol/l (-0,87 tot -0,33 mg/dl).
Klinische werkzaamheid en veiligheid
Diabetes mellitus type 2
Verbetering van de bloedglucoseregulatie en reductie van de cardiovasculaire en renale morbiditeit en mortaliteit zijn integrale onderdelen van de behandeling van diabetes type 2.
Er werden veertien dubbelblinde, gerandomiseerde, gecontroleerde klinische studies uitgevoerd met
7.056 volwassen patiënten met diabetes type 2 om de glykemische werkzaamheid en veiligheid van dapagliflozine te evalueren. In deze studies werden 4.737 patiënten met dapagliflozine behandeld. Twaalf studies hadden een behandelperiode met een duur van 24 weken, 8 met langdurende verlengingen tussen de 24 en 80 weken (tot aan een totale studieduur van 104 weken), één studie had een behandelperiode van 28 weken en één studie duurde 52 weken met langdurende verlengingen van 52 en 104 weken (totale studieduur van 208 weken). De gemiddelde duur van de diabetes varieerde tussen de 1,4 en 16,9 jaar. Vijftig procent (50%) had milde nierinsufficiëntie en 11% had matige nierinsufficiëntie. Eenenvijftig procent (51%) van de proefpersonen waren mannen, 84% was blank, 8% Aziaat, 4% zwart en 4% maakte deel uit van andere raciale groepen. Eénentachtig procent (81%) van de proefpersonen had een body mass index (BMI) ≥ 27. Verder zijn er twee placebogecontroleerde studies met een duur van 12 weken uitgevoerd bij patiënten met onvoldoende gereguleerde diabetes type 2 en hypertensie.
Een studie naar cardiovasculaire uitkomsten (DECLARE) werd uitgevoerd met dapagliflozine 10 mg vergeleken met placebo bij 17.160 patiënten met diabetes mellitus type 2 met of zonder vastgestelde cardiovasculaire aandoening om het effect op cardiovasculaire en renale voorvallen te beoordelen.
Bloedglucoseregulatie
Monotherapie
Een dubbelblinde, placebogecontroleerde, 24 weken durende studie (met een extra verlengingsperiode) werd uitgevoerd om de veiligheid en werkzaamheid van monotherapie met dapagliflozine te evalueren bij patiënten met onvoldoende gereguleerde diabetes mellitus type 2. Een eenmaal daagse behandeling met dapagliflozine leidde tot statistisch significante afnames (p < 0,0001) van de HbA1c-waarden ten opzichte van placebo (tabel 2).
In de verlengingsperiode hielden de afnames van de HbA1c-waarden aan tot en met week 102 (gecorrigeerde gemiddelde verandering van -0,61% en -0,17% ten opzichte van de baseline voor respectievelijk dapagliflozine 10 mg en placebo).
Tabel 2. Resultaten in week 24 (LOCFa) van een placebogecontroleerde studie van dapagliflozine als monotherapie
| Monotherapie | |||
|---|---|---|---|
| Parameter | Dapagliflozine 10 mg | Placebo | |
| Nb | 70 | 75 |
|---|---|---|
HbA1c (%) Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met placeboc (BI van 95%) | 8,01 -0,89 -0,66* (-0,96, -0,36) | 7,79 -0,23 |
Proefpersonen (%) die HbA1c < 7% bereikten Gecorrigeerd voor de baseline | 50,8§ | 31,6 |
Lichaamsgewicht (kg) Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met placeboc (BI van 95%) | 94,13 -3,16 -0,97 (-2,20, 0,25) | 88,77 -2,19 |
a LOCF: Last observation (vóór noodmedicatie bij patiënten die noodmedicatie gebruikten) carried forward b Alle gerandomiseerde patiënten die tijdens de kortdurende dubbelblinde periode minimaal één dosis van het dubbelblinde studiegeneesmiddel genomen hebben
c Least squares mean gecorrigeerd voor de baselinewaarde
* p-waarde < 0,0001 versus placebo
§ Niet geëvalueerd op de statistische significantie als gevolg van de sequentiële testprocedure voor secundaire eindpunten
Add-on combinatietherapie
In een 52 weken durende, actief gecontroleerde, non-inferioriteitsstudie (met 52 en 104 weken durende periodes van verlenging) werd dapagliflozine geëvalueerd als add-on met metformine in vergelijking met een sulfonylureumderivaat (glipizide) als add-on met metformine bij patiënten met onvoldoende regulatie van de bloedsuikerspiegel (HbA1c > 6,5% en ≤ 10%). De resultaten toonden een vergelijkbare afname van de gemiddelde HbA1c-waarde ten opzichte van de baseline tot week 52, vergeleken met glipizide, hiermee werd non-inferioriteit aangetoond (tabel 3). In week 104 was de gecorrigeerde gemiddelde verandering in HbA1c ten opzichte van de baseline -0,32% voor dapagliflozine en -0,14% voor glipizide. Na 208 weken was de gecorrigeerde gemiddelde verandering in HbA1c ten opzichte van baseline respectievelijk -0,10% voor dapagliflozine en 0,20% voor glipizide. Na 52, 104 en 208 weken was bij een significant kleiner percentage patiënten in de groep die met dapagliflozine behandeld werd, minimaal één keer hypoglykemie waargenomen (3,5%, 4,3% en 5,0%, respectievelijk) ten opzichte van de groep die met glipizide behandeld werd (40,8%, 47,0% en 50,0%, respectievelijk). Het percentage proefpersonen dat nog deelnam aan de studie in week 104 en in week 208 was 56,2% en 39,7% voor de groep die werd behandeld met dapagliflozine en 50,0% en 34,6% voor de groep die werd behandeld met glipizide.
Tabel 3. Resultaten in week 52 (LOCFa) van een actief gecontroleerde studie ter vergelijking van dapagliflozine en glipizide als add-on met metformine
| Parameter | Dapagliflozine + metformine | Glipizide + metformine |
|---|---|---|
| Nb | 400 | 401 |
HbA1c (%) Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met glipizide + metforminec (BI van 95%) | 7,69 -0,52 0,00d (-0,11, 0,11) | 7,74 -0,52 |
Lichaamsgewicht (kg) Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met glipizide + metforminec (BI van 95%) | 88,44 -3,22 -4,65* (-5,14, -4,17) | 87,60 1,44 |
a LOCF: Last observation carried forward
b Gerandomiseerde en behandelde patiënten met meting van de werkzaamheid bij de baseline en minimaal 1 meting na de baseline
c Least squares mean gecorrigeerd voor de baselinewaarde
d Non-inferieur aan glipizide + metformine
* p-waarde < 0,0001
Het gebruik van dapagliflozine als add-on combinatie met ofwel metformine, glimepiride, metformine plus een sulfonylureumderivaat, sitagliptine (met of zonder metformine) of insuline resulteerde in statistisch significante verminderingen in de HbA1c-waarden na 24 weken in vergelijking met patiënten die placebo ontvingen (p < 0,0001; Tabel 4, 5 en 6).
De afnames in HbA1c waargenomen in week 24 hielden aan in add-on combinatiestudies (glimepiride en insuline) met gegevens na 48 weken (glimepiride) en gegevens na 104 weken (insuline). Als add-on bij sitagliptine (met of zonder metformine) was de gecorrigeerde gemiddelde verandering ten opzichte van baseline in week 48 voor dapagliflozine 10 mg en placebo respectievelijk -0,30% en 0,38%. Voor de studie naar add-on gebruik met metformine, hielden de afnames van de HbA1c-waarden aan tot en met week 102 (gecorrigeerde gemiddelde verandering van -0,78% en 0,02% ten opzichte van de baseline voor respectievelijk dapagliflozine 10 mg en placebo). In week 104 waren de HbA1c-reducties voor insuline (met of zonder additionele orale glucoseverlagende geneesmiddelen) -0,71% en -0,06% (gecorrigeerde gemiddelde verandering ten opzichte van de baseline) voor respectievelijk dapagliflozine 10 mg en placebo. Bij proefpersonen die werden behandeld met dapagliflozine 10 mg, bleef in week 48 en in week 104 de insulinedosis stabiel ten opzichte van de baseline, met een gemiddelde dosering van 76 IE/dag. In de placebogroep werd in week 48 en in week 104 een gemiddelde toename van respectievelijk 10,5 IE/dag en 18,3 IE/dag waargenomen ten opzichte van de baseline (gemiddelde dosering van 84 en 92 IE/dag). Het percentage proefpersonen dat nog aan de studie deelnam in week 104 was 72,4% voor de groep die werd behandeld met dapagliflozine 10 mg en 54,8% voor de placebogroep.
Tabel 4. Resultaten van 24 weken durende (LOCFa) placebogecontroleerde studies van dapagliflozine als add-on combinatie met metformine of sitagliptine (met of zonder metformine)
| Add-on combinatie | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Metformine1 | DPP4-remmer (sitagliptine2) ± metformine1 | ||||||||||||
Dapagliflozine 10 mg | Placebo | Dapagliflozine 10 mg | Placebo | ||||||||||
| Nb | 135 | 137 | 223 | 224 | |||||||||
HbA1c (%) Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met placeboc (BI van 95%) | 7,92 -0,84 -0,54* (-0,74; ‑0,34) | 8,11 -0,30 | 7,90 -0,45 -0,48* (-0,62; -0,34) | 7,97 0,04 | |||||||||
Proefpersonen (%) die HbA1c < 7% bereikten gecorrigeerd voor de baseline | 40,6** | 25,9 | |||||||||||
Lichaamsgewicht (kg) Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met placeboc (BI van 95%) | 86,28 -2,86 -1,97* (-2,63; ‑1,31) | 87,74 -0,89 | 91,02 -2,14 -1,89* (-2,37; -1,40) | 89,23 -0,26 | |||||||||
1 Metformine ≥ 1500 mg/dag;
2 sitagliptine 100 mg/dag
a LOCF: Last observation (voorafgaand aan noodmedicatie bij patiënten die noodmedicatie gebruikten) carried forward
b Alle gerandomiseerde patiënten die tijdens de kortdurende dubbelblinde periode minimaal één dosis van het dubbelblinde studiegeneesmiddel genomen hebben
c Least squares mean gecorrigeerd voor de baselinewaarde
* p-waarde < 0,0001 versus placebo + oraal glucoseverlagend geneesmiddel
** p-waarde < 0,05 versus placebo + oraal glucoseverlagend geneesmiddel
Tabel 5. Resultaten van 24 weken durende, placebogecontroleerde studies met dapagliflozine als add-on combinatie met een sulfonylureumderivaat (glimepiride) of metformine plus een sulfonylureumderivaat.
| Add-on combinatie | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Sulfonylureumderivaat (glimepiride1) | Sulfonylureumderivaat + metformine2 | |||||||||||||||
Dapagliflozine 10 mg | Placebo | Dapagliflozine 10 mg | Placebo | |||||||||||||
| Na | 151 | 145 | 108 | 108 | ||||||||||||
HbA1c (%)b Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met placeboc (BI van 95%) | 8,07 -0,82 -0,68* (-0,86; -0,51) | 8,15 -0,13 | 8,08 -0,86 -0,69* (-0,89; -0,49) | 8,24 -0,17 | ||||||||||||
Proefpersonen (%) die HbA1c < 7% bereikten (LOCF)d gecorrigeerd voor de baseline | 31,7* | 13,0 | 31,8* | 11,1 | ||||||||||||
Lichaamsgewicht (kg) (LOCF)d Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met placeboc (BI van 95%) | 80,56 -2,26 -1,54* (-2,17; -0,92) | 80,94 -0,72 | 88,57 -2,65 -2,07* (-2,79; -1,35) | 90,07 -0,58 | ||||||||||||
1 glimepiride 4 mg/dag;
2 Metformine (formuleringen met onmiddellijke of vertraagde afgifte) ≥ 1500 mg/dag plus de maximaal getolereerde dosis, wat ten minste de helft van de maximale dosis van een sulfonylureumderivaat moet zijn, gedurende ten minste 8 weken voorafgaand aan inclusie.
- a Gerandomiseerde en behandelde patiënten met een baseline- en ten minste 1 post-baselinemeting van de werkzaamheid.
- b Kolom 1 en 2, HbA1c geanalyseerd met behulp van LOCF (zie voetnoot d); Kolom 3 en 4, HbA1c geanalyseerd met behulp van LRM (zie voetnoot e).
- c Least squares mean gecorrigeerd voor de baselinewaarde
- d LOCF: Last observation (voorafgaand aan noodmedicatie bij patiënten die noodmedicatie gebruikten) carried forward
- e LRM: Longitudinal repeated measures-analyse
* p-waarde < 0,0001 versus placebo + ora(a)l(e) glucoseverlagend(e) geneesmiddel(en)
Tabel 6. Resultaten in week 24 (LOCFa) van een placebogecontroleerde studie van dapagliflozine in combinatie met insuline (alleen of met orale glucoseverlagende geneesmiddelen)
| Parameter | Dapagliflozine 10 mg + insuline ± orale glucoseverlagende geneesmiddelen2 | Placebo + insuline ± orale glucoseverlagende geneesmiddelen2 |
|---|---|---|
| Nb | 194 | 193 |
HbA1c (%) Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met placeboc (BI van 95%) | 8,58 -0,90 -0,60* (-0,74; ‑0,45) | 8,46 -0,30 |
|---|---|---|
Lichaamsgewicht (kg) Baseline (gemiddelde) Verandering ten opzichte van de baselinec Verschil met placeboc (BI van 95%) | 94,63 -1,67 -1,68* (-2,19; ‑1,18) | 94,21 0,02 |
Gemiddelde dagelijkse dosis insuline (IU)1 Baseline (gemiddelde) Verandering ten opzichte van de baseline c Verschil met placeboc (BI van 95%) Patiënten (%) met een afname van de gemiddelde dagelijkse dosis insuline van ten minste 10% | 77,96 -1,16 -6,23* (-8,84; -3,63) 19,7** | 73,96 5,08 11,0 |
a LOCF: Last observation (vóór of op de dag van de eerste optitratie van insuline, indien nodig) carried forward
b Alle gerandomiseerde patiënten die tijdens de kortdurende dubbelblinde periode minimaal één dosis van het dubbelblinde studiegeneesmiddel genomen hebben
c Least squares mean gecorrigeerd voor de baselinewaarde en het gebruik van een oraal glucoseverlagend geneesmiddel
* p-waarde < 0,0001 versus placebo + insuline ± oraal glucoseverlagend geneesmiddel
** p-waarde < 0,05 versus placebo + insuline ± oraal glucoseverlagend geneesmiddel
- 1 Optitratie van insulineregimes (waaronder kortwerkend, middellangwerkend en basaalinsuline) werd alleen toegestaan als de patiënten voldeden aan de vooraf bepaalde criteria voor de FPG (nuchtere plasmaglucose).
- 2 Vijftig procent van de patiënten volgde een monotherapie met insuline bij baseline; 50% kreeg 1 of 2 orale glucoseverlagende geneesmiddel(en) naast insuline: van deze laatste groep kreeg 80% alleen metformine, 12% kreeg een behandeling met metformine plus een sulfonylureumderivaat en de rest kreeg andere orale glucoseverlagende geneesmiddelen.
In combinatie met metformine in geneesmiddel-naïeve patiënten
In totaal hebben 1.236 geneesmiddel-naïeve patiënten met onvoldoende gereguleerde diabetes type 2 (HbA1c ≥ 7,5% en ≤ 12%) deelgenomen aan twee actief gecontroleerde studies van 24 weken om de werkzaamheid en veiligheid van dapagliflozine (5 mg of 10 mg) in combinatie met metformine in geneesmiddel-naïeve patiënten ten opzichte van behandeling met de individuele monocomponenten te evalueren.
Behandeling met 10 mg dapagliflozine in combinatie met metformine (tot 2000 mg per dag) leidde tot significante verbeteringen van HbA1c ten opzichte van de individuele componenten (zie tabel 7) en leidde tot grotere afnames in FPG (nuchtere plasmaglucose) (vergeleken met de individuele componenten) en in lichaamsgewicht (vergeleken met metformine).
Tabel 7. Resultaten na 24 weken (LOCFa) van een actief gecontroleerde studie met een combinatiebehandeling van dapagliflozine plus metformine in geneesmiddel-naïeve patiënten
| Parameter | Dapagliflozine 10 mg + metformine | Dapagliflozine 10 mg | Metformine |
|---|---|---|---|
| Nb | 211b | 219b | 208b |
HbA1c (%) Baseline (gemiddelde) Verandering t.o.v. baselinec Verandering t.o.v. dapagliflozinec (95%-BI) Verandering t.o.v. metforminec (95%-BI) | 9,10 -1,98 -0,53* (-0,74; -0,32) -0,54* (-0,75; -0,33) | 9,03 -1,45 -0,01 (-0,22; 0,20) | 9,03 -1,44 |
|---|
a LOCF: last observation (voorafgaand aan noodmedicatie bij proefpersonen die noodmedicatie gebruikten) carried forward.
b Alle gerandomiseerde proefpersonen die gedurende de kortdurende dubbelblinde periode ten minste één dosis van het dubbelgeblindeerde studiegeneesmiddel genomen hebben.
c Least squares mean gecorrigeerd voor de baselinewaarde.
* p-waarde < 0,0001.
Combinatietherapie met exenatide met verlengde afgifte
In een dubbelblind, met actieve comparator gecontroleerd onderzoek van 28 weken werd de combinatie van dapagliflozine en exenatide (een GLP1-receptoragonist) met verlengde afgifte vergeleken met dapagliflozine alleen en exenatide met verlengde afgifte alleen in individuen met inadequate bloedglucoseregulatie bij het gebruik van metformine alleen (HbA1c≥ 8% en ≤ 12%). Alle behandelgroepen hadden een afname van HbA1cten opzichte van baseline. De gecombineerde behandeling van 10 mg dapagliflozine en exenatide met verlengde afgifte liet een superieure afname in HbA1czien ten opzichte van baseline in vergelijking met dapagliflozine alleen en exenatide met verlengde afgifte alleen (zie tabel 8).
Tabel 8: Resultaten van een studie van 28 weken met dapagliflozine en exenatide met verlengde afgifte versus dapagliflozine alleen en exenatide met verlengde afgifte alleen, in combinatie met metformine (intent-to-treat-patiënten)
| Parameter | Dapagliflozine 10 mg QD + exenatide met verlengde afgifte 2 mg QW | Dapagliflozine 10 mg QD + placebo QW | Exenatide met verlengde afgifte 2 mg QW + placebo QD | ||||||
|---|---|---|---|---|---|---|---|---|---|
| N | 228 | 230 | 227 | ||||||
HbA1c (%) Baseline (gemiddelde) Verandering t.o.v. baselinea Gemiddeld verschil in verandering t.o.v. baseline tussen combinatie en individueel geneesmiddel (95%-BI) | 9,29 -1,98 | 9,25 -1,39 -0,59* (-0,84; -0,34) | 9,26 -1,60 -0,38** (-0,63; -0,13) | ||||||
Proefpersonen (%) die HbA1c <7% bereikten | 44,7 | 19,1 | 26,9 | ||||||
Lichaamsgewicht (kg) Baseline (gemiddelde) Verandering t.o.v. baselinea Gemiddeld verschil in verandering t.o.v. baseline tussen combinatie en individueel geneesmiddel (95%-BI) | 92,13 -3,55 | 90,87 -2,22 -1,33* (-2,12; -0,55) | 89,12 -1,56 -2.00* (-2,79; -1,20) | ||||||
| QD=eenmaal per dag, QW=eenmaal per week, N=aantal patiënten, BI=betrouwbaarheidsinterval. | |||||||||
a Gecorrigeerde least squares means (LS Means) en behandelgroep verschil(len) in de verandering ten opzichte van baseline op week 28 zijn gemodelleerd met een ‘mixed model with repeated measures’ (MMRM) inclusief behandeling, regio, baseline HbA1c stratum (< 9,0% of ≥ 9,0%), week en behandeling per week interactie als fixed factors en baseline als een co-variant.
* p < 0,001, **p < 0,01.
P-waarden zijn allemaal gecorrigeerde p-waarden voor multipliciteit.
Analyses zijn exclusief metingen na rescue-behandeling en na vroegtijdige discontinuering van het studiegeneesmiddel.
Nuchtere plasmaglucose (FPG)
Behandeling met dapagliflozine 10 mg als monotherapie of als add-on combinatie met ofwel metformine, glimepiride, metformine plus een sulfonylureumderivaat, sitagliptine (met of zonder metformine) of insuline leidde tot statistisch significante afnames van FPG (-1,90 tot -1,20 mmol/l [-34,2 tot -21,7 mg/dl]) ten opzichte van placebo (-0,33 tot 0,21 mmol/l [-6,0 tot 3,8 mg/dl]). Dit effect werd waargenomen in week 1 van de behandeling en bleef constant in studies die tot en met week 104 verlengd werden.
Combinatietherapie van 10 mg dapagliflozine en exenatide met verlengde afgifte resulteerde in een significant grotere afname van FPG in week 28: -3,66 mmol/l (-65,8 mg/dl), in vergelijking met -2,73 mmol/l (-49,2 mg/dl) voor dapagliflozine alleen (p < 0,001) en -2,54 mmol/l (-45,8 mg/dl) voor exenatide alleen (p < 0.001).
In een studie met diabetespatiënten met een eGFR ≥ 45 tot < 60 ml/min/1,73 m2, toonde behandeling met dapagliflozine verlagingen in FPG in week 24 aan: -1,19 mmol/l (-21,46 mg/dl) in vergelijking met -0,27 mmol/l (-4,87 mg/dl) voor placebo (p=0,001).
Postprandiale glucose
Behandeling met dapagliflozine 10 mg als add-on combinatie met glimepiride leidde na 24 weken tot statistisch significante afnames van het postprandiale glucosegehalte 2 uur na een maaltijd, en deze hielden aan tot week 48.
Behandeling met dapagliflozine 10 mg als add-on combinatie met sitagliptine (met of zonder metformine) leidde na 24 weken tot afnames van het postprandiale glucosegehalte 2 uur na een maaltijd, en deze hielden aan tot week 48.
Combinatietherapie van 10 mg dapagliflozine en exenatide met verlengde afgifte resulteerde in een significant grotere afname van het postprandiale glucosegehalte 2 uur na een maaltijd, in week 28 in vergelijking met elk van de twee geneesmiddelen alleen.
Lichaamsgewicht
Het gebruik van dapagliflozine 10 mg in combinatie met metformine, glimepiride, metformine plus een sulfonylureumderivaat, sitagliptine (met of zonder metformine) of insuline leidde tot een statistisch significante afname van het lichaamsgewicht na 24 weken (p <0,0001; tabellen 4 en 5). Deze effecten hielden aan in langer durende studies. Na 48 weken was het verschil voor dapagliflozine als add-on combinatie met sitagliptine (met of zonder metformine) ten opzichte van placebo -2,22 kg. Na 102 weken was het verschil voor dapagliflozine in combinatie met metformine ten opzichte van placebo, of in combinatie met insuline ten opzichte van placebo respectievelijk -2,14 kg en -2,88 kg.
In een actief gecontroleerde non-inferioriteitsstudie resulteerde dapagliflozine in combinatie met metformine in een statistisch significante afname van het lichaamsgewicht ten opzichte van glipizide van -4,65 kg na 52 weken (p <0,0001, tabel 3) die aanhield tot 104 en 208 weken (respectievelijk -5,06 kg en -4,38 kg).
De combinatie van 10 mg dapagliflozine en exenatide met verlengde afgifte liet een significant grotere afname van het gewicht zien ten opzichte van elk van de twee geneesmiddelen alleen (zie tabel 8).
Een 24 weken durende studie met 182 diabetespatiënten, waarbij dual X-ray absorptiometrie (DXA) werd gebruikt om de lichaamssamenstelling te evalueren, toonde bij gebruik van dapagliflozine 10 mg en metformine ten opzichte van placebo en metformine afnames aan van respectievelijk het lichaamsgewicht en het lichaamsvet in plaats van afnames van mager weefsel of vochtverlies, zoals gemeten met DXA. Behandeling met dapagliflozine plus metformine toonde een numerieke afname van het viscerale vetweefsel in vergelijking met placebo voor de behandeling met metformine in een substudie met MRI-scans.
Bloeddruk
In een vooraf gespecificeerde gepoolde analyse van 13 placebogecontroleerde studies leidde behandeling met dapagliflozine 10 mg tot een verandering van de systolische bloeddruk ten opzichte van de baseline van -3,7 mmHg en van de diastolische bloeddruk van -1,8 mmHg versus -0,5 mmHg voor de systolische en -0,5 mmHg voor de diastolische bloeddruk voor de placebogroep in week 24. Er werden tot aan 104 weken vergelijkbare verlagingen gezien.
Combinatietherapie van 10 mg dapagliflozine en exenatide met verlengde afgifte resulteerde in een significant grotere afname van systolische bloeddruk in week 28 (-4,3 mmHg) ten opzichte van dapagliflozine alleen (-1,8 mmHg, p < 0,05) en exenatide met verlengde afgifte alleen (-1,2 mmHg, p < 0,01).
Bij twee 12 weken durende, placebogecontroleerde studies werden in totaal 1.062 patiënten met onvoldoende gereguleerde diabetes type 2 en hypertensie (ondanks bestaande stabiele behandeling met een ACE-remmer of ARB in één studie en een ACE-remmer of ARB en een aanvullende antihypertensieve behandeling in een andere studie) behandeld met dapagliflozine 10 mg of met placebo. Na 12 weken was er in beide studies door de behandeling met dapagliflozine 10 mg plus de gebruikelijke antidiabetische behandeling verbetering opgetreden in HbA1c en was de systolische bloeddruk, gecorrigeerd voor placebo, verlaagd met gemiddeld resp. 3,1 en 4,3 mmHg.
In een studie met diabetespatiënten met een eGFR ≥ 45 tot < 60 ml/min/1,73 m2, toonde behandeling met dapagliflozine verlagingen in systolische bloeddruk (zittend) in week 24 aan: -4,8 mmHg in vergelijking met -1,7 mmHg voor placebo (p < 0,05).
Bloedglucoseregulatie bij patiënten met matige nierinsufficiëntie CKD 3A (eGFR ≥ 45 tot < 60 ml/min/1,73 m2)
De werkzaamheid van dapagliflozine werd geëvalueerd in een studie met diabetespatiënten met een eGFR ≥ 45 tot < 60 ml/min/1,73 m2 bij wie standaardzorg onvoldoende bloedglucoseregulatie tot stand bracht. Behandeling met dapagliflozine resulteerde in verlagingen in HbA1c en in lichaamsgewicht vergeleken met placebo (tabel 9).
Tabel 9. Resultaten in week 24 van een placebogecontroleerde studie met dapagliflozine bij diabetespatiënten met een eGFR ≥ 45 tot < 60 ml/min/1,73 m2
| Parameter | Dapagliflozinea 10 mg | Placeboa |
|---|---|---|
| Nb | 159 | 161 |
HbA1c (%) Baseline (gemiddelde) Verandering t.o.v. baselineb Verschil met placebob (95% BI) | 8,35 -0,37 -0,34* (-0,53, -0,15) | 8,03 -0,03 |
Lichaamsgewicht (kg) Baseline (gemiddelde) Percentage verandering t.o.v. baselinec Verschil in percentage verandering t.o.v. placeboc (95% BI) | 92,51 -3,42 -1,43* (-2,15, -0,69) | 88,30 -2,02 |
a Metformine of metforminehydrochloride waren onderdeel van de standaardzorg in 69,4% en 64,0% van de patiënten voor respectievelijk de dapagliflozine- en placebogroep.
b Least squares mean gecorrigeerd voor de baselinewaarde
c Afgeleid van least squares mean gecorrigeerd voor de baselinewaarde
* p <0,001
Patiënten met een baseline-HbA1c ≥ 9%
In een vooraf gedefinieerde analyse van proefpersonen met een baseline-HbA1c ≥ 9% resulteerde behandeling met dapagliflozine 10 mg in statistisch significante afnames in HbA1c in week 24, zowel bij monotherapie (gecorrigeerde gemiddelde verandering ten opzichte van baseline: -2,04% en 0,19% voor respectievelijk dapagliflozine 10 mg en placebo) als bij add-on combinatietherapie met metformine (gecorrigeerde gemiddelde verandering ten opzichte van baseline: -1,32% en -0,53% voor respectievelijk dapagliflozine en placebo).
Cardiovasculaire en renale uitkomsten
DECLARE (Dapagliflozin Effect on Cardiovascular Events; effect van dapagliflozine op cardiovasculaire voorvallen) was een internationale, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde klinische studie die uitgevoerd werd om het effect van dapagliflozine op cardiovasculaire uitkomsten te bepalen in vergelijking met placebo als het werd toegevoegd aan de huidige achtergrondbehandeling. Alle patiënten hadden diabetes mellitus type 2 en ofwel minstens twee extra cardiovasculaire risicofactoren (leeftijd ≥ 55 jaar bij mannen of ≥ 60 jaar bij vrouwen en een of meer van de volgende risicofactoren: dyslipidemie, hypertensie of huidig tabaksgebruik) ofwel vastgestelde cardiovasculaire ziekte.
Van de 17.160 gerandomiseerde patiënten hadden 6.974 (40,6%) een vastgestelde cardiovasculaire ziekte en 10.186 (59,4%) geen vastgestelde cardiovasculaire ziekte. 8.582 patiënten werden gerandomiseerd naar dapagliflozine 10 mg en 8.578 naar placebo, en de mediane follow-uptijd bedroeg 4,2 jaar.
De gemiddelde leeftijd van de studiepopulatie was 63,9 jaar. 37,4% was vrouw. In totaal had 22,4% al ≤ 5 jaar diabetes; de gemiddelde diabetesduur was 11,9 jaar. De gemiddelde HbA1c was 8,3% en de gemiddelde BMI was 32,1 kg/m2.
Bij baseline had 10,0% van de patiënten een voorgeschiedenis van hartfalen. De gemiddelde eGFR was 85,2 ml/min/1,73 m2; 7,4% van de patiënten had een eGFR < 60 ml/min/1,73 m2 en 30,3% van de patiënten had micro- of macroalbuminurie (UACR respectievelijk ≥ 30 tot ≤ 300 mg/g of > 300 mg/g).
De meeste patiënten (98%) gebruikten een of meer diabetesgeneesmiddelen op baseline, waaronder metformine (82%), insuline (41%) en een sulfonylureumderivaat (43%).
De primaire eindpunten waren de tijd tot het eerste voorval van het samengestelde eindpunt bestaande uit cardiovasculaire sterfte, myocardinfarct of ischemische beroerte (MACE) en de tijd tot het eerste voorval van het samengestelde eindpunt bestaande uit hospitalisatie voor hartfalen of cardiovasculaire sterfte. De secundaire eindpunten waren een renaal samengesteld eindpunt en mortaliteit door alle oorzaken.
Ernstige cardiovasculaire bijwerkingen
Dapagliflozine 10 mg liet non-inferioriteit zien in vergelijking met placebo voor het samengestelde eindpunt van cardiovasculaire sterfte, myocardinfarct of ischemische beroerte (eenzijdige p < 0,001).
Hartfalen of cardiovasculaire sterfte
Dapagliflozine 10 mg liet superioriteit zien in vergelijking met placebo in het voorkómen van het samengestelde eindpunt van hospitalisatie voor hartfalen of cardiovasculaire sterfte (figuur 1). Het verschil in behandeleffect was toe te schrijven aan hospitalisatie voor hartfalen. Er was geen verschil in cardiovasculaire sterfte (figuur 2).
Het behandelvoordeel van dapagliflozine vergeleken met placebo werd waargenomen bij patiënten met en zonder gediagnostiseerde cardiovasculaire ziekte, met en zonder hartfalen op baseline en was consistent in alle belangrijke subgroepen, inclusief leeftijd, geslacht, nierfunctie (eGFR) en regio.
Figuur 1: Tijd tot eerste optreden van hospitalisatie voor hartfalen of cardiovasculaire sterfte
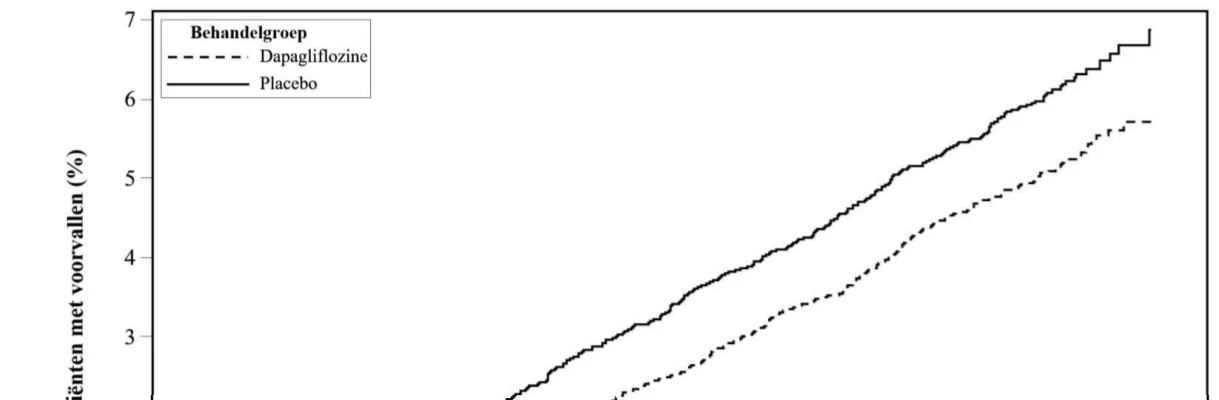
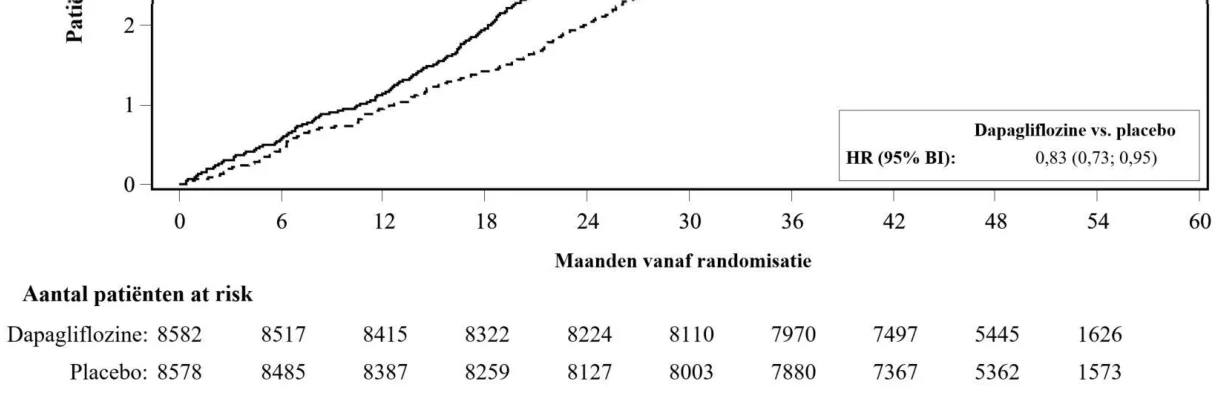
Patiënten at risk is het aantal patiënten dat risico loopt aan het begin van de periode.
HR=hazardratio BI=betrouwbaarheidsinterval.
Resultaten voor de primaire en secundaire eindpunten zijn weergegeven in figuur 2. Superioriteit van dapagliflozine in vergelijking met placebo is niet aangetoond voor MACE (p = 0,172). Het renaal samengesteld eindpunt en mortaliteit door alle oorzaken werden daarom niet getest als onderdeel van de bevestigende testprocedure.
Figuur 2: Behandeleffecten voor de primaire samengestelde eindpunten en hun componenten, en de secundaire eindpunten en hun componenten
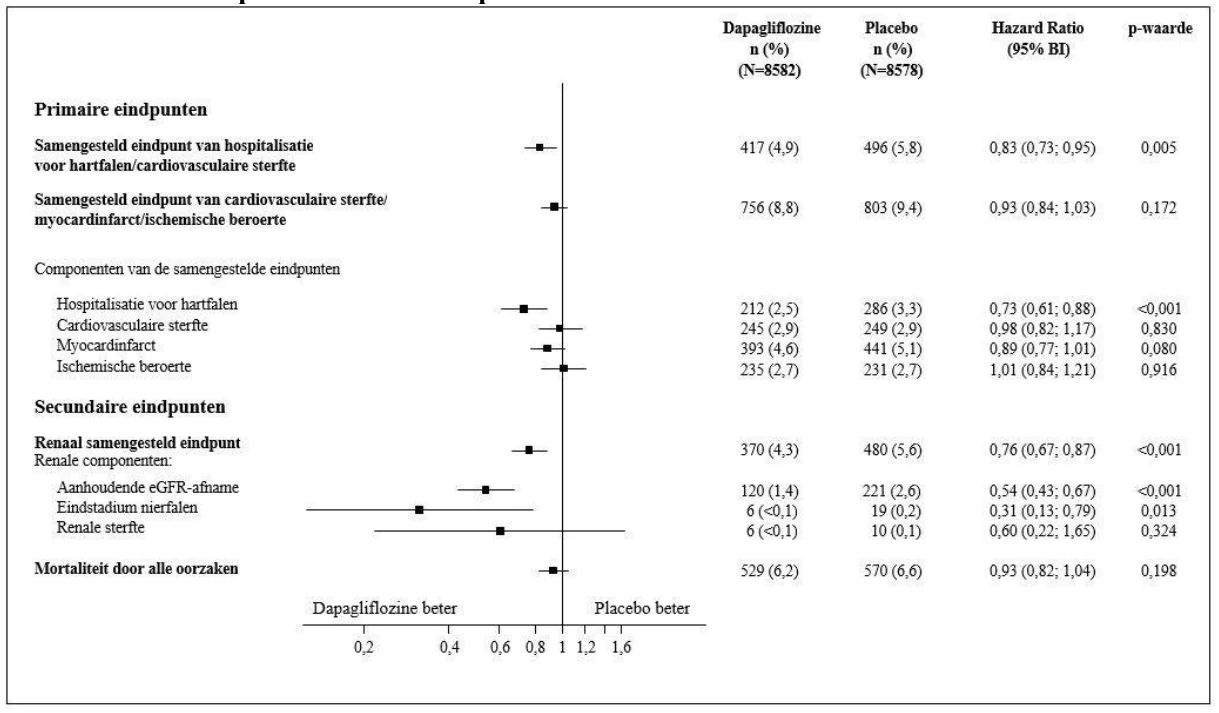
Renaal samengesteld eindpunt gedefinieerd als: aanhoudende bevestigde ≥ 40% afname in eGFR tot eGFR < 60 ml/min/1,73 m2 en/of eindstadium nierfalen (dialyse ≥ 90 dagen of niertransplantatie, aanhoudende bevestigde eGFR < 15 ml/min/1,73 m2) en/of renale of cardiovasculaire sterfte.
p-waarden zijn tweezijdig. p-waarden voor de secundaire eindpunten en voor individuele componenten zijn nominaal. Tijd tot eerste voorval werd geanalyseerd in een Cox proportional hazards-model. Het aantal eerste voorvallen voor de individuele componenten is de daadwerkelijke aantallen van eerste voorvallen voor elke component en dit aantal komt niet overeen met het aantal voorvallen in het samengestelde eindpunt.
BI = betrouwbaarheidsinterval.
Nefropathie
Dapagliflozine verminderde de incidentie van voorvallen van het samengestelde eindpunt van bevestigde aanhoudende eGFR-afname, eindstadium nierfalen, renale of cardiovasculaire sterfte. Het verschil tussen de groepen was het gevolg van afnames in voorvallen van de renale componenten: aanhoudende eGFR-afname, eindstadium nierfalen en renale sterfte (figuur 2).
De hazardratio (HR) voor tijd tot nefropathie (aanhoudende eGFR-afname, eindstadium nierfalen en renale sterfte) was 0,53 (95%-BI 0,43; 0,66) voor dapagliflozine versus placebo.
Daarnaast verminderde dapagliflozine het ontstaan van aanhoudende albuminurie (HR 0,79 [95%-BI 0,72; 0,87]) en leidde het tot grotere regressie van macroalbuminurie (HR 1,82 [95%-BI 1,51; 2,20]) vergeleken met placebo.
Hartfalen
DAPA-HF-studie: hartfalen met verminderde ejectiefractie (LVEF ≤ 40%)
Dapagliflozine en preventie van nadelige uitkomsten bij hartfalen (Dapagliflozin And Prevention of Adverse outcomes in Heart Failure, DAPA-HF) was een internationale, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde studie bij patiënten met hartfalen (functionele New York Heart Association [NYHA]-klasse II-IV) met verminderde ejectiefractie (linkerventrikelejectiefractie [LVEF] ≤ 40%) voor het bepalen van het effect van dapagliflozine vergeleken met placebo op de incidentie van cardiovasculaire sterfte en verergerend hartfalen wanneer het toegevoegd wordt aan standaard achtergrondbehandeling.
Van 4.744 patiënten werden er 2.373 gerandomiseerd naar dapagliflozine 10 mg en 2.371 naar placebo en ze werden gevolgd met een mediaan van 18 maanden. De gemiddelde leeftijd van de studiepopulatie bedroeg 66 jaar, 77% was man.
Bij baseline werd 67,5% van de patiënten geclassificeerd als NYHA-klasse II, 31,6% klasse III en
0,9% klasse IV, de mediane LVEF was 32%, 56% van het hartfalen had een ischemische oorzaak, 36% was niet-ischemisch en 8% was van onbekende etiologie. In elke behandelgroep had 42% van de patiënten een voorgeschiedenis van diabetes mellitus type 2 en een extra 3% van de patiënten in elke groep werd geclassificeerd met diabetes mellitus type 2 op basis van een HbA1c ≥ 6,5% bij zowel inclusie als randomisatie. De patiënten werden volgens standaardzorg behandeld: 94% van de patiënten werd behandeld met ACE-I, ARB of een angiotensinereceptor-neprilysineremmer (ARNI, 11%), 96% met bètablokkers, 71% met een mineralocorticoïde-receptorantagonist (MRA), 93% met diuretica en 26% had een implanteerbaar hulpmiddel (met defibrillatorfunctie).
Patiënten met een eGFR ≥ 30 ml/min/1,73 m2 bij de inclusie werden opgenomen in de studie. De gemiddelde eGFR was 66 ml/min/1,73 m2, 41% van de patiënten had een eGFR < 60 ml/min/1,73 m2 en 15% had een eGFR < 45 ml/min/1,73 m2.
Cardiovasculaire sterfte en verergerend hartfalen
Dapagliflozine was superieur aan placebo bij het voorkomen van het primaire samengestelde eindpunt van cardiovasculaire sterfte, hospitalisatie voor hartfalen of dringend consult voor hartfalen (HR 0,74 [95%-BI 0,65; 0,85], p < 0,0001). Het effect werd vroeg waargenomen en bleef aanhouden gedurende de gehele studie (figuur 3).
Figuur 3: Tijd tot eerste optreden van het samengestelde eindpunt van cardiovasculaire sterfte, hospitalisatie voor hartfalen of dringend consult in verband met hartfalen
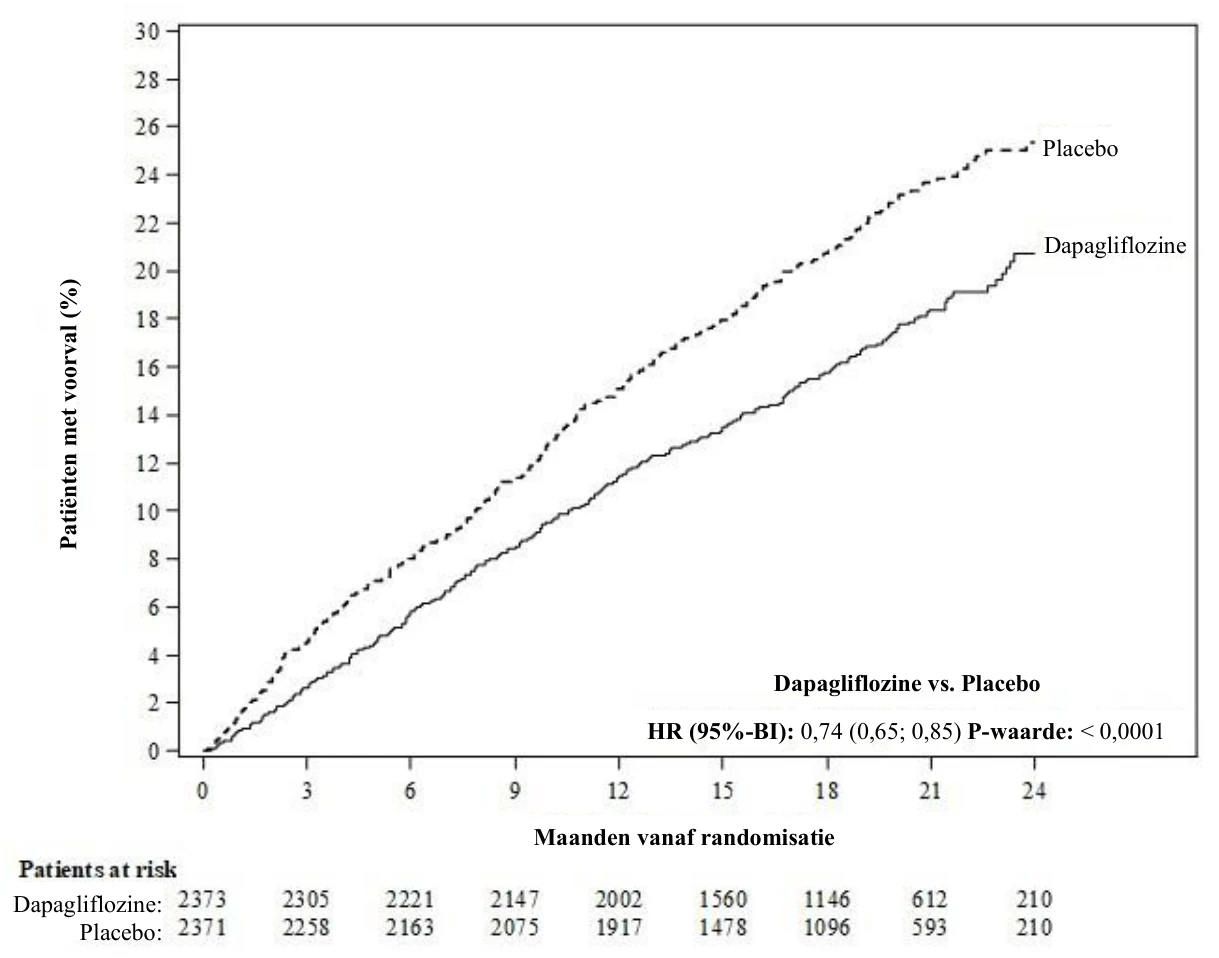
Een dringend consult voor hartfalen werd gedefinieerd als een dringende, ongeplande beoordeling door een arts, bijv. op een spoedafdeling, en die behandeling voor verergering van hartfalen (anders dan enkel verhoging van orale diuretica) vereiste. Patients at risk is het aantal patiënten met risico aan het begin van de periode.
Alle drie de componenten van het primaire samengestelde eindpunt droegen individueel bij aan het behandeleffect (figuur 4). Er waren weinig dringende consulten voor hartfalen.
Figuur 4: Behandeleffecten voor het primaire samengestelde eindpunt, de componenten ervan en mortaliteit door alle oorzaken
Dapagliflozine vs. Placebo
Placebo
Dapagliflozine
HR (95%
-
BI):
0
,74 (0,65; 0,85)
P
-
waarde:
<
0,0001
Maanden vanaf randomisatie
Dapagliflozine:
Placebo:
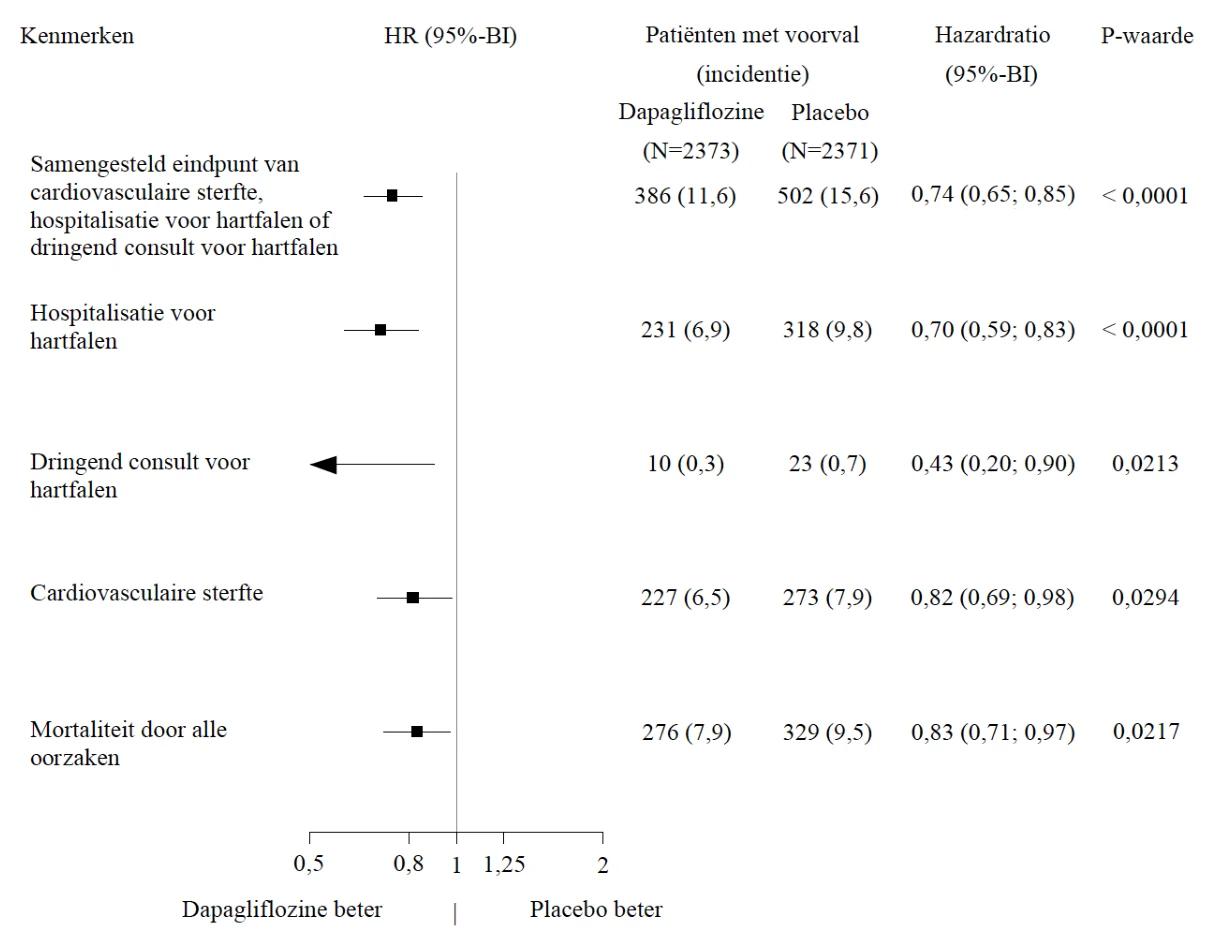
Een dringend consult voor hartfalen werd gedefinieerd als een dringende, ongeplande beoordeling door een arts, bijv. op een spoedafdeling, en die behandeling voor verergering van hartfalen (anders dan enkel verhoging van orale diuretica) vereiste. Het aantal eerste voorvallen voor de afzonderlijke componenten is het daadwerkelijke aantal eerste voorvallen voor elke component en wordt niet opgeteld bij het aantal voorvallen in het samengestelde eindpunt.
Incidenties worden weergegeven als het aantal deelnemers met voorval per 100 patiëntjaren follow-up.
p-waarden voor de afzonderlijke componenten en mortaliteit door alle oorzaken zijn nominaal.
Dapagliflozine verminderde ook het totale aantal voorvallen van hospitalisatie voor hartfalen (eerste en terugkerende) en cardiovasculaire sterfte; er waren 567 voorvallen in de dapagliflozinegroep versus 742 voorvallen in de placebogroep (rate ratio 0,75 [95%-BI 0,65; 0,88]; p = 0,0002).
Het behandelingsvoordeel van dapagliflozine werd waargenomen bij patiënten met hartfalen met zowel diabetes mellitus type 2 als zonder diabetes. Dapagliflozine verminderde het primaire samengestelde eindpunt van incidentie van cardiovasculaire sterfte en verergerend hartfalen met een HR van 0,75 (95%-BI 0,63; 0,90) bij patiënten met diabetes en 0,73 (95%-BI 0,60; 0,88) bij patiënten zonder diabetes.
Het behandelingsvoordeel van dapagliflozine ten opzichte van placebo voor het primaire eindpunt was ook consistent voor alle andere belangrijke subgroepen, waaronder gelijktijdige behandeling voor hartfalen, nierfunctie (eGFR), leeftijd, geslacht en regio.
Patient reported outcome – symptomen van hartfalen
Het behandeleffect van dapagliflozine op symptomen van hartfalen werd beoordeeld met de Total Symptom Score van de Kansas City Cardiomyopathie-vragenlijst (KCCQ-TSS), die de frequentie en ernst van hartfalensymptomen, waaronder vermoeidheid, perifeer oedeem, dyspneu en orthopneu, kwantificeert. De score loopt van 0 tot 100, waarbij de hogere scores een betere gezondheidstoestand weergeven.
De behandeling met dapagliflozine resulteerde in een statistisch significant en klinisch relevant voordeel ten opzichte van placebo voor symptomen van hartfalen, zoals gemeten door de verandering vanaf baseline tot maand 8 in de KCCQ-TSS (winratio 1,18 [95%-BI 1,11; 1,26]; p < 0,0001). Zowel symptoomfrequentie als symptoomlast droegen bij aan de resultaten. Voordeel werd gezien in zowel het verbeteren van de symptomen van hartfalen als in het voorkomen van verslechtering van de symptomen van hartfalen.
In responderanalysen was het percentage patiënten met een klinisch relevante verbetering van de KCCQ-TSS vanaf de baseline tot 8 maanden, gedefinieerd als 5 punten of meer, hoger voor de dapagliflozinegroep in vergelijking met placebo. Het percentage patiënten met een klinisch relevante verslechtering, gedefinieerd als 5 punten of meer, was lager voor de dapagliflozinegroep in vergelijking met placebo. De voordelen waargenomen met dapagliflozine hielden aan bij het toepassen van meer conservatieve cut-offs voor grotere klinisch relevante verandering (tabel 10).
Tabel 10. Aantal en percentage patiënten met klinisch relevante verbetering en verslechtering in de KCCQ-TSS na 8 maanden
| Verandering ten opzichte van baseline na 8 maanden: | Dapagliflozine 10 mg na=2086 | Placebo na=2062 | ||
|---|---|---|---|---|
| Verbetering | n (%) verbeterdb | n (%) verbeterdb | Oddsratioc (95% BI) | p-waardef |
≥5 punten ≥10 punten ≥15 punten | 933 (44,7) 689 (33,0) 474 (22,7) | 794 (38,5) 579 (28,1) 406 (19,7) | 1,14 (1,06, 1,22) 1,13 (1,05, 1,22) 1,10 (1,01, 1,19) | 0,0002 0,0018 0,0300 |
| Verslechtering | n (%) verslechterdd | n (%) verslechterdd | Oddsratioe (95% CI) | p-waardef |
≥5 punten ≥10 punten | 537 (25,7) 395 (18,9) | 693 (33,6) 506 (24,5) | 0,84 (0,78, 0,89) 0,85 (0,79, 0,92) | <0,0001 <0,0001 |
a Aantal patiënten met een waargenomen KCCQ-TSS of die overleden vóór 8 maanden.
b Aantal patiënten met een waargenomen verbetering van ten minste 5, 10 of 15 punten ten opzichte van de baseline. Patiënten die overleden vóór het opgegeven tijdstip zijn meegeteld als ‘zonder verbetering’
c Voor verbetering is een oddsratio > 1 in het voordeel van dapagliflozine 10 mg.
d Aantal patiënten met een waargenomen verslechtering van ten minste 5 of 10 punten ten opzichte van de baseline. Patiënten die overleden vóór het opgegeven tijdstip zijn meegeteld als ‘verslechtering’.
e Voor verslechtering is een oddsratio < 1 in het voordeel van dapagliflozine 10 mg.
f p-waarden zijn nominaal.
Nefropathie
Er waren weinig voorvallen van het samengestelde renale eindpunt (bevestigde aanhoudende daling van ≥ 50% eGFR, ESKD of renale sterfte); de incidentie bedroeg 1,2% in de dapagliflozinegroep en
1,6% in de placebogroep.
DELIVER-studie: Hartfalen met behouden linkerventrikelejectiefractie (LVEF > 40%)
Onderzoek met dapagliflozine naar het verbeteren van het leven van patiënten met hartfalen met behouden ejectiefractie (Dapagliflozin Evaluation to Improve the LIVEs of Patients with PReserved Ejection Fraction Heart Failure; DELIVER) was een internationale, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde studie bij patiënten van ≥ 40 jaar met hartfalen (NYHA-klasse IIIV) met LVEF > 40% en bewijs van een structurele hartaandoening, om het effect van dapagliflozine vergeleken met placebo op de incidentie van cardiovasculaire sterfte en verslechtering van het hartfalen te bepalen.
Van de 6.263 patiënten werden er 3.131 gerandomiseerd naar dapagliflozine 10 mg en 3.132 naar placebo en ze werden gevolgd met een mediaan van 28 maanden. Aan de studie deden 654 (10%) patiënten met subacuut hartfalen mee (gedefinieerd als gerandomiseerd tijdens de hospitalisatie voor hartfalen of binnen 30 dagen na ontslag uit het ziekenhuis). De gemiddelde leeftijd van de studiepopulatie was 72 jaar en 56% was man.
Bij baseline werd 75% van de patiënten geclassificeerd als NYHA-klasse II, 24% als klasse III en
0,3% als klasse IV. De mediane LVEF was 54%: 34% van de patiënten had LVEF ≤ 49%, 36% had LVEF 50-59% en 30% had LVEF ≥ 60%. In elke behandelgroep had 45% een voorgeschiedenis van diabetes mellitus type 2. De baselinebehandeling omvatte ACEi/ARB/ARNI (77%), bèta-blokkers (83%), diuretica (98%) en MRA (43%).
De gemiddelde eGFR was 61 ml/min/1,73 m2, 49% van de patiënten had eGFR < 60 ml/min/1,73 m2, 23% had eGFR < 45 ml/min/1,73 m2 en 3% had eGFR < 30 ml/min/1,73 m2.
Dapagliflozine was superieur aan placebo wat betreft het verminderen van de incidentie van het primaire samengestelde eindpunt van cardiovasculaire sterfte, hospitalisatie voor hartfalen of dringend consult voor hartfalen (HR 0,82 [95% BI 0,73-0,92]; p=0,0008) (figuur 5).
Figuur 5: Tijd tot eerste optreden van het samengestelde eindpunt van cardiovasculaire sterfte, hospitalisatie voor hartfalen of dringend consult in verband met hartfalen
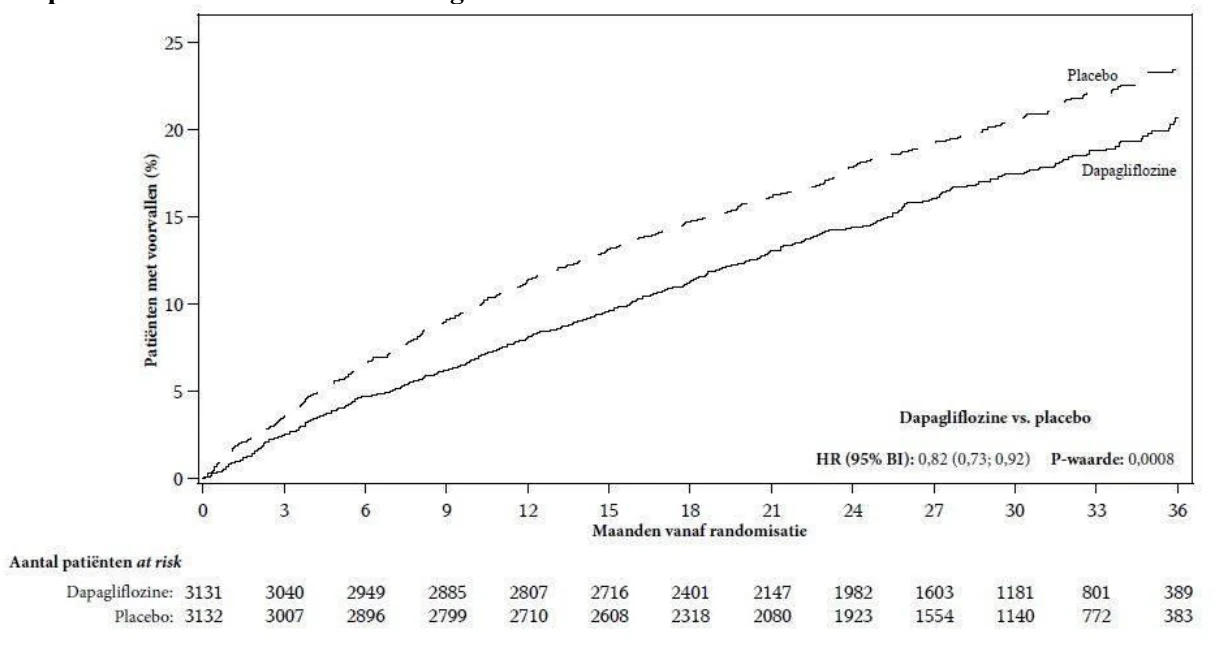
Een dringend consult voor hartfalen werd gedefinieerd als een dringend, ongepland onderzoek door een arts, bv. op een afdeling spoedeisende hulp, en die behandeling voor verergering van hartfalen (anders dan enkel verhoging van orale diuretica) vereiste.
Patiënten at risk is het aantal patiënten dat risico loopt aan het begin van de periode.
Figuur 6 geeft de bijdrage van de drie componenten van het primaire samengestelde eindpunt aan het behandelingseffect weer.
Figuur 6: Behandelingseffecten voor het primaire samengestelde eindpunt en de componenten ervan
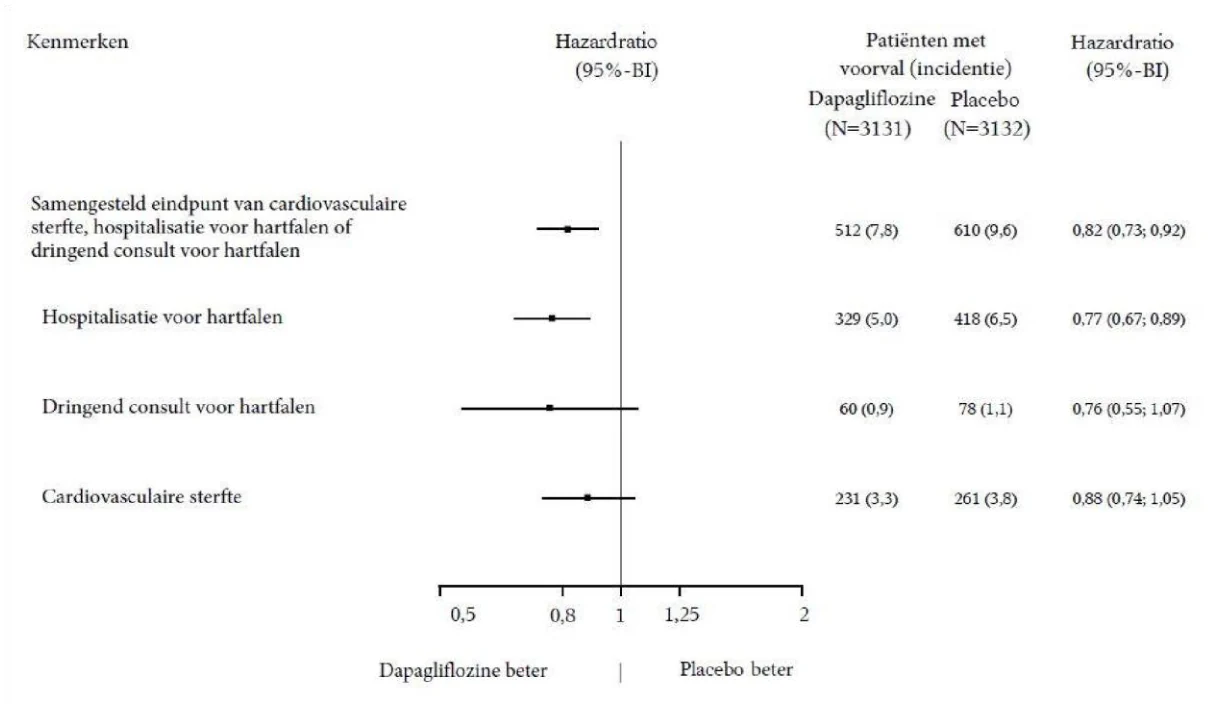
Een dringend consult voor hartfalen werd gedefinieerd als een dringend, ongepland onderzoek door een arts, b.v. op een afdeling spoedeisende hulp, en die behandeling voor verergering van hartfalen (anders dan enkel verhoging van orale diuretica) vereiste.
Het aantal eerste voorvallen voor de afzonderlijke componenten is het daadwerkelijke aantal eerste voorvallen voor elke component en telt niet op tot het aantal voorvallen voor het samengestelde eindpunt.
Incidenties worden weergegeven als het aantal deelnemers met een voorval per 100 patiëntjaren follow-up.
Cardiovasculaire sterfte, hier weergegeven als een component van het primaire eindpunt, werd ook getest onder formele type 1-foutcontrole als secundair eindpunt.
Dapagliflozine was superieur aan placebo in het verminderen van het totale aantal voorvallen van verergering van hartfalen (gedefinieerd als eerste en terugkerende hospitalisatie voor hartfalen of dringend consult voor hartfalen) en cardiovasculaire sterfte. Er waren 815 voorvallen in de dapagliflozinegroep versus 1057 voorvallen in de placebogroep (rate ratio 0,77 [95%-BI 0,67; 0,89]; p=0,0003).
Het behandelingsvoordeel van dapagliflozine ten opzichte van placebo op het primaire eindpunt werd waargenomen in de subgroepen met patiënten met LVEF ≤ 49%, 50–59% en ≥ 60%. De effecten waren ook consistent in de andere belangrijke subgroepen naar bijv. leeftijd, geslacht, NYHA-klasse, NT-proBNP-concentratie, subacute status en diabetes mellitus type 2 status.
Patient reported outcome – symptomen van hartfalen
Behandeling met dapagliflozine leidde tot een statistisch significant voordeel ten opzichte van placebo voor symptomen van hartfalen, zoals gemeten door de verandering vanaf baseline tot maand 8 op de KCCQ-TSS (winratio 1,11 [95% BI 1,03; 1,21]; p=0,0086). Zowel symptoomfrequentie als symptoomlast droegen bij aan de resultaten.
In responderanalyses was het percentage patiënten met matige (≥ 5 punten) of sterke (≥ 14 punten) verslechtering van de KCCQ-TSS vanaf de baseline tot 8 maanden, lager voor de dapagliflozinegroep: 24,1% van de patiënten op dapagliflozine versus 29,1% op placebo hadden een matige verslechtering (oddsratio 0,78 [95% BI 0,64; 0,95]) en 13,5% van de patiënten op dapagliflozine versus 18,4% op placebo hadden een sterke verslechtering (oddsratio 0,70 [95% BI 0,55; 0,88]). Het percentage patiënten met een kleine tot matige verbetering (≥ 13 punten) of een sterke verbetering (≥ 17 punten) was niet verschillend tussen de behandelgroepen.
Hartfalen in de DAPA-HF- en DELIVER-studies
In de gepoolde analyse van DAPA-HF en DELIVER was de HR voor dapagliflozine versus placebo op het samengestelde eindpunt van cardiovasculaire sterfte, hospitalisatie voor hartfalen of dringend consult voor hartfalen 0,78 (95% BI 0,72; 0,85), p < 0,0001. Het behandelingseffect was consistent binnen het gehele LVEF-spectrum, zonder afzwakking van het effect bij een hogere LVEF.
In een vooraf gespecificeerde gepoolde analyse per proefpersoonniveau van de DAPA-HF- en DELIVER-studies, verminderde dapagliflozine in vergelijking met placebo het risico op cardiovasculaire sterfte (HR 0,85 [95% BI 0,75; 0,96], p=0,0115). Beide studies droegen bij aan het effect.
Chronische nierschade
De studie om het effect te onderzoeken van dapagliflozine op de renale uitkomsten en cardiovasculaire mortaliteit bij patiënten met chronische nierschade (The Study to Evaluate the Effect of Dapagliflozin on Renal Outcomes and Cardiovascular Mortality in Patients with Chronic Kidney Disease, DAPACKD) was een internationale, multicenter, gerandomiseerde, dubbelblinde, placebogecontroleerde studie bij patiënten met chronische nierschade (CKD) met een eGFR ≥ 25 tot ≤ 75 ml/min/1,73 m2 en albuminurie (UACR ≥ 200 en ≤ 5000 mg/g). Deze studie had als doel het bepalen van het effect van dapagliflozine vergeleken met placebo wanneer het toegevoegd wordt aan een standaard achtergrondbehandeling, op de incidentie van het samengestelde eindpunt van ≥ 50% aanhoudende daling in eGFR, eindstadium nierfalen (ESKD) (gedefinieerd als aanhoudende eGFR
< 15 ml/min/17,3 m2, chronische dialysebehandeling of het ontvangen van een niertransplantaat), cardiovasculaire of renale sterfte.
Van 4.304 patiënten werden er 2.152 gerandomiseerd naar dapagliflozine 10 mg en 2.152 naar placebo en ze werden gevolgd met een mediaan van 28,5 maanden. De behandeling werd voortgezet als de eGFR daalde tot een niveau van minder dan 25 ml/min/1,73 m2 tijdens de studie en kon worden voortgezet in gevallen waarin dialyse nodig was.
De gemiddelde leeftijd van de studiepopulatie bedroeg 61,8 jaar, 66,9% was man. Bij baseline was de gemiddelde eGFR 43,1 ml/min/1,73 m2 en de mediane UACR was 949,3 mg/g, 44,1% van de patiënten had een eGFR 30 tot < 45 ml/min/1,73 m2 en 14,5% had een eGFR < 30 ml/min/1,73 m2. 67,5% van de patiënten had diabetes mellitus type 2. De patiënten werden volgens standaardzorg (SOC) behandeld; 97,0% van de patiënten werd behandeld met een angiotensineconverterende enzymremmer (ACE-I) of angiotensinereceptorblokker (ARB).
De studie werd vroegtijdig gestopt vanwege de werkzaamheid voorafgaand aan de geplande analyse, gebaseerd op een aanbeveling van het onafhankelijke Data Monitoring Committee. Dapagliflozine was superieur aan placebo in het voorkomen van het primaire samengestelde eindpunt van ≥ 50% aanhoudende daling van de eGFR, het bereiken van eindstadium nierfalen, cardiovasculaire of renale sterfte. Op basis van de Kaplan-Meiercurve voor tijd tot eerste optreden van het primaire samengestelde eindpunt was het behandeleffect duidelijk vanaf 4 maanden en hield dit tot het einde van de studie aan (figuur 7).
Figuur 7: Tijd tot eerste optreden van het primaire samengestelde eindpunt ≥ 50% aanhoudende daling van eGFR, eindstadium nierfalen, cardiovasculaire of renale sterfte
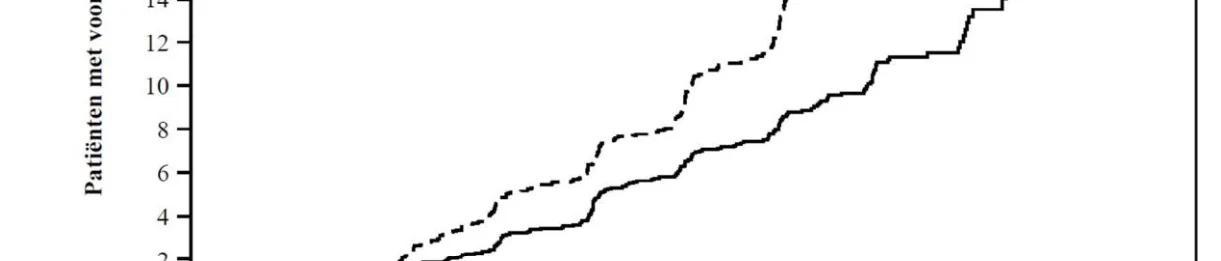
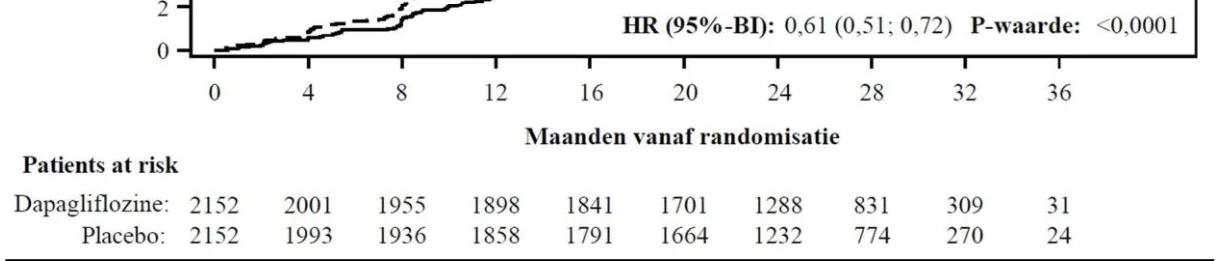
Patients at risk is het aantal patiënten met risico aan het begin van de periode.
Alle vier de componenten van het primaire samengestelde eindpunt droegen individueel bij aan het behandeleffect. Dapagliflozine verminderde ook de incidentie van het samengestelde eindpunt van ≥ 50% aanhoudende daling van de eGFR, eindstadium nierfalen of renale sterfte en het samengestelde eindpunt van cardiovasculaire sterfte en hospitalisatie voor hartfalen. Behandeling met dapagliflozine verbeterde de algehele overleving bij patiënten met chronische nierschade met een significante vermindering van de mortaliteit door alle oorzaken (figuur 8).
Figuur 8: Behandeleffecten voor de primaire en secundaire samengestelde eindpunten, hun individuele componenten en mortaliteit door alle oorzaken
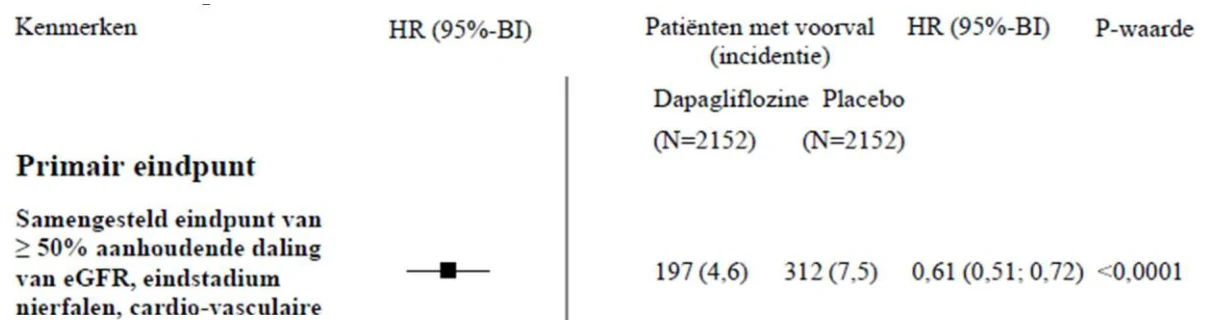
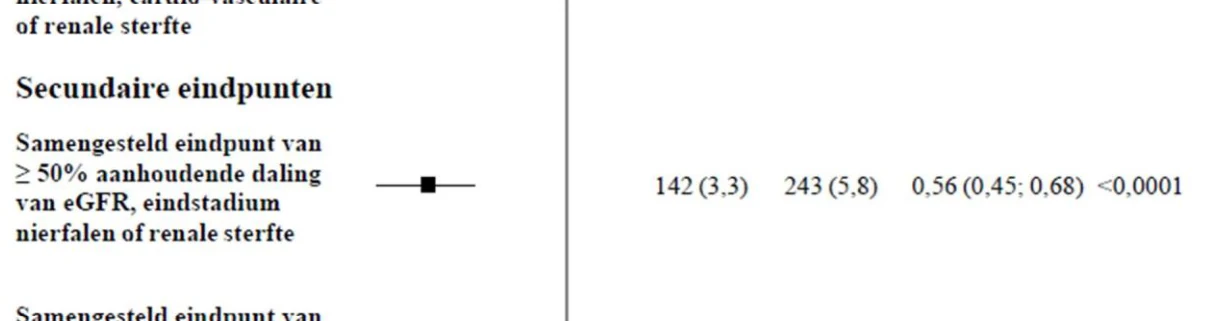
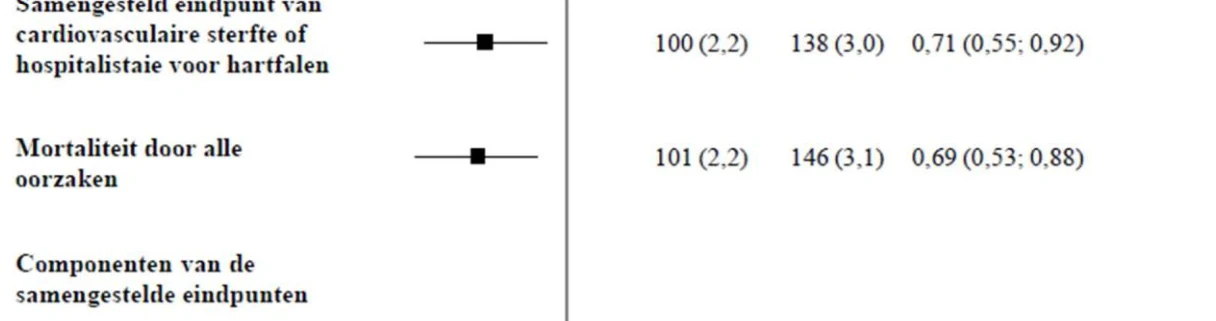
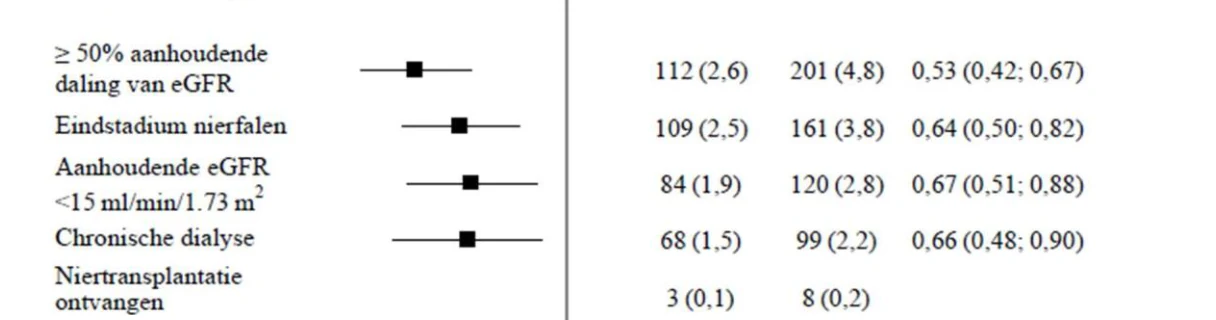
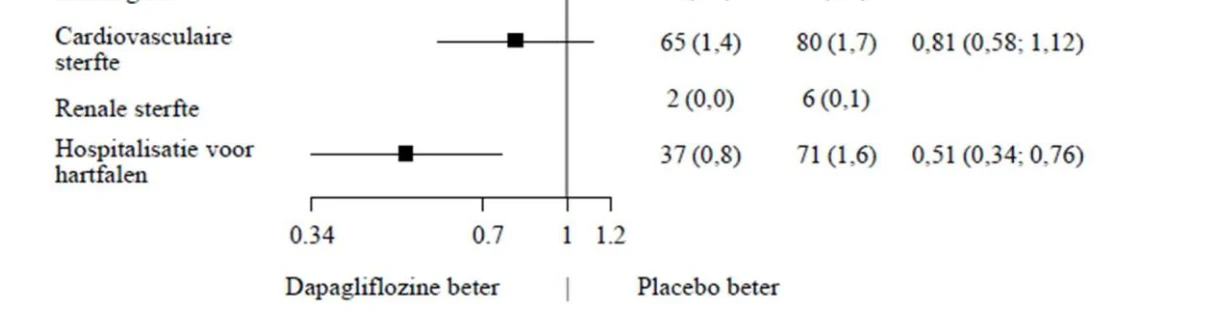
Het aantal eerste voorvallen voor de afzonderlijke componenten is het daadwerkelijke aantal eerste voorvallen voor elke component en wordt niet opgeteld bij het aantal voorvallen in het samengestelde eindpunt.
Incidenties worden weergegeven als het aantal deelnemers met voorval per 100 patiëntjaren follow-up.
Schattingen van de hazardratio worden niet weergegeven voor subgroepen met in totaal minder dan 15 voorvallen, beide armen gecombineerd.
Het behandelingsvoordeel van dapagliflozine was consistent bij patiënten met chronische nierschade zowel met diabetes mellitus type 2 als zonder diabetes. Dapagliflozine verlaagde het primaire samengestelde eindpunt van ≥ 50% aanhoudende daling in eGFR, het bereiken van eindstadium nierfalen, cardiovasculaire of renale sterfte met een HR van 0,64 (95%-BI 0,52; 0,79) bij patiënten met diabetes mellitus type 2 en 0,50 (95%-BI 0,35; 0,72) bij patiënten zonder diabetes.
Het behandelingsvoordeel van dapagliflozine ten opzichte van placebo voor het primaire eindpunt was ook consistent voor andere belangrijke subgroepen, waaronder eGFR, leeftijd, geslacht en regio.
Pediatrische patiënten
Diabetes Mellitus type 2
In een klinische studie bij kinderen en jongeren in de leeftijd van 10-24 jaar met diabetes mellitus type 2 werden 39 patiënten gerandomiseerd naar dapagliflozine 10 mg en 33 naar placebo, als add-on met metformine, insuline of een combinatie van metformine en insuline. Op het moment van randomisatie was 74% van de patiënten jonger dan 18 jaar. De gecorrigeerde gemiddelde verandering van de HbA1c-waarde voor dapagliflozine van baseline tot week 24 was -0,75% (95% BI - 1,65, 0,15), ten opzichte van placebo. In de leeftijdsgroep tot 18 jaar was de gecorrigeerde gemiddelde verandering van de HbA1c-waarde voor dapagliflozine ten opzichte van placebo -0,59% (95% BI -1,66, 0,48). In de leeftijdsgroep van 18 jaar en ouder was de gemiddelde verandering ten opzichte van baseline van de HbA1c-waarde -1,52% in de dapagliflozinegroep (n=9) en 0,17% in de placebogroep (n=6). De werkzaamheid en veiligheid waren vergelijkbaar met die werd waargenomen in de volwassen populatie die met dapagliflozine werd behandeld. Veiligheid en verdraagbaarheid werden verder bevestigd in een 28 weken durende veiligheidsverlenging van de studie.
Hartfalen en chronische nierschade
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met dapagliflozine in alle subgroepen van pediatrische patiënten ter preventie van cardiovasculaire voorvallen bij patiënten met chronisch hartfalen en voor de behandeling van chronische nierschade (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Dapagliflozine werd na orale toediening snel en goed geabsorbeerd. De maximale concentraties van dapagliflozine in plasma (Cmax) werden doorgaans binnen 2 uur na toediening op de nuchtere maag bereikt. De geometrisch gemiddelde stationaire Cmax- en AUCτ-waarden van dapagliflozine na doses van 10 mg dapagliflozine eenmaal daags waren respectievelijk 158 ng/ml en 628 ng h/ml. De absolute orale biologische beschikbaarheid van dapagliflozine na toediening van een dosis van 10 mg is 78%. Toediening met een vetrijke maaltijd deed de Cmax van dapagliflozine tot 50% afnemen en verlengde de Tmax met ongeveer 1 uur, maar dit veranderde de AUC niet in vergelijking met toediening op de nuchtere maag. Deze veranderingen worden niet van klinisch belang beschouwd. Dapagliflozine Devatis kan dus met of zonder voedsel worden ingenomen.
Distributie
Dapagliflozine is ongeveer voor 91% eiwitgebonden. De proteïnebinding veranderde niet bij verschillende aandoeningen (bv. nier- of leverinsufficiëntie). Het gemiddelde steady-state distributievolume van dapagliflozine was 118 liter.
Biotransformatie
Dapagliflozine wordt uitgebreid gemetaboliseerd, waarbij hoofdzakelijk dapagliflozine 3-O-glucuronide, een inactieve metaboliet, ontstaat. Dapagliflozine-3-O-glucuronide of andere metabolieten dragen niet bij aan de glucoseverlagende effecten. De vorming van dapagliflozine 3-O-glucuronide wordt gemedieerd door UGT1A9, een enzym dat in de lever en nieren aanwezig is, en metabolisme gemedieerd door CYP was een weinig belangrijke klaringsroute bij de mens.
Eliminatie
De gemiddelde terminale plasmahalfwaardetijd (t1/2) voor dapagliflozine was 12,9 uur na één enkele orale dosis van dapagliflozine 10 mg bij gezonde proefpersonen. De gemiddelde totale systemische klaring van intraveneus toegediend dapagliflozine was 207 ml/min. Dapagliflozine en de bijbehorende metabolieten worden in de eerste plaats uitgescheiden via de urine, waarbij minder dan 2% onveranderd dapagliflozine is. Na toediening van een dosis [14C]-dapagliflozine van 50 mg werd 96% teruggevonden: 75% in de urine en 21% in de feces. In de feces werd ongeveer 15% van de dosis uitgescheiden als oorspronkelijk geneesmiddel.
Lineariteit
De blootstelling aan dapagliflozine nam evenredig toe met een toenemende dosis dapagliflozine in het bereik van 0,1 tot 500 mg en de farmacokinetiek veranderde niet met de tijd na herhaalde dagelijkse toediening tot aan 24 weken.
Speciale patiëntengroepen
Nierinsufficiëntie
In de steady-state (20 mg dapagliflozine eenmaal daags gedurende 7 dagen) hadden patiënten met diabetes mellitus type 2 en lichte, matige of ernstige nierinsufficiëntie (zoals bepaald door de klaring van iohexol in plasma) een gemiddelde systemische blootstelling aan dapagliflozine van respectievelijk 32%, 60% en 87% hoger dan die van patiënten met diabetes mellitus type 2 en een normale nierfunctie. De steady-state glucose-uitscheiding in de urine gedurende 24 uur was in hoge mate afhankelijk van de nierfunctie en er werd 85, 52, 18 en 11 g glucose per dag uitgescheiden door patiënten met diabetes mellitus type 2 en respectievelijk een normale nierfunctie of milde, matige of ernstige nierinsufficiëntie. De uitwerking van hemodialyse op de blootstelling aan dapagliflozine is onbekend. Het effect van een verminderde nierfunctie op de systemische blootstelling is onderzocht in een populatiefarmacokinetisch model. Consistent met eerdere resultaten was de voorspelde AUC van het model hoger bij patiënten met chronische nierschade dan bij patiënten met een normale nierfunctie en was deze niet betekenisvol verschillend bij patiënten met chronische nierschade met of zonder diabetes mellitus type 2.
Leverinsufficiëntie
Bij patiënten met lichte of matige leverinsufficiëntie (Child-Pugh klasse A en B) waren de gemiddelde Cmax en AUC van dapagliflozine respectievelijk tot 12% en 36% hoger ten opzichte van gezonde overeenkomende controlepersonen. Deze verschillen werden als klinisch niet relevant beschouwd. Bij patiënten met ernstige leverinsufficiëntie (Child-Pugh klasse C) waren de gemiddelde Cmax en AUC van dapagliflozine respectievelijk 40% en 67% hoger dan bij gezonde overeenkomende controlepersonen.
Ouderen (≥ 65 jaar)
Er is geen klinisch betekenisvolle toename van de blootstelling uitsluitend op grond van leeftijd bij patiënten tot en met 70 jaar. Echter, een verhoogde blootstelling wegens leeftijdsgerelateerde afname van de nierfunctie kan worden verwacht. Er zijn onvoldoende gegevens beschikbaar om conclusies te trekken over blootstelling bij patiënten > 70 jaar oud.
Pediatrische patiënten
De farmacokinetiek en farmacodynamiek (glucosurie) bij kinderen in de leeftijd van 10-17 jaar met diabetes mellitus type 2 waren vergelijkbaar met die werden waargenomen bij volwassenen met diabetes mellitus type 2.
Geslacht
De gemiddelde AUCss van dapagliflozine bij vrouwen was naar schatting ongeveer 22% hoger dan bij mannen.
Ras
Er waren geen klinisch relevante verschillen in systemische blootstelling tussen het blanke, zwarte of Aziatische ras.
Lichaamsgewicht
Het bleek dat de blootstelling aan dapagliflozine afnam met toenemend gewicht. Patiënten met een laag gewicht hebben dus mogelijk een iets hogere blootstelling en patiënten met een hoog gewicht een iets lagere blootstelling. De verschillen in blootstelling werden echter niet als klinisch betekenisvol beschouwd.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel en vruchtbaarheid. Tijdens 2-jaars carcinogeniciteitstudies induceerde dapagliflozine geen tumoren bij muizen of ratten, ongeacht de dosis.
Toxiciteit voor de voortplanting en ontwikkeling
Directe toediening van dapagliflozine aan gezoogde jonge ratten en indirecte blootstelling in de laatste fase van de dracht (tijdsperiodes die overeenstemmen met het tweede en derde trimester van de zwangerschap qua ontwikkeling van de nieren bij de mens) en bij het zogen gaan elk gepaard met een hogere incidentie en/of ernstgraad van verwijdingen van het nierbekken en de niertubuli bij nakomelingen.
In een toxiciteitstudie bij jonge ratten, waarbij dapagliflozine rechtstreeks werd toegediend vanaf dag 21 na de geboorte tot dag 90, werden verwijdingen van het nierbekken en de niertubuli gemeld bij alle doseringsniveaus; de blootstellingen van de jongen aan de laagste geteste dosis waren ≥ 15 keer de maximaal aanbevolen dosis voor mensen. Deze bevindingen gingen samen met dosisgerelateerde toenames in het gewicht van de nieren en macroscopische niervergroting die bij alle doses werden waargenomen. De verwijdingen van het nierbekken en de niertubuli die bij jonge dieren werden waargenomen, werden niet volledig ongedaan gemaakt binnen de herstelperiode van ongeveer 1 maand.
In een afzonderlijke studie naar pre- en postnatale ontwikkeling werd dapagliflozine toegediend aan moederratten vanaf dag 6 van de dracht tot en met dag 21 na de geboorte en indirect aan de jongen in utero en tijdens het zogen. (Er werd een satellietstudie uitgevoerd om de blootstelling aan dapagliflozine in de melk en bij de jongen te evalueren.) Er werd een hogere incidentie of ernstgraad van verwijdingen van het nierbekken waargenomen bij volwassen jongen van behandelde wijfjes, maar alleen bij de hoogste bestudeerde dosis (de bijbehorende blootstellingen aan dapagliflozine van moeder en jongen waren respectievelijk 1415 en 137 keer de menselijke waarden bij de maximaal aanbevolen dosis voor mensen). De bijkomende toxiciteit voor de ontwikkeling was beperkt tot dosisgerelateerde afnames van het lichaamsgewicht van de jongen en werd alleen waargenomen bij doses van ≥ 15 mg/kg/dag (de bijbehorende blootstellingen van jongen waren ≥ 29 keer de menselijke waarden bij de maximaal aanbevolen dosis voor mensen). De maternale toxiciteit kwam alleen tot uiting bij de hoogste bestudeerde dosis en was beperkt tot afnames, van voorbijgaande aard, in lichaamsgewicht en voedselinname bij de dosering. Het No Observed Adverse Effect Level (NOAEL) voor ontwikkelingstoxiciteit, de laagste bestudeerde dosis, hangt samen met een veelvoud aan maternale systemische blootstelling die ongeveer 19 keer de menselijke waarde is bij de maximaal aanbevolen dosis voor mensen.
In aanvullende studies naar de ontwikkeling van het embryo/de foetus bij ratten en konijnen werd dapagliflozine toegediend met tussenpozen, die samenvielen met de belangrijkste periodes van orgaanvorming in elke soort. Bij konijnen werd bij geen enkele geteste dosis toxiciteit waargenomen, noch voor de moeder noch voor de ontwikkeling; de hoogste bestudeerde dosis gaat samen met een veelvoud aan systemische blootstellingen van ongeveer 1191 keer de maximaal aanbevolen dosis voor mensen. Bij ratten was dapagliflozine noch embryolethaal noch teratogeen bij blootstelling aan maximaal 1441 keer de maximaal aanbevolen dosis voor mensen.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Microkristallijne cellulose
Lactose
Croscarmellose natrium
Natriumstearylfumaraat
Filmomhulling
Polyvinylalcohol
Titaniumdioxide (E171)
Macrogol
Talk
IJzeroxide geel (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
Dapagliflozine Devatis 5 mg filmomhulde tabletten
PVC/PCTFE-aluminium blisterverpakkingen in kartonnen doos met 14, 28 of 98 filmomhulde tabletten
Dapagliflozine Devatis 10 mg filmomhulde tabletten
PVC/PCTFE-aluminium blisterverpakkingen in kartonnen doos met 10, 14, 28 of 98 filmomhulde tabletten
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Devatis GmbH
Spitalstr. 22
79539 Lörrach
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Dapagliflozine Devatis 5 mg filmomhulde tabletten: RVG 134073
Dapagliflozine Devatis 10 mg filmomhulde tabletten: RVG 134074
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 5 maart 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.4 en 4.8: 23 mei 2025.