


SmPC (samenvatting van de productkenmerken) - Dabigatran etexilaat Sandoz 75 mg capsule, hard
1. NAAM VAN HET GENEESMIDDEL
Dabigatran etexilaat Sandoz 75 mg, harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat 75 mg dabigatran etexilaat (als mesilaat).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule
Capsule maat 2 met een witte ondoorzichtige bovenhelft met de opdruk “MD” en een witte ondoorzichtige onderhelft met de opdruk “75” in zwarte inkt, gevuld met een mengsel van wit tot lichtgeel gekleurde pellets en lichtgeel gekleurd granulaat.
De afmetingen zijn ongeveer 17,9 x 6,4 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Primaire preventie van veneuze trombo-embolische voorvallen (VTE) bij volwassen patiënten die electief een totale heupvervangende operatie of een totale knievervangende operatie hebben ondergaan.
Behandeling van VTE en preventie van recidiverende VTE bij pediatrische patiënten vanaf het moment waarop het kind zacht voedsel kan doorslikken tot jonger dan 18 jaar.
Voor dosisvormen aangepast aan de leeftijd, zie rubriek 4.2.
4.2 Dosering en wijze van toediening
Dosering
Dabigatran etexilaat Sandoz harde capsules kunnen worden gebruikt bij volwassenen en pediatrische patiënten van 8 jaar of ouder die de capsules in hun geheel kunnen doorslikken. Dabigatran etexilaat omhuld granulaat kan worden gebruikt bij kinderen jonger dan 12 jaar zodra het kind zacht voedsel kan doorslikken.
Dabigatran etexilaat Sandoz is alleen beschikbaar als harde capsules. Voor kinderen jonger dan 8 jaar zijn er andere producten beschikbaar.
Bij omschakeling tussen formuleringen kan het nodig zijn om de voorgeschreven dosis aan te passen. De dosis die wordt vermeld in de relevante doseringstabel van een formulering dient te worden voorgeschreven op basis van het gewicht en de leeftijd van het kind.
Primaire preventie van VTE in de orthopedische chirurgie
De aanbevolen doses dabigatran etexilaat en de duur van de behandeling voor primaire preventie van VTE in de orthopedische chirurgie zijn weergegeven in tabel 1.
Tabel 1: Dosisaanbevelingen en duur van de behandeling voor primaire preventie van VTE in de orthopedische chirurgie.
| Start van de behandeling op de dag van de operatie, 1-4 uur nadat de operatie heeft plaatsgevonden | Onderhoudsdosering vanaf de eerste dag na de operatie | Duur van de onderhoudsdosering | |
|---|---|---|---|
| Patiënten na een electieve knievervangende operatie | 1 capsule van dabigatran etexilaat 110 mg | eenmaal daags dabigatran etexilaat 220 mg, ingenomen als 2 capsules van 110 mg | 10 dagen |
| Patiënten na een electieve heupvervangende operatie | 28-35 dagen | ||
| Dosisverlaging aanbevolen | |||
Patiënten met een matig verminderde nierfunctie (creatinineklaring [CrCl] 30-50 mL/min) | 1 capsule van dabigatran etexilaat 75 mg | eenmaal daags dabigatran etexilaat 150 mg, ingenomen als 2 capsules van 75 mg | 10 dagen (knievervangende operatie) of 28-35 dagen (heupvervangende operatie) |
| Patiënten die gelijktijdig verapamil*, amiodaron of kinidine krijgen | |||
| Patiënten van 75 jaar of ouder | |||
* Bij patiënten met een matig verminderde nierfunctie die gelijktijdig worden behandeld met verapamil, zie “Speciale populaties”
Voor beide operaties geldt dat, zolang geen hemostase is vastgesteld, het begin van de behandeling moet worden uitgesteld. Begint de behandeling niet op de dag van de operatie, dan moet worden gestart met eenmaal daags 2 capsules.
Bepaling van de nierfunctie voor aanvang van en tijdens de behandeling met dabigatran etexilaat
Bij alle patiënten en in het bijzonder bij ouderen (> 75 jaar), omdat een verminderde nierfunctie vaak kan voorkomen bij deze leeftijdsgroep:
- De nierfunctie dient te worden bepaald door de creatinineklaring (CrCl) vóór aanvang van de behandeling met dabigatran etexilaat te berekenen, om patiënten met een ernstig verminderde nierfunctie (d.w.z. CrCl < 30 mL/min) uit te kunnen sluiten van behandeling (zie rubriek 4.3, 4.4 en 5.2).
- De nierfunctie dient ook te worden bepaald wanneer er een afname van de nierfunctie wordt verwacht tijdens de behandeling (bijvoorbeeld bij hypovolemie, dehydratie en in het geval van gelijktijdig gebruik van bepaalde medicijnen).
De methode die moet worden gebruikt om de nierfunctie (CrCl in mL/min) te berekenen, is de Cockcroft-Gaultmethode.
Vergeten dosis
Het wordt aanbevolen verder te gaan met de resterende dagelijkse doses dabigatran etexilaat op hetzelfde moment van de volgende dag.
Er dient geen dubbele dosis genomen te worden om een vergeten afzonderlijke dosis in te halen.
Het gebruik van dabigatran etexilaat staken
De behandeling met dabigatran etexilaat mag niet worden gestaakt zonder medisch advies. Patiënten dienen te worden geïnstrueerd contact op te nemen met de behandelend arts als zij gastro-intestinale symptomen ontwikkelen, zoals dyspepsie (zie rubriek 4.8).
Omzetting van de behandeling
Omzetten van dabigatran etexilaat op parenterale anticoagulantia:
Het wordt aanbevolen 24 uur te wachten na de laatste dosis dabigatran etexilaat voordat wordt overgestapt op een parenteraal anticoagulans (zie rubriek 4.5).
Omzetten van parenterale anticoagulantia op dabigatran etexilaat:
De toediening van het parenterale antistollingsmiddel dient te worden gestaakt en er dient 0 tot 2 uur voordat de eerstvolgende dosis van de andere behandeling gepland was, of op het moment van staken in geval van continue behandeling (bijvoorbeeld intraveneuze ongefractioneerde heparine (UFH)) te worden gestart met dabigatran etexilaat (zie rubriek 4.5).
Speciale populaties
Verminderde nierfunctie
Het behandelen met dabigatran etexilaat van patiënten met een ernstig verminderde nierfunctie (CrCl < 30 mL/min) is gecontra-indiceerd (zie rubriek 4.3).
Bij patiënten met een matig verminderde nierfunctie (CrCl 30-50 mL/min) wordt een dosisverlaging aanbevolen (zie tabel 1 hierboven en rubriek 4.4 en 5.1).
Gelijktijdig gebruik van dabigatran etexilaat met lichte tot matig sterke P-glycoproteïneremmers (P-gp-remmers), d.w.z. amiodaron, kinidine of verapamil
De dosering dient verlaagd te worden zoals aangegeven in tabel 1 (zie ook rubriek 4.4 en 4.5). In deze situatie dienen dabigatran etexilaat en deze medicijnen op hetzelfde tijdstip ingenomen te worden.
Bij patiënten met een matig verminderde nierfunctie die gelijktijdig worden behandeld met verapamil, dient een dosisverlaging tot dagelijks 75 mg dabigatran etexilaat overwogen te worden (zie rubriek 4.4 en 4.5).
Ouderen
Bij oudere patiënten > 75 jaar wordt een dosisverlaging aanbevolen (zie tabel 1 hierboven en rubriek 4.4 en 5.1).
Gewicht
Er is zeer beperkte klinische ervaring met de aanbevolen dosering bij patiënten met een lichaamsgewicht van < 50 kg of > 110 kg. De beschikbare klinische en kinetische gegevens geven geen aanleiding tot aanpassing van de dosering (zie rubriek 5.2), maar nauwgezet klinisch toezicht wordt aanbevolen (zie rubriek 4.4).
Geslacht
Een dosisaanpassing is niet noodzakelijk (zie rubriek 5.2).
Pediatrische patiënten
Er is geen relevante toepassing van dabigatran etexilaat bij pediatrische patiënten voor de indicatie van primaire preventie van VTE bij patiënten die electief een totale heupvervangende operatie of een totale knievervangende operatie hebben ondergaan.
Behandeling van VTE en preventie van recidiverende VTE bij pediatrische patiënten
Voor de behandeling van VTE bij pediatrische patiënten mag de behandeling pas worden ingesteld na een behandeling met een parenteraal antistollingsmiddel van ten minste 5 dagen. Ter preventie van recidiverende VTE moet de behandeling worden ingesteld na voorafgaande behandeling.
Dabigatran etexilaat-capsules moeten tweemaal daags worden ingenomen, één dosis ’s ochtends en één dosis ’s avonds, elke dag op ongeveer hetzelfde tijdstip. Het doseringsinterval moet zo dicht mogelijk 12 uren benaderen.
De aanbevolen dosis dabigatran etexilaat-capsules is gebaseerd op het gewicht en de leeftijd van de patiënt, zoals weergegeven in tabel 2. De dosis moet in de loop van de behandeling worden aangepast aan het gewicht en de leeftijd.
Voor gewichts- en leeftijdscombinaties die niet in de doseringstabel zijn opgenomen, kan geen doseringsadvies worden gegeven.
Tabel 2: Enkelvoudige en totale dagelijkse dosis dabigatran etexilaat in milligram (mg) volgens gewicht in kilogram (kg) en leeftijd in jaren van de patiënt.
| Gewichts-/leeftijdscombinatie | Enkelvoudige dosis in mg | Totale dagelijkse dosis in mg | |
|---|---|---|---|
| Gewicht in kg | Leeftijd in jaren | ||
| 11 tot < 13 | 8 tot < 9 | 75 | 150 |
| 13 tot < 16 | 8 tot < 11 | 110 | 220 |
| 16 tot < 21 | 8 tot < 14 | 110 | 220 |
| 21 tot < 26 | 8 tot < 16 | 150 | 300 |
| 26 tot < 31 | 8 tot < 18 | 150 | 300 |
| 31 tot < 41 | 8 tot < 18 | 185 | 370 |
| 41 tot < 51 | 8 tot < 18 | 220 | 440 |
| 51 tot < 61 | 8 tot < 18 | 260 | 520 |
| 61 tot < 71 | 8 tot < 18 | 300 | 600 |
| 71 tot < 81 | 8 tot < 18 | 300 | 600 |
| > 81 | 10 tot < 18 | 300 | 600 |
Enkelvoudige doses waarvoor meer dan één capsule nodig is:
| 300 mg: | twee capsules van 150 mg of vier capsules van 75 mg |
|---|---|
| 260 mg: | één capsule van 110 mg plus één capsule van 150 mg of één capsule van 110 mg plus twee capsules van 75 mg |
| 220 mg: | twee capsules van 110 mg |
| 185 mg: | één capsule van 75 mg plus één capsule van 110 mg |
| 150 mg: | één capsule van 150 mg of twee capsules van 75 mg |
Bepaling van de nierfunctie voor aanvang van en tijdens de behandeling
Voordat de behandeling wordt ingesteld, moet de geschatte glomerulaire filtratiesnelheid (eGFR) worden geschat met behulp van de formule van Schwartz (de methode voor creatininebepaling dient bij het plaatselijk laboratorium te worden gecontroleerd).
Het behandelen met dabigatran etexilaat van pediatrische patiënten met eGFR < 50 mL/min/1,73 m2 is gecontra-indiceerd (zie rubriek 4.3).
Patiënten met een eGFR ≥ 50 mL/min/1,73 m2 moeten worden behandeld met de dosis volgens tabel 2.
Tijdens de behandeling dient de nierfunctie bepaald te worden in bepaalde klinische situaties waarbij verwacht wordt dat de nierfunctie kan afnemen of verslechteren (bijvoorbeeld bij hypovolemie, dehydratie en in het geval van gelijktijdig gebruik van bepaalde medicijnen enz.).
Gebruiksduur
De duur van de behandeling moet na het afwegen van de voordelen en risico’s op de individuele patiënt worden afgestemd.
Vergeten dosis
Een vergeten dosis dabigatran etexilaat mag nog genomen worden tot 6 uur voor de volgende geplande dosis.
Vanaf 6 uur voor de volgende geplande dosis dient de vergeten dosis overgeslagen te worden.
Er mag nooit een dubbele dosis genomen worden om een vergeten afzonderlijke dosis in te halen.
Het gebruik van dabigatran etexilaat staken
De behandeling met dabigatran etexilaat mag niet worden gestaakt zonder medisch advies. Patiënten of hun verzorgers dienen te worden geïnstrueerd contact op te nemen met de behandelend arts als zich gastro-intestinale symptomen ontwikkelen, zoals dyspepsie (zie rubriek 4.8).
Omzetting van de behandeling
Omzetten van dabigatran etexilaat op parenterale anticoagulantia:
Het wordt aanbevolen 12 uur te wachten na de laatste dosis dabigatran etexilaat voordat wordt overgestapt op een parenteraal anticoagulans (zie rubriek 4.5).
Omzetten van parenterale anticoagulantia op dabigatran etexilaat:
De toediening van het parenterale antistollingsmiddel dient te worden gestaakt en er dient 0 tot 2 uur voordat de eerstvolgende dosis van de andere behandeling gepland was, of op het moment dat een continue behandeling wordt gestaakt (bijvoorbeeld intraveneuze ongefractioneerde heparine (UFH)), te worden gestart met dabigatran etexilaat (zie rubriek 4.5).
Omzetten van dabigatran etexilaat-behandeling op vitamine K-antagonisten (VKA):
Patiënten moeten 3 dagen voordat ze het gebruik van dabigatran etexilaat staken, starten met VKA.
Omdat dabigatran etexilaat invloed kan hebben op de international normalised ratio (INR), zal de INR het effect van VKA’s pas beter weergeven als dabigatran etexilaat gedurende ten minste 2 dagen is gestopt. Tot dan moeten de INR-waarden met voorzichtigheid worden geïnterpreteerd.
Omzetten van VKA op dabigatran etexilaat:
De behandeling met VKA dient gestopt te worden. Zodra de INR < 2,0 is, kan dabigatran etexilaat gegeven worden.
Wijze van toediening
Dit medicijn is bedoeld voor oraal gebruik.
De capsules kunnen met of zonder voedsel worden ingenomen. De capsules moeten in hun geheel worden doorgeslikt met een glas water om afgifte in de maag te vergemakkelijken.
Patiënten dienen te worden geïnstrueerd de capsule niet te openen, omdat dit het risico op bloedingen kan verhogen (zie rubriek 5.2 en 6.6).
Voor pediatrische patiënten jonger dan 8 jaar of patiënten die moeite hebben met slikken of niet weten hoe te slikken, zijn er andere doseringsvormen op de markt, zoals:
- Dabigatran etexilaat omhulde granulen die kunnen worden gebruikt bij kinderen jonger dan 12 jaar zodra het kind zacht voedsel kan doorslikken.
- Dabigatran etexilaat poeder en oplosmiddel voor orale oplossing dient alleen te worden gebruikt bij kinderen jonger dan 1 jaar.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen
- Ernstig verminderde nierfunctie (CrCl < 30 mL/min) bij volwassen patiënten
- eGFR < 50 mL/min/1,73 m2 bij pediatrische patiënten
- Actieve, klinisch significante bloeding
- Laesie of aandoening die als een significante risicofactor voor majeure bloedingen wordt beschouwd. Hiertoe kunnen behoren: bestaande of recente gastro-intestinale ulceratie, aanwezigheid van maligne neoplasmata met een hoog risico op bloedingen, recent letsel aan hersenen of ruggenmerg, recente operatie van hersenen, ruggenmerg of ogen, recente intracraniële bloeding, bekende of vermoede oesofagusvarices, arterioveneuze malformaties, vasculaire aneurysma’s of ernstige intraspinale of intracerebrale vaatafwijkingen
- Gelijktijdige behandeling met andere anticoagulantia, zoals ongefractioneerde heparine (UFH), laagmoleculairgewicht heparines (LMWH, zoals enoxaparine, dalteparine enz.), heparinederivaten (fondaparinux enz.), orale anticoagulantia (warfarine, rivaroxaban, apixaban enz.), behalve onder specifieke omstandigheden. Dit betreft het omschakelen van antistollingsbehandeling (zie rubriek 4.2), wanneer UFH wordt gegeven in een dosis om een centraal veneuze of een arteriële katheter doorgankelijk te houden, of wanneer UFH wordt gegeven tijdens katheterablatie bij atriumfibrilleren (zie rubriek 4.5)
- Verminderde leverfunctie of leveraandoening die naar verwachting invloed heeft op de overleving
- Gelijktijdige behandeling met de volgende sterke P-glycoproteïneremmers: systemisch ketoconazol, ciclosporine, itraconazol, dronedarone en de vaste dosis combinatie glecaprevir/pibrentasvir (zie rubriek 4.5)
- Patiënten met een kunsthartklep bij wie antistollingsbehandeling vereist is (zie rubriek 5.1).
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Risico op bloedingen
Dabigatran etexilaat dient met voorzichtigheid gebruikt te worden bij aandoeningen met een verhoogd risico op bloedingen of bij gelijktijdig gebruik van medicijnen die van invloed zijn op de hemostase door de remming van plaatjesaggregatie. Bloedingen kunnen in het gehele lichaam voorkomen tijdens de behandeling. Als een onverklaarde afname in hemoglobine en/of hematocriet optreedt of wanneer de bloeddruk onverklaarbaar daalt, dient onderzocht te worden of dit veroorzaakt wordt door een bloeding.
In situaties van levensbedreigende of ongecontroleerde bloeding, wanneer het anticoagulerend effect van dabigatran snel moet worden geneutraliseerd, is er voor volwassen patiënten het specifieke antidotum idarucizumab beschikbaar. De werkzaamheid en veiligheid van idarucizumab bij pediatrische patiënten zijn niet vastgesteld.
Hemodialyse kan dabigatran verwijderen. Vers vol bloed of vers bevroren plasma, concentraten van stollingsfactoren (geactiveerd of niet-geactiveerd), recombinant factor VIIa- of bloedplaatjesconcentraten zijn andere mogelijke opties bij volwassen patiënten (zie ook rubriek 4.9).
Zowel het gebruik van bloedplaatjesaggregatieremmers zoals clopidogrel en acetylsalicylzuur of niet-steroïde anti-inflammatoire medicijnen (NSAID’s), als de aanwezigheid van oesofagitis, gastritis of gastro-oesofageale reflux verhoogt de kans op een gastro-intestinale bloeding.
Risicofactoren
Tabel 3 vat de factoren samen, die de kans op een bloeding kunnen verhogen.
Tabel 3: Factoren die de kans op een bloeding kunnen verhogen.
| Risicofactor | |
|---|---|
| Farmacodynamische en farmacokinetische factoren | Leeftijd ≥ 75 jaar |
| Factoren die de dabigatranplasmaspiegels verhogen | Belangrijk:
Minder belangrijk:
|
| Farmacodynamische interacties (zie rubriek 4.5) |
|
| Aandoeningen/ingrepen met bijzonder risico op bloeding |
|
Er zijn beperkte gegevens beschikbaar voor volwassen patiënten < 50 kg (zie rubriek 5.2).
Het gelijktijdige gebruik van dabigatran etexilaat met P-glycoproteïneremmers is niet onderzocht bij pediatrische patiënten, maar kan het bloedingsrisico verhogen (zie rubriek 4.5).
Voorzorgsmaatregelen en behandeling van het risico op bloedingen
Voor de behandeling van bloedingscomplicaties, zie ook rubriek 4.9.
Beoordeling van de verhouding tussen voordelen en risico’s
In het geval van laesies, aandoeningen, procedures en/of farmacologische behandelingen (zoals NSAID’s, bloedplaatjesaggregatieremmers, SSRI’s en SNRI’s, zie rubriek 4.5), die het risico op majeure bloedingen significant verhogen, is een zorgvuldige afweging van de voordelen en risico’s nodig. Dabigatran etexilaat mag alleen gegeven worden indien het voordeel opweegt tegen de bloedingsrisico’s.
Er zijn beperkte klinische gegevens beschikbaar over pediatrische patiënten met risicofactoren, waaronder patiënten met actieve meningitis, encefalitis en een intracranieel abces (zie rubriek 5.1). Bij deze patiënten mag dabigatran etexilaat alleen gegeven worden indien verwacht wordt dat het voordeel opweegt tegen de bloedingsrisico’s.
Nauwgezet klinisch toezicht
Nauwgezet toezicht, waarbij wordt gelet op aanwijzingen voor bloedingen of anemie, wordt aanbevolen tijdens de behandelingsperiode, in het bijzonder bij een combinatie van risicofactoren (zie tabel 3 hierboven). Bijzondere voorzichtigheid is geboden als dabigatran etexilaat gelijktijdig wordt toegediend met verapamil, amiodaron, kinidine of claritromycine (P-glycoproteïneremmers) en met name bij het optreden van bloedingen, in het bijzonder bij patiënten met een verminderde nierfunctie (zie rubriek 4.5).
Nauwgezet toezicht, waarbij wordt gelet op aanwijzingen voor bloedingen, wordt aanbevolen bij patiënten die gelijktijdig worden behandeld met NSAID’s (zie rubriek 4.5).
Het gebruik van dabigatran etexilaat staken
Patiënten die acuut nierfalen ontwikkelen, moeten de behandeling met dabigatran etexilaat stoppen (zie ook rubriek 4.3).
Indien ernstige bloedingen optreden, moet de behandeling worden gestopt, de bron van de bloeding worden onderzocht en kan gebruik van het specifieke antidotum (idarucizumab) worden overwogen bij volwassen patiënten. De werkzaamheid en veiligheid van idarucizumab bij pediatrische patiënten zijn niet vastgesteld. Hemodialyse kan dabigatran verwijderen.
Gebruik van protonpompremmers
De toediening van een protonpompremmer (PPI) kan overwogen worden om een gastro-intestinale bloeding te voorkomen. Voor pediatrische patiënten moet het lokale etiketteringsadvies voor protonpompremmers worden gevolgd.
Laboratoriumonderzoek naar stollingsparameters
Hoewel bij behandeling met dit medicijn over het algemeen geen routinematige controle van de antistolling nodig is, kan het meten van de antistolling als gevolg van dabigatran nuttig zijn om overmatige blootstelling aan dabigatran te signaleren bij aanvullende risicofactoren.
De verdunde trombinetijd (dTT), de ecarinestollingstijd (ECT) en de geactiveerde partiële tromboplastinetijd (aPTT) kunnen nuttige informatie verschaffen, maar de resultaten moeten voorzichtig worden geïnterpreteerd vanwege de verschillen tussen de testen (zie rubriek 5.1).
De international normalised ratio (INR)-test is onbetrouwbaar bij patiënten die dabigatran etexilaat gebruiken, en er zijn fout-positieve verhogingen van de INR-waarde gemeld. INR-testen dienen daarom niet uitgevoerd te worden.
Tabel 4 laat drempelwaarden (dalwaarden) voor stollingstesten voor volwassen patiënten zien die geassocieerd kunnen zijn met een verhoogd risico op bloedingen. Respectieve drempelwaarden voor pediatrische patiënten zijn niet bekend (zie rubriek 5.1).
Tabel 4: Drempelwaarden (dalwaarden) voor stollingstesten voor volwassen patiënten die geassocieerd kunnen zijn met een verhoogd risico op bloedingen
| Test (dalwaarde) | Drempelwaarde |
|---|---|
| dTT [ng/mL] | > 67 |
| ECT [x keer de bovengrens van normaal] | Geen gegevens |
|---|---|
| aPTT [x keer de bovengrens van normaal] | > 1,3 |
| INR | Niet uitvoeren |
Gebruik van fibrinolytische medicijnen voor de behandeling van acute ischemische CVA
Het gebruik van fibrinolytische medicijnen voor de behandeling van acute ischemische CVA kan overwogen worden als de patiënt zich presenteert met een dTT, ECT of aPTT die de bovengrens van normaal (ULN) niet overschrijdt, volgens de lokale referentiewaarden.
Operaties en ingrepen
Patiënten die dabigatran etexilaat gebruiken, hebben, wanneer zij een operatie of invasieve procedure ondergaan, een verhoogd risico op bloedingen. Daarom kan het nodig zijn om het gebruik van dabigatran etexilaat tijdelijk te staken bij chirurgische ingrepen.
Voorzichtigheid dient te worden betracht indien de behandeling tijdelijk wordt gestaakt voor ingrepen en het controleren van de antistolling is dan noodzakelijk. De klaring van dabigatran kan bij patiënten met nierinsufficiëntie langer duren (zie rubriek 5.2). Dit dient overwogen te worden voorafgaand aan elke procedure. In deze gevallen kan een antistollingstest (zie rubriek 4.4 en 5.1) helpen te bepalen of de hemostase nog steeds verstoord is.
Spoedeisende operaties of spoedeisende ingrepen
Dabigatran etexilaat dient tijdelijk te worden gestaakt. Wanneer het anticoagulerend effect van dabigatran snel moet worden geneutraliseerd, is het specifieke antidotum (idarucizumab) voor dabigatran beschikbaar voor volwassen patiënten. De werkzaamheid en veiligheid van idarucizumab bij pediatrische patiënten zijn niet vastgesteld. Hemodialyse kan dabigatran verwijderen.
Bij neutralisatie van dabigatrantherapie lopen patiënten het risico op trombose vanwege hun onderliggende ziekte. Als de patiënt klinisch stabiel is en de hemostase voldoende is bereikt, kan de behandeling met dabigatran etexilaat 24 uur na de toediening van idarucizumab weer worden hervat.
Subacute operaties/ingrepen
Dabigatran etexilaat dient tijdelijk te worden gestaakt. Indien mogelijk, dient een operatie of ingreep uitgesteld te worden tot ten minste 12 uur na de laatste dosis. Indien de operatie niet uitgesteld kan worden, kan het bloedingsrisico verhoogd zijn. Dit bloedingsrisico dient afgewogen te worden tegen de urgentie van de ingreep.
Electieve operatie
Indien mogelijk dient dabigatran etexilaat ten minste 24 uur voor een invasieve ingreep of operatie te worden gestaakt. Indien patiënten een hoger risico op bloedingen hebben of een grote operatie ondergaan waarbij totale hemostase mogelijk noodzakelijk is, dient het overwogen te worden om dabigatran etexilaat 2-4 dagen voor de operatie te staken.
Tabel 5 vat de regels samen voor het staken van de behandeling voorafgaand aan invasieve of operatieve procedures voor volwassen patiënten.
Tabel 5: De regels voor het staken van de behandeling voorafgaand aan invasieve of operatieve procedures voor volwassen patiënten.
| Nierfunctie (CrCl in mL/min) | Geschatte halfwaardetijd (uur) | Het gebruik van dabigatran etexilaat dient voor een electieve operatie te worden gestaakt | |
|---|---|---|---|
| Hoog risico op bloeding of grote operatie | Normaal risico | ||
| ~ 13 | 2 dagen ervoor | 24 uur ervoor | |
| ~ 15 | 2-3 dagen ervoor | 1-2 dagen ervoor | |
| ≥ 30 - < 50 | ~ 18 | 4 dagen ervoor | 2-3 dagen ervoor (> 48 uur) |
De regels voor het staken van de behandeling voorafgaand aan invasieve of operatieve procedures voor pediatrische patiënten zijn samengevat in tabel 6.
Tabel 6: De regels voor het staken van de behandeling voorafgaand aan invasieve of operatieve procedures voor pediatrische patiënten.
Nierfunctie (eGFR in mL/min/1,73 m2) | Dabigatran staken vóór een electieve chirurgische ingreep |
|---|---|
| > 80 | 24 uur ervoor |
| 50 – 80 | 2 dagen ervoor |
| < 50 | Niet onderzocht bij deze patiënten (zie rubriek 4.3). |
Spinale anesthesie/epidurale anesthesie/lumbaalpunctie
Ingrepen zoals spinale anesthesie kunnen volledige hemostase vereisen.
Het risico op spinale of epidurale hematomen kan verhoogd zijn in geval van traumatisch of herhaald prikken of door langdurig gebruik van epidurale katheters. Na het verwijderen van de katheter moet ten minste 2 uur verstrijken voordat de eerste dosis dabigatran etexilaat wordt toegediend. Deze patiënten dienen regelmatig gecontroleerd te worden op neurologische verschijnselen en klachten van spinale en epidurale hematomen.
Postoperatieve fase
Na een invasieve procedure of operatie dient de behandeling met dabigatran etexilaat zo snel mogelijk opnieuw gestart te worden, mits de klinische situatie dit toelaat en adequate hemostase is bereikt.
Patiënten met een bloedingsrisico of patiënten met een risico op overmatige blootstelling, met name patiënten met een verminderde nierfunctie (zie ook tabel 3), dienen met voorzichtigheid behandeld te worden (zie rubriek 4.4 en 5.1).
Patiënten met een hoog overlijdensrisico tijdens operaties en met intrinsieke risicofactoren voor trombo-embolische voorvallen
Gegevens over werkzaamheid en veiligheid van dabigatran etexilaat bij deze patiënten zijn beperkt en deze patiënten moeten daarom met voorzichtigheid behandeld worden.
Operatieve behandeling van een heupfractuur
Er zijn geen gegevens over het gebruik van dabigatran etexilaat bij patiënten die een operatieve behandeling van een heupfractuur ondergaan. Daarom wordt behandeling met dabigatran etexilaat niet aanbevolen.
Verminderde leverfunctie
Patiënten met verhoogde leverenzymwaarden > 2 ULN waren uitgesloten van deelname aan de hoofdonderzoeken. Er is geen ervaring met de behandeling bij deze subpopulatie patiënten en daarom wordt het gebruik van dabigatran etexilaat niet aanbevolen bij deze populatie. Een verminderde leverfunctie of leveraandoening die naar verwachting invloed heeft op de overleving is een contra-indicatie (zie rubriek 4.3).
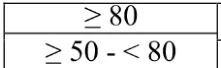 |
|---|
Interactie met P-glycoproteïne-inductoren
Van gelijktijdige toediening met P-glycoproteïne-inductoren wordt verwacht dat dit de plasmaconcentraties van dabigatran verlaagt; dit dient daarom vermeden te worden (zie rubriek 4.5 en 5.2).
Patiënten met antifosfolipidensyndroom
Direct werkende oraal in te nemen antistollingsmiddelen zoals dabigatran etexilaat worden niet aanbevolen bij patiënten met een voorgeschiedenis van trombose en de diagnose antifosfolipidensyndroom. In het bijzonder zou een behandeling met direct werkende oraal in te nemen antistollingsmiddelen bij patiënten die drievoudig positief zijn (voor lupus anticoagulans, anticardiolipine-antilichamen en anti-bèta 2-glycoproteïne 1-antilichamen) in verband kunnen worden gebracht met een verhoogd aantal recidiverende trombosevoorvallen in vergelijking met een behandeling met vitamine K-antagonisten.
Patiënten met actieve kanker (pediatrische VTE)
Er zijn beperkte gegevens over de werkzaamheid en veiligheid voor pediatrische patiënten met actieve kanker.
Pediatrische patiënten
Voor bepaalde zeer specifieke pediatrische patiënten, bijvoorbeeld patiënten met een dunne darmziekte waarbij de absorptie verstoord kan zijn, dient het gebruik van een anticoagulans met parenterale toedieningsweg te worden overwogen.
Informatie over de hulpstoffen
Dit medicijn bevat minder dan 1 mmol natrium (23 mg) per harde capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Interacties met transporters
Dabigatran etexilaat is een substraat voor de effluxtransporter P-glycoproteïne. Van gelijktijdige toediening van P-glycoproteïneremmers (zie tabel 7) wordt verwacht dat dit zal leiden tot verhoogde plasmaspiegels van dabigatran.
Indien niet anders specifiek beschreven, is nauwgezet klinisch toezicht (met aandacht voor verschijnselen van bloeding of anemie) vereist wanneer dabigatran gelijktijdig wordt toegediend met sterke P-glycoproteïneremmers. Dosisverlagingen kunnen nodig zijn in combinatie met sommige P-glycoproteïneremmers (zie rubriek 4.2, 4.3, 4.4 en 5.1).
Tabel 7: Interacties met transporters.
| P-glycoproteïneremmers | |
|---|---|
| Gelijktijdig gebruik gecontra-indiceerd (zie rubriek 4.3) | |
| Ketoconazol | Ketoconazol deed de totale AUC0-∞- en Cmax-waarden van dabigatran respectievelijk 2,38-voudig en 2,35-voudig toenemen na een enkelvoudige orale dosis van 400 mg, en respectievelijk 2,53-voudig en 2,49-voudig toenemen na meervoudige orale toediening van 400 mg ketoconazol eenmaal daags. |
| Dronedarone | Wanneer dabigatran etexilaat en dronedarone tegelijkertijd werden gegeven, namen de totale AUC0-∞- en Cmax-waarden van dabigatran respectievelijk ongeveer 2,4-voudig en 2,3-voudig toe na meervoudige toediening van 400 mg dronedarone tweemaal daags, en respectievelijk ongeveer 2,1-voudig en 1,9-voudig na een enkelvoudige dosis van 400 mg. |
|---|---|
| Itraconazol, ciclosporine | Op basis van in-vitro-resultaten kan een vergelijkbaar effect als met ketoconazol worden verwacht. |
| Glecaprevir/pibrentasvir | Bij gelijktijdig gebruik van dabigatran etexilaat en de vaste dosis-combinatie van de P-glycoproteïneremmers glecaprevir/pibrentasvir is een verhoogde blootstelling aan dabigatran aangetoond en is er mogelijk een groter bloedingsrisico. |
| Gelijktijdig gebruik niet aanbevolen | |
| Tacrolimus | In vitro is gevonden dat tacrolimus een vergelijkbaar remmend effect heeft op P-glycoproteïne als dat gezien met itraconazol en ciclosporine. Dabigatran etexilaat en tacrolimus zijn niet samen klinisch onderzocht. Beperkte klinische gegevens met een ander P-glycoproteïnesubstraat (everolimus) suggereren echter dat de remming van P-glycoproteïne met tacrolimus zwakker is dan die waargenomen met sterke P-glycoproteïneremmers. |
| Voorzichtigheid geboden in geval van gelijktijdig gebruik (zie rubriek 4.2 en 4.4) | |
| Verapamil | Bij gelijktijdige toediening van dabigatran etexilaat (150 mg) en oraal verapamil, waren de Cmax en AUC van dabigatran toegenomen maar de mate van deze toename hangt af van de timing van de toediening en de formulering van verapamil (zie rubriek 4.2 en 4.4). De grootste toename van dabigatranblootstelling werd waargenomen bij de eerste dosis van een verapamilformulering met directe afgifte toegediend 1 uur voor inname van dabigatran etexilaat (ongeveer 2,8-voudige toename van de Cmax en ongeveer 2,5-voudige toename van de AUC). Het effect nam progressief af bij toediening van een formulering met verlengde afgifte (ongeveer 1,9-voudige toename van de Cmax en ongeveer 1,7-voudige toename van de AUC) of bij toediening van meerdere doses verapamil (ongeveer 1,6-voudige toename van de Cmax en ongeveer 1,5-voudige toename van de AUC). Er werd geen interactie van betekenis waargenomen wanneer verapamil 2 uur na dabigatran etexilaat werd toegediend (ongeveer 1,1-voudige toename van de Cmax en ongeveer 1,2-voudige toename van de AUC). Dit kan worden verklaard door de complete absorptie van dabigatran na 2 uur. |
| Amiodaron | Bij gelijktijdige toediening van dabigatran etexilaat en een enkelvoudige orale dosis van 600 mg amiodaron waren de omvang en de snelheid van absorptie van amiodaron en zijn actieve metaboliet DEA in wezen onveranderd. De AUC en de Cmax van dabigatran namen respectievelijk ongeveer 1,6-voudig en 1,5-voudig toe. Met het oog op de lange halfwaardetijd van amiodaron zou de kans op een interactie nog weken na het stoppen van amiodaron kunnen bestaan (zie rubriek 4.2 en 4.4). |
| Kinidine | Een dosis van 200 mg kinidine werd eenmaal per 2 uur gegeven tot een totale dosis van 1000 mg. Dabigatran etexilaat werd tweemaal per dag gedurende 3 aansluitende dagen gegeven, op de derde dag zowel met als zonder kinidine. De AUCτ,ss en Cmax,ss van dabigatran namen respectievelijk gemiddeld 1,53-voudig en 1,56-voudig toe bij gelijktijdig gebruik van kinidine (zie rubriek 4.2 en 4.4). |
| Claritromycine | Bij gelijktijdige toediening van claritromycine (500 mg tweemaal per dag) en dabigatran etexilaat bij gezonde vrijwilligers, werd een ongeveer 1,19-voudige toename van de AUC en een ongeveer 1,15-voudige toename van de Cmax waargenomen. |
|---|---|
| Ticagrelor | Bij gelijktijdige toediening van een enkelvoudige dosis van 75 mg dabigatran etexilaat met een oplaaddosis van 180 mg ticagrelor, waren de AUC en Cmax van dabigatran respectievelijk 1,73 en 1,95 keer hoger. Na meerdere doses ticagrelor 90 mg tweemaal daags is de toename van de blootstelling aan dabigatran 1,56-voudig en 1,46-voudig voor respectievelijk de Cmax en AUC. Bij gelijktijdige toediening van een oplaaddosis van 180 mg ticagrelor en 110 mg dabigatran etexilaat (in steady state) waren de AUCτ,ss en Cmax,ss van dabigatran respectievelijk 1,49 maal en 1,65 maal hoger dan na toediening van dabigatran etexilaat alleen. Bij toediening van een oplaaddosis van 180 mg ticagrelor 2 uur na 110 mg dabigatran etexilaat (in steady state), was de verhoging van AUCτ,ss en Cmax,ss van dabigatran minder, namelijk respectievelijk 1,27 maal en 1,23 maal, vergeleken met toediening van dabigatran etexilaat alleen. Deze gespreide inname wordt aanbevolen bij de start van de inname van ticagrelor met een oplaaddosis. Bij gelijktijdige toediening van 90 mg ticagrelor tweemaal daags (onderhoudsdosis) met 110 mg dabigatran etexilaat waren de gecorrigeerde AUCτ,ss en Cmax,ss van dabigatran respectievelijk 1,26 maal en 1,29 maal hoger dan na toediening van dabigatran etexilaat alleen. |
| Posaconazol | Tot op zekere hoogte remt posaconazol ook P-glycoproteïne, maar dit is niet klinisch onderzocht. Voorzichtigheid is geboden wanneer dabigatran etexilaat gelijktijdig met posaconazol wordt toegediend. |
| P-glycoproteïne-inductoren | |
| Gelijktijdig gebruik dient te worden vermeden. | |
bijvoorbeeld rifampicine, sint-janskruid (Hypericum perforatum), carbamazepine of fenytoïne | Van gelijktijdige toediening wordt verwacht dat dit zal leiden tot verlaagde spiegels van dabigatran. Voorafgaande toediening van de probe-inductor rifampicine in een dosering van 600 mg eenmaal daags gedurende 7 dagen verlaagde de totale dabigatran piekblootstelling en de totale dabigatranblootstelling met respectievelijk 65,5% en 67%. Het inducerende effect werd verminderd, wat 7 dagen na het stopzetten van de rifampicinebehandeling leidde tot een dabigatranblootstelling bijna gelijk aan de controle. Nog 7 dagen later werd geen verdere toename in de biologische beschikbaarheid waargenomen. |
| Proteaseremmers zoals ritonavir | |
| Gelijktijdig gebruik niet aanbevolen | |
| bijvoorbeeld ritonavir en combinaties hiervan met andere proteaseremmers | Deze beïnvloeden P-glycoproteïne (zowel remming als inductie). Deze middelen zijn niet onderzocht en gelijktijdige behandeling van dabigatran etexilaat met deze middelen wordt daarom niet aanbevolen. |
| P-glycoproteïnesubstraat | |
|---|---|
| Digoxine | In een onderzoek bij 24 gezonde vrijwilligers, bij wie dabigatran etexilaat tegelijkertijd met digoxine werd toegediend, werden geen veranderingen in de blootstelling aan digoxine en geen klinisch relevante veranderingen in de blootstelling aan dabigatran waargenomen. |
Anticoagulantia en bloedplaatjesaggregatieremmende medicijnen
Er is geen of slechts weinig ervaring met de volgende behandelingen, die de kans op bloedingen, in combinatie met het gebruik van dabigatran etexilaat, kunnen verhogen: anticoagulantia zoals ongefractioneerde heparine (UFH), laagmoleculairgewicht heparines (LMWH) en heparinederivaten (fondaparinux, desuridine), trombolytische medicijnen, vitamine K-antagonisten, rivaroxaban of andere orale anticoagulantia (zie rubriek 4.3), en bloedplaatjesaggregatieremmende medicijnen zoals GPIIb/IIIa-receptorantagonisten, ticlopidine, prasugrel, ticagrelor, dextran en sulfinpyrazon (zie rubriek 4.4).
UFH kan worden toegediend in een dosering die nodig is om een centraal veneuze of een arteriële katheter doorgankelijk te houden, of tijdens katheterablatie bij atriumfibrilleren (zie rubriek 4.3).
Tabel 8: Interacties met anticoagulantia en bloedplaatjesaggregatieremmende medicijnen.
| NSAID’s | Van NSAID’s, kortdurend gegeven als pijnstillers, is aangetoond dat er geen relatie is met een verhoogd bloedingsrisico als ze in combinatie met dabigatran etexilaat worden gegeven. Bij chronisch gebruik in een klinisch fase III-onderzoek waarin dabigatran werd vergeleken met warfarine voor de preventie van CVA bij patiënten met atriumfibrilleren (RE-LY), verhoogden NSAID’s het risico op bloedingen met ongeveer 50% bij zowel dabigatran etexilaat als warfarine. |
|---|---|
| Clopidogrel | Bij jonge gezonde mannelijke vrijwilligers leidde de gelijktijdige toediening van dabigatran etexilaat en clopidogrel niet tot verdere prolongatie van de capillaire bloedingstijden in vergelijking met clopidogrel monotherapie. Bovendien bleven de AUCτ,ss en Cmax,ss van dabigatran en de mate van bloedstolling bij dabigatran of de remming van de bloedplaatjesaggregatie als gevolg van het clopidogreleffect in wezen onveranderd in vergelijking met de combinatiebehandeling en de respectievelijke monotherapieën. Bij een oplaaddosis van 300 mg of 600 mg clopidogrel werden de AUCτ,ss en Cmax,ss van dabigatran verhoogd met ongeveer 30-40% (zie rubriek 4.4). |
| Acetylsalicylzuur | Gelijktijdige toediening van acetylsalicylzuur en 150 mg dabigatran etexilaat tweemaal per dag kan het risico op bloedingen verhogen van 12% naar 18% en 24% met respectievelijk 81 mg en 325 mg acetylsalicylzuur (zie rubriek 4.4). |
| LMWH | Het gelijktijdige gebruik van LMWH’s, zoals enoxaparine, en dabigatran etexilaat is niet specifiek onderzocht. Na het overstappen van een 3 dagen durende behandeling met eenmaal daags 40 mg enoxaparine s.c., was de blootstelling aan dabigatran, 24 uur na de laatste dosis enoxaparine, iets lager dan na toediening van alleen dabigatran etexilaat (enkelvoudige dosis van 220 mg). Een hogere anti-FXa/FIIa-activiteit werd waargenomen na toediening van dabigatran etexilaat met een enoxaparinevoorbehandeling dan na een behandeling met alleen dabigatran etexilaat. Dit wordt gezien als een gevolg van het carry-over effect van de enoxaparinebehandeling en beschouwd als niet klinisch relevant. Andere dabigatrangerelateerde antistollingstesten werden niet significant veranderd door een voorbehandeling met enoxaparine. |
Andere interacties
Tabel 9: Andere interacties.
| Selectieve serotonineheropnameremmers (SSRI’s) of selectieve serotonine-noradrenalineheropnameremmers (SNRI’s) | |
|---|---|
SSRI’s, SNRI’s | SSRI’s en SNRI’s verhoogden het bloedingsrisico in alle behandelde groepen in een klinisch fase III-onderzoek waarin dabigatran werd vergeleken met warfarine voor de preventie van CVA bij patiënten met atriumfibrilleren (RE-LY). |
| Stoffen die de pH van de maag beïnvloeden | |
| Pantoprazol | Bij gelijktijdige toediening van dabigatran etexilaat en pantoprazol werd een afname in de AUC van dabigatran van ongeveer 30% waargenomen. Pantoprazol en andere protonpompremmers (PPI) werden in klinische onderzoeken gelijktijdig met dabigatran etexilaat toegediend en gelijktijdige PPI-behandeling leek de werkzaamheid van dabigatran etexilaat niet te verminderen. |
| Ranitidine | De toediening van ranitidine samen met dabigatran etexilaat had geen klinisch relevant effect op de mate waarin dabigatran werd geabsorbeerd. |
Interacties gekoppeld aan het metabole profiel van dabigatran etexilaat en dabigatran
Dabigatran etexilaat en dabigatran worden niet gemetaboliseerd door het cytochroom-P450-systeem en hebben in vitro geen effect op menselijke cytochroom-P450-enzymen. Hieraan gerelateerde interacties tussen medicijnen worden daarom niet verwacht bij dabigatran.
Pediatrische patiënten
Onderzoek naar interacties is alleen bij volwassenen uitgevoerd.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden dienen een zwangerschap te voorkomen tijdens de behandeling met Dabigatran etexilaat Sandoz.
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van dabigatran etexilaat bij zwangere vrouwen.
Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Het potentiële risico voor de mens is niet bekend.
Zwangere vrouwen dienen niet met Dabigatran etexilaat Sandoz te worden behandeld, tenzij dit noodzakelijk is.
Borstvoeding
Er zijn geen klinische gegevens over het effect van dabigatran op zuigelingen die borstvoeding krijgen. Borstvoeding moet worden gestaakt tijdens behandeling met Dabigatran etexilaat Sandoz.
Vruchtbaarheid
Bij de mens zijn geen gegevens beschikbaar.
Bij dieronderzoek werd een effect op de vrouwelijke vruchtbaarheid waargenomen in de vorm van een daling in innesteling en een toename in verlies van eicellen voordat innesteling plaatsvindt bij 70 mg/kg (overeenkomend met een vijfmaal zo hoge plasmaspiegelblootstelling in vergelijking met patiënten). Er werden geen andere effecten op de vrouwelijke vruchtbaarheid waargenomen. De mannelijke vruchtbaarheid werd niet beïnvloed. Bij doses die toxisch waren voor de moeders (overeenkomend met een vijf- tot tienmaal zo hoge plasmaspiegelblootstelling als bij patiënten) werd een afname in het foetale lichaamsgewicht en in de embryofoetale levensvatbaarheid samen met een toename van foetale afwijkingen waargenomen bij ratten en konijnen. In de pre- en postnatale studie werd een toename in foetale sterfte waargenomen bij doses die toxisch waren voor de moederdieren (een dosis overeenkomend met een viermaal zo hoge plasmaspiegelblootstelling als waargenomen bij patiënten).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Dabigatran etexilaat heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Dabigatran etexilaat is geëvalueerd in klinische studies bij in totaal ongeveer 64.000 patiënten; daarvan werden ongeveer 35.000 patiënten behandeld met dabigatran etexilaat.
In actief gecontroleerde VTE-preventieonderzoeken werden 6684 patiënten behandeld met dagelijks 150 mg of 220 mg dabigatran etexilaat.
De meest gemelde voorvallen zijn bloedingen. Deze kwamen bij ongeveer 14% van de patiënten voor; de frequentie van majeure bloedingen (inclusief wondbloedingen) is minder dan 2%.
Er kunnen majeure of ernstige bloedingen optreden, hoewel deze in klinisch onderzoek met zeldzame frequentie zijn gerapporteerd. Deze bloedingen kunnen, ongeacht waar ze in het lichaam optreden, leiden tot invaliditeit, levensbedreigend zijn of zelfs een dodelijke afloop hebben.
Lijst van bijwerkingen in tabelvorm
In tabel 10 worden bijwerkingen geclassificeerd naar systeem/orgaanklasse (SOC) en gerangschikt volgens de volgende frequentie-indeling: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1000, < 1/100), zelden (≥ 1/10.000, < 1/1000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 10: Bijwerkingen.
| Systeem/Orgaanklasse/Voorkeursterm | Frequentie | |
|---|---|---|
| Bloed- en lymfestelselaandoeningen | ||
| Verlaagd hemoglobine | Vaak | |
| Anemie | Soms | |
| Verlaagde hematocriet | Soms | |
| Trombocytopenie | Zelden | |
| Neutropenie | Niet bekend | |
| Agranulocytose | Niet bekend | |
| Immuunsysteemaandoeningen | ||
| Overgevoeligheid voor het medicijn | Soms | |
| Anafylactische reactie | Zelden | |
| Angio-oedeem | Zelden | |
| Urticaria | Zelden | |
| Uitslag | Zelden | |
| Pruritus | Zelden | |
|---|---|---|
| Bronchospasme | Niet bekend | |
| Zenuwstelselaandoeningen | ||
| Intracraniële bloeding | Zelden | |
| Bloedvataandoeningen | ||
| Hematoom | Soms | |
| Wondbloeding | Soms | |
| Bloeding | Zelden | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Epistaxis | Soms | |
| Hemoptoë | Zelden | |
| Maagdarmstelselaandoeningen | ||
| Gastro-intestinale bloeding | Soms | |
| Rectale bloeding | Soms | |
| Hemorroïdale bloeding | Soms | |
| Diarree | Soms | |
| Misselijkheid | Soms | |
| Braken | Soms | |
| Gastro-intestinale zweer, waaronder oesofagus-ulcera | Zelden | |
| Gastro-oesofagitis | Zelden | |
| Gastro-oesofageale refluxziekte | Zelden | |
| Buikpijn | Zelden | |
| Dyspepsie | Zelden | |
| Dysfagie | Zelden | |
| Lever- en galaandoeningen | ||
| Abnormale leverfunctie / abnormale leverfunctietest | Vaak | |
| Toegenomen alanineaminotransferase | Soms | |
| Toegenomen aspartaataminotransferase | Soms | |
| Verhoogde leverenzymen | Soms | |
| Hyperbilirubinemie | Soms | |
| Huid- en onderhuidaandoeningen | ||
| Huidbloeding | Soms | |
| Alopecia | Niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | ||
| Hemartrose | Soms | |
| Nier- en urinewegaandoeningen | ||
| Urogenitale bloeding, met inbegrip van hematurie | Soms | |
| Algemene aandoeningen en toedieningsplaatsstoornisen | ||
| Bloeding op de plaats van de injectie | Zelden | |
| Bloeding op de plaats van de katheter | Zelden | |
| Bloederige afscheiding | Zelden |
|---|---|
| Letsels, intoxicaties en verrichtingscomplicaties | |
| Traumatische bloeding | Soms |
| Postprocedureel hematoom | Soms |
| Postprocedurele bloeding | Soms |
| Postprocedurele afscheiding | Soms |
| Wondsecretie | Soms |
| Bloeding op de plaats van de incisie | Zelden |
| Postoperatieve anemie | Zelden |
| Chirurgische en medische verrichtingen | |
| Wonddrainage | Zelden |
| Postprocedurele drainage | Zelden |
Beschrijving van geselecteerde bijwerkingen
Bloedingsreacties
Vanwege het farmacologische werkingsmechanisme kan het gebruik van dabigatran etexilaat gepaard gaan met een verhoogd risico op verborgen of manifeste bloedingen van weefsels of organen. De tekenen, symptomen en ernst (waaronder een fatale afloop) variëren afhankelijk van de locatie en de mate en de omvang van de bloeding en/of anemie. In de klinische onderzoeken werden bloedingen van het slijmvlies (bijvoorbeeld gastro-intestinaal, urogenitaal) vaker gezien bij langdurige behandelingen met dabigatran etexilaat in vergelijking met VKA-behandeling. Derhalve zijn naast een adequaat klinisch toezicht, laboratoriumtesten van hemoglobine/hematocriet waardevol om verborgen bloedingen te detecteren. Het risico op bloedingen kan in sommige patiëntengroepen verhoogd zijn, bijvoorbeeld bij patiënten met een matig verminderde nierfunctie en/of een gelijktijdige behandeling die de hemostase beïnvloedt of gelijktijdige behandeling met sterke P-glycoproteïneremmers (zie rubriek 4.4 Risico op bloedingen). Bloedingscomplicaties kunnen zich presenteren als zwakte, bleekheid, duizeligheid, hoofdpijn of onverklaarde zwelling, dyspneu en onverklaarde shock.
Bekende bloedingscomplicaties zoals compartimentsyndroom en acuut nierfalen als gevolg van hypoperfusie en anticoagulans-gerelateerde nefropathie bij patiënten met daarvoor gevoelige risicofactoren zijn gemeld met dabigatran etexilaat. Om die reden dient de mogelijkheid van een bloeding in overweging te worden genomen bij de beoordeling van de toestand van een antistollingspatiënt. In geval van oncontroleerbare bloeding is er voor volwassen patiënten een specifiek antidotum voor dabigatran, idarucizumab, beschikbaar (zie rubriek 4.9).
In tabel 11 wordt per dosis het aantal patiënten (%) met de bijwerking bloedingen weergegeven tijdens de behandelperiode in de twee belangrijkste klinische studies naar de indicatie van primaire VTE-preventie na een heup- of knievervangende operatie.
Tabel 11: Het aantal patiënten (%) met de bijwerking bloedingen.
Dabigatran etexilaat 150 mg N (%) | Dabigatran etexilaat 220 mg N (%) | Enoxaparine N (%) | |
|---|---|---|---|
| Behandeld | 1866 (100,0) | 1825 (100,0) | 1848 (100,0) |
| Majeure bloeding | 24 (1,3) | 33 (1,8) | 27 (1,5) |
| Alle bloedingen | 258 (13,8) | 251 (13,8) | 247 (13,4) |
Agranulocytose en neutropenie
Agranulocytose en neutropenie zijn zeer zelden gemeld tijdens gebruik na goedkeuring van dabigatran etexilaat. Omdat bijwerkingen postmarketing zijn gemeld, van een populatie waarvan de grootte niet zeker is, is het niet mogelijk om de frequentie ervan op betrouwbare wijze vast te stellen. De meldingsfrequentie werd geschat op 7 voorvallen per 1 miljoen patiëntjaren voor agranulocytose en 5 voorvallen per 1 miljoen patiëntjaren voor neutropenie.
Pediatrische patiënten
De veiligheid van dabigatran etexilaat bij de behandeling van VTE en preventie van recidiverende VTE bij pediatrische patiënten is onderzocht in twee fase III-onderzoeken (DIVERSITY en 1160.108). In totaal werden 328 pediatrische patiënten behandeld met dabigatran etexilaat. De patiënten kregen een aan de leeftijd en het gewicht aangepaste dosis van een voor hun leeftijd geschikte formulering van dabigatran etexilaat.
In het algemeen wordt verwacht dat het veiligheidsprofiel bij kinderen gelijk is aan dat bij volwassenen.
In totaal ondervond 26% van de pediatrische patiënten die behandeld werden met dabigatran etexilaat voor VTE en voor preventie van recidiverende VTE, bijwerkingen.
Lijst van bijwerkingen in tabelvorm
In tabel 12 worden de bijwerkingen weergegeven die zijn waargenomen in de studies bij de behandeling van VTE en preventie van recidiverende VTE bij pediatrische patiënten. Ze zijn geclassificeerd naar systeem/orgaanklasse (SOC) en gerangschikt volgens de volgende frequentie-indeling: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1000, < 1/100), zelden (≥ 1/10.000, < 1/1000), zeer zelden (< 1/10.000), niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 12: Bijwerkingen.
| Frequentie | ||||
|---|---|---|---|---|
| Systeem/Orgaanklasse/Voorkeursterm | Behandeling van VTE en preventie van recidiverende VTE bij pediatrische patiënten | |||
| Bloed- en lymfestelselaandoeningen | ||||
| Anemie | Vaak | |||
| Verlaagd hemoglobine | Soms | |||
| Trombocytopenie | Vaak | |||
| Verlaagde hematocriet | Soms | |||
| Neutropenie | Soms | |||
| Agranulocytose | Niet bekend | |||
| Immuunsysteemaandoeningen | ||||
| Overgevoeligheid voor het medicijn | Soms | |||
| Uitslag | Vaak | |||
| Pruritus | Soms | |||
| Anafylactische reactie | Niet bekend | |||
| Angio-oedeem | Niet bekend | |||
| Urticaria | Vaak | |||
| Bronchospasme | Niet bekend | |||
| Zenuwstelselaandoeningen | ||||
| Intracraniële bloeding | Soms | |||
| Bloedvataandoeningen | |
|---|---|
| Hematoom | Vaak |
| Bloeding | Niet bekend |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | |
| Epistaxis | Vaak |
| Hemoptoë | Soms |
| Maagdarmstelselaandoeningen | |
| Gastro-intestinale bloeding | Soms |
| Buikpijn | Soms |
| Diarree | Vaak |
| Dyspepsie | Vaak |
| Misselijkheid | Vaak |
| Rectale bloeding | Soms |
| Hemorroïdale bloeding | Niet bekend |
| Gastro-intestinale zweer, waaronder oesofagus-ulcera | Niet bekend |
| Gastro-oesofagitis | Soms |
| Gastro-oesofageale refluxziekte | Vaak |
| Braken | Vaak |
| Dysfagie | Soms |
| Lever- en galaandoeningen | |
| Abnormale leverfunctie / abnormale leverfunctietest | Niet bekend |
| Toegenomen alanineaminotransferase | Soms |
| Toegenomen aspartaataminotransferase | Soms |
| Verhoogde leverenzymen | Vaak |
| Hyperbilirubinemie | Soms |
| Huid- en onderhuidaandoeningen | |
| Huidbloeding | Soms |
| Alopecia | Vaak |
| Skeletspierstelsel- en bindweefselaandoeningen | |
| Hemartrose | Niet bekend |
| Nier- en urinewegaandoeningen | |
| Urogenitale bloeding, met inbegrip van hematurie | |
| Soms | |
| Algemene aandoeningen en toedieningsplaatsstoornissen | |
| Bloeding op de plaats van de injectie | |
| Niet bekend | |
| Bloeding op de plaats van de katheter | |
| Niet bekend | |
| Letsels, intoxicaties en verrichtingscomplicaties | |
| Traumatische bloeding | |
| Soms | |
| Bloeding op de plaats van de incisie | |
| Niet bekend | |
Bloedingsreacties
In de twee fase III-onderzoeken bij de indicatie behandeling van VTE en preventie van recidiverende VTE bij pediatrische patiënten hadden in totaal 7 patiënten (2,1%) een majeure bloeding, 5 patiënten (1,5%) een klinisch relevante niet-majeure bloeding en 75 patiënten (22,9%) een mineure bloeding. In het algemeen was de frequentie van bloedingsvoorvallen hoger in de oudste leeftijdsgroep (12 tot < 18 jaar: 28,6%) dan in de jongere leeftijdsgroepen (geboorte tot < 2 jaar: 23,3%; 2 tot < 12 jaar: 16,2%). Majeure of ernstige bloeding, ongeacht waar ze in het lichaam optreden, kunnen leiden tot invaliditeit, kunnen levensbedreigend zijn of zelfs een dodelijke afloop hebben.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb, website: www.lareb.nl.
4.9 Overdosering
Bij overschrijding van de aanbevolen dabigatran etexilaat-dosering wordt de patiënt blootgesteld aan een toegenomen risico op bloedingen.
Bij vermoeden van overdosering kunnen stollingstesten helpen om het risico op bloedingen vast te stellen (zie rubriek 4.4 en 5.1). Een gekalibreerde kwantitatieve dTT-test of herhaaldelijke dTT-metingen kunnen de tijd voorspellen waarop bepaalde dabigatranspiegels bereikt zullen worden (zie rubriek 5.1), ook wanneer aanvullende maatregelen, zoals dialyse, zijn gestart.
Overmatige antistolling kan een onderbreking van de behandeling met dabigatran etexilaat vereisen. Aangezien dabigatran voornamelijk via de nieren wordt uitgescheiden, moet een adequate urineproductie op gang worden gehouden. Aangezien de eiwitbinding laag is, kan dabigatran worden gedialyseerd; er bestaat beperkte klinische ervaring die de bruikbaarheid van deze benadering in klinisch onderzoek aangeeft (zie rubriek 5.2).
Behandeling van bloedingscomplicaties
Bij bloedingscomplicaties moet de behandeling met dabigatran etexilaat worden stopgezet en moet de oorzaak van de bloeding worden onderzocht. Afhankelijk van de klinische situatie dient passende ondersteunende behandeling, zoals chirurgische hemostase en aanvulling van het bloedvolume, naar het oordeel van de arts te worden uitgevoerd.
In situaties waarin het anticoagulerend effect van dabigatran snel moet worden geneutraliseerd, is voor volwassen patiënten het specifieke antidotum om het farmacodynamische effect van dabigatran te antagoniseren (idarucizumab) beschikbaar. De werkzaamheid en veiligheid van idarucizumab bij pediatrische patiënten zijn niet vastgesteld (zie rubriek 4.4).
Concentraten van stollingsfactoren (geactiveerd of niet-geactiveerd) of recombinant factor VIIa kunnen worden overwogen. Er is enig bewijs uit experimenteel onderzoek dat de rol van deze medicijnen in het omkeren van het antistollingseffect van dabigatran ondersteunt, maar de gegevens over hun nut in een klinische setting alsmede over het mogelijke risico op rebound trombo-embolie zijn erg beperkt. Stollingstesten kunnen onbetrouwbaar worden na toediening van voorgestelde concentraten van stollingsfactoren. De resultaten van deze testen dienen voorzichtig te worden geïnterpreteerd. Ook dient toediening van bloedplaatjesconcentraten te worden overwogen in gevallen waarbij trombocytopenie aanwezig is of langwerkende aggregatieremmers zijn gebruikt. Elke symptomatische behandeling dient toegepast te worden naar inzicht van de arts.
In het geval van majeure bloedingen dient, afhankelijk van de plaatselijke beschikbaarheid, een consult met een specialist op stollingsgebied overwogen te worden.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antitrombotische middelen, directe trombineremmers, ATC-code: B01AE07.
Werkingsmechanisme
Dabigatran etexilaat is een klein-moleculaire prodrug die geen enkele farmacologische activiteit vertoont. Na orale toediening wordt dabigatran etexilaat snel geabsorbeerd en omgezet in dabigatran via door esterase gekatalyseerde hydrolyse in het plasma en in de lever. Dabigatran is een krachtige, competitieve, reversibele directe trombineremmer en is de belangrijkste werkende vorm in het plasma.
Aangezien trombine (serineprotease) de omzetting van fibrinogeen naar fibrine mogelijk maakt tijdens de stollingscascade, voorkomt remming ervan het ontstaan van trombi. Dabigatran remt vrij trombine, fibrinegebonden trombine en trombinegeïnduceerde plaatjesaggregatie.
Farmacodynamische effecten
Dieronderzoeken in vivo en ex vivo hebben de antitrombotische werkzaamheid en de antistollingsactiviteit aangetoond van intraveneus toegediende dabigatran en oraal toegediende dabigatran etexilaat in verschillende diermodellen voor trombose.
Er is een duidelijke correlatie tussen de dabigatranconcentratie in het plasma en de mate van het antistollingseffect, gebaseerd op fase II-onderzoek. Dabigatran verlengt de trombinetijd (TT), ECT en aPTT.
De gekalibreerde kwantitatieve verdunde TT (dTT)-test geeft een schatting van de dabigatranconcentratie in plasma, die vergeleken kan worden met de verwachte dabigatranconcentraties in plasma. Als het resultaat van de gekalibreerde dTT-test een dabigatranconcentratie in plasma is die gelijk is aan of lager is dan de grens voor kwantificatie, dan moet een aanvullende coagulatietest zoals TT, ECT of aPTT worden overwogen.
De ECT kan een directe meting leveren van de activiteit van directe trombineremmers.
De aPTT-test is algemeen beschikbaar en geeft bij benadering een indicatie van de mate van antistolling bereikt met dabigatran. De aPTT-test heeft echter een beperkte gevoeligheid en is niet geschikt voor de nauwkeurige kwantificering van het antistollingseffect, vooral bij hoge plasmaconcentraties van dabigatran. Hoewel hoge aPTT-waarden voorzichtig moeten worden geïnterpreteerd, wijst een hoge aPTT-waarde erop dat de patiënt is geanticoaguleerd.
Over het algemeen kan worden aangenomen dat deze metingen van de antistollingsactiviteit een afspiegeling zijn van de dabigatranspiegels en gebruikt kunnen worden bij de beoordeling van het bloedingsrisico, d.w.z. dat een overschrijding van het 90e percentiel van dalconcentraties van dabigatran of van coagulatietesten zoals de aPTT bij dalconcentratie (voor aPTT-drempelwaarden, zie rubriek 4.4, tabel 4), beschouwd wordt als geassocieerd te zijn met een verhoogd risico op bloedingen.
Primaire preventie van VTE in de orthopedische chirurgie
De geometrisch gemiddelde steady state (na dag 3) piekplasmaconcentratie van dabigatran, gemeten ongeveer 2 uur na toediening van 220 mg dabigatran etexilaat, was 70,8 ng/mL, met een bereik van 35,2-162 ng/mL (25e-75e percentiel bereik). De geometrisch gemiddelde dalconcentratie van dabigatran, gemeten aan het eind van het toedieningsinterval (d.w.z. 24 uur na een dosis van 220 mg dabigatran), was gemiddeld 22,0 ng/mL, met een bereik van 13,0-35,7 ng/mL (25e-75e percentiel bereik).
In een specifiek onderzoek met uitsluitend patiënten met een matig verminderde nierfunctie (creatinineklaring (CrCl) 30-50 mL/min) die behandeld werden met eenmaal daags 150 mg dabigatran etexilaat, was de geometrisch gemiddelde dalconcentratie van dabigatran, gemeten aan het eind van het toedieningsinterval, gemiddeld 47,5 ng/mL, met een bereik van 29,6-72,2 ng/mL (25e-75e percentiel bereik).
Bij patiënten die na een heup- of knievervangende operatie behandeld werden met eenmaal daags 220 mg dabigatran etexilaat ter preventie van VTE’s
- bedroeg het 90e percentiel van dalconcentraties van dabigatran in plasma 67 ng/mL (gemeten op 20-28 uur na de vorige dosis) (zie rubriek 4.4 en 4.9);
- bedroeg het 90e percentiel van de aPTT bij dalconcentratie (20-28 uur na de vorige dosis) 51 seconden, wat 1,3 keer de bovengrens van normaal zou zijn.
De ECT werd niet gemeten bij patiënten die na een heup- of knievervangende operatie behandeld werden met eenmaal daags 220 mg dabigatran etexilaat ter preventie van VTE’s.
Klinische werkzaamheid en veiligheid
Etnische afkomst
Er zijn geen klinisch relevante etnische verschillen waargenomen tussen patiënten van Kaukasische, Afro-Amerikaanse, Latijns-Amerikaanse, Japanse of Chinese afkomst.
Klinische onderzoeken naar profylaxe van VTE na grote gewrichtsvervangende operaties
In 2 grote, gerandomiseerde, dubbelblinde dosisbevestigingsonderzoeken met parallelle groepen, kregen patiënten die een electieve grote orthopedische operatie ondergingen (één onderzoek bij knievervangende operatie en één onderzoek bij heupvervangende operatie) 75 mg of 110 mg dabigatran etexilaat binnen 1-4 uur na de operatie, en daarna vervolgens eenmaal daags 150 mg of 220 mg, wanneer hemostase was vastgesteld, of enoxaparine 40 mg op de dag voorafgaand aan de operatie en vervolgens dagelijks na de operatie.
In het RE-MODEL-onderzoek (knievervanging) duurde de behandeling 6-10 dagen en in het
RE-NOVATE-onderzoek (heupvervanging) 28-35 dagen. In totaal werden respectievelijk 2076 (knie) en 3494 (heup) patiënten behandeld.
Het samengestelde primaire eindpunt voor beide onderzoeken bestond uit het totale aantal VTE (inclusief longembolie (PE), proximale en distale diepveneuze trombose (DVT), zowel symptomatische als asymptomatische vastgesteld tijdens routinematige venografie) en mortaliteit door alle oorzaken. Het samengestelde secundaire eindpunt bestond uit ernstige VTE (inclusief PE en proximale DVT, zowel symptomatische als asymptomatische vastgesteld tijdens routinematige venografie) en mortaliteit door VTE-gerelateerde oorzaken, en wordt beschouwd als klinisch meer relevant.
De resultaten van beide onderzoeken lieten zien dat het antitrombotische effect van 220 mg en 150 mg dabigatran etexilaat statistisch niet ondergeschikt is aan dat van enoxaparine op het gebied van totaal aantal VTE en mortaliteit door alle oorzaken. De geschatte gemiddelde incidentie van ernstige VTE en aan VTE-gerelateerde mortaliteit voor de 150 mg dosering was iets slechter dan die voor enoxaparine (tabel 13). Betere resultaten werden gezien met de 220 mg dosering waarbij de gemiddelde schatting voor ernstige VTE iets beter was dan die voor enoxaparine (tabel 13).
De klinische onderzoeken zijn uitgevoerd in een patiëntenpopulatie met een gemiddelde leeftijd > 65 jaar.
Er waren in klinische fase 3-onderzoeken geen verschillen in werkzaamheids- en veiligheidsgegevens tussen mannen en vrouwen.
In de onderzochte patiëntenpopulatie van RE-MODEL en RE-NOVATE (5539 behandelde patiënten) had 51% van de patiënten gelijktijdig hypertensie, 9% gelijktijdig diabetes, 9% een gelijktijdige coronaire vaatziekte en 20% een anamnese met veneuze insufficiëntie. Geen van deze aandoeningen vertoonde invloed op de effecten van dabigatran op VTE-preventie of de mate van bloeding.
Gegevens voor het belangrijkste VTE- en VTE-gerelateerde mortaliteitseindpunt waren homogeen voor wat betreft het primaire werkzaamheidseindpunt en zijn weergegeven in tabel 13.
Gegevens voor het totale aantal VTE en mortaliteit door alle oorzaken zijn weergegeven in tabel 14.
Gegevens voor vastgestelde majeure bloedingeindpunten zijn in tabel 15 hieronder weergegeven.
Tabel 13: Analyse van de belangrijkste VTE- en VTE-gerelateerde mortaliteit gedurende de behandelperiode in de orthopedische chirurgieonderzoeken RE-MODEL en RENOVATE.
| Onderzoek | Dabigatran etexilaat 220 mg | Dabigatran etexilaat 150 mg | Enoxaparine 40 mg |
|---|---|---|---|
| RE-NOVATE (heup) | |||
| N | 909 | 888 | 917 |
| Incidentie (%) | 28 (3,1) | 38 (4,3) | 36 (3,9) |
| Risicoverhouding t.o.v. enoxaparine | 0,78 | 1,09 | |
| 95%-BI | 0,48; 1,27 | 0,70; 1,70 | |
| RE-MODEL (knie) | |||
| N | 506 | 527 | 511 |
| Incidentie (%) | 13 (2,6) | 20 (3,8) | 18 (3,5) |
| Risicoverhouding t.o.v. enoxaparine | 0,73 | 1,08 | |
| 95%-BI | 0,36; 1,47 | 0,58; 2,01 |
Tabel 14: Analyse van het totale aantal VTE en mortaliteit door alle oorzaken gedurende de behandelperiode in de orthopedische chirurgieonderzoeken RE-MODEL en RE-NOVATE.
| Onderzoek | Dabigatran etexilaat 220 mg | Dabigatran etexilaat 150 mg | Enoxaparine 40 mg |
|---|---|---|---|
| RE-NOVATE (heup) | |||
| N | 880 | 874 | 897 |
| Incidentie (%) | 53 (6,0) | 75 (8,6) | 60 (6,7) |
| Risicoverhouding t.o.v. enoxaparine | 0,9 | 1,28 | |
| 95%-BI | (0,63; 1,29) | (0,93; 1,78) | |
| RE-MODEL (knie) | |||
| N | 503 | 526 | 512 |
| Incidentie (%) | 183 (36,4) | 213 (40,5) | 193 (37,7) |
| Risicoverhouding t.o.v. enoxaparine | 0,97 | 1,07 | |
| 95%-BI | (0,82; 1,13) | (0,92; 1,25) |
Tabel 15: Majeure bloedingen (MBE) door behandeling in de afzonderlijke RE-MODEL- en RE-NOVATE-onderzoeken.
| Onderzoek | Dabigatran etexilaat 220 mg | Dabigatran etexilaat 150 mg | Enoxaparine 40 mg |
|---|---|---|---|
| RE-NOVATE (heup) | |||
Behandelde patiënten N | 1146 | 1163 | 1154 |
| Aantal MBE N (%) | 23 (2,0) | 15 (1,3) | 18 (1,6) |
| RE-MODEL (knie) | |||
Behandelde patiënten N | 679 | 703 | 694 |
| Aantal MBE N (%) | 10 (1,5) | 9 (1,3) | 9 (1,3) |
Klinische studies naar de preventie van trombo-embolie bij patiënten met kunsthartkleppen
In een fase II-onderzoek is het gebruik van dabigatran etexilaat en warfarine onderzocht bij in totaal 252 patiënten bij wie recent een kunsthartklep was geplaatst (d.w.z. deelname tijdens het postoperatieve ziekenhuisverblijf) of bij wie meer dan drie maanden eerder een kunsthartklep was geplaatst. Er werden meer trombo-embolische voorvallen (met name CVA en symptomatische/asymptomatische kunsthartkleptrombose) en meer bloedingen waargenomen bij het gebruik van dabigatran etexilaat dan bij het gebruik van warfarine. Bij patiënten met een recent geplaatste kunsthartklep manifesteerden majeure bloedingen zich vooral als een hemorragische pericardiale uitstorting, en dit was met name het geval bij patiënten die al snel (d.w.z. op dag 3) na de operatieve plaatsing van de kunsthartklep met het gebruik van dabigatran etexilaat waren begonnen (zie rubriek 4.3).
Pediatrische patiënten
Klinische onderzoeken naar profylaxe van VTE na grote gewrichtsvervangende operaties
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met het referentiegeneesmiddel dat dabigatran etexilaat bevat in alle subgroepen van pediatrische patiënten voor preventie van trombo-embolische voorvallen bij de indicatie van primaire preventie van VTE bij patiënten die electief een totale heupvervangende operatie of een totale knievervangende operatie hebben ondergaan (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
Behandeling van VTE en preventie van recidiverende VTE bij pediatrische patiënten
Het DIVERSITY-onderzoek werd uitgevoerd om de werkzaamheid en veiligheid van dabigatran etexilaat aan te tonen in vergelijking met standaardzorg voor de behandeling van VTE bij pediatrische patiënten vanaf de geboorte tot jonger dan 18 jaar. Het onderzoek was opgezet als een open-label, gerandomiseerd, non-inferioriteitsonderzoek met parallelle groepen. Patiënten die in het onderzoek werden opgenomen, werden gerandomiseerd volgens een verhouding van 2:1 naar ofwel een voor de leeftijd geschikte formulering (capsules, omhuld granulaat of drank) van dabigatran etexilaat (doses aangepast aan de leeftijd en het gewicht) of standaardzorg die bestond uit laagmoleculairgewicht heparines (LMWH) of vitamine K-antagonisten (VKA) of fondaparinux (1 patiënt van 12 jaar). Het primaire eindpunt was een samengesteld eindpunt van patiënten bij wie de trombus volledig verdwenen is, vrij zijn van recidiverende VTE en vrij zijn van mortaliteit gerelateerd aan VTE. Exclusiecriteria bestonden uit actieve meningitis, encefalitis en een intracranieel abces.
In totaal werden 267 patiënten gerandomiseerd. Daarvan werden 176 patiënten behandeld met dabigatran etexilaat en 90 patiënten volgens de standaardzorg (1 gerandomiseerde patiënt werd niet behandeld). 168 patiënten waren 12 tot jonger dan 18 jaar, 64 patiënten 2 tot jonger dan 12 jaar en 35 patiënten waren jonger dan 2 jaar.
Van de 267 gerandomiseerde patiënten voldeden 81 patiënten (45,8%) in de groep met dabigatran etexilaat en 38 patiënten (42,2%) in de groep met standaardzorg aan de criteria voor het samengestelde primaire eindpunt (trombus volledig verdwenen, vrij zijn van recidiverende VTE en vrij zijn van mortaliteit gerelateerd aan VTE). Het overeenkomstige percentageverschil toonde non-inferioriteit aan van dabigatran etexilaat ten opzichte van de standaardzorg. Consistente resultaten werden in het algemeen ook waargenomen over verschillende subgroepen: er waren geen significante verschillen in het behandeleffect voor de subgroepen volgens leeftijd, geslacht, regio en aanwezigheid van bepaalde risicofactoren. Voor de 3 verschillende leeftijdsstrata voldeden 13/22 (59,1%) en 7/13 (53,8%) voor patiënten vanaf de geboorte tot < 2 jaar, 21/43 (48,8%) en 12/21 (57,1%) voor patiënten van 2 tot < 12 jaar, en 47/112 (42,0%) en 19/56 (33,9%) voor patiënten van 12 tot < 18 jaar aan het primaire werkzaamheidseindpunt in respectievelijk de groep met dabigatran etexilaat en de groep met standaardzorg. Vastgestelde majeure bloedingen werden gemeld voor 4 patiënten (2,3%) in de groep met dabigatran etexilaat en 2 patiënten (2,2%) in de groep met standaardzorg. Er was geen statistisch significant verschil in de tijd tot eerste majeure bloeding. Achtendertig patiënten (21,6%) in de groep met dabigatran etexilaat en 22 patiënten (24,4%) in de groep met standaardzorg hadden een vastgestelde bloeding; de meeste bloedingen werden gecategoriseerd als mineure bloeding. Het gecombineerde eindpunt van vastgestelde majeure bloeding (MBE) of klinisch relevante niet-majeure (CRNM) bloeding (tijdens de behandeling) werd gemeld voor 6 (3,4%) patiënten in de groep met dabigatran etexilaat en 3 (3,3%) patiënten in de groep met standaardzorg.
Een open-label, multicenter, fase III-onderzoek met een enkele prospectieve veiligheidscohort (1160.108) werd uitgevoerd voor beoordeling van de veiligheid van dabigatran etexilaat voor de preventie van recidiverende VTE bij pediatrische patiënten vanaf de geboorte tot jonger dan 18 jaar. Patiënten die verdere antistolling nodig hadden als gevolg van de aanwezigheid van een klinische risicofactor na voltooiing van de initiële behandeling voor bevestigde VTE (gedurende ten minste 3 maanden) of na voltooiing van het DIVERSITY-onderzoek, konden in het onderzoek worden opgenomen.
Patiënten die in aanmerking kwamen, kregen een aan de leeftijd en het gewicht aangepaste dosis van een voor hun leeftijd geschikte formulering (capsules, omhuld granulaat of drank) van dabigatran etexilaat totdat de klinische risicofactor verdwenen was of gedurende maximaal 12 maanden. De primaire eindpunten van het onderzoek bestonden uit recidiverende VTE, majeure en mineure bloeding en de mortaliteit (algemeen en gerelateerd aan trombotische of trombo-embolische voorvallen) na 6 en 12 maanden.
Outcome events werden door een onafhankelijke, geblindeerde evaluatiecommissie beoordeeld.
In totaal werden 214 patiënten in het onderzoek opgenomen, waarvan 162 patiënten in leeftijdsstratum 1 (van 12 tot jonger dan 18 jaar), 43 patiënten in leeftijdsstratum 2 (van 2 tot jonger dan 12 jaar) en 9 patiënten in leeftijdsstratum 3 (vanaf de geboorte tot jonger dan 2 jaar). Tijdens de behandelingsperiode hadden 3 patiënten (1,4%) binnen de eerste 12 maanden na aanvang van de behandeling een volgens de beoordeling bevestigde recidiverende VTE.
Een volgens de beoordeling bevestigde bloeding werd tijdens de behandelingsperiode binnen de eerste 12 maanden gemeld voor 48 patiënten (22,5%). De meeste bloedingen waren mineure bloedingen. Bij 3 patiënten (1,4%) deed zich binnen de eerste 12 maanden een volgens de beoordeling bevestigde majeure bloeding voor. Voor 3 patiënten (1,4%) werd binnen de eerste 12 maanden een volgens de beoordeling bevestigde CRNM-bloeding gemeld. Er waren geen gevallen van overlijden tijdens de behandeling. Tijdens de behandelingsperiode waren er 3 patiënten (1,4%) die posttrombotisch syndroom (PTS) ontwikkelden of een verergering van PTS binnen de eerste 12 maanden ondervonden.
5.2 Farmacokinetische eigenschappen
Na orale toediening wordt dabigatran etexilaat snel en volledig omgezet in dabigatran, de actieve vorm in het plasma. De overheersende metabole reactie is het splitsen van de prodrug dabigatran etexilaat in de werkzame stof dabigatran via door esterase gekatalyseerde hydrolyse. De absolute biologische beschikbaarheid van dabigatran na orale toediening van dabigatran etexilaat was ongeveer 6,5%.
Na orale toediening van dabigatran etexilaat aan gezonde vrijwilligers wordt het farmacokinetische profiel van dabigatran in plasma gekenmerkt door een snelle toename van de plasmaconcentraties, waarbij binnen 0,5 tot 2,0 uur na toediening de Cmax wordt bereikt.
Absorptie
In een onderzoek waarin de postoperatieve absorptie van dabigatran etexilaat 1-3 uur na de operatie werd geëvalueerd, werd een relatief langzame absorptie aangetoond vergeleken met de absorptie bij gezonde vrijwilligers, met een gelijkmatig plasmaconcentratie-tijdprofiel zonder hoge piekplasmaconcentraties. De piekplasmaconcentraties worden 6 uur na toediening bereikt in een postoperatieve periode als gevolg van bijdragende factoren als anesthesie, gastro-intestinale parese en effecten van de operatie ongeacht de formulering van het orale medicijn. In een aanvullend onderzoek is aangetoond dat langzame en vertraagde absorptie gewoonlijk alleen voorkomt op de dag van de operatie. Op de volgende dagen wordt dabigatran snel geabsorbeerd, waarbij de piekplasmaconcentraties 2 uur na toediening van het medicijn worden bereikt.
Voedsel heeft geen invloed op de biologische beschikbaarheid van dabigatran etexilaat maar vertraagt het moment waarop de piekplasmaconcentratie wordt bereikt met 2 uur.
Cmax en AUC waren dosisproportioneel.
De orale biologische beschikbaarheid kan 75% hoger zijn na een enkelvoudige dosis en 37% hoger bij steady state vergeleken met de referentiecapsuleformulering als de pellets worden ingenomen zonder de hydroxypropylmethylcellulose (HPMC)-capsulewand. Daarom moet de integriteit van de HPMC-capsules altijd worden behouden bij klinisch gebruik om onbedoeld verhoogde biologische beschikbaarheid van dabigatran etexilaat te voorkomen (zie rubriek 4.2).
Distributie
Lage, concentratieonafhankelijke binding (34-35%) van dabigatran aan humane plasma-eiwitten werd waargenomen. Het verdelingsvolume van dabigatran van 60-70 l, wat groter is dan het totale watervolume in het lichaam, geeft aan dat dabigatran enigszins naar weefsel wordt gedistribueerd.
Biotransformatie
Het metabolisme en de uitscheiding van dabigatran werden onderzocht na toediening van een enkelvoudige intraveneuze dosis radioactief gemerkt dabigatran bij gezonde mannelijke proefpersonen. Na een intraveneuze dosis werd de radioactiviteit afkomstig van dabigatran voornamelijk uitgescheiden via de urine (85%). 6% van de toegediende dosis werd via de feces uitgescheiden. Van de toegediende dosis was tussen 88-94% van de totale radioactiviteit 168 uur na toediening teruggewonnen.
Dabigatran wordt geconjugeerd, waarbij farmacologisch actieve acylglucuroniden worden gevormd. Er bestaan vier positionele isomeren, 1-O-, 2-O-, 3-O- en 4-O-acylglucuronide, waarvan elk minder dan 10% van de totale hoeveelheid dabigatran in plasma voor zijn rekening neemt. Sporen van andere metabolieten konden alleen worden waargenomen met zeer gevoelige analytische methoden. Dabigatran wordt voornamelijk in onveranderde vorm via de urine uitgescheiden, met een snelheid van ongeveer 100 mL/min, overeenkomend met de glomerulaire filtratiesnelheid.
Eliminatie
Plasmaspiegels van dabigatran vertoonden een bi-exponentiële afname met een gemiddelde eindhalfwaardetijd van 11 uur bij gezonde oudere proefpersonen. Na meerdere doses werd een eindhalfwaardetijd van ongeveer 12-14 uur waargenomen. De halfwaardetijd was onafhankelijk van de dosis. De halfwaardetijd wordt langer als de nierfunctie verstoord is, zoals gepresenteerd in tabel 16.
Speciale populaties
Nierinsufficiëntie
In fase I-studies is de blootstelling (AUC) aan dabigatran na orale toediening van dabigatran etexilaat ongeveer 2,7 keer groter bij volwassen vrijwilligers met matige nierinsufficiëntie (CrCl tussen 30 en 50 mL/min) dan bij proefpersonen zonder nierinsufficiëntie.
Bij een klein aantal volwassen vrijwilligers met ernstige nierinsufficiëntie (CrCl 10-30 mL/min), was de blootstelling (AUC) aan dabigatran ongeveer 6 keer hoger en de halfwaardetijd ongeveer 2 keer langer dan bij een populatie zonder nierinsufficiëntie (zie rubriek 4.2, 4.3 en 4.4).
Tabel 16: Halfwaardetijd van totaal dabigatran bij gezonde proefpersonen en proefpersonen met een verminderde nierfunctie
glomerulaire filtratiesnelheid (CrCl) [mL/min] | geometrisch gemiddelde (geometrische CV%; bereik) halfwaardetijd [uur] |
|---|---|
| > 80 | 13,4 (25,7%; 11,0-21,6) |
| > 50 - ≤ 80 | 15,3 (42,7%; 11,7-34,1) |
| > 30 - ≤ 50 | 18,4 (18,5 %; 13,3-23,0) |
| ≤ 30 | 27,2 (15,3%; 21,6-35,0) |
Bovendien werd blootstelling aan dabigatran (bij dal- en piekwaarden) geëvalueerd in een prospectief open-label gerandomiseerd farmacokinetisch onderzoek bij NVAF-patiënten met een ernstig verminderde nierfunctie (gedefinieerd als creatinineklaring [CrCl] 15-30 mL/min) die tweemaal per dag 75 mg dabigatran etexilaat kregen. Dit schema leidde tot een geometrisch gemiddelde dalconcentratie van 155 ng/mL (gCV van 76,9%), gemeten vlak vóór toediening van de volgende dosis, en tot een geometrisch gemiddelde piekconcentratie van 202 ng/mL (gCV van 70,6%), gemeten twee uur na de toediening van de laatste dosis.
De klaring van dabigatran door hemodialyse werd onderzocht bij 7 volwassen patiënten met terminale nierinsufficiëntie (ESRD) zonder atriumfibrilleren. Patiënten werden gedurende vier uur gedialyseerd bij een snelheid van de dialysaatflow van 700 mL/min en een snelheid van de bloedflow van 200 mL/min of 350-390 mL/min. Dit resulteerde in een verwijdering van respectievelijk 50% tot 60% van de vrije of totale dabigatranconcentratie. De hoeveelheid stof die door dialyse geklaard wordt, is evenredig aan de snelheid van de bloedflow, tot een bloedflowsnelheid van 300 mL/min. De antistollingsactiviteit van dabigatran nam af naarmate de plasmaconcentraties afnamen en de procedure had geen invloed op de PK/PD-relatie.
Oudere patiënten
Specifieke farmacokinetische fase I-onderzoeken bij oudere proefpersonen lieten een toename van 40 tot 60% in de AUC zien en van meer dan 25% in Cmax, vergeleken met jonge proefpersonen.
Het effect van leeftijd op de blootstelling aan dabigatran werd bevestigd in de RE-LY-studie met ongeveer 31% hogere dalconcentraties bij proefpersonen van 75 jaar en ouder en met ongeveer 22% lagere dalconcentraties bij proefpersonen jonger dan 65 jaar in vergelijking met proefpersonen tussen 65 en 75 jaar (zie rubriek 4.2 en 4.4).
Verminderde leverfunctie
Bij 12 volwassen proefpersonen met matige leverinsufficiëntie (Child-Pugh B) werd geen verandering in blootstelling aan dabigatran waargenomen in vergelijking met 12 controlepersonen (zie rubriek 4.2 en 4.4).
Lichaamsgewicht
Dalconcentraties van dabigatran waren ongeveer 20% lager bij volwassen patiënten met een lichaamsgewicht > 100 kg in vergelijking met volwassen patiënten met een lichaamsgewicht van 50-100 kg. Het merendeel (80,8%) van de patiënten bevond zich in de categorie ≥ 50 kg en < 100 kg, waarin geen duidelijk verschil kon worden vastgesteld (zie rubriek 4.2 en 4.4). Er zijn beperkte gegevens beschikbaar voor volwassen patiënten < 50 kg.
Geslacht
Blootstelling aan de werkzame stof in de studies naar primaire preventie van VTE was ongeveer 40-50% hoger bij vrouwelijke patiënten. Een dosisaanpassing wordt niet aanbevolen.
Etnische oorsprong
Er zijn geen klinisch relevante etnische verschillen waargenomen tussen patiënten van Kaukasische,
Afro-Amerikaanse, Latijns-Amerikaanse, Japanse of Chinese afkomst met betrekking tot de farmacokinetiek en farmacodynamiek van dabigatran.
Pediatrische patiënten
Orale toediening van dabigatran etexilaat volgens het protocolgedefinieerde doseringsalgoritme leidde tot een blootstelling binnen het bereik dat werd waargenomen bij volwassenen met DVT/PE. Op basis van de gepoolde analyse van farmacokinetische gegevens van onderzoek DIVERSITY en 1160.108 waren de waargenomen geometrisch gemiddelde dalblootstellingen 53,9 ng/mL, 63,0 ng/mL en 99,1 ng/mL bij pediatrische VTE-patiënten van respectievelijk 0 tot < 2 jaar, 2 tot < 12 jaar en 12 tot < 18 jaar.
Farmacokinetische interacties
Interactieonderzoeken in vitro lieten geen enkele remming of inductie zien van de belangrijkste iso-enzymen van cytochroom P450. Dit is bevestigd in onderzoeken in vivo met gezonde vrijwilligers, bij wie geen enkele interactie optrad tussen deze behandeling en de volgende werkzame stoffen: atorvastatine (CYP3A4), digoxine (P-glycoproteïne-transporterinteractie) en diclofenac (CYP2C9).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor de mens. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering en genotoxiciteit.
De effecten die waargenomen zijn in onderzoek op het gebied van toxiciteit bij herhaalde dosering, waren het gevolg van het extreme farmacodynamische effect van dabigatran.
Een effect op de vrouwelijke vruchtbaarheid werd waargenomen in de vorm van een afname in het aantal innestelingen en een toename in verlies van eicellen voor innesteling bij een plasmaspiegel van 70 mg/kg (5 maal de waarde van plasmablootstelling bij patiënten). Bij doses die toxisch voor de moeder waren (5 tot 10 maal de waarde van plasmablootstelling bij patiënten) werd een afname in het foetale lichaamsgewicht en levensvatbaarheid samen met een toename in het aantal foetale afwijkingen waargenomen bij ratten en konijnen. In de pre- en postnatale studie werd een toename in foetale sterfte waargenomen bij doses die toxisch waren voor de moederdieren (een dosis overeenkomend met een plasmablootstelling die 4 maal hoger was dan die waargenomen bij patiënten).
In een toxiciteitsonderzoek dat is uitgevoerd bij jonge Han Wistar-ratten werd mortaliteit in verband gebracht met bloedingen bij vergelijkbare blootstellingen, waarbij bloeding werd waargenomen bij volwassen dieren. Bij zowel volwassen als jonge ratten werd geacht dat mortaliteit verband hield met de overmatige farmacologische activiteit van dabigatran in combinatie met de uitoefening van mechanische krachten tijdens dosering en hanteren. Gegevens van het toxiciteitsonderzoek bij jonge ratten duidden niet op een verhoogde gevoeligheid qua toxiciteit noch op een toxiciteit die specifiek is voor jonge dieren.
In levenslange toxicologische studies bij ratten en muizen werd geen bewijs gevonden van een tumorigene potentie van dabigatran bij doses tot maximaal 200 mg/kg.
Dabigatran, de werkzame component van dabigatran etexilaatmesilaat, wordt niet afgebroken in het milieu.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Tartaarzuur
Hypromellose (E 464)
Talk
Hydroxypropylcellulose
Natriumcroscarmellose
Magnesiumstearaat
Capsulewand
Titaandioxide (E 171)
Hypromellose (E 464)
Zwarte drukinkt
Schellak (E 904)
Propyleenglycol (E 1520)
Kaliumhydroxide (E 525)
Zwart ijzeroxide (E 172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Blisterverpakking en fles
3 jaar
Fles
Na eerste opening: 60 dagen
6.4 Speciale voorzorgsmaatregelen bij bewaren
Blisterverpakking en fles
Bewaren beneden 30 °C.
6.5 Aard en inhoud van de verpakking
Opa/Alu/droogmiddel PE-Alu/PE blisterverpakking met 10, 30, 60, 100, 180 en 200 harde capsules.
Opa/Alu/droogmiddel PE-Alu/PE blisterverpakking met 10 x 1, 20 x 1, 30 x 1, 50 x 1, 60 x 1, 100 x 1, 180 x 1 en 200 x 1 harde capsules in geperforeerde eenheidsblisterverpakkingen.
Multipack met 3 verpakkingen van 60 x 1 harde capsules (180 harde capsules) in geperforeerde Opa/Alu/droogmiddel PE-Alu/PE eenheidsblisterverpakkingen.
Multipack met 2 verpakkingen van 50 x 1 harde capsules (100 harde capsules) in geperforeerde Opa/Alu/droogmiddel PE-Alu/PE eenheidsblisterverpakkingen.
Polypropyleen fles met een moeilijk door kinderen te openen schroefdop van polypropyleen met droogmiddel. Verpakkingen van 60 harde capsules (1 fles), 120 harde capsules (2 flessen van 60 harde capsules) en 180 harde capsules (3 flessen van 60 harde capsules).
Het is mogelijk dat niet alle genoemde verpakkingsgrootten in de handel worden gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Al het ongebruikte geneesmiddel of afvalmateriaal dient in overeenstemming met lokale voorschriften te worden vernietigd.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Sandoz B.V.
Hospitaaldreef 29
1315 RC Almere
Nederland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Dabigatran etexilaat Sandoz 75 mg, harde capsules - RVG 127297
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 15 september 2023
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft de rubrieken 4.1 en 4.2: 16 september 2024