


SmPC (samenvatting van de productkenmerken) - Constella
1. NAAM VAN HET GENEESMIDDEL
Constella 290 microgram harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke capsule bevat 290 microgram linaclotide.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Witte tot gebroken wit/oranje ondoorzichtige capsule (18 mm x 6,35 mm) met het opschrift “290” in grijze inkt.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Constella is geïndiceerd voor de symptomatische behandeling van matig tot ernstig prikkelbaredarmsyndroom met constipatie (IBS-C) bij volwassenen.
4.2 Dosering en wijze van toediening
Dosering
De aanbevolen dosis is één capsule (290 microgram) eenmaal daags.
Artsen dienen regelmatig de behoefte aan een verdere behandeling te evalueren. De werkzaamheid van linaclotide is vastgesteld in dubbelblinde, placebogecontroleerde onderzoeken van maximaal 6 maanden. Indien de patiënt geen verbetering van de symptomen ondervindt na 4 weken behandeling, moet hij/zij opnieuw worden onderzocht en dienen het voordeel en de risico’s van een verdere behandeling opnieuw te worden overwogen.
Speciale patiëntengroepen
Patiënten met nier- of leverfunctiestoornis
Er zijn geen dosisaanpassingen vereist voor patiënten met een lever- of nierfunctiestoornis (zie rubriek 5.2).
Oudere patiënten
Hoewel geen dosisaanpassingen vereist zijn, dient de behandeling voor oudere patiënten zorgvuldig te worden gecontroleerd en regelmatig te worden geherevalueerd (zie rubriek 4.4).
Pediatrische patiënten
De veiligheid en werkzaamheid van Constella bij kinderen jonger dan 18 jaar zijn nog niet vastgesteld. Er zijn geen gegevens beschikbaar.
Constella mag niet worden gebruikt bij kinderen en adolescenten (zie rubriek 5.1).
Wijze van toediening
Oraal gebruik. De capsule dient ten minste 30 minuten vóór een maaltijd te worden ingenomen (zie rubriek 4.5).
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Patiënten met een bekende of vermoedelijke mechanische gastro-intestinale obstructie.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Constella dient te worden gebruikt nadat ziekten van de organen uitgesloten zijn en een diagnose van matige tot ernstige IBS-C is gesteld (zie rubriek 5.1).
De patiënten moeten zich ervan bewust zijn dat diarree en lage gastro-intestinale bloeding kan optreden tijdens de behandeling. Zij moeten geïnstrueerd worden om hun arts te informeren bij ernstige of langdurige diarree of lage gastro-intestinale bloeding (zie rubriek 4.8).
Bij langdurige (d.w.z. langer dan 1 week) of ernstige diarree moet medisch advies worden ingewonnen en kan tijdelijke stopzetting van linaclotide worden overwogen tot de diarree verdwenen is. Extra voorzichtigheid is geboden bij patiënten die vatbaar zijn voor een verstoring van de water- of elektrolytenhuishouding (bijv. ouderen, patiënten met hart- en vaataandoeningen, diabetes, hoge bloeddruk) en een elektrolytencontrole moet worden overwogen.
Er zijn gevallen van intestinale perforatie gerapporteerd na gebruik van linaclotide bij patiënten met aandoeningen die kunnen worden geassocieerd met lokale of diffuse zwakte van de darmwand. Patiënten moeten worden geadviseerd om onmiddellijk medische hulp te zoeken in geval van ernstige, langdurige of verergerende buikpijn. De behandeling met linaclotide moet worden gestopt als deze symptomen voorkomen.
Linaclotide is nog niet onderzocht bij patiënten met chronische ontstekingsaandoeningen van het maag-darmkanaal, zoals de ziekte van Crohn en colitis ulcerosa; daarom wordt het gebruik van Constella afgeraden bij deze patiënten.
Oudere patiënten
Er zijn beperkte gegevens bij oudere patiënten (zie rubriek 5.1). Vanwege het hogere risico op diarree dat werd waargenomen in klinische onderzoeken (zie rubriek 4.8), dient aan deze patiënten speciale aandacht te worden besteed en moeten voordelen en risico’s zorgvuldig en regelmatig worden afgewogen.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd. Linaclotide is zelden detecteerbaar in plasma na toediening van de aanbevolen klinische doses en in vitro-onderzoeken hebben aangetoond dat linaclotide noch een substraat noch een remmer/inductor is van het cytochroom P450-enzymsysteem en geen wisselwerking aangaat met een reeks van vaak voorkomende uitstroom- en opnametransporteiwitten (zie rubriek 5.2).
Een klinisch onderzoek naar de wisselwerking met voedsel bij gezonde proefpersonen toonde aan dat linaclotide, gebruikt bij therapeutische doses, niet detecteerbaar was in het plasma, noch in gevoede noch in nuchtere toestand. Het gebruik van Constella in gevoede toestand ging gepaard met een frequentere en slappere ontlasting, alsook meer gastro-intestinale bijwerkingen, dan wanneer het in nuchtere toestand werd ingenomen (zie rubriek 5.1). De capsule dient 30 minuten vóór een maaltijd te worden ingenomen (zie rubriek 4.2).
Een gelijktijdige behandeling met protonpompremmers, laxeermiddelen of niet-steroïdale anti-inflammatoire middelen (NSAID’s) kan het risico op diarree verhogen. Als Constella gelijktijdig met dergelijke middelen wordt gebruikt, is voorzichtigheid geboden.
In gevallen van ernstige of langdurige diarree kan de absorptie van andere orale geneesmiddelen worden beïnvloed. De werkzaamheid van orale anticonceptiemiddelen kan verminderd zijn en het gebruik van een extra anticonceptiemethode is aanbevolen ter preventie van een mogelijk falen van de orale anticonceptie (zie de bijsluiter van het orale anticonceptiemiddel). Er is voorzichtigheid geboden bij het voorschrijven van geneesmiddelen met een smalle therapeutische index die in het spijsverteringskanaal worden geabsorbeerd, zoals levothyroxine, omdat hun werkzaamheid verminderd kan zijn.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er is een beperkte hoeveelheid gegevens over het gebruik van linaclotide bij zwangere vrouwen. De resultaten van dieronderzoek duiden niet op directe of indirecte schadelijke effecten wat betreft reproductietoxiciteit (zie rubriek 5.3). Uit voorzorg heeft het de voorkeur het gebruik van Constella te vermijden tijdens de zwangerschap.
Borstvoeding
Constella wordt minimaal geabsorbeerd na orale toediening. In een onderzoek bij zeven vrouwen die uitsluitend borstvoeding gaven en die al therapeutisch linaclotide gebruikten, werden noch linaclotide, noch de actieve metaboliet daarvan in de moedermelk waargenomen. Daarom wordt niet verwacht dat zuigelingen bij borstvoeding worden blootgesteld aan linaclotide en kan Constella tijdens de borstvoeding worden gebruikt.
Het is niet onderzocht wat de effecten zijn van linaclotide of de metaboliet ervan op de melkproductie bij vrouwen.
Vruchtbaarheid
Dieronderzoek wijst erop dat er geen effect is op de mannelijke of vrouwelijke vruchtbaarheid.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Constella heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
Linaclotide werd oraal toegediend aan 1166 patiënten met IBS-C in gecontroleerde klinische onderzoeken. Van deze patiënten kregen er 892 linaclotide in de aanbevolen dosis van 290 microgram per dag. De totale blootstelling in het klinisch ontwikkelingsplan overschreed 1500 patiëntjaren. De meest gemelde bijwerking die geassocieerd werd met de behandeling met Constella was diarree, hoofdzakelijk licht tot matig in intensiteit, die bij minder dan 20 % van de patiënten optrad. In zeldzame en meer ernstiger gevallen kan dit – als consequentie – leiden tot het optreden van dehydratie, hypokaliëmie, daling van de concentratie bicarbonaat in het bloed, duizeligheid, en orthostatische hypotensie.
Andere vaak voorkomende bijwerkingen (>1 %) waren buikpijn, een opgezette buik en winderigheid.
Tabel met de bijwerkingen
De volgende bijwerkingen werden gemeld in klinische onderzoeken en post-marketingervaring (tabel 1) met de aanbevolen dosis van 290 microgram per dag, met frequenties als volgt: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000) en zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald).
Tabel 1 Gemelde bijwerkingen uit klinische onderzoeken en uit post-marketingervaring met de aanbevolen dosis van 290 microgram per dag
MedDRA Systeem/ orgaanklasse | Zeer vaak | Vaak | Soms | Zelden | Niet bekend |
| Infecties en parasitaire aandoeningen | Virale gastro-enteritis | ||||
| Immuunsysteem-aandoeningen | Anafylactische reactie | ||||
| Voedings- en stofwisselings- stoornissen | Hypokaliëmie Dehydratie Verminderde eetlust | ||||
| Zenuwstelsel- aandoeningen | Duizeligheid | ||||
Bloedvat- aandoeningen | Orthostatische hypotensie | ||||
| Maagdarmstelsel- aandoeningen | Diarree | Buikpijn Winderigheid Opgezette buik | Fecale incontinentie Ontlastingsaandrang Lage gastro- intestinale bloeding, waaronder bloeding van de aambeien en rectale bloeding Misselijkheid Braken | Gastro‑ intestinale perforatie | |
Huid- en onderhuid- aandoeningen | Urticaria | Huiduitslag | |||
| Onderzoeken | Daling van bicarbonaat in het bloed |
Beschrijving van geselecteerde bijwerkingen
Diarree is de meest voorkomende bijwerking en strookt met de farmacologische werking van het werkzame stof. In klinische onderzoeken kreeg 2 % van de behandelde patiënten ernstige diarree en stopte 5 % van de patiënten de behandeling vanwege diarree.
De meerderheid van de gemelde gevallen van diarree was licht (43 %) tot matig (47 %); 2 % van de behandelde patiënten kreeg ernstige diarree. Ongeveer de helft van de diarree-episoden begon in de eerste behandelingsweek.
De diarree verdween binnen zeven dagen bij ongeveer een derde van de patiënten, maar bij 80 patiënten (50%) duurde de diarree meer dan 28 dagen (overeenkomend met 9,9 % van alle patiënten die met linaclotide behandeld werden).
In klinische onderzoeken staakte 5 % van de patiënten de behandeling vanwege diarree. Bij patiënten die de behandeling moesten stopzetten wegens diarree, verdween deze een paar dagen na stopzetting van de behandeling.
Ouderen (>65 jaar), patiënten met hypertensie en patiënten met diabetes meldden vaker diarree in vergelijking met de algemene IBS-C-populatie geïncludeerd in de klinische onderzoeken.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Een overdosis kan leiden tot symptomen die optreden als gevolg van een versterking van de bekende farmacodynamische effecten van het geneesmiddel, hoofdzakelijk diarree. In een onderzoek met gezonde vrijwilligers die een enkele dosis van 2897 microgram kregen (tot 10 maal de aanbevolen therapeutische dosis) strookte het veiligheidsprofiel bij deze proefpersonen met dat van de algemene populatie, met diarree als de meest gemelde bijwerking.
Bij een eventuele overdosering moet de patiënt symptomatisch worden behandeld en dienen zo nodig ondersteunende maatregelen te worden genomen.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: geneesmiddelen voor obstipatie, andere geneesmiddelen voor obstipatie, ATC-code: A06AX04
Werkingsmechanisme
Linaclotide is een guanylaatcyclase-C-receptoragonist (GC-C-receptoragonist) met visceraal analgetische evenals secretorische werking.
Linaclotide is een uit 14 aminozuren bestaande synthetische peptide die structureel verwant is aan de endogene guanyline peptidengroep. Zowel linaclotide als de actieve metaboliet ervan binden zich aan de GC-C-receptor, op het luminale oppervlak van het darmepitheel. Door zijn werking op de GC-C blijkt linaclotide in diermodellen viscerale pijn te doen verminderen en de gastro-intestinale transit te verhogen en bij de mens de colontransit te verhogen. De activering van GC-C leidt tot verhoogde concentraties van cyclisch guanosinemonofosfaat (cGMP), zowel extracellulair als intracellulair. Extracellulair cGMP doet de pijnvezelactiviteit dalen, wat in diermodellen tot verminderde viscerale pijn leidde. Intracellulair cGMP veroorzaakt afscheiding van chloride en bicarbonaat in het intestinale lumen, door activering van de cystische fibrose transmembraan geleidingsregulator (CFTR), wat tot een toename in intestinaal vocht en een versnelde transit leidt.
Farmacodynamische effecten
In een cross-overonderzoek naar de wisselwerking met voedsel kregen 18 gezonde proefpersonen Constella 290 microgram gedurende 7 dagen, zowel in gevoede als in nuchtere toestand. Wanneer Constella onmiddellijk na een vetrijk ontbijt werd ingenomen, was de ontlasting frequenter en slapper, en traden er meer gastro-intestinale bijwerkingen op, dan wanneer het in nuchtere toestand werd ingenomen.
Klinische werkzaamheid en veiligheid
De werkzaamheid van linaclotide werd vastgesteld in twee gerandomiseerde, dubbelblinde, placebogecontroleerde, klinische fase 3-onderzoeken bij patiënten met IBS-C. In één klinisch onderzoek (onderzoek 1) werden 804 patiënten gedurende 26 weken behandeld met Constella 290 microgram of placebo éénmaal daags. In het tweede klinische onderzoek (onderzoek 2) werden 800 patiënten behandeld gedurende 12 weken en daarna opnieuw gerandomiseerd voor een bijkomende behandelingsperiode van 4 weken. Tijdens de twee weken durende baselineperiode vóór de behandeling hadden de patiënten een gemiddelde buikpijnscore van 5,6 (schaal 0-10) met 2,2 % buikpijnvrije dagen, een gemiddelde opgezette buik-score van 6,6 (schaal 0-10) en een gemiddelde van 1,8 spontane ontlastingen (SBM, ‘spontaneous bowel movements’) per week.
De karakteristieken van de patiëntenpopulatie die in klinische fase 3-onderzoeken was opgenomen, waren als volgt: gemiddelde leeftijd van 43,9 jaar [bereik van 18-87 jaar met 5,3 % ≥ 65 jaar], 90,1 % vrouwen. Alle patiënten voldeden aan de Rome II-criteria voor IBS-C en moesten een gemiddelde buikpijnscore van ≥ 3 aangeven op een numerieke beoordelingsschaal van 0 tot 10 punten (criteria die overeenstemmen met de populatie met matige tot ernstige IBS), < 3 volledige spontane ontlastingen en ≤ 5 SBM’s per week tijdens een baselineperiode van 2 weken.
De co-primaire eindpunten in beide klinische onderzoeken waren het percentage respondenten met een graad van verlichting van IBS na 12 weken en het percentage respondenten met buikpijn/ongemak na 12 weken. Een respondent met een graad van verlichting van IBS was een patiënt die aanzienlijke of volledige verlichting ondervond gedurende ten minste 50 % van de behandelingsperiode; een respondent met buikpijn/ongemak was een patiënt die een verbetering van 30 % of meer ondervond gedurende ten minste 50 % van de behandelingsperiode.
Voor de gegevens na 12 weken toont onderzoek 1 aan dat 39 % van de patiënten die met linaclotide waren behandeld een respons op de graad van verlichting van IBS vertoonde (p<0,0001) ten opzichte van 17 % van de patiënten die met placebo waren behandeld en dat 54 % van de patiënten die met linaclotide waren behandeld een respons op buikpijn/ongemak (p<0,0001) vertoonde ten opzichte van 39 % van de patiënten die met placebo waren behandeld. Onderzoek 2 toont aan dat 37 % van de met linaclotide behandelde patiënten een respons op de graad van verlichting van IBS (p<0,0001) vertoonde ten opzichte van 19 % van de patiënten die met placebo waren behandeld en dat 55 % van de patiënten die met linaclotide waren behandeld een respons vertoonde op buikpijn/ongemak (p=0,0002) ten opzichte van 42 % van de patiënten die met placebo waren behandeld.
Voor de gegevens na 26 weken, toont onderzoek 1 aan dat 37 % en 54 % van de patiënten die met linaclotide waren behandeld respectievelijk een respons op de graad van verlichting van IBS (p<0,0001) en op buikpijn/ongemak (p=0,0001) vertoonden ten opzichte van 17 % en 36 % van de patiënten die met placebo waren behandeld.
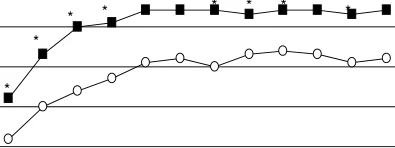
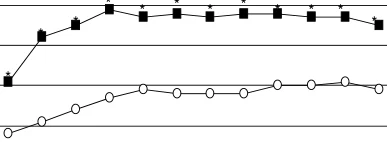
In beide onderzoeken werden deze verbeteringen waargenomen na week 1 en hielden ze aan voor de volledige behandelingsperioden (afbeelding 1 en 2). Linaclotide bleek geen reboundeffect te veroorzaken wanneer de behandeling werd gestopt na 3 maanden ononderbroken behandeling.
Andere klachten en symptomen van IBS-C, waaronder een opgezette buik, frequentie van volledige spontane ontlasting (CSBM), persen, consistentie van de ontlasting, werden beter bij met linaclotide behandelde patiënten in vergelijking met placebo (p<0,0001), zoals getoond in de volgende tabel. Deze effecten werden bereikt na 1 week en hielden aan gedurende de volledige behandelingsperiodes.
Afb. 1 Responsgraad van verlichting van IBS
Afb. 2 . Respons buikpijn/ongemak
1 2 3 4 5 6 7 8 9 10 11 12
290 µg
Placebo
Onderzoeksweek
Respond
enten
(%
)
*
*
*
Gepoolde klinische fase III-onderzoeken naar de
werkzaamheid (onderzoek 1 en 2)
OC-aanpak (ITT-populatie)
* p-waarde < 0,0001
1 2 3 4 5 6 7 8 9 10 11 12
290 µg
Placebo
Onderzoeksweek
Respond
en
ten
(%
)
* *
*
* p-waarde < 0,0001
Gepoolde klinische fase III-onderzoeken naar de werkzaamheid (onderzoek 1 en 2)
OC-aanpak (ITT-populatie)
Het effect van linaclotide op de symptomen van IBS-C tijdens de eerste 12 weken van de behandeling in de gepoolde klinische fase 3-onderzoeken naar de werkzaamheid (onderzoek 1 en 2).
Belangrijkste secundaire werkzaamheids-parameters | Placebo (N =797) | Linaclotide (N =805) | |||||
Baseline Ge- middelde | 12 weken Ge- middelde | Veran-dering t.o.v. baseline Ge- middelde | Baseline Ge- middelde | 12 weken Ge- middeld e | Verande-ring t.o.v. baseline Gemiddelde | Gemiddeld verschil Kleinste kwadraten | |
| Opgezette buik (NRS van 11 punten) | 6,5 | 5,4 |
| 6,7 | 4,6 |
|
|
| CSBM/week | 0,2 | 1,0 | 0,7 | 0,2 | 2,5 | 2,2 | 1,6* |
Consistentie van de ontlasting (BSFS-score) | 2,3 | 3,0 | 0,6 | 2,3 | 4,4 | 2,0 | 1,4* |
| Persen (ordinale schaal van 5 punten) | 3,5 | 2,8 |
| 3,6 | 2,2 |
|
|
*p<0,0001, linaclotide vs. placebo.
CSBM: Complete Spontaneous Bowel Movement (Volledige spontane ontlasting)
De behandeling met linaclotide leidde ook tot aanzienlijke verbeteringen van de gevalideerde en ziektespecifieke maatstaf van de kwaliteit van leven (IBS-QoL; p<0,0001) en EuroQoL (p = 0,001). Een klinisch betekenisvolle respons in algemene IBS-QoL (> 14 punten verschil) werd bereikt bij 54 % van de met linaclotide behandelde patiënten vs. 39 % van de met placebo behandelde patiënten.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten tot uitstel van de verplichting voor de fabrikant om de resultaten in te dienen van klinisch onderzoek met Constella in een of meerdere subgroepen van pediatrische patiënten met functionele constipatie (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Over het algemeen is linaclotide minimaal detecteerbaar in plasma na therapeutische orale doses en daarom kunnen geen standaard farmacokinetische parameters worden berekend.
Na enkelvoudige doses van maximaal 966 microgram en meervoudige doses van maximaal 290 microgram linaclotide waren er geen detecteerbare plasmaconcentraties van het werkzame stof zelf noch van de actieve metaboliet (destyrosine). Wanneer 2897 microgram werd toegediend op dag 8, na een 7 dagen durende kuur van 290 microgram/dag, was linaclotide detecteerbaar bij slechts 2 van de 18 proefpersonen in concentraties die net boven de laagste kwantificatiegrens van 0,2 ng/ml lagen (concentraties lagen in het bereik van 0,212 tot 0,735 ng/ml). In de twee belangrijkste fase 3-onderzoeken waarin aan de patiënten doses van 290 microgram linaclotide eenmaal daags werden toegediend, was linaclotide slechts detecteerbaar bij 2 van de 162 patiënten ongeveer 2 uur na de initiële dosis linaclotide (concentraties lagen tussen 0,241 ng/ml en 0,239 ng/ml) en bij geen van de 162 patiënten na 4 weken behandeling. De actieve metaboliet werd bij geen van de 162 patiënten gedetecteerd, op geen enkel tijdstip.
Distributie
Aangezien linaclotide zelden detecteerbaar is in plasma na therapeutische doses, zijn geen standaard onderzoeken naar de distributie uitgevoerd. Naar verwachting wordt linaclotide verwaarloosbaar of niet systemisch gedistribueerd.
Biotransformatie
Linaclotide wordt lokaal gemetaboliseerd binnen het maag-darmstelsel tot zijn actieve primaire metaboliet, destyrosine. Zowel linaclotide als de actieve metaboliet destyrosine worden gereduceerd en enzymatisch geproteolyseerd binnen het maag-darmstelsel tot kleinere peptiden en van nature voorkomende aminozuren. De mogelijke remmende werking van linaclotide en van zijn actieve primaire metaboliet, MM-419447, op de humane uitstroomtransporteiwitten BCRP, MRP2, MRP3 en MRP4 en de humane opnametransporteiwitten OATP1B1, OATP1B3, OATP2B1, PEPT1 en OCTN1 werd in vitro onderzocht. De resultaten van dit onderzoek hebben aangetoond dat geen van beide peptiden een remmer is van de vaak voorkomende uitstroom- en opnametransporteiwitten onderzocht in klinisch relevante concentraties.
Het effect van linaclotide en van zijn metabolieten bij de remming van de vaak voorkomende intestinale enzymen (CYP2C9 en CYP3A4) en leverenzymen (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 en 3A4) of bij de inductie van leverenzymen (CYP1A2, 2B6 en 3A4/5) werd in vitro onderzocht. De resultaten van deze onderzoeken toonden aan dat linaclotide en de metaboliet destyrosine geen remmers of inductoren zijn van het cytochroom P450-enzymsysteem.
Eliminatie
Na een enkelvoudige orale dosis van 2897 microgram linaclotide op dag 8, na een 7 dagen durende kuur van 290 microgram/dag bij 18 gezonde vrijwilligers, werd ongeveer 3 tot 5 % van de dosis teruggevonden in de feces, nagenoeg volledig in de vorm van de actieve metaboliet destyrosine.
Leeftijd en geslacht
Klinische onderzoeken om de impact van leeftijd en geslacht op de klinische farmacokinetiek van linaclotide te bepalen werden niet uitgevoerd, omdat het middel zelden detecteerbaar is in plasma. Geslacht zal naar verwachting geen invloed hebben op de dosering. Voor informatie gerelateerd aan de leeftijd, zie rubrieken 4.2, 4.4 en 4.8.
Nierfunctiestoornis
Constella werd niet onderzocht bij patiënten met een nierfunctiestoornis. Aangezien linaclotide zelden detecteerbaar is in plasma wordt niet verwacht dat een nierfunctiestoornis invloed heeft op de klaring van de werkzame stof of van de metaboliet ervan.
Leverfunctiestoornis
Constella werd niet onderzocht bij patiënten met een leverfunctiestoornis. Linaclotide is zelden detecteerbaar in plasma en wordt niet gemetaboliseerd door cytochroom P450-leverenzymen. Daarom wordt niet verwacht dat een leverfunctiestoornis invloed heeft op het metabolisme of de klaring van het werkzame bestanddeel of van de metaboliet ervan.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Niet-klinische gegevens duiden niet op een speciaal risico voor mensen. Deze gegevens zijn afkomstig van conventioneel onderzoek op het gebied van veiligheidsfarmacologie, toxiciteit bij herhaalde dosering, genotoxiciteit, carcinogeen potentieel, reproductie- en ontwikkelingstoxiciteit.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Inhoud van de capsule
Microkristallijne cellulose
Hypromellose 4-6 mPa – vervanging van type 2910
Calciumchloridedihydraat
Leucine
Omhulsel van de capsule
Titaniumdioxide (E171)
Gelatine
Rood ijzeroxide (E172)
Geel ijzeroxide (E172)
Polyethyleenglycol
Inkt van de capsule
Schellak
Propyleenglycol
Geconcentreerde ammoniakoplossing
Kaliumhydroxide
Titaniumdioxide (E171)
Zwart ijzeroxide (E172)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
Ongeopende fles met 28 en 90, en multiverpakkingen met 112 (4 verpakkingen met 28) capsules: 3 jaar. Ongeopende fles met 10 capsules: 2 jaar.
Na eerste opening: 18 weken.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren beneden 30 ºC. De fles zorgvuldig gesloten houden ter bescherming tegen vocht.
De fles bevat één of meer verzegelde busjes silicagel om de capsules droog te houden. Laat de busjes in de fles zitten.
6.5 Aard en inhoud van de verpakking
Witte fles uit polyethyleen met een hoge dichtheid (HDPE) en met een knoeibestendige verzegeling en kindveilige sluiting, samen met één of meer busjes silicagel droogmiddel.
Verpakkingsgrootten: 10, 28 of 90 capsules en multiverpakkingen met 112 (4 verpakkingen met 28) capsules. Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/12/801/001
EU/1/12/801/002
EU/1/12/801/004
EU/1/12/801/005
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 26 november 2012
Datum van laatste verlenging: 28 augustus 2017
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).