


SmPC (samenvatting van de productkenmerken) - Antitrombine III concentraat Baxalta
1. NAAM VAN HET GENEESMIDDEL
ANTITROMBINE III CONCENTRAAT BAXALTA 500 IE, poeder en oplosmiddel voor injectie of intraveneuze infusie
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
| ANTITROMBINE III CONCENTRAAT BAXALTA 500 IE | Samenstelling per ml na oplossen |
Actieve bestanddelen: Humaan plasma antitrombine III-concentraat | 50 IE |
Hulpstoffen met bekend effect: dit middel bevat de berekende waarde van 37,7 mg natrium per injectieflacon en 100 mg glucose per injectieflacon.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Poeder en oplosmiddel voor oplossing voor injectie of intraveneuze infusie.
Antitrombine III is een gevriesdroogde lichtgele tot lichtgroene, brokkelige vaste stof of poeder.
4. KLINISCHE GEGEVENS
4.1. Therapeutische indicaties
Profylaxe tegen en behandeling van trombo-embolische complicaties bij een aangeboren of een verworven tekort aan antitrombine III.
4.2. Dosering en wijze van toediening
De behandeling moet worden gestart onder toezicht van een arts die ervaring heeft met de behandeling van patiënten met een tekort aan antitrombine III.
Dosering
In geval van aangeboren deficiëntie moet de dosering per patiënt worden bepaald op basis van de familiale voorgeschiedenis van trombo-embolische incidenten, de huidige klinische risicofactoren en laboratoriumonderzoek.
De dosering en de duur van de substitutietherapie in geval van verworven deficiëntie zijn afhankelijk van het niveau van antitrombineactiviteit in plasma, de aanwezigheid van tekenen die wijzen op een verhoogde antitrombineproductie, onderliggende stoornissen en de ernst van de klinische toestand van de patiënt.
De toe te dienen hoeveelheid en de frequentie van toediening moeten steeds per patiënt worden bepaald op basis van de klinische werkzaamheid en laboratoriumonderzoek.
De toegediende hoeveelheid antitrombine-eenheden wordt uitgedrukt in Internationale Eenheden (IE), die verband houden met de huidige WHO-standaard voor antitrombine. De antitrombineactiviteit in plasma wordt uitgedrukt in procent (ten opzichte van normaal humaan plasma) of in Internationale Eenheden (ten opzichte van de Internationale Standaard voor antitrombine in plasma).
Eén Internationale Eenheid (IE) antitrombineactiviteit komt overeen met de hoeveelheid antitrombine in 1 ml normaal humaan plasma. De berekening van de vereiste dosis antitrombine is gebaseerd op de bevinding dat 1 Internationale Eenheid (IE) antitrombine per kg lichaamsgewicht de antitrombineactiviteit in plasma doet stijgen met ongeveer 2 %.
De begindosis wordt met de volgende formule bepaald:
vereiste eenheden = lichaamsgewicht (kg) x (gewenst niveau – huidige antitrombineactiviteit [%]) x 0,5
De gewenste antitrombineactiviteit in het begin van de behandeling is afhankelijk van de klinische toestand. Zodra de indicatie van antitrombinevervanging vastgesteld is, moet de dosering toereikend zijn om de gewenste antitrombineactiviteit te bereiken, en om een doeltreffend niveau van activiteit te handhaven. De dosering moet ten minste tweemaal per dag worden bepaald en gecontroleerd op basis van de laboratoriumwaarden van de antitrombineactiviteit tot de patiënt in een stabiele toestand verkeert. Daarna volstaat één bepaling per dag, bij voorkeur onmiddellijk vóór de volgende infusie. Bij correctie van de dosering moet worden rekening gehouden met zowel de tekenen van een verhoogd antitrombine metabolisme (volgens de laboratoriumcontroles) als de klinische evolutie. Een antitrombineactiviteit van meer dan 80 % moet tijdens de volledige behandelingsperiode gehandhaafd blijven, tenzij een verschillend niveau van werkzaamheid aangetoond wordt door klinische bijzonderheden.
Ouderen
Er zijn geen gegevens beschikbaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van het gebruik van antitrombine III bij kinderen en jongeren tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Verminderde nierfunctie
Er zijn geen gegevens beschikbaar.
Verminderde leverfunctie
Er zijn geen gegevens beschikbaar.
Wijze van toediening
De oplossing moet langzaam intraveneus worden geïnfundeerd of geïnjecteerd. De maximale injectie- of infusiesnelheid bedraagt 5 ml per minuut. Voor instructies over oplossing van het geneesmiddel voorafgaan aan toediening, zie rubriek 6.6.
Het product moet onmiddellijk na reconstitutie worden toegediend.
4.3. Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
Bekende voorgeschiedenis van trombocytopenie veroorzaakt door heparine.
4.4. Bijzondere waarschuwingen en voorzorgen bij gebruik
Traceerbaarheid
Om de traceerbaarheid van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Waarschuwingen
Overgevoeligheid
- Zoals bij alle proteïneproducten voor intraveneus gebruik, kunnen ook hier overgevoeligheidsreacties van het allergische type optreden. Overgevoeligheidsreacties of anafylactische reacties werden waargenomen bij het gebruik van Antitrombine III en kunnen zich in sommige gevallen verder ontwikkelen tot ernstige anafylaxie (waaronder shock), zie rubriek 4.8.
- Patiënten moeten tijdens de volledige infusie nauwlettend worden gecontroleerd en gevolgd, en zorgvuldig worden geobserveerd om eventuele symptomen op te sporen. In geval van shock moet een medische standaardbehandeling worden ingesteld.
- Patiënten moeten worden geïnformeerd over de vroege tekenen van overgevoeligheidsreacties zoals plaatselijke urticaria, gegeneraliseerde urticaria, gevoel van beklemming op de borst, piepende ademhaling, hypotensie en anafylaxie. Als deze symptomen optreden na toediening, moeten de patiënten contact opnemen met hun arts.
Overdraagbare ziekteverwekkers
Selectie van donoren, screening van individuele donaties en plasmapools op specifieke infectiemarkers, en doeltreffende virusinactivatie-/virusverwijderingsstappen in het productieproces behoren tot de standaardmaatregelen om infecties te voorkomen als gevolg van het gebruik van geneesmiddelen bereid uit humaan bloed of plasma. Ondanks deze maatregelen kan het risico op overdracht van ziekteverwekkers niet helemaal worden uitgesloten wanneer geneesmiddelen bereid uit humaan bloed of plasma toegediend worden. Dat geldt tevens voor onbekende of opkomende virussen en andere ziekteverwekkers.
De genomen maatregelen worden als effectief beschouwd voor ingekapselde virussen zoals het humaan immunodeficiëntievirus (HIV), hepatitis B-virus (HBV) en hepatitis C-virus (HCV) en voor de niet-ingekapselde hepatitis A-virussen (HAV) en parvovirus B19.Een parvovirus B19-infectie kan ernstig zijn voor zwangere vrouwen (foetale infectie) en personen met immuundeficiëntie of een toegenomen productie van rode bloedcellen (zoals bij hemolytische anemie).
Geschikte vaccinatie (hepatitis A en B) moet worden overwogen voor patiënten die regelmatig/herhaaldelijk humane plasma-afgeleide antitrombineproducten toegediend krijgen.
Voorzorgen
Heparine
Klinische en biologische bewaking is noodzakelijk wanneer antitrombine gebruikt wordt met heparine:
- Om de heparinedosering aan te passen en een sterk verminderde stolbaarheid van het bloed te voorkomen, moet de mate van antistolling (APPT en, indien aangewezen, anti-FXa-activiteit) worden gecontroleerd op regelmatige tijdstippen, met kleine intervallen en vooral gedurende de eerste minuten/uren na het begin van antitrombinegebruik.
- Dagelijkse meting van antitrombineniveaus om de individuele dosis aan te passen, vanwege het risico op een vermindering van antitrombineniveaus door langdurige behandeling met niet-gefractioneerde heparine.
Natrium
Dit geneesmiddel bevat de berekende waarde van 37,7 mg natrium per injectieflacon, overeenkomend met 1,9% van de door de WHO aanbevolen maximale dagelijkse inname van 2 g voor een volwassene.
Pediatrische patiënten
De veiligheid en doeltreffendheid van het gebruik van ANTITROMBINE III CONCENTRAAT BAXALTA bij pediatrische patiënten zijn niet vastgesteld in klinische studies van het bedrijf.
Gegevens van klinische onderzoeken en systematische evaluaties met betrekking tot het gebruik van antitrombine III voor de behandeling van premature zuigelingen in de niet-goedgekeurde indicatie van Infant Respiratory Distress Syndrome (IRDS) duiden op een verhoogd risico van intracraniële bloeding en mortaliteit terwijl het bij deze patiëntenpopulatie ontbreekt aan een bewezen gunstig effect.
4.5. Interacties met andere geneesmiddelen en andere vormen van interactie
Heparine: Antitrombinevervanging tijdens de toediening van heparine in therapeutische doses verhoogt het risico op bloedingen. De werking van antitrombine III wordt aanzienlijk versterkt door heparine. De halfwaardetijd van antitrombine kan sterk worden verminderd met een gelijktijdige heparinebehandeling, wat veroorzaakt wordt door een versnelde antitrombineproductie. Daarom moet de gelijktijdige toediening van heparine en antitrombine aan een patiënt met verhoogd risico op bloedingen worden gecontroleerd vanuit klinisch en biologisch oogpunt. Indien besloten wordt heparine te gebruiken, hoeft slechts een lage dosis standaardheparine te worden toegediend (< 500 IE standaardheparine per uur). Het effect op stollingsparameters en de antitrombine III-activiteit moet nauwlettend worden gecontroleerd.
4.6. Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap en borstvoeding
Ervaring met de veiligheid van humane antitrombineproducten voor gebruik tijdens zwangerschap bij mensen is beperkt. De veiligheid van ANTITROMBINE III CONCENTRAAT BAXALTA voor gebruik bij vrouwen die zwanger zijn of borstvoeding geven, is niet vastgesteld tijdens gecontroleerd klinisch onderzoek.
Uitsluitend indien het gebruik duidelijk geïndiceerd is, mag ANTITROMBINE III CONCENTRAAT BAXALTA worden toegediend aan vrouwen die zwanger zijn of borstvoeding geven, en lijden aan antitrombinedeficiëntie. Hierbij moet echter worden rekening gehouden dat er bij deze patiënten een verhoogd risico op trombo-embolische incidenten bestaat als gevolg van de zwangerschap.
Vruchtbaarheid
De effecten van Antitrombine III op de vruchtbaarheid zijn niet vastgesteld.
4.7. Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Antitrombine III heeft geen of een verwaarloosbare invloed op de rijvaardigheid en het vermogen om machines te bedienen.
4.8. Bijwerkingen
Overgevoeligheidsreacties of anafylactische reacties (waaronder angio-oedeem, branderig en stekend gevoel op de plaats van infusie, rillingen, blozen, gegeneraliseerde urticaria, hoofdpijn, plaatselijke urticaria, hypotensie, lethargie, misselijkheid, rusteloosheid, tachycardie, gevoel van beklemming op de borst, tintelingen, braken, piepende ademhaling) zijn zelden waargenomen en kunnen zich in sommige gevallen verder ontwikkelen tot ernstige anafylaxie (waaronder shock), zie rubriek 4.4.
In zeldzame gevallen is koorts waargenomen.
Heparine geïnduceerde trombocytopenie door vorming van antistoffen (type II) kan in zeldzame gevallen optreden. Een trombocytentelling van minder dan 100 000/µl of een vermindering van het aantal trombocyten met 50 % kan worden waargenomen.
Voor informatie met betrekking tot overdraagbare ziekteverwekkers, zie rubriek 4.4.
Lijst van bijwerkingen in tabelvorm
De volgende bijwerkingen zijn gerapporteerd tijdens de postmarketingervaringen met ANTITROMBINE III CONCENTRAAT BAXALTA, opgenomen volgens de MedDRA systeemorgaanklasse (SOC) en de voorkeursterm, waar mogelijk volgens graad van ernst.
De frequenties zijn geëvalueerd aan de hand van de volgende conventie: zeer vaak (≥ 1/10); vaak (≥ 1/100, < 1/10); soms (≥ 1/1000, < 1/100); zelden (≥ 1/10 000, < 1/1000); zeer zelden (< 1/10 000); niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| MedDRA-systeemorgaanklasse (SOC) | MedDRA-voorkeursterm | Frequentie-groep van bijwerking |
| Immuunsysteemaandoeningen | Overgevoeligheid, (anafylactische reactie) | Niet bekend |
| Zenuwstelselaandoeningen | Tremor | Niet bekend |
| Bloedvataandoeningen | Opvlieger | Niet bekend |
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het Nederlands Bijwerkingen Centrum Lareb. Website: www.lareb.nl.
4.9. Overdosering
Er zijn geen symptomen van overdosering met Antitrombine III gemeld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1. Farmacodynamische eigenschappen
Farmacotherapeutische categorie: Antitrombotische agentia: groep van heparinen.
ATC-code: B01AB02.
Werkingsmechanisme
Antitrombine, een 58 kD, 432 aminozuur glycoproteïne, behoort tot de serpine (serine proteaseremmer) superfamilie. Het is een van de belangrijkste natuurlijke stollingsremmers in het bloed. De factoren die het sterkst geremd worden, zijn trombine en factor Xa, maar ook factoren van contactactivering, intrinsiek systeem en het factor VIIa/weefselfactorcomplex worden geremd. Heparine werkt als katalysator die de remming versnelt en de anticoagulante effecten van heparine hangen af van de aanwezigheid van antitrombine.
Antitrombine bevat twee functioneel belangrijke domeinen. De eerste bevat het reactieve centrum en bevat een splitsingsplaats voor proteinasen zoals trombine, dat een vereiste is voor het vormen van een stabiel proteinase-remmercomplex. De tweede is een glycosaminoglycan-bindingsdomein verantwoordelijk voor de interactie met heparine en gerelateerde stoffen, dat de remming van trombine versnelt. Deze stollingsremmende enzymcomplexen worden verwijderd door het reticulo-endotheliaalsysteem.
De Antitrombine III-activiteit bij volwassenen bedraagt 80% tot 120%. Ongeveer de helft van de activiteit wordt gevonden in neonaten.
5.2. Farmacokinetische eigenschappen
De biologische halfwaardetijd bedraagt ongeveer drie dagen. Bij gelijktijdige behandeling met heparine kan de halfwaardetijd verminderen tot ongeveer anderhalve dag. Bij situaties met groot verbruik kan de halfwaardetijd verminderen tot enkele uren.
5.3. Gegevens uit het preklinisch veiligheidsonderzoek
Humane antitrombine III is een normaal bestanddeel van humaan plasma.
Studies naar de toxiciteit van eenmalige dosis zijn weinig relevant en laten niet toe de toxische of de letale dosis of om de relatie dosis-effect te bepalen.
Studies naar de toxiciteit van herhaalde doses bij dieren zijn niet uitvoerbaar vanwege de vorming van antistoffen. ANTITROMBINE III CONCENTRAAT BAXALTA wordt niet in verband gebracht met embryo-foetale toxiciteit, oncogeen of mutageen potentieel.
Er werden geen aanwijzingen gevonden voor acute toxiciteit in diermodellen.
6. FARMACEUTISCHE GEGEVENS
6.1. Lijst van hulpstoffen
Poeder
Glucose
Natriumchloride
Natriumcitraatdihydraat
Tris-(hydroxymethyl)-aminomethaan
Oplosmiddel
Gesteriliseerd water voor injecties
6.2. Gevallen van onverenigbaarheid
Dit geneesmiddel mag niet worden gemengd met andere geneesmiddelen.
6.3. Houdbaarheid
Het gevriesdroogde product is gedurende drie jaar houdbaar.
Aangezien het product geen conserveermiddel bevat, moet het zo snel mogelijk worden gebruikt na opening van de injectieflacon.
6.4. Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2°C – 8°C). Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
Buiten het zicht en bereik van kinderen houden.
Voor de bewaarcondities van het geneesmiddel na reconstitutie, zie rubriek 6.3.
6.5. Aard en inhoud van de verpakking
De injectieflacons met het gevriesdroogde ANTITROMBINE III CONCENTRAAT BAXALTA bestaan uit alkaliglas van het hydrolytische type II.
De injectieflacons met het oplosmiddel (water voor injecties) bestaan uit borosilikaatglas van het hydrolytische type I.
De stoppen van beide injectieflacons zijn gemaakt van rubber.
ANTITROMBINE III CONCENTRAAT BAXALTA is beschikbaar in een dosering van 500 IE, die wordt opgelost in 10 ml water voor injecties.
Iedere verpakking bevat ook: 1 transfernaald, 1 filternaald, 1 ontluchtingsnaald, 1 wegwerpnaald, 1 intraveneuze infusieset.
Niet alle genoemde verpakkingsgroottes worden in de handel gebracht.
6.6. Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
ANTITROMBINE III CONCENTRAAT BAXALTA moet onmiddellijk vóór toediening worden gereconstitueerd. Het poeder lost snel op in het bijgeleverde water voor injecties (maximum reconstitutietijd: 10 minuten). De aseptische techniek moet gedurende het volledige reconstitutieproces worden toegepast.
De oplossing moet onmiddellijk na reconstitutie worden gebruikt (het product bevat geen conserveermiddel).
Het gereconstitueerde product moet vóór de toediening visueel worden gecontroleerd op de aanwezigheid van deeltjes en verkleuring. Normaal is de oplossing helder of licht opalescent. Oplossingen die troebel zijn of een neerslag bevatten, mogen niet worden gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
Reconstitutie van het gevriesdroogde poeder
- 1. Verwarm de ongeopende injectieflacon met het oplosmiddel (water voor injecties) tot kamertemperatuur (maximum 37°C).
- 2. Verwijder de beschermkapjes van de injectieflacons met concentraat en met oplosmiddel (figuur A), en ontsmet beide rubber stoppen.
- 3. Verwijder de beschermhuls aan één uiteinde van de transfernaald met een draaiende en trekkende beweging (figuur B). Duw de vrijgekomen naald door de rubber stop van de injectieflacon met oplosmiddel (figuur C).
- 4. Verwijder de beschermhuls aan het andere uiteinde van de transfernaald zonder het vrijgekomen uiteinde aan te raken.
- 5. Keer de injectieflacon met oplosmiddel om en duw het vrije uiteinde van de transfernaald door de rubber stop van de injectieflacon met concentraat (figuur D). Het oplosmiddel wordt door het vacuüm in de injectieflacon met concentraat opgezogen.
- 6. Verwijder de injectieflacon met oplosmiddel met de transfernaald van de injectieflacon met concentraat (figuur E). Om het lyofilisaat in de oplossing te brengen, moet de injectieflacon met concentraat voorzichtig worden rondgedraaid tot een heldere oplossing, vrij van niet-opgeloste deeltjes, verkregen wordt.
- 7. Duw de ontluchtingsnaald door de stop (figuur F) na de volledige oplossing van het concentraat, zodat het eventueel gevormde schuim verdwijnt. Verwijder de ontluchtingsnaald.
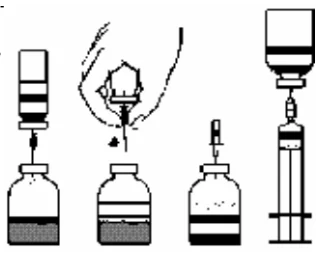
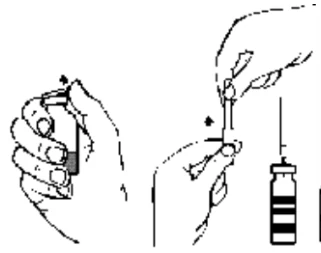
fig. A fig. B fig. C fig. D fig. E fig. F fig. G
Injectie
- 1. Verwijder de beschermhuls van de filternaald met een draaiende en trekkende beweging. Plaats de naald op een steriele wegwerpspuit. Zuig vervolgens de oplossing in de spuit (figuur G).
- 2. Verwijder de filternaald van de spuit en injecteer de oplossing langzaam intraveneus met de bijgeleverde wegwerpnaald (of met de bijgeleverde infusieset).
Infusie
Bij toediening via infusie moet een wegwerpinfusieset met een geschikte filter worden gebruikt.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Baxalta Innovations GmbH, Industriestrasse 67, 1221 Wenen, Oostenrijk
8. NUMMER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
RVG 17433.
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING /VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 29 april 1997.
Datum van laatste verlenging: 29 april 2017
10. DATUM VAN HERZIENING VAN DE TEKST
Laatste gedeeltelijke wijziging betreft rubrieken 3, 4.4, 4.6, en 5.1: 18 april 2024
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het College ter Beoordeling van Geneesmiddelen.