


SmPC (samenvatting van de productkenmerken) - Ahzantive
Ahzantive 40 mg/ml oplossing voor injectie in een voorgevulde spuit
1. NAAM VAN HET GENEESMIDDEL
Ahzantive 40 mg/ml oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml oplossing voor injectie bevat 40 mg aflibercept*.
Eén voorgevulde spuit bevat een extraheerbaar volume van ten minste 0,09 ml, equivalent aan ten minste 3,6 mg aflibercept. Dit levert een bruikbare hoeveelheid op voor het afgeven van een enkele dosis van 0,05 ml die 2 mg aflibercept bevat.
* Fusie-eiwit bestaande uit delen van extracellulaire domeinen van de humane VEGF (vasculaire endotheliale groeifactor)-receptoren 1 en 2 gefuseerd met het Fc-gedeelte van humaan IgG1, geproduceerd in Chinese-hamsterovarium (CHO)-K1-cellen met behulp van recombinant DNA-technologie.
Hulpstof met bekend effect
Elke ml oplossing voor injectie bevat 0,3 mg polysorbaat 20 (E 432).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
Heldere, kleurloos-tot-lichtgele en iso-osmotische oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ahzantive is geïndiceerd voor gebruik bij volwassenen voor de behandeling van
- neovasculaire (natte) leeftijdsgebonden maculadegeneratie (LMD) (zie rubriek 5.1),
visusverslechtering als gevolg van macula-oedeem secundair aan retinale veneuze occlusie
(retinale veneuze takocclusie (Branch Retinal Venous Occlusion, BRVO) of retinale veneuze stamocclusie (Central Retinal Venous Occlusion, CRVO)) (zie rubriek 5.1),
- visusverslechtering als gevolg van diabetisch macula-oedeem (DME) (zie rubriek 5.1),
- visusverslechtering als gevolg van myope choroïdale neovascularisatie (myope CNV) (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Ahzantive is uitsluitend bestemd voor intravitreale injectie.
Ahzantive mag uitsluitend worden toegediend door een bevoegde arts die ervaring heeft met het toedienen van intravitreale injecties.
Dosering
Natte LMD
De aanbevolen dosis voor Ahzantive is 2 mg aflibercept, equivalent aan 0,05 ml.
Behandeling met Ahzantive wordt geïnitieerd met één injectie per maand voor drie opeenvolgende doses. Het behandelingsinterval wordt dan verlengd tot twee maanden.
Op basis van het oordeel van de arts betreffende visuele en/of anatomische resultaten, kan het behandelingsinterval worden gehandhaafd op twee maanden of verder worden verlengd volgens een treat-and-extend-doseringsregime, waarbij injectie-intervallen in 2- of 4-wekelijkse stappen vergroot worden om stabiele visuele en/of anatomische resultaten te behouden.
Als de visuele en/of anatomische uitkomsten verslechteren, moet het behandelingsinterval dienovereenkomstig verkort worden.
Tussen de injecties is geen controle nodig. Op basis van het oordeel van de arts kunnen de controlebezoeken frequenter zijn dan de injectiebezoeken.
Behandelingsintervallen langer dan 4 maanden of korter dan 4 weken tussen injecties zijn niet onderzocht (zie rubriek 5.1).
Macula-oedeem secundair aan RVO (BRVO of CRVO)
De aanbevolen dosis voor Ahzantive is 2 mg aflibercept, equivalent aan 0,05 ml. Na de initiële injectie wordt maandelijks behandeld. Het interval tussen twee doses mag niet korter zijn dan één maand.
Indien de visuele en anatomische uitkomsten aangeven dat de patiënt geen baat heeft bij het voortzetten van de behandeling, moet de behandeling met Ahzantive worden gestaakt.
Maandelijkse behandeling wordt voortgezet tot een maximale gezichtsscherpte is bereikt en/of er geen tekenen zijn van ziekteactiviteit. Er kunnen drie of meer opeenvolgende maandelijkse injecties nodig zijn.
De behandeling kan daarna worden voortgezet met een treat-and-extend-regime met gradueel toenemende behandelingsintervallen om stabiele visuele en/of anatomische uitkomsten te behouden. Er zijn echter onvoldoende gegevens om conclusies te trekken over de lengte van deze intervallen. Als de visuele en/of anatomische uitkomsten verslechteren, moet het behandelingsinterval dienovereenkomstig worden verkort.
Het controle- en behandelschema moet bepaald worden door de behandelend arts, op basis van de individuele reactie van de patiënt.
Monitoring van ziekteactiviteit kan klinische beoordeling, het testen van de functionaliteit of het gebruik van beeldvormende technieken (bijv. optische coherentietomografie of fluoresceïne angiografie) inhouden.
Diabetisch macula-oedeem
De aanbevolen dosis voor Ahzantive is 2 mg aflibercept, equivalent aan 0,05 ml.
Behandeling met Ahzantive wordt geïnitieerd met één injectie per maand voor vijf opeenvolgende doses, gevolgd door één injectie elke twee maanden.
Op basis van het oordeel van de arts betreffende visuele en/of anatomische resultaten, kan het behandelingsinterval op 2 maanden worden gehouden of individueel aangepast worden, bijvoorbeeld met een treat-and-extend-doseringsregime, waarbij de behandelingsintervallen doorgaans worden verlengd met stappen van twee weken om stabiele visuele en/of anatomische resultaten te behouden. Er zijn beperkte gegevens voor behandelingsintervallen langer dan 4 maanden. Als de visuele en/of anatomische uitkomsten verslechteren, moet het behandelingsinterval dienovereenkomstig verkort worden.
Behandelingsintervallen korter dan 4 weken zijn niet onderzocht (zie rubriek 5.1).
Het schema voor controles moet vastgesteld worden door de behandelend arts.
Als de visuele en anatomische resultaten aangeven dat de patiënt geen baat heeft bij het voortzetten van de behandeling, moet de behandeling met Ahzantive worden gestaakt.
Myope choroïdale neovascularisatie
De aanbevolen dosis voor Ahzantive is een enkelvoudige intravitreale injectie van 2 mg aflibercept, equivalent aan 0,05 ml.
Er kunnen extra doses worden toegediend indien de resultaten van visueel en/of anatomisch onderzoek aangeven dat de ziekte blijft voortduren. Recidieven dienen als nieuwe manifestatie van de ziekte te worden behandeld.
Het schema voor controles moet worden vastgesteld door de behandelend arts.
Het interval tussen twee doses mag niet korter zijn dan één maand.
Speciale populaties
Patiënten met een lever- en/of nierfunctiestoornis
Er zijn geen specifieke onderzoeken met aflibercept uitgevoerd bij patiënten met een lever- en/of nierfunctiestoornis.
De beschikbare gegevens wijzen er niet op dat de dosis Ahzantive voor deze patiënten moet worden aangepast (zie rubriek 5.2).
Ouderen
Er zijn geen speciale zaken waarmee rekening moet worden gehouden. Er is beperkte ervaring bij patiënten ouder dan 75 jaar met DME.
Pediatrische patiënten
De veiligheid en werkzaamheid van Ahzantive zijn niet vastgesteld bij kinderen en adolescenten jonger dan 18 jaar. Er is geen relevante toepassing van aflibercept bij pediatrische patiënten voor de indicaties natte LMD, CRVO, BRVO, DME en myope CNV.
Wijze van toediening
Intravitreale injecties moeten worden uitgevoerd in overeenstemming met de medische standaarden en toepasselijke richtlijnen door een bevoegde arts die ervaring heeft met het toedienen van intravitreale injecties. In het algemeen moet worden gezorgd voor adequate anesthesie en asepsis, inclusief topicaal breedspectrum ontsmettingsmiddel (d.w.z. povidonjodium aangebracht op de perioculaire huid, het ooglid en het oogoppervlak). Chirurgische handdesinfectie, steriele handschoenen, een steriele doek en een steriel ooglidspeculum (of equivalent) worden aanbevolen.
Onmiddellijk na de intravitreale injectie moeten patiënten worden gecontroleerd op verhoging van de intraoculaire druk. Een gepaste controle kan bestaan uit een controle op perfusie van de discus nervi optici of tonometrie. Indien nodig moeten steriele instrumenten voor paracentese beschikbaar zijn.
Na de intravitreale injectie moeten patiënten de instructie krijgen alle symptomen die op endoftalmitis kunnen wijzen (bijv. oogpijn, roodheid van het oog, fotofobie, wazig zien), onmiddellijk te melden.
Elke voorgevulde spuit mag alleen worden gebruikt voor de behandeling van maar één oog. Extractie van meerdere doses uit één voorgevulde spuit kan het risico op besmetting en daaropvolgende infectie vergroten.
De voorgevulde spuit bevat meer dan de aanbevolen dosering van 2 mg aflibercept (equivalent aan 0,05 ml oplossing voor injectie). Het extraheerbaar volume van de spuit is de hoeveelheid die uit de spuit kan worden uitgedreven en mag niet in zijn geheel worden gebruikt. Voor de Ahzantive voorgevulde spuit is het extraheerbaar volume ten minste 0,09 ml. Het teveel aan volume moet worden verwijderd voorafgaand aan het injecteren van de aanbevolen dosis (zie rubriek 6.6).
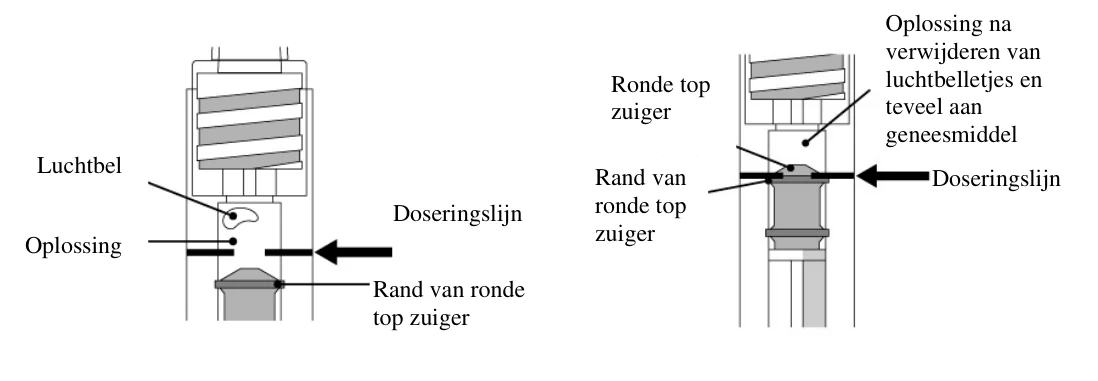
Het injecteren van het gehele volume van de voorgevulde spuit kan leiden tot overdosering. Druk de zuiger langzaam in zodat de rand van de ronde top van de zuiger (niet de bovenkant van de ronde top) zich op één lijn bevindt met de doseringslijn op de spuit (equivalent aan 0,05 ml, d.w.z. 2 mg aflibercept) om de luchtbellen samen met het teveel aan geneesmiddel te verwijderen (zie rubriek 4.9 en 6.6).
De injectienaald dient 3,5-4,0 mm posterieur aan de limbus in het corpus vitreum te worden ingebracht, terwijl de horizontale meridiaan wordt vermeden en gericht wordt op het centrum van de oogbol. Het injectievolume van 0,05 ml wordt dan toegediend; voor volgende injecties dient een andere positie op de sclera te worden gekozen.
Na injectie moet al het ongebruikte geneesmiddel worden afgevoerd.
Voor instructies over het omgaan met het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Actieve of vermoede oculaire of perioculaire infectie.
Actieve ernstige intraoculaire ontsteking.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Reacties gerelateerd aan intravitreale injecties
Intravitreale injecties, inclusief die met aflibercept, zijn in verband gebracht met endoftalmitis, intraoculaire ontstekingen, rhegmatogeneuze retinaloslating, retinascheur en iatrogeen traumatisch cataract (zie rubriek 4.8). Bij het toedienen van aflibercept moeten altijd de juiste aseptische injectietechnieken worden toegepast. Bovendien moeten patiënten worden gemonitord gedurende de week na de injectie om een vroege behandeling mogelijk te maken indien een infectie optreedt. Patiënten moeten de instructie krijgen alle symptomen die op endoftalmitis kunnen wijzen of alle bijwerkingen die hierboven zijn genoemd onmiddellijk te melden.
De voorgevulde spuit bevat meer dan de aanbevolen dosis van 2 mg aflibercept (equivalent aan 0,05 ml). Het teveel aan volume moet worden verwijderd vóór de toediening (zie rubriek 4.2 en 6.6).
Toenamen van de intraoculaire druk zijn waargenomen binnen 60 minuten na een intravitreale injectie, inclusief die met aflibercept (zie rubriek 4.8). Er moeten speciale voorzorgsmaatregelen worden genomen bij patiënten met slecht gereguleerd glaucoom (injecteer Ahzantive niet bij een intraoculaire druk ≥ 30 mmHg). In alle gevallen moet daarom zowel de intraoculaire druk als de perfusie van de discus nervi optici worden gecontroleerd en passend worden behandeld.
Immunogeniciteit
Aangezien dit een therapeutisch eiwit betreft, is er een potentieel voor immunogeniciteit met Ahzantive (zie rubriek 4.8). Patiënten moeten geïnstrueerd worden alle verschijnselen en symptomen van intraoculaire ontsteking, zoals pijn, fotofobie of roodheid, te melden omdat dit een klinisch teken kan zijn dat aan overgevoeligheid kan worden toegeschreven.
Systemische effecten
Systemische ongewenste effecten, inclusief niet-oculaire bloedingen en arteriële trombotische voorvallen zijn gemeld na intravitreale injectie van VEGF-remmers en er is een theoretisch risico dat deze gerelateerd zijn aan VEGF-remming. Er zijn beperkte gegevens over de veiligheid bij de behandeling van patiënten met CRVO, BRVO, DME of myope CNV met een voorgeschiedenis van beroerte, transiënte ischemische aanvallen of myocardinfarct in de voorafgaande 6 maanden. Voorzichtigheid is geboden bij de behandeling van dergelijke patiënten.
Overige
Zoals bij andere intravitreale anti-VEGF-behandelingen voor LMD, CRVO, BRVO, DME en myope CNV geldt ook bij dit middel het volgende:
- De veiligheid en werkzaamheid van gelijktijdige toediening van aflibercept aan beide ogen zijn niet systematisch onderzocht (zie rubriek 5.1). Als bilaterale behandeling tegelijkertijd wordt uitgevoerd, zou dit kunnen leiden tot een verhoogde systemische blootstelling, wat het risico op systemische bijwerkingen zou kunnen verhogen.
Gelijktijdig gebruik van andere anti-VEGF (vasculaire endotheliale groeifactor)
Er zijn geen gegevens beschikbaar over gelijktijdig gebruik van aflibercept met andere anti-VEGF geneesmiddelen (systemisch of oculair).
- Risicofactoren die in verband worden gebracht met de ontwikkeling van een scheur in het retinapigmentepitheel (RPE-blad) na anti-VEGF-behandeling voor natte LMD, zijn onder andere loslating van het RPE-blad met een grote afmeting en/of hoge intensiteit. Wanneer een behandeling met aflibercept wordt gestart, moet bij patiënten met deze risicofactoren voor het ontwikkelen van scheuren in het RPE-blad voorzichtigheid worden betracht.
- De behandeling mag niet worden gegeven aan patiënten met regmatogene retinaloslating of maculagaten van stadium 3 of 4.
- In geval van een retinascheur moet de dosis worden onthouden en moet de behandeling pas worden voortgezet als de scheur afdoende is hersteld.
De dosis moet worden onthouden en de behandeling moet niet eerder worden voortgezet dan bij de volgende geplande behandelingsafspraak in geval van:
- een vermindering in de best-corrected visual acuity (BCVA) van ≥ 30 letters vergeleken met de laatste beoordeling van de gezichtsscherpte;
- een subretinale bloeding waarbij het centrum van de fovea is betrokken, of als de omvang van de bloeding ≥ 50% van het totale laesiegebied betreft;
- In het geval van een uitgevoerde of geplande intraoculaire operatie mag de dosis niet worden gegeven in de 28 dagen voor of na de operatie.
- Aflibercept mag niet tijdens de zwangerschap worden gebruikt, tenzij het mogelijke voordeel zwaarder weegt dan het mogelijke risico voor de foetus (zie rubriek 4.6).
- Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 3 maanden na de laatste intravitreale injectie met aflibercept (zie rubriek 4.6).
Er is beperkte ervaring met de behandeling van patiënten met ischemische CRVO en BRVO.
Bij patiënten met klinische tekenen van irreversibel ischemisch visueel functieverlies, wordt de behandeling niet aangeraden.
Patiëntengroepen met beperkte gegevens
Er is slechts beperkte ervaring met de behandeling van patiënten met DME als gevolg van diabetes type I of van diabetespatiënten met een HbA1c hoger dan 12% of met proliferatieve diabetische retinopathie.
Aflibercept is niet onderzocht bij patiënten met actieve systemische infecties of bij patiënten met gelijktijdige oogaandoeningen, zoals loslating van de retina of maculagat. Er is ook geen ervaring met de behandeling met aflibercept bij diabetespatiënten met hypertensie die niet onder controle is gebracht. De arts dient rekening te houden met dit gebrek aan informatie bij het behandelen van dergelijke patiënten.
Bij myope CNV is er geen ervaring met aflibercept bij de behandeling van niet-Aziatische patiënten, patiënten die eerder zijn behandeld voor myope CNV en patiënten met extrafoveale laesies.
Informatie over hulpstoffen
Dit geneesmiddel bevat 0,015 mg polysorbaat 20 in elke toegediende dosis van 0,05 ml. Dit komt overeen met 0,3 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken. Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosiseenheid, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Bijkomend gebruik van fotodynamische therapie (PDT) met verteporfine en aflibercept is niet onderzocht, derhalve is er geen veiligheidsprofiel vastgesteld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 3 maanden na de laatste intravitreale injectie met aflibercept (zie rubriek 4.4).
Zwangerschap
Er zijn geen gegevens over het gebruik van aflibercept bij zwangere vrouwen. Uit dieronderzoek is embryofoetale toxiciteit gebleken (zie rubriek 5.3).
Hoewel de systemische blootstelling na oculaire toediening zeer laag is, mag aflibercept niet worden gebruikt tijdens de zwangerschap, tenzij het mogelijke voordeel zwaarder weegt dan het mogelijke risico voor de foetus.
Borstvoeding
Op basis van zeer beperkte gegevens bij de mens kan aflibercept in lage concentraties in de moedermelk worden uitgescheiden. Aflibercept is een groot eiwitmolecuul en de verwachting is dat de hoeveelheid medicatie die door het kind wordt opgenomen minimaal zal zijn. De effecten van aflibercept op een met moedermelk gevoede pasgeborene/zuigeling zijn niet bekend. Uit voorzorg wordt borstvoeding tijdens het gebruik van aflibercept niet aanbevolen.
Vruchtbaarheid
Resultaten van dieronderzoeken met hoge systemische blootstelling geven aan dat aflibercept de vruchtbaarheid van mannelijke en vrouwelijke dieren kan schaden (zie rubriek 5.3). Dergelijke effecten worden niet verwacht na oculaire toediening met zeer lage systemische blootstelling.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Injectie met aflibercept heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen vanwege mogelijke tijdelijke visusstoornissen geassocieerd met de intravitreale injectie of het oogonderzoek. Patiënten mogen niet autorijden en geen machines gebruiken voordat hun gezichtsfunctie voldoende is hersteld.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheidspopulatie in de acht fase III-onderzoeken bestond in totaal uit 3.102 patiënten. Hiervan werden 2.501 patiënten behandeld met de aanbevolen dosis van 2 mg.
Ernstige oculaire bijwerkingen in het tijdens het onderzoek behandelde oog gerelateerd aan de injectieprocedure zijn opgetreden bij minder dan 1 op 1.900 intravitreale injecties met aflibercept en bestonden uit blindheid, endoftalmitis, loslating van de retina, traumatisch cataract, cataract, glasvochtbloeding, glasvochtloslating en verhoogde intraoculaire druk (zie rubriek 4.4).
De meest frequent waargenomen bijwerkingen (bij ten minste 5% van de met aflibercept behandelde patiënten) waren conjunctivabloeding (25%), retinabloeding (11%), scherpzien gereduceerd (11%), oogpijn (10%), cataract (8%), verhoogde intraoculaire druk (8%), glasvochtloslating (7%) en glasvochttroebeling (7%).
Tabel met bijwerkingen
De hieronder beschreven veiligheidsgegevens omvatten alle bijwerkingen van de acht fase III-onderzoeken in de indicaties natte LMD, CRVO, BRVO, DME en myope CNV, waarvan het redelijkerwijs mogelijk is dat er een causale relatie bestaat met de injectieprocedure of het geneesmiddel.
De bijwerkingen zijn weergegeven per systeem/orgaanklasse en frequentie met de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), niet bekend (frequentie kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1: Alle tijdens de behandeling opgetreden bijwerkingen die bij patiënten in fase III-onderzoeken (gepoolde gegevens van de fase III-onderzoeken voor de indicaties natte LMD, CRVO, BRVO, DME en myope CNV) of postmarketing zijn gemeld
| Systeem/ orgaanklasse | Frequentie | Bijwerking |
| Immuunsysteem-aandoeningen | Soms | Overgevoeligheid*** |
| Oogaandoeningen | Zeer vaak | Scherpzien gereduceerd, retinabloeding, conjunctivabloeding, oogpijn |
| Vaak | Scheur in het RPE-blad*, loslating van RPE-blad, degeneratie retina, glasvochtbloeding, cataract, corticaal cataract, nucleair cataract, subcapsulair cataract, cornea-erosie, abrasie van de cornea, verhoogde intraoculaire druk, wazig zien, glasvochttroebelingen, glasvochtloslating, injectieplaatspijn, het gevoel een vreemd voorwerp in de ogen te hebben, traanproductie verhoogd, ooglidoedeem, injectieplaatsbloeding, keratitis punctata, conjunctivahyperemie, oculaire hyperemie | |
| Soms | Endoftalmitis**, retinaloslating, retinascheur, iritis, uveïtis, iridocyclitis, lenticulaire troebeling, cornea-epitheeldefect, injectieplaatsirritatie, abnormaal gevoel in het oog, ooglidirritatie, verschijnselen van ontsteking in de voorste oogkamer, corneaoedeem | |
| Zelden | Blindheid, traumatisch cataract, vitritis, hypopyon, retinale vasculitis | |
Niet bekend | Scleritis****, retinale occlusieve vasculitis**** |
* Aandoeningen waarvan bekend is dat ze het gevolg zijn van natte LMD. Alleen waargenomen in de onderzoeken met natte LMD.
** Cultuur-positieve en cultuur-negatieve endoftalmitis.
*** Postmarketing zijn gevallen van overgevoeligheid gemeld inclusief huiduitslag, pruritus, urticaria en enkele individuele gevallen van ernstige anafylactische/anafylactoïde reacties
**** Afkomstig van postmarketing-rapporten
Beschrijving van geselecteerde bijwerkingen
In de fase III-onderzoeken voor natte LMD werd een toename in incidentie van conjunctivale bloedingen waargenomen bij patiënten die anti-trombotische middelen ontvangen. Deze verhoogde incidentie was vergelijkbaar tussen patiënten die behandeld werden met ranibizumab en aflibercept.
Arteriële trombo-embolische voorvallen (ATE’s) zijn bijwerkingen die mogelijk zijn gerelateerd aan systemische VEGF-remming. Er bestaat een theoretisch risico dat arteriële trombo-embolische voorvallen, inclusief beroerte en myocardinfarct, optreden na intravitreaal gebruik van VEGF-remmers.
In klinische onderzoeken met aflibercept werd een lage incidentie van arteriële trombo-embolische voorvallen bij patiënten met LMD, DME, RVO en myope CNV waargenomen. Bij alle indicaties werd geen opmerkelijk verschil gevonden tussen de groepen die behandeld waren met aflibercept en de respectieve vergelijkingsgroepen.
Zoals bij alle therapeutische eiwitten bestaat er met Ahzantive een kans op immunogeniciteit.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Tijdens klinische onderzoeken werden doses van maximaal 4 mg in maandelijkse intervallen gebruikt en traden geïsoleerde gevallen van overdosering met 8 mg op.
Door overdosering met een vergroot injectievolume kan de intraoculaire druk toenemen. Daarom moet in geval van overdosis de intraoculaire druk worden gecontroleerd en moet een passende behandeling worden gestart indien de behandelend arts dit nodig acht (zie rubriek 6.6).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: oftalmologica / antineovascularisatiemiddelen, ATC-code: S01LA05
Aflibercept is een recombinant fusie-eiwit bestaande uit delen van extracellulaire domeinen van humane VEGF-receptor 1 en 2 gefuseerd met het Fc-gedeelte van humane IgG1.
Aflibercept wordt geproduceerd in Chinese-hamsterovarium (CHO)-K1-cellen met behulp van recombinante DNA-technologie.
Aflibercept werkt als oplosbare lokreceptor die VEGF-A en PlGF met een hogere affiniteit dan hun natuurlijke receptoren bindt, en daardoor de binding en activering van deze verwante VEGF-receptoren kan verhinderen.
Ahzantive is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).
Werkingsmechanisme
Vasculaire endotheliale groeifactor-A (VEGF-A) en placentale groeifactor (PlGF) zijn leden van de VEGF-familie van angiogene factoren die kunnen fungeren als krachtige mitogene en chemotactische factoren en vasculaire permeabiliteitsfactoren voor endotheelcellen. VEGF werkt via twee receptortyrosinekinasen, VEGFR-1 en VEGFR-2, aanwezig op het oppervlak van endotheelcellen. PlGF bindt alleen aan VEGFR-1, dat ook aanwezig is op het oppervlak van leukocyten. Een overmatige activering van deze receptoren door VEGF-A kan leiden tot pathologische neovascularisatie en overmatige vasculaire permeabiliteit. PlGF kan in deze processen samenwerken met VEGF-A en het is ook bekend dat PlGF leukocyteninfiltratie en vaatontsteking bevordert.
Farmacodynamische effecten
Natte LMD
Natte LMD wordt gekenmerkt door pathologische choroïdale neovascularisatie (CNV). Lekkage van bloed en vloeistof door CNV kan retinaverdikking of -oedeem en/of sub-/intraretinale bloeding veroorzaken, wat verlies van de gezichtsscherpte tot gevolg heeft.
Bij patiënten die met aflibercept werden behandeld (één injectie per maand gedurende 3 opeenvolgende maanden, gevolgd door één injectie per twee maanden), nam de centrale retinadikte (CRT) af kort na het begin van de behandeling en nam de gemiddelde afmeting van de CNV-laesie af. Dit kwam overeen met de resultaten die werden gezien bij ranibizumab maandelijks 0,5 mg.
In het VIEW1-onderzoek werden met optische coherentietomografie (OCT) gemiddelde afnamen van de CRT waargenomen (-130 en -129 micron op week 52 voor respectievelijk de onderzoeksgroep die aflibercept 2 mg elke twee maanden kreeg en de onderzoeksgroep die ranibizumab 0,5 mg elke maand kreeg). Ook werden op week 52 in het VIEW2-onderzoek met OCT gemiddelde afnamen van de CRT waargenomen (-149 en -139 micron voor respectievelijk de onderzoeksgroep die aflibercept 2 mg elke twee maanden kreeg en de onderzoeksgroep die ranibizumab 0,5 mg elke maand kreeg). De afname van de CNV-afmeting en de afname van de CRT bleven over het algemeen behouden in het tweede jaar van de onderzoeken.
De ALTAIR-studie werd uitgevoerd bij Japanse patiënten met behandelingsnaïeve natte LMD en liet vergelijkbare resultaten zien met de VIEW studies; er werden 3 initiële maandelijkse aflibercept 2 mg-injecties gegeven, gevolgd door één injectie na nog eens 2 maanden, waarna een treat-and-extend-regime werd gehanteerd met variabele behandelingsintervallen (2-wekelijkse of 4-wekelijkse aanpassingen) tot een maximum interval van 16 weken volgens vooraf gespecificeerde criteria. Op week 52 waren met OCT gemiddelde dalingen van de CRT van -134,4 en -126,1 micron waargenomen voor respectievelijk de 2-wekelijkse aanpassingsgroep en de 4-wekelijkse aanpassingsgroep. Het percentage patiënten bij wie met OCT geen vocht werd waargenomen op week 52 was 68,3% en 69,1% in respectievelijk de 2-wekelijkse en 4-wekelijkse aanpassingsgroepen. De afname van CRT werd over het algemeen gehandhaafd in beide behandelingsgroepen in het tweede jaar van de ALTAIR-studie.
De ARIES-studie werd ontworpen om de non-inferioriteit te onderzoeken van een aflibercept 2 mg treat-and-extend-doseringsregime onmiddellijk gestart na toediening van 3 initiële maandelijkse injecties en een additionele injectie na 2 maanden vergeleken met een treat-and-extend-doseringsregime gestart na een jaar behandeling. Voor patiënten die ten minste eenmaal tijdens de looptijd van de studie een meer frequente dosering nodig hadden dan Q8 bleef de CRT hoger, maar de gemiddelde afname van de CRT vanaf baseline tot week 104 bedroeg -160,4 micron, vergelijkbaar met de patiënten die werden behandeld op Q8 of minder frequente intervallen.
Macula-oedeem secundair aan CRVO en BRVO
Bij CRVO en BRVO treedt retinale ischemie op. Dit veroorzaakt afgifte van VEGF, wat op zijn beurt de ‘tight junctions’ destabiliseert en de proliferatie van endotheelcellen bevordert. Op regulatie van VEGF wordt in verband gebracht met de afbraak van de bloed-retinabarrière, een verhoogde vasculaire permeabiliteit, retina-oedeem en neovascularisatie complicaties.
Bij patiënten die met zes opeenvolgende maandelijkse injecties aflibercept 2 mg werden behandeld werd er een consistente, snelle en robuuste morfologische respons waargenomen (gemeten als verbetering in gemiddelde CRT). In week 24 was de afname van CRT statistisch superieur versus controle voor alle drie de onderzoeken (COPERNICUS in CRVO: -457 versus -145 micron; GALILEO in CRVO: -449 versus -169 micron; VIBRANT in BRVO: -280 versus -128 micron). Deze afname in CRT vanaf baseline werd behouden tot het einde van elk onderzoek, week 100 bij COPERNICUS, week 76 bij GALILEO en week 52 bij VIBRANT.
Diabetisch macula-oedeem
Diabetisch macula-oedeem is een gevolg van diabetische retinopathie en wordt gekenmerkt door verhoogde vaatpermeabiliteit en schade aan de retinacapillairen, wat kan leiden tot verminderde gezichtsscherpte. Bij patiënten die werden behandeld met aflibercept, van wie de meesten waren geclassificeerd als patiënten met diabetes type II, werd een snelle en robuuste respons in de morfologie gezien (CRT, DRSS niveau).
In de VIVIDDME- en VISTADME-onderzoeken werd een statistisch significant grotere gemiddelde afname in CRT vanaf baseline tot week 52 waargenomen bij patiënten die behandeld waren met aflibercept in vergelijking met de laser controlegroep, respectievelijk -192,4 en -183,1 micron voor de aflibercept 2Q8-groepen en -66,2 en -73,3 micron voor de controlegroepen. Op week 100 bleef de daling gehandhaafd met -195,8 en -191,1 micron voor de aflibercept 2Q8-groepen en -85,7 micron en -83,9 micron voor de controlegroepen, in respectievelijk het VIVIDDME-onderzoek en het VISTADME-onderzoek.
Op een vooraf vastgestelde wijze werd een verbetering in de DRSS met ≥ 2 stappen beoordeeld in de VIVIDDME- en VISTADME-onderzoeken. De DRSS-score was gradeerbaar voor 73,7% van de patiënten in het VIVIDDME-onderzoek en 98,3% van de patiënten in het VISTADME-onderzoek. Op week 52 hadden 27,7% en 29,1% van de aflibercept 2Q8-groepen en 7,5% en 14,3% van de controlegroepen een verbetering in de DRSS met ≥ 2 stappen. Op week 100 bedroegen de respectievelijke percentages 32,6% en 37,1% van de aflibercept 2Q8-groepen en 8,2% en 15,6% van de controlegroepen.
De VIOLET-studie vergeleek drie verschillende doseringsregimes van aflibercept 2 mg voor de behandeling van DME na een behandelingsduur van ten minste één jaar op vaste intervallen, waarbij de behandeling werd gestart met 5 opeenvolgende maandelijkse doses gevolgd door een dosis elke 2 maanden. Op week 52 en week 100 van de studie, d.w.z. het tweede en derde jaar van de behandeling, waren de gemiddelde veranderingen in CRT klinisch vergelijkbaar voor treat-and-extend (2T&E), pro re nata (2PRN) en 2Q8. Deze bedroegen respectievelijk -2,1, 2,2 en -18,8 micron op week 52 en 2,3, -13,9 en -15,5 micron op week 100.
Myope choroïdale neovascularisatie
Myope choroïdale neovascularisatie (myope CNV) is een vaak voorkomende oorzaak van verlies van gezichtsvermogen bij volwassenen met pathologische myopie. Het ontstaat als een wondgenezingsmechanisme als gevolg van rupturen van de membraan van Bruch en vormt de grootste bedreiging voor het gezichtsvermogen bij pathologische myopie.
Bij patiënten die in het MYRROR-onderzoek werden behandeld met aflibercept (één injectie bij de start van de therapie, met aanvullende injecties indien de ziekte bleef aanhouden of terugkeerde), nam de CRT snel na de start van de behandeling af ten gunste van aflibercept op week 24 (-79 micron en -4 micron voor respectievelijk de aflibercept 2 mg behandelgroep en de controlegroep), wat gehandhaafd bleef tot en met week 48.
Daarnaast nam ook de gemiddelde afmeting van CNV-laesies af.
Klinische werkzaamheid en veiligheid
Natte LMD
De veiligheid en werkzaamheid van aflibercept werden beoordeeld in twee gerandomiseerde, multicentrische, dubbelblinde onderzoeken met een actieve controlegroep bij patiënten met natte LMD (VIEW1 en VIEW2) met een totaal van 2.412 patiënten, die behandeld werden en evalueerbaar waren op werkzaamheid (1.817 met aflibercept). De leeftijd van de patiënten varieerde van 49 jaar tot 99 jaar met een gemiddelde van 76 jaar. In deze klinische onderzoeken was ongeveer 89% van de patiënten (1.616/1.817) die gerandomiseerd waren naar behandeling met aflibercept 65 jaar of ouder, en ongeveer 63% (1.139/1.817) was 75 jaar of ouder. In elk onderzoek werden patiënten willekeurig (gerandomiseerd) in een verhouding van 1:1:1:1 toegewezen aan 1 van de volgende 4 doseringsregimes:
- 1) aflibercept 2 mg toegediend elke 8 weken na 3 maandelijkse opstartdoses (aflibercept 2Q8);
- 2) aflibercept 2 mg toegediend elke 4 weken (aflibercept 2Q4);
- 3) aflibercept 0,5 mg toegediend elke 4 weken (aflibercept 0,5Q4); en
- 4) ranibizumab 0,5 mg toegediend elke 4 weken (ranibizumab 0,5Q4).
In het tweede jaar van de onderzoeken kregen de patiënten nog steeds de initiële door randomisatie toegewezen dosering, maar volgens een doseringsschema dat werd aangepast op basis van de beoordeling van visuele en anatomische resultaten en met een in het protocol gedefinieerd maximumdoseringsinterval van 12 weken.
In beide onderzoeken was het primaire werkzaamheidseindpunt het aandeel van de patiënten in de ‘per-protocolset’ dat het gezichtsvermogen behield, dat wil zeggen het verlies van minder dan 15 letters aan gezichtsscherpte op week 52 vanaf baseline.
In het VIEW1-onderzoek behield op week 52 95,1% van de patiënten in de aflibercept 2Q8-groep het gezichtsvermogen vergeleken met 94,4% van de patiënten in de ranibizumab 0,5Q4-groep. In het VIEW2-onderzoek behield op week 52 95,6% van de patiënten in de aflibercept 2Q8-groep het gezichtsvermogen vergeleken met 94,4% van de patiënten in de ranibizumab 0,5Q4-groep. In beide onderzoeken bleek aflibercept niet slechter te zijn en klinisch equivalent met de ranibizumab 0,5Q4-groep.
Gedetailleerde resultaten uit de gecombineerde analyse van beide onderzoeken worden weergegeven in tabel 2 en figuur 1 hieronder.
Tabel 2: werkzaamheidsresultaten op week 52 (primaire analyse) en week 96; gecombineerde gegevens uit de VIEW1- en VIEW2-onderzoekenB)
| Werkzaamheidsresultaat | Aflibercept 2Q8 E) (aflibercept 2 mg elke 8 weken na 3 maandelijkse opstartdoses) (N = 607) | Ranibizumab 0,5Q4 (ranibizumab 0,5 mg elke 4 weken) (N = 595) | ||
| Week 52 | Week 96 | Week 52 | Week 96 | |
| Gemiddeld aantal injecties vanaf baseline | 7,6 | 11,2 | 12,3 | 16,5 |
| Gemiddeld aantal injecties van week 52 tot 96 | 4,2 | 4,7 | ||
| Percentage patiënten met < 15 letters verlies vanaf baseline (PPSA) | 95,33%B) | 92,42% | 94,42% B) | 91,60% |
| VerschilC) (95%-BI)D) | 0,9% (-1,7; 3,5)F) | 0,8% (-2,3; 3,8)F) | ||
| Gemiddelde verandering in BCVA zoals gemeten door ETDRSA)-letterscore ten opzichte van baseline | 8,40 | 7,62 | 8,74 | 7,89 |
Verschil in LS A)-gemiddelde verandering (ETDRS-letters)C) (95%-BI)D) | -0,32 (-1,87; 1,23) | -0,25 (-1,98; 1,49) | ||
| Percentage patiënten met ≥ 15 letters winst vanaf baseline | 30,97% | 33,44% | 32,44% | 31,60% |
| VerschilC) (95%-BI)D) | -1,5% (-6,8; 3,8) | 1,8% (-3,5; 7,1) | ||
A) BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte)
ETDRS: Early Treatment Diabetic Retinopathy Study
LS: Least square means (kleinstekwadratenschattingen van de gemiddelden) afgeleid met ANCOVA PPS: Per Protocol Set
B) Full Analysis Set (FAS, oftewel de volledige steekproef), Last Observation Carried Forward (LOCF, d.w.z.
voor ontbrekende gegevens zijn de gegevens van de laatste waarneming gebruikt) voor alle analyses behalve voor het percentage patiënten dat de gezichtsscherpte op week 52 had behouden, hiervoor is de PPS gebruikt. C) Het verschil is de waarde van de afliberceptgroep min de waarde van de ranibizumabgroep. Een positieve waarde geeft aan dat de waarde van aflibercept hoger is.
D) Betrouwbaarheidsinterval (BI) berekend via normale benadering
E) Na het begin van de behandeling met drie maandelijkse doses
F) Een betrouwbaarheidsinterval dat volledig boven -10% ligt, indiceert non-inferioriteit van aflibercept ten opzichte van ranibizumab
Figuur 1. Gemiddelde verandering in gezichtsscherpte van baseline tot week 96 voor de gecombineerde gegevens van het View1- en View2-onderzoek
In een analyse van gecombineerde gegevens van VIEW1 en VIEW2 liet aflibercept klinisch belangrijke veranderingen ten opzichte van baseline zien in het vooraf gespecificeerde secundaire werkzaamheidseindpunt, de National Eye Institute Visual Function Questionnaire (NEI VFQ-25) zonder klinisch betekenisvolle verschillen met ranibizumab. De grootte van deze veranderingen was vergelijkbaar met de grootte die werd waargenomen in gepubliceerde onderzoeken, wat correspondeerde met een winst van 15 letters in best gecorrigeerde gezichtsscherpte (BCVA).
In het tweede jaar van de onderzoeken bleef de werkzaamheid in het algemeen gehandhaafd tot aan de laatste beoordeling op week 96, en 2-4% van de patiënten had alle injecties op maandbasis nodig, en een derde van de patiënten had ten minste één injectie met een behandelingsinterval van slechts één maand nodig.
Afnamen in het gemiddelde CNV-gebied waren duidelijk in alle dosisgroepen in beide onderzoeken.
De werkzaamheidsresultaten in alle evalueerbare subgroepen (bijv. leeftijd, geslacht, ras, gezichtsscherpte in baseline, type laesie, afmeting van de laesie) in elk onderzoek en in de gecombineerde analyse waren consistent met de resultaten in de totale populaties.
ALTAIR was een 96 weken durend multicenter, gerandomiseerd, open-label onderzoek bij 247 Japanse patiënten met behandelingsnaïeve natte LMD, opgezet om de werkzaamheid en veiligheid van aflibercept te beoordelen na toepassing van twee verschillende aanpassingsintervallen (2-wekelijks of 4-wekelijks) van een treat-and-extend-doseringsregime.
Alle patiënten kregen 3 maanden lang een maandelijkse dosis van aflibercept 2 mg, gevolgd door één injectie na nog eens een interval van twee maanden. Op week 16 werden de patiënten 1:1 gerandomiseerd verdeeld in twee behandelingsgroepen: 1) aflibercept treat-and-extend met 2-wekelijkse aanpassingen en 2) aflibercept treat-and-extend met 4-wekelijkse aanpassingen. Tot verlenging of verkorting van het behandelingsinterval werd besloten op basis van visuele en/of anatomische criteria gedefinieerd in een protocol, met een maximaal behandelingsinterval van 16 weken voor beide groepen.
Het primaire werkzaamheidseindpunt was de gemiddelde verandering in BCVA vanaf baseline tot en met week 52. De secundaire werkzaamheidseindpunten waren het percentage patiënten dat niet ≥ 15 letters verloor en het percentage patiënten met een winst van ten minste 15 letters in BCVA vanaf baseline tot en met week 52.
Op week 52 bereikten de patiënten in de treat-and-extend-arm met 2-wekelijkse aanpassingen een gemiddelde toename van 9,0 letters vanaf baseline in vergelijking met 8,4 letters voor diegenen in de 4-wekelijkse aanpassingsgroep [LS gemiddeld verschil in letters (95% BI): -0,4 (-3,8; 3,0), ANCOVA]. Het percentage patiënten dat niet ≥ 15 letters verloor was in beide behandelingsgroepen 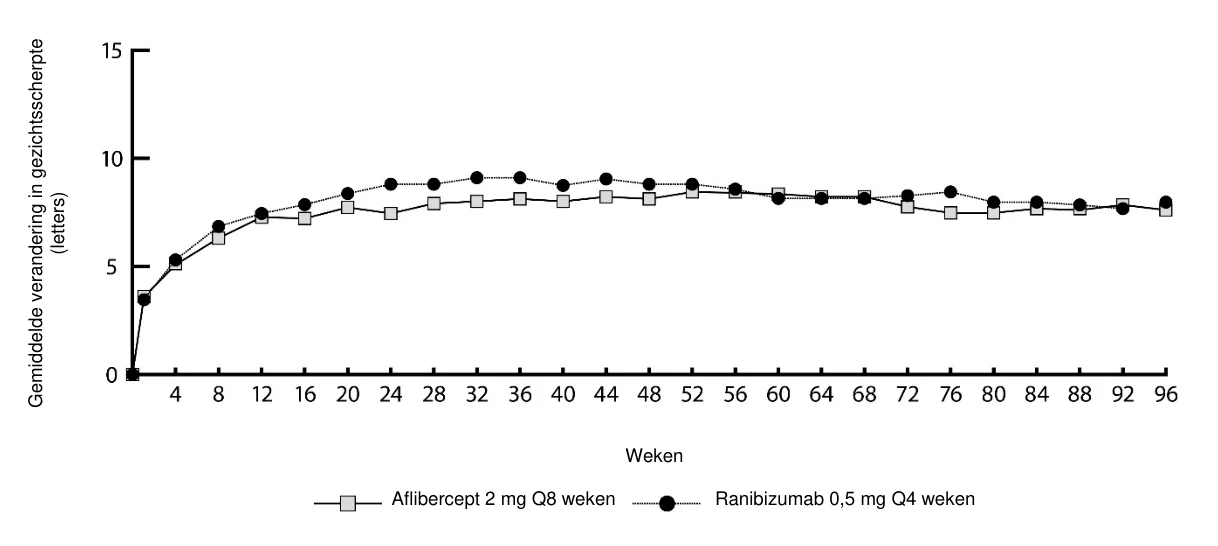 vergelijkbaar (96,7% in de 2-wekelijkse en 95,9% in de 4-wekelijkse aanpassingsgroepen). Het percentage patiënten dat in week 52 een winst had van ≥ 15 letters was 32,5% in de 2-wekelijkse aanpassingsgroep en 30,9% in de 4-wekelijkse aanpassingsgroep. Het percentage patiënten dat hun behandelingsinterval verlengde tot 12 weken of langer was 42,3% in de 2-wekelijkse aanpassingsgroep en 49,6% in de 4-wekelijkse aanpassingsgroep. Bovendien werden in de 4-wekelijkse aanpassingsgroep bij 40,7% van de patiënten de intervallen tot 16 weken verlengd. Bij het laatste bezoek tot week 52, hadden 56,8% en 57,8% van de patiënten in respectievelijk de 2-wekelijkse en 4-wekelijkse aanpassingsgroepen hun volgende injectie gepland op een interval van 12 weken of langer.
In het tweede jaar van de studie bleef de werkzaamheid in het algemeen gehandhaafd tot en met de laatste beoordeling in week 96, met een gemiddelde winst vanaf de baseline van 7,6 letters voor de 2-wekelijkse aanpassingsgroep en 6,1 letters voor de 4-wekelijkse aanpassingsgroep. Het percentage patiënten dat hun behandelingsinterval verlengde tot 12 weken of langer was 56,9% in de 2-wekelijkse aanpassingsgroep en 60,2% in de 4-wekelijkse aanpassingsgroep. Bij het laatste bezoek voorafgaand aan week 96, hadden 64,9% en 61,2% van de patiënten in respectievelijk de 2-wekelijkse en 4-wekelijkse aanpassingsgroepen hun volgende injectie gepland op een interval van 12 weken of langer. Tijdens het tweede behandelingsjaar ontvingen patiënten in zowel de 2-wekelijkse als 4-wekelijkse aanpassingsgroepen respectievelijk gemiddeld 3,6 en 3,7 injecties. Gedurende de behandelingsperiode van 2 jaar ontvingen patiënten gemiddeld 10,4 injecties.
Oculaire en systemische veiligheidsprofielen waren vergelijkbaar met de veiligheid waargenomen in de hoofdstudies VIEW1 en VIEW2.
ARIES was een 104 weken durend, multicenter, gerandomiseerd, open-label, actief gecontroleerd onderzoek bij 269 patiënten met behandelingsnaïeve natte LMD, ontworpen om de non-inferioriteit in werkzaamheid en veiligheid te beoordelen van een treat-and-extend-doseringsregime gestart na toediening van 3 initiële maandelijkse injecties gevolgd door een verlenging naar een 2-maandelijks behandelingsinterval vergeleken met een treat-and-extend-doseringsregime gestart na het eerste jaar van de behandeling.
De ARIES-studie onderzocht ook het percentage patiënten dat meer frequente behandeling nodig had dan elke 8 weken op basis van het besluit van de onderzoeker. Van de 269 patiënten ontvingen 62 patiënten minstens één keer tijdens de looptijd van de studie een meer frequente dosering. Deze patiënten bleven in de studie, en ontvingen behandeling volgens het beste klinische oordeel van de onderzoeker maar niet frequenter dan elke 4 weken. Hun behandelingsintervallen konden daarna weer worden verlengd. Het gemiddelde behandelingsinterval na de beslissing om vaker te behandelen was 6,1 weken. De BCVA op week 104 was lager bij patiënten die ten minste één keer tijdens de looptijd van de studie een intensievere behandeling nodig hadden vergeleken met patiënten die dat niet nodig hadden en de gemiddelde verandering in BCVA van baseline tot het einde van de studie was +2,3 ± 15,6 letters. Onder de patiënten die meer frequent behandeld werden, behield 85,5% het gezichtsvermogen, d.w.z. verloor minder dan 15 letters, en bij 19,4% was er een toename van 15 letters of meer. Het veiligheidsprofiel van de patiënten die meer frequent behandeld werden dan elke 8 weken was vergelijkbaar met de veiligheidsdata uit VIEW 1 en VIEW 2.
Macula-oedeem secundair aan CRVO
De veiligheid en werkzaamheid van aflibercept werden beoordeeld in twee gerandomiseerde, multicentrische, dubbelblinde, shamgecontroleerde onderzoeken met patiënten met macula-oedeem secundair aan centrale retinale veneuze occlusie (CRVO) (COPERNICUS en GALILEO) met een totaal van 358 patiënten die behandeld werden en evalueerbaar waren op werkzaamheid (217 met aflibercept). De leeftijd van de patiënten varieerde van 22 tot 89 jaar met een gemiddelde van 64 jaar. In de CRVO-onderzoeken was ongeveer 52% (112/217) van de patiënten, die gerandomiseerd waren naar behandeling met aflibercept, 65 jaar of ouder, en ongeveer 18% (38/217) was 75 jaar of ouder. In beide onderzoeken werden patiënten willekeurig (gerandomiseerd) in een verhouding van 3:2 toegewezen aan ofwel 2 mg aflibercept toegediend elke 4 weken (2Q4) ofwel aan de controlegroep, die elke 4 weken sham-injecties kreeg met een totaal van 6 injecties.
Na 6 opeenvolgende maandelijkse injecties kregen patiënten alleen behandeling als zij aan vooraf gespecificeerde herbehandelingscriteria voldeden, behalve de patiënten in de controlegroep in het GALILEO-onderzoek, die sham-injecties bleven krijgen (‘control to control’) tot week 52. Vanaf dit tijdstip werden alle patiënten behandeld indien zij aan vooraf gespecificeerde criteria voldeden.
In beide onderzoeken was het primaire werkzaamheidseindpunt het aandeel van de patiënten dat ten minste 15 letters in BCVA won op week 24 in vergelijking tot baseline. Een secundaire werkzaamheidsvariabele was de verandering in gezichtsscherpte op week 24 in vergelijking tot baseline.
Het verschil tussen de behandelgroepen was statistisch significant met hogere waarden voor aflibercept in beide onderzoeken. De maximale verbetering in gezichtsscherpte werd bereikt op maand 3 met een daaropvolgende stabilisatie van de gezichtsscherpte en CRT tot maand 6. Het statistisch significante verschil werd gehandhaafd tot en met week 52.
Gedetailleerde resultaten uit de analyse van beide onderzoeken worden weergegeven in tabel 3 en figuur 2 hieronder.
Tabel 3: Werkzaamheidsresultaten op week 24, week 52 en week 76/100 (Full Analysis Set met LOCFC)) in de COPERNICUS- en GALILEO-onderzoeken
| Werkzaamheidsresultat en | COPERNICUS | GALILEO | ||||||||||
| 24 weken | 52 weken | 100 weken | 24 weken | 52 weken | 76 weken | |||||||
Aflibercep t 2 mg Q4 (N = 114) | Controle -groep (N = 73) | Aflibercep t 2 mg (N = 114) | Controle -groepE) (N = 73) | Aflibercep t F) 2 mg (N = 114) | Controle -groep E,F) (N = 73) | Aflibercep t 2 mg Q4 (N = 103) | Controle -groep (N = 68) | Aflibercep t 2 mg (N = 103) | Controle -groep (N = 68) | Aflibercep t G) 2 mg (N = 103) | Controle
(N = 68) | |
| Percentage patiënten met > 15 letters winst ten opzichte van baseline | 56% | 12% | 55% | 30% | 49,1% | 23,3% | 60% | 22% | 60% | 32% | 57,3% | 29,4% |
Gewogen verschilA,B,E) (95%-BI) p-waarde | 44,8% (33,0; 56,6) p < 0,0001 | 25,9% (11,8; 40,1) p = 0,0006 | 26,7% (13,1; 40,3) p = 0,0003 | 38,3% (24,4; 52,1) p < 0,0001 | 27,9% (13,0; 42,7) p = 0,0004 | 28,0% (13,3; 42,6) p = 0,0004 | ||||||
| Gemiddelde verandering in BCVAC) zoals gemeten door ETDRSC)-letterscore ten opzichte van baseline (SD) | 17,3 (12,8) | -4,0 (18,0) | 16,2 (17,4) | 3,8 (17,1) | 13,0 (17,7) | 1,5 (17,7) | 18,0 (12,2 | 3,3 (14,1) | 16,9 (14,8) | 3,8 (18,1) | 13,7 (17,8) | 6,2 (17,7) |
Verschil in LS-gemiddeldeA,C,D,E) (95%-BI) p-waarde | 21,7 (17,4; 26,0) p < 0,0001 | 12,7 (7,7; 17,7) p < 0,0001 | 11,8 (6,7; 17,0) p < 0,0001 | 14,7 (10,8; 18,7) p < 0,0001 | 13,2 (8,2; 18,2) p < 0,0001 | 7,6 (2,1; 13,1) p = 0,0070 | ||||||
A) Verschil is aflibercept 2 mg Q4 weken min controlegroep
B) Verschil en betrouwbaarheidsinterval (BI) zijn berekend met de Cochran-Mantel-Haenszel (CMH)-test, aangepast voor regio (Amerika vs. de rest van de wereld voor
COPERNICUS en Europa vs. Azië/gebied rond Grote Oceaan voor GALILEO) en BCVA-categorie op baseline (> 20/200 en ≤ 20/200) C) BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte)
ETDRS: Early Treatment Diabetic Retinopathy Study
LOCF: Last Observation Carried Forward (voor ontbrekende gegevens zijn de gegevens van de laatste waarneming gebruikt)
SD: Standaarddeviatie
LS: Least square means (kleinstekwadratenschattingen van de gemiddelden) afgeleid met ANCOVA
D) Het verschil in LS-gemiddelde en het betrouwbaarheidsinterval zijn gebaseerd op een ANCOVA-model met de factoren behandelgroep, regio (Amerika vs. de rest van de wereld voor COPERNICUS en Europa vs. Azië/het gebied rond de Grote Oceaan voor GALILEO) en BCVA-categorie op baseline (> 20/200 en ≤ 20/200) E) In het COPERNICUS-onderzoek konden de patiënten uit de controlegroep indien nodig aflibercept krijgen, elke 4 weken vanaf week 24 tot week 52; patiënten hadden elke
4 weken een bezoek.
F) In het COPERNICUS-onderzoek kregen zowel de controlegroep als de aflibercept 2 mg-patiënten indien nodig aflibercept 2 mg, elke 4 weken te beginnen op week 52 tot week 96; patiënten hadden elk kwartaal een verplicht bezoek, maar konden, indien dit nodig was, elke 4 weken zijn gezien.
G) In het GALILEO-onderzoek kregen zowel de controlegroep als de aflibercept 2 mg-patiënten indien nodig aflibercept 2 mg, elke 8 weken te beginnen op week 52 tot week 68; patiënten hadden elke 8 weken een verplicht bezoek.
Figuur 2: Gemiddelde verandering in gezichtsscherpte van baseline tot week 76/100 per behandel-groep voor de COPERNICUS- en GALILEO-onderzoeken (Full Analysis Set)
Bij GALILEO had 86,4% (n = 89) van de aflibercept-groep en 79,4% (n = 54) van de sham-groep geperfundeerd CRVO op baseline. Op week 24 was dit 91,8% (n = 89) in de aflibercept-groep en 85,5% (n = 47) in de sham-groep. Deze verhoudingen bleven gehandhaafd op week 76 met 84,3% (n = 75) in de aflibercept-groep en 84,0% (n = 42) in de sham-groep.
In COPERNICUS had 67,5% (n = 77) van de aflibercept-groep en 68,5% (n = 50) van de sham-groep geperfundeerd CRVO op baseline. Op week 24 was dit 87,4% (n = 90) in de aflibercept-groep en 58,6% (n = 34) in de sham-groep. Deze verhoudingen bleven gehandhaafd op week 100 met 76,8% (n = 76) in de aflibercept-groep en 78% (n = 39) in de sham-groep. De patiënten in de sham-groep kwamen in aanmerking voor het krijgen van aflibercept vanaf week 24.
Het gunstige effect van de behandeling met aflibercept op de visuele functie was vergelijkbaar in de baseline subgroepen van geperfundeerde en niet-geperfundeerde patiënten. Behandelingseffecten in andere evalueerbare subgroepen (bijv. leeftijd, geslacht, ras, gezichtsscherpte op baseline, CRVO-duur) in elk onderzoek waren over het algemeen consistent met de resultaten in de totale populaties. In gecombineerde data-analyse van GALILEO en COPERNICUS liet aflibercept klinisch relevante veranderingen vanaf baseline zien in het vooraf gespecifieerde secundaire eindpunt voor de werkzaamheid National Eye Institute Visual Function Questionnaire (NEI VFQ-25). De omvang van deze veranderingen was vergelijkbaar met die gezien is in gepubliceerde onderzoeken, die correspondeerde met een winst van 15 letters in best gecorrigeerde gezichtsscherpte (Best Corrected Visual Acuity; BCVA). 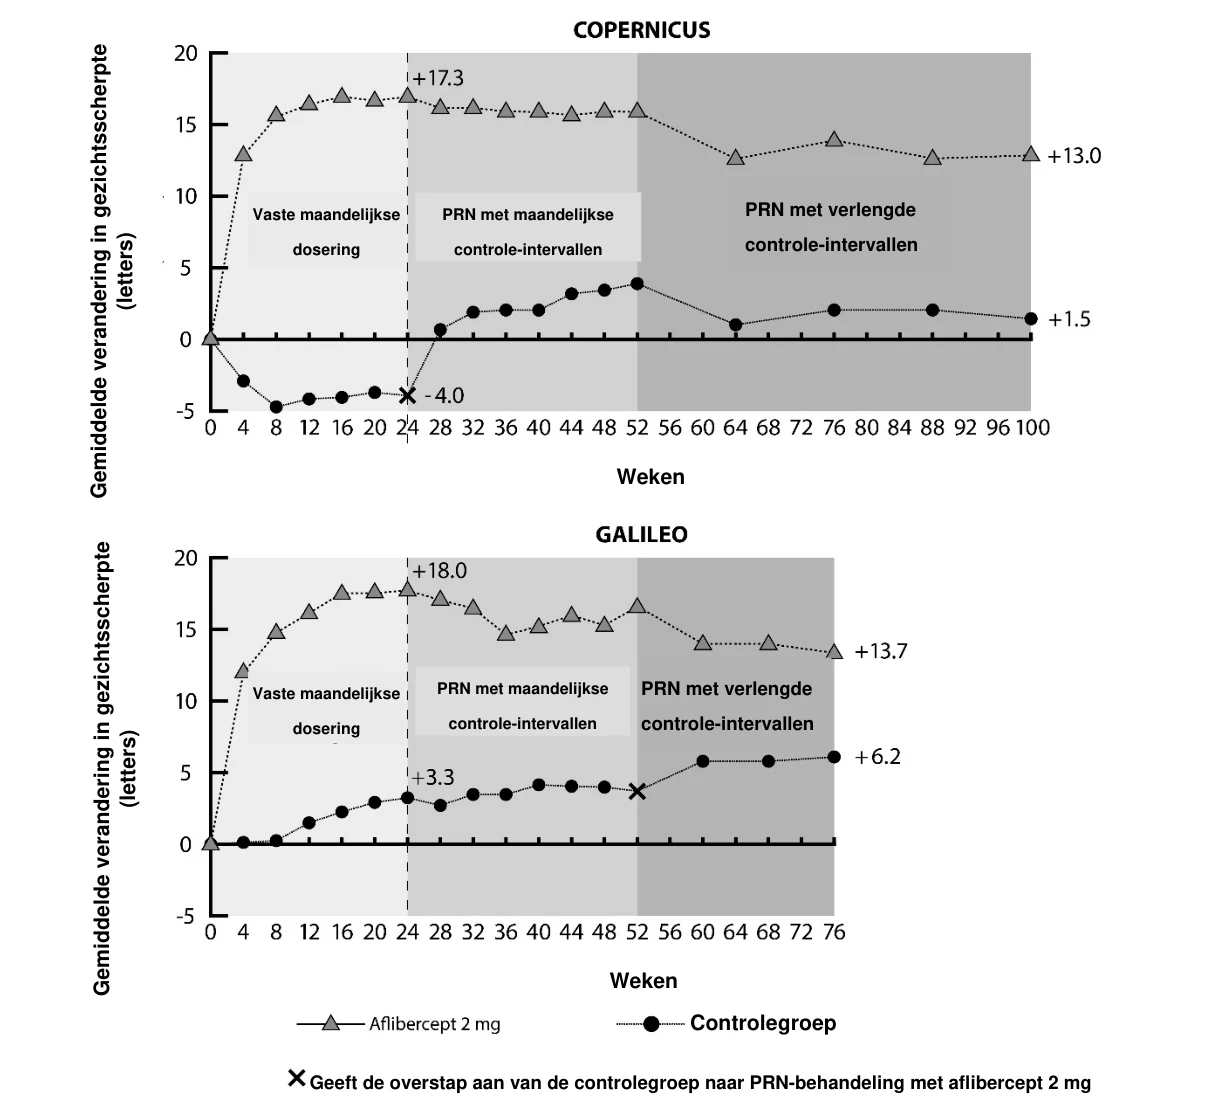
Macula-oedeem secundair aan BRVO
De veiligheid en werkzaamheid van aflibercept werden beoordeeld in een gerandomiseerd, multicentrisch, dubbelblind onderzoek met een actieve controlegroep, met patiënten met macula-oedeem secundair aan BRVO (VIBRANT) waaronder ook Hemi-Retinal Vein Occlusion. Een totaal van 181 patiënten werd behandeld en was evalueerbaar op werkzaamheid (91 met aflibercept). De leeftijd van de patiënten varieerde van 42 tot 94 jaar met een gemiddelde van 65 jaar. In het BRVO-onderzoek was ongeveer 58% (53/91) van de patiënten die gerandomiseerd waren naar behandeling met aflibercept 65 jaar of ouder, en ongeveer 23% (21/91) was 75 jaar of ouder. In het onderzoek werden patiënten willekeurig (gerandomiseerd) in een verhouding van 1:1 toegewezen aan ofwel 2 mg aflibercept toegediend elke 8 weken na 6 initiële maandelijkse injecties ofwel laser fotocoagulatie toegediend op baseline (laser controlegroep). Patiënten in de laser controlegroep konden additionele laser fotocoagulatie (‘rescue laser treatment’ genoemd) ontvangen vanaf week 12 met een minimaal interval van 12 weken. Op basis van vooraf gespecificeerde criteria konden patiënten in de lasergroep rescue treatment met aflibercept 2 mg vanaf week 24 ontvangen, die elke 4 weken gedurende 3 maanden toegediend werd, gevolgd door elke 8 weken.
In het VIBRANT-onderzoek was het primaire werkzaamheidseindpunt het aandeel van de patiënten dat ten minste 15 letters in BCVA won op week 24 in vergelijking tot baseline en de aflibercept-groep was superieur ten opzichte van de laser controle.
Een secundair werkzaamheidseindpunt was de verandering in gezichtsscherpte op week 24 in vergelijking tot baseline, die statistisch significant in het voordeel van aflibercept was in het VIBRANT-onderzoek. Het verloop van verbetering in gezichtsscherpte was snel en de piek in verbetering werd bereikt na 3 maanden met stabilisatie van het effect tot maand 12.
In de lasergroep ontvingen 67 patiënten rescue treatment met aflibercept vanaf week 24 (actieve controlegroep/aflibercept 2 mg-groep), wat resulteerde in een verbeterde gezichtsscherpte met ongeveer 5 letters van week 24 tot 52.
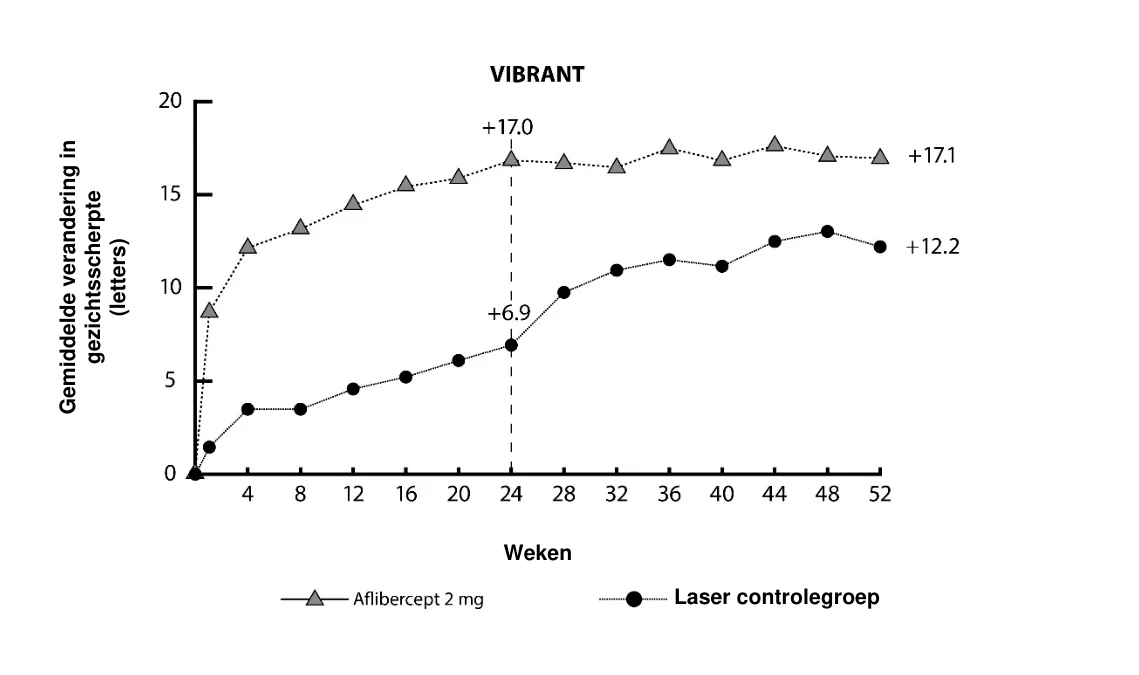
Gedetailleerde resultaten uit de analyse van het VIBRANT-onderzoek worden weergegeven in tabel 4 en figuur 3 hieronder.
Tabel 4: Werkzaamheidsresultaten op week 24 en week 52 (Full Analysis Set met LOCF) in het
VIBRANT-onderzoek
| Werkzaamheidsresultaten | VIBRANT | |||
| 24 weken | 52 weken | |||
| Aflibercept 2 mg Q4 (N = 91) | Actieve Controle (laser) (N = 90) | Aflibercept 2 mg Q8 (N = 91) D) | Actieve Controle (laser)/ aflibercept 2 mgE) (N = 90) | |
Percentage patiënten met > 15 letters winst ten opzichte van baseline (%) | 52,7% | 26,7% | 57,1% | 41,1% |
Gewogen verschilA,B (%) (95%-BI) p-waarde | 26,6% (13,0; 40,1) p = 0,0003 | 16,2% (2,0; 30,5) p = 0,0296 | ||
| Gemiddelde verandering in BCVA zoals gemeten door ETDRS-letterscore ten opzichte van baseline (SD) | 17,0 (11,9) | 6,9 (12,9) | 17,1 (13,1) | 12,2 (11,9) |
Verschil in LS-gemiddeldeA,C (95%-BI) p-waarde | 10,5 (7,1; 14,0) p < 0,0001 | 5,2 (1,7; 8,7) p = 0,0035F) | ||
A) Verschil is aflibercept 2 mg Q4 weken min laser controlegroep
B) Verschil en 95%-BI zijn berekend gebruikmakend van het Mantel-Haenszel-wegingsschema, aangepast voor regio (Noord Amerika vs. Japan) en BCVA-categorie op baseline (> 20/200 en ≤ 20/200)
C) Verschil in LS-gemiddelde en 95%-BI gebaseerd op een ANCOVA-model met behandelgroep, BCVA-categorie op baseline (> 20/200 en ≤ 20/200) en regio (Noord Amerika vs. Japan) als vaste effecten, en BCVA op baseline als covariaat.
D) Vanaf week 24 werd het behandelingsinterval in de aflibercept behandelgroep verlengd voor alle patiënten van 4 weken naar 8 weken tot en met week 48.
E) Vanaf week 24 konden patiënten in de lasergroep rescue treatment met aflibercept ontvangen, indien er ten minste één voorgespecificeerd aanmerkingscriterium voor hen van toepassing was. In totaal ontvingen 67 patiënten in deze groep aflibercept rescue treatment. Het vaste regime voor aflibercept rescue was driemaal aflibercept 2 mg elke 4 weken, gevolgd door injecties elke 8 weken.
F) Nominale p-waarde
Figuur 3: Gemiddelde verandering in BCVA zoals gemeten met ETDRS letterscore van baseline tot week 52 in het VIBRANT-onderzoek
Op baseline was het aandeel geperfundeerde patiënten in de aflibercept- en lasergroepen respectievelijk 60% en 68%. Op 24 weken waren deze aandelen respectievelijk 80% en 67%. In de aflibercept-groep werd het aandeel geperfundeerde patiënten gehandhaafd tot en met week 52. In de lasergroep, waar patiënten in aanmerking kwamen voor rescue treatment met aflibercept vanaf week 24, nam het aandeel geperfundeerde patiënten toe tot 78% op week 52.
Diabetisch macula-oedeem
De veiligheid en werkzaamheid van aflibercept zijn beoordeeld in twee gerandomiseerde, multicentrische, dubbelgemaskeerde, actief-gecontroleerde onderzoeken bij patiënten met DME (VIVIDDME en VISTADME). In totaal werden 862 patiënten behandeld en geëvalueerd voor de werkzaamheid, 576 met aflibercept. De leeftijd van de patiënten varieerde van 23 tot 87 jaar, met een gemiddelde van 63 jaar. In de DME-onderzoeken was ongeveer 47% (268/576) van de patiënten die gerandomiseerd waren naar behandeling met aflibercept 65 jaar of ouder, en ongeveer 9% (52/576) was 75 jaar of ouder. De meeste patiënten uit beide onderzoeken hadden diabetes type II.
In beide onderzoeken waren de patiënten willekeurig toegewezen, in een verhouding van 1:1:1, aan 1 van 3 doseringsschema's:
- 1) aflibercept, 2 mg eenmaal per 8 weken toegediend na 5 initiële maandelijkse injecties (aflibercept 2Q8);
- 2) aflibercept, 2 mg eenmaal per 4 weken toegediend (aflibercept 2Q4); en
- 3) maculaire laser-fotocoagulatie (actieve controle).
Vanaf week 24 kwamen patiënten die voldeden aan een vooraf gespecificeerde grenswaarde van verlies van gezichtsvermogen in aanmerking voor een aanvullende behandeling: patiënten in de aflibercept-groepen konden laserbehandeling krijgen en patiënten in de controlegroep konden aflibercept krijgen.
In beide onderzoeken was het primaire werkzaamheidseindpunt de gemiddelde verandering in BCVA op week 52 ten opzichte van baseline en zowel de aflibercept 2Q8-groep als de aflibercept 2Q4-groep vertoonde statistische significantie en waren superieur aan de controlegroep. Dit voordeel bleef tot en met week 100 gehandhaafd.
Gedetailleerde resultaten van de analyse van het VIVIDDME- en VISTADME-onderzoek zijn weergegeven in tabel 5 en figuur 4 hieronder.
Tabel 5: Werkzaamheidsresultaten op week 52 en week 100 (Full Analysis Set met LOCF) in de VIVIDDME- en VISTADME-onderzoeken
| Werkzaamheidsresultaten | VIVIDDME | VISTADME | ||||||||||
| 52 weken | 100 weken | 52 weken | 100 weken | |||||||||
| Aflibercept 2 mg Q8 A (N = 135) | Aflibercept 2 mg Q4 (N = 136) | Actieve controle (laser) (N = 132) | Aflibercept 2 mg Q8 A (N = 135) | Aflibercept 2 mg Q4 (N = 136) | Actieve controle (laser) (N = 132) | Aflibercept 2 mg Q8 A (N = 151) | Aflibercept 2 mg Q4 (N = 154) | Actieve controle (laser) (N = 154) | Aflibercept 2 mg Q8 A (N = 151) | Aflibercept 2 mg Q4 (N = 154) | Actieve controle (laser) (N = 154) | |
| Gemiddelde verandering in BCVA zoals gemeten door ETDRS E-letterscore ten opzichte van baseline | 10,7 | 10,5 | 1,2 | 9,4 | 11,4 | 0,7 | 10,7 | 12,5 | 0,2 | 11,1 | 11,5 | 0,9 |
| Verschil in LS gemiddelde B,C,E (97,5% BI) | 9,1 (6,4; 11,8) | 9,3 (6,5; 12,0) | 8,2 (5,2; 11,3) | 10,7 (7,6; 13,8) | 10,45 (7,7; 13,2) | 12,19 (9,4; 15,04) | 10,1 (7,0; 13,3) | 10,6 (7,1; 14,2) | ||||
| Percentage patiënten met > 15 letters winst ten opzichte van baseline | 33% | 32% | 9% | 31,1% | 38,2% | 12,1% | 31% | 42% | 8% | 33,1% | 38,3% | 13,0% |
| Gecorrigeerd verschil D,C,E (97,5% BI) | 24% (13,5; 34,9) | 23% (12,6; 33,9) | 19,0% (8,0; 29,9) | 26,1% (14,8; 37,5) | 23% (13,5; 33,1) | 34% (24,1; 44,4) | 20,1% (9,6; 30,6) | 25,8% (15,1; 36,6) | ||||
A Na start van de behandeling met 5 maandelijkse injecties
B Gemiddelde en BI van LS op basis van een ANCOVA-model met BCVA-baselinemeting als covariaat en een factor voor de behandelgroep. Daarnaast werd de regio
(Europa/Australië vs. Japan) opgenomen als factor voor VIVIDDME, en een voorgeschiedenis van MI en/of CVA als een factor voor VISTADME C Het verschil is de aflibercept-groep minus de actieve controlegroep (lasergroep)
D Verschil met betrouwbaarheidsinterval (BI) en statistische toets is berekend met gebruik van een Mantel-Haenszel weegschema, gecorrigeerd voor de regio
(Europa/Australië vs. Japan) voor VIVIDDME en voor een medische voorgeschiedenis van MI of CVA voor VISTADME
E BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte)
ETDRS: Early Treatment Diabetic Retinopathy Study
LOCF: Last Observation Carried Forward
LS: Least square means (kleinstekwadratenschattingen van de gemiddelden) afgeleid met ANCOVA
BI: Betrouwbaarheidsinterval
Figuur 4: Gemiddelde verandering in BCVA zoals gemeten door ETDRS-letterscore van baseline tot week 100 in het VIVIDDME- en VISTADME-onderzoek
De behandeleffecten in evalueerbare subgroepen (bijv. leeftijd, geslacht, ras, HbA1c bij baseline, visusscherpte bij baseline, eerdere anti-VEGF-behandeling) waren in elk onderzoek en in de gecombineerde analyse over het algemeen consistent met de resultaten voor de totale populaties.
In het VIVIDDME- en het VISTADME-onderzoek hadden respectievelijk 36 (9%) en 197 (43%) patiënten eerder een anti-VEGF-behandeling gekregen, met een wash-outperiode van 3 maanden of langer. De behandeleffecten in de subgroep met patiënten die eerder waren behandeld met een VEGF-remmer waren ongeveer gelijk aan de behandeleffecten die werden gezien bij patiënten die niet eerder met een VEGF-remmer waren behandeld.
Patiënten met bilaterale ziekte kwamen in aanmerking voor een anti-VEGF-behandeling voor hun andere oog, indien de arts dit als noodzakelijk beoordeelde. In het VISTADME-onderzoek kregen 217 (70,7%) aflibercept-patiënten bilaterale aflibercept-injecties tot week 100; in het VIVIDDME-onderzoek kregen 97 (35,8%) aflibercept-patiënten een andere anti-VEGF-behandeling voor hun andere oog.
Een onafhankelijk vergelijkend onderzoek (DRCR.net Protocol T) gebruikte een flexibel doseringsregime dat gebaseerd was op precisie-OCT en gezichtsherbehandelingscriteria. Dit behandelingsregime resulteerde in de aflibercept behandelgroep (n = 224) op week 52 in gemiddeld 9,2 injecties per patiënt, wat vergelijkbaar is met het aantal toegediende doses aflibercept in de 2Q8 -groep in VIVIDDME en VISTADME, terwijl in het algemeen de werkzaamheid van de aflibercept behandelgroep in Protocol T vergelijkbaar was met de aflibercept 2Q8 - groep in VIVIDDME en VISTADME. In Protocol T werd een gemiddelde letterwinst van 13,3 behaald met 42% van de patiënten 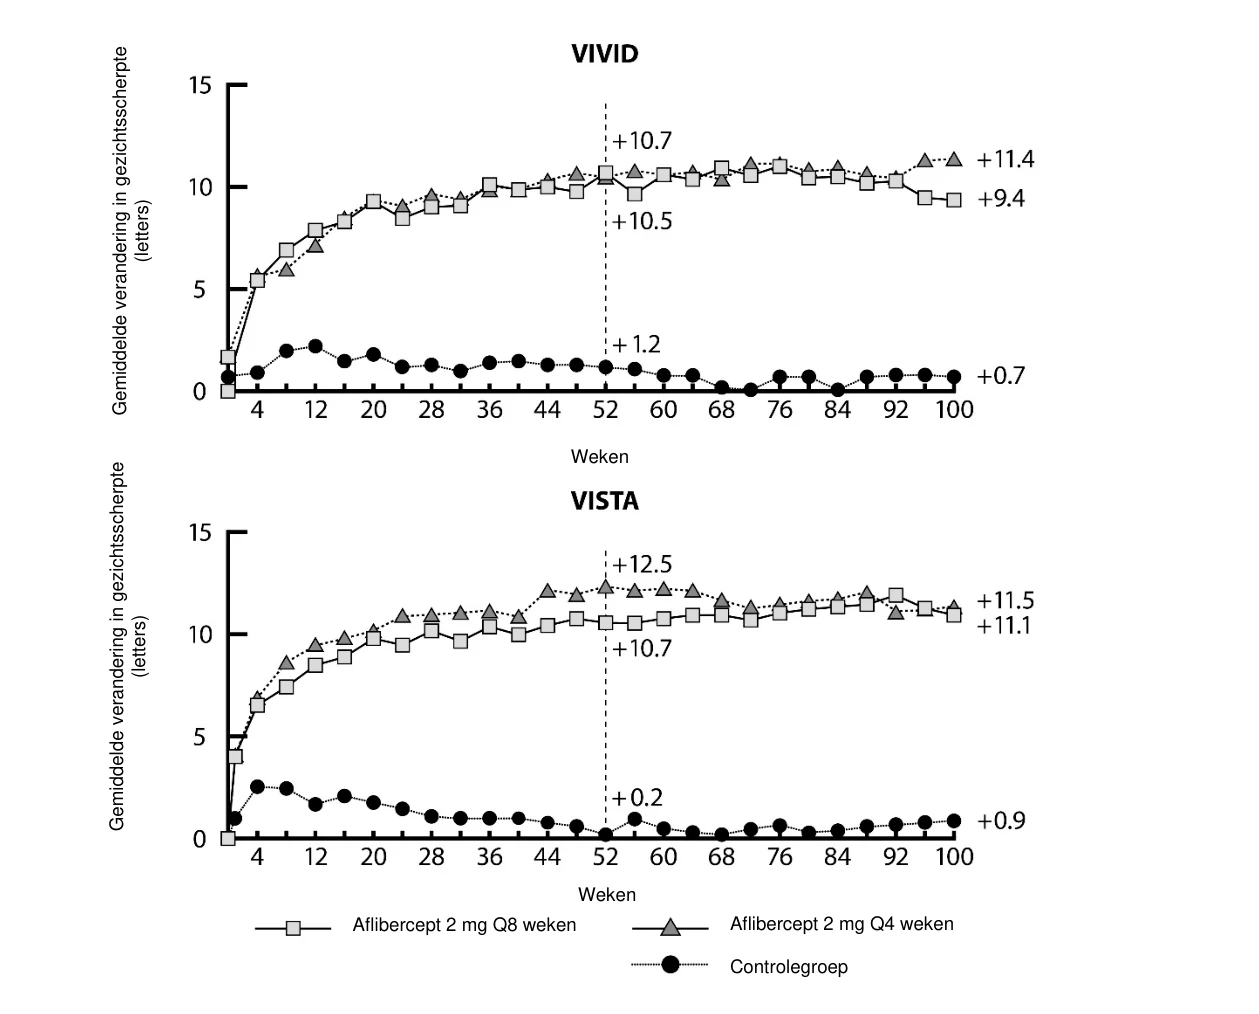 die tenminste 15 letters winst in gezichtsscherpte hadden ten opzichte van baseline. De veiligheidsuitkomsten lieten zien dat de algehele incidentie van oculaire en niet-oculaire bijwerkingen (inclusief ATE’s) vergelijkbaar was voor alle behandelgroepen in elk van de onderzoeken en tussen de onderzoeken.
VIOLET, een 100 weken durend, multicenter, gerandomiseerd, open-label, actief gecontroleerd onderzoek bij patiënten met DME vergeleek drie verschillende doseringsregimes van aflibercept 2 mg ter behandeling van DME na een behandelingsduur van ten minste één jaar op vaste intervallen, waarbij de behandeling werd gestart met 5 opeenvolgende maandelijkse doses gevolgd door een dosis elke 2 maanden. Het onderzoek evalueerde de non-inferioriteit van aflibercept 2 mg gedoseerd volgens een treat-and-extend regime (2T&E waarbij injectie-intervallen op een minimum van 8 weken werden gehouden en geleidelijk werden verlengd op basis van klinische en anatomische uitkomsten) en aflibercept 2 mg gedoseerd naar behoefte (2PRN waarbij patiënten iedere 4 weken werden gecontroleerd en een injectie kregen wanneer nodig gebaseerd op klinische en anatomische uitkomsten), vergeleken met aflibercept 2 mg toegediend iedere 8 weken (2Q8) voor het tweede en derde jaar van de behandeling.
Het primaire werkzaamheidseindpunt (verandering in BCVA vanaf baseline tot week 52) was 0,5 ± 6,7 letters in de 2T&E groep en 1,7 ± 6,8 letters in de 2PRN-groep vergeleken met 0,4 ± 6,7 letters in de 2Q8-groep, waarbij statistische non-inferioriteit werd bereikt (p < 0,0001 voor beide vergelijkingen; NI- marge 4 letters). De veranderingen in BCVA vanaf baseline tot week 100 waren consistent met de resultaten van week 52: -0,1 ± 9,1 letters in de 2T&E-groep en 1,8 ± 9,0 letters in de 2PRN-groep vergeleken met 0,1 ± 7,2 letters in de 2Q8-groep. Het gemiddelde aantal injecties gedurende 100 weken was 12,3, 10,0 en 11,5 voor respectievelijk 2Q8fix, 2T&E en 2PRN.
De oculaire en systemische veiligheidsprofielen in alle drie de behandelgroepen waren vergelijkbaar met de profielen zoals gezien in de centrale studies VIVID en VISTA.
In de 2T&E-groep bepaalde de onderzoeker de stappen voor de verlenging en verkorting van de injectie-intervallen; stappen van 2 weken werden aanbevolen in de studie.
Myope choroïdale neovascularisatie
De veiligheid en werkzaamheid van aflibercept zijn beoordeeld in een gerandomiseerd, multicenter, dubbelgemaskeerd, shamgecontroleerd onderzoek bij niet eerder behandelde, Aziatische patiënten met myope CNV. Een totaal van 121 patiënten werd behandeld en was evalueerbaar voor werkzaamheid (90 met aflibercept). De leeftijd van de patiënten varieerde van 27 tot 83 jaar, met een gemiddelde van 58 jaar. In het myope CNV-onderzoek was ongeveer 36% (33/91) van de patiënten die waren gerandomiseerd naar behandeling met aflibercept 65 jaar of ouder, en ongeveer 10% (9/91) was 75 jaar of ouder.
Patiënten werden willekeurig, in een verhouding 3:1, ingedeeld om ofwel 2 mg aflibercept intravitreaal, ofwel sham-injecties te krijgen. De injecties werden bij de start van het onderzoek toegediend, met maandelijks aanvullende injecties indien de ziekte bleef aanhouden of terugkeerde, tot week 24, wanneer het primaire eindpunt werd beoordeeld.
Op week 24 kwamen patiënten die aanvankelijk waren ingedeeld om sham-injecties te krijgen in aanmerking om de eerste dosis aflibercept te ontvangen. Hierna bleven de patiënten uit beide groepen in aanmerking komen voor aanvullende injecties indien de ziekte bleef aanhouden of terugkeerde.
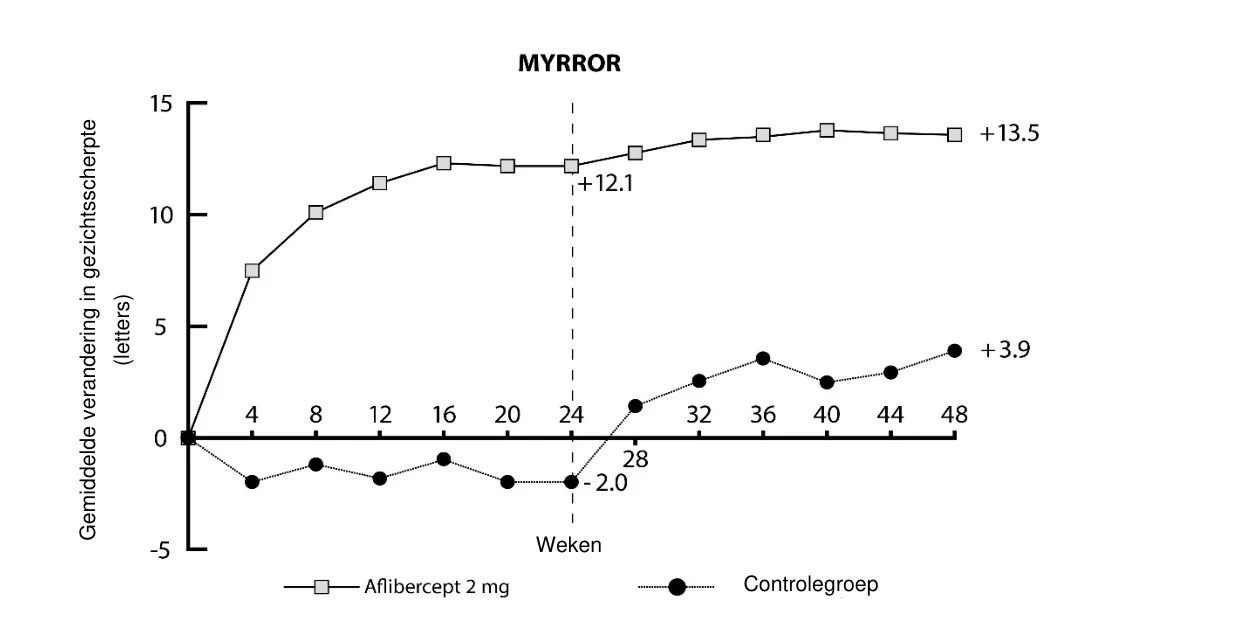
Het verschil tussen de behandelgroepen was statistisch significant ten gunste van aflibercept voor het primaire eindpunt (verandering in BCVA) en voor het bevestigende secundaire eindpunt voor de werkzaamheid (percentage patiënten dat ten minste 15 letters in BCVA won) op week 24, ten opzichte van baseline. De verschillen bleven voor beide eindpunten tot en met week 48 aanwezig.
Gedetailleerde resultaten van de analyse van het MYRROR-onderzoek zijn weergegeven in tabel 6 en figuur 5 hieronder.
Tabel 6: Werkzaamheidsresultaten op week 24 (primaire analyse) en week 48 in het MYRROR-onderzoek (Full Analysis Set met LOCFA))
| Werkzaamheidsresultaat | MYRROR | |||
| 24 weken | 48 weken | |||
Aflibercept 2 mg (N = 90) | Sham (N = 31) | Aflibercept 2 mg (N = 90) | Sham/ aflibercept 2 mg (N = 31) | |
| Gemiddelde verandering in BCVAB) zoals gemeten door ETDRS letter score ten opzichte van baseline (SD)B) | 12,1 (8,3) | -2,0 (9,7) | 13,5 (8,8) | 3,9 (14,3) |
| Verschil in LS-gemiddeldeC,D,E) (95% BI) | 14,1 (10,8; 17,4) | 9,5 (5,4; 13,7) | ||
| Percentage patiënten met > 15 letters winst ten opzichte van baseline | 38,9% | 9,7% | 50,0% | 29,0% |
| Gewogen verschilD,F) (95% BI) | 29,2% (14,4; 44,0) | 21,0% (1,9; 40,1) | ||
A) LOCF: Last Observation Carried Forward, d.w.z. voor ontbrekende gegevens zijn de gegevens van de laatste waarneming gebruikt
B) BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte)
ETDRS: Early Treatment Diabetic Retinopathy Study
SD: standaarddeviatie
C) LS-gemiddelde: Least square means (kleinstekwadratenschattingen van de gemiddelden) afgeleid met het
ANCOVA-model
D) BI: betrouwbaarheidsinterval
E) Verschil in LS-gemiddelde en 95% BI zijn gebaseerd op een ANCOVA-model met behandelgroep en land
(land-toewijzingen) als vaste effecten en de BCVA bij baseline als covariant.
F) Verschil en 95% BI zijn berekend met gebruik van de Cochran-Mantel-Haenszel (CMH)-test, aangepast voor landen (land-toewijzingen)
Figuur 5: Gemiddelde verandering in gezichtsscherpte van baseline tot week 48 per behandelgroep voor het MYRROR-onderzoek (Full Analysis Set, LOCF)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met aflibercept in alle subgroepen van pediatrische patiënten met natte LMD, CRVO, BRVO, DME en myope CNV (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Aflibercept wordt rechtstreeks in het glasvocht toegediend om lokale effecten in het oog uit te oefenen.
Absorptie / Distributie
Aflibercept wordt na intravitreale toediening langzaam uit het oog opgenomen in de systemische circulatie en wordt daar hoofdzakelijk aangetroffen als inactief, stabiel complex met VEGF. Alleen ‘vrij aflibercept’ kan echter endogeen VEGF binden.
In een farmacokinetisch subonderzoek met frequente monsterafname bij 6 patiënten met neovasculaire natte LMD waren de maximale plasmaconcentraties van vrij aflibercept (systemische Cmax) laag, met een gemiddelde van ongeveer 0,02 microgram/ml (spreiding 0 tot 0,054) binnen 1 tot 3 dagen na een intravitreale injectie van 2 mg. Deze waren twee weken na dosering bij bijna alle patiënten niet-aantoonbaar. Aflibercept wordt niet opgehoopt in het plasma wanneer dit elke 4 weken intravitreaal wordt toegediend.
In diermodellen ligt de gemiddelde maximale plasmaconcentratie van vrij aflibercept ongeveer 50 tot 500 keer lager dan de afliberceptconcentratie die nodig is om de biologische activiteit van systemische VEGF met 50% te remmen. Hierbij werden bloeddrukveranderingen waargenomen nadat de concentraties vrij aflibercept in de circulatie ongeveer 10 microgram/ml bereikten. Deze keerden terug naar baseline toen de concentraties daalden tot onder ongeveer 1 microgram/ml. Na intravitreale toediening van 2 mg aan patiënten is de gemiddelde maximale plasmaconcentratie van vrij aflibercept naar schatting meer dan 100 maal lager dan de concentratie aflibercept die nodig is om systemische VEGF halfmaximaal te binden (2,91 microgram/ml) in een onderzoek bij gezonde vrijwilligers. Daarom zijn systemische farmacodynamische effecten, zoals bloeddrukveranderingen, niet waarschijnlijk.
In farmacokinetische subonderzoeken bij patiënten met CRVO, BRVO, DME of myope CNV was de gemiddelde Cmax van vrij aflibercept in plasma vergelijkbaar met waarden in het bereik van 0,03 tot 0,05 microgram/ml en individuele waarden die niet hoger waren dan 0,14 microgram/ml. Vervolgens namen de plasmaconcentraties van vrij aflibercept in plasma af tot waarden onder of dichtbij de onderste limiet van kwantificering, doorgaans binnen een week; bij alle patiënten werden niet waar te nemen concentraties bereikt vóór de volgende toediening na 4 weken.
Eliminatie
Aangezien aflibercept een op eiwit gebaseerd therapeutisch middel is, zijn er geen metabolismeonderzoeken uitgevoerd.
Vrij aflibercept bindt VEGF en vormt daarmee een stabiel, inert complex. Net als bij andere grote eiwitten wordt zowel vrij als gebonden aflibercept naar verwachting door proteolytisch katabolisme geklaard.
Nierfunctiestoornis
Er zijn geen speciale onderzoeken met aflibercept uitgevoerd bij patiënten met een nierfunctiestoornis.
De farmacokinetische analyse van patiënten in het VIEW2-onderzoek, van wie 40% een nierfunctiestoornis had (24% licht, 15% matig en 1% ernstig), bracht geen verschillen aan het licht met betrekking tot de plasmaconcentraties van de werkzame stof na intravitreale toediening elke 4 of 8 weken.
Vergelijkbare resultaten werden waargenomen bij patiënten met CRVO in het GALILEO-onderzoek, bij patiënten met DME in het VIVIDDME-onderzoek en bij patiënten met myope CNV in het MYRROR-onderzoek.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Effecten bij niet-klinische onderzoeken naar toxiciteit bij herhaalde dosering werden uitsluitend waargenomen na systemische blootstelling die geacht wordt beduidend hoger te liggen dan het maximale niveau waaraan de mens wordt blootgesteld na intravitreale toediening bij de beoogde klinische dosering, zodat deze weinig relevant zijn voor klinische doeleinden.
Erosies en ulceraties van het respiratoir epitheel van de neusschelpen bij apen die met intravitreaal aflibercept werden behandeld, werden waargenomen bij systemische blootstelling die hoger lag dan het maximale niveau waaraan de mens wordt blootgesteld. De systemische blootstelling op basis van de Cmax en AUC (area under the curve) voor vrij aflibercept lag respectievelijk ongeveer 200 en 700 maal hoger vergeleken met overeenkomstige waarden die werden waargenomen bij mensen na een intravitreale dosering van 2 mg. Op het No Observed Adverse Effect Level (NOAEL, de grootste hoeveelheid waarbij geen bijwerking werd waargenomen) van 0,5 mg/oog bij apen lag de systemische blootstelling respectievelijk 42 en 56 maal hoger op basis van de Cmax en AUC.
Er werden geen onderzoeken uitgevoerd naar het mutagene of carcinogene vermogen van aflibercept.
In onderzoeken naar embryofoetale ontwikkeling bij zwangere konijnen werd een effect van aflibercept op de intra-uteriene ontwikkeling aangetoond bij intraveneuze toediening (3 tot 60 mg/kg) en bij subcutane toediening (0,1 tot 1 mg/kg). Het NOAEL voor de moeder lag respectievelijk bij de dosis van 3 mg/kg of 1 mg/kg. Een NOAEL voor de foetus werd niet vastgesteld. Bij de dosis van 0,1 mg/kg lag de systemische blootstelling op basis van de Cmax en cumulatieve AUC voor vrij aflibercept respectievelijk ongeveer 17 en 10 maal hoger vergeleken met overeenkomstige waarden die werden waargenomen bij mensen na een intravitreale dosering van 2 mg.
Effecten op de vruchtbaarheid van mannelijke en vrouwelijke dieren werden beoordeeld als onderdeel van een 6 maanden durend onderzoek bij apen met intraveneuze toediening van aflibercept bij doses tussen 3 en 30 mg/kg. Bij alle doseringen werden het uitblijven van of een onregelmatige menstruatie in verband met veranderingen in de concentraties vrouwelijke voortplantingshormonen, en veranderingen in de spermamorfologie en -motiliteit waargenomen. Op basis van de Cmax en AUC voor vrij aflibercept waargenomen bij de intraveneuze dosis van 3 mg/kg lag de systemische blootstelling respectievelijk ongeveer 4.900 maal en 1.500 maal hoger dan de blootstelling die bij mensen werd waargenomen na een intravitreale dosis van 2 mg. Alle veranderingen waren omkeerbaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Polysorbaat 20 (E 432)
Histidinehydrochloridemonohydraat (voor pH-aanpassing)
Histidine (voor pH-aanpassing)
Natriumchloride
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
De ongeopende blisterverpakking mag gedurende maximaal 24 uur buiten de koelkast beneden 25 °C worden bewaard. Ga na opening van de blisterverpakking aseptisch te werk.
6.5 Aard en inhoud van de verpakking
Oplossing in een voorgevulde spuit (cyclisch olefinepolymeer) met een doseringslijn, een zuigerstop (chloorbutylrubber) en een Luer-lockadapter met een spuitdop (chloorbutylrubber). Elke voorgevulde spuit bevat een extraheerbaar volume van ten minste 0,09 ml. Verpakkingsgrootte van 1 voorgevulde spuit.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De voorgevulde spuit is uitsluitend voor eenmalig gebruik in één oog. Extractie van meerdere doses uit een voorgevulde spuit kan het risico op besmetting en daaropvolgende infectie vergroten. Open de steriele blisterverpakking met de voorgevulde spuit niet buiten de schone toedieningsruimte. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
De voorgevulde spuit bevat meer dan de aanbevolen dosis van 2 mg aflibercept (equivalent aan 0,05 ml).
Voor toediening dient de oplossing visueel te worden geïnspecteerd op deeltjes en/of verkleuringen of enige afwijkingen in uiterlijk. Het geneesmiddel dient te worden afgevoerd als dit wordt geobserveerd.
Voor de intravitreale injectie moet een injectienaald van 30 G × ½ inch worden gebruikt. Dit medische hulpmiddel wordt niet meegeleverd in deze verpakking.
Gebruiksaanwijzing van voorgevulde spuit:
Volg alle stappen hieronder om de voorgevulde spuit klaar te maken voor toediening bij volwassenen.
- 1. Wanneer u klaar bent om Ahzantive toe te dienen, opent u de doos en verwijdert u de gesteriliseerde blisterverpakking. Open voorzichtig de blisterverpakking en zorg er daarbij voor dat de inhoud steriel blijft. Houd de spuit in de steriele tray totdat u klaar bent om deze in elkaar te zetten.
- 2. Ga aseptisch te werk terwijl u de spuit uit de gesteriliseerde blisterverpakking haalt.
- 3.
Voor het verwijderen van de spuitdop
houdt u de spuit in de ene hand
terwijl u de spuitdop met de duim en
wijsvinger van de andere hand
beetpakt. N.B.: U moet de spuitdop
draaien (niet eraf trekken).
- 4. N.B.: Om de steriliteit van het middel niet in gevaar te brengen, is de zuigerstaaf niet aangebracht aan de rubberen stop.
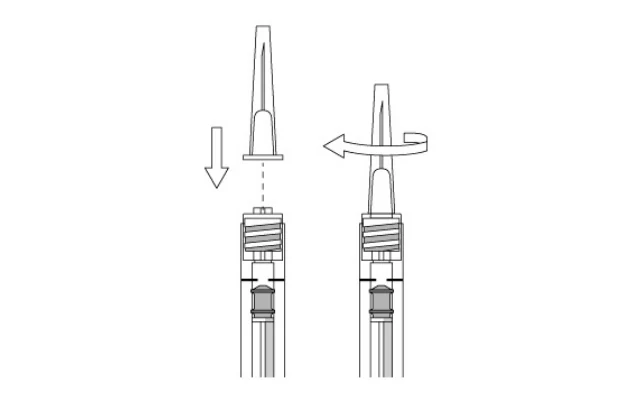
- 5.
Ga aseptisch te werk terwijl u de
injectienaald stevig op de
Luer-locktip van de spuit draait.
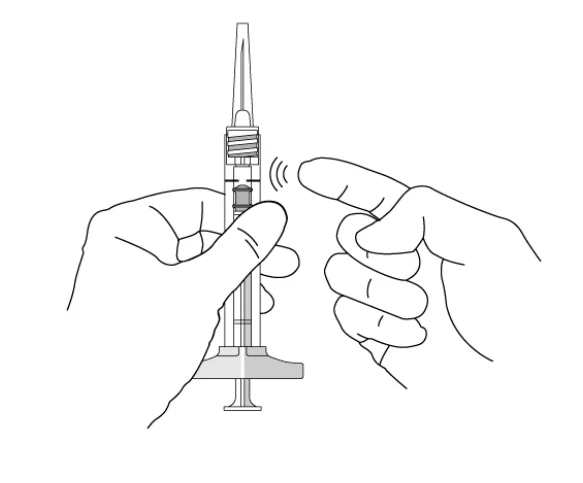
- 6.
Controleer, terwijl u de spuit met de
naald omhoog houdt, of er
luchtbelletjes in de spuit zitten.
Indien er belletjes in zitten, tikt u
voorzichtig met uw vinger tegen de
spuit totdat de belletjes naar boven
gaan.
- 7. Het teveel aan volume moet worden verwijderd vóór de toediening. Verwijder alle luchtbelletjes en het teveel aan geneesmiddel door de zuiger langzaam in te drukken totdat de rand van de ronde top van de zuiger (niet de bovenkant van de ronde top) zich op één lijn bevindt met de doseringslijn op de spuit (equivalent aan 0,05 ml, d.w.z. 2 mg aflibercept).
N.B.: De juiste positionering van de zuiger is zeer belangrijk, omdat incorrecte positionering van de zuiger kan leiden tot het toedienen van meer of minder dan de aanbevolen dosis. 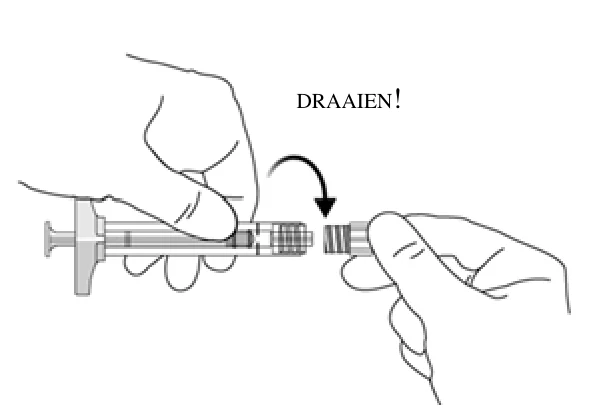
- 8.
Injecteer terwijl u de zuiger voorzichtig en met constante druk indrukt. Oefen geen extra druk uit wanneer de zuiger de bodem van de spuit heeft bereikt. Als er wat waarneembaar residu van de oplossing in de spuit achterblijft, dien dit dan niet toe.
De voorgevulde spuit is uitsluitend voor eenmalig gebruik. Extractie van meerdere doses uit een voorgevulde spuit kan het risico op besmetting en daaropvolgende infectie vergroten. Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Formycon AG
82152 Martinsried/Planegg
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1888/002
9. DATUM EERSTE VERGUNNINGVERLENING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 januari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu.
Ahzantive 40 mg/ml oplossing voor injectie in een injectieflacon
1. NAAM VAN HET GENEESMIDDEL
Ahzantive 40 mg/ml oplossing voor injectie in een injectieflacon
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
1 ml oplossing voor injectie bevat 40 mg aflibercept*.
Eén injectieflacon bevat een extraheerbaar volume van ten minste 0,1 ml, equivalent aan ten minste 4 mg aflibercept. Dit levert een bruikbare hoeveelheid op voor het afgeven van een enkele dosis van 0,05 ml die 2 mg aflibercept bevat.
* Fusie-eiwit bestaande uit delen van extracellulaire domeinen van de humane VEGF (vasculaire endotheliale groeifactor)-receptoren 1 en 2 gefuseerd met het Fc-gedeelte van humaan IgG1, geproduceerd in Chinese-hamsterovarium (CHO)-K1-cellen met behulp van recombinant DNA-technologie.
Hulpstof met bekend effect
Elke ml oplossing voor injectie bevat 0,3 mg polysorbaat 20 (E 432).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie (injectievloeistof)
Heldere, kleurloos-tot-lichtgele en iso-osmotische oplossing.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Ahzantive is geïndiceerd voor gebruik bij volwassenen voor de behandeling van
- neovasculaire (natte) leeftijdsgebonden maculadegeneratie (LMD) (zie rubriek 5.1),
visusverslechtering als gevolg van macula-oedeem secundair aan retinale veneuze occlusie
(retinale veneuze takocclusie (Branch Retinal Venous Occlusion, BRVO) of retinale veneuze stamocclusie (Central Retinal Venous Occlusion, CRVO)) (zie rubriek 5.1),
- visusverslechtering als gevolg van diabetisch macula-oedeem (DME) (zie rubriek 5.1),
- visusverslechtering als gevolg van myope choroïdale neovascularisatie (myope CNV) (zie rubriek 5.1).
4.2 Dosering en wijze van toediening
Ahzantive is uitsluitend bestemd voor intravitreale injectie.
Ahzantive mag uitsluitend worden toegediend door een bevoegde arts die ervaring heeft met het toedienen van intravitreale injecties.
Dosering
Natte LMD
De aanbevolen dosis voor Ahzantive is 2 mg aflibercept, equivalent aan 0,05 ml.
Behandeling met Ahzantive wordt geïnitieerd met één injectie per maand voor drie opeenvolgende doses. Het behandelingsinterval wordt dan verlengd tot twee maanden.
Op basis van het oordeel van de arts betreffende visuele en/of anatomische resultaten, kan het behandelingsinterval worden gehandhaafd op twee maanden of verder worden verlengd volgens een treat-and-extend-doseringsregime, waarbij injectie-intervallen in 2- of 4-wekelijkse stappen vergroot worden om stabiele visuele en/of anatomische resultaten te behouden.
Als de visuele en/of anatomische uitkomsten verslechteren, moet het behandelingsinterval dienovereenkomstig verkort worden.
Tussen de injecties is geen controle nodig. Op basis van het oordeel van de arts kunnen de controlebezoeken frequenter zijn dan de injectiebezoeken.
Behandelingsintervallen langer dan 4 maanden of korter dan 4 weken tussen injecties zijn niet onderzocht (zie rubriek 5.1).
Macula-oedeem secundair aan RVO (BRVO of CRVO)
De aanbevolen dosis voor Ahzantive is 2 mg aflibercept, equivalent aan 0,05 ml. Na de initiële injectie wordt maandelijks behandeld. Het interval tussen twee doses mag niet korter zijn dan één maand.
Indien de visuele en anatomische uitkomsten aangeven dat de patiënt geen baat heeft bij het voortzetten van de behandeling, moet de behandeling met Ahzantive worden gestaakt.
Maandelijkse behandeling wordt voortgezet tot een maximale gezichtsscherpte is bereikt en/of er geen tekenen zijn van ziekteactiviteit. Er kunnen drie of meer opeenvolgende maandelijkse injecties nodig zijn.
De behandeling kan daarna worden voortgezet met een treat-and-extend-regime met gradueel toenemende behandelingsintervallen om stabiele visuele en/of anatomische uitkomsten te behouden. Er zijn echter onvoldoende gegevens om conclusies te trekken over de lengte van deze intervallen. Als de visuele en/of anatomische uitkomsten verslechteren, moet het behandelingsinterval dienovereenkomstig worden verkort.
Het controle- en behandelschema moet bepaald worden door de behandelend arts, op basis van de individuele reactie van de patiënt.
Monitoring van ziekteactiviteit kan klinische beoordeling, het testen van de functionaliteit of het gebruik van beeldvormende technieken (bijv. optische coherentietomografie of fluoresceïne angiografie) inhouden.
Diabetisch macula-oedeem
De aanbevolen dosis voor Ahzantive is 2 mg aflibercept, equivalent aan 0,05 ml.
Behandeling met Ahzantive wordt geïnitieerd met één injectie per maand voor vijf opeenvolgende doses, gevolgd door één injectie elke twee maanden.
Op basis van het oordeel van de arts betreffende visuele en/of anatomische resultaten, kan het behandelingsinterval op 2 maanden worden gehouden of individueel aangepast worden, bijvoorbeeld met een treat-and-extend-doseringsregime, waarbij de behandelingsintervallen doorgaans worden verlengd met stappen van twee weken om stabiele visuele en/of anatomische resultaten te behouden. Er zijn beperkte gegevens voor behandelingsintervallen langer dan 4 maanden. Als de visuele en/of anatomische uitkomsten verslechteren, moet het behandelingsinterval dienovereenkomstig verkort worden.
Behandelingsintervallen korter dan 4 weken zijn niet onderzocht (zie rubriek 5.1).
Het schema voor controles moet vastgesteld worden door de behandelend arts.
Als de visuele en anatomische resultaten aangeven dat de patiënt geen baat heeft bij het voortzetten van de behandeling, moet de behandeling met Ahzantive worden gestaakt.
Myope choroïdale neovascularisatie
De aanbevolen dosis voor Ahzantive is een enkelvoudige intravitreale injectie van 2 mg aflibercept, equivalent aan 0,05 ml.
Er kunnen extra doses worden toegediend indien de resultaten van visueel en/of anatomisch onderzoek aangeven dat de ziekte blijft voortduren. Recidieven dienen als nieuwe manifestatie van de ziekte te worden behandeld.
Het schema voor controles moet worden vastgesteld door de behandelend arts.
Het interval tussen twee doses mag niet korter zijn dan één maand.
Speciale populaties
Patiënten met een lever- en/of nierfunctiestoornis
Er zijn geen specifieke onderzoeken met aflibercept uitgevoerd bij patiënten met een lever- en/of nierfunctiestoornis.
De beschikbare gegevens wijzen er niet op dat de dosis Ahzantive voor deze patiënten moet worden aangepast (zie rubriek 5.2).
Ouderen
Er zijn geen speciale zaken waarmee rekening moet worden gehouden. Er is beperkte ervaring bij patiënten ouder dan 75 jaar met DME.
Pediatrische patiënten
De veiligheid en werkzaamheid van Ahzantive zijn niet vastgesteld bij kinderen en adolescenten jonger dan 18 jaar. Er is geen relevante toepassing van aflibercept bij pediatrische patiënten voor de indicaties natte LMD, CRVO, BRVO, DME en myope CNV.
Wijze van toediening
Intravitreale injecties moeten worden uitgevoerd in overeenstemming met de medische standaarden en toepasselijke richtlijnen door een bevoegde arts die ervaring heeft met het toedienen van intravitreale injecties. In het algemeen moet worden gezorgd voor adequate anesthesie en asepsis, inclusief topicaal breedspectrum ontsmettingsmiddel (d.w.z. povidonjodium aangebracht op de perioculaire huid, het ooglid en het oogoppervlak). Chirurgische handdesinfectie, steriele handschoenen, een steriele doek en een steriel ooglidspeculum (of equivalent) worden aanbevolen.
De injectienaald dient 3,5-4,0 mm posterieur aan de limbus in het corpus vitreum te worden ingebracht, terwijl de horizontale meridiaan wordt vermeden en gericht wordt op het centrum van de oogbol. Het injectievolume van 0,05 ml wordt dan toegediend; voor volgende injecties dient een andere positie op de sclera worden gekozen.
Onmiddellijk na de intravitreale injectie moeten patiënten worden gecontroleerd op verhoging van de intraoculaire druk. Een gepaste controle kan bestaan uit een controle op perfusie van de discus nervi optici of tonometrie. Indien nodig moeten steriele instrumenten voor paracentese beschikbaar zijn.
Na de intravitreale injectie moeten patiënten de instructie krijgen alle symptomen die op endoftalmitis kunnen wijzen (bijv. oogpijn, roodheid van het oog, fotofobie, wazig zien), onmiddellijk te melden.
Elke injectieflacon mag alleen worden gebruikt voor de behandeling van maar één oog. Extractie van meerdere doses uit één injectieflacon kan het risico op besmetting en daaropvolgende infectie vergroten.
De injectieflacon bevat meer dan de aanbevolen dosering van 2 mg aflibercept (equivalent aan 0,05 ml oplossing voor injectie). Het extraheerbaar volume van de injectieflacon is de hoeveelheid die uit de injectieflacon kan worden opgetrokken en mag niet in zijn geheel worden gebruikt. Voor de Ahzantive injectieflacon is het extraheerbaar volume ten minste 0,1 ml. Het teveel aan volume moet worden verwijderd voorafgaand aan het injecteren van de aanbevolen dosis (zie rubriek 6.6).
Het injecteren van het gehele volume van de injectieflacon kan leiden tot overdosering. Druk de zuiger langzaam in zodat de platte rand van de zuiger zich op één lijn bevindt met de lijn die 0,05 ml op de spuit aangeeft (equivalent aan 0,05 ml, d.w.z. 2 mg aflibercept) om de luchtbellen samen met het teveel aan geneesmiddel te verwijderen (zie rubriek 4.9 en 6.6).
Na injectie moet al het ongebruikte geneesmiddel worden afgevoerd.
Voor instructies over het omgaan met het geneesmiddel voorafgaand aan toediening, zie rubriek 6.6.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen. Actieve of vermoede oculaire of perioculaire infectie.
Actieve ernstige intraoculaire ontsteking.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van biologicals te verbeteren moeten de naam en het batchnummer van het toegediende product goed geregistreerd worden.
Reacties gerelateerd aan intravitreale injecties
Intravitreale injecties, inclusief die met aflibercept, zijn in verband gebracht met endoftalmitis, intraoculaire ontstekingen, rhegmatogeneuze retinaloslating, retinascheur en iatrogeen traumatisch cataract (zie rubriek 4.8). Bij het toedienen van aflibercept moeten altijd de juiste aseptische injectietechnieken worden toegepast. Bovendien moeten patiënten worden gemonitord gedurende de week na de injectie om een vroege behandeling mogelijk te maken indien een infectie optreedt. Patiënten moeten de instructie krijgen alle symptomen die op endoftalmitis kunnen wijzen of alle bijwerkingen die hierboven zijn genoemd onmiddellijk te melden.
De injectieflacon bevat meer dan de aanbevolen dosis van 2 mg aflibercept (equivalent aan 0,05 ml). Het teveel aan volume moet worden verwijderd vóór de toediening (zie rubriek 4.2 en 6.6). Toenamen van de intraoculaire druk zijn waargenomen binnen 60 minuten na een intravitreale injectie, inclusief die met aflibercept (zie rubriek 4.8). Er moeten speciale voorzorgsmaatregelen worden genomen bij patiënten met slecht gereguleerd glaucoom (injecteer Ahzantive niet bij een intraoculaire druk ≥ 30 mmHg). In alle gevallen moet daarom zowel de intraoculaire druk als de perfusie van de discus nervi optici worden gecontroleerd en passend worden behandeld.
Immunogeniciteit
Aangezien dit een therapeutisch eiwit betreft, is er een potentieel voor immunogeniciteit met Ahzantive (zie rubriek 4.8). Patiënten moeten geïnstrueerd worden alle verschijnselen en symptomen van intraoculaire ontsteking, zoals pijn, fotofobie of roodheid, te melden omdat dit een klinisch teken kan zijn dat aan overgevoeligheid kan worden toegeschreven.
Systemische effecten
Systemische ongewenste effecten, inclusief niet-oculaire bloedingen en arteriële trombotische voorvallen zijn gemeld na intravitreale injectie van VEGF-remmers en er is een theoretisch risico dat deze gerelateerd zijn aan VEGF-remming. Er zijn beperkte gegevens over de veiligheid bij de behandeling van patiënten met CRVO, BRVO, DME of myope CNV met een voorgeschiedenis van beroerte, transiënte ischemische aanvallen of myocardinfarct in de voorafgaande 6 maanden. Voorzichtigheid is geboden bij de behandeling van dergelijke patiënten.
Overige
Zoals bij andere intravitreale anti-VEGF-behandelingen voor LMD, CRVO, BRVO, DME en myope CNV geldt ook bij dit middel het volgende:
- De veiligheid en werkzaamheid van gelijktijdige toediening van aflibercept aan beide ogen zijn niet systematisch onderzocht (zie rubriek 5.1). Als bilaterale behandeling tegelijkertijd wordt uitgevoerd, zou dit kunnen leiden tot een verhoogde systemische blootstelling, wat het risico op systemische bijwerkingen zou kunnen verhogen.
Gelijktijdig gebruik van andere anti-VEGF (vasculaire endotheliale groeifactor)
Er zijn geen gegevens beschikbaar over gelijktijdig gebruik van aflibercept met andere anti-VEGF geneesmiddelen (systemisch of oculair).
- Risicofactoren die in verband worden gebracht met de ontwikkeling van een scheur in het retinapigmentepitheel (RPE-blad) na anti-VEGF-behandeling voor natte LMD, zijn onder andere loslating van het RPE-blad met een grote afmeting en/of hoge intensiteit. Wanneer een behandeling met aflibercept wordt gestart, moet bij patiënten met deze risicofactoren voor het ontwikkelen van scheuren in het RPE-blad voorzichtigheid worden betracht.
- De behandeling mag niet worden gegeven aan patiënten met regmatogene retinaloslating of maculagaten van stadium 3 of 4.
- In geval van een retinascheur moet de dosis worden onthouden en moet de behandeling pas worden voortgezet als de scheur afdoende is hersteld.
De dosis moet worden onthouden en de behandeling moet niet eerder worden voortgezet dan bij de volgende geplande behandelingsafspraak in geval van:
- een vermindering in de best-corrected visual acuity (BCVA) van ≥ 30 letters vergeleken met de laatste beoordeling van de gezichtsscherpte;
- een subretinale bloeding waarbij het centrum van de fovea is betrokken, of als de omvang van de bloeding ≥ 50% van het totale laesiegebied betreft;
- In het geval van een uitgevoerde of geplande intraoculaire operatie mag de dosis niet worden gegeven in de 28 dagen voor of na de operatie.
- Aflibercept mag niet tijdens de zwangerschap worden gebruikt, tenzij het mogelijke voordeel zwaarder weegt dan het mogelijke risico voor de foetus (zie rubriek 4.6).
- Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 3 maanden na de laatste intravitreale injectie met aflibercept (zie rubriek 4.6).
Er is beperkte ervaring met de behandeling van patiënten met ischemische CRVO en BRVO.
Bij patiënten met klinische tekenen van irreversibel ischemisch visueel functieverlies, wordt de behandeling niet aangeraden.
Patiëntengroepen met beperkte gegevens
Er is slechts beperkte ervaring met de behandeling van patiënten met DME als gevolg van diabetes type I of van diabetespatiënten met een HbA1c hoger dan 12% of met proliferatieve diabetische retinopathie.
Aflibercept is niet onderzocht bij patiënten met actieve systemische infecties of bij patiënten met gelijktijdige oogaandoeningen, zoals loslating van de retina of maculagat. Er is ook geen ervaring met de behandeling met aflibercept bij diabetespatiënten met hypertensie die niet onder controle is gebracht. De arts dient rekening te houden met dit gebrek aan informatie bij het behandelen van dergelijke patiënten.
Bij myope CNV is er geen ervaring met aflibercept bij de behandeling van niet-Aziatische patiënten, patiënten die eerder zijn behandeld voor myope CNV en patiënten met extrafoveale laesies.
Informatie over hulpstoffen
Dit geneesmiddel bevat 0,015 mg polysorbaat 20 in elke toegediende dosis van 0,05 ml. Dit komt overeen met 0,3 mg/ml. Polysorbaten kunnen allergische reacties veroorzaken. Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosiseenheid, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er is geen onderzoek naar interacties uitgevoerd.
Bijkomend gebruik van fotodynamische therapie (PDT) met verteporfine en aflibercept is niet onderzocht, derhalve is er geen veiligheidsprofiel vastgesteld.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden
Vrouwen die zwanger kunnen worden, moeten effectieve anticonceptie gebruiken tijdens de behandeling en gedurende ten minste 3 maanden na de laatste intravitreale injectie met aflibercept (zie rubriek 4.4).
Zwangerschap
Er zijn geen gegevens over het gebruik van aflibercept bij zwangere vrouwen. Uit dieronderzoek is embryofoetale toxiciteit gebleken (zie rubriek 5.3).
Hoewel de systemische blootstelling na oculaire toediening zeer laag is, mag aflibercept niet worden gebruikt tijdens de zwangerschap, tenzij het mogelijke voordeel zwaarder weegt dan het mogelijke risico voor de foetus.
Borstvoeding
Op basis van zeer beperkte gegevens bij de mens kan aflibercept in lage concentraties in de moedermelk worden uitgescheiden. Aflibercept is een groot eiwitmolecuul en de verwachting is dat de hoeveelheid medicatie die door het kind wordt opgenomen minimaal zal zijn. De effecten van aflibercept op een met moedermelk gevoede pasgeborene/zuigeling zijn niet bekend. Uit voorzorg wordt borstvoeding tijdens het gebruik van aflibercept niet aanbevolen.
Vruchtbaarheid
Resultaten van dieronderzoeken met hoge systemische blootstelling geven aan dat aflibercept de vruchtbaarheid van mannelijke en vrouwelijke dieren kan schaden (zie rubriek 5.3). Dergelijke effecten worden niet verwacht na oculaire toediening met zeer lage systemische blootstelling.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Injectie met aflibercept heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen vanwege mogelijke tijdelijke visusstoornissen geassocieerd met de intravitreale injectie of het oogonderzoek. Patiënten mogen niet autorijden en geen machines gebruiken voordat hun gezichtsfunctie voldoende is hersteld.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De veiligheidspopulatie in de acht fase III-onderzoeken bestond in totaal uit 3.102 patiënten. Hiervan werden 2.501 patiënten behandeld met de aanbevolen dosis van 2 mg.
Ernstige oculaire bijwerkingen in het tijdens het onderzoek behandelde oog gerelateerd aan de injectieprocedure zijn opgetreden bij minder dan 1 op 1.900 intravitreale injecties met aflibercept en bestonden uit blindheid, endoftalmitis, loslating van de retina, traumatisch cataract, cataract, glasvochtbloeding, glasvochtloslating en verhoogde intraoculaire druk (zie rubriek 4.4).
De meest frequent waargenomen bijwerkingen (bij ten minste 5% van de met aflibercept behandelde patiënten) waren conjunctivabloeding (25%), retinabloeding (11%), scherpzien gereduceerd (11%), oogpijn (10%), cataract (8%), verhoogde intraoculaire druk (8%), glasvochtloslating (7%) en glasvochttroebeling (7%).
Tabel met bijwerkingen
De hieronder beschreven veiligheidsgegevens omvatten alle bijwerkingen van de acht fase III-onderzoeken in de indicaties natte LMD, CRVO, BRVO, DME en myope CNV, waarvan het redelijkerwijs mogelijk is dat er een causale relatie bestaat met de injectieprocedure of het geneesmiddel.
De bijwerkingen zijn weergegeven per systeem/orgaanklasse en frequentie met de volgende conventie: zeer vaak (≥ 1/10), vaak (≥ 1/100, < 1/10), soms (≥ 1/1.000, < 1/100), zelden (≥ 1/10.000, < 1/1.000), niet bekend (frequentie kan met de beschikbare gegevens niet worden bepaald).
Binnen elke frequentiegroep zijn de bijwerkingen gerangschikt naar afnemende ernst.
Tabel 1: Alle tijdens de behandeling opgetreden bijwerkingen die bij patiënten in fase III-onderzoeken (gepoolde gegevens van de fase III-onderzoeken voor de indicaties natte LMD, CRVO, BRVO, DME en myope CNV) of postmarketing zijn gemeld
| Systeem/ orgaanklasse | Frequentie | Bijwerking |
| Immuunsysteem-aandoeningen | Soms | Overgevoeligheid*** |
| Oogaandoeningen | Zeer vaak | Scherpzien gereduceerd, retinabloeding, conjunctivabloeding, oogpijn |
| Vaak | Scheur in het RPE-blad*, loslating van RPE-blad, degeneratie retina, glasvochtbloeding, cataract, corticaal cataract, nucleair cataract, subcapsulair cataract, cornea-erosie, abrasie van de cornea, verhoogde intraoculaire druk, wazig zien, glasvochttroebelingen, glasvochtloslating, injectieplaatspijn, het gevoel een vreemd voorwerp in de ogen te hebben, traanproductie verhoogd, ooglidoedeem, injectieplaatsbloeding, keratitis punctata, conjunctivahyperemie, oculaire hyperemie | |
| Soms | Endoftalmitis**, retinaloslating, retinascheur, iritis, uveïtis, iridocyclitis, lenticulaire troebeling, cornea-epitheeldefect, injectieplaatsirritatie, abnormaal gevoel in het oog, ooglidirritatie, verschijnselen van ontsteking in de voorste oogkamer, corneaoedeem | |
| Zelden | Blindheid, traumatisch cataract, vitritis, hypopyon, retinale vasculitis | |
Niet bekend | Scleritis****, retinale occlusieve vasculitis**** |
* Aandoeningen waarvan bekend is dat ze het gevolg zijn van natte LMD. Alleen waargenomen in de onderzoeken met natte LMD.
** Cultuur-positieve en cultuur-negatieve endoftalmitis
*** Postmarketing zijn gevallen van overgevoeligheid gemeld inclusief huiduitslag, pruritus, urticaria en enkele individuele gevallen van ernstige anafylactische/anafylactoïde reacties
**** Afkomstig van postmarketing-rapporten
Beschrijving van geselecteerde bijwerkingen
In de fase III-onderzoeken voor natte LMD werd een toename in incidentie van conjunctivale bloedingen waargenomen bij patiënten die anti-trombotische middelen ontvangen. Deze verhoogde incidentie was vergelijkbaar tussen patiënten die behandeld werden met ranibizumab en aflibercept.
Arteriële trombo-embolische voorvallen (ATE’s) zijn bijwerkingen die mogelijk zijn gerelateerd aan systemische VEGF-remming. Er bestaat een theoretisch risico dat arteriële trombo-embolische voorvallen, inclusief beroerte en myocardinfarct, optreden na intravitreaal gebruik van VEGF-remmers.
In klinische onderzoeken met aflibercept werd een lage incidentie van arteriële trombo-embolische voorvallen bij patiënten met LMD, DME, RVO en myope CNV waargenomen. Bij alle indicaties werd geen opmerkelijk verschil gevonden tussen de groepen die behandeld waren met aflibercept en de respectieve vergelijkingsgroepen.
Zoals bij alle therapeutische eiwitten bestaat er met Ahzantive een kans op immunogeniciteit.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Tijdens klinische onderzoeken werden doses van maximaal 4 mg in maandelijkse intervallen gebruikt en traden geïsoleerde gevallen van overdosering met 8 mg op.
Door overdosering met een vergroot injectievolume kan de intraoculaire druk toenemen. Daarom moet in geval van overdosis de intraoculaire druk worden gecontroleerd en moet een passende behandeling worden gestart indien de behandelend arts dit nodig acht (zie rubriek 6.6).
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: oftalmologica / antineovascularisatiemiddelen, ATC-code: S01LA05
Aflibercept is een recombinant fusie-eiwit bestaande uit delen van extracellulaire domeinen van humane VEGF-receptor 1 en 2 gefuseerd met het Fc-gedeelte van humane IgG1.
Aflibercept wordt geproduceerd in Chinese-hamsterovarium (CHO)-K1-cellen met behulp van recombinante DNA-technologie.
Aflibercept werkt als oplosbare lokreceptor die VEGF-A en PlGF met een hogere affiniteit dan hun natuurlijke receptoren bindt, en daardoor de binding en activering van deze verwante VEGF-receptoren kan verhinderen.
Ahzantive is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau (https://www.ema.europa.eu).
Werkingsmechanisme
Vasculaire endotheliale groeifactor-A (VEGF-A) en placentale groeifactor (PlGF) zijn leden van de VEGF-familie van angiogene factoren die kunnen fungeren als krachtige mitogene en chemotactische factoren en vasculaire permeabiliteitsfactoren voor endotheelcellen. VEGF werkt via twee receptortyrosinekinasen, VEGFR-1 en VEGFR-2, aanwezig op het oppervlak van endotheelcellen. PlGF bindt alleen aan VEGFR-1, dat ook aanwezig is op het oppervlak van leukocyten. Een overmatige activering van deze receptoren door VEGF-A kan leiden tot pathologische neovascularisatie en overmatige vasculaire permeabiliteit. PlGF kan in deze processen samenwerken met VEGF-A en het is ook bekend dat PlGF leukocyteninfiltratie en vaatontsteking bevordert.
Farmacodynamische effecten
Natte LMD
Natte LMD wordt gekenmerkt door pathologische choroïdale neovascularisatie (CNV). Lekkage van bloed en vloeistof door CNV kan retinaverdikking of -oedeem en/of sub-/intraretinale bloeding veroorzaken, wat verlies van de gezichtsscherpte tot gevolg heeft.
Bij patiënten die met aflibercept werden behandeld (één injectie per maand gedurende 3 opeenvolgende maanden, gevolgd door één injectie per twee maanden), nam de centrale retinadikte (CRT) af kort na het begin van de behandeling en nam de gemiddelde afmeting van de CNV-laesie af. Dit kwam overeen met de resultaten die werden gezien bij ranibizumab maandelijks 0,5 mg.
In het VIEW1-onderzoek werden met optische coherentietomografie (OCT) gemiddelde afnamen van de CRT waargenomen (-130 en -129 micron op week 52 voor respectievelijk de onderzoeksgroep die aflibercept 2 mg elke twee maanden kreeg en de onderzoeksgroep die ranibizumab 0,5 mg elke maand kreeg). Ook werden op week 52 in het VIEW2-onderzoek met OCT gemiddelde afnamen van de CRT waargenomen (-149 en -139 micron voor respectievelijk de onderzoeksgroep die aflibercept 2 mg elke twee maanden kreeg en de onderzoeksgroep die ranibizumab 0,5 mg elke maand kreeg). De afname van de CNV-afmeting en de afname van de CRT bleven over het algemeen behouden in het tweede jaar van de onderzoeken.
De ALTAIR-studie werd uitgevoerd bij Japanse patiënten met behandelingsnaïeve natte LMD en liet vergelijkbare resultaten zien met de VIEW studies; er werden 3 initiële maandelijkse aflibercept 2 mg-injecties gegeven, gevolgd door één injectie na nog eens 2 maanden, waarna een treat-and-extend-regime werd gehanteerd met variabele behandelingsintervallen (2-wekelijkse of 4-wekelijkse aanpassingen) tot een maximum interval van 16 weken volgens vooraf gespecificeerde criteria. Op week 52 waren met OCT gemiddelde dalingen van de CRT van -134,4 en -126,1 micron waargenomen voor respectievelijk de 2-wekelijkse aanpassingsgroep en de 4-wekelijkse aanpassingsgroep. Het percentage patiënten bij wie met OCT geen vocht werd waargenomen op week 52 was 68,3% en 69,1% in respectievelijk de 2-wekelijkse en 4-wekelijkse aanpassingsgroepen. De afname van CRT werd over het algemeen gehandhaafd in beide behandelingsgroepen in het tweede jaar van de ALTAIR-studie.
De ARIES-studie werd ontworpen om de non-inferioriteit te onderzoeken van een aflibercept 2 mg treat-and-extend-doseringsregime onmiddellijk gestart na toediening van 3 initiële maandelijkse injecties en een additionele injectie na 2 maanden vergeleken met een treat-and-extend-doseringsregime gestart na een jaar behandeling. Voor patiënten die ten minste eenmaal tijdens de looptijd van de studie een meer frequente dosering nodig hadden dan Q8 bleef de CRT hoger, maar de gemiddelde afname van de CRT vanaf baseline tot week 104 bedroeg -160,4 micron, vergelijkbaar met de patiënten die werden behandeld op Q8 of minder frequente intervallen.
Macula-oedeem secundair aan CRVO en BRVO
Bij CRVO en BRVO treedt retinale ischemie op. Dit veroorzaakt afgifte van VEGF, wat op zijn beurt de ‘tight junctions’ destabiliseert en de proliferatie van endotheelcellen bevordert. Op regulatie van VEGF wordt in verband gebracht met de afbraak van de bloed-retinabarrière, een verhoogde vasculaire permeabiliteit, retina-oedeem en neovascularisatie complicaties.
Bij patiënten die met zes opeenvolgende maandelijkse injecties aflibercept 2 mg werden behandeld werd er een consistente, snelle en robuuste morfologische respons waargenomen (gemeten als verbetering in gemiddelde CRT). In week 24 was de afname van CRT statistisch superieur versus controle voor alle drie de onderzoeken (COPERNICUS in CRVO: -457 versus -145 micron; GALILEO in CRVO: -449 versus -169 micron; VIBRANT in BRVO: -280 versus -128 micron). Deze afname in CRT vanaf baseline werd behouden tot het einde van elk onderzoek, week 100 bij COPERNICUS, week 76 bij GALILEO en week 52 bij VIBRANT.
Diabetisch macula-oedeem
Diabetisch macula-oedeem is een gevolg van diabetische retinopathie en wordt gekenmerkt door verhoogde vaatpermeabiliteit en schade aan de retinacapillairen, wat kan leiden tot verminderde gezichtsscherpte. Bij patiënten die werden behandeld met aflibercept, van wie de meesten waren geclassificeerd als patiënten met diabetes type II, werd een snelle en robuuste respons in de morfologie gezien (CRT, DRSS niveau).
In de VIVIDDME- en VISTADME-onderzoeken werd een statistisch significant grotere gemiddelde afname in CRT vanaf baseline tot week 52 waargenomen bij patiënten die behandeld waren met aflibercept in vergelijking met de laser controlegroep, respectievelijk -192,4 en -183,1 micron voor de aflibercept 2Q8-groepen en -66,2 en -73,3 micron voor de controlegroepen. Op week 100 bleef de daling gehandhaafd met -195,8 en -191,1 micron voor de aflibercept 2Q8-groepen en -85,7 micron en -83,9 micron voor de controlegroepen, in respectievelijk het VIVIDDME-onderzoek en het VISTADME-onderzoek.
Op een vooraf vastgestelde wijze werd een verbetering in de DRSS met ≥ 2 stappen beoordeeld in de VIVIDDME- en VISTADME-onderzoeken. De DRSS-score was gradeerbaar voor 73,7% van de patiënten in het VIVIDDME-onderzoek en 98,3% van de patiënten in het VISTADME-onderzoek. Op week 52 hadden 27,7% en 29,1% van de aflibercept 2Q8-groepen en 7,5% en 14,3% van de controlegroepen een verbetering in de DRSS met ≥ 2 stappen. Op week 100 bedroegen de respectievelijke percentages 32,6% en 37,1% van de aflibercept 2Q8-groepen en 8,2% en 15,6% van de controlegroepen.
De VIOLET-studie vergeleek drie verschillende doseringsregimes van aflibercept 2 mg voor de behandeling van DME na een behandelingsduur van ten minste één jaar op vaste intervallen, waarbij de behandeling werd gestart met 5 opeenvolgende maandelijkse doses gevolgd door een dosis elke 2 maanden. Op week 52 en week 100 van de studie, d.w.z. het tweede en derde jaar van de behandeling, waren de gemiddelde veranderingen in CRT klinisch vergelijkbaar voor treat-and-extend (2T&E), pro re nata (2PRN) en 2Q8. Deze bedroegen respectievelijk -2,1, 2,2 en -18,8 micron op week 52 en 2,3, -13,9 en -15,5 micron op week 100.
Myope choroïdale neovascularisatie
Myope choroïdale neovascularisatie (myope CNV) is een vaak voorkomende oorzaak van verlies van gezichtsvermogen bij volwassenen met pathologische myopie. Het ontstaat als een wondgenezingsmechanisme als gevolg van rupturen van de membraan van Bruch en vormt de grootste bedreiging voor het gezichtsvermogen bij pathologische myopie.
Bij patiënten die in het MYRROR-onderzoek werden behandeld met aflibercept (één injectie bij de start van de therapie, met aanvullende injecties indien de ziekte bleef aanhouden of terugkeerde), nam de CRT snel na de start van de behandeling af ten gunste van aflibercept op week 24 (-79 micron en -4 micron voor respectievelijk de aflibercept 2 mg behandelgroep en de controlegroep), wat gehandhaafd bleef tot en met week 48.
Daarnaast nam ook de gemiddelde afmeting van CNV-laesies af.
Klinische werkzaamheid en veiligheid
Natte LMD
De veiligheid en werkzaamheid van aflibercept werden beoordeeld in twee gerandomiseerde, multicentrische, dubbelblinde onderzoeken met een actieve controlegroep bij patiënten met natte LMD (VIEW1 en VIEW2) met een totaal van 2.412 patiënten, die behandeld werden en evalueerbaar waren op werkzaamheid (1.817 met aflibercept). De leeftijd van de patiënten varieerde van 49 jaar tot 99 jaar met een gemiddelde van 76 jaar. In deze klinische onderzoeken was ongeveer 89% van de patiënten (1.616/1.817) die gerandomiseerd waren naar behandeling met aflibercept 65 jaar of ouder, en ongeveer 63% (1.139/1.817) was 75 jaar of ouder. In elk onderzoek werden patiënten willekeurig (gerandomiseerd) in een verhouding van 1:1:1:1 toegewezen aan 1 van de volgende 4 doseringsregimes:
- 1) aflibercept 2 mg toegediend elke 8 weken na 3 maandelijkse opstartdoses (aflibercept 2Q8);
- 2) aflibercept 2 mg toegediend elke 4 weken (aflibercept 2Q4);
- 3) aflibercept 0,5 mg toegediend elke 4 weken (aflibercept 0,5Q4); en
- 4) ranibizumab 0,5 mg toegediend elke 4 weken (ranibizumab 0,5Q4).
In het tweede jaar van de onderzoeken kregen de patiënten nog steeds de initiële door randomisatie toegewezen dosering, maar volgens een doseringsschema dat werd aangepast op basis van de beoordeling van visuele en anatomische resultaten en met een in het protocol gedefinieerd maximumdoseringsinterval van 12 weken.
In beide onderzoeken was het primaire werkzaamheidseindpunt het aandeel van de patiënten in de ‘per-protocolset’ dat het gezichtsvermogen behield, dat wil zeggen het verlies van minder dan 15 letters aan gezichtsscherpte op week 52 vanaf baseline.
In het VIEW1-onderzoek behield op week 52 95,1% van de patiënten in de aflibercept 2Q8-groep het gezichtsvermogen vergeleken met 94,4% van de patiënten in de ranibizumab 0,5Q4-groep. In het VIEW2-onderzoek behield op week 52 95,6% van de patiënten in de aflibercept 2Q8-groep het gezichtsvermogen vergeleken met 94,4% van de patiënten in de ranibizumab 0,5Q4-groep. In beide onderzoeken bleek aflibercept niet slechter te zijn en klinisch equivalent met de ranibizumab 0,5Q4-groep.
Gedetailleerde resultaten uit de gecombineerde analyse van beide onderzoeken worden weergegeven in tabel 2 en figuur 1 hieronder.
Tabel 2: werkzaamheidsresultaten op week 52 (primaire analyse) en week 96; gecombineerde gegevens uit de VIEW1- en VIEW2-onderzoekenB)
| Werkzaamheidsresultaat | Aflibercept 2Q8 E) (aflibercept 2 mg elke 8 weken na 3 maandelijkse opstartdoses) (N = 607) | Ranibizumab 0,5Q4 (ranibizumab 0,5 mg elke 4 weken) (N = 595) | ||
| Week 52 | Week 96 | Week 52 | Week 96 | |
| Gemiddeld aantal injecties vanaf baseline | 7,6 | 11,2 | 12,3 | 16,5 |
| Gemiddeld aantal injecties van week 52 tot 96 | 4,2 | 4,7 | ||
| Percentage patiënten met < 15 letters verlies vanaf baseline (PPSA) | 95,33%B) | 92,42% | 94,42% B) | 91,60% |
| VerschilC) (95%-BI)D) | 0,9% (-1,7; 3,5)F) | 0,8% (-2,3; 3,8)F) | ||
| Gemiddelde verandering in BCVA zoals gemeten door ETDRSA)-letterscore ten opzichte van baseline | 8,40 | 7,62 | 8,74 | 7,89 |
Verschil in LS A)-gemiddelde verandering (ETDRS-letters)C) (95%-BI)D) | -0,32 (-1,87; 1,23) | -0,25 (-1,98; 1,49) | ||
| Percentage patiënten met ≥ 15 letters winst vanaf baseline | 30,97% | 33,44% | 32,44% | 31,60% |
| VerschilC) (95%-BI)D) | -1,5% (-6,8; 3,8) | 1,8% (-3,5; 7,1) | ||
A) BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte) ETDRS: Early Treatment Diabetic Retinopathy Study
LS: Least square means (kleinstekwadratenschattingen van de gemiddelden) afgeleid met ANCOVA PPS: Per Protocol Set
B) Full Analysis Set (FAS, oftewel de volledige steekproef), Last Observation Carried Forward (LOCF, d.w.z.
voor ontbrekende gegevens zijn de gegevens van de laatste waarneming gebruikt) voor alle analyses behalve voor het percentage patiënten dat de gezichtsscherpte op week 52 had behouden, hiervoor is de PPS gebruikt. C) Het verschil is de waarde van de afliberceptgroep min de waarde van de ranibizumabgroep. Een positieve waarde geeft aan dat de waarde van aflibercept hoger is.
D) Betrouwbaarheidsinterval (BI) berekend via normale benadering
E) Na het begin van de behandeling met drie maandelijkse doses
F) Een betrouwbaarheidsinterval dat volledig boven -10% ligt, indiceert non-inferioriteit van aflibercept ten opzichte van ranibizumab
Figuur 1. Gemiddelde verandering in gezichtsscherpte van baseline tot week 96 voor de gecombineerde gegevens van het View1- en View2-onderzoek
In een analyse van gecombineerde gegevens van VIEW1 en VIEW2 liet aflibercept klinisch belangrijke veranderingen ten opzichte van baseline zien in het vooraf gespecificeerde secundaire werkzaamheidseindpunt, de National Eye Institute Visual Function Questionnaire (NEI VFQ-25) zonder klinisch betekenisvolle verschillen met ranibizumab. De grootte van deze veranderingen was vergelijkbaar met de grootte die werd waargenomen in gepubliceerde onderzoeken, wat correspondeerde met een winst van 15 letters in best gecorrigeerde gezichtsscherpte (BCVA).
In het tweede jaar van de onderzoeken bleef de werkzaamheid in het algemeen gehandhaafd tot aan de laatste beoordeling op week 96, en 2-4% van de patiënten had alle injecties op maandbasis nodig, en een derde van de patiënten had ten minste één injectie met een behandelingsinterval van slechts één maand nodig.
Afnamen in het gemiddelde CNV-gebied waren duidelijk in alle dosisgroepen in beide onderzoeken.
De werkzaamheidsresultaten in alle evalueerbare subgroepen (bijv. leeftijd, geslacht, ras, gezichtsscherpte in baseline, type laesie, afmeting van de laesie) in elk onderzoek en in de gecombineerde analyse waren consistent met de resultaten in de totale populaties.
ALTAIR was een 96 weken durend multicenter, gerandomiseerd, open-label onderzoek bij 247 Japanse patiënten met behandelingsnaïeve natte LMD, opgezet om de werkzaamheid en veiligheid van aflibercept te beoordelen na toepassing van twee verschillende aanpassingsintervallen (2-wekelijks of 4-wekelijks) van een treat-and-extend-doseringsregime.
Alle patiënten kregen 3 maanden lang een maandelijkse dosis van aflibercept 2 mg, gevolgd door één injectie na nog eens een interval van twee maanden. Op week 16 werden de patiënten 1:1 gerandomiseerd verdeeld in twee behandelingsgroepen: 1) aflibercept treat-and-extend met 2-wekelijkse aanpassingen en 2) aflibercept treat-and-extend met 4-wekelijkse aanpassingen. Tot verlenging of verkorting van het behandelingsinterval werd besloten op basis van visuele en/of 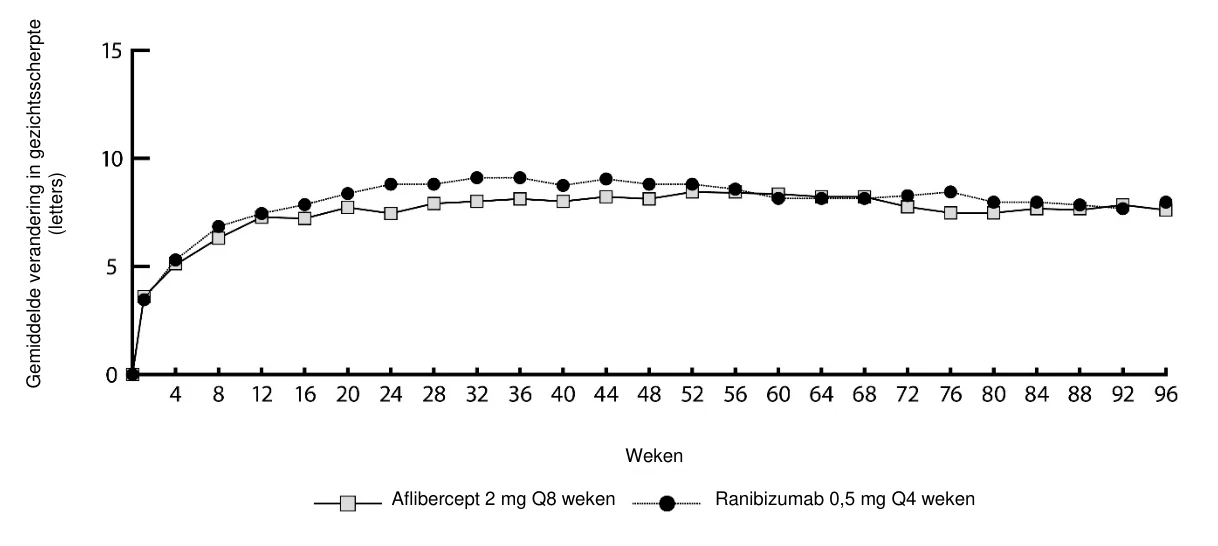 anatomische criteria gedefinieerd in een protocol, met een maximaal behandelingsinterval van 16 weken voor beide groepen.
Het primaire werkzaamheidseindpunt was de gemiddelde verandering in BCVA vanaf baseline tot en met week 52. De secundaire werkzaamheidseindpunten waren het percentage patiënten dat niet ≥ 15 letters verloor en het percentage patiënten met een winst van ten minste 15 letters in BCVA vanaf baseline tot en met week 52.
Op week 52 bereikten de patiënten in de treat-and-extend-arm met 2-wekelijkse aanpassingen een gemiddelde toename van 9,0 letters vanaf baseline in vergelijking met 8,4 letters voor diegenen in de 4-wekelijkse aanpassingsgroep [LS gemiddeld verschil in letters (95% BI): -0,4 (-3,8; 3,0), ANCOVA]. Het percentage patiënten dat niet ≥ 15 letters verloor was in beide behandelingsgroepen vergelijkbaar (96,7% in de 2-wekelijkse en 95,9% in de 4-wekelijkse aanpassingsgroepen). Het percentage patiënten dat in week 52 een winst had van ≥ 15 letters was 32,5% in de 2-wekelijkse aanpassingsgroep en 30,9% in de 4-wekelijkse aanpassingsgroep. Het percentage patiënten dat hun behandelingsinterval verlengde tot 12 weken of langer was 42,3% in de 2-wekelijkse aanpassingsgroep en 49,6% in de 4-wekelijkse aanpassingsgroep. Bovendien werden in de 4-wekelijkse aanpassingsgroep bij 40,7% van de patiënten de intervallen tot 16 weken verlengd. Bij het laatste bezoek tot week 52, hadden 56,8% en 57,8% van de patiënten in respectievelijk de 2-wekelijkse en 4-wekelijkse aanpassingsgroepen hun volgende injectie gepland op een interval van 12 weken of langer.
In het tweede jaar van de studie bleef de werkzaamheid in het algemeen gehandhaafd tot en met de laatste beoordeling in week 96, met een gemiddelde winst vanaf de baseline van 7,6 letters voor de 2-wekelijkse aanpassingsgroep en 6,1 letters voor de 4-wekelijkse aanpassingsgroep. Het percentage patiënten dat hun behandelingsinterval verlengde tot 12 weken of langer was 56,9% in de 2-wekelijkse aanpassingsgroep en 60,2% in de 4-wekelijkse aanpassingsgroep. Bij het laatste bezoek voorafgaand aan week 96, hadden 64,9% en 61,2% van de patiënten in respectievelijk de 2-wekelijkse en 4-wekelijkse aanpassingsgroepen hun volgende injectie gepland op een interval van 12 weken of langer. Tijdens het tweede behandelingsjaar ontvingen patiënten in zowel de 2-wekelijkse als 4-wekelijkse aanpassingsgroepen respectievelijk gemiddeld 3,6 en 3,7 injecties. Gedurende de behandelingsperiode van 2 jaar ontvingen patiënten gemiddeld 10,4 injecties.
Oculaire en systemische veiligheidsprofielen waren vergelijkbaar met de veiligheid waargenomen in de hoofdstudies VIEW1 en VIEW2.
ARIES was een 104 weken durend, multicenter, gerandomiseerd, open-label, actief gecontroleerd onderzoek bij 269 patiënten met behandelingsnaïeve natte LMD, ontworpen om de non-inferioriteit in werkzaamheid en veiligheid te beoordelen van een treat-and-extend-doseringsregime gestart na toediening van 3 initiële maandelijkse injecties gevolgd door een verlenging naar een 2-maandelijks behandelingsinterval vergeleken met een treat-and-extend-doseringsregime gestart na het eerste jaar van de behandeling.
De ARIES-studie onderzocht ook het percentage patiënten dat meer frequente behandeling nodig had dan elke 8 weken op basis van het besluit van de onderzoeker. Van de 269 patiënten ontvingen 62 patiënten minstens één keer tijdens de looptijd van de studie een meer frequente dosering. Deze patiënten bleven in de studie, en ontvingen behandeling volgens het beste klinische oordeel van de onderzoeker maar niet frequenter dan elke 4 weken. Hun behandelingsintervallen konden daarna weer worden verlengd. Het gemiddelde behandelingsinterval na de beslissing om vaker te behandelen was 6,1 weken. De BCVA op week 104 was lager bij patiënten die ten minste één keer tijdens de looptijd van de studie een intensievere behandeling nodig hadden vergeleken met patiënten die dat niet nodig hadden en de gemiddelde verandering in BCVA van baseline tot het einde van de studie was +2,3 ± 15,6 letters. Onder de patiënten die meer frequent behandeld werden, behield 85,5% het gezichtsvermogen, d.w.z. verloor minder dan 15 letters, en bij 19,4% was er een toename van 15 letters of meer. Het veiligheidsprofiel van de patiënten die meer frequent behandeld werden dan elke 8 weken was vergelijkbaar met de veiligheidsdata uit VIEW 1 en VIEW 2.
Macula-oedeem secundair aan CRVO
De veiligheid en werkzaamheid van aflibercept werden beoordeeld in twee gerandomiseerde, multicentrische, dubbelblinde, shamgecontroleerde onderzoeken met patiënten met macula-oedeem secundair aan centrale retinale veneuze occlusie (CRVO) (COPERNICUS en GALILEO) met een totaal van 358 patiënten die behandeld werden en evalueerbaar waren op werkzaamheid (217 met aflibercept). De leeftijd van de patiënten varieerde van 22 tot 89 jaar met een gemiddelde van 64 jaar. In de CRVO-onderzoeken was ongeveer 52% (112/217) van de patiënten, die gerandomiseerd waren naar behandeling met aflibercept, 65 jaar of ouder, en ongeveer 18% (38/217) was 75 jaar of ouder. In beide onderzoeken werden patiënten willekeurig (gerandomiseerd) in een verhouding van 3:2 toegewezen aan ofwel 2 mg aflibercept toegediend elke 4 weken (2Q4) ofwel aan de controlegroep, die elke 4 weken sham-injecties kreeg met een totaal van 6 injecties.
Na 6 opeenvolgende maandelijkse injecties kregen patiënten alleen behandeling als zij aan vooraf gespecificeerde herbehandelingscriteria voldeden, behalve de patiënten in de controlegroep in het GALILEO-onderzoek, die sham-injecties bleven krijgen (‘control to control’) tot week 52. Vanaf dit tijdstip werden alle patiënten behandeld indien zij aan vooraf gespecificeerde criteria voldeden.
In beide onderzoeken was het primaire werkzaamheidseindpunt het aandeel van de patiënten dat ten minste 15 letters in BCVA won op week 24 in vergelijking tot baseline. Een secundaire werkzaamheidsvariabele was de verandering in gezichtsscherpte op week 24 in vergelijking tot baseline.
Het verschil tussen de behandelgroepen was statistisch significant met hogere waarden voor aflibercept in beide onderzoeken. De maximale verbetering in gezichtsscherpte werd bereikt op maand 3 met een daaropvolgende stabilisatie van de gezichtsscherpte en CRT tot maand 6. Het statistisch significante verschil werd gehandhaafd tot en met week 52.
Gedetailleerde resultaten uit de analyse van beide onderzoeken worden weergegeven in tabel 3 en figuur 2 hieronder.
Tabel 3: Werkzaamheidsresultaten op week 24, week 52 en week 76/100 (Full Analysis Set met LOCFC)) in de COPERNICUS- en GALILEO-onderzoeken
| Werkzaamheidsresultat en | COPERNICUS | GALILEO | ||||||||||
| 24 weken | 52 weken | 100 weken | 24 weken | 52 weken | 76 weken | |||||||
Aflibercep t 2 mg Q4 (N = 114) | Controle -groep (N = 73) | Aflibercep t 2 mg (N = 114) | Controle -groepE) (N = 73) | Aflibercep t F) 2 mg (N = 114) | Controle -groep E,F) (N = 73) | Aflibercep t 2 mg Q4 (N = 103) | Controle -groep (N = 68) | Aflibercep t 2 mg (N = 103) | Controle -groep (N = 68) | Aflibercep t G) 2 mg (N = 103) | Controle
(N = 68) | |
| Percentage patiënten met > 15 letters winst ten opzichte van baseline | 56% | 12% | 55% | 30% | 49,1% | 23,3% | 60% | 22% | 60% | 32% | 57,3% | 29,4% |
Gewogen verschilA,B,E) (95%-BI) p-waarde | 44,8% (33,0; 56,6) p < 0,0001 | 25,9% (11,8; 40,1) p = 0,0006 | 26,7% (13,1; 40,3) p = 0,0003 | 38,3% (24,4; 52,1) p < 0,0001 | 27,9% (13,0; 42,7) p = 0,0004 | 28,0% (13,3; 42,6) p = 0,0004 | ||||||
| Gemiddelde verandering in BCVAC) zoals gemeten door ETDRSC)-letterscore ten opzichte van baseline (SD) | 17,3 (12,8) | -4,0 (18,0) | 16,2 (17,4) | 3,8 (17,1) | 13,0 (17,7) | 1,5 (17,7) | 18,0 (12,2 | 3,3 (14,1) | 16,9 (14,8) | 3,8 (18,1) | 13,7 (17,8) | 6,2 (17,7) |
Verschil in LS-gemiddeldeA,C,D,E) (95%-BI) p-waarde | 21,7 (17,4; 26,0) p < 0,0001 | 12,7 (7,7; 17,7) p < 0,0001 | 11,8 (6,7; 17,0) p < 0,0001 | 14,7 (10,8; 18,7) p < 0,0001 | 13,2 (8,2; 18,2) p < 0,0001 | 7,6 (2,1; 13,1) p = 0,0070 | ||||||
A) Verschil is aflibercept 2 mg Q4 weken min controlegroep
B) Verschil en betrouwbaarheidsinterval (BI) zijn berekend met de Cochran-Mantel-Haenszel (CMH)-test, aangepast voor regio (Amerika vs. de rest van de wereld voor
COPERNICUS en Europa vs. Azië/gebied rond Grote Oceaan voor GALILEO) en BCVA-categorie op baseline (> 20/200 en ≤ 20/200) C) BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte)
ETDRS: Early Treatment Diabetic Retinopathy Study
LOCF: Last Observation Carried Forward (voor ontbrekende gegevens zijn de gegevens van de laatste waarneming gebruikt)
SD: Standaarddeviatie
LS: Least square means (kleinstekwadratenschattingen van de gemiddelden) afgeleid met ANCOVA
D) Het verschil in LS-gemiddelde en het betrouwbaarheidsinterval zijn gebaseerd op een ANCOVA-model met de factoren behandelgroep, regio (Amerika vs. de rest van de wereld voor COPERNICUS en Europa vs. Azië/het gebied rond de Grote Oceaan voor GALILEO) en BCVA-categorie op baseline (> 20/200 en ≤ 20/200) E) In het COPERNICUS-onderzoek konden de patiënten uit de controlegroep indien nodig aflibercept krijgen, elke 4 weken vanaf week 24 tot week 52; patiënten hadden elke
4 weken een bezoek.
F) In het COPERNICUS-onderzoek kregen zowel de controlegroep als de aflibercept 2 mg-patiënten indien nodig aflibercept 2 mg, elke 4 weken te beginnen op week 52 tot week 96; patiënten hadden elk kwartaal een verplicht bezoek, maar konden, indien dit nodig was, elke 4 weken zijn gezien.
G) In het GALILEO-onderzoek kregen zowel de controlegroep als de aflibercept 2 mg-patiënten indien nodig aflibercept 2 mg, elke 8 weken te beginnen op week 52 tot week 68; patiënten hadden elke 8 weken een verplicht bezoek.
Figuur 2: Gemiddelde verandering in gezichtsscherpte van baseline tot week 76/100 per behandel-groep voor de COPERNICUS- en GALILEO-onderzoeken (Full Analysis Set)
Bij GALILEO had 86,4% (n = 89) van de aflibercept-groep en 79,4% (n = 54) van de sham-groep geperfundeerd CRVO op baseline. Op week 24 was dit 91,8% (n = 89) in de aflibercept-groep en 85,5% (n = 47) in de sham-groep. Deze verhoudingen bleven gehandhaafd op week 76 met 84,3% (n = 75) in de aflibercept-groep en 84,0% (n = 42) in de sham-groep.
In COPERNICUS had 67,5% (n = 77) van de aflibercept-groep en 68,5% (n = 50) van de sham-groep geperfundeerd CRVO op baseline. Op week 24 was dit 87,4% (n = 90) in de aflibercept-groep en 58,6% (n = 34) in de sham-groep. Deze verhoudingen bleven gehandhaafd op week 100 met 76,8% (n = 76) in de aflibercept-groep en 78% (n = 39) in de sham-groep. De patiënten in de sham-groep kwamen in aanmerking voor het krijgen van aflibercept vanaf week 24.
Het gunstige effect van de behandeling met aflibercept op de visuele functie was vergelijkbaar in de baseline subgroepen van geperfundeerde en niet-geperfundeerde patiënten. Behandelingseffecten in andere evalueerbare subgroepen (bijv. leeftijd, geslacht, ras, gezichtsscherpte op baseline, CRVO-duur) in elk onderzoek waren over het algemeen consistent met de resultaten in de totale populaties. In gecombineerde data-analyse van GALILEO en COPERNICUS liet aflibercept klinisch relevante veranderingen vanaf baseline zien in het vooraf gespecifieerde secundaire eindpunt voor de werkzaamheid National Eye Institute Visual Function Questionnaire (NEI VFQ-25). De omvang van deze veranderingen was vergelijkbaar met die gezien is in gepubliceerde onderzoeken, die correspondeerde met een winst van 15 letters in best gecorrigeerde gezichtsscherpte (Best Corrected Visual Acuity; BCVA). 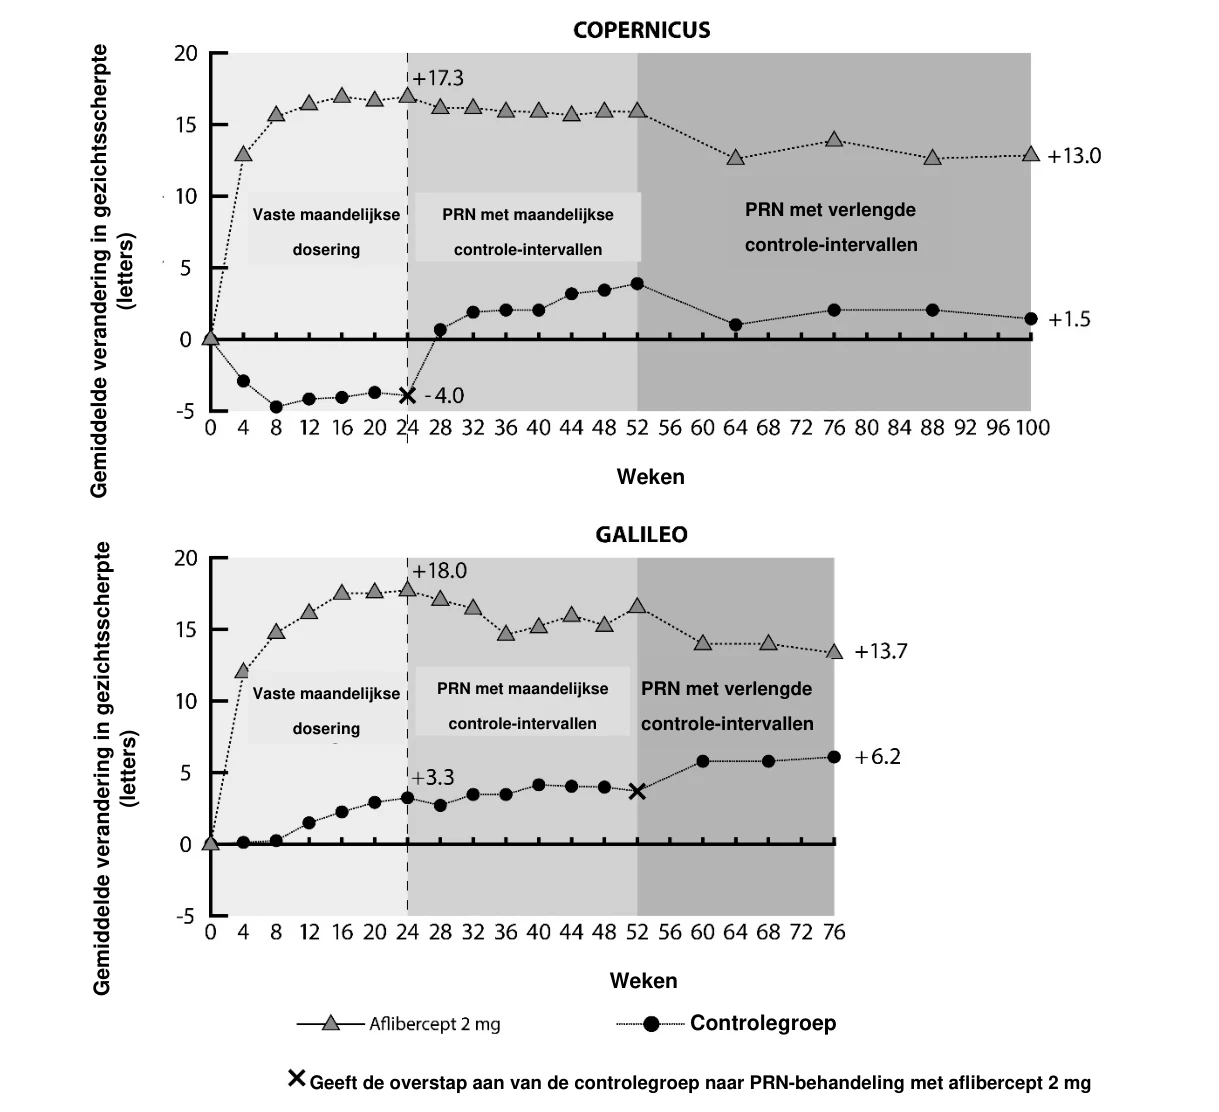
Macula-oedeem secundair aan BRVO
De veiligheid en werkzaamheid van aflibercept werden beoordeeld in een gerandomiseerd, multicentrisch, dubbelblind onderzoek met een actieve controlegroep, met patiënten met macula-oedeem secundair aan BRVO (VIBRANT) waaronder ook Hemi-Retinal Vein Occlusion. Een totaal van 181 patiënten werd behandeld en was evalueerbaar op werkzaamheid (91 met aflibercept). De leeftijd van de patiënten varieerde van 42 tot 94 jaar met een gemiddelde van 65 jaar. In het BRVO-onderzoek was ongeveer 58% (53/91) van de patiënten die gerandomiseerd waren naar behandeling met aflibercept 65 jaar of ouder, en ongeveer 23% (21/91) was 75 jaar of ouder. In het onderzoek werden patiënten willekeurig (gerandomiseerd) in een verhouding van 1:1 toegewezen aan ofwel 2 mg aflibercept toegediend elke 8 weken na 6 initiële maandelijkse injecties ofwel laser fotocoagulatie toegediend op baseline (laser controlegroep). Patiënten in de laser controlegroep konden additionele laser fotocoagulatie (‘rescue laser treatment’ genoemd) ontvangen vanaf week 12 met een minimaal interval van 12 weken. Op basis van vooraf gespecificeerde criteria konden patiënten in de lasergroep rescue treatment met aflibercept 2 mg vanaf week 24 ontvangen, die elke 4 weken gedurende 3 maanden toegediend werd, gevolgd door elke 8 weken.
In het VIBRANT-onderzoek was het primaire werkzaamheidseindpunt het aandeel van de patiënten dat ten minste 15 letters in BCVA won op week 24 in vergelijking tot baseline en de aflibercept-groep was superieur ten opzichte van de laser controle.
Een secundair werkzaamheidseindpunt was de verandering in gezichtsscherpte op week 24 in vergelijking tot baseline, die statistisch significant in het voordeel van aflibercept was in het VIBRANT-onderzoek. Het verloop van verbetering in gezichtsscherpte was snel en de piek in verbetering werd bereikt na 3 maanden met stabilisatie van het effect tot maand 12.
In de lasergroep ontvingen 67 patiënten rescue treatment met aflibercept vanaf week 24 (actieve controlegroep/aflibercept 2 mg-groep), wat resulteerde in een verbeterde gezichtsscherpte met ongeveer 5 letters van week 24 tot 52.
Gedetailleerde resultaten uit de analyse van het VIBRANT-onderzoek worden weergegeven in tabel 4 en figuur 3 hieronder.
Tabel 4: Werkzaamheidsresultaten op week 24 en week 52 (Full Analysis Set met LOCF) in het
VIBRANT-onderzoek
| Werkzaamheidsresultaten | VIBRANT | |||
| 24 weken | 52 weken | |||
| Aflibercept 2 mg Q4 (N = 91) | Actieve Controle (laser) (N = 90) | Aflibercept 2 mg Q8 (N = 91) D) | Actieve Controle (laser)/ aflibercept 2 mgE) (N = 90) | |
Percentage patiënten met > 15 letters winst ten opzichte van baseline (%) | 52,7% | 26,7% | 57,1% | 41,1% |
Gewogen verschilA,B (%) (95%-BI) p-waarde | 26,6% (13,0; 40,1) p = 0,0003 | 16,2% (2,0; 30,5) p = 0,0296 | ||
| Gemiddelde verandering in BCVA zoals gemeten door ETDRS-letterscore ten opzichte van baseline (SD) | 17,0 (11,9) | 6,9 (12,9) | 17,1 (13,1) | 12,2 (11,9) |
Verschil in LS-gemiddeldeA,C (95%-BI) p-waarde | 10,5 (7,1; 14,0) p < 0,0001 | 5,2 (1,7; 8,7) p = 0,0035F) | ||
A) Verschil is aflibercept 2 mg Q4 weken min laser controlegroep
B) Verschil en 95%-BI zijn berekend gebruikmakend van het Mantel-Haenszel-wegingsschema, aangepast voor regio (Noord Amerika vs. Japan) en BCVA-categorie op baseline (> 20/200 en ≤ 20/200)
C) Verschil in LS-gemiddelde en 95%-BI gebaseerd op een ANCOVA-model met behandelgroep, BCVA-categorie op baseline (> 20/200 en ≤ 20/200) en regio (Noord Amerika vs. Japan) als vaste effecten, en BCVA op baseline als covariaat.
D) Vanaf week 24 werd het behandelingsinterval in de aflibercept behandelgroep verlengd voor alle patiënten van 4 weken naar 8 weken tot en met week 48.
E) Vanaf week 24 konden patiënten in de lasergroep rescue treatment met aflibercept ontvangen, indien er ten minste één voorgespecificeerd aanmerkingscriterium voor hen van toepassing was. In totaal ontvingen 67 patiënten in deze groep aflibercept rescue treatment. Het vaste regime voor aflibercept rescue was driemaal aflibercept 2 mg elke 4 weken, gevolgd door injecties elke 8 weken.
F) Nominale p-waarde
Figuur 3: Gemiddelde verandering in BCVA zoals gemeten met ETDRS letterscore van baseline tot week 52 in het VIBRANT-onderzoek
Op baseline was het aandeel geperfundeerde patiënten in de aflibercept- en lasergroepen respectievelijk 60% en 68%. Op 24 weken waren deze aandelen respectievelijk 80% en 67%. In de aflibercept-groep werd het aandeel geperfundeerde patiënten gehandhaafd tot en met week 52. In de lasergroep, waar patiënten in aanmerking kwamen voor rescue treatment met aflibercept vanaf week 24, nam het aandeel geperfundeerde patiënten toe tot 78% op week 52.
Diabetisch macula-oedeem
De veiligheid en werkzaamheid van aflibercept zijn beoordeeld in twee gerandomiseerde, multicentrische, dubbelgemaskeerde, actief-gecontroleerde onderzoeken bij patiënten met DME (VIVIDDME en VISTADME). In totaal werden 862 patiënten behandeld en geëvalueerd voor de werkzaamheid, 576 met aflibercept. De leeftijd van de patiënten varieerde van 23 tot 87 jaar, met een gemiddelde van 63 jaar. In de DME-onderzoeken was ongeveer 47% (268/576) van de patiënten die gerandomiseerd waren naar behandeling met aflibercept 65 jaar of ouder, en ongeveer 9% (52/576) was 75 jaar of ouder. De meeste patiënten uit beide onderzoeken hadden diabetes type II.
In beide onderzoeken waren de patiënten willekeurig toegewezen, in een verhouding van 1:1:1, aan 1 van 3 doseringsschema's:
- 1) aflibercept, 2 mg eenmaal per 8 weken toegediend na 5 initiële maandelijkse injecties (aflibercept 2Q8);
- 2) aflibercept, 2 mg eenmaal per 4 weken toegediend (aflibercept 2Q4); en
- 3) maculaire laser-fotocoagulatie (actieve controle).
Vanaf week 24 kwamen patiënten die voldeden aan een vooraf gespecificeerde grenswaarde van verlies van gezichtsvermogen in aanmerking voor een aanvullende behandeling: patiënten in de aflibercept-groepen konden laserbehandeling krijgen en patiënten in de controlegroep konden aflibercept krijgen.
In beide onderzoeken was het primaire werkzaamheidseindpunt de gemiddelde verandering in BCVA op week 52 ten opzichte van baseline en zowel de aflibercept 2Q8-groep als de aflibercept 2Q4-groep vertoonde statistische significantie en waren superieur aan de controlegroep. Dit voordeel bleef tot en met week 100 gehandhaafd.
Gedetailleerde resultaten van de analyse van het VIVIDDME- en VISTADME-onderzoek zijn weergegeven in tabel 5 en figuur 4 hieronder.
Tabel 5: Werkzaamheidsresultaten op week 52 en week 100 (Full Analysis Set met LOCF) in de VIVIDDME- en VISTADME-onderzoeken
| Werkzaamheidsresultaten | VIVIDDME | VISTADME | ||||||||||
| 52 weken | 100 weken | 52 weken | 100 weken | |||||||||
| Aflibercept 2 mg Q8 A (N = 135) | Aflibercept 2 mg Q4 (N = 136) | Actieve controle (laser) (N = 132) | Aflibercept 2 mg Q8 A (N = 135) | Aflibercept 2 mg Q4 (N = 136) | Actieve controle (laser) (N = 132) | Aflibercept 2 mg Q8 A (N = 151) | Aflibercept 2 mg Q4 (N = 154) | Actieve controle (laser) (N = 154) | Aflibercept 2 mg Q8 A (N = 151) | Aflibercept 2 mg Q4 (N = 154) | Actieve controle (laser) (N = 154) | |
| Gemiddelde verandering in BCVA zoals gemeten door ETDRS E-letterscore ten opzichte van baseline | 10,7 | 10,5 | 1,2 | 9,4 | 11,4 | 0,7 | 10,7 | 12,5 | 0,2 | 11,1 | 11,5 | 0,9 |
| Verschil in LS gemiddelde B,C,E (97,5% BI) | 9,1 (6,4; 11,8) | 9,3 (6,5; 12,0) | 8,2 (5,2; 11,3) | 10,7 (7,6; 13,8) | 10,45 (7,7; 13,2) | 12,19 (9,4; 15,04) | 10,1 (7,0; 13,3) | 10,6 (7,1; 14,2) | ||||
| Percentage patiënten met > 15 letters winst ten opzichte van baseline | 33% | 32% | 9% | 31,1% | 38,2% | 12,1% | 31% | 42% | 8% | 33,1% | 38,3% | 13,0% |
| Gecorrigeerd verschil D,C,E (97,5% BI) | 24% (13,5; 34,9) | 23% (12,6; 33,9) | 19,0% (8,0; 29,9) | 26,1% (14,8; 37,5) | 23% (13,5; 33,1) | 34% (24,1; 44,4) | 20,1% (9,6; 30,6) | 25,8% (15,1; 36,6) | ||||
A Na start van de behandeling met 5 maandelijkse injecties
B Gemiddelde en BI van LS op basis van een ANCOVA-model met BCVA-baselinemeting als covariaat en een factor voor de behandelgroep. Daarnaast werd de regio
(Europa/Australië vs. Japan) opgenomen als factor voor VIVIDDME, en een voorgeschiedenis van MI en/of CVA als een factor voor VISTADME C Het verschil is de aflibercept-groep minus de actieve controlegroep (lasergroep)
D Verschil met betrouwbaarheidsinterval (BI) en statistische toets is berekend met gebruik van een Mantel-Haenszel weegschema, gecorrigeerd voor de regio
(Europa/Australië vs. Japan) voor VIVIDDME en voor een medische voorgeschiedenis van MI of CVA voor VISTADME
E BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte)
ETDRS: Early Treatment Diabetic Retinopathy Study
LOCF: Last Observation Carried Forward
LS: Least square means (kleinstekwadratenschattingen van de gemiddelden) afgeleid met ANCOVA
BI: Betrouwbaarheidsinterval
Figuur 4: Gemiddelde verandering in BCVA zoals gemeten door ETDRS-letterscore van baseline tot week 100 in het VIVIDDME- en VISTADME-onderzoek
De behandeleffecten in evalueerbare subgroepen (bijv. leeftijd, geslacht, ras, HbA1c bij baseline, visusscherpte bij baseline, eerdere anti-VEGF-behandeling) waren in elk onderzoek en in de gecombineerde analyse over het algemeen consistent met de resultaten voor de totale populaties.
In het VIVIDDME- en het VISTADME-onderzoek hadden respectievelijk 36 (9%) en 197 (43%) patiënten eerder een anti-VEGF-behandeling gekregen, met een wash-outperiode van 3 maanden of langer. De behandeleffecten in de subgroep met patiënten die eerder waren behandeld met een VEGF-remmer waren ongeveer gelijk aan de behandeleffecten die werden gezien bij patiënten die niet eerder met een VEGF-remmer waren behandeld.
Patiënten met bilaterale ziekte kwamen in aanmerking voor een anti-VEGF-behandeling voor hun andere oog, indien de arts dit als noodzakelijk beoordeelde. In het VISTADME-onderzoek kregen 217 (70,7%) aflibercept-patiënten bilaterale aflibercept-injecties tot week 100; in het VIVIDDME-onderzoek kregen 97 (35,8%) aflibercept-patiënten een andere anti-VEGF-behandeling voor hun andere oog.
Een onafhankelijk vergelijkend onderzoek (DRCR.net Protocol T) gebruikte een flexibel doseringsregime dat gebaseerd was op precisie-OCT en gezichtsherbehandelingscriteria. Dit behandelingsregime resulteerde in de aflibercept behandelgroep (n = 224) op week 52 in gemiddeld 9,2 injecties per patiënt, wat vergelijkbaar is met het aantal toegediende doses aflibercept in de 2Q8 -groep in VIVIDDME en VISTADME, terwijl in het algemeen de werkzaamheid van de aflibercept behandelgroep in Protocol T vergelijkbaar was met de aflibercept 2Q8 - groep in VIVIDDME en VISTADME. In Protocol T werd een gemiddelde letterwinst van 13,3 behaald met 42% van de patiënten die tenminste 15 letters winst in gezichtsscherpte hadden ten opzichte van baseline. De veiligheidsuitkomsten lieten zien dat de algehele incidentie van oculaire en niet-oculaire bijwerkingen (inclusief ATE’s) vergelijkbaar was voor alle behandelgroepen in elk van de onderzoeken en tussen de onderzoeken.
VIOLET, een 100 weken durend, multicenter, gerandomiseerd, open-label, actief gecontroleerd onderzoek bij patiënten met DME vergeleek drie verschillende doseringsregimes van aflibercept 2 mg ter behandeling van DME na een behandelingsduur van ten minste één jaar op vaste intervallen, waarbij de behandeling werd gestart met 5 opeenvolgende maandelijkse doses gevolgd door een dosis elke 2 maanden. Het onderzoek evalueerde de non-inferioriteit van aflibercept 2 mg gedoseerd volgens een treat-and-extend regime (2T&E waarbij injectie-intervallen op een minimum van 8 weken werden gehouden en geleidelijk werden verlengd op basis van klinische en anatomische uitkomsten) en aflibercept 2 mg gedoseerd naar behoefte (2PRN waarbij patiënten iedere 4 weken werden gecontroleerd en een injectie kregen wanneer nodig gebaseerd op klinische en anatomische uitkomsten), vergeleken met aflibercept 2 mg toegediend iedere 8 weken (2Q8) voor het tweede en derde jaar van de behandeling.
Het primaire werkzaamheidseindpunt (verandering in BCVA vanaf baseline tot week 52) was 0,5 ± 6,7 letters in de 2T&E groep en 1,7 ± 6,8 letters in de 2PRN-groep vergeleken met 0,4 ± 6,7 letters in de 2Q8-groep, waarbij statistische non-inferioriteit werd bereikt (p < 0,0001 voor beide vergelijkingen; NI- marge 4 letters). De veranderingen in BCVA vanaf baseline tot week 100 waren consistent met de resultaten van week 52: -0,1 ± 9,1 letters in de 2T&E-groep en 1,8 ± 9,0 letters in de 2PRN-groep vergeleken met 0,1 ± 7,2 letters in de 2Q8-groep. Het gemiddelde aantal injecties gedurende 100 weken was 12,3, 10,0 en 11,5 voor respectievelijk 2Q8fix, 2T&E en 2PRN.
De oculaire en systemische veiligheidsprofielen in alle drie de behandelgroepen waren vergelijkbaar met de profielen zoals gezien in de centrale studies VIVID en VISTA.
In de 2T&E-groep bepaalde de onderzoeker de stappen voor de verlenging en verkorting van de injectie-intervallen; stappen van 2 weken werden aanbevolen in de studie.
Myope choroïdale neovascularisatie
De veiligheid en werkzaamheid van aflibercept zijn beoordeeld in een gerandomiseerd, multicenter, dubbelgemaskeerd, shamgecontroleerd onderzoek bij niet eerder behandelde, Aziatische patiënten met myope CNV. Een totaal van 121 patiënten werd behandeld en was evalueerbaar voor werkzaamheid (90 met aflibercept). De leeftijd van de patiënten varieerde van 27 tot 83 jaar, met een gemiddelde van 58 jaar. In het myope CNV-onderzoek was ongeveer 36% (33/91) van de patiënten die waren gerandomiseerd naar behandeling met aflibercept 65 jaar of ouder, en ongeveer 10% (9/91) was 75 jaar of ouder.
Patiënten werden willekeurig, in een verhouding 3:1, ingedeeld om ofwel 2 mg aflibercept intravitreaal, ofwel sham-injecties te krijgen. De injecties werden bij de start van het onderzoek toegediend, met maandelijks aanvullende injecties indien de ziekte bleef aanhouden of terugkeerde, tot week 24, wanneer het primaire eindpunt werd beoordeeld.
Op week 24 kwamen patiënten die aanvankelijk waren ingedeeld om sham-injecties te krijgen in aanmerking om de eerste dosis aflibercept te ontvangen. Hierna bleven de patiënten uit beide groepen in aanmerking komen voor aanvullende injecties indien de ziekte bleef aanhouden of terugkeerde.
Het verschil tussen de behandelgroepen was statistisch significant ten gunste van aflibercept voor het primaire eindpunt (verandering in BCVA) en voor het bevestigende secundaire eindpunt voor de werkzaamheid (percentage patiënten dat ten minste 15 letters in BCVA won) op week 24, ten opzichte van baseline. De verschillen bleven voor beide eindpunten tot en met week 48 aanwezig.
Gedetailleerde resultaten van de analyse van het MYRROR-onderzoek zijn weergegeven in tabel 6 en figuur 5 hieronder.
Tabel 6: Werkzaamheidsresultaten op week 24 (primaire analyse) en week 48 in het MYRROR-onderzoek (Full Analysis Set met LOCFA))
| Werkzaamheidsresultaat | MYRROR | |||
| 24 weken | 48 weken | |||
Aflibercept 2 mg (N = 90) | Sham (N = 31) | Aflibercept 2 mg (N = 90) | Sham/ aflibercept 2 mg (N = 31) | |
| Gemiddelde verandering in BCVAB) zoals gemeten door ETDRS letter score ten opzichte van baseline (SD)B) | 12,1 (8,3) | -2,0 (9,7) | 13,5 (8,8) | 3,9 (14,3) |
| Verschil in LS-gemiddeldeC,D,E) (95% BI) | 14,1 (10,8; 17,4) | 9,5 (5,4; 13,7) | ||
| Percentage patiënten met > 15 letters winst ten opzichte van baseline | 38,9% | 9,7% | 50,0% | 29,0% |
| Gewogen verschilD,F) (95% BI) | 29,2% (14,4; 44,0) | 21,0% (1,9; 40,1) | ||
A) LOCF: Last Observation Carried Forward, d.w.z. voor ontbrekende gegevens zijn de gegevens van de laatste waarneming gebruikt
B) BCVA: Best Corrected Visual Acuity (best gecorrigeerde gezichtsscherpte)
ETDRS: Early Treatment Diabetic Retinopathy Study
SD: standaarddeviatie
C) LS-gemiddelde: Least square means (kleinstekwadratenschattingen van de gemiddelden) afgeleid met het
ANCOVA-model
D) BI: betrouwbaarheidsinterval
E) Verschil in LS-gemiddelde en 95% BI zijn gebaseerd op een ANCOVA-model met behandelgroep en land
(land-toewijzingen) als vaste effecten en de BCVA bij baseline als covariant.
F) Verschil en 95% BI zijn berekend met gebruik van de Cochran-Mantel-Haenszel (CMH)-test, aangepast voor landen (land-toewijzingen)
Figuur 5: Gemiddelde verandering in gezichtsscherpte van baseline tot week 48 per behandelgroep voor het MYRROR-onderzoek (Full Analysis Set, LOCF)
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met aflibercept in alle subgroepen van pediatrische patiënten met natte LMD, CRVO, BRVO, DME en myope CNV (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Aflibercept wordt rechtstreeks in het glasvocht toegediend om lokale effecten in het oog uit te oefenen.
Absorptie / Distributie
Aflibercept wordt na intravitreale toediening langzaam uit het oog opgenomen in de systemische circulatie en wordt daar hoofdzakelijk aangetroffen als inactief, stabiel complex met VEGF. Alleen ‘vrij aflibercept’ kan echter endogeen VEGF binden.
In een farmacokinetisch subonderzoek met frequente monsterafname bij 6 patiënten met neovasculaire natte LMD waren de maximale plasmaconcentraties van vrij aflibercept (systemische Cmax) laag, met een gemiddelde van ongeveer 0,02 microgram/ml (spreiding 0 tot 0,054) binnen 1 tot 3 dagen na een intravitreale injectie van 2 mg. Deze waren twee weken na dosering bij bijna alle patiënten niet-aantoonbaar. Aflibercept wordt niet opgehoopt in het plasma wanneer dit elke 4 weken intravitreaal wordt toegediend.
In diermodellen ligt de gemiddelde maximale plasmaconcentratie van vrij aflibercept ongeveer 50 tot 500 keer lager dan de afliberceptconcentratie die nodig is om de biologische activiteit van systemische VEGF met 50% te remmen. Hierbij werden bloeddrukveranderingen waargenomen nadat de concentraties vrij aflibercept in de circulatie ongeveer 10 microgram/ml bereikten. Deze keerden terug naar baseline toen de concentraties daalden tot onder ongeveer 1 microgram/ml. Na intravitreale toediening van 2 mg aan patiënten is de gemiddelde maximale plasmaconcentratie van vrij aflibercept naar schatting meer dan 100 maal lager dan de concentratie aflibercept die nodig is om systemische VEGF halfmaximaal te binden (2,91 microgram/ml) in een onderzoek bij gezonde vrijwilligers. Daarom zijn systemische farmacodynamische effecten, zoals bloeddrukveranderingen, niet waarschijnlijk.
In farmacokinetische subonderzoeken bij patiënten met CRVO, BRVO, DME of myope CNV was de gemiddelde Cmax van vrij aflibercept in plasma vergelijkbaar met waarden in het bereik van 0,03 tot 0,05 microgram/ml en individuele waarden die niet hoger waren dan 0,14 microgram/ml. Vervolgens namen de plasmaconcentraties van vrij aflibercept in plasma af tot waarden onder of dichtbij de onderste limiet van kwantificering, doorgaans binnen een week; bij alle patiënten werden niet waar te nemen concentraties bereikt vóór de volgende toediening na 4 weken.
Eliminatie
Aangezien aflibercept een op eiwit gebaseerd therapeutisch middel is, zijn er geen metabolismeonderzoeken uitgevoerd.
Vrij aflibercept bindt VEGF en vormt daarmee een stabiel, inert complex. Net als bij andere grote eiwitten wordt zowel vrij als gebonden aflibercept naar verwachting door proteolytisch katabolisme geklaard.
Nierfunctiestoornis
Er zijn geen speciale onderzoeken met aflibercept uitgevoerd bij patiënten met een nierfunctiestoornis.
De farmacokinetische analyse van patiënten in het VIEW2-onderzoek, van wie 40% een nierfunctiestoornis had (24% licht, 15% matig en 1% ernstig), bracht geen verschillen aan het licht met betrekking tot de plasmaconcentraties van de werkzame stof na intravitreale toediening elke 4 of 8 weken.
Vergelijkbare resultaten werden waargenomen bij patiënten met CRVO in het GALILEO-onderzoek, bij patiënten met DME in het VIVIDDME-onderzoek en bij patiënten met myope CNV in het MYRROR-onderzoek.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Effecten bij niet-klinische onderzoeken naar toxiciteit bij herhaalde dosering werden uitsluitend waargenomen na systemische blootstelling die geacht wordt beduidend hoger te liggen dan het maximale niveau waaraan de mens wordt blootgesteld na intravitreale toediening bij de beoogde klinische dosering, zodat deze weinig relevant zijn voor klinische doeleinden.
Erosies en ulceraties van het respiratoir epitheel van de neusschelpen bij apen die met intravitreaal aflibercept werden behandeld, werden waargenomen bij systemische blootstelling die hoger lag dan het maximale niveau waaraan de mens wordt blootgesteld. De systemische blootstelling op basis van de Cmax en AUC (area under the curve) voor vrij aflibercept lag respectievelijk ongeveer 200 en 700 maal hoger vergeleken met overeenkomstige waarden die werden waargenomen bij mensen na een intravitreale dosering van 2 mg. Op het No Observed Adverse Effect Level (NOAEL, de grootste hoeveelheid waarbij geen bijwerking werd waargenomen) van 0,5 mg/oog bij apen lag de systemische blootstelling respectievelijk 42 en 56 maal hoger op basis van de Cmax en AUC.
Er werden geen onderzoeken uitgevoerd naar het mutagene of carcinogene vermogen van aflibercept.
In onderzoeken naar embryofoetale ontwikkeling bij zwangere konijnen werd een effect van aflibercept op de intra-uteriene ontwikkeling aangetoond bij intraveneuze toediening (3 tot 60 mg/kg) en bij subcutane toediening (0,1 tot 1 mg/kg). Het NOAEL voor de moeder lag respectievelijk bij de dosis van 3 mg/kg of 1 mg/kg. Een NOAEL voor de foetus werd niet vastgesteld. Bij de dosis van 0,1 mg/kg lag de systemische blootstelling op basis van de Cmax en cumulatieve AUC voor vrij aflibercept respectievelijk ongeveer 17 en 10 maal hoger vergeleken met overeenkomstige waarden die werden waargenomen bij mensen na een intravitreale dosering van 2 mg.
Effecten op de vruchtbaarheid van mannelijke en vrouwelijke dieren werden beoordeeld als onderdeel van een 6 maanden durend onderzoek bij apen met intraveneuze toediening van aflibercept bij doses tussen 3 en 30 mg/kg. Bij alle doseringen werden het uitblijven van of een onregelmatige menstruatie in verband met veranderingen in de concentraties vrouwelijke voortplantingshormonen, en veranderingen in de spermamorfologie en -motiliteit waargenomen. Op basis van de Cmax en AUC voor vrij aflibercept waargenomen bij de intraveneuze dosis van 3 mg/kg lag de systemische blootstelling respectievelijk ongeveer 4.900 maal en 1.500 maal hoger dan de blootstelling die bij mensen werd waargenomen na een intravitreale dosis van 2 mg. Alle veranderingen waren omkeerbaar.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Polysorbaat 20 (E 432)
Histidinehydrochloridemonohydraat (voor pH-aanpassing)
Histidine (voor pH-aanpassing)
Natriumchloride
Sucrose
Water voor injecties
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
3 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Bewaren in de koelkast (2 °C-8 °C).
Niet in de vriezer bewaren.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
De ongeopende injectieflacon mag gedurende maximaal 24 uur buiten de koelkast beneden 25 °C worden bewaard. Ga na opening van de injectieflacon aseptisch te werk.
6.5 Aard en inhoud van de verpakking
Oplossing in een injectieflacon (type-I-glas) met een stop (elastomeerbutylrubber). Elke injectieflacon bevat een extraheerbaar volume van ten minste 0,1 ml. Verpakkingsgrootte van 1 injectieflacon.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
De injectieflacon is uitsluitend voor eenmalig gebruik in één oog.
De injectieflacon bevat meer dan de aanbevolen dosis van 2 mg aflibercept (equivalent aan 0,05 ml). Het teveel aan volume moet worden verwijderd vóór de toediening.
Voor toediening dient de oplossing visueel te worden geïnspecteerd op deeltjes en/of verkleuringen of enige afwijkingen in uiterlijk. Het geneesmiddel dient te worden afgevoerd als dit wordt geobserveerd.
Voor de voorbereiding en intravitreale injectie zijn de volgende medische hulpmiddelen voor eenmalig gebruik nodig:
- een steriele filternaald van 5 micron (18 G × 1½ inch)
- een steriele spuit van 1 ml met Luer-lock
- een steriele injectienaald van 30 G × ½ inch, nodig voor de intravitreale injectie Deze medische hulpmiddelen worden niet meegeleverd in deze verpakking.
Gebruiksaanwijzing van injectieflacon:
- 1. Verwijder de plastic dop en desinfecteer het buitenste gedeelte van de rubber stop van de injectieflacon.
- 2. Bevestig een filternaald van 18 G, 5 micron op een steriele spuit van 1 ml met Luer-lock.
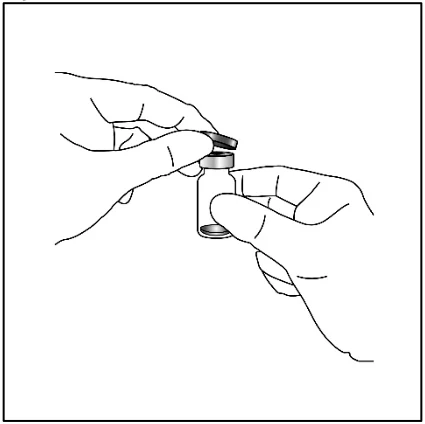
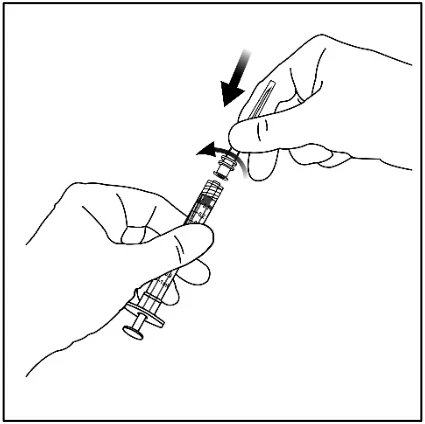
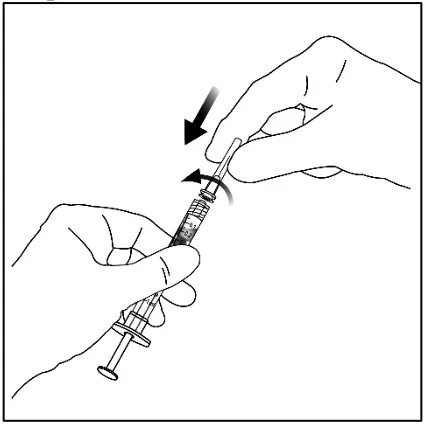
- 3. Druk de filternaald door het midden van de stop van de injectieflacon totdat de naald helemaal in de injectieflacon zit en de punt de bodem of de onderste rand van de injectieflacon raakt.
- 4. Ga aseptisch te werk terwijl u alle inhoud uit de injectieflacon met Ahzantive in de spuit opzuigt. Houd de injectieflacon daarbij rechtop en een beetje schuin om de volledige inhoud er gemakkelijker uit te krijgen. Om introductie van lucht te voorkomen moet u zich ervan verzekeren dat de schuingeslepen zijde van de filternaald helemaal ondergedompeld is in de vloeistof. Houd de injectieflacon schuin tijdens het terugtrekken zodat de schuingeslepen zijde van de filternaald ondergedompeld blijft in de vloeistof.
- 5. Zorg ervoor dat de zuiger voldoende is teruggetrokken bij het legen van de injectieflacon om de filternaald volledig te kunnen legen.
- 6.
Verwijder de filternaald van de spuit en gooi deze op de daarvoor bestemde manier weg.
N.B.: de filternaald mag niet worden gebruikt voor intravitreale injecties.
- 7. Ga aseptisch te werk terwijl u een injectienaald van 30 G × ½ inch stevig op de Luer-locktip van de spuit draait.
- 8.
Controleer, terwijl u de spuit met de naald omhoog houdt, of er luchtbelletjes in de spuit zitten.
Indien er belletjes in zitten, tikt u voorzichtig met uw vinger tegen de spuit totdat de belletjes naar boven gaan.
- 9. Verwijder alle luchtbelletjes en een teveel aan geneesmiddel door de zuiger langzaam in te drukken totdat de platte rand van de zuiger zich op één lijn bevindt met de doseringslijn op de spuit die 0,05 ml aangeeft.
- 10. De injectieflacon is uitsluitend voor eenmalig gebruik. Extractie van meerdere doses uit één injectieflacon kan het risico op besmetting en daaropvolgende infectie vergroten.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Formycon AG
82152 Martinsried/Planegg
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/24/1888/001 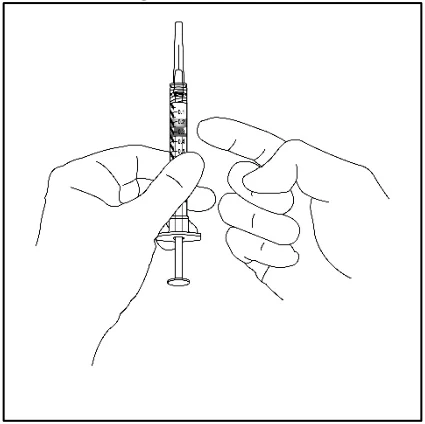
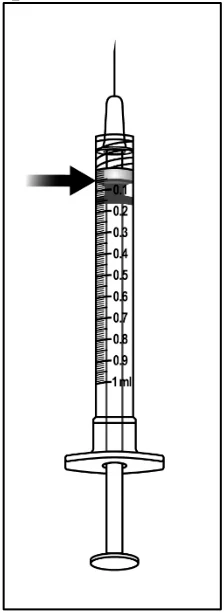
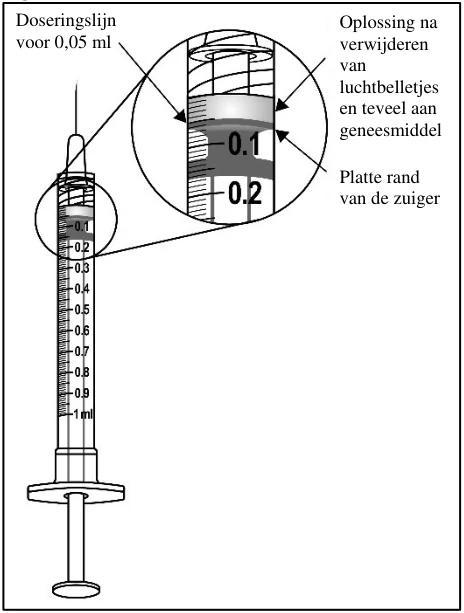
9. DATUM EERSTE VERGUNNINGVERLENING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 13 januari 2025
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau https://www.ema.europa.eu/.