


SmPC (samenvatting van de productkenmerken) - Abseamed
1. NAAM VAN HET GENEESMIDDEL
Abseamed 1.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Abseamed 2.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit Abseamed 3.000 I.E./0,3 ml oplossing voor injectie in een voorgevulde spuit Abseamed 4.000 I.E./0,4 ml oplossing voor injectie in een voorgevulde spuit Abseamed 5.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Abseamed 6.000 I.E./0,6 ml oplossing voor injectie in een voorgevulde spuit Abseamed 7.000 I.E./0,7 ml oplossing voor injectie in een voorgevulde spuit Abseamed 8.000 I.E./0,8 ml oplossing voor injectie in een voorgevulde spuit Abseamed 9.000 I.E./0,9 ml oplossing voor injectie in een voorgevulde spuit Abseamed 10.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit Abseamed 20.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Abseamed 30.000 I.E./0,75 ml oplossing voor injectie in een voorgevulde spuit Abseamed 40.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Abseamed 1.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 2.000 I.E. epoëtine alfa* wat overeenkomt met 16,8 microgram per ml. Een voorgevulde spuit van 0,5 ml bevat 1.000 internationale eenheden (I.E.) wat overeenkomt met 8,4 microgram epoëtine alfa. *
Abseamed 2.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 2.000 I.E. epoëtine alfa* wat overeenkomt met 16,8 microgram per ml. Een voorgevulde spuit van 1 ml bevat 2.000 internationale eenheden (I.E.) wat overeenkomt met 16,8 microgram epoëtine alfa. *
Abseamed 3.000 I.E./0,3 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 10.000 I.E. epoëtine alfa* wat overeenkomt met 84,0 microgram per ml. Een voorgevulde spuit van 0,3 ml bevat 3.000 internationale eenheden (I.E.) wat overeenkomt met 25,2 microgram epoëtine alfa. *
Abseamed 4.000 I.E./0,4 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 10.000 I.E. epoëtine alfa* wat overeenkomt met 84,0 microgram per ml. Een voorgevulde spuit van 0,4 ml bevat 4.000 internationale eenheden (I.E.) wat overeenkomt met 33.6 microgram epoëtine alfa. *
Abseamed 5.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 10.000 I.E. epoëtine alfa* wat overeenkomt met 84,0 microgram per ml. Een voorgevulde spuit van 0,5 ml bevat 5.000 internationale eenheden (I.E.) wat overeenkomt met 42,0 microgram epoëtine alfa. *
Abseamed 6.000 I.E./0,6 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 10.000 I.E. epoëtine alfa* wat overeenkomt met 84,0 microgram per ml. Een voorgevulde spuit van 0,6 ml bevat 6.000 internationale eenheden (I.E.) wat overeenkomt met 50,4 microgram epoëtine alfa. *
Abseamed 7.000 I.E./0,7 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 10.000 I.E. epoëtine alfa* wat overeenkomt met 84,0 microgram per ml. Een voorgevulde spuit van 0,7 ml bevat 7.000 internationale eenheden (I.E.) wat overeenkomt met 58,8 microgram epoëtine alfa. *
Abseamed 8.000 I.E./0,8 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 10.000 I.E. epoëtine alfa* wat overeenkomt met 84,0 microgram per ml. Een voorgevulde spuit van 0,8 ml bevat 8.000 internationale eenheden (I.E.) wat overeenkomt met 67,2 microgram epoëtine alfa. *
Abseamed 9.000 I.E./0,9 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 10.000 I.E. epoëtine alfa* wat overeenkomt met 84,0 microgram per ml. Een voorgevulde spuit van 0,9 ml bevat 9.000 internationale eenheden (I.E.) wat overeenkomt met 75,6 microgram epoëtine alfa. *
Abseamed 10.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 10.000 I.E. epoëtine alfa* wat overeenkomt met 84,0 microgram per ml. Een voorgevulde spuit van 1 ml bevat 10.000 internationale eenheden (I.E.) wat overeenkomt met 84,0 microgram epoëtine alfa. *
Abseamed 20.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 40.000 I.E. epoëtine alfa* wat overeenkomt met 336,0 microgram per ml. Een voorgevulde spuit van 0,5 ml bevat 20.000 internationale eenheden (I.E.) wat overeenkomt met 168,0 microgram epoëtine alfa. *
Abseamed 30.000 I.E./0,75 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 40.000 I.E. epoëtine alfa* wat overeenkomt met 336,0 microgram per ml. Een voorgevulde spuit van 0,75 ml bevat 30.000 internationale eenheden (I.E.) wat overeenkomt met 252,0 microgram epoëtine alfa. *
Abseamed 40.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit Elke ml oplossing bevat 40.000 I.E. epoëtine alfa* wat overeenkomt met 336,0 microgram per ml. Een voorgevulde spuit van 1 ml bevat 40.000 internationale eenheden (I.E.) wat overeenkomt met 336,0 microgram epoëtine alfa. *
* Geproduceerd met behulp van recombinant-DNA-technologie in ovariumcellen van de Chinese hamster (CHO-cellen).
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Oplossing voor injectie in een voorgevulde spuit (injectievloeistof)
Heldere, kleurloze oplossing
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Abseamed is geïndiceerd voor de behandeling van symptomatische anemie gerelateerd aan chronisch nierfalen (CRF):
- bij volwassenen en kinderen in de leeftijd van 1 tot 18 jaar die hemodialyse ondergaan en bij volwassenen die peritoneale dialyse ondergaan (zie rubriek 4.4).
- bij volwassenen met renale insufficiëntie die nog niet worden gedialyseerd voor de behandeling van ernstige anemie van renale oorsprong die met klinische symptomen gepaard gaat bij patiënten (zie rubriek 4.4).
Abseamed is geïndiceerd voor de behandeling van anemie en vermindering van de noodzaak voor transfusie bij volwassenen die voor vaste tumoren, maligne lymfomen of multipel myeloom een chemokuur ondergaan en bij wie een verhoogd risico op een transfusie aanwezig is. Dit wordt aan de hand van de algemene toestand van de patiënt (bv. cardiovasculaire toestand, reeds bestaande anemie bij aanvang van de chemokuur) beoordeeld.
Abseamed is geïndiceerd voor gebruik bij volwassenen die een predonatieprogramma volgen voor het vergroten van de opbrengst van autoloog bloed. De behandeling mag alleen worden gegeven aan patiënten met matige anemie (hemoglobine [Hb] concentratiebereik van 10 tot 13 g/dl [6,2 tot 8,1 mmol/l], zonder ijzerdeficiëntie), als bloedbesparende procedures niet beschikbaar of niet toereikend zijn en wanneer voor de geplande grote electieve operatie een grote hoeveelheid bloed nodig is (4 of meer eenheden bloed voor vrouwen en 5 of meer eenheden voor mannen).
Abseamed is geïndiceerd voor gebruik bij volwassenen die geen ijzertekort hebben voorafgaand aan een grote electieve orthopedische ingreep, waarbij het risico op transfusiecomplicaties naar verwachting hoog is, om de blootstelling aan allogene bloedtransfusies te verminderen. Het gebruik moet worden beperkt tot patiënten met matige anemie (bv. hemoglobineconcentratiebereik van 10 tot 13 g/dl of 6,2 tot 8,1 mmol/l) bij wie vooraf geen voorraad autoloog bloed is verzameld en bij wie het te verwachten bloedverlies matig is (900 tot 1.800 ml).
Abseamed is geïndiceerd voor de behandeling van symptomatische anemie (hemoglobineconcentratie ≤ 10 g/dl) bij volwassenen met laag- of intermediair-1 risico primaire myelodysplastische syndromen (MDS) die een laag serumgehalte van erytropoëtine (< 200 milli-eenheden (mE)/ml) hebben.
4.2 Dosering en wijze van toediening
Behandeling met Abseamed mag uitsluitend plaatsvinden onder toezicht van een arts met ervaring in de behandeling van patiënten met de hierboven vermelde indicaties.
Dosering
Alle andere oorzaken van anemie (ijzer-, folaat- of vitamine B12-tekort, aluminiumintoxicatie, infectie of ontsteking, bloedverlies, hemolyse en beenmergfibrose van om het even welke oorsprong) moeten worden geëvalueerd en behandeld voordat met de behandeling met epoëtine alfa wordt gestart, en wanneer beslist wordt om de dosis te verhogen. Om een optimale respons op epoëtine alfa te verzekeren, moet de ijzervoorraad voldoende zijn en moet, indien nodig, ijzersuppletie worden toegediend (zie rubriek 4.4).
Behandeling van symptomatische anemie bij volwassen patiënten met chronisch nierfalen
De symptomen en gevolgen van anemie kunnen variëren met leeftijd, geslacht en comorbide medische aandoeningen; het is noodzakelijk dat een arts per individuele patiënt het klinische verloop en de conditie beoordeelt.
Het aanbevolen gewenste hemoglobineconcentratiebereik ligt tussen 10 g/dl en 12 g/dl (tussen 6,2 en 7,5 mmol/l). Abseamed moet worden toegediend om de hemoglobinewaarde te verhogen tot niet meer dan 12 g/dl (7,5 mmol/l). Een stijging van de hemoglobinewaarde met meer dan 2 g/dl (1,25 mmol/l) over een periode van vier weken moet worden vermeden. Als dit toch voorvalt, moet de dosis op de aangewezen manier worden aangepast.
Vanwege de variabiliteit tussen patiënten kunnen soms individuele hemoglobinewaarden voor een patiënt worden waargenomen die hoger of lager zijn dan het gewenste hemoglobineconcentratiebereik. De variabiliteit van de hemoglobinewaarde dient aan de hand van de dosis te worden gereguleerd, rekening houdend met het hemoglobineconcentratiebereik van 10 g/dl (6,2 mmol/l) tot 12 g/dl (7,5 mmol/l).
Een aanhoudende hemoglobinespiegel hoger dan 12 g/dl (7,5 mmol/l) dient te worden vermeden. Als de hemoglobinespiegel sneller stijgt dan met 2 g/dl (1,25 mmol/l) per maand of als de aanhoudende hemoglobinespiegel hoger wordt dan 12 g/dl (7,5 mmol/l), moet de dosis Abseamed met 25% worden verlaagd. Als de hemoglobinewaarde hoger wordt dan 13 g/dl (8,1 mmol/l), staak dan de therapie tot deze waarde daalt tot onder de 12 g/dl (7,5 mmol/l) en start dan weer met Abseamed met een 25% lagere dosis dan de vorige dosis.
Patiënten dienen nauwgezet te worden gecontroleerd om er zeker van te zijn dat de laagste effectieve goedgekeurde dosis Abseamed wordt gebruikt om een adequate beheersing van anemie en van de symptomen van anemie te bereiken, terwijl de hemoglobineconcentratie lager dan of op 12 g/dl (7,5 mmol/l) wordt gehandhaafd.
Voorzichtigheid is geboden wanneer doses erytropoëse-stimulerend middel (ESA) worden verhoogd bij patiënten met CRF. Bij patiënten met een geringe hemoglobinerespons op ESA moeten andere verklaringen voor de geringe respons overwogen worden (zie rubriek 4.4 en 5.1).
De behandeling met Abseamed is in twee fasen onderverdeeld: de correctiefase en de onderhoudsfase.
Volwassen patiënten die hemodialyse ondergaan
Bij patiënten die hemodialyse ondergaan en bij wie intraveneuze toegang meteen beschikbaar is, verdient toediening via de intraveneuze route de voorkeur.
Correctiefase
De aanvangsdosis is 50 I.E./kg, 3 maal per week.
Indien nodig, verhoog of verlaag dan de dosis met 25 I.E./kg (3 maal per week) tot het gewenste hemoglobineconcentratiebereik van 10 g/dl tot 12 g/dl (6,2 tot 7,5 mmol/l) is bereikt (dit moet in stappen van minimaal vier weken plaatsvinden).
Onderhoudsfase
De aanbevolen totale wekelijkse dosis ligt tussen 75 I.E./kg en 300 I.E./kg.
De dosis moet op de aangewezen manier worden aangepast om de hemoglobinewaarden binnen het gewenste concentratiebereik te houden tussen 10 g/dl en 12 g/dl (tussen 6,2 en 7,5 mmol/l).
Patiënten met een zeer lage aanvankelijke hemoglobinewaarde (< 6 g/dl of < 3,75 mmol/l) kunnen een hogere onderhoudsdosis nodig hebben dan patiënten bij wie de initiële anemie minder ernstig is (> 8 g/dl of > 5 mmol/l).
Volwassen patiënten met nierinsufficiëntie die nog niet worden gedialyseerd
Indien intraveneuze toegang niet meteen beschikbaar is, kan Abseamed subcutaan worden toegediend.
Correctiefase
Aanvangsdosis van 3 maal per week 50 I.E./kg, indien nodig gevolgd door een dosisverhoging in stappen van 25 I.E./kg (3 maal per week) totdat het gewenste doel is bereikt (dit moet in stappen van minimaal vier weken plaatsvinden).
Onderhoudsfase
Tijdens de onderhoudsfase kan Abseamed ofwel 3 maal per week worden toegediend, ofwel bij subcutane toediening eenmaal per week of eenmaal per 2 weken.
De dosis en de dosisintervallen moeten op de aangewezen manier worden aangepast om de hemoglobinewaarden op het gewenste niveau te houden: hemoglobine tussen 10 g/dl en 12 g/dl (tussen 6,2 en 7,5 mmol/l). Wanneer de intervallen tussen doses worden verlengd, moet de dosis mogelijk worden verhoogd.
De maximale dosis mag niet groter zijn dan 3 maal per week 150 I.E./kg, eenmaal per week 240 I.E./kg (tot een maximum van 20.000 I.E.), of eenmaal per 2 weken 480 I.E./kg (tot een maximum van 40.000 I.E.).
Volwassen patiënten die peritoneale dialyse ondergaan
Indien intraveneuze toegang niet meteen beschikbaar is, kan Abseamed subcutaan worden toegediend.
Correctiefase
De aanvangsdosis is 50 I.E./kg, 2 maal per week.
Onderhoudsfase
De aanbevolen onderhoudsdosis ligt tussen 25 I.E./kg en 50 I.E./kg, 2 maal per week verdeeld over 2 gelijke injecties.
De dosis moet op de aangewezen manier worden aangepast om de hemoglobinewaarden op het gewenste niveau te houden tussen 10 g/dl en 12 g/dl (tussen 6,2 en 7,5 mmol/l).
Behandeling van volwassen patiënten met door chemokuur geïnduceerde anemie
Symptomen van anemie en de hieruit voortvloeiende gevolgen kunnen variëren met leeftijd, geslacht en totale ziektelast; een arts dient het klinische verloop en de toestand van de individuele patiënt te beoordelen.
Abseamed dient te worden toegediend aan patiënten met anemie (bv. hemoglobineconcentratie ≤ 10 g/dl (6,2 mmol/l)).
De aanvankelijke dosis is 3 maal per week 150 I.E./kg, subcutaan.
Als alternatief kan Abseamed worden toegediend bij een aanvankelijke dosis van eenmaal per week 450 I.E./kg, subcutaan.
De dosis moet op de aangewezen manier worden aangepast om de hemoglobineconcentraties binnen het gewenste concentratiebereik te houden tussen 10 g/dl en 12 g/dl (tussen 6,2 en 7,5 mmol/l).
Vanwege de variabiliteit tussen patiënten kunnen in een enkel geval bij een patiënt individuele hemoglobineconcentraties boven of onder het gewenste hemoglobineconcentratiebereik worden waargenomen. De variabiliteit in hemoglobinewaarden moet worden gecompenseerd door dosisaanpassingen, waarbij wordt uitgegaan van een gewenst hemoglobineconcentratiebereik tussen 10 g/dl (6,2 mmol/l) en 12 g/dl (7,5 mmol/l). Een aanhoudende hemoglobineconcentratie hoger dan 12 g/dl (7,5 mmol/l) dient te worden vermeden; hieronder worden richtlijnen beschreven voor dosisaanpassing wanneer de hemoglobineconcentraties hoger zijn dan 12 g/dl (7,5 mmol/l).
- Als de hemoglobineconcentratie met minimaal 1 g/dl (0,62 mmol/l) is gestegen of als de reticulocytentelling na 4 weken behandeling is gestegen met ≥ 40.000 cellen/µl ten opzichte van de uitgangssituatie, moet de dosis op 150 I.E./kg 3 maal per week of 450 I.E./kg eenmaal per week worden gehandhaafd.
- Als de stijging van de hemoglobineconcentratie < 1 g/dl (< 0,62 mmol/l) bedraagt en als de reticulocytentelling is gestegen met < 40.000 cellen/µl ten opzichte van de uitgangswaarde, verhoog de dosis dan tot 3 maal per week 300 I.E./kg. Als na nog eens 4 weken behandeling met 3 maal per week 300 I.E./kg de hemoglobineconcentratie met ≥ 1 g/dl (> 0,62 mmol/l) is gestegen of als de reticulocytentelling is gestegen met ≥ 40.000 cellen/µl, moet de dosis op 3 maal per week 300 I.E./kg worden gehandhaafd.
- Als de stijging van de hemoglobineconcentratie < 1 g/dl (< 0,62 mmol/l) is en als de reticulocytentelling is gestegen met < 40.000 cellen/µl ten opzichte van de uitgangswaarde, is een respons onwaarschijnlijk en moet de behandeling worden gestaakt.
Dosisaanpassing om de hemoglobineconcentraties tussen 10 g/dl en 12 g/dl (tussen 6,2 en 7,5 mmol/l) te houden
Als de hemoglobineconcentratie sneller stijgt dan met 2 g/dl (1,25 mmol/l) per maand, of als de hemoglobineconcentratiewaarde hoger is dan 12 g/dl (7,5 mmol/l), verlaag dan de dosis Abseamed met ongeveer 25 tot 50%.
Als de hemoglobineconcentratiewaarde hoger wordt dan 13 g/dl (8,1 mmol/l), staak dan de therapie tot deze waarde daalt tot onder de 12 g/dl (7,5 mmol/l) en start dan weer met Abseamed met een 25% lagere dosis dan de vorige dosis.
Het aanbevolen doseringsregime wordt in het volgende diagram beschreven:
3 x per week 150 I.E./kg of eenmaal per week 450 I.E./kg
gedurende 4 weken Stijging van de reticulocytentelling met ≥ 40.000/µl Stijging van de reticulocytentelling met of Hb-stijging ≥ 1 g/dl < 40.000/µl en Hb-stijging < 1 g/dl Doelwaarde Hb 300 I.E./kg
(≤ 12 g/dl) 3 x per week gedurende 4 weken Stijging van de reticulocytentelling met ≥ 40.000/µl of Hb-stijging ≥ 1 g/dl Stijging van de reticulocytentelling met < 40.000/µl en Hb-stijging < 1 g/dl Therapie staken
Patiënten dienen nauwgezet te worden gecontroleerd om er zeker van te zijn dat de laagste goedgekeurde dosis ESA wordt gebruikt om een adequate beheersing van de symptomen van anemie te bereiken.
Therapie met epoëtine alfa moet tot één maand na het einde van de chemokuur worden voortgezet.
Behandeling van volwassen operatiepatiënten in een autoloog predonatieprogramma
Licht anemische patiënten (hematocriet van 33 tot 39%) voor wie vooraf deponeren van ≥ 4 eenheden bloed noodzakelijk is, moeten gedurende 3 weken voorafgaand aan de operatie 2 maal per week met Abseamed 600 I.E./kg intraveneus worden behandeld. Abseamed moet worden toegediend na afloop van de bloeddonatieprocedure.
Behandeling van volwassen patiënten die voor een grote electieve orthopedische ingreep zijn ingepland
De aanbevolen dosis is Abseamed 600 I.E./kg, die wekelijks gedurende drie weken voorafgaand aan de ingreep (dag - 21, - 14 en - 7) en op de dag van de ingreep (dag 0) subcutaan wordt toegediend.
Als de preoperatieve voorbereidingsperiode om medische redenen moet worden ingekort tot minder dan drie weken, moet gedurende 10 opeenvolgende dagen voorafgaand aan de ingreep, op de dag van de ingreep en gedurende vier dagen onmiddellijk na de ingreep dagelijks Abseamed 300 I.E./kg subcutaan worden toegediend.
Als de hemoglobinewaarde tijdens de preoperatieve periode 15 g/dl (9,38 mmol/l) of hoger is, moet de toediening van Abseamed worden gestopt en mogen geen verdere doses meer worden toegediend.
Behandeling van volwassen patiënten met laag- of intermediair-1 risico MDS
Abseamed dient te worden toegediend aan patiënten met symptomatische anemie (bv. hemoglobineconcentratie ≤ 10 g/dl (6,2 mmol/l)).
De aanbevolen aanvangsdosis is Abseamed 450 I.E./kg (maximale totale dosis: 40.000 I.E.), eenmaal per week subcutaan toe te dienen, met tussenpozen van minimaal 5 dagen tussen de doses.
Er dienen passende dosisaanpassingen te worden gedaan om de hemoglobineconcentraties binnen het beoogde bereik van 10 g/dl tot 12 g/dl (6,2 tot 7,5 mmol/l) te houden. Het wordt aanbevolen de initiële erytroïde respons 8 tot 12 weken na de start van de behandeling te beoordelen. De dosis dient met één doseringsniveau tegelijk te worden verhoogd of verlaagd (zie het schema hieronder). Een hemoglobineconcentratie hoger dan 12 g/dl (7,5 mmol/l) dient te worden vermeden.
Dosisverhoging: de dosis dient niet te worden verhoogd tot boven de maximale dosis van 1.050 I.E./kg (totale dosis 80.000 I.E.) per week. Indien de patiënt een verminderde respons heeft of indien de hemoglobineconcentratie met ≥ 1 g/dl daalt na een dosisverlaging, dient de dosis met één doseringsniveau te worden verhoogd. Er dienen minimaal 4 weken te zitten tussen twee opeenvolgende dosisverhogingen.
Tijdelijk stopzetten van de dosis en dosisverlaging: epoëtine alfa dient niet meer te worden gegeven wanneer de hemoglobineconcentratie tot boven 12 g/dl (7,5 mmol/l) stijgt. Zodra de hemoglobineconcentratie < 11 g/dl is, kan de toediening op basis van het oordeel van de arts worden hervat op hetzelfde doseringsniveau of op één doseringsniveau lager. Bij een snelle stijging van het hemoglobinegehalte (> 2 g/dl in 4 weken), dient verlaging van de dosis met één doseringsniveau te worden overwogen.
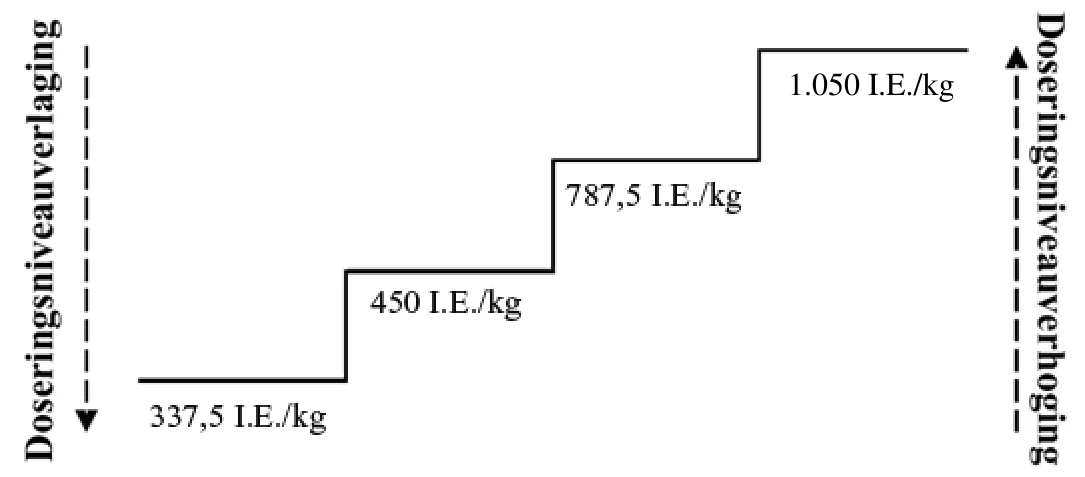
Symptomen van anemie en de hieruit voortvloeiende gevolgen kunnen variëren met leeftijd, geslacht en comorbide medische aandoeningen; een arts dient het klinische verloop en de toestand van de individuele patiënt te beoordelen.
Pediatrische patiënten
Behandeling van symptomatische anemie bij patiënten met chronisch nierfalen die hemodialyse ondergaan
Symptomen van anemie en de hieruit voortvloeiende gevolgen kunnen variëren met leeftijd, geslacht en comorbide medische aandoeningen; een arts dient het klinische verloop en de toestand van de individuele patiënt te beoordelen.
Bij pediatrische patiënten ligt het aanbevolen hemoglobineconcentratiebereik tussen 9,5 g/dl en 11 g/dl (tussen 5,9 en 6,8 mmol/l). Abseamed moet worden toegediend om de hemoglobinewaarde te verhogen tot niet hoger dan 11 g/dl (6,8 mmol/l). Een stijging van de hemoglobinewaarde met meer dan 2 g/dl (1,25 mmol/l) over een periode van vier weken moet worden vermeden. Als dit toch voorvalt, moet de dosis op de aangewezen manier worden aangepast.
Patiënten dienen nauwgezet te worden gecontroleerd om er zeker van te zijn dat de laagste goedgekeurde dosis Abseamed wordt gebruikt om een adequate beheersing van anemie en de symptomen van anemie te bereiken.
De behandeling met Abseamed is in twee fasen onderverdeeld: de correctiefase en de onderhoudsfase.
Bij pediatrische patiënten die hemodialyse ondergaan en bij wie intraveneuze toegang meteen beschikbaar is, verdient toediening via de intraveneuze route de voorkeur.
Correctiefase
De aanvangsdosis is 50 I.E./kg intraveneus, 3 maal per week.
Indien nodig, verhoog of verlaag dan de dosis met 25 I.E./kg (3 maal per week) tot het gewenste hemoglobineconcentratiebereik van 9,5 g/dl tot 11 g/dl (5,9 tot 6,8 mmol/l) is bereikt (dit moet in stappen van minimaal vier weken plaatsvinden).
Onderhoudsfase
De dosis moet op de aangewezen manier worden aangepast om de hemoglobinewaarden binnen het gewenste concentratiebereik te houden tussen 9,5 g/dl en 11 g/dl (tussen 5,9 en 6,8 mmol/l).
Gewoonlijk is bij kinderen lichter dan 30 kg een hogere onderhoudsdosis noodzakelijk dan bij kinderen zwaarder dan 30 kg en bij volwassenen.
Pediatrische patiënten met een zeer lage aanvankelijke hemoglobinewaarde (< 6,8 g/dl of < 4,25 mmol/l) hebben mogelijk een hogere onderhoudsdosis nodig dan patiënten van wie de aanvankelijke hemoglobinewaarde hoger is (> 6,8 g/dl of > 4,25 mmol/l).
Anemie bij patiënten met chronisch nierfalen die nog niet worden gedialyseerd of die peritoneale dialyse ondergaan
De veiligheid en werkzaamheid van epoëtine alfa bij patiënten met chronisch nierfalen met anemie die nog niet worden gedialyseerd of die peritoneale dialyse ondergaan, zijn niet vastgesteld. De momenteel beschikbare gegevens voor subcutaan gebruik van epoëtine alfa bij deze patiëntenpopulaties worden beschreven in rubriek 5.1, maar er kan geen doseringsadvies worden gegeven.
Behandeling van pediatrische patiënten met door chemokuur geïnduceerde anemie De veiligheid en werkzaamheid van epoëtine alfa bij pediatrische patiënten die een chemokuur krijgen, zijn niet vastgesteld (zie rubriek 5.1).
Behandeling van pediatrische operatiepatiënten in een autoloog predonatieprogramma De veiligheid en werkzaamheid van epoëtine alfa bij kinderen zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Behandeling van pediatrische patiënten die voor een grote electieve orthopedische ingreep zijn ingepland De veiligheid en werkzaamheid van epoëtine alfa bij kinderen zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Te nemen voorzorgen voorafgaand aan gebruik of toediening van het geneesmiddel.
Laat de spuit met Abseamed vóór gebruik staan totdat die op kamertemperatuur is gekomen. Dit duurt meestal 15 tot 30 minuten.
Controleer, zoals met elk injecteerbaar middel, of er geen deeltjes in de oplossing aanwezig zijn en of de oplossing niet verkleurd is. Abseamed is een steriel, maar niet geconserveerd product en is uitsluitend bedoeld voor eenmalig gebruik. Dien de vereiste hoeveelheid toe.
Behandeling van symptomatische anemie bij volwassen patiënten met chronisch nierfalen
Bij patiënten met chronisch nierfalen bij wie intraveneuze toegang standaard beschikbaar is (hemodialysepatiënten), verdient toediening van Abseamed via de intraveneuze route de voorkeur.
Indien intraveneuze toegang niet meteen beschikbaar is (patiënten die nog geen dialyse ondergingen en patiënten die peritoneale dialyse ondergaan), kan Abseamed als een subcutane injectie worden toegediend.
Behandeling van volwassen patiënten met door chemokuur geïnduceerde anemie Abseamed moet als een subcutane injectie worden toegediend.
Behandeling van volwassen operatiepatiënten in een autoloog predonatieprogramma Abseamed moet via de intraveneuze route worden toegediend.
Behandeling van volwassen patiënten die voor een grote electieve orthopedische ingreep zijn ingepland Abseamed moet als een subcutane injectie worden toegediend.
Behandeling van volwassen patiënten met laag- of intermediair-1 risico MDS Abseamed moet als een subcutane injectie worden toegediend.
Behandeling van symptomatische anemie bij pediatrische patiënten met chronisch nierfalen die hemodialyse ondergaan
Bij pediatrische patiënten met chronisch nierfalen bij wie intraveneuze toegang standaard beschikbaar is (hemodialysepatiënten), verdient toediening van Abseamed via de intraveneuze route de voorkeur.
Intraveneuze toediening
Toedienen gedurende minimaal een tot vijf minuten, afhankelijk van de totale dosis. Bij patiënten die hemodialyse ondergaan, kan tijdens een dialysesessie via een geschikte veneuze poort in de dialyselijn een bolusinjectie worden gegeven. Het is ook mogelijk om de injectie aan het einde van de dialysesessie te geven via de slang van de fistelnaald, gevolgd door 10 ml isotone fysiologische zoutoplossing om de slang door te spoelen en er zeker van te zijn dat het product voldoende in de bloedcirculatie is geïnjecteerd (zie Dosering, Volwassen patiënten die hemodialyse ondergaan).
Een tragere toediening verdient de voorkeur bij patiënten die met 'griepachtige' symptomen op de behandeling reageren (zie rubriek 4.8).
Dien Abseamed niet via een intraveneuze infusie toe of in combinatie met andere geneesmiddeloplossingen (raadpleeg rubriek 6.6 voor meer informatie).
Subcutane toediening
Een maximaal volume van 1 ml per injectieplaats mag gewoonlijk niet worden overschreden. In geval van grotere volumes moet voor de injectie meer dan één injectieplaats worden gekozen.
De injecties moeten in de ledematen of in de buikwand worden toegediend.
In die situaties waarin de arts vaststelt dat een patiënt of zorgverlener Abseamed veilig en effectief zelf subcutaan kan toedienen, dienen aanwijzingen te worden gegeven over de juiste dosering en toediening.
Schaalverdeling
De spuit is voorzien van ringen voor de schaalverdeling, zodat een gedeelte van de dosis kan worden toegediend (zie rubriek 6.6). Het product is echter uitsluitend bedoeld voor eenmalig gebruik. Er mag slechts één dosis Abseamed uit elke spuit worden genomen.
"Instructies voor het zelf injecteren van Abseamed" staan aan het eind van de bijsluiter.
4.3 Contra-indicaties
- Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
- Patiënten die na behandeling met een erytropoëtine pure red cell aplasia (PRCA) ontwikkelen, mogen geen Abseamed of een andere erytropoëtine ontvangen (zie rubriek 4.4).
- Ongecontroleerde hypertensie.
- Alle contra-indicaties voor predonatieprogramma’s van autoloog bloed dienen te worden gerespecteerd bij patiënten die Abseamed krijgen.
Het gebruik van Abseamed bij patiënten die voor een grote electieve orthopedische ingreep zijn ingepland en bij wie vooraf geen voorraad autoloog bloed is verzameld, is gecontra-indiceerd bij patiënten met een ernstige aandoening van de kransslagaders, de perifere arteriën, de arteria carotis of de bloedvaten van de hersenen. Hieronder vallen ook patiënten die onlangs een myocardinfarct of een cerebrovasculair accident hebben doorgemaakt.
- Operatiepatiënten bij wie om welke reden dan ook geen adequate antitrombotische profylaxe kan plaatsvinden.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Terugvinden herkomst
Om het terugvinden van de herkomst van erytropoëse-stimulerende middelen (ESA’s) te verbeteren moeten de handelsnaam en het batchnummer van het toegediende ESA goed geregistreerd (of vermeld) worden in het patiëntendossier.
Patiënten dienen alleen onder gepast toezicht over te schakelen op een ander ESA.
Algemeen
Bij alle patiënten die epoëtine alfa ontvangen, moet de bloeddruk nauwkeurig worden bewaakt en indien nodig behandeld. Epoëtine alfa moet met voorzichtigheid worden gebruikt bij een onbehandelde of niet voldoende behandelde hypertensie of bij een hypertensie die slecht onder controle is. Het instellen of verhogen van een antihypertensieve behandeling kan nodig zijn. Als de bloeddruk niet kan worden gereguleerd, moet de behandeling met epoëtine alfa worden gestaakt.
Er is hypertensieve crisis, met encefalopathie en epileptische aanvallen waarvoor onmiddellijke hulp van een arts en intensieve zorg nodig was, opgetreden, ook tijdens de behandeling met epoëtine alfa van patiënten die daarvoor een normale of lage bloeddruk hadden. Er moet zorgvuldig worden gelet op een plotselinge stekende migraineachtige hoofdpijn als een mogelijk waarschuwingssignaal (zie rubriek 4.8).
Bij patiënten met epilepsie, een voorgeschiedenis van epileptische aanvallen of medische aandoeningen die gepaard gaan met een risicofactor voor epileptische activiteit, zoals infecties van het CZS en hersenmetastasen, moet epoëtine alfa met voorzichtigheid worden gebruikt.
Bij patiënten met chronisch leverfalen moet epoëtine alfa met voorzichtigheid worden gebruikt. De veiligheid van epoëtine alfa is niet vastgesteld bij patiënten met leverdisfunctie.
Een verhoogde incidentie van trombotische vasculaire voorvallen (TVV’s) is waargenomen bij patiënten die ESA’s krijgen (zie rubriek 4.8). Deze omvatten veneuze en arteriële trombose en embolie (waaronder enkele gevallen met fatale afloop), bv. diepveneuze trombose, longembolie, retinale trombose en myocardinfarct. Daarnaast zijn cerebrovasculaire accidenten (waaronder herseninfarct, hersenbloeding en TIA’s [transient ischaemic attacks]) gemeld.
Het gemelde risico van deze TVV’s moet zorgvuldig worden afgewogen tegen de voordelen van behandeling met epoëtine alfa, met name bij patiënten met vooraf bestaande risicofactoren voor TVV, waaronder obesitas en TVV’s die in de ziektegeschiedenis voorkomen (bv. diepveneuze trombose, longembolie en cerebrovasculaire accident).
Bij alle patiënten moet de hemoglobinespiegel nauwgezet worden gevolgd vanwege een potentieel verhoogde kans op trombo-embolische voorvallen en fatale afloop wanneer patiënten worden behandeld bij hemoglobinespiegels boven het concentratiebereik voor de betreffende indicatie.
Tijdens de behandeling met epoëtine alfa kan er een matige, dosisafhankelijke stijging van het aantal trombocyten binnen het normale bereik optreden. Deze verhoging neemt tijdens de verdere behandeling weer af. Bovendien is trombocytose boven het normale bereik gemeld. Het verdient aanbeveling de trombocytentelling gedurende de eerste 8 weken van de therapie regelmatig te controleren.
Alle andere oorzaken van anemie (ijzer-, folaat- of vitamine B12-tekort, aluminiumintoxicatie, infectie of ontsteking, bloedverlies, hemolyse en beenmergfibrose van om het even welke oorsprong) moeten worden geëvalueerd en behandeld voordat met de behandeling met epoëtine alfa wordt gestart, en wanneer beslist wordt om de dosis te verhogen. In de meeste gevallen gaat een daling van de ferritinewaarde in serum gepaard met een stijging van het packed-cell volume. Om een optimale respons op epoëtine alfa te verzekeren, moet de ijzervoorraad voldoende zijn en moet, indien nodig, ijzersuppletie worden toegediend (zie rubriek 4.2). Voor het kiezen van de beste behandeloptie naargelang de behoeften van de patiënt dienen de actuele behandelrichtlijnen voor ijzersuppletie in combinatie met de dosisinstructies die zijn goedgekeurd en beschreven in de SmPC van de ijzermedicatie, te worden gevolgd:
- Voor patiënten met chronisch nierfalen wordt ijzersuppletie aanbevolen als de ferritinewaarde in het serum lager is dan 100 ng/ml.
Voor kankerpatiënten wordt ijzersuppletie aanbevolen als de transferrinesaturatie lager is dan
20%.
- Voor patiënten in een autoloog predonatieprogramma moet ijzersuppletie meerdere weken vóór het instellen van het vooraf autologe deponeren worden toegediend om een hoge ijzervoorraad te bereiken voordat therapie met epoëtine alfa wordt ingesteld, en gedurende de gehele therapiekuur met epoëtine alfa.
- Voor patiënten die voor een grote electieve orthopedische ingreep zijn ingepland, moet ijzersuppletie worden toegediend gedurende de gehele therapiekuur met epoëtine alfa. Indien mogelijk moet ijzersuppletie worden ingesteld voordat therapie met epoëtine alfa wordt gestart om een aangewezen ijzervoorraad te bereiken.
In zeer zeldzame gevallen is ontwikkeling of exacerbatie van porfyrie waargenomen bij patiënten die werden behandeld met epoëtine alfa. Epoëtine alfa moet met voorzichtigheid worden gebruikt bij patiënten met porfyrie.
Er zijn ernstige bijwerkingen van de huid zoals het Stevens-Johnson-syndroom (SJS) en toxische epidermale necrolyse (TEN), die levensbedreigend of fataal kunnen zijn, gemeld in verband met epoëtinebehandeling. Er zijn ernstigere gevallen waargenomen met langwerkende epoëtinen.
Op het moment van voorschrijven dienen patiënten te worden geïnformeerd over de tekenen en symptomen en nauwlettend te worden gecontroleerd op huidreacties. Als zich tekenen en symptomen voordoen die duiden op deze reacties, dient behandeling met Abseamed onmiddellijk te worden stopgezet en dient een alternatieve behandeling overwogen te worden.
Als bij de patiënt een ernstige huidreactie zoals SJS of TEN is ontstaan als gevolg van het gebruik van Abseamed, mag behandeling met Abseamed nooit opnieuw worden gestart bij deze patiënt.
Pure Red Cell Aplasia (PRCA)
Na maanden tot jaren behandeling met epoëtine alfa is antilichaam-gemedieerde PRCA gemeld. Er zijn ook gevallen gemeld bij patiënten met hepatitis C die werden behandeld met interferon en ribavirine en die gelijktijdig ESA’s gebruikten. Epoëtine alfa is niet toegelaten voor de behandeling van anemie samenhangend met hepatitis C.
Bij patiënten bij wie de werkzaamheid plotseling afneemt, gedefinieerd als een daling van de hemoglobinewaarde (1 tot 2 g/dl of 0,62 tot 1,25 mmol/l per maand) waardoor de noodzaak voor transfusies toeneemt, moet een reticulocytentelling worden uitgevoerd en moeten typische oorzaken voor het dalen van de werkzaamheid worden onderzocht (bv. een tekort aan ijzer, folaat of vitamine B12, aluminiumintoxicatie, infectie of ontsteking, bloedverlies, hemolyse en beenmergfibrose van om het even welke oorsprong).
Een paradoxale afname van hemoglobine en de ontwikkeling van ernstige anemie, gepaard gaand met lage aantallen reticulocyten, zijn redenen om de behandeling met epoëtine alfa te staken en te testen op anti-erytropoëtine-antilichamen. Een beenmergonderzoek dient ook te worden overwogen voor de diagnose van PRCA.
Er mag geen andere behandeling met een ESA worden gestart, vanwege het risico op een kruisreactie.
Behandeling van symptomatische anemie bij volwassen en pediatrische patiënten met chronisch nierfalen
Bij patiënten met chronisch nierfalen die met epoëtine alfa worden behandeld, moet regelmatig de hemoglobinespiegel worden gemeten, totdat een stabiele spiegel is bereikt. Daarna dient de hemoglobinespiegel periodiek te worden gecontroleerd.
Bij patiënten met chronisch nierfalen dient de snelheid van hemoglobinetoename ongeveer 1 g/dl (0,62 mmol/l) per maand te bedragen en mag die niet hoger worden dan 2 g/dl (1,25 mmol/l) per maand, om het risico op een stijging van de hypertensie tot een minimum te beperken. Bij patiënten met chronisch nierfalen mag de onderhoudsconcentratie hemoglobine niet hoger zijn dan de bovenste limiet van het hemoglobineconcentratiebereik, zoals aanbevolen in rubriek 4.2. In klinische studies werd een verhoogd risico op overlijden en ernstige cardiovasculaire voorvallen waargenomen wanneer ESA's toegediend werden om hemoglobineconcentratiewaarden te bereiken hoger dan 12 g/dl (7,5 mmol/l).
Tijdens gecontroleerde klinische studies is geen significant voordeel aangetoond dat kan worden toegeschreven aan de toediening van epoëtinen wanneer de hemoglobineconcentratie meer wordt verhoogd dan nodig is om de symptomen van anemie te beheersen en bloedtransfusie te voorkomen.
Voorzichtigheid is geboden wanneer doses van Abseamed worden verhoogd bij patiënten met chronisch nierfalen, aangezien hoge cumulatieve doses epoëtine gepaard kunnen gaan met een verhoogd risico op mortaliteit, ernstige cardiovasculaire en cerebrovasculaire voorvallen. Bij patiënten met een geringe hemoglobinerespons op epoëtinen moeten andere verklaringen voor de geringe respons overwogen worden (zie rubriek 4.2 en 5.1).
Patiënten met chronisch nierfalen die via de subcutane route met epoëtine alfa worden behandeld, moeten periodiek worden gecontroleerd op een afname van de werkzaamheid, die wordt gedefinieerd als een ontbrekende of verminderde reactie op de behandeling met epoëtine alfa bij patiënten die eerder op de behandeling reageerden. Kenmerkend hiervoor is een aanhoudende daling van de hemoglobinewaarde ondanks een verhoging van de dosis epoëtine alfa (zie rubriek 4.8).
Bij sommige patiënten bij wie het doseringsinterval van epoëtine alfa langer is verlengd (langer dan eenmaal per week), is het mogelijk dat ze geen toereikende hemoglobinespiegel kunnen handhaven (zie rubriek 5.1); bij hen moet de dosis epoëtine alfa mogelijk worden verhoogd. Hemoglobinespiegels moeten regelmatig worden gecontroleerd.
Bij patiënten die hemodialyse ondergaan, is shunttrombose opgetreden, met name bij patiënten met een neiging tot hypotensie of bij patiënten met complicaties van de arterioveneuze fistulae (bv. stenosen, aneurysmata, enz.). Een vroege shuntrevisie en profylaxe voor trombose, bijvoorbeeld door toediening van acetylsalicylzuur, wordt bij deze patiënten aanbevolen.
In geïsoleerde gevallen is hyperkaliëmie waargenomen, hoewel er geen oorzakelijk verband is vastgesteld. Bij patiënten met chronisch nierfalen moeten de elektrolyten in het serum worden gecontroleerd. Als een verhoogde of stijgende kaliumspiegel in het serum wordt vastgesteld, dan moet worden overwogen om, in aanvulling op de gepaste behandeling van de hyperkaliëmie, de toediening van epoëtine alfa te staken totdat het serumkaliumgehalte is gecorrigeerd.
Een stijging van de heparinedosis tijdens hemodialyse is tijdens de duur van de behandeling met epoëtine alfa vaak nodig als gevolg van het gestegen packed-cell volume. Occlusie van het dialysesysteem is mogelijk als de heparinisatie niet optimaal is.
Op basis van de tot op heden beschikbare gegevens versnelt correctie van de anemie met epoëtine alfa bij volwassen patiënten met nierinsufficiëntie die nog niet worden gedialyseerd, de snelheid van de progressie van de nierinsufficiëntie niet.
Behandeling van patiënten met door chemokuur geïnduceerde anemie
Bij kankerpatiënten die met epoëtine alfa worden behandeld, moet regelmatig de hemoglobinespiegel worden gemeten, totdat een stabiele spiegel is bereikt. Daarna dient de hemoglobinespiegel periodiek te worden gecontroleerd.
Epoëtinen zijn groeifactoren die primair de productie van rode bloedcellen (RBC) stimuleren. Erytropoëtinereceptoren kunnen op het oppervlak van een verscheidenheid aan tumorcellen tot expressie komen. Zoals ook bij andere groeifactoren het geval is, bestaat er ook bij het gebruik van epoëtinen de bezorgdheid dat ze de groei van tumoren kunnen bevorderen. Dat ESA’s een rol spelen in tumorprogressie of afgenomen progressievrije overleving, kan niet worden uitgesloten. Tijdens gecontroleerde klinische studies is het gebruik van epoëtine alfa en andere ESA’s in verband gebracht met verminderde locoregionale tumorcontrole of een verminderde totale overleving:
- verminderde locoregionale controle bij patiënten met gevorderde hoofd-halskanker die bestralingstherapie ondergaan, indien toegediend om een hemoglobineconcentratiewaarde hoger dan 14 g/dl (8,7 mmol/l) te bereiken,
- kortere totale overleving en hogere sterfte toegeschreven aan ziekteprogressie na 4 maanden bij patiënten met gemetastaseerde borstkanker die een chemokuur krijgen, indien toegediend om een hemoglobineconcentratiebereik tussen 12 en 14 g/dl (tussen 7,5 en 8,7 mmol/l) te bereiken,
verhoogd risico op overlijden, indien het ESA wordt toegediend om een
hemoglobineconcentratiewaarde van 12 g/dl (7,5 mmol/l) te bereiken bij patiënten met een actieve maligne aandoening die noch een chemokuur noch bestralingstherapie krijgen; ESA’s zijn niet geïndiceerd voor gebruik bij deze patiëntenpopulatie,
een waargenomen stijging van 9% van het risico op ziekteprogressie of overlijden in de groep met epoëtine alfa plus de zorgstandaard, afkomstig uit een primaire analyse, en een met 15% toegenomen risico dat statistisch niet kan worden uitgesloten bij patiënten met gemetastaseerde borstkanker die een chemokuur krijgen, indien toegediend om een
hemoglobineconcentratiebereik tussen 10 en 12 g/dl (tussen 6,2 en 7,5 mmol/l) te bereiken.
Gezien het bovenstaande verdient in sommige klinische situaties een bloedtransfusie de voorkeur voor de behandeling van anemie bij patiënten met kanker. Het besluit om behandeling met recombinant erytropoëtine toe te dienen moet per patiënt en met diens medewerking worden gebaseerd op een beoordeling van de voordelen en de risico's, waarbij rekening moet worden gehouden met de specifieke klinische context. Tot de factoren die bij deze beoordeling moeten worden overwogen, behoren het type en het stadium van de tumor, de ernst van de anemie, de levensverwachting, de omgeving waarin de patiënt wordt behandeld en de voorkeur van de patiënt (zie rubriek 5.1).
Bij kankerpatiënten die een chemokuur krijgen, moet bij de beoordeling of behandeling met epoëtine alfa de aangewezen weg is (of de patiënt een verhoogd risico op een bloedtransfusie heeft), rekening worden gehouden met een vertraging van 2 tot 3 weken tussen de toediening van ESA en het verschijnen van door erytropoëtine geïnduceerde rode bloedcellen.
Operatiepatiënten in een autoloog predonatieprogramma’s
Alle bijzondere waarschuwingen en bijzondere voorzorgsmaatregelen die samenhangen met autologe predonatieprogramma’s, met name routinematige volumevervanging, moeten in acht worden genomen.
Patiënten die voor een grote electieve orthopedische ingreep zijn ingepland
In de perioperatieve setting moeten altijd goede praktijken voor bloedmanagement worden gevolgd.
Patiënten die voor een grote electieve orthopedische ingreep zijn ingepland, moeten een adequate antitrombotische profylaxe krijgen, omdat zich bij operatiepatiënten trombotische en vasculaire voorvallen kunnen voordoen, met name bij patiënten met een onderliggende hart- en vaatziekte. Daarnaast moeten speciale voorzorgsmaatregelen worden genomen bij patiënten met een predispositie voor de ontwikkeling van diepveneuze trombose (DVT’s). Bovendien kan bij patiënten die een uitgangswaarde van de hemoglobine hebben van > 13 g/dl (> 8,1 mmol/l), de mogelijkheid dat behandeling met epoëtine alfa gepaard gaat met een verhoogd risico op postoperatieve trombotisch/vasculaire voorvallen, niet worden uitgesloten. Daarom mag epoëtine alfa niet worden gebruikt bij patiënten bij wie de uitgangswaarde van de hemoglobine > 13 g/dl (> 8,1 mmol/l) was.
Hulpstoffen
Dit middel bevat minder dan 1 mmol natrium (23 mg) per dosis, dat wil zeggen dat het in wezen 'natriumvrij' is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Er bestaat geen bewijs dat erop duidt dat behandeling met epoëtine alfa het metabolisme van andere geneesmiddelen verandert. Geneesmiddelen die erytropoëse verminderen, kunnen de respons op epoëtine alfa verminderen.
Omdat ciclosporine aan RBC’s bindt, is er een potentieel voor een interactie met geneesmiddelen. Daarom moeten de bloedwaarden van ciclosporine worden bewaakt als epoëtine alfa gelijktijdig met ciclosporine wordt toegediend, en moet de dosis ciclosporine worden aangepast wanneer de hematocriet stijgt.
Er bestaat geen bewijs dat duidt op een interactie tussen epoëtine alfa en granulocyten-koloniestimulerende factor (G-CSF) of granulocyten-macrofagen-koloniestimulerende factor (GM-CSF) met betrekking tot hematologische differentiatie of proliferatie van door biopsie verkregen tumormonsters in vitro.
Bij vrouwelijke volwassen patiënten met gemetastaseerde borstkanker had gelijktijdige subcutane toediening van 40.000 I.E./ml epoëtine alfa met trastuzumab 6 mg/kg geen effect op de farmacokinetiek van trastuzumab.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van epoëtine alfa bij zwangere vrouwen. Uit dieronderzoek is reproductietoxiciteit gebleken (zie rubriek 5.3). Daarom mag epoëtine alfa tijdens de zwangerschap alleen worden gebruikt als het potentiële voordeel opweegt tegen het potentiële risico voor de foetus. Epoëtine alfa wordt niet aanbevolen voor gebruik bij operatiepatiënten die zwanger zijn en deelnemen aan een autoloog bloed-predonatieprogramma.
Borstvoeding
Het is niet bekend of exogeen epoëtine alfa in de moedermelk wordt uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Epoëtine alfa moet met voorzichtigheid worden gebruikt bij vrouwen die borstvoeding geven. Er moet worden besloten of borstvoeding moet worden gestaakt of dat de behandeling met epoëtine alfa moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling met epoëtine alfa voor de vrouw in overweging moeten worden genomen.
Het gebruik van epoëtine alfa wordt niet aangeraden bij operatiepatiënten die borstvoeding geven en deelnemen aan een autoloog bloed-predonatieprogramma.
Vruchtbaarheid
Er is geen onderzoek dat het mogelijke effect van epoëtine alfa op de vruchtbaarheid bij de man of bij de vrouw evalueert.
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Er is geen onderzoek verricht met betrekking tot de effecten op de rijvaardigheid en op het vermogen om machines te bedienen. Abseamed heeft geen of een verwaarloosbare invloed op de rijvaardigheid en op het vermogen om machines te bedienen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De meest voorkomende bijwerking tijdens behandeling met epoëtine alfa is een dosisafhankelijke verhoging van de bloeddruk of een verergering van een bestaande hypertensie. De bloeddruk dient te worden bewaakt, met name bij aanvang van de therapie (zie rubriek 4.4).
De bijwerkingen die het vaakst voorkwamen en zijn waargenomen in klinische geneesmiddelenstudies met epoëtine alfa, zijn diarree, misselijkheid, braken, pyrexie en hoofdpijn. Een griepachtige ziekte kan vooral bij aanvang van de behandeling optreden.
Congestie van de luchtwegen, waaronder voorvallen van congestie van de bovenste luchtwegen, neuscongestie en nasofaryngitis, is gemeld in studies met een verlengd doseringsinterval bij volwassen patiënten met nierinsufficiëntie die nog geen dialyse ondergingen.
Een verhoogde incidentie van trombotische vasculaire voorvallen (TVV’s) is waargenomen bij patiënten die ESA’s krijgen (zie rubriek 4.4).
Lijst van bijwerkingen in tabelvorm
Van een totaal van 3.417 personen in 25 gerandomiseerde, dubbelblinde studies met placebo- of standaardzorgcontrole werd het algemene veiligheidsprofiel van epoëtine alfa geëvalueerd bij 2.094 anemische personen. Deze omvatten 228 met epoëtine alfa behandelde CRF-personen in 4 studies naar CRF (2 studies bij predialyse [N = 131 blootgestelde CRF-personen] en 2 bij dialyse [N = 97 blootgestelde CRF-personen]); 1.404 blootgestelde kankerpatiënten in 16 studies naar anemie als gevolg van chemotherapie; 147 blootgestelde personen in 2 studies voor autologe bloeddonatie; 213 blootgestelde personen in 1 studie in de perioperatieve periode en 102 blootgestelde personen in 2 MDS-studies. Bijwerkingen die werden gemeld door ≥ 1% van de met epoëtine alfa behandelde personen in deze studies, worden in de tabel hieronder weergegeven.
Schatting van frequentie: Zeer vaak (≥1/10); Vaak (≥1/100, <1/10); Soms (≥1/1.000, <1/100); Zelden (≥1/10.000, <1/1.000); Zeer zelden (<1/10.000); Niet bekend (kan met de beschikbare gegevens niet worden bepaald).
| Systeem/Orgaanklasse (SOC) volgens MedDRA | Bijwerking (voorkeursterm) | Frequentie |
| Bloed- en lymfestelselaandoeningen | Pure red cell aplasia3, trombocytemie | Zelden |
| Voedings- en stofwisselingsstoornissen | Hyperkaliëmie1 | Soms |
| Immuunsysteemaandoeningen | Overgevoeligheid3 | Soms |
| Anafylactische reactie3 | Zelden | |
| Zenuwstelselaandoeningen | Hoofdpijn | Vaak |
| Convulsie | Soms | |
| Bloedvataandoeningen | Hypertensie, veneuze en arteriële trombose2 | Vaak |
| Hypertensieve crisis3 | Niet bekend | |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | Hoesten | Vaak |
| Congestie van de luchtwegen | Soms | |
| Maagdarmstelselaandoeningen | Diarree, nausea, braken | Zeer vaak |
| Huid- en onderhuidaandoeningen | Huiduitslag | Vaak |
| Urticaria3 | Soms | |
| Angioneurotisch oedeem3 | Niet bekend | |
| Skeletspierstelsel- en bindweefselaandoeningen | Artralgie, botpijn, myalgie, pijn in extremiteit | Vaak |
| Congenitale, familiale en genetische aandoeningen | Porfyrie acuut3 | Zelden |
| Algemene aandoeningen en toedieningsplaatsstoornissen | Pyrexie | Zeer vaak |
| Koude rillingen, influenza-achtige ziekte, injectieplaatsreactie, oedeem perifeer | Vaak | |
| Geneesmiddel ineffectief3 | Niet bekend | |
| Onderzoeken | Anti-erytropoëtineantistof positief | Zelden |
1 Vaak bij dialyse 2 Omvat arteriële en veneuze, fatale en niet-fatale voorvallen, zoals diepveneuze trombose, longembolie, retinale trombose, arteriële trombose (waaronder myocardinfarct), cerebrovasculaire accidenten (waaronder herseninfarct en hersenbloeding), TIA's (transient ischaemic attacks), en shunttrombose (ook in dialyseapparatuur) en trombose in arterioveneuze shuntaneurysmata 3 Beschreven in de subrubriek hieronder en/of in rubriek 4.4 | ||
Beschrijving van geselecteerde bijwerkingen Er zijn overgevoeligheidsreacties, waaronder gevallen van huiduitslag (met inbegrip van urticaria), anafylactische reacties en angioneurotisch oedeem gemeld (zie rubriek 4.4).
Er zijn ernstige bijwerkingen van de huid zoals SJS en TEN, die levensbedreigend of fataal kunnen zijn, gemeld in verband met epoëtinebehandeling (zie rubriek 4.4).
Er is ook hypertensieve crisis, met encefalopathie en epileptische aanvallen waarvoor onmiddellijke hulp van een arts en intensieve zorg nodig was, opgetreden tijdens de behandeling met epoëtine alfa van patiënten die daarvoor een normale of lage bloeddruk hadden. Er moet zorgvuldig worden gelet op een plotselinge stekende migraineachtige hoofdpijn als een mogelijk waarschuwingssignaal (zie rubriek 4.4).
Na maanden tot jaren behandeling met epoëtine alfa is in zeldzame gevallen (< 1/10.000 per patiëntjaar) antilichaam-gemedieerde PRCA (pure red cell aplasia) gemeld (zie rubriek 4.4). Er zijn meer gevallen gemeld bij de subcutane toedieningsweg dan bij de intraveneuze toedieningsweg.
Volwassen patiënten met laag- of intermediair-1 risico MDS
In de gerandomiseerde, dubbelblinde, placebogecontroleerde multicenterstudie ondervonden 4 personen (4,7%) TVV’s (plotselinge dood, ischemische beroerte, embolie en flebitis). Alle TVV’s traden op in de epoëtine alfa-groep en in de eerste 24 weken van de studie. In drie gevallen werd TVV bevestigd en in het resterende geval (plotselinge dood) werd het trombo-embolisch voorval niet bevestigd. Twee personen hadden significante risicofactoren (atriale fibrillatie, hartfalen en tromboflebitis).
Pediatrische patiënten met chronisch nierfalen die hemodialyse ondergaan
De blootstelling van pediatrische patiënten met chronisch nierfalen die hemodialyse ondergaan in klinische studies en postmarketingervaring is beperkt. Er zijn geen kindspecifieke bijwerkingen die niet eerder in de tabel hierboven zijn vermeld, of enige bijwerkingen die niet overeenstemden met de onderliggende ziekte gemeld bij deze patiënten.
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Het therapeutische bereik van epoëtine alfa is groot. Een overdosering van epoëtine alfa kan effecten hebben die in het verlengde liggen van de farmacologische werking van het hormoon. In geval van een excessief hoge hemoglobinewaarde kan een flebotomie worden verricht. Indien nodig moet aanvullende ondersteunende zorg worden gegeven.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: overig middel tegen anemie, erytropoëtine, ATC-code: B03XA01
Abseamed is een biosimilar. Gedetailleerde informatie is beschikbaar op de website van het Europees Geneesmiddelenbureau (http://www.ema.europa.eu).
Werkingsmechanisme
Erytropoëtine (EPO) is een glycoproteïnehormoon dat voornamelijk door de nieren wordt geproduceerd als reactie op hypoxie en is de belangrijkste regulator van de productie van RBC’s. EPO is betrokken bij alle fasen van erytroïde ontwikkeling en oefent zijn belangrijkste effect uit op het niveau van erytroïde precursoren. Na binding van EPO aan zijn celoppervlakreceptor activeert het signaaloverdrachtswegen die invloed uitoefenen op apoptose en stimuleert proliferatie van erytroïde cellen.
Recombinant humaan EPO (epoëtine alfa), dat tot expressie wordt gebracht in ovariumcellen van Chinese hamsters, heeft een sequentie van 165 aminozuren die identiek zijn aan die van humaan EPO in urine; de 2 zijn niet te onderscheiden op basis van functionele tests. Het schijnbare molecuulgewicht van erytropoëtine bedraagt 32.000 tot 40.000 dalton.
Erytropoëtine is een groeifactor die primair de productie van rode bloedcellen stimuleert. Erytropoëtinereceptoren kunnen op het oppervlak van een verscheidenheid aan tumorcellen tot expressie komen.
Farmacodynamische effecten
Gezonde vrijwilligers
Na enkelvoudige doses (20.000 tot 160.000 I.E. subcutaan) van epoëtine alfa werd een dosisafhankelijke respons waargenomen voor de farmacodynamische markers die werden onderzocht, waaronder: reticulocyten, RBC’s en hemoglobine. Een kenmerkend concentratie-tijdprofiel met piek en terugkeer tot de uitgangssituatie werd waargenomen voor veranderingen in het percentage reticulocyten. Een minder duidelijk profiel werd waargenomen voor RBC’s en hemoglobine. Doorgaans stegen alle farmacodynamische markers lineair, waarbij de dosis een maximumrespons bereikte bij de hoogste dosisniveaus.
Verdere farmacodynamische studies onderzochten 40.000 I.E. eenmaal per week tegenover 150 I.E./kg 3 maal per week. Ondanks verschillen in concentratie-tijdprofielen was de farmacodynamische respons (zoals gemeten aan de hand van veranderingen in het percentage reticulocyten, hemoglobine en totale RBC’s) vergelijkbaar tussen deze regimes. Bijkomende studies vergeleken het regime van epoëtine alfa van 40.000 I.E. eenmaal per week met tweewekelijkse doses die varieerden van 80.000 tot 120.000 I.E. subcutaan. In het algemeen blijkt, op basis van de resultaten van deze farmacodynamische studies bij gezonde personen, dat het doseringsregime van 40.000 I.E. eenmaal per week efficiënter is wat betreft de productie van RBC’s dan de tweewekelijkse regimes, ondanks een waargenomen vergelijkbaarheid van de productie van reticulocyten in het regime van eenmaal per week en dat van tweemaal per week.
Chronisch nierfalen
Epoëtine alfa blijkt erytropoëse te stimuleren bij anemische patiënten met CRF, waaronder patiënten die dialyse ondergaan en patiënten vóór dialyse. Het eerste bewijs van een respons op epoëtine alfa is een stijging van het aantal reticulocyten binnen 10 dagen, gevolgd door een stijging van het aantal rode cellen, de hemoglobinewaarde en de hematocrietwaarde, doorgaans binnen 2 tot 6 weken. De hemoglobinerespons varieert van patiënt tot patiënt en kan worden beïnvloed door ijzervoorraden en de aanwezigheid van gelijktijdige medische problemen.
Door chemokuur geïnduceerde anemie
Epoëtine alfa dat 3 maal per week of eenmaal per week wordt toegediend, blijkt bij anemische kankerpatiënten die een chemokuur krijgen, te leiden tot een stijging van de hemoglobinewaarde en tot een afname van de noodzaak van transfusie na de eerste maand van therapie.
In een studie waarin het doseringsregime van 150 I.E./kg 3 maal per week werd vergeleken met een doseringsregime van 40.000 I.E. eenmaal per week bij gezonde personen en bij anemische kankerpatiënten, waren de tijdprofielen van veranderingen in het percentage reticulocyten, de hemoglobinewaarde en totale rode bloedcellen vergelijkbaar tussen de twee doseringsregimes zowel bij gezonde personen als bij anemische kankerpatiënten. De AUC’s van de respectieve farmacodynamische parameters waren vergelijkbaar voor het doseringsregime van 150 I.E./kg 3 maal per week en het doseringsregime van 40.000 I.E. eenmaal per week bij gezonde personen en ook bij anemische kankerpatiënten.
Volwassen operatiepatiënten in een autoloog predonatieprogramma
Epoëtine alfa blijkt de productie van rode bloedcellen te stimuleren voor een verhoging van de opbrengst van autologe bloedafname en voor een beperking van de daling van de hemoglobinewaarde bij volwassen patiënten die voor een grote electieve ingreep ingepland zijn en van wie niet wordt verwacht dat ze hun complete perioperatieve behoefte aan bloed vooraf deponeren. De grootste effecten worden waargenomen bij patiënten met een lage hemoglobinewaarde (≤ 13 g/dl).
Behandeling van volwassen patiënten die voor een grote electieve orthopedische ingreep zijn ingepland Bij patiënten die zijn ingepland voor een grote electieve orthopedische ingreep met een hemoglobinewaarde van > 10 tot ≤ 13 g/dl vóór de behandeling, bleek epoëtine alfa te leiden tot een verlaging van het risico van het krijgen van allogene transfusies en een versnelling van erytroïde herstel (stijging van hemoglobinewaarden, hematocrietwaarden en aantal reticulocyten).
Klinische werkzaamheid en veiligheid
Chronisch nierfalen
Epoëtine alfa is onderzocht in klinische studies bij volwassen anemische CRF-patiënten, waaronder patiënten die hemodialyse ondergaan en patiënten vóór dialyse, voor de behandeling van anemie en de handhaving van de hematocrietwaarde binnen een streefconcentratiebereik van 30 tot 36%.
In klinische studies bij aanvangsdoses van 50 tot 150 I.E./kg, driemaal per week, reageerde ongeveer 95% van alle patiënten met een klinisch significante stijging van de hematocrietwaarde. Na een therapie van ongeveer twee maanden, hadden vrijwel alle patiënten geen transfusie meer nodig. Zodra de streefhematocrietwaarde was bereikt, werd de onderhoudsdosis voor iedere patiënt individueel bepaald.
In de drie grootste klinische studies die zijn uitgevoerd bij volwassen patiënten die dialyse ondergingen, bedroeg de mediane onderhoudsdosis die noodzakelijk was om de hematocrietwaarde tussen 30% en 36% te handhaven, ongeveer 75 I.E./kg, 3 maal per week gegeven.
In een dubbelblinde, placebogecontroleerde, multicenter studie naar de levenskwaliteit bij CRF-patiënten die hemodialyse ondergingen, werd in vergelijking met de placebogroep een klinisch en statistisch significante verbetering aangetoond bij de patiënten die met epoëtine alfa werden behandeld wanneer vermoeidheid, fysieke symptomen, relaties en depressie (vragenlijst over nierziekte) werden gemeten na een therapie van zes maanden. Patiënten van de groep die met epoëtine alfa werden behandeld, werden ook opgenomen in een open-label vervolgstudie, die verbeteringen in hun levenskwaliteit aantoonde die gedurende nog eens 12 maanden gehandhaafd bleven.
Volwassen patiënten met nierinsufficiëntie die nog niet worden gedialyseerd In klinische studies die zijn uitgevoerd bij patiënten met CRF die niet werden gedialyseerd en die werden behandeld met epoëtine alfa, bedroeg de gemiddelde therapieduur bijna vijf maanden. Deze patiënten reageerden op een therapie met epoëtine alfa op een manier die vergelijkbaar was met de respons die is waargenomen bij patiënten die dialyse ondergingen. Patiënten met CRF die niet worden gedialyseerd, vertoonden een dosisafhankelijke en aanhoudende stijging van de hematocrietwaarde wanneer epoëtine alfa werd toegediend via ofwel een intraveneuze of een subcutane weg. Vergelijkbare percentages van stijging van de hematocrietwaarde werden waargenomen wanneer epoëtine alfa via de ene of de andere weg werd toegediend. Bovendien is gebleken dat doses van epoëtine alfa van 75 tot 150 I.E./kg per week de hematocrietwaarden handhaven op 36 tot 38% gedurende een periode tot zes maanden.
In 2 studies met langere doseringsintervallen van epoëtine alfa (3 maal per week, eenmaal per week, eenmaal per 2 weken en eenmaal per 4 weken) handhaafden sommige patiënten met langere doseringsintervallen de aangewezen hemoglobinewaarden niet en bereikten ze in het protocol gedefinieerde terugtrekkingscriteria voor de hemoglobinewaarde (0% in de groep van eenmaal per week, 3,7% in de groep van eenmaal per 2 weken en 3,3% in de groep van eenmaal per 4 weken).
Een gerandomiseerde, prospectieve studie evalueerde 1.432 anemische patiënten met chronisch nierfalen die geen dialyse ondergingen. Patiënten kregen een behandeling met epoëtine alfa toegewezen die gericht was op handhaving van een hemoglobinewaarde van 13,5 g/dl (hoger dan de aanbevolen waarde voor de hemoglobineconcentratie) of 11,3 g/dl. Een belangrijk cardiovasculair voorval (overlijden, myocardinfarct, beroerte of ziekenhuisopname voor congestief hartfalen) kwam voor bij 125 (18%) van de 715 patiënten in de hogere hemoglobinegroep, in vergelijking met 97 (14%) van de 717 patiënten in de lagere hemoglobinegroep (hazard ratio [HR] 1,3; 95%-BI: 1,0; 1,7; P = 0,03).
Gepoolde post hoc analyses van klinische studies met ESA’s zijn uitgevoerd bij patiënten met chronisch nierfalen (bij patiënten die dialyse ondergaan, die geen dialyse ondergaan, die diabeticus zijn en die geen diabeticus zijn). Er is een tendens waargenomen tot verhoogde risicoschattingen voor mortaliteit door welke oorzaak dan ook, cardiovasculaire en cerebrovasculaire voorvallen in verband met hogere cumulatieve doses van ESA, ongeacht de status van diabetes of dialyse (zie rubriek 4.2 en rubriek 4.4).
Behandeling van patiënten met door chemokuur geïnduceerde anemie
Epoëtine alfa is onderzocht in klinische studies bij volwassen anemische kankerpatiënten met lymfoïde en vaste tumoren, en patiënten die diverse chemotherapieregimes kregen, waaronder regimes die wel en regimes die geen platina bevatten. In deze studies bleek epoëtine alfa dat 3 maal per week en eenmaal per week werd toegediend bij anemische kankerpatiënten, te leiden tot een stijging van de hemoglobinewaarde en tot een afname van de noodzaak van transfusie na de eerste maand van therapie. In sommige studies werd de dubbelblinde fase gevolgd door een open-label fase; tijdens die open-label fase kregen alle patiënten epoëtine alfa en werd een handhaving van het effect waargenomen.
Beschikbaar bewijs duidt erop dat patiënten met hematologische maligniteiten en vaste tumoren gelijkwaardig reageren op een therapie met epoëtine alfa, en dat patiënten met of zonder tumorinfiltratie van het beenmerg gelijkwaardig reageren op een therapie met epoëtine alfa. Er werd een vergelijkbare intensiteit van de chemokuur aangetoond in de groep van epoëtine alfa en de placebogroep in de studies met een chemokuur, door een vergelijkbaar gebied onder de neutrofielen-tijdcurve, bij patiënten die werden behandeld met epoëtine alfa en patiënten die werden behandeld met placebo, alsook door een vergelijkbare proportie patiënten van wie het absolute aantal neutrofielen onder 1.000 en 500 cellen/µl daalde in de groepen die met epoëtine alfa werden behandeld en de groepen die met placebo werden behandeld.
In een prospectieve, gerandomiseerde, dubbelblinde, placebogecontroleerde studie uitgevoerd bij 375 anemische patiënten met verschillende niet-myeloïde maligniteiten die een platinavrije chemokuur ontvingen, werd een significante afname van de anemiegerelateerde complicaties waargenomen (zoals vermoeidheid, minder energie en een daling van activiteit), gemeten met behulp van de volgende instrumenten en schalen: Functional Assessment of Cancer Therapy-Anaemia (FACT-An) algemene schaal, FACT-An vermoeidheidsschaal, en Cancer Linear Analogue Scale (CLAS). In twee andere, kleinere, gerandomiseerde, placebogecontroleerde studies kon op respectievelijk de EORTC-QLQ-C30 schaal of de CLAS geen significante verbetering van de kwaliteit-van-leven-parameters worden aangetoond.
De overleving en tumorprogressie zijn onderzocht in vijf grote gecontroleerde studies waaraan in totaal 2.833 patiënten meededen. Vier van deze studies waren dubbelblind en placebogecontroleerd, één ervan was een open-label studie. Voor de studies werden óf patiënten geworven die werden behandeld met een chemokuur (twee studies), óf er werden patiëntpopulaties gebruikt waarvoor ESA’s niet geïndiceerd zijn: anemie bij patiënten met kanker die geen chemokuur kregen, en patiënten met hoofd-halskanker die radiotherapie kregen. De gewenste hemoglobineconcentratiewaarde tijdens twee studies was > 13 g/dl (8,1 mmol/l); tijdens de overige drie studies was die 12 tot 14 g/dl (7,5 tot 8,7 mmol/l). Tijdens de open-label studie was er geen verschil in totale overleving tussen patiënten die werden behandeld met recombinant-humaan erytropoëtine, en de controlegroep. Tijdens de vier placebogecontroleerde studies lagen de gevarenratio’s voor totale overleving tussen 1,25 en 2,47 in het voordeel van de controlegroep. Deze studies vertoonden een consistente, onverklaarde, statistisch significant hogere mortaliteit bij patiënten met anemie gepaard met verscheidene vaak voorkomende kankersoorten die recombinant-humaan erytropoëtine kregen vergeleken met de controlegroep. De resultaten voor totale overleving tijdens de studies konden niet afdoende worden verklaard door verschillen in incidentie van trombose en verwante complicaties tussen patiënten die recombinant-humaan erytropoëtine kregen en patiënten uit de controlegroep.
Er is ook een gegevensanalyse op patiëntniveau uitgevoerd met meer dan 13.900 kankerpatiënten (chemo-, radio-, chemoradiotherapie of geen therapie) die deelnamen aan 53 gecontroleerde klinische studies met verscheidene epoëtinen. Een meta-analyse van de totale overlevingsgegevens gaf een puntschatting van de gevarenratio van 1,06 in het voordeel van de controles (95%-BI: 1,00, 1,12; 53 studies en 13.933 patiënten) en voor de kankerpatiënten die een chemokuur kregen, bedroeg de gevarenratio voor de totale overleving 1,04 (95%-BI: 0,97, 1,11; 38 studies en 10.441 patiënten). Meta-analysen gaven ook consistent een significant verhoogde relatieve kans op trombo-embolische voorvallen aan bij kankerpatiënten die recombinant-humaan erytropoëtine kregen (zie rubriek 4.4).
Er werd een gerandomiseerde, open-label multicenter studie uitgevoerd bij 2.098 anemische vrouwen met gemetastaseerde borstkanker die een eerstelijns- of tweedelijns-chemokuur kregen. Dit was een non-inferioriteitsstudie bedoeld om een stijging van 15% van het risico op tumorprogressie of overlijden uit te sluiten voor epoëtine alfa plus de zorgstandaard ten opzichte van alleen de zorgstandaard. Op het moment van klinische gegevensafkapping was de mediane progressievrije overleving (progression free survival, PSF) volgens beoordeling door een onderzoeker van de ziekteprogressie 7,4 maanden in elke studiearm (HR 1,09; 95%-BI: 0,99; 1,20), wat aangeeft dat de doelstelling van de studie niet is bereikt. Significant minder patiënten kregen RBC-transfusies in de studiearm met epoëtine alfa plus de zorgstandaard (5,8% versus 11,4%); er kregen echter significant meer patiënten trombotische vasculaire voorvallen in de studiearm met epoëtine alfa plus de zorgstandaard (2,8% versus 1,4%). Bij de eindanalyse waren er 1.653 overlijdens gerapporteerd. De mediane totale overleving in de groep die epoëtine alfa plus de zorgstandaard kreeg, was 17,8 maanden vergeleken met 18,0 maanden in de groep die alleen de zorgstandaard kreeg (HR 1,07; 95%-BI: 0,97; 1,18). De mediane tijd tot progressie (time to progression, TTP) op basis van door de onderzoeker vastgestelde progressieve ziekte (progressive disease, PD) was 7,5 maanden in de groep met epoëtine alfa plus de zorgstandaard en 7,5 maanden in de groep met de zorgstandaard (HR 1,099; 95%-BI: 0,998; 1,210). De mediane TTP op basis van door de onafhankelijke beoordelingscommissie (IRC) vastgestelde PD was 8,0 maanden in de groep met epoëtine alfa plus de zorgstandaard en 8,3 maanden in de groep met de zorgstandaard (HR 1,033; 95%-BI: 0,924; 1,156).
Autoloog predonatieprogramma
Het effect van epoëtine alfa bij het vergemakkelijken van autologe bloeddonatie bij patiënten met lage hematocrietwaarden (≤ 39% en geen onderliggende anemie als gevolg van ijzertekort) die ingepland waren voor een grote orthopedische ingreep werd geëvalueerd in een dubbelblinde, placebogecontroleerde studie die werd uitgevoerd met 204 patiënten en een enkelblinde, placebogecontroleerde studie met 55 patiënten.
In de dubbelblinde studie werden patiënten eenmaal per dag om de 3 tot 4 dagen gedurende 3 weken (totaal 6 doses) intraveneus behandeld met epoëtine alfa 600 I.E./kg of placebo. Gemiddeld konden patiënten die met epoëtine alfa werden behandeld, meer eenheden van bloed vooraf deponeren (4,5 eenheden) dan met placebo behandelde patiënten (3,0 eenheden).
In de enkelblinde studie werden patiënten eenmaal per dag om de 3 tot 4 dagen gedurende 3 weken (totaal 6 doses) intraveneus behandeld met epoëtine alfa 300 I.E./kg of 600 I.E./kg of placebo. Patiënten die met epoëtine alfa werden behandeld, konden ook significant meer eenheden van bloed vooraf deponeren (epoëtine alfa 300 I.E./kg = 4,4 eenheden; epoëtine alfa 600 I.E./kg = 4,7 eenheden) dan met placebo behandelde patiënten (2,9 eenheden).
Therapie met epoëtine alfa verminderde het risico van blootstelling aan allogeen bloed met 50% in vergelijking met patiënten die geen epoëtine alfa kregen.
Grote electieve orthopedische ingreep
Het effect van epoëtine alfa (300 I.E./kg of 100 I.E./kg) op de blootstelling aan allogene bloedtransfusie is geëvalueerd in een placebogecontroleerde, dubbelblinde, klinische studie bij volwassen patiënten zonder ijzertekort die ingepland waren voor een grote electieve orthopedische ingreep van heup of knie. Epoëtine alfa werd subcutaan toegediend gedurende 10 dagen vóór de ingreep, op de dag van de ingreep en gedurende vier dagen na de ingreep. Patiënten werden gestratificeerd volgens hun uitgangswaarde van hemoglobine (≤ 10 g/dl, > 10 tot ≤ 13 g/dl en > 13 g/dl).
Met epoëtine alfa 300 I.E./kg daalde het risico van allogene transfusie significant bij patiënten met een hemoglobinewaarde van > 10 tot ≤ 13 g/dl vóór de behandeling. Zestien procent van met epoëtine alfa 300 I.E./kg behandelde, 23% van met epoëtine alfa 100 I.E./kg behandelde en 45% van met placebo behandelde patiënten had een transfusie nodig.
Een open-label studie met parallelle groepen met volwassen personen zonder ijzertekort en met een hemoglobinewaarde van ≥ 10 tot ≤ 13 g/dl vóór de behandeling voor wie een grote orthopedische ingreep van heup of knie was ingepland, vergeleek epoëtine alfa 300 I.E./kg subcutaan per dag gedurende 10 dagen vóór de ingreep, op de dag van de ingreep en gedurende vier dagen na de ingreep met epoëtine alfa 600 I.E./kg subcutaan eenmaal per week gedurende 3 weken vóór de ingreep en op de dag van de ingreep.
Van vóór de behandeling tot vóór de ingreep was de gemiddelde stijging van de hemoglobinewaarde in de groep van 600 I.E./kg wekelijks (1,44 g/dl) tweemaal zo groot als de gemiddelde stijging die werd waargenomen in de groep van 300 I.E./kg dagelijks (0,73 g/dl). De gemiddelde hemoglobinewaarden waren vergelijkbaar voor de twee behandelingsgroepen gedurende de gehele postchirurgische periode.
De erytropoëtische respons die werd waargenomen in beide behandelingsgroepen, resulteerde in vergelijkbare transfusiepercentages (16% in de groep van 600 I.E./kg wekelijks en 20% in de groep van 300 I.E./kg dagelijks).
Behandeling van volwassen patiënten met laag- of intermediair-1 risico MDS In een gerandomiseerde, dubbelblinde, placebogecontroleerde, multicenterstudie zijn de werkzaamheid en veiligheid van epoëtine alfa geëvalueerd bij volwassen anemische personen met laag- of intermediair-1 risico MDS.
De personen zijn gestratificeerd op basis van het serumgehalte erytropoëtine (sEPO) en voorgaande transfusiestatus bij screening. De belangrijkste eigenschappen bij de baseline voor het stratum met minder dan 200 mE/ml zijn weergegeven in de onderstaande tabel.
Eigenschappen bij de baseline voor personen met een sEPO < 200 mE/ml bij screening Gerandomiseerd Totaal (N)b Epoëtine alfa
85a
Placebo
45
Screening sEPO < 200 mE/ml (N) 71 39 Hemoglobine (g/l) N 71 39 Gemiddelde 92,1 (8,57) 92,1 (8,51) Mediaan 94,0 96,0 Bereik (71, 109) (69, 105) 95%-BI voor gemiddelde (90,1, 94,1) (89,3, 94,9) Voorgaande transfusies
N 71 39 Ja 31 (43,7%) 17 (43,6%) ≤ 2 eenheden erytrocyten 16 (51,6%) 9 (52,9%) > 2 en ≤ 4 eenheden erytrocyten 14 (45,2%) 8 (47,1%) > 4 eenheden erytrocyten 1 (3,2%) 0 Nee 40 (56,3%) 22 (56,4%) a één persoon had geen sEPO-gegevens
b in het ≥ 200 mE/ml stratum zaten 13 personen in de epoëtine alfa-groep en 6 personen in de placebogroep
Een erytroïde respons werd volgens de criteria van de internationale werkgroep (IWG) van 2006 gedefinieerd als een stijging van het hemoglobinegehalte van ≥ 1,5 g/dl ten opzichte van baseline of als een daling van het aantal toegediende eenheden erytrocyten met een absoluut aantal van minstens 4 eenheden per 8 weken ten opzichte van de 8 weken voorafgaand aan baseline en een responsduur van minstens 8 weken.
Een erytroïde respons tijdens de eerste 24 weken van de studie werd aangetoond bij 27/85 (31,8%) van de personen in de epoëtine alfa-groep ten opzichte van 2/45 (4,4%) van de personen in de placebogroep (p< 0,001). Alle personen met een respons bevonden zich in het stratum met een sEPO van minder dan 200 mE/ml tijdens de screening. In dat stratum toonden 20/40 (50%) van de personen zonder voorgaande transfusies een erytroïde respons tijdens de eerste 24 weken, ten opzichte van 7/31 (22,6%) van de personen met voorgaande transfusies (twee personen met voorgaande transfusies bereikten het primaire eindpunt gebaseerd op een daling van het aantal toegediende eenheden erytrocyten met een absoluut aantal van minstens 4 eenheden per 8 weken ten opzichte van de 8 weken voorafgaand aan baseline).
De mediane tijd vanaf baseline tot de eerste transfusie was statistisch significant langer in de epoëtine alfa-groep ten opzichte van de placebogroep (49 vs. 37 dagen; p=0,046). Na 4 weken behandeling nam de tijd tot de eerste transfusie verder toe in de epoëtine alfa-groep (142 vs. 50 dagen, p=0,007). Het percentage personen in de epoëtine alfa-groep dat een transfusie onderging, nam af van 51,8% in de 8 weken voorafgaand aan baseline tot 24,7% tussen week 16 en 24, ten opzichte van de placebogroep die in dezelfde periode een toename in percentage transfusies liet zien van 48,9% naar 54,1%.
Pediatrische patiënten
Chronisch nierfalen
Epoëtine alfa werd geëvalueerd in een open-label, niet-gerandomiseerde, 52 weken durende, klinische studie met open dosisbereik bij pediatrische CRF-patiënten die hemodialyse ondergingen. De mediane leeftijd van patiënten die in de studie werden opgenomen, bedroeg 11,6 jaar (bereik 0,5 tot 20,1 jaar).
Epoëtine alfa werd intraveneus toegediend bij 75 I.E./kg/week verdeeld over 2 of 3 doses na de dialyse, getitreerd met 75 I.E./kg/week met intervallen van 4 weken (tot een maximum van 300 I.E./kg/week), om een stijging van 1 g/dl/maand te bereiken voor de hemoglobinewaarde. Het gewenste concentratiebereik van hemoglobine was 9,6 tot 11,2 g/dl. Eenentachtig procent van de patiënten bereikte de hemoglobineconcentratiewaarde. De mediane tijd tot de streefwaarde was 11 weken en de mediane dosis bij de streefwaarde was 150 I.E./kg/week. Van de patiënten die de streefwaarde bereikten, had 90% daarbij een doseringsregime van 3 maal per week.
Na 52 weken bleef 57% van de patiënten in de studie, waarbij deze patiënten een mediane dosis van 200 I.E./kg/week kregen.
Klinische gegevens over subcutane toediening bij kinderen zijn beperkt. In 5 kleine, niet-gecontroleerde open-label studies (aantal patiënten varieerde van 9-22, totaal N = 72) is epoëtine alfa subcutaan toegediend bij kinderen met begindoseringen van 100 I.E./kg/week tot 150 I.E./kg/week met de mogelijkheid om deze te verhogen tot 300 I.E./kg/week. In deze studies werden de meeste patiënten nog niet gedialyseerd (N = 44), ondergingen 27 patiënten peritoneale dialyse en ondergingen er 2 hemodialyse; hun leeftijd liep uiteen van 4 maanden tot 17 jaar. Over het algemeen kennen deze studies methodologische beperkingen, maar de behandeling werd in verband gebracht met positieve trends naar hogere hemoglobinewaarden. Er werden geen onverwachte bijwerkingen gemeld (zie rubriek 4.2).
Door chemokuur geïnduceerde anemie
Epoëtine alfa 600 I.E./kg (eenmaal per week intraveneus of subcutaan toegediend) is onderzocht in een 16 weken durende gerandomiseerde, dubbelblinde, placebogecontroleerde studie en in een 20 weken durende gerandomiseerde, gecontroleerde, open-label studie bij anemische pediatrische patiënten die een myelosuppressieve chemokuur kregen voor de behandeling van verschillende niet-myeloïde maligniteiten uit de kindertijd.
In de 16 weken durende studie (n = 222) was er bij de met epoëtine alfa behandelde patiënten geen statistisch significant effect op door patiënten of ouders gerapporteerde scores op de Paediatric Quality of Life Inventory of Cancer Module vergeleken met placebo (primair werkzaamheidseindpunt). Bovendien was er geen statistisch verschil in het aandeel patiënten dat pRBC-transfusies nodig had tussen de groep die epoëtine alfa kreeg en de placebogroep.
In de 20 weken durende studie (n = 225) werd er geen significant verschil waargenomen in het primaire werkzaamheidseindpunt, d.w.z. het aandeel patiënten dat een RBC-transfusie nodig had na dag 28 (62% van de patiënten die epoëtine alfa kregen versus 69% van de patiënten die standaardtherapie kregen).
5.2 Farmacokinetische eigenschappen
Absorptie
Na subcutane injectie bereiken serumwaarden van epoëtine alfa een piek tussen 12 en 18 uur na de dosis. Er was geen accumulatie na toediening van meerdere doses van 600 I.E./kg, wekelijks subcutaan toegediend.
De absolute biologische beschikbaarheid van subcutaan injecteerbare epoëtine alfa is ongeveer 20% bij gezonde personen.
Distributie
Het gemiddelde distributievolume was 49,3 ml/kg na intraveneuze doses van 50 en 100 I.E./kg bij gezonde personen. Na intraveneuze toediening van epoëtine alfa bij personen met chronisch nierfalen varieerde het distributievolume van respectievelijk 57-107 ml/kg na enkelvoudige dosering (12 I.E./kg) tot 42-64 ml/kg na meervoudige dosering (48-192 I.E./kg). Het distributievolume is bijgevolg enigszins groter dan de plasmaruimte.
Eliminatie
De halfwaardetijd van epoëtine alfa na intraveneuze toediening van meerdere doses is ongeveer 4 uur bij gezonde personen.
De halfwaardetijd bij de subcutane route wordt geschat op ongeveer 24 uur bij gezonde personen.
De gemiddelde CL/F voor het regime van 150 I.E./kg 3 maal per week en het regime van 40.000 I.E. eenmaal per week bij gezonde personen was respectievelijk 31,2 en 12,6 ml/uur/kg. De gemiddelde CL/F voor het regime van 150 I.E./kg 3 maal per week en het regime van 40.000 I.E. eenmaal per week bij de anemische kankerpatiënten was respectievelijk 45,8 en 11,3 ml/uur/kg. Bij de meeste anemische personen met kanker die een cyclische chemokuur kregen, was de CL/F lager na subcutane doses van 40.000 I.E. eenmaal per week en 150 I.E./kg, 3 maal per week in vergelijking met de waarden voor gezonde personen.
Lineariteit/non-lineariteit
Bij gezonde personen werd een dosisevenredige stijging van serumconcentraties van epoëtine alfa waargenomen na intraveneuze toediening van 150 en 300 I.E./kg, 3 maal per week. Subcutane toediening van enkelvoudige doses van 300 tot 2.400 I.E./kg epoëtine alfa resulteerde in een lineair verband tussen gemiddelde Cmax en de dosis, en tussen gemiddelde AUC en de dosis. Een omgekeerd evenredig verband tussen de schijnbare klaring en de dosis werd waargenomen bij gezonde personen.
In studies naar het verlengen van het doseringsinterval (40.000 I.E. eenmaal per week, en 80.000, 100.000 en 120.000 I.E. tweemaal per week) werd een lineair maar niet-dosisevenredig verband waargenomen tussen de gemiddelde Cmax en de dosis, en tussen de gemiddelde AUC en de dosis bij steady-state.
Farmacokinetische/farmacodynamische relaties
Epoëtine alfa vertoont een dosisgerelateerd effect op hematologische parameters dat onafhankelijk is van de toedieningsweg.
Pediatrische patiënten
Een halfwaardetijd van ongeveer 6,2 tot 8,7 uur is gemeld bij kinderen met chronisch nierfalen na intraveneuze toediening van meerdere doses epoëtine alfa. Het farmacokinetische profiel van epoëtine alfa bij kinderen en adolescenten blijkt vergelijkbaar te zijn met dat van volwassenen.
De farmacokinetische gegevens over zuigelingen zijn beperkt.
Een studie met 7 te vroeg geboren zuigelingen met een zeer laag geboortegewicht en 10 gezonde volwassenen die i.v. erytropoëtine kregen, duidde erop dat het distributievolume bij de te vroeg geboren zuigelingen ongeveer 1,5 tot 2 keer hoger was dan bij de gezonde volwassenen; en de klaring was ongeveer 3 keer hoger bij de te vroeg geboren zuigelingen dan bij de gezonde volwassenen.
Nierfunctiestoornis
Bij patiënten met chronisch nierfalen is de halfwaardetijd van intraveneus toegediend epoëtine alfa ongeveer 5 uur, enigszins langer dan bij gezonde personen.
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
In toxicologische onderzoeken met herhaalde dosering bij honden en ratten, maar niet bij apen, ging de behandeling met epoëtine alfa gepaard met subklinische beenmergfibrose. Beenmergfibrose is een bekende complicatie van chronisch nierfalen bij de mens en mogelijk is er een verband met secundaire hyperparathyreoïdie of onbekende factoren. In een onderzoek waarin hemodialysepatiënten gedurende 3 jaar met epoëtine alfa werden behandeld, was de incidentie van beenmergfibrose niet verhoogd in vergelijking met een vergelijkbare controlegroep van dialysepatiënten die niet met epoëtine alfa waren behandeld.
Epoëtine alfa induceert geen bacteriële genmutatie (Ames-test), chromosomale afwijkingen in zoogdiercellen, micronuclei in muizen of genmutatie op de HGPRT-locus.
Er zijn geen langetermijn carcinogeniteitsonderzoeken uitgevoerd. Conflicterende rapporten in de literatuur, gebaseerd op in-vitro-bevindingen met humane tumormonsters, duiden erop dat erytropoëtinen een rol kunnen spelen bij het bevorderen van woekering van tumoren. De betekenis ervan in de klinische situatie is onzeker.
In celkweken van humane beenmergcellen stimuleert epoëtine alfa specifiek de erytropoëse en heeft het geen invloed op de leukopoëse. Er werd geen cytotoxische werking van epoëtine alfa op beenmergcellen aangetoond.
In experimenteel onderzoek bij dieren is aangetoond dat epoëtine alfa het foetale lichaamsgewicht verlaagt, de ossificatie vertraagt en de foetale mortaliteit verhoogt wanneer het wordt toegediend in wekelijkse doses van ongeveer 20 maal de aanbevolen wekelijkse dosis voor de mens. Deze veranderingen worden geïnterpreteerd als secundair aan de gedaalde gewichtstoename van de moeder, en het belang voor de mens is niet bekend bij therapeutische dosisniveaus.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Natriumdiwaterstoffosfaatdihydraat
Dinatriumfosfaatdihydraat
Natriumchloride
Glycine
Polysorbaat 80
Water voor injecties
Zoutzuur (voor aanpassing van de pH)
Natriumhydroxide (voor aanpassing van de pH)
6.2 Gevallen van onverenigbaarheid
Bij gebrek aan onderzoek naar onverenigbaarheden, mag dit geneesmiddel niet met andere geneesmiddelen gemengd worden.
6.3 Houdbaarheid
2 jaar
6.4 Speciale voorzorgsmaatregelen bij bewaren
Gekoeld bewaren en transporteren (2 °C tot 8 °C). Dit temperatuurbereik moet nauwgezet worden gehandhaafd tot toediening bij de patiënt.
Voor ambulant gebruik mag het product uit de koelkast worden genomen, zonder het erin terug te plaatsen, gedurende een periode van maximaal 3 dagen bij een temperatuur beneden 25 °C. Als het geneesmiddel aan het einde van deze periode niet is gebruikt, moet het worden vernietigd.
Niet in de vriezer bewaren en niet schudden.
Bewaren in de oorspronkelijke verpakking ter bescherming tegen licht.
6.5 Aard en inhoud van de verpakking
Voorgevulde spuiten (type-I-glas), met of zonder veiligheidsbescherming voor de naald, afgesloten met een zuigerstop (rubber met Teflon-laagje) verzegeld in een blisterverpakking.
Abseamed 1.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,5 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 2.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 1 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 3.000 I.E./0,3 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,3 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 4.000 I.E./0,4 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,4 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 5.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,5 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 6.000 I.E./0,6 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,6 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 7.000 I.E./0,7 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,7 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 8.000 I.E./0,8 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,8 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 9.000 I.E./0,9 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,9 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 10.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 1 ml oplossing voor injectie.
Verpakkingen met 1 of 6 spuiten.
Abseamed 20.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,5 ml oplossing voor injectie.
Verpakkingen met 1, 4 of 6 spuiten.
Abseamed 30.000 I.E./0,75 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 0,75 ml oplossing voor injectie.
Verpakkingen met 1, 4 of 6 spuiten.
Abseamed 40.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit Elke voorgevulde spuit bevat 1 ml oplossing voor injectie.
Verpakkingen met 1, 4 of 6 spuiten.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen en andere instructies
Abseamed mag niet worden gebruikt en moet worden weggegooid
- als de vloeistof verkleurd is of als u kunt zien dat er deeltjes in drijven,
- als de verzegeling is verbroken,
- als u weet of denkt dat de oplossing per ongeluk bevroren kan zijn geweest, of
- als de koelkast niet goed heeft gewerkt.
De voorgevulde spuiten zijn klaar voor gebruik (zie rubriek 4.2). De voorgevulde spuit mag niet worden geschud. Op de spuiten zijn ringen aangebracht voor de schaalverdeling, zodat eventueel ook gebruik van een deel van de spuit mogelijk is. Elke ring komt overeen met een volume van 0,1 ml. Het product is uitsluitend bedoeld voor eenmalig gebruik. Neem niet meer dan één dosis Abseamed uit elke spuit en gooi de oplossing die u niet gebruikt vóór het injecteren weg.
Gebruik van de voorgevulde spuit met veiligheidsbescherming voor de naald
De veiligheidsbescherming voor de naald bedekt de naald na de injectie om letsel door naaldprikken te voorkomen. Dit heeft geen invloed op de normale werking van de spuit. Duw de plunjer langzaam en gelijkmatig omlaag, totdat de hele dosis is toegediend en de plunjer niet verder kan worden geduwd. Verwijder, terwijl u druk houdt op de plunjer, de spuit uit de patiënt. De veiligheidsbescherming van de naald zal de naald bedekken wanneer de plunjer wordt losgelaten.
Gebruik van de voorgevulde spuit zonder veiligheidsbescherming voor de naald
Dien de dosis toe volgens standaardprotocol.
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Medice Arzneimittel Pütter GmbH & Co. KG
Kuhloweg 37
58638 Iserlohn
Duitsland
8. NUMMER(S) VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Abseamed 1.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/001
EU/1/07/412/002
EU/1/07/412/027
EU/1/07/412/028
Abseamed 2.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/003
EU/1/07/412/004
EU/1/07/412/029
EU/1/07/412/030
Abseamed 3.000 I.E./0,3 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/005
EU/1/07/412/006
EU/1/07/412/031
EU/1/07/412/032
Abseamed 4.000 I.E./0,4 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/007
EU/1/07/412/008
EU/1/07/412/033
EU/1/07/412/034
Abseamed 5.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/009
EU/1/07/412/010
EU/1/07/412/035
EU/1/07/412/036
Abseamed 6.000 I.E./0,6 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/011
EU/1/07/412/012
EU/1/07/412/037
EU/1/07/412/038
Abseamed 7.000 I.E./0,7 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/017
EU/1/07/412/018
EU/1/07/412/039
EU/1/07/412/040
Abseamed 8.000 I.E./0,8 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/013
EU/1/07/412/014
EU/1/07/412/041
EU/1/07/412/042
Abseamed 9.000 I.E./0,9 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/019
EU/1/07/412/020
EU/1/07/412/043
EU/1/07/412/044
Abseamed 10.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/015
EU/1/07/412/016
EU/1/07/412/045
EU/1/07/412/046
Abseamed 20.000 I.E./0,5 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/021
EU/1/07/412/022
EU/1/07/412/047
EU/1/07/412/053
EU/1/07/412/048
Abseamed 30.000 I.E./0,75 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/023
EU/1/07/412/024
EU/1/07/412/049
EU/1/07/412/054
EU/1/07/412/050
Abseamed 40.000 I.E./1 ml oplossing voor injectie in een voorgevulde spuit EU/1/07/412/025
EU/1/07/412/026
EU/1/07/412/051
EU/1/07/412/055
EU/1/07/412/052
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 28 augustus 2007 Datum van laatste verlenging: 18 juni 2012
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.