


SmPC (samenvatting van de productkenmerken) - Zykadia
Zykadia 150 mg harde capsules
1. NAAM VAN HET GENEESMIDDEL
Zykadia 150 mg harde capsules
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke harde capsule bevat 150 mg ceritinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Harde capsule.
Capsule met witte ondoorzichtige romp en blauwe ondoorzichtige dop, maat 00 (de lengte bedraagt ongeveer 23,3 mm), met “LDK 150MG” gedrukt op de dop en “NVR” op de romp, met wit tot bijna wit poeder.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Zykadia als monotherapie is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met anaplastisch lymfoom kinase (ALK)-positief gevorderd niet-kleincellig longcarcinoom (NSCLC).
Zykadia als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met anaplastisch lymfoom kinase (ALK)-positief gevorderd niet-kleincellig longcarcinoom (NSCLC) die eerder zijn behandeld met crizotinib.
4.2 Dosering en wijze van toediening
Behandeling met ceritinib moet worden gestart en gecontroleerd door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Testen op ALK
Patiënten met ALK-positief NSCLC moeten worden geselecteerd met een nauwkeurige en gevalideerde ALK-test (zie rubriek 5.1).
Voordat de behandeling met ceritinib wordt gestart, moet de ALK-positieve NSCLC-status worden vastgesteld. Beoordeling op ALK-positief NSCLC moet worden uitgevoerd door laboratoria met aantoonbare vaardigheid in de specifieke technologie die wordt toegepast.
Dosering
De aanbevolen dosis van ceritinib is 450 mg eenmaal daags oraal met voedsel, elke dag op hetzelfde tijdstip.
De maximale aanbevolen dosis met voedsel is 450 mg eenmaal daags oraal. De behandeling moet worden voortgezet zolang er klinisch voordeel wordt waargenomen.
Als er een dosis wordt gemist, moet de patiënt deze dosis alsnog innemen tenzij de volgende dosis binnen 12 uur moet worden ingenomen.
Als braken zich voordoet tijdens de duur van de behandeling, mag de patiënt geen extra dosis nemen, maar moet de patiënt doorgaan met de volgende geplande dosis.
Het gebruik van ceritinib moet worden stopgezet bij patiënten die 150 mg per dag ingenomen met voedsel niet verdragen.
Dosisaanpassing vanwege bijwerkingen
Een tijdelijke onderbreking van de behandeling en/of dosisverlaging van ceritinib kan noodzakelijk zijn afgaande op de veiligheid en verdraagbaarheid bij de individuele patiënt. Als er vanwege een bijwerking, die niet in Tabel 1 is opgenomen, een dosisverlaging noodzakelijk is, moet deze worden bereikt door verlaging in stappen van 150 mg per dag. Vroegtijdige identificatie en behandeling van bijwerkingen volgens reguliere ondersteunende zorg moeten worden overwogen.
Bij patiënten die behandeld werden met 450 mg met voedsel, had 24,1% van de patiënten een bijwerking die ten minste één dosisreductie vereiste en had 55,6% van de patiënten een bijwerking die ten minste één dosisonderbreking vereiste. De mediane tijd tot de eerste dosisreductie om welke reden dan ook was 9,7 weken.
Tabel 1 geeft een samenvatting van de aanbevelingen voor onderbreking van de behandeling, dosisverlaging, of stopzetting van de behandeling met ceritinib bij de behandeling van geselecteerde bijwerkingen.
Tabel 1 Dosisaanpassing van ceritinib en aanbevelingen voor de behandeling van bijwerkingen
| Criteria | Toediening ceritinib |
| Ernstige of onverdraaglijke misselijkheid, braken of diarree ondanks optimale behandeling met anti-emetica of antidiarrhoica | Het gebruik van ceritinib stopzetten tot verbetering is opgetreden, dan hervatten met een dosis die 150 mg is verlaagd. |
| Verhoging van alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) >5 keer de bovengrens van normaal (ULN) met gelijktijdig totaal bilirubine ≤2 keer ULN | Het gebruik van ceritinib stopzetten totdat herstel tot baseline ALAT/ASAT of tot ≤3 keer ULN optreedt, dan hervatten met een dosis die 150 mg is verlaagd. |
| ALAT- of ASAT-verhoging >3 keer ULN met gelijktijdige verhoging van totaal bilirubine >2 keer ULN (bij afwezigheid van cholestase of hemolyse) | De behandeling met ceritinib permanent stopzetten. |
| Behandelinggerelateerde interstitiële longziekte (ILD)/pneumonitis ongeacht de graad | De behandeling met ceritinib permanent stopzetten. |
| QT gecorrigeerd voor hartfrequentie (QTc) >500 ms op ten minste 2 afzonderlijke elektrocardiogrammen (ECG's) | Het gebruik van ceritinib stopzetten totdat herstel tot baseline optreedt of tot een QTc ≤480 ms, de elektrolyten controleren en zo nodig corrigeren, vervolgens hervatten met een dosis die 150 mg is verlaagd. |
| QTc >500 ms of verandering in QTc >60 ms ten opzichte van baseline en torsade de pointes of polymorfe ventrikeltachycardie of klachten/verschijnselen van ernstige aritmie | De behandeling met ceritinib permanent stopzetten. |
| Bradycardiea (symptomatisch, kan ernstig en medisch significant zijn, medische interventie geïndiceerd) | De behandeling met ceritinib stopzetten tot herstel optreedt tot asymptomatische (graad ≤1) bradycardie of tot een hartfrequentie van 60 slagen per minuut ('beats per minute', bpm) of hoger. Beoordeling van gelijktijdig toegediende geneesmiddelen waarvan bekend is dat deze bradycardie veroorzaken, evenals van antihypertensieve geneesmiddelen. Als blijkt dat een gelijktijdig toegediend geneesmiddel hieraan bijdraagt en dit middel is stopgezet, of de dosis ervan is aangepast, hervat dan bij herstel tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger de behandeling met ceritinib met de voorgaande dosis. Als blijkt dat er geen gelijktijdig toegediend geneesmiddel is dat hieraan bijdraagt, of als het gebruik van gelijktijdig toegediende geneesmiddelen die hieraan bijdragen niet worden stopgezet of de doses ervan niet worden aangepast, hervat dan bij herstel tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger de behandeling met ceritinib met een dosis die 150 mg is verlaagd. |
| Bradycardiea (levensbedreigende gevolgen, dringende interventie geïndiceerd) | De behandeling met ceritinib permanent stopzetten als is vastgesteld dat er geen gelijktijdig toegediend geneesmiddel is dat hieraan bijdraagt. Als blijkt dat een gelijktijdig gebruikt geneesmiddel hieraan bijdraagt en dit middel is stopgezet, of de dosis ervan is aangepast, hervat dan bij herstel tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger de behandeling met ceritinib met een dosis die 150 mg is verlaagd, en met frequente monitoringb. |
| Aanhoudende hyperglykemie hoger dan 14 mmol/l (250 mg/dl) ondanks optimale antihyperglykemische therapie | De behandeling met ceritinib stopzetten tot de hyperglykemie voldoende onder controle is, dan de behandeling met ceritinib hervatten met een dosis die 150 mg is verlaagd. Indien met optimale medicamenteuze behandeling geen adequate glucosecontrole kan worden bereikt, dan de behandeling met ceritinib permanent stopzetten. |
| Lipase- of amylaseverhoging graad ≥3 | De behandeling met ceritinib stopzetten tot lipase of amylase weer is verlaagd tot graad ≤1, dan de behandeling hervatten met een dosis die 150 mg is verlaagd. |
| a Hartfrequentie lager dan 60 slagen per minuut (bpm) b Permanent stopzetten in geval van recidief. | |
Sterke CYP3A-remmers
Gelijktijdig gebruik van sterke CYP3A-remmers moet vermeden worden (zie rubriek 4.5). Als gelijktijdig gebruik van een sterke CYP3A-remmer onontkoombaar is, moet de dosis ceritinib met ongeveer een derde verlaagd worden (dosis niet klinisch geverifieerd), afgerond op het dichtstbijzijnde veelvoud van de dosissterkte van 150 mg. Patiënten moeten voor de veiligheid nauwlettend opgevolgd worden.
Als langdurig gelijktijdig gebruik met een sterke CYP3A-remmer noodzakelijk is en de patiënt de verlaagde dosis goed verdraagt, mag de dosis opnieuw verhoogd worden met zorgvuldige monitoring op veiligheid, om mogelijke onderbehandeling te vermijden.
Na stopzetting van een sterke CYP3A-remmer moet de behandeling worden hervat met de dosis die werd ingenomen vóór instelling van de behandeling met de sterke CYP3A-remmer.
CYP3A-substraten
Wanneer ceritinib samen met andere geneesmiddelen wordt toegediend, moet de samenvatting van de productkenmerken (SmPC) van het andere product worden geraadpleegd voor de aanbevelingen met betrekking tot gelijktijdige toediening van CYP3A4-remmers.
Gelijktijdige toediening van ceritinib met substraten die voornamelijk gemetaboliseerd worden door CYP3A of met CYP3A-substraten met een bekende smalle therapeutische breedte (bijv. alfuzosine, amiodaron, cisapride, ciclosporine, dihydro-ergotamine, ergotamine, fentanyl, pimozide, quetiapine, kinidine, lovastatine, simvastatine, sildenafil, midazolam, triazolam, tacrolimus, alfentanil en sirolimus) moet worden vermeden en indien mogelijk moeten alternatieve geneesmiddelen die minder gevoelig zijn voor CYP3A4-remming worden gebruikt. Indien onvermijdelijk moet een dosisverlaging voor gelijktijdig toegediende geneesmiddelen die CYP3A-substraten zijn met smalle therapeutische breedte in overweging worden genomen.
Speciale populaties
Nierfunctiestoornis
Er is geen specifiek farmacokinetisch onderzoek uitgevoerd bij patiënten met een nierfunctiestoornis. Afgaande op de beschikbare gegevens is de eliminatie van ceritinib via de nieren echter verwaarloosbaar. Daarom is bij patiënten met een lichte tot matige nierfunctiestoornis geen dosisaanpassing noodzakelijk. Voorzichtigheid moet worden betracht bij patiënten met een ernstige nierfunctiestoornis omdat er met ceritinib in deze populatie geen ervaring is opgedaan (zie rubriek 5.2).
Leverfunctiestoornis
Afgaande op de beschikbare gegevens wordt ceritinib voornamelijk via de lever geëlimineerd. Bijzondere voorzichtigheid is geboden bij behandeling van patiënten met een ernstige leverfunctiestoornis en de dosis moet met ongeveer een derde verminderd worden, afgerond naar het dichtstbijzijnde veelvoud van de dosissterkte van 150 mg (zie rubriek 4.4 en 5.2). Bij patiënten met een lichte tot matige leverfunctiestoornis is geen dosisaanpassing noodzakelijk.
Ouderen (≥65 jaar)
De beperkte gegevens over de veiligheid en werkzaamheid van ceritinib bij patiënten van 65 jaar en ouder duiden er niet op dat bij oudere patiënten een dosisaanpassing noodzakelijk is (zie rubriek 5.2). Er zijn geen gegevens beschikbaar over patiënten ouder dan 85 jaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van ceritinib bij kinderen en adolescenten tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Ceritinib is voor oraal gebruik. De capsules moeten eenmaal daags met voedsel, elke dag op hetzelfde tijdstip, oraal worden toegediend. Het is belangrijk dat ceritinib met voedsel wordt ingenomen om tot de gepaste blootstelling te komen. Voedsel kan variëren van een lichte tot een volledige maaltijd (zie rubriek 5.2). De capsules moeten in hun geheel met water worden doorgeslikt en mogen niet worden gekauwd of fijngemaakt.
Voor patiënten die een gelijktijdige medische aandoening ontwikkelen of ceritinib niet met voedsel kunnen innemen, wordt verwezen naar rubriek 4.5.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hepatotoxiciteit
In klinische onderzoeken hebben zich bij 1,1% van de met ceritinib behandelde patiënten gevallen van hepatotoxiciteit voorgedaan. Verhogingen van ALAT tot graad 3 of 4 werden bij 25% van de patiënten waargenomen. De meeste gevallen waren te behandelen met onderbreking van de behandeling en/of dosisverlaging. In een klein aantal van de gevallen was stopzetting van de behandeling noodzakelijk.
Patiënten moeten voorafgaand aan de behandeling, elke 2 weken tijdens de eerste drie maanden van behandeling en vervolgens maandelijks aan de hand van leverfunctietests (onder meer ALAT, ASAT en totaal bilirubine) worden gecontroleerd. Bij patiënten bij wie transaminaseverhogingen optreden, moeten de levertransaminasen en het totaal bilirubine vaker worden gecontroleerd zoals klinisch aangewezen (zie rubriek 4.2 en 4.8). Bijzondere voorzichtigheid is geboden bij de behandeling van patiënten met een ernstige leverfunctiestoornis, en de dosis dient te worden aangepast (zie rubriek 4.2). Beperkte ervaring bij deze patiënten toonde een verslechtering aan van de onderliggende aandoening (hepatische encefalopathie) bij 2 van de 10 patiënten die blootgesteld werden aan enkelvoudige doses van 750 mg ceritinib in nuchtere toestand (zie rubriek 4.2, 4.8 en 5.2). Andere factoren buiten de studiebehandeling zouden een invloed kunnen hebben gehad op de waargenomen voorvallen van hepatische encefalopathie, maar het verband tussen de studiebehandeling en de voorvallen kan niet volledig uitgesloten worden. Bij patiënten met een lichte tot matige leverfunctiestoornis is geen dosisaanpassing noodzakelijk (zie rubriek 4.2).
Interstitiële longziekte/pneumonitis
In klinische onderzoeken is bij met ceritinib behandelde patiënten ernstige, levensbedreigende of fatale ILD/pneumonitis waargenomen. De meeste van deze ernstige/levensbedreigende gevallen verbeterden of verdwenen bij onderbreking van de behandeling.
Patiënten moeten worden gecontroleerd op longklachten die wijzen op ILD/pneumonitis. Andere potentiële oorzaken van ILD/pneumonitis moeten worden uitgesloten en ceritinib moet permanent worden stopgezet bij patiënten bij wie behandelinggerelateerde ILD/pneumonitis van iedere graad wordt gediagnosticeerd (zie rubriek 4.2 en 4.8).
Verlenging QT-interval
In klinische onderzoeken is bij met ceritinib behandelde patiënten QTc-verlenging waargenomen (zie rubriek 4.8 en 5.2), wat kan leiden tot een verhoogd risico op ventriculaire tachyaritmieën (bijv. torsade de pointes) of plotseling overlijden.
Gebruik van ceritinib bij patiënten met congenitaal lang QT-syndroom dient te worden vermeden. Bij patiënten met reeds bestaande bradycardie (hartslag lager dan 60 slagen per minuut [bpm]), bij patiënten met een voorgeschiedenis van of predispositie voor QTc-verlenging, bij patiënten die antiaritmica gebruiken of andere geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen en bij patiënten met relevante reeds bestaande hartziekte en/of elektrolytstoornissen moeten, voordat een behandeling wordt gestart, de voordelen en potentiële risico’s van ceritinib tegen elkaar worden afgewogen. Periodieke controle met ECG's en periodieke controle van de elektrolyten (bijv. kalium) worden aanbevolen bij deze patiënten. In geval van braken, diarree, dehydratie of nierfunctiestoornis, de elektrolyten corrigeren zoals klinisch aangewezen.
De behandeling met ceritinib moet permanent worden stopgezet bij patiënten bij wie een QTc >500 ms optreedt of een verandering van >60 ms ten opzichte van baseline indien gecombineerd met torsade de pointes, polymorfe ventrikeltachycardie of klachten/verschijnselen van ernstige aritmie. Het gebruik van ceritinib bij patiënten met een QTc >500 ms op ten minste twee afzonderlijke ECG's moet worden onderbroken tot herstel tot baseline of tot een QTc ≤480 ms, waarna de behandeling moet worden hervat met een dosis die 150 mg is verlaagd (zie rubriek 4.2, 4.8 en 5.2).
Bradycardie
In klinische onderzoeken zijn bij 21 van de 925 (2,3%) met ceritinib behandelde patiënten asymptomatische gevallen van bradycardie (hartslag lager dan 60 bpm) waargenomen.
Het gebruik van ceritinib in combinatie met andere middelen waarvan bekend is dat deze bradycardie veroorzaken (bijv. bètablokkers, non-dihydropyridine calciumantagonisten, clonidine en digoxine), moet zoveel mogelijk worden vermeden. De hartfrequentie en bloeddruk moeten regelmatig worden gecontroleerd. In geval van symptomatische bradycardie die niet levensbedreigend is, moet het gebruik van ceritinib worden onderbroken tot de bradycardie asymptomatisch wordt of tot een hartfrequentie van 60 bpm of hoger optreedt. Ook moet het gelijktijdige gebruik van andere geneesmiddelen worden beoordeeld en moet de dosis van ceritinib zo nodig worden aangepast. In geval van levensbedreigende bradycardie moet het gebruik van ceritinib permanent worden stopgezet als er geen gelijktijdig gebruikt geneesmiddel wordt geïdentificeerd dat hieraan bijdraagt; indien de bradycardie echter samenhangt met een gelijktijdig gebruikt geneesmiddel waarvan bekend is dat het bradycardie of hypotensie veroorzaakt, moet het gebruik van ceritinib worden onderbroken tot herstel optreedt tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger. Als het gelijktijdig gebruikte geneesmiddel kan worden aangepast of stopgezet, hervat dan bij herstel tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger de behandeling met ceritinib met een dosis die met 150 mg is verlaagd, en met frequente monitoring (zie rubriek 4.2 en 4.8).
Gastro-intestinale bijwerkingen
Diarree, misselijkheid of braken kwamen voor bij 76,9% van de 108 patiënten die behandeld werden met de aanbevolen dosis van ceritinib van 450 mg met voedsel in een dosisoptimalisatiestudie en waren meestal voorvallen van graad 1 (52,8%) en graad 2 (22,2%). Twee patiënten (1,9%) ervoeren elk één voorval van graad 3 (respectievelijk diarree en braken). Bij negen patiënten (8,3%) was een onderbreking van de studiedosis nodig omwille van diarree, misselijkheid of braken. Bij één patiënt (0,9%) was dosisaanpassing nodig omwille van braken. In hetzelfde onderzoek was de incidentie en de ernst van gastro-intestinale bijwerkingen hoger bij patiënten die behandeld werden met 750 mg in nuchtere toestand (diarree 80,0%, misselijkheid 60,0%, braken 65,5%; 17,3% meldde een voorval van graad 3) in vergelijking met 450 mg met voedsel (diarree 59,3%, misselijkheid 42,6%, braken 38,0%; 1,9% meldde een voorval van graad 3).
In de armen met 450 mg met voedsel en 750 mg in nuchtere toestand in dit
dosisoptimalisatieonderzoek waren er geen patiënten bij wie stopzetting van ceritinib noodzakelijk was omwille van diarree, misselijkheid of braken (zie rubriek 4.8).
Patiënten moeten worden gecontroleerd en behandeld met standaardzorg, waaronder antidiarrhoica, anti-emetica of extra vocht, zoals klinisch aangewezen. De behandeling moet worden onderbroken en/of de dosis verlaagd zoals noodzakelijk (zie rubriek 4.2 en 4.8). Indien tijdens de behandeling braken optreedt, mag de patiënt geen extra dosis innemen maar moet hij/zij verder gaan met de volgende geplande dosis.
Hyperglykemie
In klinische onderzoeken zijn bij minder dan 10% van de met ceritinib behandelde patiënten gevallen van hyperglykemie (alle graden) gemeld; graad 3-4 hyperglykemie werd bij 5,4% van de patiënten gemeld. Het risico op hyperglykemie was hoger bij patiënten met diabetes mellitus en/of gelijktijdig gebruik van steroïden.
Voorafgaand aan het starten van de behandeling met ceritinib en vervolgens periodiek, zoals klinisch aangewezen, moet bij patiënten de nuchtere glucosewaarde in plasma worden gecontroleerd. Het gebruik van antihyperglykemische geneesmiddelen moet worden gestart of geoptimaliseerd zoals aangewezen (zie rubriek 4.2 en 4.8).
Lipase- en/of amylaseverhogingen
Verhogingen van lipase en/of amylase zijn voorgekomen bij patiënten behandeld met ceritinib in klinische onderzoeken. Patiënten moeten worden gecontroleerd op lipase- en amylaseverhogingen voorafgaand aan de start van de behandeling met ceritinib en vervolgens op regelmatige tijdstippen zoals klinisch geïndiceerd (zie rubriek 4.2 en 4.8). Gevallen van pancreatitis werden gemeld bij patiënten die werden behandeld met ceritinib (zie rubriek 4.8).
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Middelen die de plasmaconcentraties van ceritinib kunnen verhogen
Sterke CYP3A-remmers
Bij gezonde proefpersonen resulteerde gelijktijdige toediening van een enkelvoudige dosis ceritinib van 450 mg in nuchtere toestand met ketoconazol (200 mg tweemaal daags gedurende 14 dagen), een sterke CYP3A/P-gp-remmer, in een 2,9-voudige en een 1,2-voudige toename van respectievelijk de AUCinf en Cmax van ceritinib in vergelijking met wanneer alleen ceritinib werd toegediend. Aan de hand van simulaties werd voorspeld dat de steady-state-AUC van ceritinib in verlaagde doses na gelijktijdige toediening met ketoconazol 200 mg tweemaal daags gedurende 14 dagen gelijk zou zijn aan de steady-state-AUC van alleen ceritinib. Gelijktijdig gebruik van sterke CYP3A-remmers tijdens de behandeling met ceritinib moet vermeden worden. Als gelijktijdig gebruik met sterke CYP3A-remmers (onder meer, maar niet beperkt tot, ritonavir, saquinavir, telitromycine, ketoconazol, itraconazol, voriconazol, posaconazol en nefazodon) onontkoombaar is, moet de dosis ceritinib met ongeveer een derde worden verlaagd, afgerond op het dichtstbijzijnde veelvoud van de dosissterkte van 150 mg. Na stopzetting van een sterke CYP3A-remmer moet de behandeling met ceritinib worden hervat met de dosis die werd ingenomen vóór instelling van de behandeling met de sterke CYP3A-remmer.
P-gp-remmers
Afgaande op in-vitro-gegevens is ceritinib een substraat voor de effluxtransporter P-glycoproteïne (P-gp). Als ceritinib wordt toegediend met geneesmiddelen die P-gp remmen, is een verhoging van de concentratie van ceritinib waarschijnlijk. Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van P-gp-remmers en bijwerkingen moeten zorgvuldig worden gemonitord.
Middelen die de plasmaconcentraties van ceritinib kunnen verlagen
Sterke CYP3A- en P-gp-inductoren
Bij gezonde proefpersonen resulteerde gelijktijdige toediening van een enkelvoudige dosis ceritinib van 750 mg in nuchtere toestand met rifampicine (600 mg per dag gedurende 14 dagen), een sterke CYP3A/P-gp-inductor, in een afname van 70% en 44% van respectievelijk de AUCinf en Cmax van ceritinib in vergelijking met wanneer alleen ceritinib werd toegediend. Gelijktijdige toediening van ceritinib met sterke CYP3A/P-gp-inductoren verlaagt de plasmaconcentraties van ceritinib. Gelijktijdig gebruik van sterke CYP3A-inductoren moet worden vermeden; dit geldt onder meer voor, maar is niet beperkt tot, carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampicine en sint-janskruid (Hypericum perforatum). Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van P-gp-inductoren.
Middelen die de pH in de maag beïnvloeden
Ceritinib vertoont pH-afhankelijke oplosbaarheid en wordt slecht oplosbaar bij een pH-stijging in vitro. Zuurremmers (bijv. protonpompremmers, H2-receptorantagonisten, antacida) kunnen de oplosbaarheid van ceritinib veranderen en de biologische beschikbaarheid ervan verminderen. Gelijktijdige toediening van een enkele dosis van 750 mg ceritinib in nuchtere toestand met een protonpompremmer (esomeprazol) 40 mg dagelijks gedurende 6 dagen bij gezonde, nuchtere vrijwilligers verminderde de AUC van ceritinib met 76% en de Cmax met 79%. Het geneesmiddeleninteractieonderzoek werd ontworpen om de impact van een protonpompremmer in het slechtste scenario te observeren, maar in de klinische praktijk lijkt de impact van een protonpompremmer op de blootstelling aan ceritinib minder uitgesproken. Er is geen specifiek onderzoek uitgevoerd voor de beoordeling van het effect van maagzuurremmers op de biologische beschikbaarheid van ceritinib onder steady state. Voorzichtigheid is geboden bij gelijktijdig gebruik van protonpompremmers, aangezien de blootstelling van ceritinib verminderd kan worden. Er zijn geen gegevens beschikbaar over het gelijktijdig gebruik van H2-remmers of antacida. Het risico op een klinisch relevante afname in biologische beschikbaarheid van ceritinib is echter mogelijk lager met gelijktijdig gebruik van H2-remmers als ze 10 uur vóór of 2 uur na de dosis ceritinib worden toegediend, en met antacida als ze 2 uur vóór of 2 uur na de dosis ceritinib worden toegediend.
Middelen waarvan de plasmaconcentratie door ceritinib kan worden gewijzigd
CYP3A- en CYP2C9-substraten
Afgaande op in-vitro-gegevens remt ceritinib competitief de omzetting van een CYP3A-substraat, midazolam, en een CYP2C9-substraat, diclofenac. Ook werd tijdafhankelijke remming van CYP3A waargenomen.
Ceritinib is geclassificeerd in vivo als een sterke CYP3A4-remmer en heeft het potentieel voor interactie met geneesmiddelen die door CYP3A worden gemetaboliseerd, wat kan leiden tot verhoogde serumconcentraties van het andere product. Gelijktijdige toediening van een enkele dosis midazolam (een gevoelig CYP3A-substraat) na 3 weken behandeling met ceritinib bij patiënten (750 mg per dag op een nuchtere maag) verhoogde de AUCinf van midazolam (90% BI) met 5,4 maal (4,6; 6,3) vergeleken met midazolam alleen. Gelijktijdige toediening van ceritinib met substraten die voornamelijk gemetaboliseerd worden door CYP3A of met CYP3A-substraten met een bekende smalle therapeutische breedte (bijv. alfuzosine, amiodaron, cisapride, ciclosporine, dihydro-ergotamine, ergotamine, fentanyl, pimozide, quetiapine, kinidine, lovastatine, simvastatine, sildenafil, midazolam, triazolam, tacrolimus, alfentanil en sirolimus) moet worden vermeden en alternatieve geneesmiddelen die minder gevoelig zijn voor CYP3A4-remming moeten indien mogelijk worden gebruikt. Indien onvermijdelijk moet een dosisverlaging voor gelijktijdig toegediende geneesmiddelen die CYP3A-substraten zijn met smalle therapeutische breedte in overweging worden genomen.
Ceritinib is geclassificeerd in vivo als een zwakke CYP2C9-remmer. Gelijktijdige toediening van een enkele dosis warfarine (een CYP2C9-substraat) na 3 weken behandeling met ceritinib bij patiënten (750 mg per dag op een nuchtere maag) verhoogde de AUCinf van S-warfarine (90% BI) met 54% (36%, 75%) vergeleken met warfarine alleen. Gelijktijdige toediening van ceritinib met substraten die voornamelijk gemetaboliseerd worden door CYP2C9 of met CYP2C9-substraten met een bekende smalle therapeutische breedte (bijv. fenytoïne en warfarine) moet worden vermeden. Indien dit onvermijdelijk is, moet een dosisverlaging worden overwogen voor gelijktijdig toegediende geneesmiddelen die CYP2C9-substraten met een smalle therapeutische breedte zijn. Het verhogen van de frequentie van de INR-monitoring (International Normalised Ratio) kan worden overwogen als gelijktijdige toediening met warfarine onvermijdelijk is.
CYP2A6- en CYP2E1-substraten
Afgaande op in-vitro-gegevens remt ceritinib ook CYP2A6 en CYP2E1 bij klinisch relevante concentraties. Daardoor kan ceritinib in potentie de plasmaconcentraties verhogen van gelijktijdig toegediende geneesmiddelen die overwegend door deze enzymen worden gemetaboliseerd. Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van CYP2A6- en CYP2E1-substraten en bijwerkingen moeten zorgvuldig worden gemonitord.
Een risico op inductie van andere PXR-gereguleerde enzymen naast CYP3A4 kan niet volledig worden uitgesloten. De effectiviteit van gelijktijdig toegediende orale anticonceptiva kan afnemen.
Middelen die substraten van transporters zijn
Afgaande op in-vitro-gegevens remt ceritinib bij klinisch relevante concentraties niet de apicale effluxtransporter MRP2, de hepatische opnametransporters OATP1B1 of OATP1B3, de renale organische anionopnametransporters OAT1 en OAT3 of de organische kationopnametransporters OCT1 of OCT2. Daardoor is het onwaarschijnlijk dat zich klinische geneesmiddelinteracties zullen voordoen als gevolg van door ceritinib gemedieerde remming van de substraten voor deze transporters. Afgaande op in-vitro-gegevens wordt voorspeld dat ceritinib bij klinisch relevante concentraties intestinaal P-gp en BCRP remt. Daardoor kan ceritinib in potentie de plasmaconcentraties verhogen van gelijktijdig toegediende geneesmiddelen die door deze eiwitten worden getransporteerd. Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van BCRP-substraten (bijv. rosuvastatine, topotecan, sulfasalazine) en P-gp-substraten (digoxine, dabigatran, colchicine, pravastatine) en bijwerkingen moeten nauwlettend worden gemonitord.
Farmacodynamische interacties
In klinische onderzoeken werd met ceritinib QT-verlenging waargenomen. Daarom moet ceritinib met voorzichtigheid worden gebruikt bij patiënten met een verlengd QT-interval of bij wie dit kan optreden, zoals patiënten die antiaritmica klasse I (bijv. kinidine, procaïnamide, disopyramide) of klasse III (bijv. amiodaron, sotalol, dofetilide, ibutilide) gebruiken of andere geneesmiddelen die kunnen leiden tot QT-verlenging, zoals domperidon, droperidol, chloroquine, halofantrine, claritromycine, haloperidol, methadon, cisapride en moxifloxacine. Monitoring van het QT-interval is geïndiceerd in geval van combinaties van dergelijke geneesmiddelen (zie rubriek 4.2 en 4.4).
Interacties met voedsel/dranken
Ceritinib moet ingenomen worden met voedsel. De biologische beschikbaarheid van ceritinib is verhoogd in aanwezigheid van voedsel.
Bij patiënten die een gelijktijdige medische aandoening ontwikkelen en die ceritinib niet met voedsel kunnen innemen, kan ceritinib ingenomen worden op een nuchtere maag als het alternatieve voortgezette behandelingsregime, waarbij niet gegeten mag worden gedurende tenminste twee uur vóór en een uur na de dosis. Patiënten mogen niet afwisselen tussen dosering in nuchtere toestand en gevoede toestand. De dosis moet naar behoren aangepast worden, d.w.z. bij patiënten behandeld met 450 mg of 300 mg met voedsel, moet de dosis verhoogd worden naar respectievelijk 750 mg of 450 mg ingenomen op een nuchtere maag (zie rubriek 5.2) en bij patiënten behandeld met 150 mg met voedsel moet de behandeling worden gestaakt. Voor een daaropvolgende dosisaanpassing en behandelingsaanbevelingen voor bijwerkingen, dient tabel 1 gevolgd te worden (zie rubriek 4.2). De maximale toegestane dosis in nuchtere toestand is 750 mg (zie rubriek 5.2).
Patiënten moeten worden geïnstrueerd grapefruit en grapefruitsap te vermijden omdat deze CYP3A in de darmwand kunnen remmen en de biologische beschikbaarheid van ceritinib kunnen verhogen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie
Vrouwen die zwanger kunnen worden, moet worden geadviseerd een zeer effectieve anticonceptiemethode te gebruiken tijdens de behandeling met ceritinib en gedurende minimaal 3 maanden na de stopzetting ervan (zie rubriek 4.5).
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van ceritinib bij zwangere vrouwen.
Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3).
Ceritinib mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met ceritinib noodzakelijk maakt.
Borstvoeding
Het is niet bekend of ceritinib/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met ceritinib moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen (zie rubriek 5.3).
Vruchtbaarheid
Het is niet bekend of ceritinib bij mannelijke en vrouwelijke patiënten onvruchtbaarheid kan veroorzaken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Zykadia heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Tijdens de behandeling is bij het besturen van voertuigen of het bedienen van machines voorzichtigheid geboden, omdat patiënten last kunnen hebben van vermoeidheid of visusstoornissen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De hieronder beschreven bijwerkingen weerspiegelen de blootstelling aan ceritinib 750 mg eenmaal daags in nuchtere toestand bij 925 patiënten met ALK-positief gevorderd NSCLC over een totaal van zeven klinische onderzoeken waaronder twee gerandomiseerde fase 3-onderzoeken met werkzame controle (onderzoeken A2301 en A2303).
De mediane duur van blootstelling aan ceritinib 750 mg in nuchtere toestand was 44,9 weken (bereik: 0,1 tot 200,1 weken).
Bijwerkingen met een incidentie van ≥10% bij patiënten die behandeld werden met ceritinib 750 mg in nuchtere toestand waren diarree, misselijkheid, braken, vermoeidheid, afwijkende leverfunctietests, buikpijn, verminderde eetlust, gewichtsverlies, obstipatie, verhoogde creatininewaarde in bloed, huiduitslag, anemie en slokdarmaandoening.
Graad 3-4 bijwerkingen met een incidentie van ≥5% bij patiënten die behandeld werden met ceritinib 750 mg in nuchtere toestand waren afwijkende leverfunctietests, vermoeidheid, braken, hyperglykemie, misselijkheid en diarree.
In het dosisoptimalisatieonderzoek A2112 (ASCEND-8) bij zowel eerder behandelde als niet eerder behandelde patiënten met ALK-positief gevorderd NSCLC, kwam het algehele veiligheidsprofiel van ceritinib bij de aanbevolen dosis van 450 mg met voedsel (N = 108) overeen met ceritinib 750 mg in nuchtere toestand (N = 110), behalve voor een reductie in gastro-intestinale bijwerkingen, terwijl een vergelijkbare steady-state blootstelling werd bekomen (zie rubriek 5.1 en subrubriek “Gastro-intestinale bijwerkingen” hieronder).
Lijst van bijwerkingen in tabelvorm
Tabel 2 geeft de frequentiecategorie weer van de bijwerkingen gemeld voor ceritinib bij patiënten behandeld met de startdosis van 750 mg in nuchtere toestand (N = 925) in zeven klinische onderzoeken. De frequentie van de geselecteerde gastro-intestinale bijwerkingen (diarree, misselijkheid en braken) is gebaseerd op patiënten die behandeld werden met een dosis van 450 mg eenmaal daags met voedsel (N = 108).
De bijwerkingen zijn vermeld per systeem/orgaanklasse volgens gegevensbank MedDRA. Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt aan de hand van de frequentie, met de meest voorkomende reacties als eerste. Daarnaast is ook voor elke bijwerking de bijbehorende frequentiecategorie gebaseerd op de volgende afspraak (CIOMS III) vermeld: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2 Bijwerkingen bij patiënten behandeld met ceritinib
| Systeem/orgaanklasse | Ceritinib N = 925 % | Frequentiecategorie |
| Bloed- en lymfestelselaandoeningen | ||
| Anemie | 15,2 | Zeer vaak |
| Voedings- en stofwisselingsstoornissen | ||
| Verminderde eetlust | 39,5 | Zeer vaak |
| Hyperglykemie | 9,4 | Vaak |
| Hypofosfatemie | 5,3 | Vaak |
| Oogaandoeningen | ||
| Visusstoornisa | 7,0 | Vaak |
| Hartaandoeningen | ||
| Pericarditisb | 5,8 | Vaak |
| Bradycardiec | 2,3 | Vaak |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Pneumonitisd | 2,1 | Vaak |
| Maagdarmstelselaandoeningen | ||
| Diarreee | 59,3 | Zeer vaak |
| Misselijkheide | 42,6 | Zeer vaak |
| Brakene | 38,0 | Zeer vaak |
| Buikpijnf | 46,1 | Zeer vaak |
| Obstipatie | 24,0 | Zeer vaak |
| Slokdarmaandoeningg | 14,1 | Zeer vaak |
| Pancreatitis | 0,5 | Soms |
| Lever- en galaandoeningen | ||
| Afwijkende leverfunctietestsh | 2,2 | Vaak |
| Hepatotoxiciteiti | 1,1 | Soms |
| Huid- en onderhuidaandoeningen | ||
| Huiduitslagj | 19,6 | Zeer vaak |
| Nier- en urinewegaandoeningen | ||
| Nierfalenk | 1,8 | Vaak |
| Nierfunctiestoornisl | 1,0 | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Vermoeidheidm | 48,4 | Zeer vaak |
Onderzoeken
Afwijkende leverfunctietestsn 60,5 Zeer vaak Gewichtsverlies 27,6 Zeer vaak Verhoogde creatininewaarde in bloed 22,1 Zeer vaak QT-verlenging op elektrocardiogram 9,7 Vaak Lipase verhoogd 4,8 Vaak Amylase verhoogd 7,0 Vaak Omvat gevallen gemeld binnen de gegroepeerde termen:
a Visusstoornis (verminderd gezichtsvermogen, wazig zien, fotopsie, zwevende deeltjes in het glasvocht, verminderde gezichtsscherpte, accommodatiestoornis, presbyopie) b Pericarditis (pericardeffusie, pericarditis)
c Bradycardie (bradycardie, sinusbradycardie)
d Pneumonitis (interstitiële longziekte, pneumonitis)
e De frequentie van deze geselecteerde gastro-intestinale bijwerkingen (diarree, misselijkheid en braken) is gebaseerd op patiënten die behandeld werden met de aanbevolen dosis van 450 mg ceritinib eenmaal daags met voedsel (N = 108) in het onderzoek A2112 (ASCEND-8) (zie subrubriek “Gastro-intestinale bijwerkingen” hieronder)
f Buikpijn (buikpijn, pijn in de bovenbuik, abdominaal ongemak, epigastrisch ongemak) g Slokdarmaandoening (dyspepsie, gastro-oesofageale refluxziekte, dysfagie) h Afwijkende leverfunctietests (afwijkende leverfunctie, hyperbilirubinemie) i Hepatotoxiciteit (geneesmiddelgeïnduceerde leverbeschadiging, cholestatische hepatitis, hepatocellulair letsel, hepatotoxiciteit)
j Huiduitslag (huiduitslag, acneïforme dermatitis, maculopapulaire huiduitslag) k Nierfalen (acute nierschade, nierfalen)
l Nierfunctiestoornis (azotemie, nierfunctiestoornis)
m Vermoeidheid (vermoeidheid, asthenie)
n Afwijkende leverfunctietests (alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, gamma-glutamyltransferase verhoogd, bilirubine in bloed verhoogd, transaminasen verhoogd, leverenzymen verhoogd, afwijkende leverfunctietests, verhoogde leverfunctietests, verhoogd bloedalkalinefosfatase)
Ouderen (≥65 jaar)
Binnen zeven klinische onderzoeken waren 168 van de 925 met ceritinib behandelde patiënten (18,2%) 65 jaar of ouder. Het veiligheidsprofiel bij patiënten van 65 jaar of ouder kwam overeen met dat bij patiënten jonger dan 65 jaar (zie rubriek 4.2). Er zijn geen veiligheidsgegevens voor patiënten ouder dan 85 jaar.
Hepatotoxiciteit
In klinische onderzoeken met ceritinib zijn bij minder dan 1% van de patiënten gelijktijdige verhogingen waargenomen van ALAT of ASAT hoger dan 3× ULN en totaal bilirubine hoger dan 2× ULN zonder verhoogd alkalische fosfatase. Verhogingen van ALAT tot graad 3 of 4 werden waargenomen bij 25% van de patiënten die ceritinib kregen. Bij 40,6% van de patiënten werden voorvallen van hepatotoxiciteit behandeld met onderbreking van de behandeling of dosisverlaging. In klinische onderzoeken met ceritinib was bij 1% van de patiënten permanente stopzetting van de behandeling noodzakelijk (zie rubriek 4.2 en 4.4).
Leverfunctietests, waaronder ALAT, ASAT en totaal bilirubine, moeten voor aanvang van de behandeling worden uitgevoerd, elke 2 weken gedurende de eerste drie maanden van de behandeling en vervolgens maandelijks, maar vaker bij graad 2, 3 of 4 verhogingen. De patiënten moeten worden gemonitord op abnormale waarden voor de leverfunctietests en behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Gastro-intestinale bijwerkingen
Misselijkheid, diarree en braken waren enkele van de meest gemelde gastro-intestinale voorvallen. In het dosisoptimalisatieonderzoek A2112 (ASCEND-8) bij zowel eerder behandelde als niet eerder behandelde patiënten met ALK-positief gevorderd NSCLC bij de aanbevolen dosis van 450 mg ceritinib met voedsel (N=108), waren de bijwerkingen van diarree, misselijkheid en braken hoofdzakelijk van graad 1 (52,8%) en graad 2 (22,2%). Voorvallen van graad 3 van diarree en braken werden elk gemeld bij twee verschillende patiënten (1,9%). Gastro-intestinale voorvallen werden voornamelijk behandeld met gelijktijdige toediening van geneesmiddelen als anti-emetica/antidiarrhoica. Bij negen patiënten (8,3%) was een onderbreking van de studiedosis nodig omwille van diarree, misselijkheid of braken. Bij één patiënt (0,9%) was er een dosisaanpassing nodig. In de armen met450 mg met voedsel en 750 mg in nuchtere toestand waren er geen patiënten met voorvallen van diarree, misselijkheid of braken bij wie stopzetting van de studiebehandeling noodzakelijk was. In hetzelfde onderzoek was de incidentie en de ernst van gastro-intestinale bijwerkingen was verminderd bij patiënten die behandeld werden met 450 mg ceritinib met voedsel (diarree 59,3%, misselijkheid 42,6%, braken 38,0%; 1,9% meldde een voorval van graad 3) in vergelijking met 750 mg in nuchtere toestand (diarree 80,0%, misselijkheid 60,0%, braken 65,5%; 17,3% meldde een voorval van graad 3). Patiënten moeten worden behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Verlenging QT-interval
Bij met ceritinib behandelde patiënten is QTc-verlenging waargenomen. Binnen de zeven klinische onderzoeken deden zich bij 9,7% van de met ceritinib behandelde patiënten voorvallen van QT-verlenging voor (elke graad), waaronder voorvallen van graad 3 of 4 bij 2,1% van de patiënten. Deze voorvallen maakten bij 2,1% van de patiënten dosisverlaging of onderbreking van de behandeling noodzakelijk en leidden bij 0,2% van de patiënten tot stopzetting van de behandeling.
Behandeling met ceritinib wordt niet aanbevolen bij patiënten met het congenitale lange-QT-syndroom of patiënten die geneesmiddelen gebruiken waarvan bekend is dat ze het QTc-interval verlengen (zie rubriek 4.4 en 4.5). Extra voorzichtigheid is geboden wanneer ceritinib wordt toegediend aan patiënten met een verhoogd risico op torsade de pointes tijdens de behandeling met een QTc-verlengend geneesmiddel.
Patiënten moeten worden gemonitord op QT-verlenging en behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Bradycardie
Binnen de zeven klinische onderzoeken werden bij 2,3% van de patiënten voorvallen van bradycardie en/of sinusbradycardie (hartslag lager dan 60 bpm) (alle van graad 1) gemeld. Deze voorvallen maakten dosisverlaging of onderbreking noodzakelijk bij 0,2% van de patiënten. Geen van deze voorvallen leidde tot stopzetting van de behandeling met ceritinib. Het gelijktijdige gebruik van geneesmiddelen die gepaard gaan met bradycardie moet zorgvuldig worden beoordeeld. Patiënten die symptomatische bradycardie ontwikkelen, moeten worden behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Interstitiële longziekte/pneumonitis
Ernstige, levensbedreigende of fatale interstitiële longziekte (ILD)/pneumonitis is waargenomen bij met ceritinib behandelde patiënten. Binnen de zeven klinische onderzoeken is ILD/pneumonitis (elke graad) gemeld bij 2,1% van de patiënten behandeld met ceritinib, en voorvallen van graad 3 of 4 bij 1,2% van de patiënten. Deze voorvallen maakten bij 1,1% van de patiënten dosisverlaging of onderbreking van de behandeling noodzakelijk en leidden tot stopzetting van de behandeling bij 0,9% van de patiënten. Patiënten met pulmonale symptomen die duiden op ILD/pneumonitis moeten worden gemonitord. Andere mogelijke oorzaken van ILD/pneumonitis moeten worden uitgesloten (zie rubriek 4.2 en 4.4).
Hyperglykemie
Binnen de zeven klinische onderzoeken werd bij 9,4% van de met ceritinib behandelde patiënten hyperglykemie (alle graden) gemeld; voorvallen van graad 3 of 4 werden gemeld bij 5,4% van de patiënten. Deze voorvallen maakten bij 1,4% van de patiënten dosisverlaging of onderbreking van de behandeling noodzakelijk en leidden tot stopzetting van de behandeling bij 0,1% van de patiënten. Het risico op hyperglykemie was hoger bij patiënten met diabetes mellitus en/of gelijktijdig gebruik van steroïden. Monitoring van de nuchtere glucosewaarden in serum is vereist vóór instelling van een behandeling met ceritinib en vervolgens periodiek zoals klinisch geïndiceerd. Toediening van antihyperglykemische geneesmiddelen moet worden gestart of geoptimaliseerd zoals geïndiceerd (zie rubriek 4.2 en 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen ervaring met overdosering bij de mens gemeld. In alle gevallen van overdosering moeten algemene ondersteunende maatregelen worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, anaplastisch lymfoomkinase (ALK)- remmers, ATC-code: L01ED02.
Werkingsmechanisme
Ceritinib is een oraal zeer selectieve en krachtige ALK-remmer. Ceritinib remt zowel in vitro als in vivo de autofosforylatie van ALK, de ALK-gemedieerde fosforylatie van 'downstream-signalling' eiwitten en de proliferatie van ALK-afhankelijke kankercellen.
ALK-translocatie bepaalt de expressie van het resulterende fusie-eiwit en de resulterende afwijkende ALK-signalering bij NSCLC. In de meeste gevallen van NSCLC is EML4 de translocatiepartner voor ALK; dit genereert een EML4-ALK-fusie-eiwit dat het proteïnekinasedomein van ALK bevat dat is gefuseerd met het N-terminale gedeelte van EML4. Aangetoond werd dat ceritinib in een NSCLC-cellijn (H2228) effectief de EML4-ALK-activiteit tegenging, resulterend in remming van de celproliferatie in vitro en regressie van tumoren in van H2228 afkomstige xenotransplantaten bij muizen en ratten.
Klinische werkzaamheid en veiligheid
Niet eerder behandeld ALK-positief gevorderd NSCLC – gerandomiseerd fase 3-onderzoek A2301 (ASCEND-4)
De werkzaamheid en de veiligheid van ceritinib voor de behandeling van gevorderd ALK-positief NSCLC bij patiënten die nog geen eerdere systemische behandeling als antikankertherapie hebben gekregen (inclusief ALK-remmer), met uitzondering van neoadjuvante of adjuvante therapie, zijn aangetoond in het mondiale, gerandomiseerde, multicenter, open-label fase 3-onderzoek A2301.
In totaal werden 376 patiënten gerandomiseerd in een verhouding van 1:1 (gestratificeerd op basis van de WGO-performancestatus, eerdere adjuvante/neoadjuvante chemotherapie en de aanwezigheid/afwezigheid van een hersenmetastase bij screening) naar ceritinib (750 mg per dag, op een nuchtere maag) of chemotherapie (op basis van de keuze van de onderzoeksarts was dat pemetrexed [500 mg/m2] plus cisplatine [75 mg/m2] of carboplatine [AUC 5-6], elke 21 dagen toegediend). Patiënten die zonder progressieve ziekte 4 chemotherapiecycli (inductie) voltooiden, kregen vervolgens elke 21 dagen pemetrexed (500 mg/m2) als enige onderhoudstherapie. Honderdnegenentachtig (189) patiënten werden gerandomiseerd naar ceritinib en honderdzevenentachtig (187) naar chemotherapie.
De mediane leeftijd was 54 jaar (bereik: 22 tot 81 jaar); 78,5% van de patiënten was jonger dan 65 jaar. Een totaal van 57,4% van de patiënten was vrouw. 53,7% van de studiepopulatie was Kaukasisch, 42,0% Aziatisch, 1,6% negroïde en 2,6% van een ander ras. De meerderheid van patiënten had adenocarcinoom (96,5%) en had ofwel nooit gerookt of was voormalige roker (92,0%). De Eastern Cooperative Oncology Group (ECOG)-performancestatus was 0/1/2 bij 37,0%/56,4%/6,4% van de patiënten, en 32,2% had een hersenmetastase bij baseline. 59,5% van de patiënten met hersenmetastase bij baseline kreeg geen voorafgaande radiotherapie van de hersenen. Patiënten met symptomatische CZS (centraal zenuwstelsel) -metastasen die neurologisch instabiel waren of verhoogde dosissen steroïden nodig hadden om CZS-klachten onder controle te houden binnen de 2 weken voor screening, werden uitgesloten van de studie.
De patiënten mochten de toegewezen onderzoeksbehandeling langer blijven gebruiken dan het moment waarop voor het eerst progressie optrad, als ze er volgens de onderzoeksarts klinisch voordeel van zouden houden. Patiënten gerandomiseerd naar de behandelingsgroep met chemotherapie konden overstappen naar ceritinib bij aan de hand van RECIST gedefinieerde ziekteprogressie bevestigd door de onafhankelijke geblindeerde beoordelingscommissie (BIRC). Honderdenvijf (105) van de 145 patiënten (72,4%) in de chemotherapiegroep stopten met de behandeling en kregen vervolgens een ALK-remmer als eerste antineoplastische therapie. Van deze patiënten kregen er 81 ceritinib.
De mediane duur van de follow-up was 19,7 maanden (van randomisatie tot de datum waarop de laatste gegevens werden opgenomen) bij de primaire analyse.
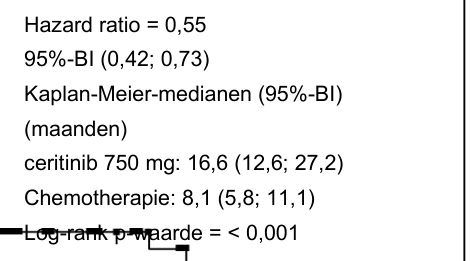
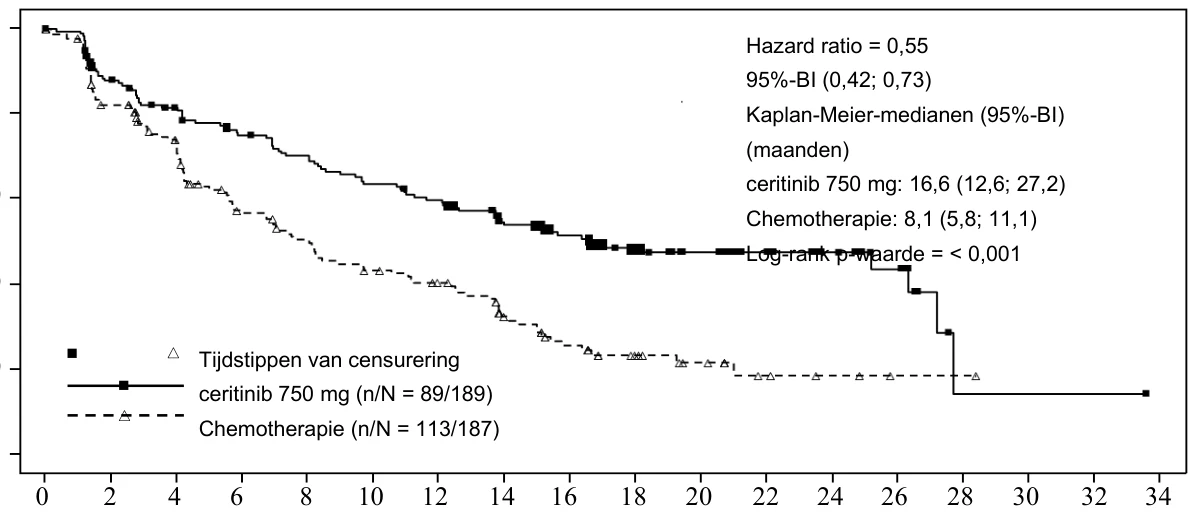
De primaire doelstelling van het onderzoek werd gehaald aangezien door de BIRC een statistisch significante verbetering van de progressievrije overleving (PFS) werd vastgesteld (zie tabel 3 en afbeelding 1). Het PFS-voordeel van ceritinib was consistent wat betreft de beoordelingen van de onderzoekers en over verschillende subgroepen, waaronder leeftijd, geslacht, ras, rokerscategorie, ECOG-performancestatus en ziektelast.
Op het moment van de primaire analyse waren de gegevens met betrekking tot algehele overleving (OS) nog niet matuur met 107 gevallen van overlijden die ongeveer 42,3% van de vereiste voorvallen vormden voor de uiteindelijke OS-analyse.
De werkzaamheidsgegevens van onderzoek A2301 zijn samengevat in tabel 3 en de Kaplan-Meier-curves voor PFS en OS zijn weergegeven in respectievelijk afbeelding 1 en afbeelding 2.
Tabel 3 ASCEND-4 (onderzoek A2301) – Werkzaamheidsresultaten bij patiënten met niet eerder behandeld ALK-positief gevorderd NSCLC (primaire analyse)
Ceritinib
(N = 189)
Chemotherapie
(N = 187) Progressievrije overleving (op basis van de
BIRC)
Aantal voorvallen, n (%) 89 (47,1) 113 (60,4) Mediaan, maandend (95%-BI) 16,6 (12,6; 27,2) 8,1 (5,8; 11,1) HR (95%-BI)a 0,55 (0,42; 0,73) p-waardeb <0,001 Algehele overlevingc
Aantal voorvallen, n (%) 48 (25,4) 59 (31,6) Mediaan, maandend (95%-BI) NE (29,3; NE) 26,2 (22,8; NE) OS-percentage na 24 maandend, %
(95%-BI)
70,6 (62,2; 77,5) 58,2 (47,6; 67,5)
HR (95%-BI)a 0,73 (0,50; 1,08) p-waardeb 0,056 Tumorrespons (op basis van de BIRC)
Algeheel responspercentage (95%-BI) 72,5% (65,5; 78,7) 26,7% (20,5; 33,7) Duur van de respons (op basis van de BIRC)
Aantal responders 137 50 Mediaan, maandend (95%-BI) 23,9 (16,6; NE) 11,1 (7,8; 16,4) Voorvalvrij percentage na 18 maandend,
% (95%-BI)
59,0 (49,3; 67,4) 30,4 (14,1; 48,6)
HR = hazardratio; BI = betrouwbaarheidsinterval; BIRC = onafhankelijke geblindeerde beoordelingscommissie (Blinded Independent Review Committee); NE = niet te schatten (Not Estimable)
a Gebaseerd op de gestratificeerde 'proportional hazards'-analyse van Cox. b Gebaseerd op de gestratificeerde log-ranktest.
c OS-analyse was niet aangepast voor de effecten van crossover.
d Geschat door gebruik te maken van de Kaplan-Meier-methode.
Afbeelding 1 ASCEND-4 (onderzoek A2301) – Kaplan-Meier-curves van progressievrije overleving zoals beoordeeld door de BIRC (primaire analyse)
Aantal patiënten dat nog steeds risico loopt
Tijd (maanden) 0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 ceritinib 750 mg 189 155 139 125 116 105 98 76 59 43 32 23 16 11 1 1 1 0
Chemotherapie 187 136 114 82 71 60 53 35 24 16 11 5 3 1 1 0 0 0
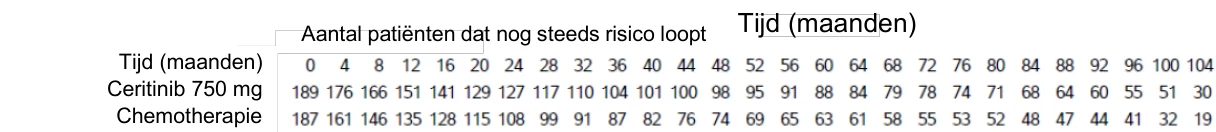
Bij de finale OS-analyse waren 113 (59,8%) patiënten overleden in de behandelingsgroep met ceritinib en 122 (65,2%) in de behandelingsgroep met chemotherapie. De mediane OS was 62,9 maanden (95%-BI: 44,2; 77,6) en 40,7 maanden (95%-BI: 28,5; 54,5) voor respectievelijk de behandelingsgroep met ceritinib en de behandelingsgroep met chemotherapie. Er was een statistisch significante verlaging van 24% in het risico op overlijden in de behandelingsgroep met ceritinib vergeleken met de behandelingsgroep met chemotherapie (HR 0,76; 95%-BI: 0,59; 0,99; p=0,020). Er was een hoge mate van crossover, waarbij 61,5% van de patiënten in de behandelingsgroep met chemotherapie overstapte op ceritinib. Daarnaast ontvingen patiënten in beide behandelingsgroepen eerstelijns antineoplastische therapieën, waaronder andere ALK-remmers, die de OS-uitkomst beïnvloedden.
10 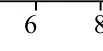
6 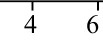
4 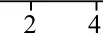
2 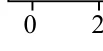
0 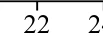 22
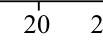
20 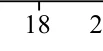
18 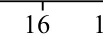
16 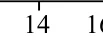
14 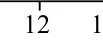
12 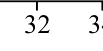 32
30 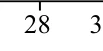 28
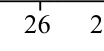
26 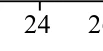
24 
8 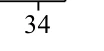 34
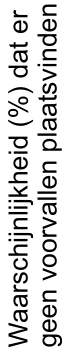 Waar
s
c
hi
jn
li
jk
he
id (%
)
d
at
er
geen
v
oor
v
al
len
pl
aats
v
i
nd
en
20 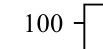
100 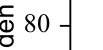
80 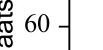
60 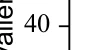
40 
0 
Tijd (maanden)
Afbeelding 2 ASCEND-4 (onderzoek A2301) – Kaplan-Meier-curve van de algehele overleving per behandelingsgroep (finale OS-analyse)
In onderzoek A2301 werden 44 patiënten met meetbare hersenmetastase bij baseline met ten minste één radiologische beoordeling van de hersenen na baseline (22 patiënten in de behandelingsgroep met ceritinib en 22 patiënten in de behandelingsgroep met chemotherapie) door een neuroradioloog van de BIRC volgens de gemodificeerde RECIST 1.1 (d.w.z. maximaal 5 laesies in de hersenen) op intracraniële respons beoordeeld. De overall intracraniële response rate (OIRR) was hoger in de behandelingsgroep met ceritinib (72,7%, 95%-BI: 49,8; 89,3) in vergelijking met de behandelingsgroep met chemotherapie (27,3%, 95%-BI: 10,7; 50,2).
De mediane PFS zoals vastgesteld door de BIRC op basis van RECIST 1.1 was langer in de behandelingsgroep met ceritinib dan in de behandelingsgroep met chemotherapie. Dat was het geval voor de subgroepen van patiënten met hersenmetastasen en zonder hersenmetastasen. De mediane PFS bij patiënten met hersenmetastasen was 10,7 maanden (95%-BI: 8,1; 16,4) versus 6,7 maanden (95%-BI: 4,1; 10,6) in de behandelingsgroepen met respectievelijk ceritinib en chemotherapie, met HR 0,70 (95%-BI: 0,44; 1,12). De mediane PFS bij patiënten zonder hersenmetastasen was 26,3 maanden (95%-BI: 15,4; 27,7) versus 8,3 maanden (95%-BI: 6,0; 13,7) in de behandelingsgroepen met respectievelijk ceritinib en chemotherapie, met HR 0,48 (95%-BI: 0,33; 0,69).
Eerder behandeld ALK-positief gevorderd NSCLC-gerandomiseerd fase 3-onderzoek A2303 (ASCEND-5)
De werkzaamheid en de veiligheid van ceritinib voor de behandeling van ALK-positief gevorderd NSCLC bij patiënten die eerder een behandeling met crizotinib hebben gekregen, zijn aangetoond in het mondiale, gerandomiseerde, multicenter, open-label fase 3-onderzoek A2303.
In totaal waren 231 patiënten met gevorderd ALK-positief NSCLC die al eerder met crizotinib en chemotherapie waren behandeld (een of twee doseringsschema's waaronder een op platina gebaseerd doublet) in de analyse opgenomen. Honderdvijftien (115) patiënten waren gerandomiseerd naar de groep die ceritinib kreeg en honderdzestien (116) patiënten naar de groep die chemotherapie kreeg (pemetrexed of docetaxel). Drieënzeventig (73) patiënten kregen docetaxel en 40 patiënten kregen pemetrexed. In de groep die ceritinib kreeg, werden 115 patiënten behandeld met 750 mg eenmaal daags in nuchtere toestand. De mediane leeftijd was 54,0 jaar (bereik: 28 tot 84 jaar) en 77,1% van de patiënten was jonger dan 65 jaar. In totaal was 55,8% van de patiënten een vrouw. 64,5% van de onderzoekspopulatie was Kaukasisch, 29,4% was Aziatisch, 0,4% was negroïde en 2,6% was van een ander ras. De meerderheid van de patiënten had een adenocarcinoom (97,0%) en had nooit eerder 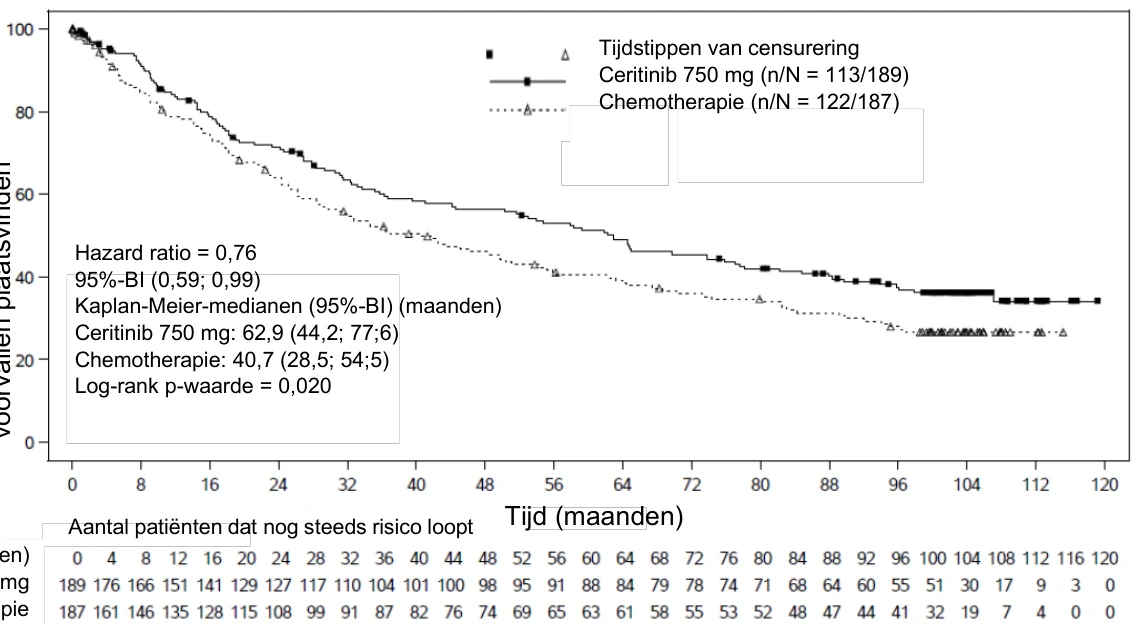
Waar
s
c
hij
n
lij
k
he
id (%
)
d
at
er gee
n
v
oor
v
all
en p
la
ats
v
ind
en
Tijd (maanden)
Ceritinib 750 mg
Chemotherapie 
gerookt of was ex-roker (96,1%). De ECOG -performancestatus was 0/1/2 bij respectievelijk 46,3% / 47,6% / 6,1% van de patiënten en 58,0% van de patiënten had bij baseline een hersenmetastase. Alle patiënten waren eerst met crizotinib behandeld. Alle patiënten op één na hadden eerder al chemotherapie gekregen (waaronder een platinadoublet) voor gevorderde ziekte; 11,3% van de patiënten in de behandelingsgroep met ceritinib en 12,1% van de patiënten in de behandelingsgroep met chemotherapie had twee eerdere chemotherapiebehandelingen ondergaan voor gevorderde ziekte.
De patiënten mochten de toegewezen onderzoeksbehandeling langer blijven gebruiken dan het moment waarop voor het eerst progressie optrad, als ze er volgens de onderzoeksarts klinisch voordeel van zouden houden. Patiënten gerandomiseerd naar de behandelingsgroep met chemotherapie konden overstappen om ceritinib te krijgen bij RECIST-gedefinieerde ziekteprogressie bevestigd door de onafhankelijke geblindeerde beoordelingscommissie (BIRC).
De mediane duur van de follow-up was 16,5 maanden (van randomisatie tot de datum waarop de laatste gegevens werden opgenomen) bij de primaire analyse.
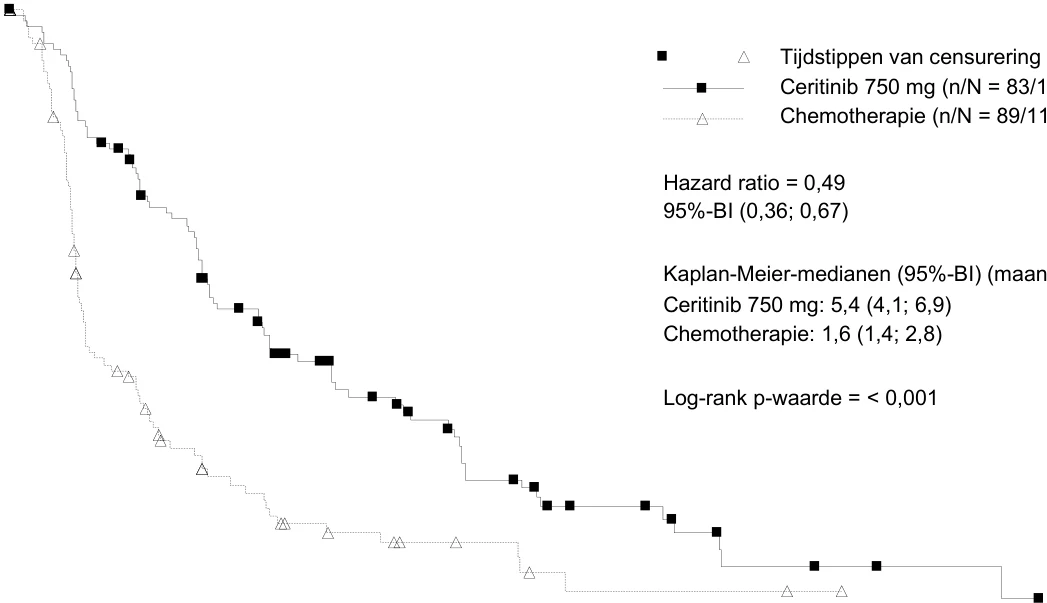
Het primaire eindpunt van het onderzoek werd gehaald aangezien door de BIRC een statistisch significante verbetering van de PFS werd vastgesteld met een geschatte risicovermindering van 51% in de behandelingsgroep met ceritinib in vergelijking met de behandelingsgroep met chemotherapie (zie tabel 4 en afbeelding 3). Het PFS-voordeel van ceritinib was consistent over verschillende subgroepen, waaronder leeftijd, geslacht, ras, rokerscategorie, ECOG-performancestatus en de aanwezigheid van hersenmetastasen of eerdere respons op crizotinib. Het voordeel in PFS werd verder ondersteund door beoordelingen van lokale onderzoekers en door overall response rate (ORR)- en disease control rate (DCR)-analyses.
De gegevens met betrekking tot algehele overleving waren bij de primaire analyse nog niet matuur met 48 (41,7%) voorvallen in de behandelingsgroep met ceritinib en 50 (43,1%) voorvallen in de behandelingsgroep met chemotherapie, wat overeenkomt met ongeveer 50% van de vereiste voorvallen voor de uiteindelijke analyse van algehele overleving. Bovendien kregen 81 patiënten (69,8%) in de behandelingsgroep met chemotherapie vervolgens ceritinib als eerste antineoplastische therapie na stopzetting van de onderzoeksbehandeling.
De werkzaamheidsgegevens van onderzoek A2303 zijn samengevat in tabel 4 en de Kaplan-Meier-curves voor PFS en OS zijn weergegeven in respectievelijk afbeelding 3 en 4.
Tabel 4 ASCEND-5 (onderzoek A2303) – Overzicht van de werkzaamheidsresultaten bij patiënten met eerder behandeld ALK-positief metastatisch/gevorderd NSCLC (primaire analyse)
Ceritinib
(N = 115)
Chemotherapie
(N = 116) Duur van follow-up
Mediaan (maanden) (min – max)
16,5
(2,8 – 30,9)
Progressievrije overleving (op basis van de
BIRC)
Aantal voorvallen, n (%) 83 (72,2%) 89 (76,7%) Mediaan, maanden (95%-BI) 5,4 (4,1; 6,9) 1,6 (1,4; 2,8) HR (95%-BI)a 0,49 (0,36; 0,67) p-waardeb < 0,001 Algehele overlevingc
Aantal voorvallen, n (%) 48 (41,7%) 50 (43,1%) Mediaan, maanden (95%-BI) 18,1 (13,4; 23,9) 20,1 (11,9; 25,1) HR (95%-BI)a 1,00 (0,67; 1,49) p-waardeb 0,496 Tumorresponsen (op basis van de BIRC)
Objectief responspercentage (95%-BI) 39,1% (30,2; 48,7) 6,9% (3,0; 13,1) Responsduur
Aantal responders 45 8 Mediaan, maandend (95%-BI) 6,9 (5,4; 8,9) 8,3 (3,5; NE) Schatting van de waarschijnlijkheid dat er
9 maanden later geen voorvallen hebben
plaatsgevondend (95%-BI)
31,5% (16,7%;
47,3%)
45,7% (6,9%; 79,5%)
HR = hazardratio; BI = betrouwbaarheidsinterval; BIRC = onafhankelijke geblindeerde beoordelingscommissie (Blinded Independent Review Committee); NE = niet te schatten (Not Estimable)
a Gebaseerd op de gestratificeerde 'proportional hazards'-analyse van Cox. b Gebaseerd op de gestratificeerde log-ranktest.
c De analyse van de algehele overleving werd niet aangepast voor de mogelijk verstorende effecten van crossover.
d Geschat door gebruik te maken van de Kaplan-Meier-methode.
Tijdstippen van censurering Ceritinib 750 mg (n/N = 83/115) Chemotherapie (n/N = 89/116)
Kaplan-Meier-medianen (95%-BI) (maanden)
Afbeelding 3 ASCEND-5 (onderzoek A2303) – Kaplan-Meier-curve van progressievrije overleving zoals beoordeeld door de BIRC (primaire analyse)
100
80
60
40
20
0
Aantal patiënten dat nog steeds risico loopt
Tijd (maanden) 0 2 4 6 8 10 12 14 16 18 20 22 24
Ceritinib 750 mg 115 87 68 40 31 18 12 9 4 3 2 1 0
Chemotherapie 116 45 26 12 9 6 2 2 2 0 0 0 0
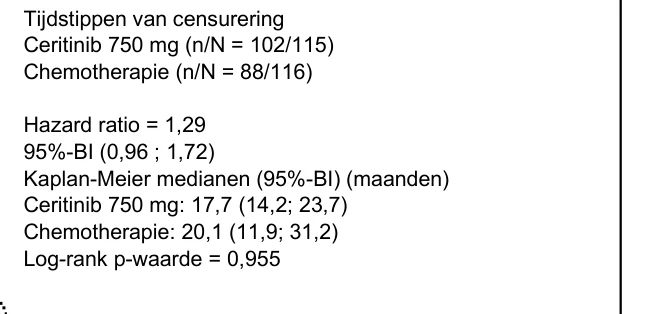
Bij de uiteindelijke OS-analyse, met een mediane duur van follow-up van 110 maanden, waren 102 (88,7%) patiënten overleden in de ceritinibgroep en 88 (75,9%) in de chemotherapiegroep. De mediane OS was 17,7 maanden (95%-BI: 14,2; 23,7) en 20,1 maanden (95%-BI: 11,9; 31,2) voor respectievelijk de ceritinibgroep en de chemotherapiegroep. Er was geen statistisch significant verschil in OS tussen de twee behandelingsgroepen (HR 1,29; 95%-BI: 0,96; 1,72; p=0,955). Er was een hoog percentage vroege crossover, waarbij 88 (76%) van de patiënten in de chemotherapiegroep overstapten op ceritinib. Bovendien kregen patiënten in beide groepen eerstelijns antineoplastische therapieën, waaronder andere ALK-remmers. In het algemeen waren crossover en therapieën in de volgende lijn een belangrijke verstorende factor die mogelijk elk potentieel verschil in OS tussen de behandelingsgroepen heeft afgezwakt.
0 2 4 6 8 10 12 14 16 18 20 22 24
Tijd (maanden)
Waar
s
c
hi
jn
li
jk
he
id (%
)
d
at
er gee
n
v
oor
v
all
en p
la
ats
v
ind
en
Afbeelding 4 ASCEND-5 (onderzoek A2303) – Kaplan-Meiercurve van de algehele overleving per behandelingsgroep (finale OS analyse)
In onderzoek A2303 werden 133 patiënten met hersenmetastase bij baseline (66 patiënten in de behandelingsgroep met ceritinib en 67 patiënten in de behandelingsgroep met chemotherapie) door een neuroradioloog van de BIRC volgens de gemodificeerde RECIST 1.1 (d.w.z. tot maximaal 5 laesies in de hersenen) op intracraniële respons beoordeeld. De OIRR bij patiënten die meetbare ziekte in de hersenen hadden bij baseline en bij ten minste één beoordeling na baseline was hoger in de behandelingsgroep met ceritinib (35,3%, 95%-BI: 14,2; 61,7) in vergelijking met de behandelingsgroep met chemotherapie (5,0%, 95%-BI: 0,1; 24,9). De mediane PFS zoals vastgesteld door de BIRC op basis van RECIST 1.1 was langer in de behandelingsgroep met ceritinib dan in de behandelingsgroep met chemotherapie. Dat was het geval voor de subgroepen van patiënten met hersenmetastasen en zonder hersenmetastasen. De mediane PFS bij patiënten met hersenmetastasen was 4,4 maanden (95%-BI: 3,4; 6,2) versus 1,5 maand (95%-BI: 1,3; 1,8) respectievelijk in de behandelingsgroep met ceritinib en in de behandelingsgroep met chemotherapie, met een HR van 0,54 (95%-BI: 0,36; 0,80). De mediane PFS bij patiënten zonder hersenmetastasen was 8,3 maanden (95%-BI: 4,1; 14,0) versus 2,8 maanden (95%-BI: 1,4; 4,1) respectievelijk in de behandelingsgroep met ceritinib en in de behandelingsgroep met chemotherapie, met een HR van 0,41 (95%-BI: 0,24; 0,69).
Dosisoptimalisatieonderzoek A2112 (ASCEND-8)
De effectiviteit van ceritinib 450 mg met voedsel werd beoordeeld in een multicenter, open-label dosisoptimalisatieonderzoek A2112 (ASCEND-8). Een totaal van 147 niet eerder behandelde patiënten met ALK-positief lokaal gevorderd of metastatisch NSCLC werd gerandomiseerd om ofwel ceritinib 450 mg eenmaal daags met voedsel (N = 73) ofwel ceritinib 750 mg eenmaal daags in nuchtere toestand (N = 74) te krijgen. Een belangrijk secundair effectiviteitseindpunt was ORR zoals vastgesteld door de BIRC op basis van RECIST 1.1
De populatiekarakteristieken van de niet eerder behandelde patiënten met ALK-positief lokaal gevorderd of metastatisch NSCLC van de beide armen, 450 mg met voedsel (N=73) en 750 mg in nuchtere toestand (N=74), waren: respectievelijk gemiddelde leeftijd 54,3 en 51,3 jaar, leeftijd minder dan 65 (78,1% en 83,8%), vrouwelijk (56,2% en 47,3%), Kaukasisch (49,3% en 54,1%), Aziatisch (39,7% en 35,1%), nooit gerookt of voormalig roker (90,4% en 95,9%), WHO PS 0 of 1 (91,7% en 91,9%), adenocarcinoom histologie (98,6% en 93,2%), en metastasen naar de hersenen (32,9% en 28,4%).
Effectiviteitsresultaten van ASCEND-8 zijn samengevat in Tabel 5 hieronder 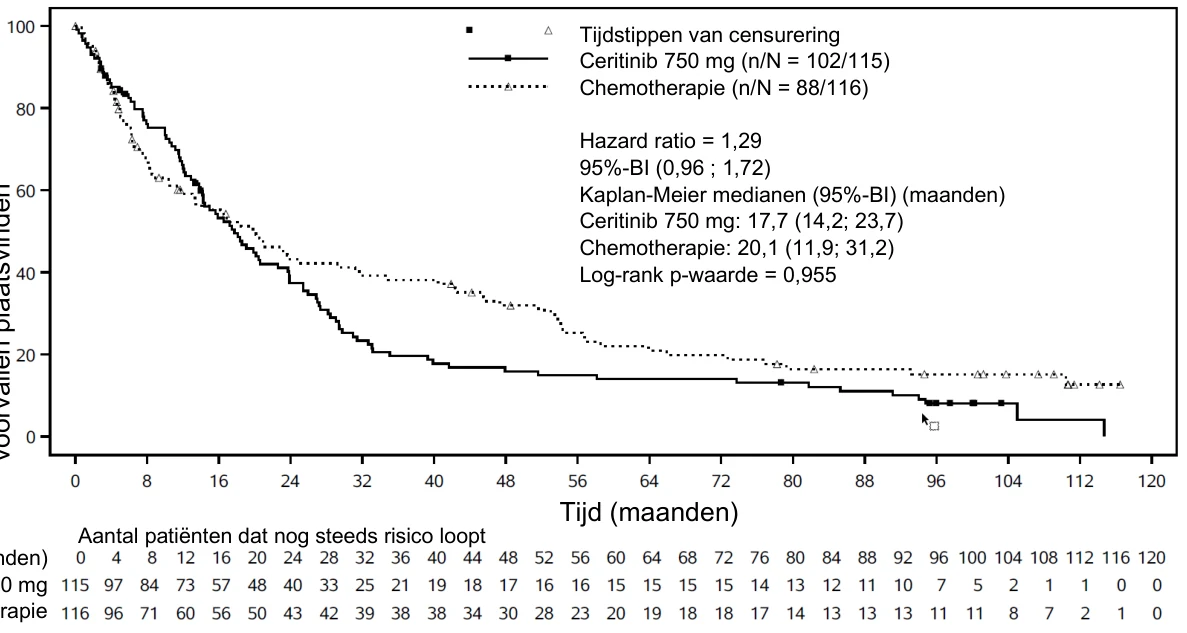


Waar
s
c
hij
n
lij
k
he
id (%
)
d
at
er gee
n
v
oor
v
all
en p
la
ats
v
ind
en
Tijd (maanden)
Ceritinib 750 mg
Chemotherapie
Tabel 5 ASCEND-8 (Onderzoek A2112) - Effectiviteitsresultaten bij patiënten met voorheen onbehandeld ALK-positief lokaal gevorderd of metastatisch NSCLC volgens de BIRC
Effectiviteitsparameter Ceritinib 450 mg met voedsel
(N = 73)
Ceritinib 750 mg in nuchtere toestand (N = 74) Overall Response Rate (ORR:
CR+PR), n (%) (95% BI)a
57 (78,1) (66,9; 86,9)
56 (75,7)
(64,3; 84,9)
BI: Betrouwbaarheidsinterval
Complete Respons (CR), Partiële Respons (PR) bevestigd door herhaalde beoordelingen uitgevoerd niet minder dan 4 weken nadat responscriteria voor het eerst werden gehaald Overall response rate zoals vastgesteld door de BIRC op basis van RECIST 1.1 a Exact binomiaal 95% betrouwbaarheidsinterval
Enkelarmige onderzoeken X2101 en A2201
Het gebruik van ceritinib bij de behandeling van patiënten met ALK-positief NSCLC die eerder behandeld zijn met een ALK-remmer werd onderzocht in twee wereldwijde, multicentrische, open-label fase 1/2-onderzoeken met één arm (onderzoek X2101 en onderzoek A2201).
In onderzoek X2101 werd een totaal van 246 patiënten met ALK-positief NSCLC behandeld met een dosis ceritinib van 750 mg eenmaal daags in nuchtere toestand: 163 waren eerder behandeld met een ALK-remmer en 83 waren niet eerder behandeld met een ALK-remmer. Van de 163 ALK-positieve NSCLC-patiënten die eerder waren behandeld met een ALK-remmer, was de mediane leeftijd 52 jaar (bereik: 24-80 jaar); 86,5% was jonger dan 65 jaar en 54% was vrouw. De meerderheid van de patiënten was Kaukasisch (66,3%) of Aziatisch (28,8%). 93,3% had adenocarcinoom en 96,9% had ofwel nooit gerookt of was voormalig roker. Alle patiënten werden behandeld met ten minste één regime alvorens in het onderzoek opgenomen te worden en 84,0% met twee of meer regimes.
Onderzoek A2201 omvatte 140 patiënten die eerder waren behandeld met 1-3 lijnen cytotoxische chemotherapie gevolgd door behandeling met crizotinib en bij wie vervolgens tijdens behandeling met crizotinib progressie was vastgesteld. De mediane leeftijd was 51 jaar (bereik: 29-80 jaar); 87,1% van de patiënten was jonger dan 65 jaar en 50,0 % was vrouw. De meerderheid van de patiënten was Kaukasisch (60,0%) of Aziatisch (37,9%). 92,1% van de patiënten had adenocarcinoom.
De belangrijkste werkzaamheidsgegevens voor beide onderzoeken zijn samengevat in tabel 6. Finale algehele overleving (OS) data worden getoond voor onderzoek A2201. Voor onderzoek X2101 waren de OS data nog niet matuur ten tijde van de analyse.
Tabel 6 ALK-positief gevorderd NSCLC – overzicht van de werkzaamheidsresultaten uit onderzoeken X2101 en A2201
Onderzoek X2101
ceritinib 750 mg
Onderzoek A2201 ceritinib 750 mg N = 163 N = 140 Duur van follow-up
Mediaan (maanden) (min –
max)
10,2
(0,1 – 24,1)
14,1
(0,1 – 35,5)
Algeheel responspercentage
Onderzoeker (95%-BI) 56,4% (48,5; 64,2) 40,7% (32,5; 49,3) BIRC (95%-BI) 46,0% (38,2; 54,0) 35,7% (27,8; 44,2) Responsduur*
Onderzoeker (maanden,
95%-BI)
8,3 (6,8; 9,7) 10,6 (7,4; 14,7)
BIRC (maanden, 95%-BI) 8,8 (6,0; 13.1) 12,9 (9,3; 18,4) Progressievrije overleving
Onderzoeker (maanden,
95%-BI)
6,9 (5,6; 8,7) 5,8 (5,4; 7,6)
BIRC (maanden,95%-BI) 7,0 (5,7; 8,7) 7,4 (5,6; 10,9) Algehele overleving (maanden,
95%-BI)
16,7 (14,8; NE) 15,6 (13,6; 24,2)
NS = niet schatbaar
Onderzoek X2101: responsen beoordeeld op basis van RECIST 1.0
Onderzoek A2201: responsen beoordeeld op basis van RECIST 1.1
*Omvat alleen patiënten met bevestigde CR, PR
In de onderzoeken X2101 en A2201 werden bij respectievelijk 60,1% en 71,4% van de patiënten hersenmetastasen waargenomen. De ORR, DOR en PFS (volgens beoordeling door de BIRC) voor patiënten met hersenmetastasen bij baseline waren in lijn met de ORR, DOR en PFS gerapporteerd voor de hele populatie van deze onderzoeken.
Niet-adenocarcinoom-histologie
Er is beperkte informatie beschikbaar over patiënten met ALK-positief NSCLC met niet-adenocarcinoom-histologie.
Ouderen
Er zijn beperkte werkzaamheidsgegevens beschikbaar bij oudere patiënten. Er zijn geen werkzaamheidsgegevens beschikbaar bij patiënten ouder dan 85 jaar.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met ceritinib in alle subgroepen van pediatrische patiënten met longcarcinoom (kleincellig en niet-kleincellig) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Bij patiënten worden de piekplasmaspiegels (Cmax) van ceritinib ongeveer 4 tot 6 uur na enkelvoudige orale toediening bereikt. Op basis van de percentages metabolieten in de feces werd de orale absorptie geschat op ≥25%. De absolute biologische beschikbaarheid van ceritinib is niet bepaald.
Bij toediening met voedsel nam de systemische blootstelling aan ceritinib toe. De waarden voor de AUCinf van ceritinib waren ongeveer 58% en 73% hoger (Cmax ongeveer 43% en 41% hoger) bij gezonde vrijwilligers na enkelvoudige toediening van een dosis ceritinib van 500 mg met respectievelijk een vetarme maaltijd (met ongeveer 330 kilocalorieën en 9 gram vet) en een vetrijke maaltijd (met ongeveer 1000 kilocalorieën en 58 gram vet), in vergelijking tot de nuchtere toestand.
In dosisoptimalisatieonderzoek A2112 (ASCEND-8) bij patiënten waar ceritinib 450 mg of 600 mg dagelijks met voedsel (ongeveer 100 tot 500 kilocalorieën en 1,5 tot 15 gram vet) vergeleken werd met 750 mg dagelijks in nuchtere toestand (dosis en voedingstoestand van toediening initieel toegelaten), was er geen klinisch betekenisvol verschil in de systemische steady-state blootstelling van ceritinib voor de arm met 450 mg met voedsel (N = 36) in vergelijking met de arm met 750 mg in nuchtere toestand (N = 31), met enkel kleine verhogingen in steady-state AUC (90% BI) met 4% (-13%, 24%) en Cmax (90% BI) met 3% (-14%, 22%). Daartegenover, namen de steady-state AUC (90% BI) en Cmax (90% BI) voor de arm met 600 mg met voedsel (N = 30) met respectievelijk 24% (3%, 49%) en 25% (4%, 49%) toe, in vergelijking met de arm met 750 mg in nuchtere toestand. De maximum aanbevolen dosis ceritinib is 450 mg eenmaal daags met voedsel (zie rubriek 4.2).
Na enkelvoudige orale toediening van ceritinib nam bij patiënten de plasmablootstelling aan ceritinib, zoals weergegeven door Cmax en AUClast, dosisevenredig toe binnen het dosisbereik van 50 tot 750 mg in nuchtere toestand. In tegenstelling tot de gegevens voor een enkelvoudige dosis bleek na herhaalde dagelijkse toediening de Cmin (concentratie vóór toediening) sterker dan dosisevenredig toe te nemen.
Distributie
De binding van ceritinib aan humane plasma-eiwitten in vitro is ongeveer 97%, concentratieonafhankelijk, van 50 ng/ml tot 10.000 ng/ml. Ceritinib vertoont ook, ten opzichte van plasma, een lichte voorkeur voor distributie naar de rode bloedcellen, met een gemiddelde in vitro bloed/plasma-ratio van 1,35. In-vitro-onderzoeken duiden erop dat ceritinib een substraat is voor P-glycoproteïne (P-gp), maar niet voor 'breast cancer resistance protein' (BCRP) of 'multi-resistance protein 2' (MRP2). De in vitro schijnbare passieve permeabiliteit van ceritinib werd als laag vastgesteld.
Bij ratten passeert ceritinib de intacte bloed-hersenbarrière met een liquor/bloed-ratio (AUCinf) voor blootstelling van circa 15%. Er zijn geen gegevens gerelateerd aan de liquor/bloed-ratio voor blootstelling bij de mens.
Biotransformatie
In-vitro-onderzoeken hebben aangetoond dat CYP3A het belangrijkste enzym was dat betrokken is bij de metabole klaring van ceritinib.
Na een enkelvoudige orale toediening van een radioactieve dosis ceritinib van 750 mg in nuchtere toestand was ceritinib de belangrijkste circulerende verbinding in humaan plasma. In totaal werden in plasma 11 circulerende metabolieten in lage spiegels gevonden met een gemiddelde bijdrage aan de radioactiviteit-AUC van ≤2,3% voor elke metaboliet. De belangrijkste geïdentificeerde routes voor biotransformatie bij gezonde proefpersonen waren onder meer mono-oxygenatie, O-dealkylering en N-formylering. Secundaire routes voor biotransformatie betreffende de primaire biotransformatieproducten omvatten glucuronidering en dehydrogenatie. Additie van een thiolgroep aan O-gedealkyleerde ceritinib werd ook waargenomen.
Eliminatie
Na enkelvoudige orale doses van ceritinib in nuchtere toestand varieerde de geometrische gemiddelde schijnbare terminale plasmahalfwaardetijd (T½) van ceritinib bij patiënten van 31 tot 41 uur binnen het dosisbereik van 400 tot 750 mg. Bij dagelijkse orale toediening van ceritinib wordt bij ongeveer 15 dagen steady-state bereikt; deze blijft vervolgens stabiel, met een geometrische gemiddelde accumulatieratio van 6,2 na 3 weken dagelijkse toediening. De geometrische gemiddelde schijnbare klaring (CL/F) van ceritinib was na dagelijkse orale toediening van 750 mg bij steady-state (33,2 liter/uur) lager dan na een enkelvoudige orale dosis van 750 mg (88,5 liter/uur); dit suggereert dat de farmacokinetiek van ceritinib in de loop van de tijd niet-lineair is.
De primaire excretieroute van ceritinib en zijn metabolieten is in de feces. Van een orale dosis wordt gemiddeld 68% als onveranderd ceritinib in de feces teruggevonden. Slechts 1,3% van de toegediende orale dosis wordt in de urine teruggevonden.
Speciale populaties
Leverfunctiestoornis
Het effect van leverfunctiestoornis op de enkelvoudige dosis farmacokinetiek van ceritinib (750 mg in nuchtere toestand) werd beoordeeld bij patiënten met milde (Child-Pugh klasse A; N = 8), matige (Child-Pugh klasse B; N = 7), of ernstige (Child-Pugh klasse C; N = 7) leverfunctiestoornis en bij 8 gezonde vrijwilligers met een normale leverfunctie. De geometrische gemiddelde AUCinf (ongebonden AUCinf) van ceritinib was verhoogd met respectievelijk 18% (35%) en 2% (22%) bij patiënten met milde tot matige leverfunctiestoornis, in vergelijking tot gezonde vrijwilligers met een normale leverfunctie.
De geometrische gemiddelde AUCinf (ongebonden AUCinf) van ceritinib was verhoogd met 66% (108%) bij patiënten met ernstige leverfunctiestoornis in vergelijking tot gezonde vrijwilligers met een normale leverfunctie (zie rubriek 4.2). Bij patiënten met een leverfunctiestoornis is geen specifiek farmacokinetisch onderzoek onder steady-state uitgevoerd.
Nierfunctiestoornis
Bij patiënten met een nierfunctiestoornis is geen specifiek farmacokinetisch onderzoek uitgevoerd. Afgaande op de beschikbare gegevens is de eliminatie van ceritinib via de nieren verwaarloosbaar (1,3% van een enkelvoudige oraal toegediende dosis).
Afgaande op een populatie-farmacokinetische analyse van 345 patiënten met een lichte nierfunctiestoornis (CLcr 60 tot <90 ml/min), 82 patiënten met een matige nierfunctiestoornis (CLcr 30 tot <60 ml/min) en 546 patiënten met een normale nierfunctie (≥90 ml/min) was de blootstelling aan ceritinib bij patiënten met een lichte en matige nierfunctiestoornis en een normale nierfunctie gelijk; dit duidt erop dat bij patiënten met een lichte tot matige nierfunctiestoornis dosisaanpassing niet noodzakelijk is. Patiënten met een ernstige nierfunctiestoornis (CLcr <30 ml/min) werden niet in de klinische onderzoeken van ceritinib opgenomen (zie rubriek 4.2).
Effecten van leeftijd, geslacht en ras
Uit populatie-farmacokinetische analysen is gebleken dat leeftijd, geslacht en ras geen klinisch belangrijke invloed hadden op de blootstelling aan ceritinib.
Cardiale elektrofysiologie
Het potentieel voor verlenging van het QT-interval van ceritinib werd beoordeeld in zeven klinische onderzoeken met ceritinib. Om het effect van ceritinib op het QT-interval bij 925 patiënten die behandeld werden met ceritinib 750 mg eenmaal daags in nuchtere toestand te beoordelen, werden er seriële ECG's afgenomen na een enkelvoudige dosis en bij steady-state. Bij 12 patiënten (1,3%) werd in een categorische outlier-analyse van ECG-gegevens een nieuwe QTc >500 ms aangetoond. Bij 58 patiënten (6,3%) werd een QTc-toename ten opzichte van baseline van >60 ms waargenomen. Een “central tendency” analyse van de QTc-gegevens bij gemiddelde steady-state-concentratie van onderzoek A2301 liet zien dat de bovengrens van het 2-zijdige 90%-BI voor QTc-toename ten opzichte van baseline 15,3 ms was met ceritinib 750 mg in nuchtere toestand. Een farmacokinetische analyse duidde erop dat ceritinib concentratieafhankelijke toenamen in QTc veroorzaakt (zie rubriek 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Veiligheidsfarmacologische onderzoeken wijzen uit dat ceritinib waarschijnlijk niet interfereert met de vitale functies van het ademhalingsstelsel en het centrale zenuwstelsel. In-vitro-gegevens laten zien dat de IC50 voor het remmende effect van ceritinib op het hERG-kaliumkanaal 0,4 micromolair was. Uit een in vivo telemetrisch onderzoek bij apen bleek een bescheiden QT-verlenging bij 1 van 4 dieren na toediening van de hoogste dosis ceritinib. ECG-onderzoeken bij apen na toediening van ceritinib gedurende 4 of 13 weken hebben geen QT-verlenging of afwijkende ECG's laten zien.
De micronucleustest in TK6-cellen was positief. Er werden geen tekenen waargenomen van mutageniciteit of clastogeniciteit in andere in vitro en in vivo genotoxiciteitsonderzoeken met ceritinib. Een genotoxisch risico bij de mens wordt dan ook niet verwacht.
Er zijn geen carcinogeniciteitsonderzoeken met ceritinib uitgevoerd.
Uit reproductietoxicologische onderzoeken (d.w.z. onderzoeken naar embryo-foetale ontwikkeling) bij zwangere ratten en konijnen bleek geen foetotoxiciteit of teratogeniciteit na toediening van ceritinib tijdens de organogenese; de maternale plasmablootstelling was echter minder dan die waargenomen bij de aanbevolen dosis bij mensen. Er zijn geen formele niet-klinische onderzoeken naar de potentiële effecten van ceritinib op de vruchtbaarheid uitgevoerd.
De belangrijkste toxiciteit gerelateerd aan de toediening van ceritinib bij ratten en apen was ontsteking van de extrahepatische galwegen in combinatie met verhoogde aantallen neutrofielen in het perifere bloed. Bij hogere doses breidde de neutrofiele ontstekingen (of ontstekingen waar andere type cellen bij betrokken zijn) van de extrahepatische galwegen zich uit naar de pancreas en/of het duodenum. Gastro-intestinale toxiciteit werd bij beide diersoorten waargenomen en werd gekenmerkt door verlies van lichaamsgewicht, verminderde voedselconsumptie, emesis (aap), diarree en bij hoge doses door histopathologische laesies als erosie, slijmvliesontsteking en schuimmacrofagen in de duodenumcrypten en submucosa. Bij beide diersoorten werd ook de lever aangetast bij blootstelling die de klinische blootstelling bij de aanbevolen dosis bij mensen benadert en omvatte minimale stijgingen van de levertransaminasen bij enkele dieren en vacuolisatie van het epitheel van de intrahepatische galwegen. Alveolaire schuimmacrofagen (bevestigde fosfolipidose) werden waargenomen in de longen van ratten, maar niet bij apen, en de lymfeknopen van ratten en apen bevatten aggregaten van macrofagen. Doelorgaaneffecten vertoonden partieel tot compleet herstel.
Er werden effecten op de schildklier waargenomen bij zowel de rat (lichte verhogingen van de concentraties van het ‘thyroid stimulating hormone’ en tri-jodothyronine/thyroxine T3/T4 zonder microscopisch correlaat) als de aap (depletie van colloïden bij mannetjes in een 4 weken durend onderzoek en één aap met diffuse hyperplasie van de follikelcellen en verhoogd ‘thyroid stimulating hormone’ bij een hoge dosis in een 13 weken durend onderzoek). Aangezien deze niet-klinische effecten licht, variabel en inconsistent waren, is de relatie tussen ceritinib en veranderingen in de schildklier bij dieren onduidelijk.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Capsule-inhoud
Cellulose, microkristallijn
Hydroxypropylcellulose, laag-gesubstitueerd
Natriumzetmeelglycolaat (type A)
Magnesiumstearaat
Siliciumdioxide, colloïdaal watervrij
Capsule-omhulsel
Gelatine
Indigotine (E132)
Titaniumdioxide (E171)
Drukinkt
Schellak (gebleekt, ontwaxt) glazuur 45%
Zwart ijzeroxide (E172)
Propyleenglycol
Ammoniumhydroxide 28%
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/PCTFE (polyvinylchloride/polychloortrifluorethyleen) – Aluminium-blisterverpakkingen met 10 harde capsules.
Verpakkingen met 40, 90 of 150 (3 verpakkingen van 50) harde capsules.
PVC/PE/PVDC (polyvinylchloride/polyethyleen/polyvinylideenchloride) – Aluminium-blisterverpakkingen met 10 harde capsules.
Verpakkingen met 90 of 150 (3 verpakkingen van 50) harde capsules.
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/999/001-003
EU/1/15/999/005-006
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 6 mei 2015
Datum van laatste verlenging: 16 februari 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.
Zykadia 150 mg filmomhulde tabletten
1. NAAM VAN HET GENEESMIDDEL
Zykadia 150 mg filmomhulde tabletten
2. KWALITATIEVE EN KWANTITATIEVE SAMENSTELLING
Elke filmomhulde tablet bevat 150 mg ceritinib.
Voor de volledige lijst van hulpstoffen, zie rubriek 6.1.
3. FARMACEUTISCHE VORM
Filmomhulde tablet (tablet).
Lichtblauwe, ronde, biconvexe filmomhulde tablet met afgeschuinde randen, zonder inkepingen, gegraveerd met 'NVR' aan de ene kant en 'ZY1' aan de andere kant. Geschatte diameter: 9,1 mm.
4. KLINISCHE GEGEVENS
4.1 Therapeutische indicaties
Zykadia als monotherapie is geïndiceerd voor de eerstelijnsbehandeling van volwassen patiënten met anaplastisch lymfoom kinase (ALK)-positief gevorderd niet-kleincellig longcarcinoom (NSCLC).
Zykadia als monotherapie is geïndiceerd voor de behandeling van volwassen patiënten met anaplastisch lymfoom kinase (ALK)-positief gevorderd niet-kleincellig longcarcinoom (NSCLC) die eerder zijn behandeld met crizotinib.
4.2 Dosering en wijze van toediening
Behandeling met ceritinib moet worden gestart en gecontroleerd door een arts die ervaring heeft met het gebruik van geneesmiddelen tegen kanker.
Testen op ALK
Patiënten met ALK-positief NSCLC moeten worden geselecteerd met een nauwkeurige en gevalideerde ALK-test (zie rubriek 5.1).
Voordat de behandeling met ceritinib wordt gestart, moet de ALK-positieve NSCLC-status worden vastgesteld. Beoordeling op ALK-positief NSCLC moet worden uitgevoerd door laboratoria met aantoonbare vaardigheid in de specifieke technologie die wordt toegepast.
Dosering
De aanbevolen dosis van ceritinib is 450 mg eenmaal daags oraal met voedsel, elke dag op hetzelfde tijdstip.
De maximale aanbevolen dosis met voedsel is 450 mg eenmaal daags oraal. De behandeling moet worden voortgezet zolang er klinisch voordeel wordt waargenomen.
Als er een dosis wordt gemist, moet de patiënt deze dosis alsnog innemen tenzij de volgende dosis binnen 12 uur moet worden ingenomen.
Als braken zich voordoet tijdens de duur van de behandeling, mag de patiënt geen extra dosis nemen, maar moet de patiënt doorgaan met de volgende geplande dosis.
Het gebruik van ceritinib moet worden stopgezet bij patiënten die 150 mg per dag ingenomen met voedsel niet verdragen.
Dosisaanpassing vanwege bijwerkingen
Een tijdelijke onderbreking van de behandeling en/of dosisverlaging van ceritinib kan noodzakelijk zijn afgaande op de veiligheid en verdraagbaarheid bij de individuele patiënt. Als er vanwege een bijwerking, die niet in Tabel 1 is opgenomen, een dosisverlaging noodzakelijk is, moet deze worden bereikt door verlaging in stappen van 150 mg per dag. Vroegtijdige identificatie en behandeling van bijwerkingen volgens reguliere ondersteunende zorg moeten worden overwogen.
Bij patiënten die behandeld werden met 450 mg met voedsel, had 24,1% van de patiënten een bijwerking die ten minste één dosisreductie vereiste en had 55,6% van de patiënten een bijwerking die ten minste één dosisonderbreking vereiste. De mediane tijd tot de eerste dosisreductie om welke reden dan ook was 9,7 weken.
Tabel 1 geeft een samenvatting van de aanbevelingen voor onderbreking van de behandeling, dosisverlaging, of stopzetting van de behandeling met ceritinib bij de behandeling van geselecteerde bijwerkingen.
Tabel 2 Dosisaanpassing van ceritinib en aanbevelingen voor de behandeling van bijwerkingen
| Criteria | Toediening ceritinib |
| Ernstige of onverdraaglijke misselijkheid, braken of diarree ondanks optimale behandeling met anti-emetica of antidiarrhoica | Het gebruik van ceritinib stopzetten tot verbetering is opgetreden, dan hervatten met een dosis die 150 mg is verlaagd. |
| Verhoging van alanineaminotransferase (ALAT) of aspartaataminotransferase (ASAT) >5 keer de bovengrens van normaal (ULN) met gelijktijdig totaal bilirubine ≤2 keer ULN | Het gebruik van ceritinib stopzetten totdat herstel tot baseline ALAT/ASAT of tot ≤3 keer ULN optreedt, dan hervatten met een dosis die 150 mg is verlaagd. |
| ALAT- of ASAT-verhoging >3 keer ULN met gelijktijdige verhoging van totaal bilirubine >2 keer ULN (bij afwezigheid van cholestase of hemolyse) | De behandeling met ceritinib permanent stopzetten. |
| Behandelinggerelateerde interstitiële longziekte (ILD)/pneumonitis ongeacht de graad | De behandeling met ceritinib Zykadia permanent stopzetten. |
| QT gecorrigeerd voor hartfrequentie (QTc) >500 ms op ten minste 2 afzonderlijke elektrocardiogrammen (ECG's) | Het gebruik van ceritinib stopzetten totdat herstel tot baseline optreedt of tot een QTc ≤480 ms, de elektrolyten controleren en zo nodig corrigeren, vervolgens hervatten met een dosis die 150 mg is verlaagd. |
| QTc >500 ms of verandering in QTc >60 ms ten opzichte van baseline en torsade de pointes of polymorfe ventrikeltachycardie of klachten/verschijnselen van ernstige aritmie | De behandeling met ceritinib permanent stopzetten. |
| Bradycardiea (symptomatisch, kan ernstig en medisch significant zijn, medische interventie geïndiceerd) | De behandeling met ceritinib stopzetten tot herstel optreedt tot asymptomatische (graad ≤1) bradycardie of tot een hartfrequentie van 60 slagen per minuut ('beats per minute', bpm) of hoger. Beoordeling van gelijktijdig toegediende geneesmiddelen waarvan bekend is dat deze bradycardie veroorzaken, evenals van antihypertensieve geneesmiddelen. Als blijkt dat een gelijktijdig toegediend geneesmiddel hieraan bijdraagt en dit middel is stopgezet, of de dosis ervan is aangepast, hervat dan bij herstel tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger de behandeling met ceritinib met de voorgaande dosis. Als blijkt dat er geen gelijktijdig toegediend geneesmiddel is dat hieraan bijdraagt, of als het gebruik van gelijktijdig toegediende geneesmiddelen die hieraan bijdragen niet worden stopgezet of de doses ervan niet worden aangepast, hervat dan bij herstel tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger de behandeling met ceritinib met een dosis die 150 mg is verlaagd. |
| Bradycardiea (levensbedreigende gevolgen, dringende interventie geïndiceerd) | De behandeling met ceritinib permanent stopzetten als is vastgesteld dat er geen gelijktijdig toegediend geneesmiddel is dat hieraan bijdraagt. Als blijkt dat een gelijktijdig gebruikt geneesmiddel hieraan bijdraagt en dit middel is stopgezet, of de dosis ervan is aangepast, hervat dan bij herstel tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger de behandeling met ceritinib met een dosis die 150 mg is verlaagd, en met frequente monitoringb. |
| Aanhoudende hyperglykemie hoger dan 14 mmol/l (250 mg/dl) ondanks optimale antihyperglykemische therapie | De behandeling met ceritinib stopzetten tot de hyperglykemie voldoende onder controle is, dan de behandeling met ceritinib hervatten met een dosis die 150 mg is verlaagd. Indien met optimale medicamenteuze behandeling geen adequate glucosecontrole kan worden bereikt, dan de behandeling met ceritinib permanent stopzetten. |
| Lipase- of amylaseverhoging graad ≥3 | De behandeling met ceritinib stopzetten tot lipase of amylase weer is verlaagd tot graad ≤1, dan de behandeling hervatten met een dosis die 150 mg is verlaagd. |
| a Hartfrequentie lager dan 60 slagen per minuut (bpm) b Permanent stopzetten in geval van recidief. | |
Sterke CYP3A-remmers
Gelijktijdig gebruik van sterke CYP3A-remmers moet vermeden worden (zie rubriek 4.5). Als gelijktijdig gebruik van een sterke CYP3A-remmer onontkoombaar is, moet de dosis ceritinib met ongeveer een derde verlaagd worden (dosis niet klinisch geverifieerd), afgerond op het dichtstbijzijnde veelvoud van de dosisssterkte van 150 mg. Patiënten moeten voor de veiligheid nauwlettend opgevolgd worden.
Als langdurig gelijktijdig gebruik met een sterke CYP3A-remmer noodzakelijk is en de patiënt de verlaagde dosis goed verdraagt, mag de dosis opnieuw verhoogd worden met zorgvuldige monitoring op veiligheid, om mogelijke onderbehandeling te vermijden.
Na stopzetting van een sterke CYP3A-remmer moet de behandeling worden hervat met de dosis die werd ingenomen vóór instelling van de behandeling met de sterke CYP3A-remmer.
CYP3A-substraten
Wanneer ceritinib samen met andere geneesmiddelen wordt toegediend, moet de samenvatting van de productkenmerken (SmPC) van het andere product worden geraadpleegd voor de aanbevelingen met betrekking tot gelijktijdige toediening van CYP3A4-remmers.
Gelijktijdige toediening van ceritinib met substraten die voornamelijk gemetaboliseerd worden door CYP3A of met CYP3A-substraten met een bekende smalle therapeutische breedte (bijv. alfuzosine, amiodaron, cisapride, ciclosporine, dihydro-ergotamine, ergotamine, fentanyl, pimozide, quetiapine, kinidine, lovastatine, simvastatine, sildenafil, midazolam, triazolam, tacrolimus, alfentanil en sirolimus) moet worden vermeden en indien mogelijk moeten alternatieve geneesmiddelen die minder gevoelig zijn voor CYP3A4-remming worden gebruikt. Indien onvermijdelijk moet een dosisverlaging voor gelijktijdig toegediende geneesmiddelen die CYP3A-substraten zijn met smalle therapeutische breedte in overweging worden genomen.
Speciale populaties
Nierfunctiestoornis
Er is geen specifiek farmacokinetisch onderzoek uitgevoerd bij patiënten met een nierfunctiestoornis. Afgaande op de beschikbare gegevens is de eliminatie van ceritinib via de nieren echter verwaarloosbaar. Daarom is bij patiënten met een lichte tot matige nierfunctiestoornis geen dosisaanpassing noodzakelijk. Voorzichtigheid moet worden betracht bij patiënten met een ernstige nierfunctiestoornis omdat er met ceritinib in deze populatie geen ervaring is opgedaan (zie rubriek 5.2).
Leverfunctiestoornis
Afgaande op de beschikbare gegevens wordt ceritinib voornamelijk via de lever geëlimineerd. Bijzondere voorzichtigheid is geboden bij behandeling van patiënten met een ernstige leverfunctiestoornis en de dosis moet met ongeveer een derde verminderd worden, afgerond naar het dichtstbijzijnde veelvoud van de dosissterkte van 150 mg (zie rubriek 4.4 en 5.2). Bij patiënten met een lichte tot matige leverfunctiestoornis is geen dosisaanpassing noodzakelijk.
Ouderen (≥65 jaar)
De beperkte gegevens over de veiligheid en werkzaamheid van ceritinib bij patiënten van 65 jaar en ouder duiden er niet op dat bij oudere patiënten een dosisaanpassing noodzakelijk is (zie rubriek 5.2). Er zijn geen gegevens beschikbaar over patiënten ouder dan 85 jaar.
Pediatrische patiënten
De veiligheid en werkzaamheid van ceritinib bij kinderen en adolescenten tot 18 jaar zijn niet vastgesteld. Er zijn geen gegevens beschikbaar.
Wijze van toediening
Ceritinib is voor oraal gebruik. De tabletten moeten eenmaal daags met voedsel, elke dag op hetzelfde tijdstip, oraal worden toegediend. Het is belangrijk dat ceritinib met voedsel wordt ingenomen om tot de gepaste blootstelling te komen. Voedsel kan variëren van een lichte tot een volledige maaltijd (zie rubriek 5.2). De tabletten moeten in hun geheel worden ingeslikt met water en mogen niet worden gekauwd of geplet.
Voor patiënten die een gelijktijdige medische aandoening ontwikkelen of ceritinib niet met voedsel kunnen innemen, wordt verwezen naar rubriek 4.5.
4.3 Contra-indicaties
Overgevoeligheid voor de werkzame stof of voor een van de in rubriek 6.1 vermelde hulpstoffen.
4.4 Bijzondere waarschuwingen en voorzorgen bij gebruik
Hepatotoxiciteit
In klinische onderzoeken hebben zich bij 1,1% van de met ceritinib behandelde patiënten gevallen van hepatotoxiciteit voorgedaan. Verhogingen van ALAT tot graad 3 of 4 werden bij 25% van de patiënten waargenomen. De meeste gevallen waren te behandelen met onderbreking van de behandeling en/of dosisverlaging. In een klein aantal van de gevallen was stopzetting van de behandeling noodzakelijk.
Patiënten moeten voorafgaand aan de behandeling, elke 2 weken tijdens de eerste drie maanden van behandeling en vervolgens maandelijks aan de hand van leverfunctietests (onder meer ALAT, ASAT en totaal bilirubine) worden gecontroleerd. Bij patiënten bij wie transaminaseverhogingen optreden, moeten de levertransaminasen en het totaal bilirubine vaker worden gecontroleerd zoals klinisch aangewezen (zie rubriek 4.2 en 4.8). Bijzondere voorzichtigheid is geboden bij de behandeling van patiënten met een ernstige leverfunctiestoornis, en de dosis dient te worden aangepast (zie rubriek 4.2). Beperkte ervaring bij deze patiënten toonde een verslechtering aan van de onderliggende aandoening (hepatische encefalopathie) bij 2 van de 10 patiënten die blootgesteld werden aan enkelvoudige doses van 750 mg ceritinib in nuchtere toestand (zie rubriek 4.2, 4.8 en 5.2). Andere factoren buiten de studiebehandeling zouden een invloed kunnen hebben gehad op de waargenomen voorvallen van hepatische encefalopathie, maar het verband tussen de studiebehandeling en de voorvallen kan niet volledig uitgesloten worden. Bij patiënten met een lichte tot matige leverfunctiestoornis is geen dosisaanpassing noodzakelijk (zie rubriek 4.2).
Interstitiële longziekte/pneumonitis
In klinische onderzoeken is bij met ceritinib behandelde patiënten ernstige, levensbedreigende of fatale ILD/pneumonitis waargenomen. De meeste van deze ernstige/levensbedreigende gevallen verbeterden of verdwenen bij onderbreking van de behandeling.
Patiënten moeten worden gecontroleerd op longklachten die wijzen op ILD/pneumonitis. Andere potentiële oorzaken van ILD/pneumonitis moeten worden uitgesloten en ceritinib moet permanent worden stopgezet bij patiënten bij wie behandelinggerelateerde ILD/pneumonitis van iedere graad wordt gediagnosticeerd (zie rubriek 4.2 en 4.8).
Verlenging QT-interval
In klinische onderzoeken is bij met ceritinib behandelde patiënten QTc-verlenging waargenomen (zie rubriek 4.8 en 5.2), wat kan leiden tot een verhoogd risico op ventriculaire tachyaritmieën (bijv. torsade de pointes) of plotseling overlijden.
Gebruik van ceritinib bij patiënten met congenitaal lang QT-syndroom dient te worden vermeden. Bij patiënten met reeds bestaande bradycardie (hartslag lager dan 60 slagen per minuut [bpm]), bij patiënten met een voorgeschiedenis van of predispositie voor QTc-verlenging, bij patiënten die antiaritmica gebruiken of andere geneesmiddelen waarvan bekend is dat ze het QT-interval verlengen en bij patiënten met relevante reeds bestaande hartziekte en/of elektrolytstoornissen moeten, voordat een behandeling wordt gestart, de voordelen en potentiële risico’s van ceritinib tegen elkaar worden afgewogen. Periodieke controle met ECG's en periodieke controle van de elektrolyten (bijv. kalium) worden aanbevolen bij deze patiënten. In geval van braken, diarree, dehydratie of nierfunctiestoornis, de elektrolyten corrigeren zoals klinisch aangewezen.
De behandeling met ceritinib moet permanent worden stopgezet bij patiënten bij wie een QTc >500 ms optreedt of een verandering van >60 ms ten opzichte van baseline indien gecombineerd met torsade de pointes, polymorfe ventrikeltachycardie of klachten/verschijnselen van ernstige aritmie. Het gebruik van ceritinib bij patiënten met een QTc >500 ms op ten minste twee afzonderlijke ECG's moet worden onderbroken tot herstel tot baseline of tot een QTc ≤480 ms, waarna de behandeling moet worden hervat met een dosis die 150 mg is verlaagd (zie rubriek 4.2, 4.8 en 5.2).
Bradycardie
In klinische onderzoeken zijn bij 21 van de 925 (2,3%) met ceritinib behandelde patiënten asymptomatische gevallen van bradycardie (hartslag lager dan 60 bpm) waargenomen.
Het gebruik van ceritinib in combinatie met andere middelen waarvan bekend is dat deze bradycardie veroorzaken (bijv. bètablokkers, non-dihydropyridine calciumantagonisten, clonidine en digoxine), moet zoveel mogelijk worden vermeden. De hartfrequentie en bloeddruk moeten regelmatig worden gecontroleerd. In geval van symptomatische bradycardie die niet levensbedreigend is, moet het gebruik van ceritinib worden onderbroken tot de bradycardie asymptomatisch wordt of tot een hartfrequentie van 60 bpm of hoger optreedt. Ook moet het gelijktijdige gebruik van andere geneesmiddelen worden beoordeeld en moet de dosis van ceritinib zo nodig worden aangepast. In geval van levensbedreigende bradycardie moet het gebruik van ceritinib permanent worden stopgezet als er geen gelijktijdig gebruikt geneesmiddel wordt geïdentificeerd dat hieraan bijdraagt; indien de bradycardie echter samenhangt met een gelijktijdig gebruikt geneesmiddel waarvan bekend is dat het bradycardie of hypotensie veroorzaakt, moet het gebruik van ceritinib worden onderbroken tot herstel optreedt tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger. Als het gelijktijdig gebruikte geneesmiddel kan worden aangepast of stopgezet, hervat dan bij herstel tot asymptomatische bradycardie of tot een hartfrequentie van 60 bpm of hoger de behandeling met ceritinib met een dosis die met 150 mg is verlaagd, en met frequente monitoring (zie rubriek 4.2 en 4.8).
Gastro-intestinale bijwerkingen
Diarree, misselijkheid of braken kwamen voor bij 76,9% van de 108 patiënten die behandeld werden met de aanbevolen dosis van ceritinib van 450 mg met voedsel in een dosisoptimalisatiestudie en waren meestal voorvallen van graad 1 (52,8%) en graad 2 (22,2%). Twee patiënten (1,9%) ervoeren elk een voorval van graad 3 (respectievelijk diarree en braken). Bij negen patiënten (8,3%) was een onderbreking van de studiedosis nodig omwille van diarree, misselijkheid of braken. Bij één patiënt (0,9%) was een dosisaanpassing nodig omwille van braken. In hetzelfde onderzoek was de incidentie en de ernst van gastro-intestinale bijwerkingen hoger bij patiënten die behandeld werden met 750 mg in nuchtere toestand (diarree 80,0%, misselijkheid 60,0%, braken 65,5%; 17,3% meldde een voorval van graad 3) in vergelijking met 450 mg met voedsel (diarree 59,3%, misselijkheid 42,6%, braken 38,0%; 1,9% meldde een voorval van graad 3).
In de armen met 450 mg met voedsel en 750 mg in nuchtere toestand in dit
dosisoptimalisatieonderzoek waren er geen patiënten bij wie stopzetting van ceritinib noodzakelijk was omwille van diarree, misselijkheid of braken (zie rubriek 4.8).
Patiënten moeten worden gecontroleerd en behandeld met standaardzorg, waaronder antidiarrhoica, anti-emetica of extra vocht, zoals klinisch aangewezen. De behandeling moet worden onderbroken en/of de dosis verlaagd zoals noodzakelijk (zie rubriek 4.2 en 4.8). Indien tijdens de behandeling braken optreedt, mag de patiënt geen extra dosis innemen maar moet hij/zij verder gaan met de volgende geplande dosis.
Hyperglykemie
In klinische onderzoeken zijn bij minder dan 10% van de met ceritinib behandelde patiënten gevallen van hyperglykemie (alle graden) gemeld; graad 3-4 hyperglykemie werd bij 5,4% van de patiënten gemeld. Het risico op hyperglykemie was hoger bij patiënten met diabetes mellitus en/of gelijktijdig gebruik van steroïden.
Voorafgaand aan het starten van de behandeling met ceritinib en vervolgens periodiek, zoals klinisch aangewezen, moet bij patiënten de nuchtere glucosewaarde in plasma worden gecontroleerd. Het gebruik van antihyperglykemische geneesmiddelen moet worden gestart of geoptimaliseerd zoals aangewezen (zie rubriek 4.2 en 4.8).
Lipase- en/of amylaseverhogingen
Verhogingen van lipase en/of amylase zijn voorgekomen bij patiënten behandeld met ceritinib in klinische onderzoeken. Patiënten moeten worden gecontroleerd op lipase- en amylaseverhogingen voorafgaand aan de start van de behandeling met ceritinib en vervolgens op regelmatige tijdstippen zoals klinisch geïndiceerd (zie rubriek 4.2 en 4.8). Gevallen van pancreatitis werden gemeld bij patiënten die werden behandeld met ceritinib (zie rubriek 4.8).
Natriumgehalte
Dit middel bevat minder dan 1 mmol natrium (23 mg) per capsule, dat wil zeggen dat het in wezen ‘natriumvrij’ is.
4.5 Interacties met andere geneesmiddelen en andere vormen van interactie
Middelen die de plasmaconcentraties van ceritinib kunnen verhogen
Sterke CYP3A-remmers
Bij gezonde proefpersonen resulteerde gelijktijdige toediening van een enkelvoudige dosis ceritinib van 450 mg in nuchtere toestand met ketoconazol (200 mg tweemaal daags gedurende 14 dagen), een sterke CYP3A/P-gp-remmer, in een 2,9-voudige en een 1,2-voudige toename van respectievelijk de AUCinf en Cmax van ceritinib in vergelijking met wanneer alleen ceritinib werd toegediend. Aan de hand van simulaties werd voorspeld dat de steady-state-AUC van ceritinib in verlaagde doses na gelijktijdige toediening met ketoconazol 200 mg tweemaal daags gedurende 14 dagen gelijk zou zijn aan de steady-state-AUC van alleen ceritinib. Gelijktijdig gebruik van sterke CYP3A-remmers tijdens de behandeling met ceritinib moet vermeden worden. Als gelijktijdig gebruik met sterke CYP3A-remmers (onder meer, maar niet beperkt tot, ritonavir, saquinavir, telitromycine, ketoconazol, itraconazol, voriconazol, posaconazol en nefazodon) onontkoombaar is, moet de dosis ceritinib met ongeveer een derde worden verlaagd, afgerond op het dichtstbijzijnde veelvoud van de dosissterkte van 150 mg. Na stopzetting van een sterke CYP3A-remmer moet de behandeling met ceritinib worden hervat met de dosis die werd ingenomen vóór instelling van de behandeling met de sterke CYP3A-remmer.
P-gp-remmers
Afgaande op in-vitro-gegevens is ceritinib een substraat voor de effluxtransporter P-glycoproteïne (P-gp). Als ceritinib wordt toegediend met geneesmiddelen die P-gp remmen, is een verhoging van de concentratie van ceritinib waarschijnlijk. Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van P-gp-remmers en bijwerkingen moeten zorgvuldig worden gemonitord.
Middelen die de plasmaconcentraties van ceritinib kunnen verlagen
Sterke CYP3A- en P-gp-inductoren
Bij gezonde proefpersonen resulteerde gelijktijdige toediening van een enkelvoudige dosis ceritinib van 750 mg in nuchtere toestand met rifampicine (600 mg per dag gedurende 14 dagen), een sterke CYP3A/P-gp-inductor, in een afname van 70% en 44% van respectievelijk de AUCinf en Cmax van ceritinib in vergelijking met wanneer alleen ceritinib werd toegediend. Gelijktijdige toediening van ceritinib met sterke CYP3A/P-gp-inductoren verlaagt de plasmaconcentraties van ceritinib. Gelijktijdig gebruik van sterke CYP3A-inductoren moet worden vermeden; dit geldt onder meer voor, maar is niet beperkt tot, carbamazepine, fenobarbital, fenytoïne, rifabutine, rifampicine en sint-janskruid (Hypericum perforatum). Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van P-gp-inductoren.
Middelen die de pH in de maag beïnvloeden
Ceritinib vertoont pH-afhankelijke oplosbaarheid en wordt slecht oplosbaar bij een pH-stijging in vitro. Zuurremmers (bijv. protonpompremmers, H2-receptorantagonisten, antacida) kunnen de oplosbaarheid van ceritinib veranderen en de biologische beschikbaarheid ervan verminderen. Gelijktijdige toediening van een enkele dosis van 750 mg ceritinib in nuchtere toestand met een protonpompremmer (esomeprazol) 40 mg dagelijks gedurende 6 dagen bij gezonde, nuchtere vrijwilligers verminderde de AUC van ceritinib met 76% en de Cmax met 79%. Het geneesmiddeleninteractieonderzoek werd ontworpen om de impact van een protonpompremmer in het slechtste scenario te observeren, maar in de klinische praktijk lijkt de impact van een protonpompremmer op de blootstelling aan ceritinib minder uitgesproken. Er is geen specifiek onderzoek uitgevoerd voor de beoordeling van het effect van maagzuurremmers op de biologische beschikbaarheid van ceritinib onder steady state. Voorzichtigheid is geboden bij gelijktijdig gebruik van protonpompremmers, aangezien de blootstelling van ceritinib verminderd kan worden. Er zijn geen gegevens beschikbaar over het gelijktijdig gebruik van H2-remmers of antacida. Het risico op een klinisch relevante afname in biologische beschikbaarheid van ceritinib is echter mogelijk lager met gelijktijdig gebruik van H2-remmers als ze 10 uur vóór of 2 uur na de dosis ceritinib worden toegediend, en met antacida als ze 2 uur vóór of 2 uur na de dosis ceritinib worden toegediend.
Middelen waarvan de plasmaconcentratie door ceritinib kan worden gewijzigd
CYP3A- en CYP2C9-substraten
Afgaande op in-vitro-gegevens remt ceritinib competitief de omzetting van een CYP3A-substraat, midazolam, en een CYP2C9-substraat, diclofenac. Ook werd tijdafhankelijke remming van CYP3A waargenomen.
Ceritinib is geclassificeerd in vivo als een sterke CYP3A4-remmer en heeft het potentieel voor interactie met geneesmiddelen die door CYP3A worden gemetaboliseerd, wat kan leiden tot verhoogde serumconcentraties van het andere product. Gelijktijdige toediening van een enkele dosis midazolam (een gevoelig CYP3A-substraat) na 3 weken behandeling met ceritinib bij patiënten (750 mg per dag op een nuchtere maag) verhoogde de AUCinf van midazolam (90% BI) met 5,4 maal (4,6; 6,3) vergeleken met midazolam alleen. Gelijktijdige toediening van ceritinib met substraten die voornamelijk gemetaboliseerd worden door CYP3A of met CYP3A-substraten met een bekende smalle therapeutische breedte (bijv. alfuzosine, amiodaron, cisapride, ciclosporine, dihydro-ergotamine, ergotamine, fentanyl, pimozide, quetiapine, kinidine, lovastatine, simvastatine, sildenafil, midazolam, triazolam, tacrolimus, alfentanil en sirolimus) moet worden vermeden en alternatieve geneesmiddelen die minder gevoelig zijn voor CYP3A4-remming moeten indien mogelijk worden gebruikt. Indien onvermijdelijk moet een dosisverlaging voor gelijktijdig toegediende geneesmiddelen die CYP3A-substraten zijn met smalle therapeutische breedte in overweging worden genomen.
Ceritinib is geclassificeerd in vivo als een zwakke CYP2C9-remmer. Gelijktijdige toediening van een enkele dosis warfarine (een CYP2C9-substraat) na 3 weken behandeling met ceritinib bij patiënten (750 mg per dag op een nuchtere maag) verhoogde de AUCinf van S-warfarine (90% BI) met 54% (36%, 75%) vergeleken met warfarine alleen. Gelijktijdige toediening van ceritinib met substraten die voornamelijk gemetaboliseerd worden door CYP2C9 of met CYP2C9-substraten met een bekende smalle therapeutische breedte (bijv. fenytoïne en warfarine) moet worden vermeden. Indien dit onvermijdelijk is, moet een dosisverlaging worden overwogen voor gelijktijdig toegediende geneesmiddelen die CYP2C9-substraten met een smalle therapeutische breedte zijn. Het verhogen van de frequentie van de INR-monitoring (International Normalised Ratio) kan worden overwogen als gelijktijdige toediening met warfarine onvermijdelijk is.
CYP2A6- en CYP2E1-substraten
Afgaande op in-vitro-gegevens remt ceritinib ook CYP2A6 en CYP2E1 bij klinisch relevante concentraties. Daardoor kan ceritinib in potentie de plasmaconcentraties verhogen van gelijktijdig toegediende geneesmiddelen die overwegend door deze enzymen worden gemetaboliseerd. Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van CYP2A6- en CYP2E1-substraten en bijwerkingen moeten zorgvuldig worden gemonitord.
Een risico op inductie van andere PXR-gereguleerde enzymen naast CYP3A4 kan niet volledig worden uitgesloten. De effectiviteit van gelijktijdig toegediende orale anticonceptiva kan afnemen.
Middelen die substraten van transporters zijn
Afgaande op in-vitro-gegevens remt ceritinib bij klinisch relevante concentraties niet de apicale effluxtransporter MRP2, de hepatische opnametransporters OATP1B1 of OATP1B3, de renale organische anionopnametransporters OAT1 en OAT3 of de organische kationopnametransporters OCT1 of OCT2. Daardoor is het onwaarschijnlijk dat zich klinische geneesmiddelinteracties zullen voordoen als gevolg van door ceritinib gemedieerde remming van de substraten voor deze transporters. Afgaande op in-vitro-gegevens wordt voorspeld dat ceritinib bij klinisch relevante concentraties intestinaal P-gp en BCRP remt. Daardoor kan ceritinib in potentie de plasmaconcentraties verhogen van gelijktijdig toegediende geneesmiddelen die door deze eiwitten worden getransporteerd. Voorzichtigheid moet worden betracht bij gelijktijdig gebruik van BCRP-substraten (bijv. rosuvastatine, topotecan, sulfasalazine) en P-gp-substraten (digoxine, dabigatran, colchicine, pravastatine) en bijwerkingen moeten nauwlettend worden gemonitord.
Farmacodynamische interacties
In klinische onderzoeken werd met ceritinib QT-verlenging waargenomen. Daarom moet ceritinib met voorzichtigheid worden gebruikt bij patiënten met een verlengd QT-interval of bij wie dit kan optreden, zoals patiënten die antiaritmica klasse I (bijv. kinidine, procaïnamide, disopyramide) of klasse III (bijv. amiodaron, sotalol, dofetilide, ibutilide) gebruiken of andere geneesmiddelen die kunnen leiden tot QT-verlenging, zoals domperidon, droperidol, chloroquine, halofantrine, claritromycine, haloperidol, methadon, cisapride en moxifloxacine. Monitoring van het QT-interval is geïndiceerd in geval van combinaties van dergelijke geneesmiddelen (zie rubriek 4.2 en 4.4).
Interacties met voedsel/dranken
Ceritinib moet ingenomen worden met voedsel. De biologische beschikbaarheid van ceritinib is verhoogd in aanwezigheid van voedsel.
Bij patiënten die een gelijktijdige medische aandoening ontwikkelen en die ceritinib niet met voedsel kunnen innemen, kan ceritinib ingenomen worden op een nuchtere maag als het alternatieve voortgezette behandelingsregime, waarbij niet gegeten mag worden gedurende tenminste twee uur vóór en een uur na de dosis. Patiënten mogen niet afwisselen tussen dosering in nuchtere toestand en gevoede toestand. De dosis moet naar behoren aangepast worden, d.w.z. bij patiënten behandeld met 450 mg of 300 mg met voedsel, moet de dosis verhoogd worden naar respectievelijk 750 mg of 450 mg ingenomen op een nuchtere maag (zie rubriek 5.2) en bij patiënten behandeld met 150 mg met voedsel moet de behandeling worden gestaakt. Voor een daaropvolgende dosisaanpassing en behandelingsaanbevelingen voor bijwerkingen, dient tabel 1 gevolgd te worden (zie rubriek 4.2). De maximale toegestane dosis in nuchtere toestand is 750 mg (zie rubriek 5.2).
Patiënten moeten worden geïnstrueerd grapefruit en grapefruitsap te vermijden omdat deze CYP3A in de darmwand kunnen remmen en de biologische beschikbaarheid van ceritinib kunnen verhogen.
4.6 Vruchtbaarheid, zwangerschap en borstvoeding
Vrouwen die zwanger kunnen worden/Anticonceptie
Vrouwen die zwanger kunnen worden, moet worden geadviseerd een zeer effectieve anticonceptiemethode te gebruiken tijdens de behandeling met ceritinib en gedurende minimaal 3 maanden na de stopzetting ervan (zie rubriek 4.5).
Zwangerschap
Er zijn geen of een beperkte hoeveelheid gegevens over het gebruik van ceritinib bij zwangere vrouwen.
Dieronderzoek heeft onvoldoende gegevens opgeleverd wat betreft reproductietoxiciteit (zie rubriek 5.3).
Ceritinib mag niet tijdens de zwangerschap worden gebruikt, tenzij de klinische toestand van de vrouw behandeling met ceritinib noodzakelijk maakt.
Borstvoeding
Het is niet bekend of ceritinib/metabolieten in de moedermelk wordt/worden uitgescheiden. Risico voor pasgeborenen/zuigelingen kan niet worden uitgesloten.
Er moet worden besloten of borstvoeding moet worden gestaakt of dat behandeling met ceritinib moet worden gestaakt dan wel niet moet worden ingesteld, waarbij het voordeel van borstvoeding voor het kind en het voordeel van behandeling voor de vrouw in overweging moeten worden genomen (zie rubriek 5.3).
Vruchtbaarheid
Het is niet bekend of ceritinib bij mannelijke en vrouwelijke patiënten onvruchtbaarheid kan veroorzaken (zie rubriek 5.3).
4.7 Beïnvloeding van de rijvaardigheid en het vermogen om machines te bedienen
Zykadia heeft geringe invloed op de rijvaardigheid en op het vermogen om machines te bedienen. Tijdens de behandeling is bij het besturen van voertuigen of het bedienen van machines voorzichtigheid geboden, omdat patiënten last kunnen hebben van vermoeidheid of visusstoornissen.
4.8 Bijwerkingen
Samenvatting van het veiligheidsprofiel
De hieronder beschreven bijwerkingen weerspiegelen de blootstelling aan ceritinib 750 mg eenmaal daags in nuchtere toestand bij 925 patiënten met ALK-positief gevorderd NSCLC over een totaal van zeven klinische onderzoeken waaronder twee gerandomiseerde fase 3-onderzoeken met werkzame controle (onderzoeken A2301 en A2303).
De mediane duur van blootstelling aan ceritinib 750 mg in nuchtere toestand was 44,9 weken (bereik: 0,1 tot 200,1 weken).
Bijwerkingen met een incidentie van ≥10% bij patiënten die behandeld werden met ceritinib 750 mg in nuchtere toestand waren diarree, misselijkheid, braken, vermoeidheid, afwijkende leverfunctietests, buikpijn, verminderde eetlust, gewichtsverlies, obstipatie, verhoogde creatininewaarde in bloed, huiduitslag, anemie en slokdarmaandoening.
Graad 3-4 bijwerkingen met een incidentie van ≥5% bij patiënten die behandeld werden met ceritinib 750 mg in nuchtere toestand waren afwijkende leverfunctietests, vermoeidheid, braken, hyperglykemie, misselijkheid en diarree.
In het dosisoptimalisatieonderzoek A2112 (ASCEND-8) bij zowel eerder behandelde als niet eerder behandelde patiënten met ALK-positief gevorderd NSCLC, kwam het algehele veiligheidsprofiel van ceritinib bij de aanbevolen dosis van 450 mg met voedsel (N = 108) overeen met ceritinib 750 mg in nuchtere toestand (N = 110), behalve voor een reductie in gastro-intestinale bijwerkingen, terwijl een vergelijkbare steady-state blootstelling werd bekomen (zie rubriek 5.1 en subrubriek “Gastro-intestinale bijwerkingen” hieronder).
Lijst van bijwerkingen in tabelvorm
Tabel 2 geeft de frequentiecategorie weer van de bijwerkingen gemeld voor ceritinib bij patiënten behandeld met de startdosis van 750 mg in nuchtere toestand (N = 925) in zeven klinische onderzoeken. De frequentie van de geselecteerde gastro-intestinale bijwerkingen (diarree, misselijkheid en braken) is gebaseerd op patiënten die behandeld werden met een dosis van 450 mg eenmaal daags met voedsel (N = 108).
De bijwerkingen zijn vermeld per systeem/orgaanklasse volgens gegevensbank MedDRA. Binnen elke systeem/orgaanklasse zijn de bijwerkingen gerangschikt aan de hand van de frequentie, met de meest voorkomende reacties als eerste. Daarnaast is ook voor elke bijwerking de bijbehorende frequentiecategorie gebaseerd op de volgende afspraak (CIOMS III) vermeld: zeer vaak (≥1/10), vaak (≥1/100, <1/10), soms (≥1/1.000, <1/100), zelden (≥1/10.000, <1/1.000), zeer zelden (<1/10.000) en niet bekend (kan met de beschikbare gegevens niet worden bepaald). Binnen elke frequentiegroep zijn bijwerkingen gerangschikt naar afnemende ernst.
Tabel 2 Bijwerkingen bij patiënten behandeld met ceritinib
| Systeem/orgaanklasse | Ceritinib N = 925 % | Frequentiecategorie |
| Bloed- en lymfestelselaandoeningen | ||
| Anemie | 15,2 | Zeer vaak |
| Voedings- en stofwisselingsstoornissen | ||
| Verminderde eetlust | 39,5 | Zeer vaak |
| Hyperglykemie | 9,4 | Vaak |
| Hypofosfatemie | 5,3 | Vaak |
| Oogaandoeningen | ||
| Visusstoornisa | 7,0 | Vaak |
| Hartaandoeningen | ||
| Pericarditisb | 5,8 | Vaak |
| Bradycardiec | 2,3 | Vaak |
| Ademhalingsstelsel-, borstkas- en mediastinumaandoeningen | ||
| Pneumonitisd | 2,1 | Vaak |
| Maagdarmstelselaandoeningen | ||
| Diarreee | 59,3 | Zeer vaak |
| Misselijkheide | 42,6 | Zeer vaak |
| Brakene | 38,0 | Zeer vaak |
| Buikpijnf | 46,1 | Zeer vaak |
| Obstipatie | 24,0 | Zeer vaak |
| Slokdarmaandoeningg | 14,1 | Zeer vaak |
| Pancreatitis | 0,5 | Soms |
| Lever- en galaandoeningen | ||
| Afwijkende leverfunctietestsh | 2,2 | Vaak |
| Hepatotoxiciteiti | 1,1 | Soms |
| Huid- en onderhuidaandoeningen | ||
| Huiduitslagj | 19,6 | Zeer vaak |
| Nier- en urinewegaandoeningen | ||
| Nierfalenk | 1,8 | Vaak |
| Nierfunctiestoornisl | 1,0 | Vaak |
| Algemene aandoeningen en toedieningsplaatsstoornissen | ||
| Vermoeidheidm | 48,4 | Zeer vaak |
Onderzoeken
Afwijkende leverfunctietestsn 60,5 Zeer vaak Gewichtsverlies 27,6 Zeer vaak Verhoogde creatininewaarde in bloed 22,1 Zeer vaak QT-verlenging op elektrocardiogram 9,7 Vaak Lipase verhoogd 4,8 Vaak Amylase verhoogd 7,0 Vaak Omvat gevallen gemeld binnen de gegroepeerde termen:
a Visusstoornis (verminderd gezichtsvermogen, wazig zien, fotopsie, zwevende deeltjes in het glasvocht, verminderde gezichtsscherpte, accommodatiestoornis, presbyopie) b Pericarditis (pericardeffusie, pericarditis)
c Bradycardie (bradycardie, sinusbradycardie)
d Pneumonitis (interstitiële longziekte, pneumonitis)
e De frequentie van deze geselecteerde gastro-intestinale bijwerkingen (diarree, misselijkheid en braken) is gebaseerd op patiënten die behandeld werden met de aanbevolen dosis van 450 mg ceritinib eenmaal daags met voedsel (N = 108) in het onderzoek A2112 (ASCEND-8) (zie subrubriek “Gastro-intestinale bijwerkingen” hieronder)
f Buikpijn (buikpijn, pijn in de bovenbuik, abdominaal ongemak, epigastrisch ongemak) g Slokdarmaandoening (dyspepsie, gastro-oesofageale refluxziekte, dysfagie) h Afwijkende leverfunctietests (afwijkende leverfunctie, hyperbilirubinemie) i Hepatotoxiciteit (geneesmiddelgeïnduceerde leverbeschadiging, cholestatische hepatitis, hepatocellulair letsel, hepatotoxiciteit)
j Huiduitslag (huiduitslag, acneïforme dermatitis, maculopapulaire huiduitslag) k Nierfalen (acute nierschade, nierfalen)
l Nierfunctiestoornis (azotemie, nierfunctiestoornis)
m Vermoeidheid (vermoeidheid, asthenie)
n Afwijkende leverfunctietests (alanineaminotransferase verhoogd, aspartaataminotransferase verhoogd, gamma-glutamyltransferase verhoogd, bilirubine in bloed verhoogd, transaminasen verhoogd, leverenzymen verhoogd, afwijkende leverfunctietests, verhoogde leverfunctietests, verhoogd bloedalkalinefosfatase)
Ouderen (≥65 jaar)
Binnen zeven klinische onderzoeken waren 168 van de 925 met ceritinib behandelde patiënten (18,2%) 65 jaar of ouder. Het veiligheidsprofiel bij patiënten van 65 jaar of ouder kwam overeen met dat bij patiënten jonger dan 65 jaar (zie rubriek 4.2). Er zijn geen veiligheidsgegevens voor patiënten ouder dan 85 jaar.
Hepatotoxiciteit
In klinische onderzoeken met ceritinib zijn bij minder dan 1% van de patiënten gelijktijdige verhogingen waargenomen van ALAT of ASAT hoger dan 3× ULN en totaal bilirubine hoger dan 2× ULN zonder verhoogd alkalische fosfatase. Verhogingen van ALAT tot graad 3 of 4 werden waargenomen bij 25% van de patiënten die ceritinib kregen. Bij 40,6% van de patiënten werden voorvallen van hepatotoxiciteit behandeld met onderbreking van de behandeling of dosisverlaging. In klinische onderzoeken met ceritinib was bij 1% van de patiënten permanente stopzetting van de behandeling noodzakelijk (zie rubriek 4.2 en 4.4).
Leverfunctietests, waaronder ALAT, ASAT en totaal bilirubine, moeten voor aanvang van de behandeling worden uitgevoerd, elke 2 weken gedurende de eerste drie maanden van de behandeling en vervolgens maandelijks, maar vaker bij graad 2, 3 of 4 verhogingen. De patiënten moeten worden gemonitord op abnormale waarden voor de leverfunctietests en behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Gastro-intestinale bijwerkingen
Misselijkheid, diarree en braken waren enkele van de meest gemelde gastro-intestinale voorvallen. In het dosisoptimalisatieonderzoek A2112 (ASCEND-8) bij zowel eerder behandelde als niet eerder behandelde patiënten met ALK-positief gevorderd NSCLC bij de aanbevolen dosis van 450 mg ceritinib met voedsel (N=108), waren de bijwerkingen van diarree, misselijkheid en braken hoofdzakelijk van graad 1 (52,8%) en graad 2 (22,2%). Voorvallen van graad 3 van diarree en braken werden elk gemeld bij twee verschillende patiënten (1,9%). Gastro-intestinale voorvallen werden voornamelijk behandeld met gelijktijdige toediening van geneesmiddelen als anti-emetica/antidiarrhoica. Bij negen patiënten (8,3%) was een onderbreking van de studiedosis nodig omwille van diarree, misselijkheid of braken. Bij één patiënt (0,9%) was er dosisaanpassing nodig. In de armen met 450 mg met voedsel en 750 mg in nuchtere toestand, waren er geen patiënten met voorvallen van diarree, misselijkheid of braken bij wie stopzetting van de studiebehandeling noodzakelijk was. In hetzelfde onderzoek was de incidentie en de ernst van gastro-intestinale bijwerkingen verminderd bij patiënten die behandeld werden met 450 mg ceritinib met voedsel (diarree 59,3%, misselijkheid 42,6%, braken 38,0%; 1,9% meldde een voorval van graad 3) in vergelijking met 750 mg in nuchtere toestand voedsel (diarree 80,0%, misselijkheid 60,0%, braken 65,5%; 17,3% meldde een voorval van graad 3). Patiënten moeten worden behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Verlenging QT-interval
Bij met ceritinib behandelde patiënten is QTc-verlenging waargenomen. Binnen de zeven klinische onderzoeken deden zich bij 9,7% van de met ceritinib behandelde patiënten voorvallen van QT-verlenging voor (elke graad), waaronder voorvallen van graad 3 of 4 bij 2,1% van de patiënten. Deze voorvallen maakten bij 2,1% van de patiënten dosisverlaging of onderbreking van de behandeling noodzakelijk en leidden bij 0,2% van de patiënten tot stopzetting van de behandeling.
Behandeling met ceritinib wordt niet aanbevolen bij patiënten met het congenitale lange-QT-syndroom of patiënten die geneesmiddelen gebruiken waarvan bekend is dat ze het QTc-interval verlengen (zie rubriek 4.4 en 4.5). Extra voorzichtigheid is geboden wanneer ceritinib wordt toegediend aan patiënten met een verhoogd risico op torsade de pointes tijdens de behandeling met een QTc-verlengend geneesmiddel.
Patiënten moeten worden gemonitord op QT-verlenging en behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Bradycardie
Binnen de zeven klinische onderzoeken werden bij 2,3% van de patiënten voorvallen van bradycardie en/of sinusbradycardie (hartslag lager dan 60 bpm) (alle van graad 1) gemeld. Deze voorvallen maakten dosisverlaging of onderbreking noodzakelijk bij 0,2% van de patiënten. Geen van deze voorvallen leidde tot stopzetting van de behandeling met ceritinib. Het gelijktijdige gebruik van geneesmiddelen die gepaard gaan met bradycardie moet zorgvuldig worden beoordeeld. Patiënten die symptomatische bradycardie ontwikkelen, moeten worden behandeld zoals aanbevolen in rubriek 4.2 en 4.4.
Interstitiële longziekte/pneumonitis
Ernstige, levensbedreigende of fatale interstitiële longziekte (ILD)/pneumonitis is waargenomen bij met ceritinib behandelde patiënten. Binnen de zeven klinische onderzoeken is ILD/pneumonitis (elke graad) gemeld bij 2,1% van de patiënten behandeld met ceritinib, en voorvallen van graad 3 of 4 bij 1,2% van de patiënten. Deze voorvallen maakten bij 1,1% van de patiënten dosisverlaging of onderbreking van de behandeling noodzakelijk en leidden tot stopzetting van de behandeling bij 0,9% van de patiënten. Patiënten met pulmonale symptomen die duiden op ILD/pneumonitis moeten worden gemonitord. Andere mogelijke oorzaken van ILD/pneumonitis moeten worden uitgesloten (zie rubriek 4.2 en 4.4).
Hyperglykemie
Binnen de zeven klinische onderzoeken werd bij 9,4% van de met ceritinib behandelde patiënten hyperglykemie (alle graden) gemeld; voorvallen van graad 3 of 4 werden gemeld bij 5,4% van de patiënten. Deze voorvallen maakten bij 1,4% van de patiënten dosisverlaging of onderbreking van de behandeling noodzakelijk en leidden tot stopzetting van de behandeling bij 0,1% van de patiënten. Het risico op hyperglykemie was hoger bij patiënten met diabetes mellitus en/of gelijktijdig gebruik van steroïden. Monitoring van de nuchtere glucosewaarden in serum is vereist vóór instelling van een behandeling met ceritinib en vervolgens periodiek zoals klinisch geïndiceerd. Toediening van antihyperglykemische geneesmiddelen moet worden gestart of geoptimaliseerd zoals geïndiceerd (zie rubriek 4.2 en 4.4).
Melding van vermoedelijke bijwerkingen
Het is belangrijk om na toelating van het geneesmiddel vermoedelijke bijwerkingen te melden. Op deze wijze kan de verhouding tussen voordelen en risico’s van het geneesmiddel voortdurend worden gevolgd. Beroepsbeoefenaren in de gezondheidszorg wordt verzocht alle vermoedelijke bijwerkingen te melden via het nationale meldsysteem zoals vermeld in aanhangsel V.
4.9 Overdosering
Er is geen ervaring met overdosering bij de mens gemeld. In alle gevallen van overdosering moeten algemene ondersteunende maatregelen worden ingesteld.
5. FARMACOLOGISCHE EIGENSCHAPPEN
5.1 Farmacodynamische eigenschappen
Farmacotherapeutische categorie: antineoplastische middelen, anaplastisch lymfoomkinase (ALK)-remmers, ATC-code: L01ED02.
Werkingsmechanisme
Ceritinib is een oraal zeer selectieve en krachtige ALK-remmer. Ceritinib remt zowel in vitro als in vivo de autofosforylatie van ALK, de ALK-gemedieerde fosforylatie van 'downstream-signalling' eiwitten en de proliferatie van ALK-afhankelijke kankercellen.
ALK-translocatie bepaalt de expressie van het resulterende fusie-eiwit en de resulterende afwijkende ALK-signalering bij NSCLC. In de meeste gevallen van NSCLC is EML4 de translocatiepartner voor ALK; dit genereert een EML4-ALK-fusie-eiwit dat het proteïnekinasedomein van ALK bevat dat is gefuseerd met het N-terminale gedeelte van EML4. Aangetoond werd dat ceritinib in een NSCLC-cellijn (H2228) effectief de EML4-ALK-activiteit tegenging, resulterend in remming van de celproliferatie in vitro en regressie van tumoren in van H2228 afkomstige xenotransplantaten bij muizen en ratten.
Klinische werkzaamheid en veiligheid
Niet eerder behandeld ALK-positief gevorderd NSCLC – gerandomiseerd fase 3-onderzoek A2301 (ASCEND-4)
De werkzaamheid en de veiligheid van ceritinib voor de behandeling van gevorderd ALK-positief NSCLC bij patiënten die nog geen eerdere systemische behandeling als antikankertherapie hebben gekregen (inclusief ALK-remmer), met uitzondering van neoadjuvante of adjuvante therapie, zijn aangetoond in het mondiale, gerandomiseerde, multicenter, open-label fase 3-onderzoek A2301.
In totaal werden 376 patiënten gerandomiseerd in een verhouding van 1:1 (gestratificeerd op basis van de WGO-performancestatus, eerdere adjuvante/neoadjuvante chemotherapie en de aanwezigheid/afwezigheid van een hersenmetastase bij screening) naar ceritinib (750 mg per dag, op een nuchtere maag) of chemotherapie (op basis van de keuze van de onderzoeksarts was dat pemetrexed [500 mg/m2] plus cisplatine [75 mg/m2] of carboplatine [AUC 5-6], elke 21 dagen toegediend). Patiënten die zonder progressieve ziekte 4 chemotherapiecycli (inductie) voltooiden, kregen vervolgens elke 21 dagen pemetrexed (500 mg/m2) als enige onderhoudstherapie. Honderdnegenentachtig (189) patiënten werden gerandomiseerd naar ceritinib en honderdzevenentachtig (187) naar chemotherapie.
De mediane leeftijd was 54 jaar (bereik: 22 tot 81 jaar); 78,5% van de patiënten was jonger dan 65 jaar. Een totaal van 57,4% van de patiënten was vrouw. 53,7% van de studiepopulatie was Kaukasisch, 42,0% Aziatisch, 1,6% negroïde en 2,6% van een ander ras. De meerderheid van patiënten had adenocarcinoom (96,5%) en had ofwel nooit gerookt of was voormalige roker (92,0%). De Eastern Cooperative Oncology Group (ECOG)-performancestatus was 0/1/2 bij 37,0%/56,4%/6,4% van de patiënten, en 32,2% had een hersenmetastase bij baseline. 59,5% van de patiënten met hersenmetastase bij baseline kreeg geen voorafgaande radiotherapie van de hersenen. Patiënten met symptomatische CZS (centraal zenuwstelsel) -metastasen die neurologisch instabiel waren of verhoogde dosissen steroïden nodig hadden om CZS-klachten onder controle te houden binnen de 2 weken voor screening, werden uitgesloten van de studie.
De patiënten mochten de toegewezen onderzoeksbehandeling langer blijven gebruiken dan het moment waarop voor het eerst progressie optrad, als ze er volgens de onderzoeksarts klinisch voordeel van zouden houden. Patiënten gerandomiseerd naar de behandelingsgroep met chemotherapie konden overstappen naar ceritinib bij aan de hand van RECIST gedefinieerde ziekteprogressie bevestigd door de onafhankelijke geblindeerde beoordelingscommissie (BIRC). Honderdenvijf (105) van de 145 patiënten (72,4%) in de chemotherapiegroep stopten met de behandeling en kregen vervolgens een ALK-remmer als eerste antineoplastische therapie. Van deze patiënten kregen er 81 ceritinib.
De mediane duur van de follow-up was 19,7 maanden (van randomisatie tot de datum waarop de laatste gegevens werden opgenomen) bij de primaire analyse.
De primaire doelstelling van het onderzoek werd gehaald aangezien door de BIRC een statistisch significante verbetering van de progressievrije overleving (PFS) werd vastgesteld (zie tabel 3 en afbeelding 1). Het PFS-voordeel van ceritinib was consistent wat betreft de beoordelingen van de onderzoekers en over verschillende subgroepen, waaronder leeftijd, geslacht, ras, rokerscategorie, ECOG-performancestatus en ziektelast.
Op het moment van de primaire analyse waren de gegevens met betrekking tot algehele overleving (OS) nog niet matuur met 107 gevallen van overlijden die ongeveer 42,3% van de vereiste voorvallen vormden voor de uiteindelijke OS-analyse.
De werkzaamheidsgegevens van onderzoek A2301 zijn samengevat in tabel 3 en de Kaplan-Meier-curves voor PFS en OS zijn weergegeven in respectievelijk afbeelding 1 en afbeelding 2.
Tabel 3 ASCEND-4 (onderzoek A2301) – Werkzaamheidsresultaten bij patiënten met niet eerder behandeld ALK-positief gevorderd NSCLC (primaire analyse)
Ceritinib
(N = 189)
Chemotherapie
(N = 187) Progressievrije overleving (op basis van de
BIRC)
Aantal voorvallen, n (%) 89 (47,1) 113 (60,4) Mediaan, maandend (95%-BI) 16,6 (12,6; 27,2) 8,1 (5,8; 11,1) HR (95%-BI)a 0,55 (0,42; 0,73) p-waardeb <0,001 Algehele overlevingc
Aantal voorvallen, n (%) 48 (25,4) 59 (31,6) Mediaan, maandend (95%-BI) NE (29,3; NE) 26,2 (22,8; NE) OS-percentage na 24 maandend, %
(95%-BI)
70,6 (62,2; 77,5) 58,2 (47,6; 67,5)
HR (95%-BI)a 0,73 (0,50; 1,08) p-waardeb 0,056 Tumorrespons (op basis van de BIRC)
Algeheel responspercentage (95%-BI) 72,5% (65,5; 78,7) 26,7% (20,5; 33,7) Duur van de respons (op basis van de BIRC)
Aantal responders 137 50 Mediaan, maandend (95%-BI) 23,9 (16,6; NE) 11,1 (7,8; 16,4) Voorvalvrij percentage na 18 maandend,
% (95%-BI)
59,0 (49,3; 67,4) 30,4 (14,1; 48,6)
HR = hazardratio; BI = betrouwbaarheidsinterval; BIRC = onafhankelijke geblindeerde beoordelingscommissie (Blinded Independent Review Committee); NE = niet te schatten (Not Estimable)
a Gebaseerd op de gestratificeerde 'proportional hazards'-analyse van Cox. b Gebaseerd op de gestratificeerde log-ranktest.
c OS-analyse was niet aangepast voor de effecten van crossover.
d Geschat door gebruik te maken van de Kaplan-Meier-methode.
Afbeelding 1 ASCEND-4 (onderzoek A2301) – Kaplan-Meier-curves van progressievrije overleving zoals beoordeeld door de BIRC (primaire analyse)
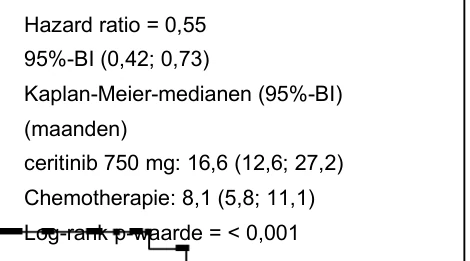
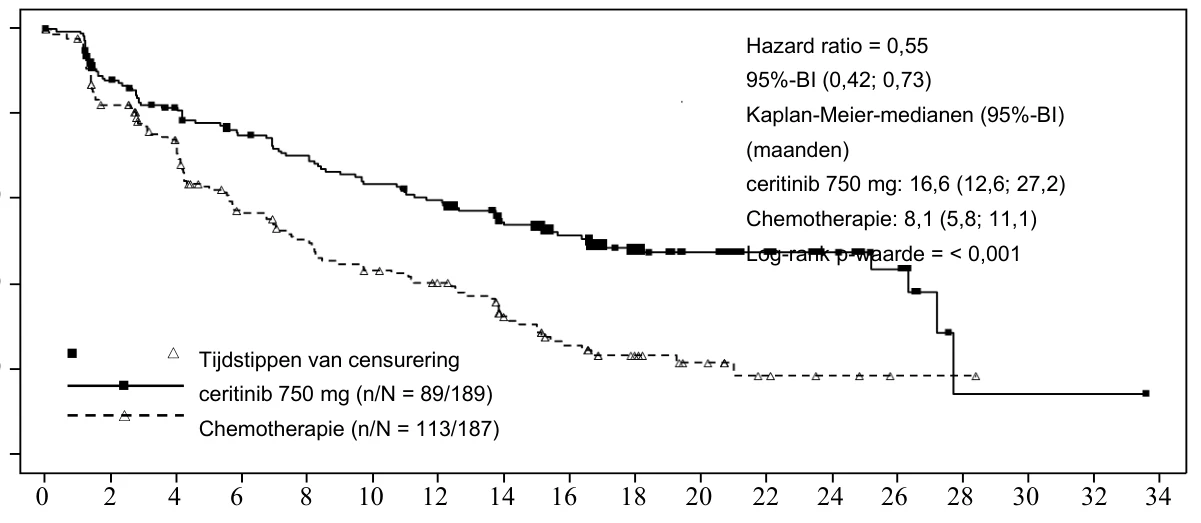
Aantal patiënten dat nog steeds risico loopt
Tijd (maanden) 0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 ceritinib 750 mg 189 155 139 125 116 105 98 76 59 43 32 23 16 11 1 1 1 0
Chemotherapie 187 136 114 82 71 60 53 35 24 16 11 5 3 1 1 0 0 0
Bij de finale OS-analyse waren 113 (59,8%) patiënten overleden in de behandelingsgroep met ceritinib en 122 (65,2%) in de behandelingsgroep met chemotherapie. De mediane OS was 62,9 maanden (95%-BI: 44,2; 77,6) en 40,7 maanden (95%-BI: 28,5; 54,5) voor respectievelijk de behandelingsgroep met ceritinib en de behandelingsgroep met chemotherapie. Er was een statistisch significante verlaging van 24% in het risico op overlijden in de behandelingsgroep met ceritinib vergeleken met de behandelingsgroep met chemotherapie (HR 0,76; 95%-BI: 0,59; 0,99; p=0,020). Er was een hoge mate van crossover, waarbij 61,5% van de patiënten in de behandelingsgroep met chemotherapie overstapte op ceritinib. Daarnaast ontvingen patiënten in beide behandelingsgroepen eerstelijns antineoplastische therapieën, waaronder andere ALK-remmers, die de OS-uitkomst beïnvloedden.
10
6
4
2
0 22
20
18
16
14
12 32
30 28
26
24
8 34
Waar
s
c
hi
jn
li
jk
he
id (%
)
d
at
er
geen
v
oor
v
al
len
pl
aats
v
i
nd
en
20
100
80
60
40
0
Tijd (maanden)
Afbeelding 2 ASCEND-4 (onderzoek A2301) – Kaplan-Meier-curve van de algehele overleving per behandelingsgroep (finale OS-analyse)
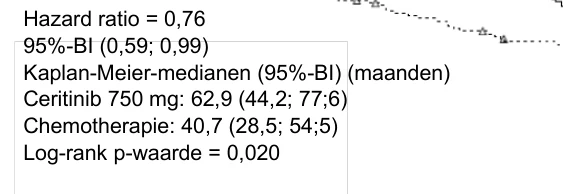
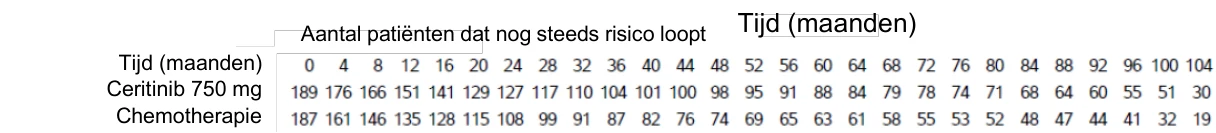
In onderzoek A2301 werden 44 patiënten met meetbare hersenmetastase bij baseline met ten minste één radiologische beoordeling van de hersenen na baseline (22 patiënten in de behandelingsgroep met ceritinib en 22 patiënten in de behandelingsgroep met chemotherapie) door een neuroradioloog van de BIRC volgens de gemodificeerde RECIST 1.1 (d.w.z. maximaal 5 laesies in de hersenen) op intracraniële respons beoordeeld. De overall intracraniële response rate (OIRR) was hoger in de behandelingsgroep met ceritinib (72,7%, 95%-BI: 49,8; 89,3) in vergelijking met de behandelingsgroep met chemotherapie (27,3%, 95%-BI: 10,7; 50,2).
De mediane PFS zoals vastgesteld door de BIRC op basis van RECIST 1.1 was langer in de behandelingsgroep met ceritinib dan in de behandelingsgroep met chemotherapie. Dat was het geval voor de subgroepen van patiënten met hersenmetastasen en zonder hersenmetastasen. De mediane PFS bij patiënten met hersenmetastasen was 10,7 maanden (95%-BI: 8,1; 16,4) versus 6,7 maanden (95%-BI: 4,1; 10,6) in de behandelingsgroepen met respectievelijk ceritinib en chemotherapie, met HR 0,70 (95%-BI: 0,44; 1,12). De mediane PFS bij patiënten zonder hersenmetastasen was 26,3 maanden (95%-BI: 15,4; 27,7) versus 8,3 maanden (95%-BI: 6,0; 13,7) in de behandelingsgroepen met respectievelijk ceritinib en chemotherapie, met HR 0,48 (95%-BI: 0,33; 0,69).
Eerder behandeld ALK-positief gevorderd NSCLC-gerandomiseerd fase 3-onderzoek A2303 (ASCEND-5)
De werkzaamheid en de veiligheid van ceritinib voor de behandeling van ALK-positief gevorderd NSCLC bij patiënten die eerder een behandeling met crizotinib hebben gekregen, zijn aangetoond in het mondiale, gerandomiseerde, multicenter, open-label fase 3-onderzoek A2303.
In totaal waren 231 patiënten met gevorderd ALK-positief NSCLC die al eerder met crizotinib en chemotherapie waren behandeld (een of twee doseringsschema's waaronder een op platina gebaseerd doublet) in de analyse opgenomen. Honderdvijftien (115) patiënten waren gerandomiseerd naar de groep die ceritinib kreeg en honderdzestien (116) patiënten naar de groep die chemotherapie kreeg (pemetrexed of docetaxel). Drieënzeventig (73) patiënten kregen docetaxel en 40 patiënten kregen pemetrexed. In de groep die ceritinib kreeg, werden 115 patiënten behandeld met 750 mg eenmaal daags in nuchtere toestand. De mediane leeftijd was 54,0 jaar (bereik: 28 tot 84 jaar) en 77,1% van de patiënten was jonger dan 65 jaar. In totaal was 55,8% van de patiënten een vrouw. 64,5% van de onderzoekspopulatie was Kaukasisch, 29,4% was Aziatisch, 0,4% was negroïde en 2,6% was van een ander ras. De meerderheid van de patiënten had een adenocarcinoom (97,0%) en had nooit eerder 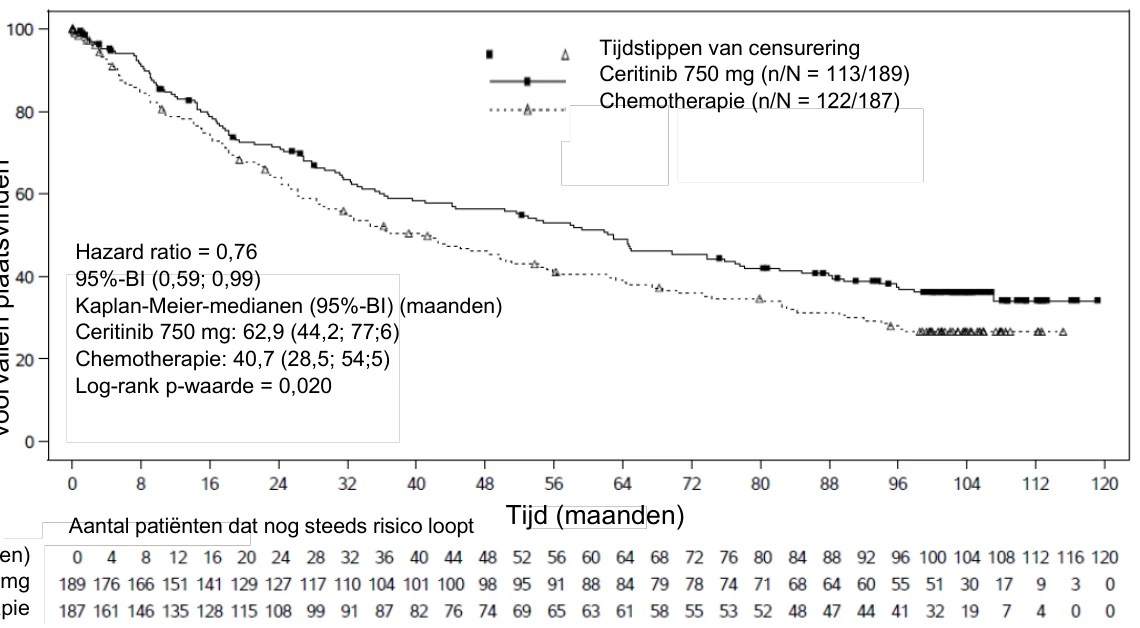
Waar
s
c
hij
n
lij
k
he
id (%
)
d
at
er gee
n
v
oor
v
all
en p
la
ats
v
ind
en
Tijd (maanden)
Ceritinib 750 mg
Chemotherapie 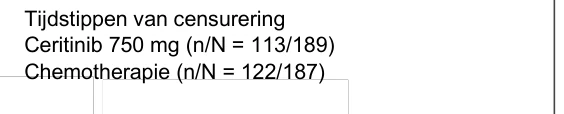
gerookt of was ex-roker (96,1%). De ECOG -performancestatus was 0/1/2 bij respectievelijk 46,3% / 47,6% / 6,1% van de patiënten en 58,0% van de patiënten had bij baseline een hersenmetastase. Alle patiënten waren eerst met crizotinib behandeld. Alle patiënten op één na hadden eerder al chemotherapie gekregen (waaronder een platinadoublet) voor gevorderde ziekte; 11,3% van de patiënten in de behandelingsgroep met ceritinib en 12,1% van de patiënten in de behandelingsgroep met chemotherapie had twee eerdere chemotherapiebehandelingen ondergaan voor gevorderde ziekte.
De patiënten mochten de toegewezen onderzoeksbehandeling langer blijven gebruiken dan het moment waarop voor het eerst progressie optrad, als ze er volgens de onderzoeksarts klinisch voordeel van zouden houden. Patiënten gerandomiseerd naar de behandelingsgroep met chemotherapie konden overstappen om ceritinib te krijgen bij RECIST-gedefinieerde ziekteprogressie bevestigd door de onafhankelijke geblindeerde beoordelingscommissie (BIRC).
De mediane duur van de follow-up was 16,5 maanden (van randomisatie tot de datum waarop de laatste gegevens werden opgenomen) bij de primaire analyse.
Het primaire eindpunt van het onderzoek werd gehaald aangezien door de BIRC een statistisch significante verbetering van de PFS werd vastgesteld met een geschatte risicovermindering van 51% in de behandelingsgroep met ceritinib in vergelijking met de behandelingsgroep met chemotherapie (zie tabel 4 en afbeelding 3). Het PFS-voordeel van ceritinib was consistent over verschillende subgroepen, waaronder leeftijd, geslacht, ras, rokerscategorie, ECOG-performancestatus en de aanwezigheid van hersenmetastasen of eerdere respons op crizotinib. Het voordeel in PFS werd verder ondersteund door beoordelingen van lokale onderzoekers en door overall response rate (ORR)- en disease control rate (DCR)-analyses.
De gegevens met betrekking tot algehele overleving waren bij de primaire analyse nog niet matuur met 48 (41,7%) voorvallen in de behandelingsgroep met ceritinib en 50 (43,1%) voorvallen in de behandelingsgroep met chemotherapie, wat overeenkomt met ongeveer 50% van de vereiste voorvallen voor de uiteindelijke analyse van algehele overleving. Bovendien kregen 81 patiënten (69,8%) in de behandelingsgroep met chemotherapie vervolgens ceritinib als eerste antineoplastische therapie na stopzetting van de onderzoeksbehandeling.
De werkzaamheidsgegevens van onderzoek A2303 zijn samengevat in tabel 4 en de Kaplan-Meier-curves voor PFS en OS zijn weergegeven in respectievelijk afbeelding 3 en 4.
Tabel 4 ASCEND-5 (onderzoek A2303) – Overzicht van de werkzaamheidsresultaten bij patiënten met eerder behandeld ALK-positief metastatisch/gevorderd NSCLC (primaire analyse)
Ceritinib
(N = 115)
Chemotherapie
(N = 116) Duur van follow-up
Mediaan (maanden) (min – max)
16,5
(2,8 – 30,9)
Progressievrije overleving (op basis van de
BIRC)
Aantal voorvallen, n (%) 83 (72,2%) 89 (76,7%) Mediaan, maanden (95%-BI) 5,4 (4,1; 6,9) 1,6 (1,4; 2,8) HR (95%-BI)a 0,49 (0,36; 0,67) p-waardeb < 0,001 Algehele overlevingc
Aantal voorvallen, n (%) 48 (41,7%) 50 (43,1%) Mediaan, maanden (95%-BI) 18,1 (13,4; 23,9) 20,1 (11,9; 25,1) HR (95%-BI)a 1,00 (0,67; 1,49) p-waardeb 0,496 Tumorresponsen (op basis van de BIRC)
Objectief responspercentage (95%-BI) 39,1% (30,2; 48,7) 6,9% (3,0; 13,1) Responsduur
Aantal responders 45 8 Mediaan, maandend (95%-BI) 6,9 (5,4; 8,9) 8,3 (3,5; NE) Schatting van de waarschijnlijkheid dat er
9 maanden later geen voorvallen hebben
plaatsgevondend (95%-BI)
31,5% (16,7%;
47,3%)
45,7% (6,9%; 79,5%)
HR = hazardratio; BI = betrouwbaarheidsinterval; BIRC = onafhankelijke geblindeerde beoordelingscommissie (Blinded Independent Review Committee); NE = niet te schatten (Not Estimable)
a Gebaseerd op de gestratificeerde 'proportional hazards'-analyse van Cox. b Gebaseerd op de gestratificeerde log-ranktest.
c De analyse van de algehele overleving werd niet aangepast voor de mogelijk verstorende effecten van crossover.
d Geschat door gebruik te maken van de Kaplan-Meier-methode.
Tijdstippen van censurering Ceritinib 750 mg (n/N = 83/115) Chemotherapie (n/N = 89/116)
Kaplan-Meier-medianen (95%-BI) (maanden)
Afbeelding 3 ASCEND-5 (onderzoek A2303) – Kaplan-Meier-curve van progressievrije overleving zoals beoordeeld door de BIRC (primaire analyse)
100
80
60
40
20
0
Aantal patiënten dat nog steeds risico loopt
Tijd (maanden) 0 2 4 6 8 10 12 14 16 18 20 22 24
Ceritinib 750 mg 115 87 68 40 31 18 12 9 4 3 2 1 0
Chemotherapie 116 45 26 12 9 6 2 2 2 0 0 0 0
Bij de f OS-analyse, met een mediane duur van follow-up van 110 maanden, waren 102 (88,7%) patiënten overleden in de ceritinibgroep en 88 (75,9%) in de chemotherapiegroep. De mediane OS was 17,7 maanden (95%-BI: 14,2; 23,7) en 20,1 maanden (95%-BI: 11,9; 31,2) voor respectievelijk de ceritinibgroep en de chemotherapiegroep. Er was geen statistisch significant verschil in OS tussen de twee behandelingsgroepen (HR 1,29; 95%-BI: 0,96; 1,72; p=0,955). Er was een hoog percentage vroege crossover, waarbij 88 (76%) van de patiënten in de chemotherapiegroep overstapten op ceritinib. Bovendien kregen patiënten in beide groepen eerstelijns antineoplastische therapieën, waaronder andere ALK-remmers. In het algemeen waren crossover en therapieën in de volgende lijn een belangrijke verstorende factor die mogelijk elk potentieel verschil in OS tussen de behandelingsgroepen heeft afgezwakt.
0 2 4 6 8 10 12 14 16 18 20 22 24
Tijd (maanden)
Waar
s
c
hi
jn
li
jk
he
id (%
)
d
at
er gee
n
v
oor
v
all
en p
la
ats
v
ind
en
Afbeelding 4 ASCEND-5 (onderzoek A2303) – Kaplan-Meiercurve van de algehele overleving per behandelingsgroep (finale OS analyse)
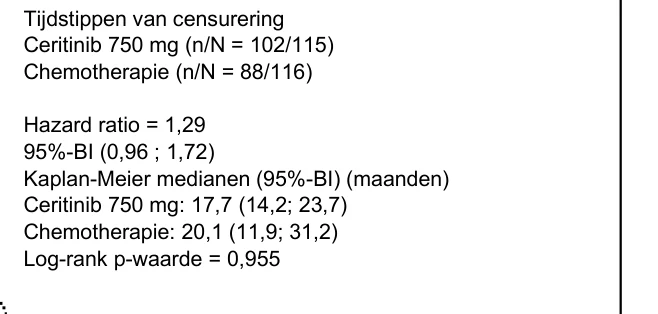
In onderzoek A2303 werden 133 patiënten met hersenmetastase bij baseline (66 patiënten in de behandelingsgroep met ceritinib en 67 patiënten in de behandelingsgroep met chemotherapie) door een neuroradioloog van de BIRC volgens de gemodificeerde RECIST 1.1 (d.w.z. tot maximaal 5 laesies in de hersenen) op intracraniële respons beoordeeld. De OIRR bij patiënten die meetbare ziekte in de hersenen hadden bij baseline en bij ten minste één beoordeling na baseline was hoger in de behandelingsgroep met ceritinib (35,3%, 95%-BI: 14,2; 61,7) in vergelijking met de behandelingsgroep met chemotherapie (5,0%, 95%-BI: 0,1; 24,9). De mediane PFS zoals vastgesteld door de BIRC op basis van RECIST 1.1 was langer in de behandelingsgroep met ceritinib dan in de behandelingsgroep met chemotherapie. Dat was het geval voor de subgroepen van patiënten met hersenmetastasen en zonder hersenmetastasen. De mediane PFS bij patiënten met hersenmetastasen was 4,4 maanden (95%-BI: 3,4; 6,2) versus 1,5 maand (95%-BI: 1,3; 1,8) respectievelijk in de behandelingsgroep met ceritinib en in de behandelingsgroep met chemotherapie, met een HR van 0,54 (95%-BI: 0,36; 0,80). De mediane PFS bij patiënten zonder hersenmetastasen was 8,3 maanden (95%-BI: 4,1; 14,0) versus 2,8 maanden (95%-BI: 1,4; 4,1) respectievelijk in de behandelingsgroep met ceritinib en in de behandelingsgroep met chemotherapie, met een HR van 0,41 (95%-BI: 0,24; 0,69).
Dosisoptimalisatieonderzoek A2112 (ASCEND-8)
De effectiviteit van ceritinib 450 mg met voedsel werd beoordeeld in een multicenter, open-label dosisoptimalisatieonderzoek A2112 (ASCEND-8). Een totaal van 147 niet eerder behandelde patiënten met ALK-positief lokaal gevorderd of metastatisch NSCLC werd gerandomiseerd om ofwel ceritinib 450 mg eenmaal daags met voedsel (N = 73) ofwel ceritinib 750 mg eenmaal daags in nuchtere toestand (N = 74) te krijgen. Een belangrijk secundair effectiviteitseindpunt was ORR zoals vastgesteld door de BIRC op basis van RECIST 1.1
De populatiekarakteristieken van de niet eerder behandelde patiënten met ALK-positief lokaal gevorderd of metastatisch NSCLC van de beide armen, 450 mg met voedsel (N=73) en 750 mg in nuchtere toestand (N=74), waren respectievelijk: gemiddelde leeftijd 54,3 en 51,3 jaar, leeftijd minder dan 65 (78,1% en 83,8%), vrouwelijk (56,2% en 47,3%), Kaukasisch (49,3% en 54,1%), Aziatisch (39,7% en 35,1%), nooit gerookt of voormalig roker (90,4% en 95,9%), WHO PS 0 of 1 (91,7% en 91,9%), adenocarcinoom histologie (98,6% en 93,2%), en metastasen naar de hersenen (32,9% en 28,4%).
Effectiviteitsresultaten van ASCEND-8 zijn samengevat in Tabel 5 hieronder 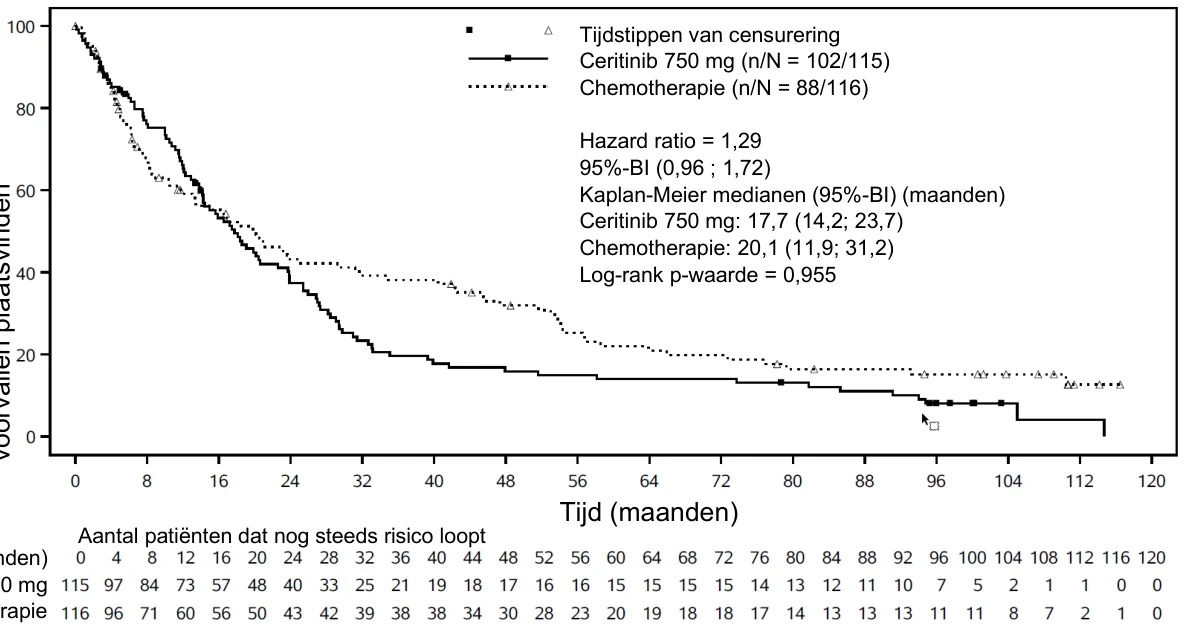

Waar
s
c
hij
n
lij
k
he
id (%
)
d
at
er gee
n
v
oor
v
all
en p
la
ats
v
ind
en
Tijd (maanden)
Ceritinib 750 mg
Chemotherapie
Tabel 5 ASCEND-8 (Onderzoek A2112) - Effectiviteitsresultaten bij patiënten met voorheen onbehandeld ALK-positief lokaal gevorderd of metastatisch NSCLC volgens de BIRC
Effectiviteitsparameter Ceritinib 450 mg met voedsel
(N = 73)
Ceritinib 750 mg in nuchtere toestand (N = 74) Overall Response Rate (ORR:
CR+PR), n (%) (95% BI)a
57 (78,1) (66,9; 86,9)
56 (75,7)
(64,3; 84,9)
BI: Betrouwbaarheidsinterval
Complete Respons (CR), Partiële Respons (PR) bevestigd door herhaalde beoordelingen uitgevoerd niet minder dan 4 weken nadat responscriteria voor het eerst werden gehaald Overall response rate zoals vastgesteld door de BIRC op basis van RECIST 1.1 a Exact binomiaal 95% betrouwbaarheidsinterval
Enkelarmige onderzoeken X2101 en A2201
Het gebruik van ceritinib bij de behandeling van patiënten met ALK-positief NSCLC die eerder behandeld zijn met een ALK-remmer werd onderzocht in twee wereldwijde, multicentrische, open-label fase 1/2-onderzoeken met één arm (onderzoek X2101 en onderzoek A2201).
In onderzoek X2101 werd een totaal van 246 patiënten met ALK-positief NSCLC behandeld met een dosis ceritinib van 750 mg eenmaal daags in nuchtere toestand: 163 waren eerder behandeld met een ALK-remmer en 83 waren niet eerder behandeld met een ALK-remmer. Van de 163 ALK-positieve NSCLC-patiënten die eerder waren behandeld met een ALK-remmer, was de mediane leeftijd 52 jaar (bereik: 24-80 jaar); 86,5% was jonger dan 65 jaar en 54% was vrouw. De meerderheid van de patiënten was Kaukasisch (66,3%) of Aziatisch (28,8%). 93,3% had adenocarcinoom en 96,9% had ofwel nooit gerookt of was voormalig roker. Alle patiënten werden behandeld met ten minste één regime alvorens in het onderzoek opgenomen te worden en 84,0% met twee of meer regimes.
Onderzoek A2201 omvatte 140 patiënten die eerder waren behandeld met 1-3 lijnen cytotoxische chemotherapie gevolgd door behandeling met crizotinib en bij wie vervolgens tijdens behandeling met crizotinib progressie was vastgesteld. De mediane leeftijd was 51 jaar (bereik: 29-80 jaar); 87,1% van de patiënten was jonger dan 65 jaar en 50,0 % was vrouw. De meerderheid van de patiënten was Kaukasisch (60,0%) of Aziatisch (37,9%). 92,1% van de patiënten had adenocarcinoom.
De belangrijkste werkzaamheidsgegevens voor beide onderzoeken zijn samengevat in tabel 6. Finale algehele overleving (OS) data worden getoond voor onderzoek A2201. Voor onderzoek X2101 waren de OS data nog niet matuur ten tijde van de analyse.
Tabel 6 ALK-positief gevorderd NSCLC – overzicht van de werkzaamheidsresultaten uit onderzoeken X2101 en A2201
Onderzoek X2101
ceritinib 750 mg
Onderzoek A2201 ceritinib 750 mg N = 163 N = 140 Duur van follow-up
Mediaan (maanden) (min –
max)
10,2
(0,1 – 24,1)
14,1
(0,1 – 35,5)
Algeheel responspercentage
Onderzoeker (95%-BI) 56,4% (48,5; 64,2) 40,7% (32,5; 49,3) BIRC (95%-BI) 46,0% (38,2; 54,0) 35,7% (27,8; 44,2) Responsduur*
Onderzoeker (maanden,
95%-BI)
8,3 (6,8; 9,7) 10,6 (7,4; 14,7)
BIRC (maanden, 95%-BI) 8,8 (6,0; 13.1) 12,9 (9,3; 18,4) Progressievrije overleving
Onderzoeker (maanden,
95%-BI)
6,9 (5,6; 8,7) 5,8 (5,4; 7,6)
BIRC (maanden,95%-BI) 7,0 (5,7; 8,7) 7,4 (5,6; 10,9) Algehele overleving (maanden,
95%-BI)
16,7 (14,8; NE) 15,6 (13,6; 24,2)
NS = niet schatbaar
Onderzoek X2101: responsen beoordeeld op basis van RECIST 1.0
Onderzoek A2201: responsen beoordeeld op basis van RECIST 1.1
*Omvat alleen patiënten met bevestigde CR, PR
In de onderzoeken X2101 en A2201 werden bij respectievelijk 60,1% en 71,4% van de patiënten hersenmetastasen waargenomen. De ORR, DOR en PFS (volgens beoordeling door de BIRC) voor patiënten met hersenmetastasen bij baseline waren in lijn met de ORR, DOR en PFS gerapporteerd voor de hele populatie van deze onderzoeken.
Niet-adenocarcinoom-histologie
Er is beperkte informatie beschikbaar over patiënten met ALK-positief NSCLC met niet-adenocarcinoom-histologie.
Ouderen
Er zijn beperkte werkzaamheidsgegevens beschikbaar bij oudere patiënten. Er zijn geen werkzaamheidsgegevens beschikbaar bij patiënten ouder dan 85 jaar.
Pediatrische patiënten
Het Europees Geneesmiddelenbureau heeft besloten af te zien van de verplichting voor de fabrikant om de resultaten in te dienen van onderzoek met ceritinib in alle subgroepen van pediatrische patiënten met longcarcinoom (kleincellig en niet-kleincellig) (zie rubriek 4.2 voor informatie over pediatrisch gebruik).
5.2 Farmacokinetische eigenschappen
Absorptie
Bij patiënten worden de piekplasmaspiegels (Cmax) van ceritinib ongeveer 4 tot 6 uur na enkelvoudige orale toediening bereikt. Op basis van de percentages metabolieten in de feces werd de orale absorptie geschat op ≥25%. De absolute biologische beschikbaarheid van ceritinib is niet bepaald.
Bij toediening met voedsel nam de systemische blootstelling aan ceritinib toe. De waarden voor de AUCinf van ceritinib waren ongeveer 39% en 64% hoger (Cmax ongeveer 42% en 58% hoger) bij gezonde vrijwilligers na enkelvoudige toediening van een dosis ceritinib van 750 mg (tablet) met respectievelijk een vetarme maaltijd (met ongeveer 330 kilocalorieën en 9 gram vet) en een vetrijke maaltijd (met ongeveer 1000 kilocalorieën en 58 gram vet), in vergelijking tot de nuchtere toestand.
In dosisoptimalisatieonderzoek A2112 (ASCEND-8) bij patiënten waar ceritinib 450 mg of 600 mg dagelijks met voedsel (ongeveer 100 tot 500 kilocalorieën en 1,5 tot 15 gram vet) vergeleken werd met 750 mg dagelijks in nuchtere toestand (dosis en voedingstoestand van toediening initieel toegelaten), was er geen klinisch betekenisvol verschil in de systemische steady-state blootstelling van ceritinib voor de arm met 450 mg met voedsel (N = 36) in vergelijking met de arm met 750 mg in nuchtere toestand (N = 31), met enkel kleine verhogingen in steady-state AUC (90% BI) met 4% (-13%, 24%) en Cmax (90% BI) met 3% (-14%, 22%). Daartegenover, namen de steady-state AUC (90% BI) en Cmax (90% BI) voor de arm met 600 mg met voedsel (N = 30) met respectievelijk 24% (3%, 49%) en 25% (4%, 49%) toe, in vergelijking met de arm met 750 mg in nuchtere toestand. De maximum aanbevolen dosis ceritinib is 450 mg eenmaal daags met voedsel (zie rubriek 4.2).
Na enkelvoudige orale toediening van ceritinib nam bij patiënten de plasmablootstelling aan ceritinib, zoals weergegeven door Cmax en AUClast, dosisevenredig toe binnen het dosisbereik van 50 tot 750 mg in nuchtere toestand. In tegenstelling tot de gegevens voor een enkelvoudige dosis bleek na herhaalde dagelijkse toediening de Cmin (concentratie vóór toediening) sterker dan dosisevenredig toe te nemen.
Distributie
De binding van ceritinib aan humane plasma-eiwitten in vitro is ongeveer 97%, concentratieonafhankelijk, van 50 ng/ml tot 10.000 ng/ml. Ceritinib vertoont ook, ten opzichte van plasma, een lichte voorkeur voor distributie naar de rode bloedcellen, met een gemiddelde in vitro bloed/plasma-ratio van 1,35. In-vitro-onderzoeken duiden erop dat ceritinib een substraat is voor P-glycoproteïne (P-gp), maar niet voor 'breast cancer resistance protein' (BCRP) of 'multi-resistance protein 2' (MRP2). De in vitro schijnbare passieve permeabiliteit van ceritinib werd als laag vastgesteld.
Bij ratten passeert ceritinib de intacte bloed-hersenbarrière met een liquor/bloed-ratio (AUCinf) voor blootstelling van circa 15%. Er zijn geen gegevens gerelateerd aan de liquor/bloed-ratio voor blootstelling bij de mens.
Biotransformatie
In-vitro-onderzoeken hebben aangetoond dat CYP3A het belangrijkste enzym was dat betrokken is bij de metabole klaring van ceritinib.
Na een enkelvoudige orale toediening van een radioactieve dosis ceritinib van 750 mg in nuchtere toestand was ceritinib de belangrijkste circulerende verbinding in humaan plasma. In totaal werden in plasma 11 circulerende metabolieten in lage spiegels gevonden met een gemiddelde bijdrage aan de radioactiviteit-AUC van ≤2,3% voor elke metaboliet. De belangrijkste geïdentificeerde routes voor biotransformatie bij gezonde proefpersonen waren onder meer mono-oxygenatie, O-dealkylering en N-formylering. Secundaire routes voor biotransformatie betreffende de primaire biotransformatieproducten omvatten glucuronidering en dehydrogenatie. Additie van een thiolgroep aan O-gedealkyleerde ceritinib werd ook waargenomen.
Eliminatie
Na enkelvoudige orale doses van ceritinib in nuchtere toestand varieerde de geometrische gemiddelde schijnbare terminale plasmahalfwaardetijd (T½) van ceritinib bij patiënten van 31 tot 41 uur binnen het dosisbereik van 400 tot 750 mg. Bij dagelijkse orale toediening van ceritinib wordt bij ongeveer 15 dagen steady-state bereikt; deze blijft vervolgens stabiel, met een geometrische gemiddelde accumulatieratio van 6,2 na 3 weken dagelijkse toediening. De geometrische gemiddelde schijnbare klaring (CL/F) van ceritinib was na dagelijkse orale toediening van 750 mg bij steady-state (33,2 liter/uur) lager dan na een enkelvoudige orale dosis van 750 mg (88,5 liter/uur); dit suggereert dat de farmacokinetiek van ceritinib in de loop van de tijd niet-lineair is.
De primaire excretieroute van ceritinib en zijn metabolieten is in de feces. Van een orale dosis wordt gemiddeld 68% als onveranderd ceritinib in de feces teruggevonden. Slechts 1,3% van de toegediende orale dosis wordt in de urine teruggevonden.
Speciale populaties
Leverfunctiestoornis
Het effect van leverfunctiestoornis op de enkelvoudige dosis farmacokinetiek van ceritinib (750 mg in nuchtere toestand) werd beoordeeld bij patiënten met milde (Child-Pugh klasse A; N = 8), matige (Child-Pugh klasse B; N = 7), of ernstige (Child-Pugh klasse C; N = 7) leverfunctiestoornis en bij 8 gezonde vrijwilligers met een normale leverfunctie. De geometrische gemiddelde AUCinf (ongebonden AUCinf) van ceritinib was verhoogd met respectievelijk 18% (35%) en 2% (22%) bij patiënten met milde tot matige leverfunctiestoornis, in vergelijking tot gezonde vrijwilligers met een normale leverfunctie.
De geometrische gemiddelde AUCinf (ongebonden AUCinf) van ceritinib was verhoogd met 66% (108%) bij patiënten met ernstige leverfunctiestoornis in vergelijking tot gezonde vrijwilligers met een normale leverfunctie (zie rubriek 4.2). Bij patiënten met een leverfunctiestoornis is geen specifiek farmacokinetisch onderzoek onder steady-state uitgevoerd.
Nierfunctiestoornis
Bij patiënten met een nierfunctiestoornis is geen specifiek farmacokinetisch onderzoek uitgevoerd. Afgaande op de beschikbare gegevens is de eliminatie van ceritinib via de nieren verwaarloosbaar (1,3% van een enkelvoudige oraal toegediende dosis).
Afgaande op een populatie-farmacokinetische analyse van 345 patiënten met een lichte nierfunctiestoornis (CLcr 60 tot <90 ml/min), 82 patiënten met een matige nierfunctiestoornis (CLcr 30 tot <60 ml/min) en 546 patiënten met een normale nierfunctie (≥90 ml/min) was de blootstelling aan ceritinib bij patiënten met een lichte en matige nierfunctiestoornis en een normale nierfunctie gelijk; dit duidt erop dat bij patiënten met een lichte tot matige nierfunctiestoornis dosisaanpassing niet noodzakelijk is. Patiënten met een ernstige nierfunctiestoornis (CLcr <30 ml/min) werden niet in de klinische onderzoeken van ceritinib opgenomen (zie rubriek 4.2).
Effecten van leeftijd, geslacht en ras
Uit populatie-farmacokinetische analysen is gebleken dat leeftijd, geslacht en ras geen klinisch belangrijke invloed hadden op de blootstelling aan ceritinib.
Cardiale elektrofysiologie
Het potentieel voor verlenging van het QT-interval van ceritinib werd beoordeeld in zeven klinische onderzoeken met ceritinib. Om het effect van ceritinib op het QT-interval bij 925 patiënten die behandeld werden met Zykadia 750 mg eenmaal daags in nuchtere toestand te beoordelen, werden er seriële ECG's afgenomen na een enkelvoudige dosis en bij steady-state. Bij 12 patiënten (1,3%) werd in een categorische outlier-analyse van ECG-gegevens een nieuwe QTc >500 ms aangetoond. Bij 58 patiënten (6,3%) werd een QTc-toename ten opzichte van baseline van >60 ms waargenomen. Een “central tendency” analyse van de QTc-gegevens bij gemiddelde steady-state-concentratie van onderzoek A2301 liet zien dat de bovengrens van het 2-zijdige 90%-BI voor QTc-toename ten opzichte van baseline 15,3 ms was met ceritinib 750 mg in nuchtere toestand. Een farmacokinetische analyse duidde erop dat ceritinib concentratieafhankelijke toenamen in QTc veroorzaakt (zie rubriek 4.4).
5.3 Gegevens uit het preklinisch veiligheidsonderzoek
Veiligheidsfarmacologische onderzoeken wijzen uit dat ceritinib waarschijnlijk niet interfereert met de vitale functies van het ademhalingsstelsel en het centrale zenuwstelsel. In-vitro-gegevens laten zien dat de IC50 voor het remmende effect van ceritinib op het hERG-kaliumkanaal 0,4 micromolair was. Uit een in vivo telemetrisch onderzoek bij apen bleek een bescheiden QT-verlenging bij 1 van 4 dieren na toediening van de hoogste dosis ceritinib. ECG-onderzoeken bij apen na toediening van ceritinib gedurende 4 of 13 weken hebben geen QT-verlenging of afwijkende ECG's laten zien.
De micronucleustest in TK6-cellen was positief. Er werden geen tekenen waargenomen van mutageniciteit of clastogeniciteit in andere in vitro en in vivo genotoxiciteitsonderzoeken met ceritinib. Een genotoxisch risico bij de mens wordt dan ook niet verwacht.
Er zijn geen carcinogeniciteitsonderzoeken met ceritinib uitgevoerd.
Uit reproductietoxicologische onderzoeken (d.w.z. onderzoeken naar embryo-foetale ontwikkeling) bij zwangere ratten en konijnen bleek geen foetotoxiciteit of teratogeniciteit na toediening van ceritinib tijdens de organogenese; de maternale plasmablootstelling was echter minder dan die waargenomen bij de aanbevolen dosis bij mensen. Er zijn geen formele niet-klinische onderzoeken naar de potentiële effecten van ceritinib op de vruchtbaarheid uitgevoerd.
De belangrijkste toxiciteit gerelateerd aan de toediening van ceritinib bij ratten en apen was ontsteking van de extrahepatische galwegen in combinatie met verhoogde aantallen neutrofielen in het perifere bloed. Bij hogere doses breidde de neutrofiele ontstekingen (of ontstekingen waar andere type cellen bij betrokken zijn) van de extrahepatische galwegen zich uit naar de pancreas en/of het duodenum. Gastro-intestinale toxiciteit werd bij beide diersoorten waargenomen en werd gekenmerkt door verlies van lichaamsgewicht, verminderde voedselconsumptie, emesis (aap), diarree en bij hoge doses door histopathologische laesies als erosie, slijmvliesontsteking en schuimmacrofagen in de duodenumcrypten en submucosa. Bij beide diersoorten werd ook de lever aangetast bij blootstelling die de klinische blootstelling bij de aanbevolen dosis bij mensen benadert en omvatte minimale stijgingen van de levertransaminasen bij enkele dieren en vacuolisatie van het epitheel van de intrahepatische galwegen. Alveolaire schuimmacrofagen (bevestigde fosfolipidose) werden waargenomen in de longen van ratten, maar niet bij apen, en de lymfeknopen van ratten en apen bevatten aggregaten van macrofagen. Doelorgaaneffecten vertoonden partieel tot compleet herstel.
Er werden effecten op de schildklier waargenomen bij zowel de rat (lichte verhogingen van de concentraties van het ‘thyroid stimulating hormone’ en tri-jodothyronine/thyroxine T3/T4 zonder microscopisch correlaat) als de aap (depletie van colloïden bij mannetjes in een 4 weken durend onderzoek en één aap met diffuse hyperplasie van de follikelcellen en verhoogd ‘thyroid stimulating hormone’ bij een hoge dosis in een 13 weken durend onderzoek). Aangezien deze niet-klinische effecten licht, variabel en inconsistent waren, is de relatie tussen ceritinib en veranderingen in de schildklier bij dieren onduidelijk.
6. FARMACEUTISCHE GEGEVENS
6.1 Lijst van hulpstoffen
Tabletkern
Cellulose, microkristallijn
Hydroxypropylcellulose, laag-gesubstitueerd
Povidon
Natriumcroscarmellose
Magnesiumstearaat
Siliciumdioxide, colloïdaal watervrij
Filmomhulling
Hypromellose
Titaniumdioxide (E171)
Macrogol
Talk
Indigokarmijn aluminiumlak (E132)
6.2 Gevallen van onverenigbaarheid
Niet van toepassing.
6.3 Houdbaarheid
3 jaar.
6.4 Speciale voorzorgsmaatregelen bij bewaren
Voor dit geneesmiddel zijn er geen speciale bewaarcondities.
6.5 Aard en inhoud van de verpakking
PVC/PCTFE (polyvinylchloride/polychloortrifluorethyleen) – Aluminium-blisterverpakkingen met 21 filmomhulde tabletten.
Verpakkingen met 84 filmomhulde tabletten (4 blisterverpakkingen per verpakking).
Niet alle genoemde verpakkingsgrootten worden in de handel gebracht.
6.6 Speciale voorzorgsmaatregelen voor het verwijderen
Al het ongebruikte geneesmiddel of afvalmateriaal dient te worden vernietigd overeenkomstig lokale voorschriften.
7. HOUDER VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Ierland
8. NUMMERS VAN DE VERGUNNING VOOR HET IN DE HANDEL BRENGEN
EU/1/15/999/004
9. DATUM VAN EERSTE VERLENING VAN DE VERGUNNING/VERLENGING VAN DE VERGUNNING
Datum van eerste verlening van de vergunning: 6 mei 2015
Datum van laatste verlenging: 16 februari 2022
10. DATUM VAN HERZIENING VAN DE TEKST
Gedetailleerde informatie over dit geneesmiddel is beschikbaar op de website van het Europees Geneesmiddelenbureau http://www.ema.europa.eu.